


Monographie de produit - Alendronate-Cholecalciferol
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique/teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Comprimés Alendronate 70 mg Cholécalciférol 70 mcg (2 800 UI de vitamine D3) ou Alendronate 70 mg Cholécalciférol 140 mcg (5 600 UI de vitamine D3) | Gélatine, lactose anhydre et sucrose. Voir la section Formes posologiques, composition et conditionnement pour connaître la liste complète des ingrédients. |
INDICATIONS ET USAGE CLINIQUE
ALENDRONATE-CHOLÉCALCIFÉROL (alendronate monosodique/cholécalciférol) est indiqué dans les cas suivants :
- Traitement de l’ostéoporose postménopausique
Traitement de l’ostéoporose chez les hommes
Dans le traitement de l’ostéoporose, le composant alendronate monosodique de
ALENDRONATE-CHOLÉCALCIFÉROL accroît la masse osseuse et peut prévenir les fractures, notamment à la hanche et à la colonne vertébrale (fractures-tassements).
- Une masse osseuse faible (soit au moins 2,5 écarts types sous la moyenne observée avant la ménopause, par exemple) ou des fractures ostéoporotiques actuelles ou anciennes sont les critères permettant de poser un diagnostic d’ostéoporose.
Les patients atteints d’ostéoporose présentent un risque accru de déficit en vitamine D, en particulier les sujets âgés de plus de 70 ans, les personnes confinées à la maison et les patients souffrant d’une maladie chronique. Ces patients peuvent avoir besoin d’un supplément de vitamine D en plus de l’apport fourni par ALENDRONATE-CHOLÉCALCIFÉROL (voir POSOLOGIE ET ADMINISTRATION, Administration). Les sujets vivant sous de hautes latitudes (dont la plus grande partie du Canada) peuvent aussi avoir besoin d’un supplément additionnel.
Un apport adéquat en calcium est également requis.
Les patients souffrant de malabsorption gastro-intestinale peuvent présenter une absorption inadéquate de vitamine D3 et avoir besoin de supplément additionnel.
On ne doit pas administrer ALENDRONATE-CHOLÉCALCIFÉROL seul pour traiter une carence en vitamine D (généralement définie par des taux de 25-hydroxyvitamine D < 22,5 nmol/L ou 9 ng/mL).
Personnes âgées (≥ 65 ans) :
Alendronate monosodique
Dans les études cliniques, on n’a observé aucune différence liée à l’âge quant à l’efficacité et à l’innocuité de FOSAMAX®.
Cholécalciférol
Les besoins quotidiens en vitamine D3 peuvent être augmentés chez les personnes âgées.
Enfants (< 18 ans) :
ALENDRONATE-CHOLÉCALCIFÉROL n’a pas fait l’objet d’études chez les personnes de moins de 18 ans et ne devrait pas leur être administré.
Limites d’utilisation importantes : La durée optimale du traitement n’a pas été déterminée. Il faut réévaluer périodiquement la nécessité de poursuivre le traitement (voir POSOLOGIE ET ADMINISTRATION).
CONTRE-INDICATIONS
- Hypersensibilité à ce médicament ou à l’un de ses composants. Pour obtenir une liste complète des ingrédients, veuillez consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- Anomalies œsophagiennes retardant la vidange de l’œsophage, telles une sténose ou une achalasie.
- Incapacité de rester debout ou assis, le dos droit, durant au moins 30 minutes.
- Hypocalcémie (voir MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale lorsque la clairance de la créatinine est < 0,58 mL/s (< 35 mL/min)
[voir POSOLOGIE ET ADMINISTRATION].
MISES EN GARDE ET PRÉCAUTIONS
Généralités
En vue de faciliter le transit du médicament jusqu’à l’estomac et de réduire ainsi le risque d’irritation œsophagienne, il faut informer les patients qu’ils doivent avaler chaque comprimé ALENDRONATE-CHOLÉCALCIFÉROL avec un grand verre d’eau (200 à 250 mL) et de ne pas s’allonger durant au moins les 30 minutes qui suivent et jusqu’à ce qu’ils aient pris le premier repas de la journée. Les patients ne doivent pas sucer ni croquer les comprimés en raison de la possibilité d’une ulcération oropharyngée. Il faut préciser aux patients qu’ils ne doivent pas prendre ALENDRONATE-CHOLÉCALCIFÉROL le soir au coucher, ni le matin avant le lever. Il faut informer les patients que la non-observance de ces recommandations peut augmenter le risque de troubles œsophagiens. Il faut avertir les patients qu’en présence de tout symptôme œsophagien (telles une difficulté à avaler ou une déglutition douloureuse, des douleurs rétrosternales, ou encore l’apparition ou l’aggravation de brûlures d’estomac), ils doivent interrompre immédiatement la prise de ALENDRONATE-CHOLÉCALCIFÉROL et consulter leur médecin.
L’ostéoporose peut avoir d’autres causes que le déficit œstrogénique, le vieillissement ou l’utilisation de corticostéroïdes.
Ostéonécrose
Une ostéonécrose de la mâchoire a été rapportée chez des patients atteints d’un cancer qui recevaient des traitements comportant des bisphosphonates. La majorité des cas sont survenus à la suite de l’extraction d’une dent associée à un retard de guérison chez des patients cancéreux recevant des bisphosphonates par voie intraveineuse. Un grand nombre de ces patients étaient aussi soumis à une chimiothérapie et à une corticothérapie. Cependant, certains des cas ont été signalés chez des patients recevant des bisphosphonates par voie orale pour le traitement de l’ostéoporose postménopausique ou d’autres maladies. La majorité des cas rapportés étaient associés à des interventions dentaires, telle l’extraction d’une dent. De nombreux patients présentaient des signes d’infection locale, y compris une ostéomyélite.
On devrait envisager un examen dentaire et des soins préventifs appropriés avant un traitement au moyen de bisphosphonates chez les patients présentant des facteurs de risque. Parmi les facteurs de risque connus d’ostéonécrose de la mâchoire figurent le cancer, la présence d’un traitement concomitant (p. ex., chimiothérapie, radiothérapie, corticothérapie et traitement immunosuppressif), une mauvaise hygiène buccale, une affection concomitante (p. ex., maladie parodontale ou autre affection dentaire préexistante, anémie, coagulopathie, infection et diabète), le tabagisme et une forte consommation d’alcool.
Les patients qui présentent une ostéonécrose de la mâchoire devraient recevoir une antibiothérapie appropriée ou subir une chirurgie buccale, ou les deux. En outre, il convient d’envisager l’arrêt du traitement avec les bisphosphonates après avoir évalué les risques et les bienfaits escomptés. Une chirurgie dentaire peut aggraver l’état du patient. Pour les patients ayant besoin d’une intervention dentaire (p. ex., extraction d’une dent, insertion d’implants dentaires), on ne dispose pas de données définitives permettant de déterminer si l’arrêt du traitement avec des bisphosphonates peut réduire le risque d’ostéonécrose de la mâchoire.
Une ostéonécrose du conduit auditif externe (cholestéatome) a été rapportée chez des patients qui recevaient ALENDRONATE-CHOLÉCALCIFÉROL.
Le jugement clinique du médecin traitant ou du chirurgien dentaire devrait guider le plan de traitement du patient, y compris le traitement avec des bisphosphonates, après une évaluation individuelle des risques et des bienfaits escomptés.
Appareil musculosquelettique
Les données de postcommercialisation rapportent des douleurs osseuses, articulaires ou musculaires, graves et même parfois invalidantes, chez les patients recevant des bisphosphonates approuvés pour la prévention et le traitement de l’ostéoporose (voir EFFETS INDÉSIRABLES). Cependant, ces effets ont été rares. FOSAMAX® (alendronate monosodique) fait partie de cette catégorie de médicaments. La plupart des sujets étaient des femmes ménopausées. Ces symptômes sont apparus entre un jour et plusieurs mois après le début du traitement. La plupart des patients ont été soulagés de leur douleur à l’arrêt du traitement. Chez un sous-groupe de sujets, les symptômes ont réapparu à la reprise du traitement avec le même médicament ou un autre bisphosphonate.
Dans des études cliniques contrôlées par placebo avec FOSAMAX®, le pourcentage de patients présentant ces symptômes était similaire dans le groupe de traitement et le groupe placebo.
Des fractures sous-trochantériennes et de l’extrémité supérieure de la diaphyse fémorale liées à des traumatismes de faible énergie ont été rapportées chez certains patients qui prenaient de l’alendronate depuis une longue période (dans la plupart des cas, les fractures sont survenues 18 mois à 10 ans après l’instauration du traitement). Dans certains cas, il s’agissait de fractures de fatigue (dont certaines ont été signalées comme des fractures par insuffisance) qui sont survenues en l’absence de traumatisme apparent. Chez certains patients, une douleur prodromique, souvent associée à des signes radiologiques évoquant une fracture de fatigue, était présente dans la région atteinte durant les semaines ou les mois précédant la fracture complète. Dans environ le tiers des cas, les fractures étaient bilatérales; par conséquent, le fémur controlatéral doit être examiné chez les patients ayant subi une fracture de fatigue de la diaphyse fémorale. Une mauvaise guérison de ces fractures a également été signalée. Les patients chez qui l’on soupçonne une fracture de fatigue devraient faire l’objet d’une évaluation qui inclura la recherche des causes et des facteurs de risque de fractures de fatigue (p. ex., carence en vitamine D, malabsorption, glucocorticothérapie, arthrite ou fracture d’un membre inférieur, antécédents de fracture de fatigue, exercices intensifs ou accrus, diabète, consommation excessive d’alcool) et recevoir les soins orthopédiques appropriés. Il convient d’envisager l’arrêt du traitement au moyen de l’alendronate chez les patients victimes de fractures de fatigue, après une évaluation individuelle des bienfaits et des risques escomptés.
Système endocrinien/métabolisme
Alendronate monosodique
Si le patient présente une hypocalcémie, il faut corriger celle-ci avant d’instaurer un traitement au moyen de ALENDRONATE-CHOLÉCALCIFÉROL (voir CONTRE-INDICATIONS). Il faut également traiter tout autre trouble qui influe sur le métabolisme des minéraux (telle une
carence en vitamine D). Chez les patients qui présentent de tels troubles, il importe de surveiller la concentration sérique de calcium et l’apparition de symptômes d’hypocalcémie au cours du traitement avec ALENDRONATE-CHOLÉCALCIFÉROL. Une hypocalcémie symptomatique a été rapportée, quoique rarement, aussi bien en présence qu’en l’absence de facteurs prédisposants connus. On doit aviser les patients de signaler à leur médecin tout symptôme d’hypocalcémie tel que paresthésie et spasmes musculaires. Les médecins doivent évaluer attentivement les patients chez qui une hypocalcémie apparaît au cours d’un traitement avec ALENDRONATE-CHOLÉCALCIFÉROL et rechercher les facteurs prédisposant à ce trouble.
Comme l’alendronate, par ses effets favorables, accroît le contenu minéral de l’os, de faibles diminutions asymptomatiques des taux sériques de calcium et de phosphore peuvent survenir au cours du traitement.
Cholécalciférol
On ne doit pas administrer ALENDRONATE-CHOLÉCALCIFÉROL seul pour traiter une carence en vitamine D (généralement définie par des taux de 25-hydroxyvitamine D < 22,5 nmol/L ou 9 ng/mL).
Les patients atteints d’ostéoporose présentent un risque accru de déficit en vitamine D, en particulier les sujets âgés de plus de 70 ans, les personnes confinées à la maison et les patients souffrant d’une maladie chronique. Ces patients pourraient avoir besoin d’un supplément de vitamine D en plus de l’apport fourni par ALENDRONATE-CHOLÉCALCIFÉROL (voir POSOLOGIE ET ADMINISTRATION, Administration). Les sujets vivant sous de hautes latitudes (dont la plus grande partie du Canada) peuvent aussi avoir besoin d’un supplément additionnel.
Les patients présentant une malabsorption gastro-intestinale peuvent, eux aussi, avoir besoin de doses plus élevées de supplément en vitamine D. On devrait envisager de doser la 25-hydroxyvitamine D dans ces cas.
Les suppléments de vitamine D3 peuvent aggraver une hypercalcémie ou une hypercalciurie, ou les deux à la fois, lorsqu’ils sont administrés à des patients atteints d’une maladie associée à une surproduction non maîtrisée de 1,25-dihydroxyvitamine D (p. ex., leucémie, lymphome, sarcoïdose). On doit surveiller les taux urinaire et sérique de calcium chez ces patients.
Appareil gastro-intestinal
À l’instar des autres préparations qui renferment un bisphosphonate, ALENDRONATE-CHOLÉCALCIFÉROL peut causer une irritation locale de la muqueuse des voies digestives supérieures.
Des effets indésirables au niveau de l’œsophage, tels une œsophagite, des érosions et des ulcères œsophagiens, suivis, dans de rares cas, d’une sténose ou d’une perforation de l’œsophage, ont été signalés chez des patients qui ont reçu de l’alendronate. Dans certains cas, ces effets ont été sévères et ont nécessité l’hospitalisation du patient. Par conséquent, les médecins devraient demeurer à l’affût de tout signe ou symptôme évoquant un effet indésirable au niveau de l’œsophage, et avertir les patients d’interrompre immédiatement la prise de ALENDRONATE-
CHOLÉCALCIFÉROL et de consulter un médecin en présence de dysphagie, d’odynophagie ou de douleurs rétrosternales, ou en cas d’apparition ou d’aggravation de brûlures d’estomac.
Le risque d’effets indésirables sévères au niveau de l’œsophage semble plus grand pour les patients qui s’allongent après avoir pris ALENDRONATE-CHOLÉCALCIFÉROL et pour ceux qui n’avalent pas le médicament avec un grand verre (200 à 250 mL) d’eau ou qui continuent à prendre ALENDRONATE-CHOLÉCALCIFÉROL malgré l’apparition de symptômes évoquant une irritation œsophagienne. Par conséquent, il est très important de donner tous les renseignements posologiques nécessaires au patient et de s’assurer qu’il les a bien compris (voir POSOLOGIE ET ADMINISTRATION).
En raison des effets irritants potentiels de l’alendronate sur la muqueuse des voies digestives supérieures et de l’aggravation possible des maladies sous-jacentes, il faut user de prudence lorsque ALENDRONATE-CHOLÉCALCIFÉROL est administré à des patients atteints de troubles évolutifs des voies digestives supérieures, tels une dysphagie, des troubles œsophagiens (y compris un œsophage de Barrett connu), une gastrite, une duodénite ou des ulcères.
Bien que les études cliniques menées à grande échelle n’aient pas montré une augmentation des risques, de rares cas d’ulcères gastriques et duodénaux, dont certains ont été sévères et ont entraîné des complications, ont été rapportés avec l’alendronate, après la commercialisation du produit.
Troubles ophtalmiques
Des symptômes oculaires, y compris conjonctivite, uvéite, épisclérite et sclérite, ont été signalés lors du traitement avec l’alendronate. Les patients présentant des symptômes oculaires autres qu’une conjonctivite non compliquée doivent être orientés vers un ophtalmologiste pour une évaluation. En présence de symptômes oculaires inflammatoires, le traitement pourrait être interrompu.
Populations particulières
Femmes enceintes
ALENDRONATE-CHOLÉCALCIFÉROL n’a pas fait l’objet d’études chez les femmes enceintes et ne devrait donc pas leur être administré.
Femmes qui allaitent
ALENDRONATE-CHOLÉCALCIFÉROL n’a pas été évalué chez les femmes qui allaitent et, par conséquent, ne devrait pas leur être administré.
Enfants (< 18 ans)
ALENDRONATE-CHOLÉCALCIFÉROL n’a pas fait l’objet d’études chez les personnes de moins de 18 ans et ne devrait pas leur être administré.
Personnes âgées (≥ 65 ans)
Alendronate monosodique
Dans les études cliniques, on n’a observé aucune différence liée à l’âge quant à l’efficacité et à l’innocuité de FOSAMAX®.
Cholécalciférol
Les besoins quotidiens en vitamine D3 peuvent être augmentés chez les personnes âgées.
Surveillance et analyses de laboratoire
Sans objet
EFFETS INDÉSIRABLES
Effets indésirables rapportés dans les études cliniques
Puisque les études cliniques sont menées dans des conditions très particulières, les taux d’effets indésirables peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’études cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et leurs taux approximatifs.
FOSAMAX®
Dans les études cliniques, FOSAMAX® a été généralement bien toléré. Dans les études échelonnées sur une période allant jusqu’à 5 ans, les effets indésirables, qui ont été légers pour la plupart, n’ont habituellement pas nécessité l’arrêt du traitement.
L’innocuité de FOSAMAX® a été évaluée dans le cadre d’études cliniques chez près de 7 200 femmes ménopausées.
Traitement de l’ostéoporose
Femmes ménopausées
Dans deux études multicentriques (l’une américaine et l’autre internationale) de trois ans, menées à double insu et contrôlées par placebo, dont les plans expérimentaux étaient presque identiques et qui regroupaient 994 femmes ménopausées, le profil d’innocuité global de FOSAMAX® à la posologie de 10 mg/jour a été semblable à celui d’un placebo. Le taux d’abandon du traitement en raison d’effets indésirables cliniques a été de 4,1 % chez les 196 patientes traitées avec FOSAMAX® à raison de 10 mg/jour et de 6,0 % chez les 397 patientes recevant un placebo.
Le tableau suivant présente les effets indésirables, considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament, qui sont survenus à une fréquence ≥ 1 % chez les patientes traitées avec FOSAMAX® à raison de 10 mg/jour et chez celles qui ont reçu un placebo.
FOSAMAX® 10 mg/jour
% (n = 196)
Placebo
% (n = 397) Appareil gastro-intestinal
Douleur abdominale
Nausées
Dyspepsie
Constipation
Diarrhée
Flatulences
Régurgitation acide
Ulcère œsophagien
Vomissements
Dysphagie
Distension abdominale
Gastrite
Appareil musculosquelettique
Douleurs musculosquelettiques
(os, muscles ou articulations)
Crampes musculaires
Système nerveux/troubles psychiatriques
Céphalées
Étourdissements
Sens
Altération du goût
6,6 3,6 3,6 3,1 3,1 2,6 2,0 1,5 1,0 1,0 1,0 0,5
4,1
0,0
2,6 0,0
0,5
4,8 4,0 3,5 1,8 1,8 0,5 4,3 0,0 1,5 0,0 0,8 1,3
2,5
1,0
1,5 1,0
1,0 * Considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament.
Une patiente traitée avec FOSAMAX® à raison de 10 mg/jour, qui avait des antécédents d’ulcère gastroduodénal et de gastrectomie et qui recevait un traitement concomitant avec de l’acide acétylsalicylique (AAS), a présenté un ulcère anastomotique accompagné d’une hémorragie légère, qui a été attribué au médicament. Les traitements au moyen de l’AAS et de FOSAMAX® ont été interrompus, et la patiente s’est rétablie.
Durant la période de prolongation de deux ans (quatrième et cinquième années de traitement) des deux études mentionnées précédemment, le profil d’innocuité global de FOSAMAX® à la posologie de 10 mg/jour a été semblable à celui noté avec le placebo durant les trois premières années de traitement. De plus, le taux d’interruption du traitement en raison d’effets indésirables observé chez les patientes traitées avec FOSAMAX® à raison de 10 mg/jour a été semblable à celui noté durant les trois premières années de l’étude.
Dans l’étude FIT (Fracture Intervention Trial), la fréquence d’interruption du traitement en raison d’effets indésirables cliniques a été de 9,1 % chez les 3 236 patientes traitées avec FOSAMAX® à raison de 5 mg par jour durant 2 ans, puis de 10 mg par jour durant une ou deux autres années, et de 10,1 % chez les 3 223 patientes ayant reçu un placebo. Le taux d’interruption du traitement en raison d’effets indésirables au niveau des voies digestives supérieures a été de 3,2 % dans le groupe traité avec FOSAMAX®, comparativement à 2,7 % dans le groupe qui a reçu le placebo. Dans l’ensemble, le profil des effets indésirables a été semblable à celui qui a été observé dans d’autres études au cours desquelles FOSAMAX® a été administré à la dose de 5 mg ou de 10 mg par jour.
Le profil d’innocuité et de tolérance global de FOSAMAX® à 70 mg à prise hebdomadaire s’est révélé semblable à celui de FOSAMAX® à 10 mg administré une fois par jour, dans une étude
multicentrique de un an menée à double insu. Le tableau suivant présente les effets indésirables, considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament, qui sont survenus à une fréquence ≥ 1 % chez les patientes traitées avec FOSAMAX® à raison de 70 mg par semaine et chez celles qui ont reçu FOSAMAX® à raison de 10 mg par jour.
FOSAMAX® 70 mg
1 fois/semaine
%
(n = 519)
FOSAMAX® 10 mg/jour
%
(n = 370) Appareil gastro-intestinal
Douleur abdominale
Dyspepsie
Régurgitation acide
Nausées
Distension abdominale
Constipation
Flatulences
Gastrite
Ulcère gastrique
Appareil musculosquelettique
Douleurs musculosquelettiques
(os, muscles ou articulations)
Crampes musculaires
3,7
2,7
1,9
1,9
1,0
0,8
0,4
0,2
0,0
2,9
0,2
3,0
2,2
2,4
2,4
1,4
1,6
1,6
1,1
1,1
3,2
1,1
* Considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament.
Hommes
Dans le cadre de deux études multicentriques à double insu et contrôlées par placebo, menées chez des hommes (une étude de deux ans réalisée avec le comprimé FOSAMAX® à 10 mg à prise quotidienne [n = 146] et une étude de un an avec le comprimé FOSAMAX® à 70 mg à prise hebdomadaire [n = 109]), le profil d’innocuité de FOSAMAX® s’est révélé généralement semblable à celui observé chez les femmes ménopausées. Le taux d’abandon du traitement en raison d’effets indésirables cliniques a été de 2,7 % avec le comprimé FOSAMAX® à 10 mg à prise quotidienne comparativement à 10,5 % avec le placebo et de 6,4 % avec le comprimé FOSAMAX® à 70 mg à prise hebdomadaire comparativement à 8,6 % avec le placebo.
Autres études chez l’homme et la femme
Lors d’une étude endoscopique de 10 semaines réalisée chez des hommes et des femmes (n = 277; âge moyen de 55 ans), aucune différence quant à la fréquence des lésions au niveau des voies digestives supérieures n’a été observée entre les sujets qui ont reçu FOSAMAX® à raison de 70 mg une fois par semaine et ceux qui ont reçu le placebo.
En outre, dans le cadre d’une étude de un an regroupant des hommes et des femmes (n = 335; âge moyen de 50 ans), le profil d’innocuité et de tolérance global de FOSAMAX® administré à raison de 70 mg une fois par semaine a été semblable à celui du placebo, et aucune différence à cet égard n’a été observée entre les hommes et les femmes.
Autres études menées avec FOSAMAX®
Prévention de l’ostéoporose postménopausique
L’innocuité de FOSAMAX® administré à raison de 5 mg par jour chez les femmes ménopausées de 40 à 60 ans a été évaluée dans le cadre de trois études contrôlées par placebo menées à double
insu et avec répartition aléatoire auprès de plus de 1 400 patientes qui ont reçu FOSAMAX® durant 2 ou 3 ans. Dans ces études, le profil d’innocuité global de FOSAMAX® à la posologie de 5 mg par jour a été semblable à celui observé pour le placebo. Le taux d’interruption du traitement en raison de tout effet indésirable clinique a été de 7,5 % chez les 642 patientes traitées avec FOSAMAX® à raison de 5 mg par jour et de 5,7 % chez les 648 patientes ayant reçu un placebo. Le tableau suivant présente les effets indésirables, considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament, qui sont survenus à une fréquence ≥ 1 % chez les patientes traitées avec FOSAMAX® à raison de 5 mg par jour et chez celles qui ont reçu un placebo.
Effets indésirables reliés au médicament*
rapportés chez ≥ 1 % des patientes dans des études ayant porté sur la prévention de l’ostéoporose
FOSAMAX® 5 mg/jour
%
(n = 642)
Placebo
%
(n = 648) Appareil gastro-intestinal
Douleur abdominale
Régurgitation acide
Diarrhée
Dyspepsie
Nausées
1,7
1,4
1,1
1,9
1,4
3,4
2,5
1,7
1,7
1,4
* Considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament.
Administration concomitante d’une hormonothérapie ou d’une œstrogénothérapie substitutive
Dans deux études (l’une d’une durée de un an et l’autre de deux ans) réalisées chez des femmes atteintes d’ostéoporose postménopausique (n = 853 au total), le profil d’innocuité et de tolérance de FOSAMAX® administré à raison de 10 mg une fois par jour en association avec une œstrogénothérapie substitutive avec ou sans progestatif (n = 354) concordait avec celui de chacun des traitements administrés seuls.
Traitement et prévention de l’ostéoporose cortisonique
Dans le cadre de deux études cliniques multicentriques de un an, contrôlées par placebo et menées à double insu auprès de patients recevant des corticostéroïdes, le profil d’innocuité et de tolérance global de FOSAMAX® administré à la dose de 5 mg ou de 10 mg par jour a été généralement semblable à celui observé avec le placebo. Le tableau suivant présente les effets indésirables considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament, survenus à une fréquence ≥ 1 % chez les patients traités avec FOSAMAX® à raison de 5 mg ou de 10 mg par jour et chez les patients ayant reçu un placebo.
Effets indésirables reliés au médicament*
rapportés chez ≥ 1 % des patients dans des études ayant porté sur la prévention et le traitement de l’ostéoporose cortisonique
FOSAMAX®
10 mg/jour
%
(n = 157)
FOSAMAX® 5 mg/jour
%
(n = 161)
Placebo
%
(n = 159) Appareil gastro-intestinal
Douleur abdominale
Régurgitation acide
Constipation
Mélæna
Nausées
Diarrhée
Système nerveux/troubles psychiatriques
Céphalées
3,2
2,5
1,3
1,3
0,6
0,0
0,6
1,9
1,9
0,6
0,0
1,2
0,0
0,0
0,0
1,3
0,0
0,0
0,6
1,3
1,3
* Considérés par les investigateurs comme peut-être, probablement ou certainement reliés au médicament.
Le profil d’innocuité et de tolérance global observé au cours de la deuxième année chez les patients qui ont poursuivi le traitement pendant deux ans lors des études sur le traitement de l’ostéoporose cortisonique concorde avec celui noté au cours de la première année.
Maladie osseuse de Paget
Au cours d’études cliniques (maladie de Paget et ostéoporose), les effets indésirables rapportés par 175 patients traités avec FOSAMAX® à raison de 40 mg/jour pendant 3 à 12 mois ont été semblables à ceux qui ont été signalés par les femmes ménopausées traitées avec FOSAMAX® à raison de 10 mg/jour. Toutefois, la fréquence des effets indésirables au niveau des voies digestives supérieures a été plus élevée parmi les patients qui recevaient FOSAMAX® à la posologie de 40 mg/jour (17,7 % avec FOSAMAX® contre 10,2 % avec le placebo). Des cas isolés d’œsophagite et de gastrite ont nécessité l’arrêt du traitement.
De plus, des douleurs musculosquelettiques (aux os, aux muscles ou aux articulations) décrites antérieurement par des patients pagétiques traités au moyen d’autres bisphosphonates, et considérées par les investigateurs comme peut-être, probablement ou certainement reliées au médicament, sont survenues chez environ 6 % des patients traités avec FOSAMAX® à la posologie de 40 mg/jour, comparativement à environ 1 % des patients recevant un placebo, mais ont rarement nécessité l’arrêt du traitement. La fréquence d’interruption du traitement en raison d’effets indésirables cliniques a été de 6,4 % chez les patients atteints de la maladie de Paget qui avaient reçu FOSAMAX® à la dose de 40 mg/jour et de 2,4 % chez les patients ayant reçu un placebo.
ALENDRONATE-CHOLÉCALCIFÉROL
Dans une étude internationale de 15 semaines, menée à double insu, auprès de femmes ménopausées atteintes d’ostéoporose (n = 682) et d’hommes aussi atteints d’ostéoporose (n = 35), le profil d’innocuité de ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) a été semblable à celui de FOSAMAX® administré à raison de 70 mg une fois par semaine. Dans l’étude de prolongation de 24 semaines menée à double insu auprès de 619 femmes et de 33 hommes, le profil d’innocuité de ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) administré en concomitance avec un supplément additionnel de 2 800 UI de
vitamine D3 a été semblable à celui de ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) administré seul.
Effets indésirables moins fréquents rapportés dans les études cliniques (< 1 %)
Peau : éruption cutanée et érythème
Anomalies dans les résultats hématologiques et biologiques
Résultats des analyses de laboratoire
Lors d’études cliniques multicentriques contrôlées et menées à double insu, des diminutions légères, transitoires et asymptomatiques des taux sériques de calcium et de phosphore ont été observées chez environ 18 % et 10 %, respectivement, des patients ayant reçu FOSAMAX®, contre environ 12 % et 3 % de ceux qui avaient reçu un placebo. Par ailleurs, la fréquence des cas où les réductions des taux sériques se situaient à des valeurs < 8,0 mg/dL (2,0 mM) pour le calcium et à des valeurs ≤ 2,0 mg P*/dL (0,65 mM) pour le phosphore a été similaire dans les deux groupes.
Dans une étude au su menée chez un petit échantillon de patients à qui le médicament a été administré à des doses plus élevées (80 mg/jour), certains patients ont présenté une élévation des transaminases. De telles élévations n’ont toutefois pas été observées à la posologie de 40 mg/jour. Ces anomalies n’ont pas été accompagnées de signes de toxicité importants sur le plan clinique.
De rares cas de leucémie ont été rapportés à la suite d’un traitement au moyen d’autres bisphosphonates. Cependant, aucun lien de causalité n’a été établi entre cette maladie et le traitement ou l’affection sous-jacente du patient.
Effets indésirables rapportés après la commercialisation du produit
Données de postcommercialisation
Les effets indésirables suivants ont été rapportés après la commercialisation de l’alendronate.
Organisme entier : réactions d’hypersensibilité incluant de l’urticaire et de l’œdème angioneurotique; des symptômes transitoires de myalgie, de malaise, d’asthénie et de fièvre ont été signalés avec l’alendronate et sont généralement survenus au début du traitement; une hypocalcémie symptomatique a été signalée, aussi bien en présence qu’en l’absence de facteurs prédisposants connus; œdème périphérique.
Troubles dentaires : ostéonécrose localisée de la mâchoire, généralement associée à une infection locale (y compris une ostéomyélite) ou à l’extraction d’une dent, accompagnées d’un retard de guérison (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
* P : phosphore élément
Appareil gastro-intestinal : œsophagite, érosions et ulcères œsophagiens, sténose ou perforation de l’œsophage et ulcération oropharyngée; ulcères gastriques ou duodénaux, certains sévères et ayant entraîné des complications (voir MISES EN GARDE ET PRÉCAUTIONS et POSOLOGIE ET ADMINISTRATION).
Appareil musculosquelettique : douleurs osseuses, articulaires ou musculaires, rarement sévères ou invalidantes; œdème articulaire, fractures de la diaphyse fémorale liées à des traumatismes de faible énergie (voir MISES EN GARDE ET PRÉCAUTIONS).
Système nerveux : étourdissements, vertiges, dysgueusie.
Peau : éruption cutanée (parfois accompagnée de photosensibilité), prurit, alopécie; réactions cutanées rarement sévères, notamment syndrome de Stevens-Johnson et épidermolyse bulleuse toxique
Sens : uvéite, sclérite ou épisclérite; ostéonécrose du conduit auditif externe (cholestéatome).
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Des études chez l’animal ont démontré que l’alendronate se concentre dans l’os et n’est présent qu’en infimes quantités dans les tissus mous. Aucun métabolite n’a été décelé. Bien que l’alendronate se lie dans une proportion d’environ 78 % aux protéines plasmatiques chez l’humain, sa concentration plasmatique après administration orale est si faible que le médicament n’occupe qu’une fraction réduite des sites de fixation des protéines plasmatiques et, par conséquent, influerait peu sur le taux de fixation d’autres médicaments. L’alendronate n’est pas excrété par les systèmes de transport acido-basique du rein chez le rat, ce qui laisse supposer qu’il n’influe pas sur l’excrétion d’autres médicaments par l’intermédiaire de ces systèmes chez l’humain. En résumé, d’après les effets observés sur la liaison aux protéines, l’excrétion rénale ou le métabolisme d’autres médicaments, l’alendronate ne devrait pas entraîner d’interaction médicamenteuse.
Interactions médicament-médicament
Alendronate monosodique
Il est possible que les suppléments de calcium, les antiacides, d’autres cations polyvalents et d’autres médicaments administrés par voie orale influent sur l’absorption de l’alendronate s’ils sont pris en même temps que ce dernier. Par conséquent, il faut attendre au moins une demi-heure après la prise de ALENDRONATE-CHOLÉCALCIFÉROL avant de prendre un autre médicament par voie orale.
L’administration concomitante de ranitidine par voie intraveineuse a doublé la biodisponibilité de l’alendronate administré par voie orale. Toutefois, on ne connaît pas encore la portée clinique de cette biodisponibilité accrue, et l’on ne sait pas non plus si l’administration d’antagonistes
des récepteurs H2 par voie orale permettrait d’obtenir une hausse semblable; aucune autre étude spécifique sur les interactions médicamenteuses n’a été menée.
L’utilisation concomitante d’une hormonothérapie substitutive (œstrogènes ± progestatif) et de FOSAMAX® a été évaluée dans deux études cliniques, l’une de un an et l’autre de deux ans, réalisées chez des femmes atteintes d’ostéoporose postménopausique. L’administration conjointe de FOSAMAX® et d’une hormonothérapie substitutive a entraîné une augmentation plus marquée de la masse osseuse, de même qu’un ralentissement plus important du renouvellement osseux, comparativement à l’un ou l’autre des traitements administrés seuls. Dans ces études, le profil d’innocuité et de tolérance du traitement d’association concordait avec celui de chacun des médicaments pris isolément (voir EFFETS INDÉSIRABLES, Effets indésirables rapportés dans les études cliniques, Administration concomitante d’une hormonothérapie ou d’une œstrogénothérapie substitutive). Toutefois, ces études n’avaient pas l’envergure permettant d’évaluer l’efficacité du traitement d’association pour diminuer les fractures, et aucune différence significative relativement à la fréquence des fractures n’a été observée entre les groupes de traitement.
Aucune étude particulière sur les interactions médicamenteuses n’a été effectuée. Cependant, lors d’études ayant porté sur le traitement de l’ostéoporose chez l’homme et sur le traitement et la prévention de l’ostéoporose postménopausique et de l’ostéoporose cortisonique, FOSAMAX® a été administré conjointement avec de nombreux médicaments couramment prescrits sans que l’on ait observé d’interactions médicamenteuses défavorables.
Dans les études cliniques, la fréquence des effets indésirables au niveau des voies digestives supérieures a été plus élevée chez les patients traités quotidiennement avec FOSAMAX® à des doses supérieures à 10 mg qui recevaient conjointement des préparations d’AAS. Ce phénomène n’a toutefois pas été observé lors d’une étude avec le comprimé FOSAMAX® à 70 mg à prise hebdomadaire.
ALENDRONATE-CHOLÉCALCIFÉROL peut être administré avec des anti-inflammatoires non stéroïdiens (AINS). Lors d’une étude clinique contrôlée de trois ans (n = 2 027) durant laquelle la majorité des patientes ont reçu un traitement concomitant avec des AINS, la fréquence des effets indésirables au niveau des voies digestives supérieures observée dans le groupe traité avec FOSAMAX® à raison de 5 mg ou de 10 mg par jour a été semblable à celle qui a été notée dans le groupe placebo. Toutefois, comme l’utilisation d’AINS est liée à une irritation gastro-intestinale, il faut user de prudence lorsqu’on administre ces médicaments conjointement avec ALENDRONATE-CHOLÉCALCIFÉROL.
Cholécalciférol
Médicaments pouvant modifier l’absorption du cholécalciférol
L’olestra, les huiles minérales, l’orlistat et les résines fixatrices des acides biliaires (p. ex., cholestyramine et colestipol) peuvent réduire l’absorption de la vitamine D.
Médicaments pouvant accroître le catabolisme du cholécalciférol
Les anticonvulsivants, la cimétidine et les dérivés thiazidiques peuvent accroître le catabolisme de la vitamine D.
Interactions médicament-aliment
Les aliments et les boissons autres que l’eau ordinaire peuvent réduire de façon importante l’absorption et l’efficacité de l’alendronate. ALENDRONATE-CHOLÉCALCIFÉROL doit être pris uniquement avec de l’eau ordinaire, au moins 30 minutes avant tout aliment solide ou liquide, ou tout autre médicament (voir POSOLOGIE ET ADMINISTRATION, Administration).
Interactions médicament-herbe médicinale
Les herbes médicinales peuvent nuire à l’absorption de l’alendronate. ALENDRONATE-CHOLÉCALCIFÉROL doit être pris au moins 30 minutes avant tout produit à base d’herbes médicinales.
Effets du médicament sur les constantes biologiques
Les effets du médicament sur les constantes biologiques n’ont pas été établis.
Effets du médicament sur le mode de vie
Les effets sur la capacité à conduire un véhicule ou à faire fonctionner une machine n’ont fait l’objet d’aucune étude. Toutefois, certains effets secondaires qui ont été rapportés avec ALENDRONATE-CHOLÉCALCIFÉROL (p. ex., étourdissements, vertiges, troubles visuels et douleurs intenses aux os, aux muscles ou aux articulations) peuvent affecter la capacité de certains patients à conduire un véhicule ou à faire fonctionner une machine. La réponse au traitement avec ALENDRONATE-CHOLÉCALCIFÉROL peut varier d’une personne à l’autre.
POSOLOGIE ET ADMINISTRATION
Dose recommandée
Traitement de l’ostéoporose postménopausique
Traitement de l’ostéoporose chez l’homme
La posologie recommandée est de un comprimé ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) ou ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/5 600 UI), une fois par semaine. La posologie appropriée de ALENDRONATE-CHOLÉCALCIFÉROL doit être établie par le médecin en fonction des besoins du patient en vitamine D.
On doit administrer un supplément de calcium ou de vitamine D, ou des deux, à tous les patients dont l’apport en ces substances est inadéquat (voir MISES EN GARDE ET PRÉCAUTIONS).
La durée optimale du traitement de l’ostéoporose au moyen de bisphosphonates n’a pas été déterminée. On doit réévaluer périodiquement chez chaque patient la nécessité de poursuivre le traitement en fonction des bienfaits et des risques potentiels de ALENDRONATE-CHOLÉCALCIFÉROL.
Ajustement de la posologie
Il n’est pas nécessaire d’ajuster la posologie chez les patients âgés ni chez les patients atteints d’une insuffisance rénale légère ou modérée (clairance de la créatinine comprise entre 0,58 et 1 mL/s [35 et 60 mL/min]). ALENDRONATE-CHOLÉCALCIFÉROL n’est pas recommandé
chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine < 0,58 mL/s [< 35 mL/min]), car on ne possède aucune donnée sur l’utilisation du médicament chez ce type de patients.
Dose oubliée
Il faut aviser les patients que, s’ils oublient une dose de ALENDRONATE-CHOLÉCALCIFÉROL, ils doivent prendre un comprimé le matin au lever après s’être rendu compte de leur oubli. Ils ne doivent pas prendre deux comprimés le même jour. Ils doivent poursuivre le schéma posologique établi, qui est de un comprimé une fois par semaine, et prendre le comprimé suivant au jour normalement prévu.
Administration
ALENDRONATE-CHOLÉCALCIFÉROL doit être pris uniquement avec de l’eau ordinaire, au moins 30 minutes avant tout aliment solide ou liquide, ou tout autre médicament. D’autres boissons (y compris l’eau minérale), les aliments solides et certains médicaments réduisent l’absorption de l’alendronate (voir INTERACTIONS MÉDICAMENTEUSES). Si l’intervalle est inférieur à 30 minutes, l’absorption de ALENDRONATE-CHOLÉCALCIFÉROL sera moindre et, par voie de conséquence, ses effets aussi.
En vue de faciliter le transit du médicament jusqu’à l’estomac et de réduire ainsi le risque d’irritation œsophagienne, il faut informer les patients qu’ils doivent avaler le comprimé ALENDRONATE-CHOLÉCALCIFÉROL uniquement au lever avec un grand verre d’eau (200 à 250 mL) et de ne pas s’allonger durant au moins les 30 minutes qui suivent et jusqu’à ce qu’ils aient pris le premier repas de la journée. Les patients ne doivent pas prendre ALENDRONATE-CHOLÉCALCIFÉROL le soir au coucher ni le matin avant le lever. Il faut informer les patients que la non-observance de ces recommandations peut augmenter le risque de troubles œsophagiens (voir MISES EN GARDE ET PRÉCAUTIONS).
Tous les patients doivent prendre des suppléments de calcium ou de vitamine D, ou des deux, si leur apport est inadéquat. Les médecins devraient tenir compte de l’apport en vitamine D provenant des suppléments vitaminiques et des suppléments alimentaires. Les patients présentant un risque accru de déficit en vitamine D (p. ex., les sujets âgés de plus de 70 ans, les personnes confinées à la maison et les patients souffrant d’une maladie chronique) devraient recevoir ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/5 600 UI) et pourraient avoir besoin d’un supplément de vitamine D additionnel. Chez les patients de 50 ans et plus, la dose recommandée de vitamine D est d’au moins 800 UI par jour. Les sujets vivant sous de hautes latitudes (dont la plus grande partie du Canada) peuvent aussi avoir besoin d’un supplément additionnel.
Bien que l’on n’ait mené aucune étude dans le but d’évaluer précisément les effets résultant du remplacement d’un autre traitement médicamenteux contre l’ostéoporose par ALENDRONATE-CHOLÉCALCIFÉROL, aucun effet néfaste connu ou théorique n’a été souligné chez les patients ayant reçu d’autres médicaments contre l’ostéoporose.
SURDOSAGE
Alendronate monosodique
On ne possède aucune donnée précise concernant le traitement d’un surdosage avec l’alendronate. Un surdosage par voie orale peut provoquer une hypocalcémie, une hypophosphatémie et des effets indésirables au niveau des voies digestives supérieures, tels malaises d’estomac, pyrosis, œsophagite, gastrite ou ulcère. En pareil cas, on doit administrer du lait ou des antiacides pour fixer l’alendronate. En raison du risque d’irritation œsophagienne, il est déconseillé de provoquer des vomissements et le patient ne doit pas s’allonger.
La dialyse ne serait d’aucun secours en cas de surdosage.
Cholécalciférol
La vitamine D administrée durant de longues périodes à des adultes généralement en bonne santé à des doses inférieures à 10 000 UI par jour ne s’est pas révélée toxique. Dans une étude clinique menée chez des adultes en bonne santé, la vitamine D3 administrée à une dose quotidienne de 4 000 UI pendant une période allant jusqu’à cinq mois n’a pas provoqué d’hypercalciurie ni d’hypercalcémie.
En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
ALENDRONATE-CHOLÉCALCIFÉROL contient de l’alendronate monosodique, un bisphosphonate, et du cholécalciférol (vitamine D3).
L’alendronate monosodique, un bisphosphonate, est un inhibiteur puissant et spécifique de la résorption ostéoclastique. Les bisphosphonates sont des analogues de synthèse du pyrophosphate qui se lient à l’hydroxyapatite présente dans le tissu osseux.
Le cholécalciférol (vitamine D3), un sécostérol, est le précurseur naturel de l’hormone régulatrice du calcium, le calcitriol (1,25-dihydroxyvitamine D3).
Pharmacodynamie
Alendronate monosodique
L’alendronate est un bisphosphonate qui se lie à l’hydroxyapatite présente dans le tissu osseux et inhibe de façon spécifique l’activité des ostéoclastes, les cellules responsables de la résorption osseuse. L’alendronate réduit l’ostéorésorption sans influencer directement la formation osseuse, quoique celle-ci finisse par diminuer, du fait que le renouvellement de l’os est réalisé par l’étroite interdépendance des phénomènes de résorption et de formation.
Ostéoporose postménopausique
L’ostéoporose est caractérisée par une diminution de la masse osseuse qui conduit à une augmentation du risque de fracture. Une masse osseuse faible, la présence de fractures décelées
à la radiographie, des antécédents de fractures ostéoporotiques, une réduction de la taille ou une hypercyphose témoignant de fractures vertébrales sont autant d’éléments diagnostiques qui confirment une ostéoporose. Cette maladie touche à la fois l’homme et la femme, mais elle est plus fréquente chez la femme après la ménopause, au moment où le remaniement osseux s’intensifie et où la vitesse de résorption de l’os dépasse la vitesse de formation. L’intensification du remaniement osseux constitue un facteur de risque indépendant de fracture. Ces changements entraînent une perte osseuse graduelle et mènent à l’ostéoporose chez un nombre important de femmes de plus de 50 ans. Les conséquences courantes de l’ostéoporose sont les tassements vertébraux, ainsi que les fractures de la hanche et du poignet. Chez la femme de race blanche, le risque de fracture de la hanche est 50 fois plus grand entre l’âge de 50 et de 90 ans et le risque de fracture vertébrale, de 15 à 30 fois plus grand. On estime qu’environ 40 % des femmes de 50 ans subiront, un jour, au moins une fracture ostéoporotique au rachis, à la hanche ou au poignet. Les fractures de la hanche, plus particulièrement, sont liées à une morbidité, à une invalidité et à une mortalité considérables.
L’alendronate administré par voie orale à des femmes ménopausées à raison de 5, 20 et 40 mg par jour durant 6 semaines a entraîné des variations biochimiques évoquant une inhibition de l’ostéorésorption proportionnelle à la dose, notamment une réduction du calcium urinaire et des marqueurs urinaires de la dégradation du collagène de l’os (tels la désoxypyridinoline et les N-télopeptides qui assurent les liaisons intermoléculaires du collagène de type I). Ces paramètres biochimiques sont généralement revenus aux valeurs initiales 3 semaines à peine après l’arrêt du traitement avec l’alendronate et, après 7 mois, les valeurs ne différaient pas de celles observées chez les patientes recevant un placebo.
Le traitement à long terme de l’ostéoporose avec FOSAMAX®, administré à la posologie de 10 mg par jour pendant une période allant jusqu’à 5 ans, a réduit l’excrétion urinaire des marqueurs biologiques de l’ostéorésorption, soit la désoxypyridinoline et les N-télopeptides assurant les liaisons intermoléculaires du collagène de type I, d’environ 50 % et 70 %, respectivement, ramenant ainsi le taux de ces marqueurs à des valeurs semblables à celles qu’on observe chez des femmes non ménopausées en bonne santé. Le ralentissement de la résorption osseuse évoqué par ces marqueurs était évident un mois à peine après le début du traitement avec FOSAMAX® et a atteint, après 3 à 6 mois, un plateau qui s’est maintenu pendant toute la durée du traitement. Dans les études sur le traitement de l’ostéoporose où FOSAMAX® a été administré à la posologie de 10 mg par jour, les taux des marqueurs de l’ostéoformation ont diminué, la réduction ayant été d’environ 50 % dans le cas de l’ostéocalcine et de la phosphatase alcaline de l’os et d’environ 25 % à 30 % dans le cas de la phosphatase alcaline sérique totale. Ces taux se sont stabilisés après 6 à 12 mois. Des réductions similaires de la vitesse du renouvellement osseux ont été observées chez des femmes qui ont reçu FOSAMAX® à raison de 70 mg une fois par semaine pour le traitement de l’ostéoporose postménopausique, dans le cadre d’une étude de un an. Ces données indiquent que la vitesse de renouvellement de l’os a atteint un nouvel état d’équilibre, malgré l’accumulation graduelle de l’alendronate dans le tissu osseux.
En raison de l’inhibition de la résorption osseuse par FOSAMAX®, on a aussi observé des réductions asymptomatiques des taux sériques de calcium et de phosphore après un traitement au moyen de ce médicament. Dans les études à long terme, une réduction par rapport aux valeurs initiales des taux sériques de calcium (environ 2 %) et de phosphore (environ 4 % à 6 %) a été
mise en évidence dès le premier mois de traitement avec FOSAMAX® à la dose de 10 mg. Aucune diminution additionnelle du taux sérique de calcium n’a été observée pendant le traitement de 5 ans; cependant, le taux sérique de phosphore, entre la troisième et la cinquième année de l’étude, est revenu à des valeurs voisines des valeurs initiales. Des réductions similaires ont également été observées après 6 et 12 mois dans une étude de un an, portant sur l’administration de FOSAMAX® à raison de 70 mg une fois par semaine. La réduction du phosphore sérique traduirait non seulement un bilan positif quant au contenu minéral de l’os, mais aussi une réduction de la réabsorption rénale du phosphore.
Ostéoporose chez l’homme
Bien que la prévalence de l’ostéoporose soit moins élevée chez l’homme que chez la femme ménopausée, il n’en demeure pas moins qu’un nombre considérable de fractures ostéoporotiques surviennent chez les hommes. La prévalence des déformations vertébrales, pour sa part, semble être similaire chez l’homme et la femme. Chez l’homme, le traitement de l’ostéoporose au moyen de FOSAMAX® à raison de 10 mg par jour pendant 2 ans a réduit d’environ 60 % le taux d’excrétion urinaire des N-télopeptides assurant les liaisons intermoléculaires du collagène de type I et d’environ 40 % la phosphatase alcaline de l’os. Des réductions similaires ont été observées chez les hommes atteints d’ostéoporose qui ont reçu FOSAMAX® à raison de 70 mg une fois par semaine dans le cadre d’une étude de un an.
Pharmacocinétique
| Résumé des paramètres pharmacocinétiques de l’alendronate mesurés dans une population normale | ||
| Moyenne | Intervalle de confiance à 90 % | |
| Biodisponibilité absolue du comprimé à 5 mg, pris 2 heures avant le premier repas de la journée | 0,63 % (femmes) | (0,48, 0,83) |
| Biodisponibilité absolue du comprimé à 10 mg, pris 2 heures avant le premier repas de la journée | 0,78 % (femmes) | (0,61, 1,04) |
| 0,59 % (hommes) | (0,43, 0,81) | |
| Biodisponibilité absolue du comprimé à 40 mg, pris 2 heures avant le premier repas de la journée | 0,60 % (femmes) | (0,46, 0,78) |
| Biodisponibilité absolue du comprimé à 70 mg, pris 2 heures avant le premier repas de la journée | 0,57 % (femmes) | (0,44, 0,73) |
| Clairance rénale en mL/s (mL/min) [n = 6] | 1,18 (71) | (1,07, 1,3) (64, 78) |
Absorption
Alendronate monosodique
En comparaison d’une dose intraveineuse de référence, la biodisponibilité moyenne de l’alendronate chez la femme a été de 0,64 % pour des doses allant de 5 mg à 70 mg administrées par voie orale après le jeûne de la nuit et deux heures avant un déjeuner standard. Chez l’homme, la biodisponibilité du comprimé oral de 10 mg a été de 0,59 %.
La biodisponibilité de l’alendronate contenu dans les comprimés ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) et ALENDRONATE-CHOLÉCALCIFÉROL
(70 mg/5 600 UI) s’est révélée égale à celle de l’alendronate contenu dans le comprimé FOSAMAX® (alendronate monosodique) à 70 mg.
Une étude visant à déterminer les effets d’un repas pris à divers moments sur la biodisponibilité de l’alendronate a été menée auprès de 49 femmes ménopausées. La biodisponibilité de l’alendronate a diminué d’environ 40 % lorsqu’une dose de 10 mg a été administrée, soit ½ heure ou 1 heure avant un déjeuner standard, par comparaison à la prise du médicament 2 heures avant de manger. Dans des études évaluant l’alendronate dans le traitement et la prévention de l’ostéoporose, le médicament s’est révélé efficace lorsqu’il a été administré au moins 30 minutes avant le déjeuner.
La biodisponibilité de l’alendronate s’est révélée négligeable lorsque ce médicament a été administré en même temps qu’un déjeuner standard ou dans un intervalle de 2 heures après la prise d’un déjeuner standard. L’administration concomitante de café ou de jus d’orange a réduit la biodisponibilité de l’alendronate d’environ 60 %.
Chez des sujets en bonne santé, la prednisone, administrée par voie orale à raison de 20 mg 3 fois par jour durant 5 jours, n’a pas modifié de façon importante sur le plan clinique la biodisponibilité de l’alendronate administré par voie orale (hausse moyenne de 20 % à 44 %).
Cholécalciférol
À la suite de l’administration de ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) après le jeûne de la nuit et deux heures avant un déjeuner standard, l’aire moyenne sous la courbe de la concentration sérique en fonction du temps (ASC0-120 h) pour la vitamine D3 (non ajustée en fonction du taux de vitamine D3 endogène) a été de 296,4 ng•h/mL. La concentration sérique maximale (Cmax) moyenne de la vitamine D3 a été de 14,8 nmol/L ou 5,9 ng/mL et le délai médian avant l’obtention de la concentration sérique maximale (Tmax) a été de 12 heures. À la suite de l’administration de ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/5 600 UI) après le jeûne de la nuit et deux heures avant un repas, l’aire moyenne sous la courbe de la concentration sérique en fonction du temps (ASC0-80 h) pour la vitamine D3 (non ajustée en fonction du taux de vitamine D3 endogène) a été de 490,2 ng•h/mL. La concentration sérique maximale (Cmax) moyenne de la vitamine D3 a été de 30,5 nmol/L ou 12,2 ng/mL et le délai médian avant l’obtention de la concentration sérique maximale (Tmax) a été de 10,6 heures. La biodisponibilité de la vitamine D3 contenue dans ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) et ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/5 600 UI) est semblable à celle d’une dose équivalente de vitamine D3 administrée seule.
Distribution
Alendronate monosodique
Selon des études précliniques (menées chez des rats mâles), l’alendronate se retrouve temporairement dans les tissus mous à la suite de l’administration d’une dose de 1 mg/kg par voie intraveineuse, mais il est ensuite rapidement redistribué dans les os ou excrété dans l’urine. Chez l’humain, le volume de distribution moyen à l’état d’équilibre, excluant le tissu osseux, est d’au moins 28 L. Les concentrations du médicament dans le plasma après l’administration de doses orales thérapeutiques sont trop faibles (moins de 5 ng/mL) pour que l’on puisse les déceler
par des méthodes analytiques. Chez l’humain, le taux de fixation aux protéines plasmatiques est d’environ 78 %.
Cholécalciférol
À la suite de son absorption, la vitamine D3, imbriquée dans les chylomicrons, passe dans le sang. La vitamine D3 est rapidement distribuée, essentiellement dans le foie, où elle est métabolisée en 25-hydroxyvitamine D3, principale forme sous laquelle elle est stockée. Une plus faible quantité est distribuée dans les tissus adipeux et musculaire, où elle est stockée sous forme de vitamine D3, pour être ensuite libérée dans la circulation. La vitamine D3 circulante est liée à la protéine fixatrice de la vitamine D.
Métabolisme
Alendronate monosodique
Aucune donnée n’indique que l’alendronate est métabolisé chez l’humain et chez l’animal.
Cholécalciférol
La vitamine D3 est rapidement métabolisée par hydroxylation dans le foie en 25-hydroxyvitamine D3. Elle est par la suite métabolisée par les reins en 1,25-dihydroxyvitamine D3, qui constitue la forme biologiquement active. Elle subit une autre hydroxylation avant son élimination. Un faible pourcentage de vitamine D3 subit une glucuronidation avant son élimination.
Excrétion
Alendronate monosodique
Après l’administration intraveineuse d’une dose unique d’alendronate marqué au 14C, environ 50 % de la radioactivité a été excrétée dans l’urine dans les 72 heures et la quantité de radioactivité décelée dans les fèces a été nulle ou minime. Après l’administration d’une dose unique de 10 mg par voie intraveineuse, la clairance rénale de l’alendronate a été de 71 mL/min, et la clairance générale n’a pas dépassé 200 mL/min. Les concentrations plasmatiques ont diminué de plus de 95 % dans les 6 heures qui ont suivi l’administration intraveineuse du médicament. La demi-vie terminale chez l’humain a été évaluée à plus de 10 ans, signe probable de la libération d’alendronate à partir du squelette. Compte tenu de ce fait, on estime qu’à la suite d’un traitement de 10 ans au moyen de FOSAMAX® administré à raison de 10 mg par jour par voie orale, la quantité d’alendronate provenant quotidiennement du squelette correspondrait environ à 25 % de la quantité absorbée à partir du tractus gastro-intestinal.
Cholécalciférol
Lorsque la vitamine D3 radioactive a été administrée à des sujets en bonne santé, le taux d’excrétion urinaire moyen de la radioactivité après 48 heures a été de 2,4 % et le taux d’excrétion fécale moyen de la radioactivité après 4 jours a été de 4,9 %. Dans les deux cas, la radioactivité a été excrétée presque exclusivement sous forme de métabolites du composé mère. La demi-vie moyenne de la vitamine D3 dans le sérum à la suite de l’administration d’une dose orale de ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) est d’environ 24 heures.
Populations et situations particulières
Enfants (< 18 ans) :
La pharmacocinétique de l’alendronate n’a pas été évaluée chez les personnes de moins de 18 ans.
Personnes âgées (≥ 65 ans) :
Alendronate monosodique
La biodisponibilité et l’élimination (excrétion urinaire) de l’alendronate chez des patients âgés (≥ 65 ans) ont été semblables à celles observées chez des patients plus jeunes. Il n’est pas nécessaire d’ajuster la posologie de l’alendronate dans ce groupe d’âge (voir POSOLOGIE ET ADMINISTRATION).
Cholécalciférol
Les besoins quotidiens en vitamine D3 peuvent être augmentés chez les personnes âgées.
Sexe
La biodisponibilité d’une dose d’alendronate administrée par voie intraveineuse et la proportion de cette dose excrétée dans l’urine ont été similaires chez l’homme et la femme.
Race
Aucune étude n’a été effectuée dans le but d’évaluer les différences entre les races en ce qui a trait à la pharmacocinétique du médicament.
Insuffisance hépatique
Alendronate monosodique
Comme les données indiquent que l’alendronate n’est pas métabolisé ni excrété dans la bile, aucune étude n’a été menée chez des patients présentant une insuffisance hépatique. Il n’est pas nécessaire d’ajuster la posologie chez ces derniers.
Cholécalciférol
Il est possible que la vitamine D3 ne soit pas adéquatement absorbée chez les patients qui souffrent de malabsorption en raison de la production inadéquate de bile.
Insuffisance rénale
Alendronate monosodique
Selon les résultats d’études précliniques menées chez des rats, la quantité de médicament retrouvée dans le plasma, les reins, la rate et les tibias a augmenté progressivement chez les sujets atteints d’insuffisance rénale. Chez des témoins en bonne santé, la quantité de médicament qui n’est pas absorbée par le tissu osseux est rapidement excrétée dans l’urine. Aucun signe de saturation concernant le captage du médicament par le tissu osseux n’a été noté après un traitement de 3 semaines au cours duquel des doses cumulatives de 35 mg/kg avaient été administrées par voie intraveineuse à de jeunes rats mâles. Bien qu’il n’existe aucune donnée clinique sur l’élimination rénale de l’alendronate chez les patients présentant une insuffisance rénale, on peut s’attendre, d’après les résultats obtenus chez l’animal, à ce que l’élimination rénale du médicament soit diminuée chez ces patients. En conséquence, on peut également anticiper une accumulation plus importante d’alendronate dans le tissu osseux chez les patients qui présentent une insuffisance rénale.
Il n’est pas nécessaire d’ajuster la posologie chez les patients atteints d’une insuffisance rénale légère ou modérée (clairance de la créatinine comprise entre 0,58 et 1 mL/s [35 et 60 mL/min]). ALENDRONATE-CHOLÉCALCIFÉROL n’est pas recommandé chez les patients atteints d’une insuffisance rénale grave (clairance de la créatinine < 0,58 mL/s [< 35 mL/min]), en raison de l’absence de données cliniques à ce sujet.
STABILITÉ ET ENTREPOSAGE
Entreposer à la température de 25 °C, les limites permises étant de 15 °C et 30 °C. Protéger de l’humidité et de la lumière. Conserver les comprimés dans la plaquette originale jusqu’au moment de leur utilisation.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Formes posologiques
Le comprimé ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) est blanc à blanc cassé, en forme de capsule modifiée, et porte le code 710 d’un côté et le contour d’un os de l’autre – 4 comprimés en plaquettes.
Le comprimé ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/5 600 UI) est blanc à blanc cassé, en forme de rectangle modifié, et porte le code 270 d’un côté et le contour d’un os de l’autre – 4 comprimés en plaquettes.
Composition
Le comprimé ALENDRONATE-CHOLÉCALCIFÉROL renferme 91,37 mg d’alendronate monosodique trihydraté, soit l’équivalent molaire de 70 mg de la forme acide libre, ainsi que 70 mcg ou 140 mcg de cholécalciférol équivalant à 2 800 ou à 5 600 unités internationales (UI) de vitamine D3, respectivement. Il renferme également les ingrédients non médicinaux suivants : amidon modifié à usage alimentaire (maïs), butylhydroxytoluène, cellulose microcristalline, croscarmellose sodique, gélatine, lactose anhydre, silicate d’aluminium et de sodium, silice colloïdale, stéarate de magnésium, sucrose et triglycérides à chaîne moyenne.
Les comprimés ALENDRONATE-CHOLÉCALCIFÉROL ne renferment pas de gluten. 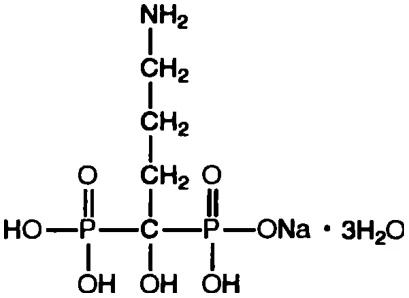
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénominations communes :
alendronate monosodique
cholécalciférol
Noms chimiques :
sel monosodique trihydraté de l’acide (4-amino-1-hydroxybutylidène) bisphosphonique
(3ß,5Z,7E)-9,10-secocholesta-5,7,10(19)-triène-3-ol
Formules moléculaires :
C4H12NNaO7P2•3H2O
C27H44O
Poids moléculaires :
325,12
384,6
Formules développées :
Propriétés physicochimiques : L’alendronate se présente sous forme de poudre blanche, cristalline, non hygroscopique. Il est soluble dans l’eau, très légèrement soluble dans l’alcool et presque insoluble dans le chloroforme.
Le cholécalciférol se présente sous forme de poudre blanche, cristalline et inodore. Il est pratiquement insoluble dans l’eau, très soluble dans les solvants organiques courants et légèrement soluble dans les huiles végétales.
CH2
H
HO
CH3
H
H
CH3
H
CH3
H3C
ÉTUDES CLINIQUES
Traitement de l’ostéoporose
Études avec ALENDRONATE-CHOLÉCALCIFÉROL
Dans une étude de 15 semaines, auprès de 717 femmes ménopausées et hommes dont l’âge moyen était de 67 ans, tous atteints d’ostéoporose (densité minérale osseuse [DMO] de la colonne lombaire d’au moins 2,5 déviations standard sous la moyenne avant la ménopause) ont été répartis au hasard pour recevoir une fois par semaine soit le comprimé ALENDRONATE-CHOLÉCALCIFÉROL contenant 70 mg d’alendronate et 2 800 UI de vitamine D3, soit FOSAMAX® à 70 mg seul sans supplément de vitamine D. Les patients qui présentaient une carence en vitamine D (25-hydroxyvitamine D < 22,5 nmol/L ou 9 ng/mL) au départ ont été exclus de l’étude. Les patients traités avec ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) ont présenté une réduction moindre des taux sériques de calcium (-0,9 %) que les sujets ayant reçu FOSAMAX® à 70 mg seul (-1,4 %). De même, on a observé une hausse significativement moins élevée des taux d’hormone parathyroïdienne dans le groupe ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) que dans le groupe FOSAMAX® à 70 mg seul (14 % et 24 %, respectivement).
La meilleure méthode d’évaluer la concentration de vitamine D dans l’organisme est la mesure du taux de 25-hydroxyvitamine D. Dans l’étude de 15 semaines mentionnée dans le paragraphe précédent, les taux initiaux de 25-hydroxyvitamine D étaient de 55,5 nmol/L (22,2 ng/mL) dans le groupe ALENDRONATE-CHOLÉCALCIFÉROL et de 55,3 nmol/L (22,1 ng/mL) dans le groupe FOSAMAX® seul. Après 15 semaines de traitement, les taux moyens de 25-hydroxyvitamine D dans le groupe ALENDRONATE-CHOLÉCALCIFÉROL et dans le groupe FOSAMAX® seul étaient de 57,8 nmol/L (23,1 ng/mL) et de 46,0 nmol/L (18,4 ng/mL), respectivement, soit une différence de 26 % en faveur de ALENDRONATE-CHOLÉCALCIFÉROL. Les taux finaux de 25-hydroxyvitamine D à la semaine 15 sont résumés dans le tableau ci-dessous. La proportion de patients présentant un taux sérique de 25-hydroxyvitamine D < 37,5 nmol/L (15 ng/mL) était significativement moins élevée avec ALENDRONATE-CHOLÉCALCIFÉROL à 70 mg/2 800 UI qu’avec FOSAMAX® à 70 mg (11,5 % vs 31,9 %) respectivement (p < 0,001).
| Taux de 25-hydroxyvitamine D à la semaine 15 d’un traitement au moyen de ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) ou de FOSAMAX® à 70 mg* | ||||||
| Nombre (%) de patients | ||||||
Taux de 25-hydroxyvitamine D (nmol/L [ng/mL]) | < 22,5 [9] | 22,5-35 [9-14] | 37,5-47,5 [15-19] | 50-60 [20-24] | 62,5-72,5 [25-29] | 75-155 [30-62] |
ALENDRONATE- CHOLÉCALCIFÉROL (70 mg/2 800 UI) [n = 357] | 4 (1,1) | 37 (10,4) | 87 (24,4) | 84 (23,5) | 82 (23,0) | 63 (17,7) |
| FOSAMAX® à 70 mg (n = 351) | 46 (13,1) | 66 (18,8) | 108 (30,8) | 58 (16,5) | 37 (10,5) | 36 (10,3) |
* Les patients qui présentaient une carence en vitamine D (25-hydroxyvitamine D < 22,5 nmol/L ou 9 ng/mL) au départ ont été exclus de l’étude.
Les patients qui ont terminé l’étude de 15 semaines mentionnée ci-dessus (n = 652) ont participé à une étude de prolongation de 24 semaines. Ils ont tous reçu ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) et ont par la suite été répartis au hasard pour recevoir un supplément de 2 800 UI de vitamine D3 une fois par semaine (groupe 5 600 UI de vitamine D3) ou le placebo correspondant (groupe 2 800 UI de vitamine D3).
À la fin des 24 semaines de prolongation du traitement (39 semaines après le début de l’étude initiale), les taux moyens de 25-hydroxyvitamine D étaient de 69,8 nmol/L (27,9 ng/mL) et de 64,0 nmol/L (25,6 ng/mL) dans les groupes ayant reçu 5 600 UI et 2 800 UI de vitamine D3, respectivement. La variation moyenne des taux de 25-hydroxyvitamine D par rapport aux taux initiaux était supérieure dans le groupe ayant reçu 5 600 UI de vitamine D3 (p < 0,001). Le pourcentage de patients qui présentaient une hypercalciurie à la semaine 39 n’était pas statistiquement différent entre les groupes de traitement.
Les taux finaux de 25-hydroxyvitamine D à la semaine 39 sont résumés dans le tableau ci-dessous. La proportion de patients présentant un taux sérique de 25-hydroxyvitamine D < 37,5 nmol/L (15 ng/mL) était moins élevée, mais de façon non significative, dans le groupe ayant reçu 5 600 UI de vitamine D3 que dans celui ayant reçu 2 800 UI (3,1 % vs 5,6 %), respectivement (p < 0,12).
Taux de 25-hydroxyvitamine D à la semaine 39 d’un traitement au moyen de ALENDRONATE-CHOLÉCALCIFÉROL | ||||||
| Nombre (%) de patients | ||||||
| Taux de 25-hydroxyvitamine D (nmol/L [ng/mL]) | < 22,5 [9] | 22,5-35 [9-14] | 37,5-47,5 [15-19] | 50-60 [20-24] | 62,5-72,5 [25-29] | 75-155 [30-59] |
ALENDRONATE- CHOLÉCALCIFÉROL (groupe 5 600 UI de vitamine D3)* (n = 321) | 0 | 10 (3,1) | 29 (9,0) | 79 (24,6) | 87 (27,1) | 116 (36,1) |
ALENDRONATE- CHOLÉCALCIFÉROL (groupe 2 800 UI de vitamine D3)** (n = 320) | 1 (0,3) | 17 (5,3) | 56 (17,5) | 80 (25,0) | 74 (23,1) | 92 (28,8) |
* Les patients ont reçu FOSAMAX® à 70 mg ou ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) durant l’étude initiale de 15 semaines, puis ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) et un supplément additionnel de 2 800 UI de vitamine D3 durant la période de prolongation de 24 semaines.
** Les patients ont reçu FOSAMAX® à 70 mg ou ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) durant l’étude initiale de 15 semaines, puis ALENDRONATE-CHOLÉCALCIFÉROL (70 mg/2 800 UI) et un placebo de vitamine D3 durant la période de prolongation de 24 semaines.
Études avec FOSAMAX®
Ostéoporose postménopausique
Effets sur la densité minérale osseuse
L’efficacité de FOSAMAX®, administré à raison de 10 mg une fois par jour à des femmes ménopausées de 44 à 84 ans atteintes d’ostéoporose (DMO de la colonne lombaire inférieure par au moins 2 écarts types [É.T.] à la valeur moyenne observée avant la ménopause), a été démontrée dans quatre études cliniques de deux ou trois ans menées à double insu et contrôlées 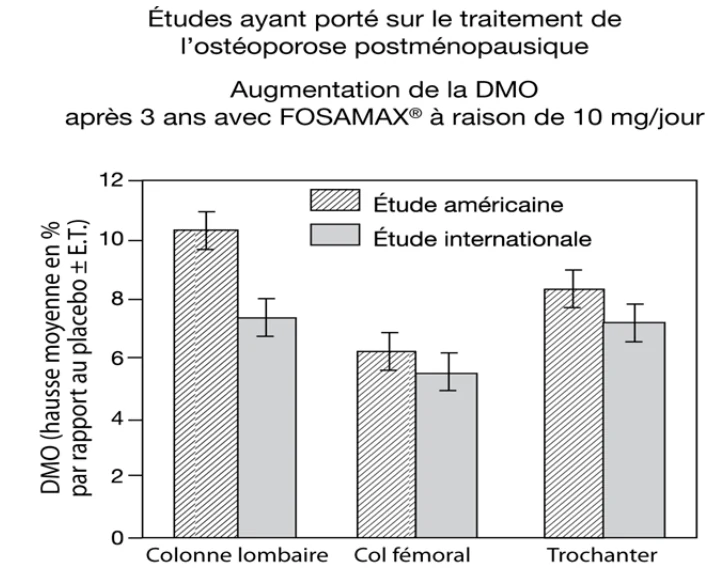
par placebo. Deux d’entre elles, l’une menée aux États-Unis auprès de 478 patientes et l’autre dans 15 pays (internationale) auprès de 516 patientes, étaient des études multicentriques d’envergure de trois ans dont les plans expérimentaux étaient presque identiques. Le graphique suivant montre les augmentations moyennes de la DMO de la colonne lombaire, du col fémoral et du trochanter obtenues après trois ans chez des patientes recevant FOSAMAX® à raison de 10 mg par jour, par rapport aux valeurs observées chez des patientes recevant un placebo.
D’après les résultats regroupés de ces études, après 3 ans, la DMO de la colonne lombaire, du col fémoral et du trochanter a subi une baisse significative (de l’ordre de 0,65 % à 1,16 %) chez les patientes recevant un placebo. Par contre, des augmentations très importantes par rapport aux valeurs initiales et aux valeurs notées avec le placebo ont été obtenues pour chacun des sites de mesure et dans chacune des études chez les patientes qui avaient reçu FOSAMAX® à la posologie de 10 mg par jour. La DMO du squelette entier a aussi augmenté de façon marquée dans les deux études, ce qui laisse penser que les augmentations de la masse osseuse du rachis et de la hanche n’ont pas eu lieu au détriment d’autres régions du squelette. L’augmentation de la DMO a été perceptible après à peine trois mois de traitement et s’est accrue pendant les trois ans de l’étude (les résultats à la colonne lombaire sont présentés dans la figure qui suit). Durant la période de prolongation de deux ans de ces études, le traitement avec FOSAMAX® à la posologie de 10 mg par jour a entraîné des augmentations soutenues de la DMO de la colonne lombaire et du trochanter (augmentations additionnelles absolues de 0,94 % à la colonne lombaire et de 0,88 % au trochanter entre la troisième et la cinquième année). Cependant, la DMO n’a pas diminué au col fémoral, à l’avant-bras et pour l’ensemble du squelette. Ces données montrent que FOSAMAX® renverse le cours de l’ostéoporose. Par ailleurs, l’efficacité de FOSAMAX® n’a pas été influencée par l’âge, la race, la vitesse initiale de renouvellement de l’os, l’état de la fonction rénale et l’utilisation concomitante de divers médicaments couramment prescrits.
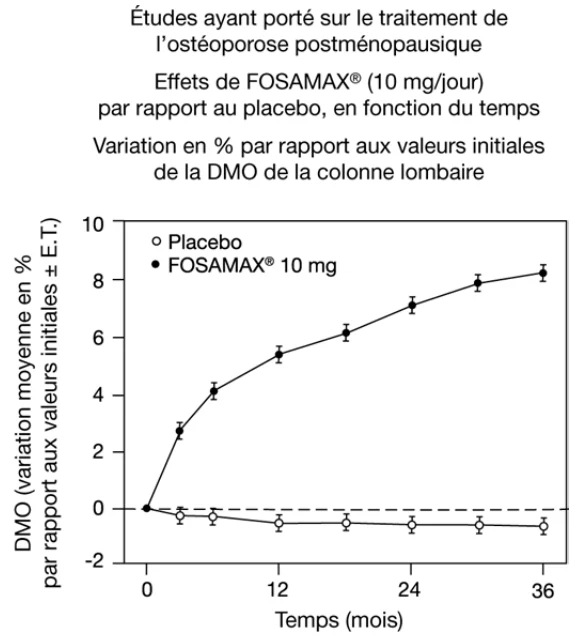
Dans une étude distincte, FOSAMAX®, administré à la posologie de 10 mg/jour durant deux ans, a provoqué des augmentations hautement significatives de la DMO du rachis, du col fémoral, du trochanter et du squelette entier, comparativement à celles qui ont été observées avec un placebo ou avec la calcitonine de saumon administrée par voie intranasale à raison de 100 UI/jour.
L’équivalence thérapeutique de FOSAMAX® à 70 mg une fois par semaine (n = 519) et de FOSAMAX® à 10 mg une fois par jour (n = 370) a été démontrée dans une étude multicentrique de un an menée à double insu et réalisée chez des femmes atteintes d’ostéoporose postménopausique. L’augmentation moyenne de la DMO de la colonne lombaire après un an, par rapport aux valeurs initiales, a été de 5,1 % (IC à 95 %; 4,8 % à 5,4 %) chez les patientes qui recevaient la dose de 70 mg une fois par semaine et de 5,4 % (IC à 95 %; 5,0 % à 5,8 %) chez celles qui recevaient la dose de 10 mg une fois par jour. Les hausses de la DMO observées aux autres sites du squelette ont également été semblables dans les deux groupes de traitement. Or, dans les autres études sur FOSAMAX®, des variations de la DMO de cet ordre ont été associées à une baisse de la fréquence des fractures (voir ci-après).
Effets de l’arrêt du traitement
Les effets de l’arrêt du traitement avec FOSAMAX® à raison de 10 mg/jour ont été évalués chez des patientes atteintes d’ostéoporose postménopausique qui avaient reçu ce médicament durant un an ou deux. Après l’arrêt du traitement, les marqueurs du renouvellement osseux sont progressivement revenus à leurs valeurs initiales et la DMO a cessé d’augmenter, mais on n’a pas observé d’accélération de la perte osseuse. Ces données indiquent qu’il faut suivre le traitement avec FOSAMAX® de façon continue pour obtenir une augmentation graduelle de la masse osseuse.
Effets sur la fréquence des fractures
Pour évaluer les effets de FOSAMAX® sur la fréquence des fractures vertébrales, on a effectué une analyse regroupant les résultats de l’étude américaine et de l’étude internationale et visant à
comparer les valeurs obtenues avec un placebo aux valeurs regroupées obtenues dans les groupes traités avec FOSAMAX® à différentes posologies (5 ou 10 mg durant trois ans, ou 20 mg durant deux ans, suivis de 5 mg durant un an). On a ainsi constaté une réduction de 48 %, significative sur le plan statistique, de la proportion de patientes ayant présenté au moins une fracture vertébrale dans les groupes traités avec FOSAMAX®, par rapport aux groupes recevant un placebo (3,2 % vs 6,2 %). Une réduction encore plus marquée a aussi été observée quant au nombre total de fractures vertébrales (4,2 vs 11,3 par 100 patientes). En outre, chez les patientes qui ont subi une fracture vertébrale, quelle qu’elle soit, celles qui ont reçu FOSAMAX® ont présenté une réduction plus faible de la taille (5,9 mm vs 23,3 mm), en raison d’une diminution à la fois du nombre et de la gravité des fractures.
En outre, l’analyse des données regroupées provenant des groupes de patientes ayant reçu des doses ≥ 2,5 mg dans le cadre de cinq études de deux ou trois ans, contrôlées par placebo, y compris les études américaine et internationale (FOSAMAX® : n = 1 012; placebo : n = 590) a mis en évidence une réduction significative de 29 % de la fréquence des fractures non vertébrales dans les groupes traités avec FOSAMAX® par rapport aux groupes recevant un placebo (9,0 % vs 12,6 %, respectivement). Tout comme l’effet de l’alendronate sur la fréquence des fractures vertébrales, ces résultats concordent avec l’augmentation de la masse osseuse qui a été observée durant le traitement.
L’étude FIT (Fracture Intervention Trial), menée chez des femmes ménopausées, comportait deux volets : le premier, d’une durée de trois ans, regroupait des patientes qui présentaient au départ au moins une fracture vertébrale (par tassement) et le second, d’une durée de quatre ans, regroupait des femmes dont la masse osseuse était faible, mais qui ne présentaient aucune fracture vertébrale au départ.
Volet de trois ans de l’étude FIT (Fracture Intervention Trial) [mené chez des femmes qui présentaient au départ au moins une fracture vertébrale]
Cette étude à double insu, avec répartition aléatoire et contrôlée par placebo, regroupant 2 027 patientes (FOSAMAX®, n = 1 022; placebo, n = 1 005), a démontré que le traitement avec FOSAMAX® entraîne une réduction significative sur les plans statistique et clinique de la fréquence des fractures après trois ans, comme en témoignent les résultats présentés dans le tableau suivant.
Effets de FOSAMAX® sur la fréquence des fractures Volet de trois ans de l’étude FIT (patientes présentant une fracture vertébrale au départ) | |||
| Patientes ayant présenté : | % de patientes FOSAMAX® (n = 1 022) Placebo (n = 1 005) | Réduction (%) de la fréquence des fractures | |
Fractures vertébrales (décelées à la radiographie)† ≥ 1 nouvelle fracture vertébrale ≥ 2 nouvelles fractures vertébrales Fractures douloureuses (manifestes) ≥ 1 fracture vertébrale douloureuse Toute fracture douloureuse Fracture de la hanche Fracture du poignet (avant-bras) | 7,9 0,5 2,3 13,8 1,1 2,2 | 15,0 4,9 5,0 18,1 2,2 4,1 | 47*** 90*** 54** 26** 51* 48* |
† Nombre de patientes évaluables relativement aux fractures vertébrales : FOSAMAX®, n = 984; placebo, n = 966 * p < 0,05, ** p < 0,01, *** p < 0,001
En outre, chez cette population de patientes présentant au départ une fracture vertébrale, le traitement avec FOSAMAX® a entraîné une réduction significative de la fréquence des hospitalisations (25,0 % vs 30,7 %).
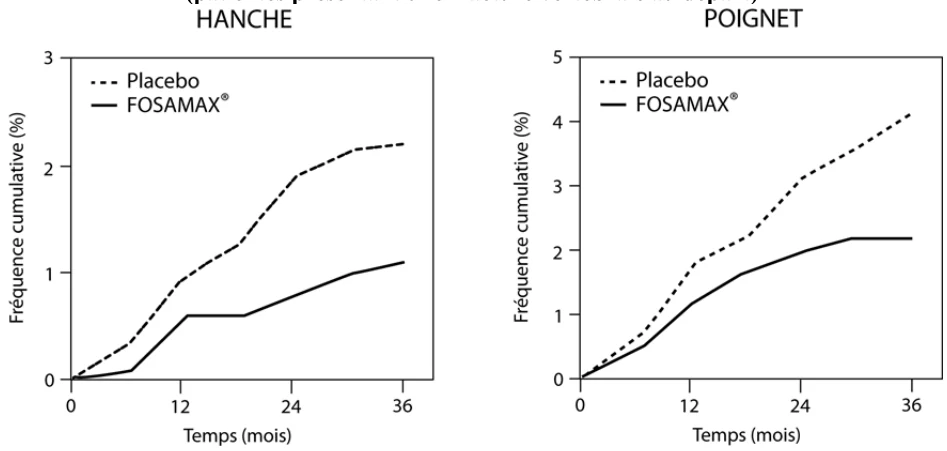
Les deux figures qui suivent montrent la fréquence cumulative des fractures du poignet ou de la hanche au cours du volet de trois ans de l’étude FIT. Dans les deux figures, la fréquence cumulative de ces types de fractures a été plus faible dans le groupe traité avec FOSAMAX® que dans le groupe ayant reçu un placebo, et ce, pendant toute la durée de l’étude. En effet, FOSAMAX® a réduit de 51 % la fréquence des fractures de la hanche et de 48 % la fréquence des fractures du poignet. En outre, les résultats regroupés des études menées antérieurement sur le traitement de l’ostéoporose ont montré des réductions similaires de la fréquence des fractures de la hanche et du poignet.
Fréquence cumulative des fractures de la hanche et du poignet
Volet de trois ans de l’étude FIT (patientes présentant une fracture vertébrale au départ)
Volet de quatre ans de l’étude FIT (Fracture Intervention Trial) [mené chez des patientes dont la masse osseuse était faible mais qui ne présentaient pas de fracture vertébrale au départ]
Cette étude à double insu, avec répartition aléatoire et contrôlée par placebo, regroupant 4 432 patientes (FOSAMAX®, n = 2 214; placebo, n = 2 218), a permis de confirmer l’efficacité de FOSAMAX® pour réduire la fréquence des fractures. Cette étude visait à recruter des femmes atteintes d’ostéoporose, c’est-à-dire dont la DMO du col fémoral au départ était inférieure d’au moins 2 écarts types à la moyenne observée chez les femmes jeunes. Cependant, après révision des valeurs de la DMO du col fémoral en fonction des valeurs de référence, on a constaté que 31 % des patientes ne répondaient pas au critère d’admission. L’étude a donc été menée chez des femmes atteintes d’ostéoporose et chez des femmes qui ne l’étaient pas. Les résultats obtenus chez les patientes atteintes d’ostéoporose sont présentés au tableau suivant.
Effets de FOSAMAX® sur la fréquence des fractures chez des patientes atteintes d’ostéoporose† Volet de quatre ans de l’étude FIT (patientes ne présentant pas de fracture vertébrale au départ) | |||
| Patientes ayant présenté : | % de patientes FOSAMAX® (n = 1 545) Placebo (n = 1 521) | Réduction (%) de la fréquence des fractures | |
≥ 1 fracture douloureuse ≥ 1 fracture vertébrale†† ≥ 1 fracture vertébrale douloureuse Fracture de la hanche Fracture du poignet (avant-bras) | 12,9 2,5 1,0 1,0 3,9 | 16,2 4,8 1,6 1,4 3,8 | 22* 48** 41††† 29††† aucune |
† DMO du col fémoral au départ inférieure d’au moins 2 É.T. à la moyenne observée chez les femmes jeunes †† Nombre de femmes évaluables relativement aux fractures vertébrales : FOSAMAX®, n = 1 426; placebo, n = 1 428 ††† Non significatif
* p = 0,01, ** p < 0,001
Chez toutes les patientes (y compris celles qui n’étaient pas atteintes d’ostéoporose), la réduction de la fréquence des fractures a été de : ≥ 1 fracture douloureuse, 14 % (p = 0,072); ≥ 1 fracture vertébrale, 44 % (p = 0,001); ≥ 1 fracture vertébrale douloureuse, 34 % (p = 0,178); fracture de la hanche, 21 % (p = 0,44). La fréquence des fractures du poignet chez toutes les patientes a été de 3,7 % avec FOSAMAX® et de 3,2 % avec le placebo (différence non significative).
Résultats regroupés des deux volets de l’étude FIT
Les résultats regroupés des deux volets (trois et quatre ans) de l’étude FIT quant à la réduction de la fréquence des fractures sont présentés ci-dessous.
Effets de FOSAMAX® sur la fréquence des fractures Résultats regroupés des deux volets de l’étude FIT (trois et quatre ans) | ||
Réduction (%) de la fréquence des fractures FOSAMAX® vs placebo | ||
| Patientes ayant présenté : | Patientes atteintes d’ostéoporose† (n = 5 093) | Toutes les patientes (n = 6 459) |
Fractures vertébrales (décelées à la radiographie)†† ≥ 1 fracture vertébrale ≥ 2 fractures vertébrales Fractures douloureuses (manifestes) Toute fracture douloureuse Fracture vertébrale douloureuse Fracture de la hanche Fracture du poignet (avant-bras)††† | 48*** 88*** 24*** 50*** 40* 18‡ | 46*** 84*** 18** 47*** 36‡‡ 6‡ |
† Comprends toutes les patientes admises à l’étude de trois ans et toutes les patientes atteintes d’ostéoporose (dont la DMO du col fémoral au départ était inférieure d’au moins 2 É.T. à la moyenne observée chez les femmes jeunes) qui ont participé à l’étude de quatre ans.
†† Nombre de patientes évaluables relativement aux fractures vertébrales : patientes atteintes d’ostéoporose, n = 4 804; toutes les patientes, n = 6 084
††† Une réduction significative de la fréquence des fractures du poignet a été observée dans l’étude de trois ans (patientes présentant au départ une fracture vertébrale), mais pas dans l’étude de quatre ans (patientes n’ayant pas de fracture vertébrale au départ).
‡ Non significatif
* p < 0,05, ** p < 0,01, *** p < 0,001, ‡‡ p = 0,059
Concordance des résultats sur la fréquence des fractures
Les réductions de la fréquence des fractures vertébrales (FOSAMAX® vs placebo) obtenues dans les deux volets (trois et quatre ans) de l’étude FIT concordent avec celles qu’ont mises en évidence les résultats regroupés des études américaine et internationale ayant porté sur le traitement de l’ostéoporose (voir plus haut), dans lesquelles 80 % des patientes ne présentaient pas au départ de fracture vertébrale. Durant ces études, le traitement avec FOSAMAX® a entraîné une réduction d’environ 50 % (soit 47 % dans le volet de trois ans de l’étude FIT, p < 0,001; 44 % dans le volet de quatre ans de l’étude FIT, p = 0,001 et 48 % dans les études américaine et internationale, p = 0,034) de la proportion de patientes ayant subi au moins une nouvelle fracture vertébrale. En outre, dans les études américaine et internationale et dans le volet de trois ans de l’étude FIT (p < 0,001), FOSAMAX® a entraîné une réduction d’environ 90 % de la proportion de patientes ayant présenté plusieurs nouvelles fractures vertébrales (au moins deux fractures). Ainsi, FOSAMAX® a réduit la fréquence des fractures vertébrales, indépendamment de la présence de fractures vertébrales avant le début de l’étude.
Dans l’ensemble, ces résultats mettent en relief l’efficacité constante de FOSAMAX® pour réduire la fréquence des fractures, notamment à la colonne vertébrale et à la hanche, sites où les fractures ostéoporotiques sont associées à une plus grande morbidité.
Histologie de l’os
Une étude histologique de l’os menée auprès de 270 patientes ménopausées atteintes d’ostéoporose et traitées avec des doses de FOSAMAX® allant de 1 à 20 mg/jour durant un an, deux ans ou trois ans a mis en évidence une minéralisation et une architecture osseuses normales, en plus du ralentissement escompté du remaniement osseux en comparaison du groupe témoin ayant reçu un placebo. Ces données, de pair avec l’histologie de l’os normal et la résistance accrue de l’os constatées chez des rats et des babouins traités avec l’alendronate durant une longue période, indiquent que le tissu osseux formé durant un traitement avec FOSAMAX® est normal.
Ostéoporose chez l’homme
L’efficacité de FOSAMAX® chez des hommes atteints d’ostéoporose a été démontrée dans le cadre de deux études cliniques.
Une étude multicentrique de deux ans, menée à double insu et contrôlée par placebo portant sur le comprimé FOSAMAX® à 10 mg administré une fois par jour a été réalisée auprès de 241 hommes âgés de 31 à 87 ans (moyenne de 63 ans). Après deux ans, les hausses moyennes de la DMO observées chez les hommes qui avaient reçu FOSAMAX® à raison de 10 mg par jour, comparativement aux valeurs notées dans le groupe placebo, ont été de 5,3 % à la colonne lombaire, de 2,6 % au col fémoral, de 3,1 % au trochanter et de 1,6 % pour l’ensemble du squelette (toutes les valeurs p ≤ 0,001). Conformément aux résultats obtenus dans des études plus vastes réalisées chez des femmes ménopausées, FOSAMAX® à raison de 10 mg par jour a réduit la fréquence des nouvelles fractures vertébrales (évaluées par radiographie quantitative), comparativement au placebo (0,8 % et 7,1 %, respectivement; p = 0,017), et a également permis de diminuer l’ampleur de la réduction de la taille (-0,6 et -2,4 mm, respectivement; p = 0,022) chez ces hommes.
Une étude multicentrique de un an, menée à double insu et contrôlée par placebo portant sur le comprimé FOSAMAX® à 70 mg à prise hebdomadaire a été menée chez 167 hommes âgés de 38 à 91 ans (moyenne de 66 ans). Après un an, la hausse moyenne de la DMO comparativement au placebo a été significative aux sites suivants : colonne lombaire, 2,8 % (p ≤ 0,001); col fémoral, 1,9 % (p = 0,007); trochanter, 2,0 % (p ≤ 0,001) et ensemble du squelette, 1,2 % (p = 0,018). Ces hausses de la DMO ont été semblables à celles notées après un an dans l’étude portant sur le comprimé à 10 mg à prise quotidienne. Cette étude ne possédait pas la puissance nécessaire pour déceler une différence sur le plan clinique quant à la fréquence des fractures entre les groupes alendronate et placebo. Cependant, dans d’autres études réalisées avec les comprimés d’alendronate à prise quotidienne ou à prise hebdomadaire, on a toujours observé une relation entre les hausses de la DMO (un paramètre de substitution) et les baisses de la fréquence des fractures (un paramètre clinique). On peut par conséquent présumer que cette relation s’applique également dans le cas des hommes qui reçoivent l’alendronate à raison d’une fois par semaine (voir RÉFÉRENCES).
Dans ces deux études, FOSAMAX® s’est révélé efficace quels que soient l’âge, l’état de la fonction gonadique et la valeur initiale de la DMO (col fémoral et colonne lombaire).
Administration concomitante d’une hormonothérapie ou d’une œstrogénothérapie substitutive
Les effets sur la DMO que procurent FOSAMAX® à raison de 10 mg une fois par jour et une œstrogénothérapie substitutive (œstrogènes conjugués à 0,625 mg/jour), administrés seuls ou en association, ont été évalués dans le cadre d’une étude de deux ans, menée à double insu, contrôlée par placebo et réalisée chez des femmes atteintes d’ostéoporose postménopausique qui avaient subi une hystérectomie (n = 425). Après deux ans, l’augmentation de la DMO de la colonne lombaire, par rapport aux valeurs initiales, a été significativement plus importante dans le groupe qui recevait l’association médicamenteuse (8,3 %) que dans les groupes qui recevaient uniquement des œstrogènes ou FOSAMAX® (6,0 % dans les deux cas).
Les effets que procure sur la DMO l’ajout de FOSAMAX® (pendant au moins un an) à une hormonothérapie substitutive (œstrogènes ± progestatif) à doses fixes ont été évalués dans le cadre d’une étude de un an, menée à double insu, contrôlée par placebo et réalisée chez des femmes atteintes d’ostéoporose postménopausique (n = 428). Ainsi, l’ajout de FOSAMAX® à raison de 10 mg une fois par jour à une hormonothérapie substitutive a produit, après un an, une hausse significativement plus marquée de la DMO de la colonne lombaire (3,7 %), comparativement à l’hormonothérapie substitutive administrée seule (1,1 %).
Dans ces études, le traitement d’association a également engendré une hausse significative de la DMO de la hanche entière, du col fémoral et du trochanter, ou à tout le moins une tendance favorable, comparativement à l’hormonothérapie substitutive utilisée seule. Aucun effet significatif n’a toutefois été observé sur la DMO du squelette entier. Ces études n’avaient cependant pas l’envergure permettant d’évaluer l’efficacité de l’association médicamenteuse pour diminuer les fractures, et aucune différence significative relativement à la fréquence des fractures n’a été observée entre les groupes de traitement.
Études comparatives sur la biodisponibilité
Dans une étude menée au su, avec répartition aléatoire et permutation portant sur une dose unique administrée après le jeûne de la nuit, lequel a été suivi d’un jeûne additionnel de deux heures, la biodisponibilité de l’alendronate contenu dans les comprimés ALENDRONATE-CHOLÉCALCIFÉROL (70 mg d’alendronate/2 800 UI de vitamine D3) s’est révélée égale à celle de l’alendronate contenu dans le comprimé FOSAMAX® (70 mg d’alendronate) chez 207 volontaires, hommes et femmes, en bonne santé. Les résultats sont présentés dans le tableau ci-dessous.
Alendronate (1 x 70 mg d’alendronate/2 800 UI de vitamine D3 vs 1 x 70 mg d’alendronate, à jeun) À partir de données mesurées Non corrigées en fonction de la puissance Moyenne géométrique* Moyenne arithmétique (CV %) | ||||
| Paramètre | ALENDRONATE-CHOLÉCALCIFÉROL 70 mg d’alendronate/2 800 UI de vitamine D3 | FOSAMAX® 70 mg d’alendronate | Rapport des moyennes géométriques (%) | Intervalle de confiance de 90 % |
| Ae0-T‡ (mcg) | 197,5 296,7 (126,8) | 191,9 287,3 (89,7) | 102,9 | 90,7-116,8 |
| Tauxmax† (mcg/h) | 21,0 31,6 (121,6) | 20,8 30,9 (89,7) | 100,8 | 89,3-114,0 |
* Moyenne des moindres carrés.
‡ Quantité d’alendronate excrété inchangé dans l’urine entre le temps 0 et 36 heures.
† Taux d’excrétion urinaire maximal d’alendronate (fondé sur quatre prélèvements à des moments différents [avant l’administration de la dose, et 8 h, 24 h et 36 h après l’administration de la dose]).
Dans une étude menée au su, avec répartition aléatoire et permutation portant sur une dose unique administrée après le jeûne de la nuit, lequel a été suivi d’un jeûne additionnel de deux heures, la biodisponibilité de l’alendronate contenu dans les comprimés ALENDRONATE-CHOLÉCALCIFÉROL (70 mg d’alendronate/5 600 UI de vitamine D3) s’est révélée égale à celle de l’alendronate contenu dans le comprimé FOSAMAX® (70 mg d’alendronate) chez 220 volontaires, hommes et femmes, en bonne santé. Les résultats sont présentés dans le tableau ci-dessous.
Alendronate (1 x 70 mg d’alendronate/5 600 UI de vitamine D3 vs 1 x 70 mg d’alendronate, à jeun) À partir de données mesurées Non corrigées en fonction de la puissance Moyenne géométrique* Moyenne arithmétique (CV %) | ||||
| Paramètre | ALENDRONATE-CHOLÉCALCIFÉROL 70 mg d’alendronate/5 600 UI de vitamine D3 | FOSAMAX® 70 mg d’alendronate | Rapport des moyennes géométriques (%) | Intervalle de confiance de 90 % |
| Ae0-T‡ (mcg) | 133,6 228,3 (307,3) | 132,2 257,9 (306,5) | 101,0 | 92,2-110,8 |
Alendronate (1 x 70 mg d’alendronate/5 600 UI de vitamine D3 vs 1 x 70 mg d’alendronate, à jeun) À partir de données mesurées Non corrigées en fonction de la puissance Moyenne géométrique* Moyenne arithmétique (CV %) | ||||
| Paramètre | ALENDRONATE-CHOLÉCALCIFÉROL 70 mg d’alendronate/5 600 UI de vitamine D3 | FOSAMAX® 70 mg d’alendronate | Rapport des moyennes géométriques (%) | Intervalle de confiance de 90 % |
| Tauxmax† (mcg/h) | 14,5 24,9 (346,6) | 14,2 23,7 (168,3) | 101,8 | 92,9-111,5 |
* Moyenne des moindres carrés.
‡ Quantité d’alendronate excrété inchangé dans l’urine entre le temps 0 et 36 heures.
† Taux d’excrétion urinaire maximal d’alendronate (fondé sur quatre prélèvements à des moments différents [avant l’administration de la dose, et 8 h, 24 h et 36 h après l’administration de la dose]).
PHARMACOLOGIE DÉTAILLÉE
Mode d’action
Alendronate monosodique
Les études chez l’animal ont mis en évidence le mode d’action qui suit. À l’échelle cellulaire, l’alendronate se concentre de préférence aux endroits qui sont le siège d’une résorption osseuse, plus précisément sous les ostéoclastes. Les ostéoclastes adhèrent normalement à la surface de l’os, mais ne présentent pas la bordure en brosse évoquant une résorption active. L’alendronate n’influe pas sur la mobilisation des ostéoclastes ni sur leur fixation à l’os, mais il inhibe leur activité. Des études chez la souris portant sur la localisation dans l’os de l’alendronate radioactif marqué au tritium [3H] ont montré que le captage de ce composé est environ 10 fois plus élevé sur les surfaces osseuses occupées par les ostéoclastes que sur les surfaces occupées par les ostéoblastes. L’examen de tissu osseux 6 et 49 jours après l’administration du [3H]alendronate à des rats et à des souris, respectivement, a montré que de l’os normal se forme par-dessus l’alendronate et que ce dernier se trouve incorporé dans la matrice où il n’exerce plus d’activité pharmacologique. Par conséquent, pour que le médicament exerce son activité inhibitrice à l’égard des ostéoclastes sur les nouvelles surfaces de résorption, il doit être administré de façon continue. Selon des études d’histomorphométrie menées chez le rat et le babouin, le traitement avec l’alendronate réduit la vitesse de renouvellement de l’os (c’est-à-dire le nombre de sites qui sont le siège d’un remaniement osseux). En outre, à ces sites, l’ostéoformation est plus importante que l’ostéorésorption, ce qui entraîne une augmentation graduelle de la masse osseuse.
Cholécalciférol
La vitamine D3 est produite dans la peau par suite de la conversion photochimique du 7-déshydrocholestérol en prévitamine D3 sous l’action des rayons ultraviolets. La prévitamine D3 subit ensuite une isomérisation non enzymatique et est convertie en vitamine D3. En l’absence d’une exposition adéquate aux rayons du soleil, la vitamine D3 devient un nutriment alimentaire essentiel. La vitamine D3, qu’elle soit produite par la peau ou qu’elle provienne de l’alimentation (absorbée dans les chylomicrons), est convertie dans le foie en 25-hydroxyvitamine D3.
La conversion en 1,25-dihydroxyvitamine D3 (calcitriol), l’hormone active mobilisatrice du calcium, dans les reins est stimulée à la fois par la parathormone et par l’hypophosphatémie. Le principal effet de la 1,25-dihydroxyvitamine D3 est l’augmentation de l’absorption intestinale du calcium et du phosphore ainsi que la régulation du calcium sérique, de l’excrétion rénale du calcium et du phosphore, de la formation osseuse et de la résorption osseuse.
La vitamine D3 est nécessaire à la formation d’un tissu osseux normal. Un déficit en vitamine D survient lorsque l’exposition aux rayons du soleil et l’apport alimentaire sont inadéquats. Il est associé à un bilan calcique négatif, à une perte osseuse et à une augmentation du risque de fracture des os. Dans les cas graves, la carence en vitamine D peut entraîner une hyperparathyroïdie secondaire, une hypophosphatémie, une faiblesse des muscles proximaux et une ostéomalacie, augmentant encore davantage le risque de chute et de fracture chez les personnes atteintes d’ostéoporose. La prise d’un supplément de vitamine D diminue ces risques et leurs conséquences.
Pharmacologie chez l’animal
La capacité de l’alendronate à prévenir ou à renverser la perte osseuse liée au déficit œstrogénique a été évaluée in vivo chez le babouin et le rat.
Les babouins femelles adultes qui ont subi une ovariectomie présentent des modifications du tissu osseux semblables à celles que l’on retrouve en présence d’un déficit œstrogénique chez la femme. Dans les deux cas, ces changements surviennent tôt et se traduisent par une augmentation du taux des marqueurs biologiques de la résorption osseuse (telle la désoxypyridinoline urinaire) et de la formation osseuse (telles la phosphatase alcaline sérique et l’ostéocalcine). L’alendronate administré par voie intraveineuse à la dose de 0,05 mg/kg ou de 0,25 mg/kg toutes les deux semaines pendant 24 mois (l’équivalent de doses orales* d’environ 25 et 125 mg/jour chez l’humain) a entraîné le maintien ou une légère réduction du taux des marqueurs biologiques proportionnelle à la dose. Fait important, le traitement continu n’a pas causé une inhibition progressive du renouvellement osseux durant cette étude de 24 mois. D’après l’examen histomorphométrique de l’os spongieux, l’alendronate administré pendant 24 mois a prévenu l’intensification du remaniement osseux due à l’ovariectomie et a entraîné une augmentation importante du volume osseux vertébral, ces effets étant proportionnels à la dose administrée. L’alendronate a aussi diminué le remaniement osseux dans l’os compact du radius et s’est opposé à l’augmentation de la porosité de l’os compact. Le bilan osseux s’est avéré positif dans chacune des unités individuelles de remodelage (unités multicellulaires de base) tant au niveau de l’os spongieux que de l’os compact. Le tissu osseux était normal à tous les sites étudiés. En outre, l’alendronate a entraîné une augmentation substantielle de la DMO de la colonne lombaire et de la résistance de l’os spongieux vertébral. On a établi une étroite corrélation entre la DMO de la colonne lombaire et la résistance de l’os. En résumé, ces études indiquent que même à des doses équivalant à une dose orale* d’environ 125 mg/jour chez l’humain, l’alendronate préserve l’intégrité de l’os normal tout en provoquant une augmentation de la masse et de la résistance osseuses.
* Chez une personne de 50 kg.
Par ailleurs, l’alendronate a entraîné un accroissement de la masse osseuse et de la résistance du rachis chez des rates ayant subi une ovariectomie. Des rates de trois mois ont subi une ovariectomie et, quatre mois plus tard, ont été soumises à un traitement avec l’alendronate à la posologie de 0, 0,28, 2,8 ou 28 mcg/kg par voie sous-cutanée deux fois par semaine (l’équivalent de doses orales* de 0, 0,57, 5,7 et 57 mg/jour chez l’humain pendant 6 mois). L’évaluation des propriétés mécaniques de la colonne lombaire a montré que l’ovariectomie a causé une réduction importante de la rigidité de l’os et, conséquemment, de sa résistance. La résistance et la masse trabéculaire vertébrales ont augmenté proportionnellement à la dose chez les rates traitées avec l’alendronate, comparativement aux témoins.
Dans une autre étude, des rates de 6,5 mois ont subi une ovariectomie. Six mois plus tard, un traitement au moyen de l’alendronate a été amorcé à des doses de 1,8 et de 18 mcg/kg par voie sous-cutanée (l’équivalent de doses orales* de 3,7 et 37 mg/jour chez l’humain), deux fois par semaine, pour une durée de un an. Le traitement avec l’alendronate a provoqué un ralentissement du remaniement osseux et un accroissement de la masse osseuse proportionnels à la dose, à la fois dans l’os spongieux et dans l’os compact. Les augmentations de la masse osseuse étaient en corrélation avec l’accroissement de la résistance du rachis et, à la dose la plus élevée, ces variations ont été significatives par rapport aux valeurs observées chez les témoins. Chez les rates traitées avec l’alendronate, l’os était normal sur le plan histologique, la vitesse de minéralisation était aussi normale et aucun signe d’ostéomalacie n’a été décelé.
Dans une étude sur la prévention de la perte osseuse consécutive à un déficit œstrogénique, des rates de 4 mois ont subi une ovariectomie. Le jour suivant, un traitement au moyen de l’alendronate a été amorcé à des doses de 0,1 ou de 0,5 mg/kg/jour par gavage pendant un an. Le traitement avec l’alendronate à raison de 0,5 mg/kg/jour a prévenu la perte osseuse liée à l’ovariectomie ainsi que la baisse de la résistance osseuse observée chez les rates témoins non traitées soumises à l’ovariectomie. Le traitement avec l’alendronate a aussi maintenu les valeurs des paramètres histomorphométriques dans la plage des valeurs observées chez les rates témoins non traitées qui n’avaient pas été soumises à l’ovariectomie.
Des résultats similaires, notamment une augmentation de la masse et de la résistance osseuses, ainsi que la formation d’un tissu osseux normal, ont été obtenus chez des rats normaux en croissance, tant mâles que femelles, qui avaient reçu depuis l’âge de 6 semaines de l’alendronate à des doses allant jusqu’à 3,75 mg/kg/jour pour une période de deux ans.
Les effets de l’alendronate sur la capacité de résorption de l’os ont aussi été étudiés au moyen d’un modèle d’ostéoformation rapide consécutive à des lésions infligées à la moelle osseuse chez le rat. L’os formé durant un traitement quotidien avec l’alendronate administré à la dose de 1 mcg/kg par voie sous-cutanée (l’équivalent d’une dose orale* de 7,1 mg/jour chez l’humain) a été entièrement résorbé à un rythme identique à celui observé dans le groupe témoin. L’os formé sous l’action de l’alendronate administré à la dose de 2 mcg/kg/jour par voie sous-cutanée a subi une résorption complète dans les 24 jours qui ont suivi l’arrêt du traitement, en comparaison de 14 jours dans le groupe témoin. L’os formé aux doses de 8 et de 40 mcg/kg/jour par voie sous-cutanée a aussi été résorbé, quoiqu’à un rythme plus lent, ce qui indique que même à des doses équivalant à une dose orale* de 285 mg/jour chez l’humain, le traitement avec l’alendronate n’entraîne pas une inhibition complète de la résorption osseuse.
Dans une étude de trois ans où des chiens adultes normaux ont reçu de l’alendronate à des doses orales pouvant atteindre 1 mg/kg/jour (l’équivalent d’une dose orale* de 50 mg/jour chez l’humain), aucune fracture spontanée ni aucun signe d’ostéomalacie n’ont été constatés. Certaines observations ressortent d’une analyse histomorphométrique des variables statiques et dynamiques du remaniement osseux dans la colonne lombaire : (1) aucun effet sur les masses trabéculaire et corticale ni sur l’architecture de l’os spongieux; (2) une légère diminution escomptée de la vitesse du renouvellement osseux; (3) aucun effet sur la maturation du tissu ostéoïde, laquelle permet de mesurer l’intervalle entre l’apposition et la minéralisation de la nouvelle matrice osseuse. Une évaluation biomécanique n’a montré aucun effet délétère sur la résistance osseuse. La quantité d’alendronate présente dans l’os après un traitement de trois ans à des doses orales* équivalant à 50 mg/jour chez l’humain a été négligeable (12 ppm) par rapport au contenu minéral osseux total.
Un traitement avec l’alendronate administré par voie orale à des chiens à la dose de 2 mg/kg/jour (l’équivalent d’une dose orale* de 100 mg/jour chez l’humain) durant 9 semaines avant une fracture expérimentale ou 16 semaines après, ou les deux, n’a pas eu d’effets néfastes sur la guérison des fractures. Cependant, un retard a été observé dans la formation du cal osseux.
Des études pharmacologiques additionnelles évaluant les effets de l’alendronate sur les différents systèmes n’ont mis en évidence aucune modification importante au niveau des fonctions cardiovasculaire, rénale, gastrique et respiratoire chez le chien ni au niveau du système nerveux central chez la souris.
Quatre heures après l’administration intraveineuse à des souris d’alendronate marqué au [3H], la fixation de l’alendronate radioactif sur les surfaces occupées par les ostéoclastes a été environ 10 fois plus élevée que sa fixation sur les surfaces occupées par les ostéoblastes, et ce, pour une gamme étendue de doses, ce qui met en évidence l’affinité de l’alendronate pour les surfaces de résorption.
L’activité inhibitrice de l’alendronate sur la résorption et la minéralisation de l’os a été comparée à celle de l’étidronate dans l’épreuve de Schenk, reposant sur l’examen histologique des épiphyses de rats en croissance. Dans cet essai, la dose d’alendronate la plus faible qui a altéré la minéralisation de l’os a été 6 000 fois plus grande que la dose inhibant l’ostéorésorption, ce qui semble témoigner de la marge d’innocuité de l’alendronate en ce qui concerne l’ostéomalacie d’origine médicamenteuse. On ne connaît pas la portée de ces résultats chez l’humain.
TOXICOLOGIE
Les données suivantes reposent sur les résultats observés avec les deux composantes individuelles de ALENDRONATE-CHOLÉCALCIFÉROL.
* Chez une personne de 50 kg.
Toxicité aiguë
Alendronate monosodique
La DL50 orale de l’alendronate mesurée chez des rats et des souris femelles a été de 552 mg/kg (3 256 mg/m2) et de 966 mg/kg (2 898 mg/m2), respectivement (l’équivalent de doses orales* de 27 600 et de 48 300 mg chez l’humain). Chez les mâles, ces valeurs ont été légèrement plus élevées, soit 626 mg/kg et 1 280 mg/kg, respectivement. Aucun décès n’a été observé chez des chiens ayant reçu des doses orales allant jusqu’à 200 mg/kg (4 000 mg/m2) [l’équivalent d’une dose orale* de 10 000 mg chez l’humain].
Cholécalciférol
Une létalité significative a été observée chez les souris qui ont reçu une dose orale unique élevée de calcitriol (4 mg/kg), le métabolite hormonal du cholécalciférol.
Toxicité chronique
Alendronate monosodique
L’évaluation de la toxicité de l’alendronate dans une série d’études portant sur l’administration de doses multiples pendant une période allant jusqu’à un an chez des rats et jusqu’à trois ans chez des chiens a mis en évidence le maintien d’os spongieux primaire dans les zones de formation endochondrale, une réduction soutenue de l’activité de la phosphatase alcaline et une réduction transitoire des concentrations sériques de calcium et de phosphore. Ces effets sont liés à l’activité pharmacologique escomptée de l’alendronate. La dose nécessaire pour provoquer une néphrotoxicité chez l’espèce la plus sensible à cet égard, soit le chien, correspondait à une dose* d’au moins 100 mg chez l’humain. Cet effet s’est aussi manifesté chez le rat à des doses plus élevées. Une toxicité gastro-intestinale a été observée uniquement chez les rongeurs; elle semble attribuable à l’effet direct du médicament sur la muqueuse et n’a été notée qu’à des doses supérieures à 2,5 mg/kg/jour.
Cholécalciférol
L’évaluation de la toxicité du cholécalciférol (vitamine D3) dans une étude portant sur l’administration orale de doses multiples pendant 26 semaines chez des rats a mis en évidence une néphrocalcinose et un phéochromocytome dans la médullosurrénale. Ces phénomènes ont été observés à des doses égales ou supérieures à 5 000 UI/kg/jour.
Carcinogenèse
Alendronate monosodique
Aucun indice de la présence d’effets cancérigènes n’a été observé lors d’une étude de 105 semaines menée chez des rats qui avaient reçu par voie orale des doses allant jusqu’à 3,75 mg/kg/jour et lors d’une autre étude de 92 semaines menée chez des souris qui avaient reçu par voie orale des doses allant jusqu’à 10 mg/kg/jour.
On a observé une augmentation (p = 0,003) de la fréquence des adénomes de la glande de Harder (une glande rétroorbitaire inexistante chez l’humain) chez les souris femelles qui avaient reçu des doses élevées d’alendronate lors d’une étude de 92 semaines évaluant le pouvoir cancérigène
* Chez une personne de 50 kg.
du médicament à des doses de 1, 3 et 10 mg/kg/jour (mâles) et de 1, 2 et 5 mg/kg/jour (femelles). Ces doses représentent, d’après la surface corporelle exprimée en mg/m2, 0,5 à 4 fois la dose de 10 mg chez l’humain.
On a observé une augmentation (p = 0,003) de la fréquence des adénomes des cellules parafolliculaires (thyroïde) chez les rats mâles qui avaient reçu des doses élevées d’alendronate lors d’une étude de 2 ans évaluant le pouvoir cancérigène du médicament à des doses de 1 et de 3,75 mg/kg. Ces doses représentent, d’après la surface corporelle, 1 à 3 fois la dose de 10 mg chez l’humain.
Cholécalciférol
Le pouvoir cancérigène du cholécalciférol n’a pas été étudié chez les rongeurs.
Mutagenèse
Alendronate monosodique
L’alendronate n’a pas exercé de toxicité lors d’une épreuve de mutagenèse microbienne in vitro avec ou sans activation métabolique. De même, on n’a observé aucun effet mutagène lors des tests suivants : épreuve de mutagenèse in vitro sur des cellules de mammifères, épreuve par élution alcaline in vitro sur des hépatocytes de rats et recherche d’aberrations chromosomiques in vivo chez des souris ayant reçu des doses d’alendronate par voie intraveineuse pouvant atteindre 25 mg/kg/jour (75 mg/m2). Toutefois, la recherche d’aberrations chromosomiques in vitro sur des cellules d’ovaires de hamsters chinois mises en contact avec des concentrations d’alendronate ≥ 5 mM s’est révélée légèrement positive en présence de signes de cytotoxicité. Ces résultats sont toutefois sans conséquence chez l’humain puisque des concentrations similaires ne peuvent être atteintes in vivo aux doses thérapeutiques. En outre, les résultats nettement négatifs obtenus dans quatre des cinq études de génotoxicité, notamment les études les mieux corrélées au pouvoir cancérigène chez l’humain (la recherche d’aberrations chromosomiques in vivo et l’épreuve de mutagenèse microbienne), et les résultats négatifs obtenus dans les études de carcinogenèse menées chez des rats et des souris, permettent de conclure que l’alendronate ne présente pas de risque de génotoxicité ni d’effets cancérigènes chez l’humain.
Cholécalciférol
Le calcitriol, le métabolite hormonal du cholécalciférol, n’a pas exercé de toxicité lors d’une épreuve de mutagenèse microbienne avec ou sans activation métabolique et lors du test du micronoyau effectué in vivo chez la souris.
Reproduction
Alendronate monosodique
L’alendronate n’a pas eu d’effet sur la fécondité ni sur le pouvoir de reproduction (des mâles et des femelles) chez des rats qui avaient reçu par voie orale des doses pouvant atteindre 5 mg/kg/jour. Le seul effet lié à l’administration du médicament qui a été observé au cours de ces études a été la présence de troubles à la parturition, qui sont directement liés à l’hypocalcémie d’origine médicamenteuse. Cet effet peut être évité chez le rat par l’administration de suppléments calciques. Enfin, il a été établi que la dose sans effet est de 1,25 mg/kg/jour.
Cholécalciférol
L’ergocalciférol (vitamine D2) administré à doses élevées (150 000 à 200 000 UI/kg/jour) avant l’accouplement a entraîné une modification du cycle œstral et une inhibition de la grossesse chez les rates. On ne connaît pas les effets potentiels du cholécalciférol sur la fécondité chez le rat mâle.
Développement
Alendronate monosodique
Aucun effet défavorable n’a été mis en évidence au cours d’études sur la toxicité de l’alendronate pendant la phase de développement, et ce, à des doses allant jusqu’à 25 mg/kg/jour chez le rat et jusqu’à 35 mg/kg/jour chez le lapin.
Cholécalciférol
On ne dispose d’aucune donnée sur le cholécalciférol (vitamine D3). L’administration de doses élevées (≥ 10 000 UI tous les deux jours) d’ergocalciférol (vitamine D2) à des lapines gravides a entraîné une augmentation de la fréquence des sténoses aortiques fœtales, comparativement au groupe témoin. L’administration de la vitamine D2 (40 000 UI/jour) à des rates gravides a entraîné une mortalité néonatale, une diminution du poids fœtal et une altération de l’ostéogenèse des os longs après la naissance.
RÉFÉRENCES
- 1.
Balena R, Toolan BC, Shea M, Markatos A, Myers ER, Lee SC, Opas EE, Seedor JG,
Klein H, Frankenfield D, Quartuccio H, Fioravanti C, Clair J, Brown E, Hayes WC, Rodan GA. The effects of 2-year treatment with the aminobisphosphonate alendronate on bone metabolism. Bone histomorphometry, and bone strength in ovariectomized nonhuman primates. J Clin Invest 1993;92:2577-86.
- 2.
Black DM, Cummings SR, Karpf DB, Cauley JA, Thompson DE, Nevitt MC, Bauer DC,
Genant HK, Haskell WL, Marcus R, Ott SM, Torner JC, Quandt SA, Reiss TF, Ensrud KE. Randomized trial of effect of alendronate on risk of fracture in women with existing vertebral fractures. Lancet 1996;348:1535-41.
- 3. Black DM, Reiss TF, Nevitt MC, Cauley J, Karpf D, Cummings SR. Design of the fracture intervention trial. Osteoporosis Int 1993;Suppl. 3:S29-39.
- 4.
Cummings SR, Black DM, Thompson DE, Applegate WB, Barret-Connor E, Musliner TA,
Palermo L, Prineas R, Rubin SM, Scott JC, Vogt T, Wallace R, Yates AJ, LaCroix AZ. Effects of alendronate on risk of fracture in women with low bone density but without vertebral fractures. JAMA 1998;280(24):2077-82.
- 5.
Hosking D, Chilvers CED, Christiansen C, Ravn P, Wasnich R, Ross P, McClung M,
Balske A, Thompson D, Daley M, Yates AJ. Prevention of bone loss with alendronate in postmenopausal women under 60 years of age. N Engl J Med 1998;338:485-92.
- 6.
Jablonski NG, Chaplin G. Evolution of human skin coloration. J of Human Evolution
2000;39:57-106.
- 7.
Karpf DB, Shapiro DR, Seeman E, Ensrud KE, Johnston CC, Adami S, Harris ST,
Santora II AC, Hirsch LJ, Oppenheimer L, Thompson D. Prevention of nonvertebral fractures by alendronate. A Meta-Analysis. JAMA 1997;277:1159-64.
- 8.
Orwoll E, Ettinger M, Weiss S, Miller P, Kendler D, Graham J, Adami S, Weber K,
Lorenc R, Pietschmann P, Vandormael K, Lombardi A. Alendronate for the treatment of osteoporosis in men. N Engl J Med 2000;343:604-10.
- 9.
Saag KG, Emkey R, Schnitzer TJ, Brown JP, Hawkins F, Goemaere S, Thamsborg G,
Liberman UA, Delmas PD, Malice MP, Czachur M, Daifotis AG. Alendronate for the prevention and treatment of glucocorticoid-induced osteoporosis. N Engl J Med 1998;339:292-9.
- 10.
Schnitzer T, Bone HG, Crepaldi G, Adami S, McClung M, Kiel D, Felsenberg D,
Recker RR, Tonino RP, Roux C, Pinchera A, Foldes AJ, Greenspan SL, Levine MA, Emkey R, Santora II AC, Kaur A, Thompson DE, Yates J, Orloff JJ. Therapeutic equivalence of alendronate 70 mg once-weekly and alendronate 10 mg daily in the treatment of osteoporosis. Aging Clin Exp Res 2000;12(1):1-12.
- 11. Selby PL, Davies M, Adams JE. Do men and women fracture bones at similar bone densities? Osteoporosis Int 2000;11:153-7.
- 12.
Siris E, Weinstein RS, Altman R, Conte JM, Favus M, Lombardi A, Lyles K, McIlwain H,
Murphy WA Jr, Reda C, Rude R, Seton M, Tiegs R, Thompson D, Tucci JR, Yates AJ, Zimering M. Comparative study of alendronate versus etidronate for the treatment of Paget’s disease of bone. J Clin Endocrinol Metab 1996;81(3):961-7.
- 13. Tucci JR, Tonino RP, Emkey RD, Peverly CA, Kher U, Santora AC. Effect of three years of oral alendronate treatment in postmenopausal women with osteoporosis. Am J Med 1996;101:488-501.
- 14. Webb AR, Kline I, Holick MF. Influence of seasons and latitude on the cutaneous synthesis of vitamin D3: Synthesis in human skin. Journal of Clinical Endocrinology 1988;67:373-378.
- 15. Yamamoto M, Markatos A, Seedor JG, Masarachia P, Gentile M, Rodan GA, Balena R. The effects of the aminobisphosphonate alendronate on thyroid hormone-induced osteopenia in rats. Calcif Tissue Int 1993;53:278-82.
- 16. Brown JP, Josse RG, Comité consultatif scientifique d’Ostéoporose Canada. Lignes directrices de pratique clinique 2002 pour le diagnostic et le traitement de l’ostéoporose au Canada. JAMC 2003;168(6 suppl):SF1-SF38.