


Monographie de produit - Aller-Relief
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme posologique/concentration | Ingrédients non médicamenteux cliniquement importants |
| Orale | Comprimés entérosolubles, 5 mg et 10 mg | Lactose Voir Formes posologiques, composition et conditionnement pour connaître la liste complète. |
INDICATIONS ET USAGE CLINIQUE
Sous-populations de patients
Adultes et enfants âgés de 12 ans et plus : ALLER-RELIEF (chlorhydrate de cétirizine) est indiqué pour le soulagement rapide des symptômes nasaux et non nasaux associés à la rhinite allergique saisonnière et non saisonnière (ex. : éternuements, rhinorrhée, écoulement dans l’arrière-nez, congestion nasale/embarras de la respiration nasale, larmoiement et rougeur aux yeux, picotement du nez/de la gorge) et de l’urticaire idiopathique chronique (ex. : prurit et éruptions urticariennes).
CONTRE-INDICATIONS
ALLER-RELIEF (chlorhydrate de cétirizine) est contre-indiqué chez les patients présentant une hypersensibilité connue au médicament ou à son composé mère, l’hydroxyzine; chez les patients hypersensibles à l’un des ingrédients de la préparation; ou chez les patients présentant une insuffisance rénale grave (clairance de la créatinine inférieure à 10 mL/min).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Activités nécessitant de la vigilance : Des études utilisant des mesures objectives ont démontré l’absence d’effets du chlorhydrate de cétirizine sur la fonction cognitive, les fonctions motrices ou la latence du sommeil chez des volontaires en bonne santé. Cependant, lors d’essais cliniques, on a observé certains effets du médicament sur le SNC, en particulier la somnolence. En cas de somnolence, il faut conseiller aux patients de ne pas conduire ni de faire fonctionner de machine, et d’éviter de prendre ALLER-RELIEF en même temps que des sédatifs à cause des baisses additionnelles éventuelles de la vigilance et des fonctions du SNC (voir Interactions médicamenteuses).
Populations particulières
Femmes enceintes : Aucun effet tératogène n’a été noté lorsque des souris, des rats et des lapins ont reçu des doses orales pouvant atteindre 60, 188 et 133 fois, respectivement, la dose clinique maximale étudiée chez l’humain. Aucun effet sur la reproduction et la fertilité n’a été observé avec des doses pouvant atteindre 40 et 10 fois la dose maximale recommandée chez l’humain, administrées à des souris mâles et femelles, respectivement. Une dose orale de 60 fois la dose maximale étudiée en clinique chez l’humain administrée à des souris femelles n’a pas affecté la parturition ou la lactation. Bien que les études chez l’animal n’aient pas laissé entrevoir d’effets indésirables de doses pertinentes sur le plan clinique durant la grossesse, de telles études ne permettent pas toujours de prévoir une réponse chez l’humain. Aucune étude adéquate et bien contrôlée n’a été menée auprès de femmes enceintes. En attendant de telles données, APO
-CETIRIZINE (chlorhydrate de cétirizine) ne doit pas être utilisé pendant la grossesse, sauf indication contraire d’un médecin.
Femmes qui allaitent : Des études menées chez des chiens beagle indiquent qu’environ 3 % de la dose est excrétée dans le lait. L’ampleur de l’excrétion du médicament dans le lait humain est inconnue. L’utilisation d’ALLER-RELIEF chez les femmes qui allaitent n’est pas recommandée, sauf si elle est indiquée par un médecin.
Pédiatrie : Sauf indication contraire d’un médecin, ALLER-RELIEF ne doit pas être administré à des enfants de moins de deux ans (voir POSOLOGIE ET ADMINISTRATION).
Gériatrie : ALLER-RELIEF (chlorhydrate de cétirizine) a été bien toléré chez des patients âgés de 65 ans et plus. La clairance d’ALLER-RELIEF a diminué proportionnellement à la clairance de la créatinine. Chez les patients dont la clairance de la créatinine est inférieure (c.-à-d. ceux atteints d’insuffisance rénale modérée), on recommande une posologie initiale de 5 mg/jour (voir PHARMACOCINÉTIQUE).
Le traitement par le chlorhydrate de cétirizine a parfois été suivi d’augmentations des valeurs des tests de la fonction hépatique (transaminases). L’incidence de ces augmentations était de 1,6 % lors d’essais à court terme, et de 4,4 % lors d’essais de six mois. Ces augmentations des enzymes hépatiques, principalement l’ALT, étaient généralement réversibles. On n’a observé aucune indication de jaunisse ou d’hépatite, et la signification clinique de ce résultat est actuellement inconnue. Par conséquent, ALLER-RELIEF doit être utilisé avec prudence chez les patients présentant une maladie hépatique sous-jacente. Chez les patients atteints d’insuffisance hépatique modérée, une dose initiale de 5 mg est recommandée.
Utilisation chez les asthmatiques : Le chlorhydrate de cétirizine a été administré à des patients atteints d’asthme léger à modéré sans problème. Le chlorhydrate de cétirizine n’a pas causé d’exacerbation des symptômes de l’asthme.
EFFETS INDÉSIRABLES
Effets indésirables du médicament déterminés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
Lors de programmes de développement clinique (nationaux et internationaux), le chlorhydrate de cétirizine a été évalué auprès de plus de 6 000 patients traités à raison de doses quotidiennes allant de 5 à 20 mg. Les effets indésirables les plus courants étaient les céphalées et la somnolence (voir paragraphe ci-dessous). L’incidence des céphalées associées au chlorhydrate de cétirizine n’était pas différente de celle du placebo. L’incidence de la somnolence associée au chlorhydrate de cétirizine était dans l’ensemble légère à modérée et liée à la dose. Chez les enfants, le profil d’effets indésirables fait état d’une incidence inférieure de somnolence.
L’incidence de la somnolence rapportée lors des essais contrôlés par placebo sur l’efficacité de la cétirizine ne doit pas être interprétée à tort, car ces études n’avaient pas été conçues et n’avaient pas la puissance statistique pour évaluer la somnolence ou l’absence de somnolence. Plusieurs études contrôlées par placebo, utilisant des tests objectifs et subjectifs administrés à des volontaires en bonne santé, ont démontré que le chlorhydrate de cétirizine à des doses pouvant atteindre 20 mg n’était pas significativement différent du placebo pour ce qui était de l’atteinte du SNC ou de l’exécution de certaines tâches.
La plupart des effets indésirables signalés pendant le traitement par le chlorhydrate de cétirizine lors d’essais cliniques étaient légers à modérés. L’incidence de l’abandon du traitement en raison d’effets indésirables chez les patients traités par le chlorhydrate de cétirizine n’était pas significativement différente de celle du placebo (1,0 % vs 0,6 %, respectivement, lors d’essais contrôlés par placebo). L’incidence des effets indésirables ne différait pas selon l’appartenance à un sexe ou selon le poids corporel.
Des augmentations transitoires et réversibles des transaminases hépatiques ont été observées occasionnellement pendant le traitement par le chlorhydrate de cétirizine, et ce, en l’absence de signes de jaunisse, d’hépatite ou d’autres constatations cliniques.
Les tableaux 1 et 2 énumèrent les effets indésirables dont l’incidence était supérieure à 1/50 (2 %) lors des essais cliniques.
TABLEAU 1.
EFFETS INDÉSIRABLES SIGNALÉS LORS D’ESSAIS CONTRÔLÉS PAR PLACEBO SUR LE CHLORHYDRATE DE CÉTIRIZINE (DOSE MAXIMALE : 10 mg), À DES FRÉQUENCES DE 2 % OU PLUS
(Incidence en pourcentage)
| Événement indésirable | Chlorhydrate de cétirizine (n = 3 260) | Placebo (n = 3 061) | Différence de pourcentage | |||||
| Céphalées | 7,42 | 8,07 | (0,65)* | |||||
| Sécheresse buccale | 2,09 | 0,82 | 1,27 | |||||
| Somnolence | 9,63 | 5,00 | 4,63 | |||||
| ( )* = Fréquence supérieure dans le groupe sous placebo | ||||||||
TABLEAU 2.
EFFETS INDÉSIRABLES SIGNALÉS LORS D’ESSAIS CONTRÔLÉS PAR PLACEBO SUR LE CHLORHYDRATE DE CÉTIRIZINE (DOSE MAXIMALE : 20 mg) À DES FRÉQUENCES DE 2 % OU PLUS
(Incidence en pourcentage)
| Événement indésirable | Chlorhydrate de cétirizine à 20 mg (n = 272) | Placebo (n = 671) | Différence de pourcentage | ||||||
| Somnolence | 23,9 % | 7,7 % | 16,2 | ||||||
| Céphalées | 16,5 | 18,8 | (2,3)* | ||||||
| Sécheresse buccale | 7,7 | 1,5 | 6,2 | ||||||
| Fatigue | 7,0 | 2,4 | 4,6 | ||||||
| Nausée | 2,9 | 4,2 | (1,3)* | ||||||
| ( )* = Fréquence supérieure dans le groupe sous placebo | |||||||||
Les effets indésirables suivants ont été observés rarement (2 % ou moins) chez 3 982 patients ayant reçu le chlorhydrate de cétirizine lors d’essais à l’échelle mondiale, y compris une étude ouverte de six mois; le lien de causalité entre ces effets et l’administration du chlorhydrate de cétirizine n’a pas pu être établi.
Site d’application : réaction au site d’application, inflammation au point d’injection.
Système nerveux autonome : anorexie, rétention urinaire, bouffées vasomotrices, salivation accrue.
Cardiovasculaire : palpitation, tachycardie, hypertension, arythmie, insuffisance cardiaque.
Systèmes nerveux central et périphérique : fatigue, étourdissements, insomnie, nervosité, paresthésie, confusion, hyperkinésie, hypertonie, migraine, tremblement, vertige, crampes aux jambes, ataxie, dysphonie, anomalies de la coordination, hyperesthésie, hypoesthésie, myélite, paralysie, ptose, trouble du langage, secousses musculaires, anomalie du champ visuel.
Endocrinien : trouble thyroïdien.
Gastro-intestinal : nausée, pharyngite, augmentation de l’appétit, dyspepsie, douleur abdominale, diarrhée, flatulence, constipation, vomissements, stomatite ulcérative, atteinte de la langue, aggravation de caries dentaires, stomatite, décoloration de la langue, œdème de la langue, gastrite, hémorragie du rectum, hémorroïdes, méléna, anomalies de la fonction hépatique.
Urogénital : polyurie, infection des voies urinaires, cystite, dysurie, hématurie, anomalie urinaire.
Audition et troubles vestibulaires : otalgie, acouphènes, surdité, ototoxicité.
Métabolisme/nutrition : soif, œdème, déshydratation, diabète sucré.
Musculosquelettique : myalgie, arthralgie, troubles osseux, arthrose, trouble des tendons, arthrite, faiblesse musculaire.
Psychiatrique : dépression, labilité émotionnelle, atteinte de la concentration, anxiété, dépersonnalisation, rêves morbides, pensée anormale, agitation, amnésie, diminution de la libido, euphorie.
Mécanisme de résistance : ralentissement des processus de guérison, Herpes simplex, infection, infection fongique, infection virale.
Système respiratoire : épistaxis, rhinite, toux, trouble respiratoire, bronchospasme, dyspnée, infection des voies respiratoires supérieures, hyperventilation, sinusite, augmentation des expectorations, bronchite, pneumonie.
Appareil reproducteur : dysménorrhée, troubles menstruels, douleur mammaire chez la femme, saignements inter-menstruels, leucorrhée, ménorragie, grossesse imprévue, vaginite, troubles testiculaires.
Réticulo-endothélial : lymphadénopathie.
Peau : prurit, éruption cutanée, trouble cutané, sécheresse cutanée, urticaire, acné, dermatite, éruption érythémateuse, augmentation des sueurs, alopécie, œdème de Quincke, furoncle, éruption bulleuse, eczéma, hyperkératose, hypertrichose, réaction de photosensibilité, réaction toxique de photosensibilité, éruption maculopapulaire, séborrhée, purpura.
Sens particuliers : dysgueusie, perte du goût, parosmie.
Vision : anomalies oculaires, troubles de la vision, douleur oculaire, conjonctivite, xérophtalmie, glaucome, hémorragie oculaire.
Organisme dans son ensemble : gain pondéral, dorsalgie, malaise, douleur, douleur thoracique, fièvre, asthénie, œdème généralisé, œdème périorbitaire, œdème périphérique, frissons, œdème aux jambes, œdème au visage, bouffées vasomotrices, hypertrophie de l’abdomen, réaction allergique, polype au nez.
Le profil d’effets indésirables des enfants est semblable à celui des adultes, mais l’incidence de la somnolence est inférieure (3,7 % dans l’ensemble vs 0,84 % chez les enfants sous placebo) et les incidences de la douleur abdominale, de la pharyngite, de la toux et de l’épistaxis sont supérieures, comme l’indique le tableau 3 ci-dessous, qui énumère les effets indésirables survenus à une fréquence de 1 % ou plus chez des enfants âgés de 6 mois à 12 ans, notamment lors d’essais cliniques ou pharmacocliniques contrôlés par placebo.
TABLEAU 3.
EFFETS INDÉSIRABLES SIGNALÉS LE PLUS SOUVENT LORS DES ESSAIS PÉDIATRIQUES CONTRÔLÉS PAR PLACEBO
| Effets indésirables | |||
| Placebo | |||
Chlorhydrate de (n = 239) | Chlorhydrate de cétirizine à 5 mg (n = 161) | cétirizine à 10 mg (n = 144) | |
| Céphalées | 10,9 | 11,2 | 12,5 |
| Douleur abdominale | 2,1 | 4,4 | 6,3 |
| Pharyngite | 3,8 | 6,2 | 4,2 |
| Toux | 3,4 | 4,4 | 3,5 |
| Épistaxis | 2,5 | 3,7 | 2,8 |
| Somnolence | 0,8 | 1,9 | 4,2 |
| Nausée | 2,1 | 1,9 | 4,2 |
Effets indésirables moins fréquents survenus lors d’essais cliniques (< 1 %)
Le gain pondéral a été signalé parmi les effets indésirables chez 0,4 % des patients traités par la cétirizine lors d’essais contrôlés par placebo. Lors d’une étude ouverte de six mois, le gain pondéral moyen était de 2,8 % après 20 semaines, et il n’a pas augmenté davantage à 26 semaines.
Lors d’une étude contrôlée par placebo de six semaines menée auprès de 186 patients souffrant de rhinite allergique et d’asthme léger à modéré, le chlorhydrate de cétirizine à 10 mg une fois par jour a atténué les symptômes de la rhinite et n’a pas modifié la fonction pulmonaire. Cette étude appuie l’innocuité du chlorhydrate de cétirizine chez les patients atteints de rhinite allergique et d’asthme léger à modéré.
Anomalies des résultats hématologiques et biochimiques cliniques
Des cas d’augmentation transitoire et réversible des transaminases hépatiques ont occasionnellement été observés pendant le traitement par la cétirizine.
Effets indésirables survenus pendant la pharmacovigilance
Lors de la pharmacovigilance, on a signalé les effets indésirables suivants, rares mais potentiellement graves : anémie hémolytique, thrombocytopénie, dyskinésie bucco-faciale, hypotension grave, anaphylaxie, hépatite, glomérulonéphrite, mortinaissance et cholestase. En outre, on a rapporté des cas isolés des effets indésirables suivants : convulsions, syncope, agressivité et hypersensibilité.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Les études d’interaction entre le chlorhydrate de cétirizine et l’alcool ou le diazépam indiquent qu’à des doses thérapeutiques, le chlorhydrate de cétirizine n’accentue pas l’altération des fonctions motrices et mentales causée par l’alcool ou le diazépam.
Interactions médicament-médicament
Aucune interaction médicamenteuse significative sur le plan clinique n’a été observée avec la théophylline, la pseudoéphédrine, la cimétidine, l’érythromycine et le kétoconazole. D’après les données épidémiologiques, il ne devrait pas y avoir d’interaction avec d’autres antibiotiques de la classe des macrolides ou avec des antifongiques dérivés de l’imidazole. Lors d’essais cliniques, le chlorhydrate de cétirizine a été administré sans danger avec des bêta-agonistes, des anti-inflammatoires non stéroïdiens, des contraceptifs oraux, des analgésiques narcotiques, des corticostéroïdes, des antagonistes H2, des céphalosporines, des pénicillines, des hormones thyroïdiennes et des diurétiques thiazidiques. En cas de somnolence, il faut éviter de prendre le chlorhydrate de cétirizine en même temps que des sédatifs à cause des baisses additionnelles éventuelles de la vigilance et des fonctions du SNC (voir Activités nécessitant de la vigilance).
Compte tenu 1) de son taux relativement faible d’élimination métabolique, 2) de son absence d’effet sur les intervalles QT corrigés à des concentrations plasmatiques trois fois supérieures aux taux thérapeutiques maximaux et 3) de l’absence d’interaction apparente avec le kétoconazole ou l’érythromycine, la cétirizine est peu susceptible de faire l’objet d’interactions significatives sur le plan clinique avec d’autres macrolides tels que la clarithromycine ou d’autres antifongiques dérivés de l’imidazole comme l’itraconazole chez des patients dont la fonction rénale et hépatique est normale.
Bien que nous ne disposions pas encore de données sur ces autres médicaments, aucune donnée épidémiologique (base de données sur l’innocuité portant sur 6 490 participants à des études américaines et canadiennes) ne fait état d’interactions entre les macrolides et (ou) les antifongiques dérivés de l’imidazole pris par voie orale et la cétirizine/l’hydroxyzine. Les données épidémiologiques n’indiquent pas d’augmentation des effets indésirables, d’origine cardiaque ou non, chez les patients traités par la cétirizine associée à un macrolide ou à un antifongique dérivé de l’imidazole.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
La posologie initiale recommandée d’ALLER-RELIEF (chlorhydrate de cétirizine) est comprise entre 5 et 10 mg, selon la gravité des symptômes; elle s’administre en dose quotidienne unique, avec ou sans aliments. Si les dosages en vente libre de 5 ou 10 mg produisent une réponse insuffisante, on peut augmenter la dose et prescrire une dose au besoin, la dose quotidienne maximale recommandée étant de 20 mg. Le moment d’administration, avec ou sans aliments, peut être adapté aux besoins de chaque patient.
Chez les patients atteints d’insuffisance rénale ou hépatique modérée ou chez les adultes de plus de 65 ans, on recommande une posologie initiale de 5 mg/jour.
ALLER-RELIEF ne doit pas être administré à des enfants de moins de deux ans, sauf indication contraire d’un médecin.
Étant donné que les études cliniques réalisées jusqu’à présent appuient un traitement d’une durée maximale de six mois, les médecins préconisent le traitement à long terme.
Comprimés (pris avec ou sans aliments) :
- Enfants de 6 à 12 ans : Un comprimé pelliculé de 10 mg (extra fort), une fois par jour. Pour une administration deux fois par jour, un comprimé pelliculé de 5 mg (dosage régulier) pris le matin, et un comprimé pelliculé de 5 mg le soir.
- Adultes et enfants de 12 ans et plus : Un ou deux comprimés pelliculés de 5 mg (dosage régulier) ou un comprimé pelliculé de 10 mg (extra fort) une fois par jour.
- Adultes de 65 ans et plus : Un comprimé pelliculé de 5 mg (dosage régulier) une fois par jour. Consultez un médecin en cas d’incertitude au sujet de la posologie.
SURDOSAGE
Des cas de surdosage ont été rapportés avec le chlorhydrate de cétirizine. Les symptômes observés après un surdosage de cétirizine sont principalement des effets sur le SNC ou des symptômes pouvant évoquer un effet anticholinergique. Les effets indésirables signalés après la prise d’au moins cinq fois la dose quotidienne recommandée sont : confusion, diarrhée, étourdissements, fatigue, céphalées, malaise, mydriase, prurit, agitation, sédation, somnolence, stupeur, tachycardie, tremblements et rétention urinaire. En cas de surdosage aigu, il faut envisager une vidange gastrique dans les heures qui suivent le surdosage. Le traitement doit être symptomatique et de soutien, et tenir compte de tout médicament pris en concomitance. On ne connaît aucun antidote spécifique du chlorhydrate de cétirizine. Ce dernier n’est pas efficacement éliminé par dialyse, et la dialyse reste inefficace sauf si un agent dialysable a été pris en même temps. Chez le rat, la dose orale létale minimale est d’au moins 590 fois la dose maximale étudiée sur le plan clinique.
| Pour la prise en charge d’un surdosage soupçonné, communiquez immédiatement avec le centre antipoison de votre région. |
ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le chlorhydrate de cétirizine, un métabolite humain actif de l’hydroxyzine, est un antagoniste des récepteurs de l’histamine H1, un antiallergique; ses principaux effets sont médiés par l’inhibition sélective des récepteurs H1 périphériques. Le chlorhydrate de cétirizine se distingue des autres antagonistes des récepteurs H1 de l’histamine par la présence d’une fonction acide carboxylique. Cette différence est en partie responsable de la sélectivité du chlorhydrate de cétirizine observée dans des modèles pharmacologiques, qui est à l’origine de ses propriétés pharmacocinétiques distinctes chez l’humain.
Pharmacodynamique
L’activité antihistaminique du chlorhydrate de cétirizine a été bien étudiée chez une variété de modèles animaux et chez l’humain. Des modèles animaux in vivo ont démontré une activité anticholinergique ou antisérotoninergique négligeable. Des études in vitro de liaison à des récepteurs n’ont détecté aucune affinité mesurable envers d’autres récepteurs que les récepteurs H1. Des études autoradiographiques ont démontré une pénétration négligeable de la substance dans le cerveau. La cétirizine administrée par voie générale n’occupe pas beaucoup les récepteurs cérébraux H1. Plusieurs études utilisant des tests objectifs et subjectifs, menées chez des volontaires en bonne santé, ont démontré que le chlorhydrate de cétirizine, à raison de doses pouvant atteindre 10 mg, ne différait pas significativement du placebo pour ce qui était de l’atteinte du SNC, de la somnolence diurne, des délais de réaction, de la vigilance, de l’exécution de tâches, de la dépression objective du SNC et d’autres tests de la fonction cognitive.
Le chlorhydrate de cétirizine n’exacerbe pas l’asthme; il est efficace dans le traitement de divers troubles médiés par l’histamine. Chez l’humain adulte, des doses de 5 à 20 mg par voie orale inhibent fortement la réaction cutanée de boule d’œdème et érythème causée par l’injection d’histamine par voie intradermique. Le déclenchement de l’activité survient dans les 20 (50 % des sujets) à 60 (95 % des sujets) minutes; l’activité persiste au moins 24 heures après l’administration d’une seule dose. Le médicament inhibe aussi les effets d’une injection intradermique de divers autres médiateurs ou sécréteurs de l’histamine, ou de composantes de la cascade allergique, y compris la réponse inflammatoire allergique à un test de provocation par un antigène cutané.
Chez les enfants âgés de 2 à 12 ans, qui ont des antécédents avérés de rhinite allergique causée par le pollen, un traitement uniquotidien par 5 mg ou 10 mg de cétirizine supprime significativement la boule d’œdème et l’érythème causés par l’histamine; son délai d’action est de une heure, son action persiste 24 heures après la prise de la dose initiale; la suppression significative de la boule d’œdème et érythème a persisté après la prise d’autres doses quotidiennes pendant 35 jours, et s’est accompagnée d’améliorations significatives des symptômes nasaux et oculaires.
Pharmacocinétique
Absorption : Chez l’adulte, le chlorhydrate de cétirizine est rapidement absorbé après son administration orale. Après la prise d’une dose de 10 mg, le pic des taux plasmatiques, qui est d’environ 300 ng/mL, est atteint en une heure. L’administration du chlorhydrate de cétirizine avec des aliments n’affecte pas sa biodisponibilité, mesurée par l’ASC, mais son absorption est retardée d’environ une heure, et sa Cmax est d’environ 23 % inférieure.
Bien qu’un repas riche en lipides n’ait pas d’effet sur l’ampleur de l’absorption de la cétirizine contenue dans un comprimé à dissolution orale (CDO), mesurée par l’ASCT, l’absorption est retardée d’environ trois heures, et la Cmax réduite d’environ 37 % lorsque le CDO est administré avec un repas riche en lipides comparativement à son administration à jeun.
Distribution : La liaison aux protéines plasmatiques est de 93 % dans l’intervalle des concentrations observées lors des études cliniques.
Métabolisme : Chez l’adulte, le chlorhydrate de cétirizine est moins métabolisé que les autres antihistaminiques, et environ 60 % de la dose administrée est excrétée sous forme inchangée en 24 heures. Sa biodisponibilité élevée est associée à une variation inter-sujets des taux sanguins généralement faible. Elle est essentiellement attribuable à un faible métabolisme de premier passage. Seul un métabolite a été identifié chez l’humain : il s’agit du produit de la désalkylation oxydative du groupe carboxyméthyl terminal. L’activité antihistaminique de ce métabolite est négligeable.
Excrétion : La demi-vie d’élimination plasmatique est d’environ huit à neuf heures, et ne change pas après plusieurs administrations. La pharmacocinétique est indépendante de la dose, et les taux plasmatiques sont proportionnels à la dose administrée dans l’intervalle clinique étudié de 5 à 20 mg.
Chez les enfants, comparativement aux adultes, la Cmax et l’ASC observées augmentent avec l’âge décroissant, et de manière inversement proportionnelle au poids corporel. D’après des études comparatives croisées, la demi-vie d’élimination était de 33 à 41 % plus courte chez les enfants que chez les adultes, la clairance totale de l’organisme, normalisée en fonction du poids, étant de 33 % plus élevée chez les enfants de 7 à 12 ans, et de 88 à 111 % plus élevée chez les enfants plus jeunes par rapport aux adultes. La nature des métabolites formés chez les enfants est inconnue pour l’instant. Le tableau 4 ci-dessous est une comparaison des paramètres pharmacocinétiques typiques entre les enfants et les adultes.
TABLEAU 4.
PARAMÈTRES PHARMACOCINÉTIQUES TYPIQUES DU CHLORHYDRATE DE CÉTIRIZINE CHEZ LES ENFANTS ET LES ADULTES
| Paramètre | Adultes Dose unique de 10 mg | Enfants de 6 à 12 ans Dose unique de 5 mg |
| Cmax (ng/mL) | 300 | 275 |
| Tmax (h) | 1,1 | 1,1 |
| T1/2 (h) | 8,0 | 5,6 |
| ASC (ng•h/mL) | 2 871 | 2 201 |
| Excrétion urinaire (%) | 60 | 40-50 |
Populations et affections particulières
Insuffisance hépatique/rénale : Chez les patients atteints d’insuffisance hépatique et rénale légère à modérée, la clairance corporelle totale du chlorhydrate de cétirizine diminue, alors que l’ASC et la demi-vie augmentent d’environ deux ou trois fois. La clairance du médicament diminue de manière proportionnelle à la diminution de la clairance de la créatinine. Les taux plasmatiques de cétirizine ne sont pas affectés par l’hémodialyse. Chez les patients sous dialyse, la demi-vie d’élimination plasmatique est d’environ 20 heures, et l’ASC plasmatique augmente d’environ trois fois.
ENTREPOSAGE ET STABILITÉ
Conserver à une température ambiante comprise entre 15 et 30 °C, à l’abri de l’humidité.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
ALLER-RELIEF à 5 mg : Chaque comprimé pelliculé blanc, ovoïde, biconvexe, sécable, portant l’inscription « 5 mg » d’un côté et « APO » de l’autre, contient 5 mg de chlorhydrate de cétirizine. Offert en flacons de 100 et 500 comprimés, et en emballages de 6, 10, 12, 18, 20, 24, 30, 36, 48 ou 72 doses unitaires.
ALLER-RELIEF à 10 mg : Chaque comprimé pelliculé blanc, ovoïde, biconvexe, sécable, portant l’inscription « 10 mg » d’un côté et « APO » de l’autre, contient 10 mg de chlorhydrate de cétirizine. Offert en flacons de 100 et 500 comprimés, et en emballages de 6, 10, 12, 18, 20, 24, 30, 36, 48 ou 72 doses unitaires.
En plus de l’ingrédient actif, le chlorhydrate de cétirizine, chaque comprimé pelliculé contient les ingrédients non médicinaux suivants : amidon de maïs, hydroxypropyl méthylcellulose, lactose, stéarate de magnésium, cellulose microcristalline, polydextrose, polyéthylèneglycol et dioxyde de titane.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : chlorhydrate de cétirizine
Nom chimique : dichlorhydrate de l’acide (±)-2-[2-[4-[(4-chlorophényl)phénylméthyl]-1-pipérazinyl]éthoxy]acétique.
Formule moléculaire et masse moléculaire : C21H25N2O3CI•2HCI et 461,8 g/mol
Formule structurale :
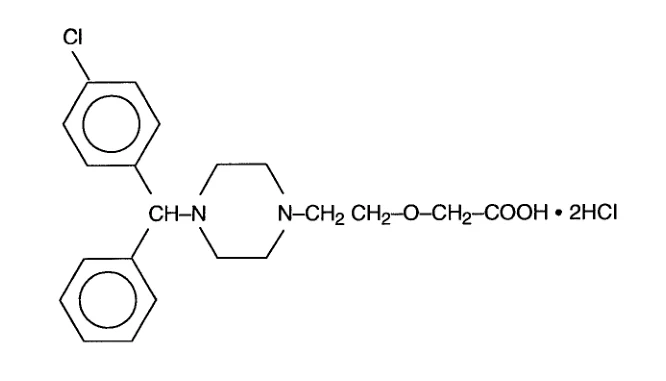
Propriétés physicochimiques : Le chlorhydrate de cétirizine est une poudre blanche ou pratiquement blanche. Il est très soluble dans l’eau et pratiquement insoluble dans le chloroforme et l’acétone.
ESSAIS CLINIQUES
Études de biodisponibilité comparative
Une étude de biodisponibilité comparative a été effectuée chez des volontaires en bonne santé. Le taux et l’ampleur d’absorption de la cétirizine ont été mesurés et comparés à la suite de l’administration d’une seule dose orale (2 comprimés × 10 mg) d’ALLER-RELIEF (chlorhydrate de cétirizine) à 10 mg (Apotex inc.) et de REACTINEMD (chlorhydrate de cétirizine) en comprimés de 10 mg (Pfizer Canada inc.).
TABLEAU 5.
Tableau sommaire des données sur la biodisponibilité comparative Chlorhydrate de cétirizine (une seule dose de 20 mg : 2 comprimés × 10 mg) À partir de données provenant de paramètres mesurés Moyenne géométrique# Moyenne arithmétique (% CV) | |||
| Paramètre | ALLER-RELIEF* | REACTINE† | Rapport des moyennes géométriques (%)# |
ASCt (ng•h/mL) | 4 277 4 349 (18) | 4 439 4 513 (18) | 96,3 |
ASCinf (ng•h/mL) | 4 561 4 630 (17) | 4 716 4 793 (18) | 96,7 |
Cmax (ng/mL) | 596 607 (20) | 571 582 (19) | 104,4 |
| Tmax§ (h) | 1,05 (43) | 1,15 (49) | |
| T½§ (h) | 6,95 (16) | 7,12 (15) | |
*ALLER-RELIEF (chlorhydrate de cétirizine) en comprimés de 10 mg (Apotex inc.). †Les comprimés de REACTINE (chlorhydrate de cétirizine) à 10 mg (Pfizer Canada inc.) ont été achetés au Canada. §Exprimé en moyenne arithmétique (% CV) seulement. # D’après l’estimation des moindres carrés (seulement s’il y a lieu). | |||
Les essais cliniques à répartition aléatoire, multicentriques, à double insu et contrôlés par placebo ont démontré l’efficacité du chlorhydrate de cétirizine dans le soulagement des symptômes associés à la rhinite allergique saisonnière, à la rhinite allergique non saisonnière et à l’urticaire idiopathique chronique. Les essais cliniques n’ont démontré que de faibles effets anticholinergiques. Rien n’indique une tolérance aux effets antihistaminiques ou antiallergiques du chlorhydrate de cétirizine, ni que le chlorhydrate de cétirizine puisse faire l’objet d’une utilisation abusive ou d’une dépendance.
Les tests objectifs et subjectifs réalisés chez des volontaires adultes en bonne santé ont démontré que le chlorhydrate de cétirizine à raison de doses pouvant atteindre 10 mg n’était pas significativement différent du placebo pour ce qui était des troubles du SNC, de la somnolence diurne, des délais de réaction, de la vigilance, de l’exécution de tâches, de la dépression objective du SNC et de divers autres tests de la fonction cognitive.
Des études électrocardiographiques (ECG) spécifiques, menées auprès d’adultes en bonne santé ayant reçu des doses pouvant atteindre 60 mg par jour (trois fois la dose maximale clinique étudiée) pendant une semaine, n’ont pas fait état d’un allongement des intervalles QTc; il en était de même des ECG réalisés lors d’essais cliniques.
À raison de la dose maximale clinique étudiée de 20 mg par jour, la cétirizine n’a pas allongé l’intervalle QTc lorsqu’elle a été administrée en association avec du kétoconazole à 400 mg 1 f.p.j. ou de l’érythromycine à 500 mg toutes les 8 heures pendant 10 jours. De plus, la cétirizine n’a pas significativement modifié la pharmacocinétique du kétoconazole ou de l’érythromycine, et inversement, la pharmacocinétique de la cétirizine n’a pas été modifiée par l’administration de kétoconazole ou d’érythromycine.
Trois essais cliniques bien contrôlés ont permis d’évaluer les effets de la cétirizine sur la congestion nasale en tant que score symptomatique individuel, lorsque celle-ci faisait partie d’un cortège de symptômes associés à la rhinite allergique (évalués chez des adultes atteints de RAS). La cétirizine s’est révélée significativement plus efficace que le placebo dans le soulagement de la congestion nasale (Day et al., 2001; Howarth et al., 1999; Hyo et al., 2005).
En pédiatrie, les données cliniques indiquent que le traitement par la cétirizine n’a pas augmenté l’intervalle QTc dans une mesure significative comparativement au placebo et par rapport au début. Aucun des 202 sujets testés dans la population pédiatrique n’a présenté d’augmentation de plus de 20 % de la valeur initiale; les nombres de patients dont l’intervalle QTc a augmenté de 10 à 20 % étaient comparables entre la cétirizine et le placebo.
L’amélioration de la qualité de vie (QdV) des patients souffrant de rhinite allergique et ayant pris du chlorhydrate de cétirizine a été démontrée lors de plusieurs études publiées utilisant divers outils validés de mesure de la QdV (tableau 6). L’amélioration des domaines suivants de la QdV ont été observés : activités physiques, sociales et professionnelles, vitalité et fonctionnement social, problèmes pratiques, souffrance liée au symptôme (nez, yeux), troubles du sommeil et difficultés émotionnelles.
TABLEAU 6.
ÉTUDES CLINIQUES À RÉPARTITION ALÉATOIRE, EN GROUPES PARALLÈLES, À DOUBLE INSU ET CONTRÔLÉES PAR PLACEBO DÉMONTRANT L’AMÉLIORATION DES DOMAINES DE LA QUALITÉ DE VIE SUIVANT LA PRISE RÉGULIÈRE DE CHLORHYDRATE DE CÉTIRIZINE À 10 MG PAR VOIE ORALE (> 2 SEMAINES)
| Étude | Description de l’étude | Résultat |
| Bousquet J. et al. (1996) | L’objectif était de déterminer l’effet du chlorhydrate de cétirizine à 10 mg sur la QdV de patients souffrant de rhinite allergique. L’étude a duré six semaines. Un total de 122 sujets ont terminé le traitement dans le groupe de la cétirizine vs 126 sujets dans le groupe sous placebo. Outil validé de mesure de la QdV utilisé : SF-36*. | La qualité de vie et les symptômes nasaux ont été mesurés après une et six semaines de traitement au moyen du questionnaire SF-36. Après six semaines, le pourcentage de jours sans rhinite ou avec une rhinite légère seulement était significativement plus important dans le groupe sous cétirizine que dans celui sous placebo. La cétirizine a amélioré les neuf domaines du questionnaire de la QdV (de p = 0,01 à p < 0,0001) après une et six semaines de traitement par la cétirizine. |
| Burtin B. et al. (2000) | Déterminer dans quelle mesure le chlorhydrate de cétirizine à 10 mg continue d’améliorer la QdV après un traitement à long terme (six semaines) par rapport à un traitement à plus court terme (une semaine). Outil validé de mesure de la QdV utilisé : SF-36*. Remarque : Il s’agit d’une analyse additionnelle de l’étude publiée par Bousquet et al. (1996). | Un traitement pendant cinq semaines additionnelles maintient les améliorations de la QdV observées après une semaine. |
| Murray J.J. et al. (2002) | Évaluer les effets de la qualité de vie liés à la santé, l’innocuité et l’efficacité du chlorhydrate de cétirizine à 10 mg dans le traitement de la rhinite allergique saisonnière. Les patients qui ont terminé la période de traitement de deux semaines étaient au nombre de 413 dans le groupe sous cétirizine et de 396 dans le groupe sous placebo. Outil validé de mesure de la QdV utilisé : RQLQ†. | Les scores de la QdV ont été mesurés après deux semaines de traitement. Les patients traités par la cétirizine ont présenté des améliorations plus importantes (p < 0,001) du score global RQLQ et des scores de certains domaines comparativement aux patients sous placebo. |
| Noonan M.J. et al. (2003) | Tester l’effet du chlorhydrate de cétirizine à 10 mg une fois par jour sur la QdV liée à la santé (HRQL) chez des adultes de 18 à 65 ans souffrant de rhinite allergique. Durée de l’étude : Deux semaines. 196 sujets ont terminé le traitement dans le groupe sous cétirizine; 183 dans le groupe sous placebo. Outil validé de mesure de la QdV : RQLQ†. | Par rapport au groupe sous placebo, les patients traités par la cétirizine ont rapporté une amélioration plus importante du score global HRQL (p < 0,001) et de chacun des sept domaines du questionnaire RQLQ après deux semaines (p < 0,05 à p < 0,001). |
* SF-36 : Medical Outcome Short-Form Health Survey (Questionnaire abrégé sur les issues médicales) † RQLQ : Rhinoconjunctivitis Quality of Life Questionnaire (Questionnaire sur la qualité de vie liée à la rhinoconjonctivite) | ||
PHARMACOLOGIE DÉTAILLÉE
PHARMACOLOGIE CHEZ L’ANIMAL
Il a été démontré que le chlorhydrate de cétirizine était un antagoniste puissant des récepteurs H1 après 14 études chez l’animal dont le but était d’évaluer l’activité antihistaminique du médicament in vivo. La sélectivité du chlorhydrate de cétirizine envers les récepteurs H1 a également été démontrée lors d’études sur des organes isolés et des études de liaison aux récepteurs in vitro. On a démontré que le chlorhydrate de cétirizine inhibait les réactions endogènes et exogènes bronchiques et cutanées provoquées par l’histamine.
Des études autoradiographiques sur le chlorhydrate de cétirizine radiomarqué administré à des rats, ont démontré une pénétration négligeable du médicament dans le cerveau. Des expériences ex vivo réalisées chez la souris ont démontré que le chlorhydrate de cétirizine administré par voie générale se fixait peu aux récepteurs H1 cérébraux. Dans divers modèles comportementaux animaux et lors d’études neuropharmacologiques chez la souris, le rat et le chien, le chlorhydrate de cétirizine n’a pas eu beaucoup d’effets sur le système nerveux central à raison de doses comprises entre 15 mg/kg et 46 mg/kg administrées par voie orale ou i.p. Ces doses sont 30 à 1 000 fois plus élevées que la dose nécessaire pour exercer un effet antihistaminique sur des réactions cutanées.
PHARMACOLOGIE CHEZ L’HUMAIN
PHARMACODYNAMIQUE
Des études menées chez des volontaires en bonne santé démontrent que le chlorhydrate de cétirizine (à raison de 5 à 20 mg) inhibe beaucoup la boule d’œdème et érythème cutanée causée par l’injection intradermique d’histamine. Le début de l’action du médicament coïncide avec l’atteinte du pic des concentrations plasmatiques; un blocage significatif persiste au moins 24 heures après l’administration d’une seule dose. Les effets de l’injection intradermique de divers autres médiateurs et libérateurs de l’histamine sont également inhibés par le chlorhydrate de cétirizine, comme c’est le cas de l’urticaire causée par le rhume.
Chez des sujets légèrement asthmatiques, le chlorhydrate de cétirizine (de 5 à 20 mg) est très efficace dans le blocage de la bronchoconstriction causée par l’histamine en aérosol, un blocage quasi total étant atteint après l’administration d’une dose de 20 mg; une réduction légère du tonus bronchique au repos est également observée.
Des études réalisées chez des sujets en bonne santé au moyen d’outils de mesure objective des fonctions psychomotrices ont démontré que le chlorhydrate de cétirizine à des doses pouvant atteindre 20 mg ne produisait pas de changement significatif du test des latences multiples d’endormissement, une mesure de la somnolence diurne, comparativement au placebo. Cependant, l’hydroxyzine à 25 mg causait une diminution statistiquement significative du délai d’endormissement. Lorsque la fréquence critique de fusion (Flicker Fusion Threshold) servait à mesurer la vigilance, le chlorhydrate de cétirizine n’a pas produit de modification significative, alors que l’hydroxyzine a significativement diminué la vigilance. Lors de cette étude, le chlorhydrate de cétirizine (de 10 à 20 mg) et l’hydroxyzine à 25 mg avaient une activité antihistaminique équipotente déterminée par la suppression de la réaction œdémateuse cutanée à l’histamine.
Plusieurs études combinées contrôlées par placebo et par un traitement actif, menées auprès de sujets en bonne santé, avec permutation, évaluations objectives et subjectives du SNC et de l’atteinte de certaines fonctions, ont démontré que le chlorhydrate de cétirizine à 10 mg n’était pas différent du placebo. Des témoins positifs, c’est-à-dire des antihistaminiques sédatifs comme la diphénhydramine, l’hydroxyzine et la triprolidine, ont été inclus dans ces essais pour vérifier que les tests pouvaient détecter une atteinte des fonctions. Les tests objectifs incluaient : le test des latences multiples d’endormissement (EEG), le test de la fréquence critique de fusion (FCF), le temps de réaction de choix (TRC), le test TPC (Continuous Tracking Test), le test verbal, le test de la conduite simulée, le test SALT (simulated assembly line task) et des tests de conduite automobile réelle. Les tests subjectifs incluaient des évaluations remplies par le sujet (échelle visuelle analogue et Stanford Sleepiness Scale), et des évaluations subjectives par les moniteurs de conduite.
Compte tenu du lien entre les nouveaux antihistaminiques et les torsades ou l’allongement QT, et de l’interaction métabolique/pharmacocinétique entre les antihistaminiques et l’érythromycine ou le kétoconazole, on a effectué trois études visant à évaluer les effets pharmacocinétiques de la cétirizine et ses effets sur l’ECG, ainsi que les interactions possibles de la cétirizine avec le kétoconazole et l’érythromycine. Ces études démontrent que la cétirizine, seule ou en association avec l’érythromycine ou le kétoconazole, n’allonge pas l’intervalle QTc de manière pertinente sur le plan clinique. De plus, on n’a observé aucun effet sur la pharmacocinétique de l’érythromycine ou du kétoconazole, et aucun effet de ces deux composés sur la pharmacocinétique de la cétirizine.
Protocole 90CK16-0497 : On n’a pas observé de différence statistiquement significative entre les traitements pour ce qui était de l’intervalle moyen QTc avant l’administration quotidienne, ce qui indique que les administrations multiples de cétirizine, que ce soit à raison de la dose quotidienne maximale étudiée en clinique (20 mg) ou de la dose trois fois supérieure à la dose maximale étudiée en clinique (60 mg une fois par jour) n’ont pas d’effet sur l’intervalle QTc comparativement à un effet placebo. En outre, la cétirizine n’a pas eu d’effet statistiquement significatif sur l’onde QT (non corrigée) ni sur la fréquence cardiaque mesurée par l’intervalle RR. Ce résultat était constant tous les jours de l’administration, comme l’a montré l’absence d’interaction statistiquement significative entre le traitement et la journée de son administration pour chacun des trois paramètres. Ce résultat indique que, dans les sept premiers jours de traitement, la cétirizine n’entraîne ni effet transitoire précoce ni effet cumulatif tardif. Par ailleurs, on n’a constaté aucune différence significative quant aux variations moyennes des intervalles QTc, QT et RR entre le moment précédant l’administration et 1, 2, 4 et 6 heures après l’administration, indiquant qu’une dose de cétirizine n’avait pas d’effet marqué sur l’intervalle QT ou la fréquence cardiaque comparativement au placebo, et ce, quel que soit le moment suivant l’administration jusqu’à sept jours de traitement. Les profils des concentrations plasmatiques de la cétirizine en fonction du temps étaient proportionnels à la dose.
Quatre sujets (19,1 %) traités par 20 mg de cétirizine et six sujets (28,6 %) traités par 60 mg de cétirizine ont présenté au moins un allongement de 10 % de l’intervalle QTc comparativement à six sujets (28,6 %) ayant reçu un placebo. Ces taux d’incidence n’étaient pas significativement différents. Les allongements les plus importants par rapport au début étaient de 15,6 %, 19,0 % et 15,4 % dans le cas du placebo, de la cétirizine à 20 mg et de la cétirizine à 60 mg, respectivement.
Protocole 92KC16-0604 : Les objectifs de cette étude étaient de déterminer si la cétirizine, associée à l’érythromycine, provoquait un allongement de l’intervalle QT, et s’il y avait des interactions pharmacocinétiques entre la cétirizine et l’érythromycine chez des jeunes hommes en bonne santé. Il s’agissait d’une étude à répartition aléatoire, à doses multiples, ouverte (le cardiologue était en insu), à deux permutations, qui n’a pas été précédée d’une période sans traitement. Les deux schémas thérapeutiques administrés pendant l’étude étaient les suivants :
Schéma 1 Jour 1 : placebo 1 f.p.j.
Jours 2-6 : 20 mg de cétirizine 1 f.p.j.
Jours 7-16 : 500 mg d’érythromycine toutes les 8 heures et
20 mg de cétirizine 1 f.p.j.
Schéma 2 Jour 1 : placebo 1 f.p.j
Jours 2-6 : 500 mg d’érythromycine toutes les 8 heures
Jours 7-16 : 500 mg d’érythromycine toutes les 8 heures et
20 mg de cétirizine 1 f.p.j.
La variation moyenne de l’intervalle QTc (formule de Hodges) entre le début et après cinq jours de traitement par la cétirizine seule et l’érythromycine seule était de -5, 10 msec et 3,01 msec, respectivement. Après 10 jours additionnels de traitement d’association, la variation moyenne par rapport au début était de -3,71 msec pour le traitement d’association suivant la prise de cétirizine seule, et de -0,39 msec pour le traitement d’association suivant la prise d’érythromycine seule. À l’aide de ces variations moyennes, l’effet d’interaction médicamenteuse a été estimé à 0,03 msec, ce qui n’est pas très statistiquement différent de zéro. Ce résultat indique que tout effet possible sur les variations de l’intervalle QTc (formule de Hodges) attribuable à l’un des médicaments n’est pas modifié par la présence du second médicament, et que l’effet du traitement d’association sur l’intervalle QTc (formule de Hodges) correspond à la somme des effets individuels. L’effet estimé de la cétirizine est de -5,08 msec, ce qui correspond à une réduction statistiquement significative par rapport au début. L’effet estimé de l’érythromycine de 3,03 msec n’était pas statistiquement significatif. Ces résultats indiquent que la cétirizine n’a pas provoqué d’allongement moyen de l’intervalle QTc (formule de Hodges), et étant donné que l’effet du traitement d’association correspondait à la somme des effets de chaque composante (qui était estimée à -2,05), aucun allongement moyen significatif n’a été associé au traitement d’association.
Aucun sujet n’a présenté d’allongement de 10 % de l’intervalle QTc (formule de Hodges) par rapport au début pendant le traitement par la cétirizine en monothérapie. Huit sujets ont présenté au moins un allongement de 10 % ou plus. Deux sujets (13,3 %) ont présenté un allongement d’au moins 10 % pendant le traitement par l’érythromycine en monothérapie, deux sujets (14,3 %) en ont présenté pendant le traitement d’association consécutif à la cétirizine, et quatre sujets (26,7 %) en ont présenté pendant le traitement d’association consécutif à l’érythromycine. L’allongement maximal survenu pendant l’étude était de 17,8 %, et concernait le traitement par l’érythromycine en monothérapie. On n’a constaté aucune interaction pharmacocinétique significative entre la cétirizine et l’érythromycine lorsque les deux étaient administrées en concomitance à raison des posologies et des schémas thérapeutiques.
Protocole 92CK16-0603 : L’objectif de cette étude était de déterminer si la cétirizine, en association avec le kétoconazole, provoquait un allongement de l’intervalle QT, et s’il y avait des interactions pharmacocinétiques entre la cétirizine et le kétoconazole chez des jeunes hommes en bonne santé. Il s’agissait d’une étude à répartition aléatoire, à doses multiples, ouverte (le cardiologue était en insu) et à double permutation. Les deux schémas thérapeutiques administrés pendant l’étude étaient les suivants :
Schéma 1 Jour 1 : placebo 1 f.p.j.
Jours 2-6 : 400 mg de kétoconazole 1 f.p.j.
Jours 7-16 : 400 mg de kétoconazole 1 f.p.j. et
20 mg de cétirizine 1 f.p.j.
Schéma 2 Jour 1 : placebo 1 f.p.j.
Jours 2-6 : placebo 1 f.p.j.
Jours 7-16 : 20 mg de cétirizine 1 f.p.j.
Aucune interaction médicamenteuse statistiquement significative n’a eu d’effet sur la variation de l’intervalle QTc (formule de Hodges) par rapport au début, ce qui indique que l’effet du traitement d’association sur les variations de l’intervalle QTc (formule de Hodges) était équivalent à la somme des effets de chaque composante du traitement. Les effets de chaque médicament seul sur la variation de l’intervalle QTc (formule de Hodges) par rapport au début étaient statistiquement significatifs, l’augmentation moyenne par rapport au début étant de 8,16 msec et 8,32 msec pour la cétirizine et le kétoconazole, respectivement. D’après ces résultats, l’effet du traitement d’association sur les variations de l’intervalle QTc (formule de Hodges) a été estimé à 16,48 msec.
Aucun sujet n’a présenté d’allongement de 10 % ou plus de l’intervalle QTc pendant les cinq jours de traitement par placebo. Deux sujets (13,3 %) ont présenté un allongement d’au moins 10 % de l’intervalle QTc pendant les 10 jours de traitement par la cétirizine, un sujet (6,3 %) en a présenté pendant le traitement de cinq jours par le kétoconazole, et cinq sujets (31,3 %) en ont présenté pendant le traitement d’association (deux pendant la phase I de l’étude, et trois pendant la phase II de l’étude). L’allongement maximal observé pendant l’étude était de 14,3 %; il est apparu pendant le traitement d’association. La cétirizine n’a pas significativement affecté la pharmacocinétique plasmatique du kétoconazole.
D’après la formule de Bazett pour l’intervalle QTc, trois sujets ont présenté un total de 12 allongements de l’intervalle QTc > 440 msec. Un tel allongement est survenu dans le groupe sous placebo, quatre dans le groupe sous cétirizine et sept dans celui du traitement d’association. Ces allongements de l’intervalle QTc > 440 msec étaient épisodiques et non durables.
Les résultats de l’étude du protocole 90CK16-0497 démontrent que la cétirizine en monothérapie, à raison de plusieurs doses pouvant atteindre 60 mg (trois fois la dose maximale recommandée de 20 mg), ne causait pas d’allongement de l’intervalle QTc. La cétirizine n’a pas augmenté l’intervalle moyen QTc ni le pourcentage de patients ayant présenté des allongements de 10 % ou plus de l’intervalle QTc après l’administration. La pharmacocinétique de la cétirizine était linéaire dans l’intervalle posologique, et on n’a observé aucun allongement de l’intervalle QTc lié à la dose. Les résultats des protocoles des études 92CK16
-0603 et 0604 démontrent l’absence d’interaction significative de la cétirizine avec le kétoconazole ou l’érythromycine en ce qui a trait à l’intervalle QTc. L’administration de cétirizine à raison de la dose maximale recommandée de 20 mg par jour n’a pas allongé l’intervalle QTc lorsqu’elle était prise en association avec du kétoconazole à 400 mg 1 f.p.j. ou de l’érythromycine à 500 mg toutes les huit heures pendant 10 jours. De plus, la cétirizine n’a pas significativement modifié la pharmacocinétique du kétoconazole ou celle de l’érythromycine, et la pharmacocinétique de la cétirizine n’a pas été modifiée par celle du kétoconazole ou de l’érythromycine.
Quant à l’effet de la cétirizine en monothérapie sur l’intervalle QTc, on a observé une légère diminution cliniquement non significative lors de l’étude sur l’interaction érythromycine-cétirizine, et un léger allongement cliniquement non significatif de l’intervalle QTc lors de l’étude d’interaction cétirizine-kétoconazole. Cependant, ce léger allongement peut résulter d’autres facteurs. Par exemple, lors de l’étude du protocole 0497, un léger allongement de l’intervalle QTc a été observé avec le placebo. Afin de faciliter la comparaison de données provenant de l’étude sur la cétirizine à 20-60 mg (protocole 90CK16-0497), avec celles de deux études d’interaction, on a effectué une analyse en utilisant la formule de Hodges de l’intervalle QTc et des modèles statistiques semblables à ceux des analyses des études d’interaction. D’après cette analyse, on a observé des allongements de 5,4 msec, 3,0 msec et 7,3 msec de l’intervalle QTc avec le placebo, la cétirizine à 20 mg et la cétirizine à 60 mg, respectivement, à la fin de la période de traitement de sept jours. Un intervalle RR plus court a été observé dans tous les groupes de traitement, y compris le placebo. L’allongement associé au traitement par placebo indique que d’autres facteurs peuvent affecter l’intervalle QTc, par exemple, le déconditionnement pendant un alitement, un effet essentiellement lié au temps.
Une étude multicentrique, à double insu, en groupes parallèles, contrôlée par placebo et de quatre semaines a été menée auprès de 205 enfants âgés de 6 à 11 ans, souffrant de rhinite allergique saisonnière et traités par la cétirizine à 5 mg (n = 66) ou à 10 mg (n = 69) ou un placebo (n = 70). L’analyse des données disponibles sur l’ECG de 202 patients pour ce qui était des variations moyennes entre le début et le dernier ECG ou des ECG effectués 11 à 17 jours après le début de l’étude, a révélé que le traitement par la cétirizine n’a pas entraîné d’allongement moyen statistiquement important de l’intervalle QTc par rapport au placebo. Aucun des 202 patients n’a présenté un allongement de 20 % ou plus de l’intervalle QTc par rapport au début. De plus, les nombres de patients présentant un allongement de 10 à 20 % de l’intervalle QTc étaient comparables entre les groupes de traitement.
PHARMACOCINÉTIQUE
Après son administration par voie orale, le chlorhydrate de cétirizine est rapidement absorbé. Les pics plasmatiques obtenus après une dose de 10 mg sont d’environ 300 ng/mL, et surviennent environ une heure après la prise. L’administration concomitante avec des aliments ralentit quelque peu l’absorption du médicament (Cmax inférieure et Tmax supérieur), mais n’a pas d’effet sur la biodisponibilité mesurée par l’ASC. La liaison aux protéines plasmatiques est de 93 %. Le volume apparent de distribution est de 0,45 L/kg, ce qui évoque une distribution extravasculaire significative. La demi-vie d’élimination plasmatique est d’environ huit heures et ne change pas après l’administration de plusieurs doses. Les taux plasmatiques sont proportionnels à la dose administrée dans l’intervalle clinique étudiée (de 5 à 20 mg).
Contrairement à d’autres antihistaminiques connus, le chlorhydrate de cétirizine est métabolisé dans une moindre mesure, et environ 60 % de la dose administrée est excrétée sous forme inchangée dans l’urine, ce qui entraîne une biodisponibilité élevée et une faible variation des taux sanguins inter- ou intra-sujets. Une étude sur le chlorhydrate de cétirizine marquée au 14C a démontré que la plupart de la radioactivité plasmatique était associée au composé mère. Seul un métabolite a été identifié chez l’humain, le produit de la désalkylation oxydative du groupement carboxyméthyl terminal. L’activité antihistaminique de ce métabolite est négligeable.
La clairance corporelle totale du chlorhydrate de cétirizine diminue chez les sujets atteints d’insuffisance rénale, mais en dessous d’une clairance de la créatinine d’environ 30-50 mL/min, peu de changements se produisent. Les taux plasmatiques de chlorhydrate de cétirizine restent pratiquement inchangés à la suite d’une hémodialyse, alors que la demi-vie d’élimination plasmatique du composé chez les patients sous dialyse est d’environ 20 heures. L’ASC plasmatique augmente d’environ trois fois chez ces patients.
La clairance du chlorhydrate de cétirizine diminue chez les patients âgés, mais uniquement proportionnellement à la diminution de la clairance de la créatinine. Ainsi, chez les 16 patients dont l’âge moyen était de 77 ans, la demi-vie a augmenté à 12 heures. Lors d’un essai clinique mené auprès de 59 patients âgés de 60 à 82 ans qui ont reçu 10 mg de chlorhydrate de cétirizine par jour pendant trois semaines, on a surveillé les taux sanguins de chlorhydrate de cétirizine sans observer d’accumulation excessive du chlorhydrate de cétirizine.
L’ASC et la Cmax obtenues après l’administration du médicament à des enfants à raison des mêmes doses que chez l’adulte sont plus élevées que chez l’adulte si l’on tient compte de leur poids corporel inférieur; cependant, la clairance corporelle totale normalisée en fonction du poids est également plus élevée, alors que la demi-vie d’élimination est réduite à 5,6 heures.
TOXICOLOGIE
Études de toxicité aiguë
- 1. Rongeurs
Le chlorhydrate de cétirizine a été administré par voie orale ou intraveineuse à 10 animaux à jeun/sexe/dose. On a observé les signes cliniques, la consommation alimentaire et la mortalité pendant 14 jours; les poids corporels ont été notés après une et deux semaines, et tous les animaux ont été sacrifiés et soumis à une autopsie. Les résultats n’ont révélé aucune différence quant aux signes cliniques ou à la mortalité, quel que soit le sexe. Chez le sexe le plus sensible, la dose orale non létale était égale à 250 fois la dose clinique maximale prévue (DCMP) de 0,4 mg/kg (20 mg/50 kg). La gravité des symptômes était liée à la dose. Les principaux symptômes, qui étaient liés à la dose, étaient la cyanose et la dyspnée. Après l’administration de la substance par voie orale à des rats, la mortalité est survenue dans les 24 heures suivantes; après une administration par voie i.v., tous les décès sont survenus en 10 minutes, et les survivants se sont rétablis après une à trois heures. Chez les souris, la mortalité est survenue dans les trois premiers jours suivant l’administration orale et dans les 24 heures suivant l’administration i.v. dans la plupart des cas. Le tableau 7 résume les résultats des études de toxicité aiguë chez le rongeur.
TABLEAU 7.
| Dose non létale maximale (mg/kg) | DL50 (limites de l’intervalle de confiance à 95 %) mg/kg | Rapport DL50 | |||||||||||||
| Espèces | Sexe | p.o. | i.v. | p.o. | i.v. | p.o./i.v. | |||||||||
Rats (Wistar) | M F | 237 237 | N.D.* 42 | 703 (305-1 175) 865 (553-1 353) | 66 (58-96) 70 (61-82) | 10,65 12,36 | |||||||||
Souris (NMRI) | M F | 237 100 | 240 240 | 600 (375-1 391) 752 (432-5 114) | 336 (301-476) 301 (264-366) | 1,79 2,50 | |||||||||
| * N.D. = Non déterminé | |||||||||||||||
- 2. Chiens
Le chlorhydrate de cétirizine a été administré par voie orale à des groupes de deux chiens beagle à jeun (1 M; 1 F) à raison de 40, 80, 160 ou 320 mg/kg, par voie i.v. dans la veine céphalique à raison de 70 mg/kg à deux chiens beagle à jeun (1 M; 1 F), et à raison de 125 mg/kg à une chienne beagle à jeun. Les signes cliniques, la consommation alimentaire et la mortalité ont été surveillés quotidiennement pendant 14 jours.
Voie orale : Aucun symptôme n’a été observé avec la dose de 40 mg/kg; avec celle de 80 mg/kg, on a constaté une augmentation de la fréquence cardiaque; aux doses plus élevées, on a observé des vomissements. Lors de cette étude, la dose orale non létale était d’environ 320 mg/kg, soit 800 fois la DCMP.
Voie i.v. : À 70 mg/kg, on a observé une salivation et une hématurie; à 125 mg/kg, le mâle traité est mort; dans ces conditions, la dose non létale maximale par voie i.v. était donc de 70 mg/kg, soit 175 fois la DCMP.
L’administration d’une solution pédiatrique de cétirizine et de l’excipient correspondant à des chiens beagle, à raison d’une dose unique de 20 mg/kg, n’a entraîné aucun signe significatif de toxicité.
Études de toxicité chronique
- 1. Étude de 15 jours chez la souris
D’après des études de 15 jours comparant l’administration par gavage avec l’administration par des aliments chez la souris (6/sexe/dose), à raison de 5, 10, 20, 40, 80 ou 160 mg/kg par jour, on a observé des résultats hépatiques comparables (augmentation du poids hépatique et hypertrophie des hépatocytes périacineux) avec les deux voies d’administration. Les résultats étaient comparables quant à leur type, à leur incidence et à leur gravité. La stéatose hépatocytaire périacineuse concernait seulement trois souris (deux mâles, une femelle) avec la dose de 160 mg/kg par gavage.
- 2. Étude de quatre semaines chez la souris
L’administration du chlorhydrate de cétirizine par l’alimentation à des souris (16/sexe/dose), à raison de 1, 3, 9, 27 ou 81 mg/kg/jour pendant quatre semaines, a entraîné des modifications hépatiques qui étaient davantage prononcées chez les mâles que chez les femelles. Chez les mâles, le traitement a causé une hypertrophie hépatique centrilobulaire minime à modérée avec les doses de 3 mg/kg ou plus.
Chez les femelles, le traitement a entraîné une induction des enzymes microsomales avec les doses de 9 mg/kg ou plus, et une augmentation des taux de triglycérides sériques avec les doses de 27 et 81 mg/kg. L’augmentation du poids du foie, l’hypertrophie hépatique et (ou) la stéatose hépatique ne sont pas survenues chez les souris femelles.
L’examen du foie des souris mâles par microscopie électronique a révélé une prolifération modérée ou minime du réticulum endoplasmique lisse et une diminution relative apparente de la quantité de réticulum endoplasmique rugueux dans les hépatocytes centrilobulaires de toutes les souris mâles ayant reçu 27 mg/kg/jour. La prolifération du réticulum endoplasmique lisse était également présente chez cinq souris mâles sur les 10 qui ont reçu 9 mg/kg/jour.
- 3. Étude de réversibilité de quatre semaines chez la souris
Afin de déterminer la réversibilité des modifications hépatiques chez la souris, le chlorhydrate de cétirizine a été administré à des souris mâles et femelles (36/sexe/dose), mélangé à leur alimentation, à des doses de 40 ou 160 mg/kg/jour pendant quatre semaines, qui ont été suivies de périodes de rétablissement de 4 et 13 semaines. Après quatre semaines de traitement par le chlorhydrate de cétirizine, on a observé des modifications hépatiques et (ou) d’origine hépatique comparables à celles observées antérieurement lors d’études de toxicité chez la souris.
Après une période de rétablissement de quatre semaines, les paramètres biochimiques sériques, les taux de lipide hépatique, les activités liées au métabolisme enzymatique des médicaments dans les microsomes et les résultats en microscopie électronique étaient essentiellement comparables à ceux des témoins. Même si elles étaient encore présentes à ce moment, l’augmentation du poids du foie et les modifications macroscopiques et microscopiques du foie tendaient à être réversibles. Après 13 semaines de rétablissement, les modifications hépatiques n’étaient plus apparentes.
- 4. Étude de 15 jours chez le rat
Des études de 15 jours sur l’administration orale, comparant l’administration par gavage avec l’administration par l’alimentation chez le rat (6/sexe/dose) à des doses de 5, 10, 20, 40, 80 ou 160 mg/kg/jour ont révélé que les modifications hépatiques (augmentation du poids du foie, hypertrophie des hépatocytes périacineux et stéatose hépatique à grosses gouttelettes) sont apparues par les deux voies d’administration. Cependant, les résultats étaient plus fréquents et tendaient à être plus graves avec l’administration par l’alimentation.
- 5. Étude du gavage de un mois chez le rat
Lors d’une étude préliminaire visant à évaluer la toxicité aux organes cibles, on a administré le chlorhydrate de cétirizine à des rats (10/sexe/dose) par gavage, pendant un mois, à raison de 25, 75 et 225 mg/kg/jour. À 225 mg/kg, le traitement a été associé à une augmentation des taux sériques d’alpha-2-globuline et à une augmentation du poids du foie des mâles et des femelles, à une augmentation des taux de cholestérol sérique chez les rates, ainsi qu’à une stéatose hépatique et à une nécrose du foie chez les 10 rats mâles. La stéatose et la nécrose hépatiques ont également été signalées chez trois rats mâles ayant reçu la dose de 75 mg/kg. On n’a constaté aucune augmentation significative des taux d’enzyme sérique liés au traitement chez les rats mâles, incluant la phosphatase alcaline, la LDH, l’ASAT, l’ALAT et la sorbitol-déshydrogénase (SDH). On a procédé à une nouvelle évaluation de toutes les colorations de sections de foie à l’hématoxyline-éosine et au rouge O en solution huileuse des rats mâles et femelles. À 75 et 225 mg/kg, les résultats ont indiqué une hypertrophie dans la zone moyenne et (ou) centrilobulaire du foie chez les rats des deux sexes. On a observé une stéatose hépatique chez deux mâles traités par 75 mg/kg et 10 mâles et une femelle traités par 225 mg/kg, et une zone de nécrose centrilobulaire dans un lobe chez un rat mâle ayant reçu 225 mg/kg. La nécrose centrilobulaire n’était pas évidente chez les rats mâles ayant reçu la dose moyenne ou chez 9 rats mâles sur les 10 ayant reçu la dose élevée.
- 6. Étude alimentaire de quatre semaines chez le rat
L’administration du chlorhydrate de cétirizine par l’alimentation à des rats (16/sexe/dose), à raison de 2, 6, 18, 54 ou 160 mg/kg/jour pendant quatre semaines, a entraîné des modifications hépatiques qui, comme dans les études sur l’administration par gavage, étaient plus prononcées chez les mâles que chez les femelles. À 54 et à 160 mg/kg, on a signalé une augmentation du poids du foie chez les rats mâles, et une hypertrophie centrilobulaire du foie, une induction des enzymes microsomales et une stéatose dans la zone moyenne/centrilobulaire du foie chez les rats mâles et femelles. Les autres résultats incluaient une diminution de la consommation alimentaire chez les femelles ayant reçu 18 (94,3 %), 54 (94,7 %) et 160 (92,1 %) mg/kg, et une diminution du gain de poids corporel chez les rats mâles et femelles ayant reçu 160 mg/kg. On a observé une légère hausse de l’activité érythropoïétique dans la rate, caractérisée par des augmentations des paramètres érythrocytaires et des globules blancs, un accroissement du poids de la rate et une légère augmentation de la cellularité de la pulpe splénique rouge, chez les rats mâles traités, notamment ceux ayant reçu 54 ou 160 mg/kg. Cependant, on n’a pas observé de modifications microscopiques apparentées de la moelle osseuse.
- 7. Étude de réversibilité de quatre semaines chez le rat
Afin de déterminer la réversibilité des changements hépatiques chez le rat, on a administré le chlorhydrate de cétirizine à des rats mâles et femelles (30/sexe/dose) en le mélangeant à leur alimentation à raison de 40 ou 160 mg/kg/jour pendant quatre semaines, qui étaient suivies de périodes de rétablissement de 4 et 13 semaines. Après quatre semaines de traitement par le chlorhydrate de cétirizine, on a observé des modifications hépatiques et (ou) d’origine hépatique semblables à celles observées lors des autres études de toxicité chez le rat. Après une période de rétablissement de quatre semaines, les paramètres biochimiques sériques, les taux de lipides hépatiques, les activités des enzymes métabolisant les médicaments dans les microsomes, le poids des foies, les résultats des examens de sections hépatiques en microscopie électronique et des examens macroscopiques et microscopiques du foie étaient semblables à ceux des témoins, indiquant une réversibilité de tous les effets observés dans le foie et d’origine hépatique.
- 8. Étude de gavage de six mois chez le rat
L’administration orale du chlorhydrate de cétirizine à des rats (25/sexe/dose) par gavage à raison de 8, 25 ou 75 mg/kg pendant six mois a produit des changements hépatiques correspondant à une hypertrophie, à une augmentation du poids du foie, à une modification des valeurs biochimiques sériques (après trois mois de traitement) et à une stéatose. Les modifications étaient moins marquées après six mois qu’après trois mois, et les mâles étaient plus affectés que les femelles.
Au moment de l’analyse provisoire à trois mois, on a sacrifié une partie des animaux et observé une hypertrophie hépatique chez les deux sexes, avec toutes les doses. Le degré d’hypertrophie était lié à la dose, allant de léger à modéré. L’augmentation du poids du foie a été rapportée chez les mâles qui ont reçu la dose de 75 mg/kg et les femelles qui ont reçu celles de 25 et 75 mg/kg. On a observé une stéatose hépatique minime à légère chez un mâle ayant reçu 25 mg/kg et trois mâles et une femelle qui ont reçu 75 mg/kg. La stéatose a été associée à une légère diminution des taux de triglycérides sériques à 75 mg/kg. Les taux de SDH sérique étaient élevés chez les mâles quelle que soit la dose reçue, et chez les femelles qui ont reçu 75 mg/kg.
Après six mois de traitement, l’incidence de l’hypertrophie hépatique était inférieure à celle rapportée à trois mois, et l’incidence de la stéatose hépatique était similaire aux résultats obtenus à trois mois. Les résultats des examens du foie en microscopie électronique provenant de plusieurs animaux témoins ou ayant reçu une dose élevée ont révélé une prolifération certaine du réticulum endoplasmique lisse (REL) chez les mâles traités, ainsi qu’une légère prolifération du REL chez une rate traitée.
- 9. Étude de un mois chez le chien
Le chlorhydrate de cétirizine a été administré par voie orale (gélules) à des chiens beagle (3/sexe/dose) à raison de 15, 45, ou 135 mg/kg par jour pendant un mois. À 15 et à 45 mg/kg, le chlorhydrate de cétirizine a été bien toléré; on n’a rapporté qu’une augmentation de l’incidence des vomissements, qui était de 2,5 % et 7,1 %, respectivement, au-dessus de celle des témoins (0,6 %). À 135 mg/kg, le traitement a entraîné une augmentation de l’incidence des vomissements (17,2 %), des tremblements corporels, une salivation, une ataxie, une perte pondérale et une diminution de la consommation alimentaire chez deux chiennes à la fin de la période de traitement, une diminution de la densité relative moyenne de l’urine associée à une augmentation de la diurèse, une légère augmentation du taux moyen de phosphatase alcaline sérique et une légère augmentation du taux d’alpha-2-globulines chez les femelles à quatre semaines. L’examen histopathologique des tissus de tous les chiens étudiés n’a révélé aucun changement lié au traitement.
L’administration orale de cétirizine en sirop pédiatrique pendant quatre semaines à des groupes de six chiens beagle immatures mâles et femelles, à raison de 0,5 mg/kg/jour et de 5,0 mg/kg/jour, n’a révélé aucun effet toxique relativement aux signes cliniques, aux observations physiques et ophtalmologiques, aux électrocardiogrammes, aux poids corporels, à la consommation alimentaire, aux analyses cliniques de laboratoire et aux résultats macro- et microscopiques des autopsies.
- 10. Étude de six mois chez le chien
Lors d’une étude de six mois (avec sacrifice pour l’analyse provisoire de trois mois), le chlorhydrate de cétirizine a été administré par voie orale (gélules) à des chiens beagle (5/sexe/dose) à raison de 8, 25 ou 75 mg/kg/jour. À 8 mg/kg pendant six mois, soit 20 fois la DCMP, le chlorhydrate de cétirizine a été bien toléré et n’a occasionné qu’une légère augmentation de l’incidence des vomissements (0,8 %) par rapport aux témoins (0,3 %). À raison de 25 et 75 mg/kg, soit 62,5 et 187,5 fois la DCMP, le traitement par le chlorhydrate de cétirizine a entraîné une augmentation de l’incidence des vomissements (1,6 % et 4,0 %, respectivement) et une diminution du gain corporel chez les chiennes (27 % et 47 %, respectivement) après 27 semaines de traitement. De plus, à raison de 75 mg/kg, un chien mâle est décédé, et le deuxième chien mâle est devenu moribond et a dû être sacrifié pendant l’étude. L’examen histopathologique des tissus n’a pas révélé de lésions liées au traitement.
- 11. Étude de deux semaines chez le singe
Lors d’une étude de deux semaines, on a administré le chlorhydrate de cétirizine par gavage à des macaques de Buffon (1/sexe/dose) à raison de 50, 100 ou 200 mg/kg/jour. À 200 mg/kg, on a signalé des vomissements, une salivation et d’autres signes indiquant des lésions. Les deux singes ayant reçu cette dose ont présenté une diminution graduelle du gain pondéral et une réduction marquée de la consommation alimentaire pendant la période de traitement. Par ailleurs, dans chaque groupe de dose, 50 (124 g) et 100 mg/kg (183 g), un singe a présenté une perte de poids corporel pendant la période de traitement. Les examens histopathologiques ont révélé une infiltration lipidique minime à modérée dans les hépatocytes centrilobulaires des deux singes ayant reçu 200 mg/kg.
- 12. Étude de quatre semaines chez le singe
Lors d’une étude de quatre semaines, on a administré le chlorhydrate de cétirizine par gavage à des macaques de Buffon (3/sexe/dose) à raison de 17, 50 ou 150 mg/kg/jour. On a observé des vomissements, un recroquevillement, un mauvais état de la fourrure, des tremblements aux membres, des mouvements de grattage anormaux et une réduction de la température corporelle chez les animaux ayant reçu 150 mg/kg. Une guenon ayant reçu 150 mg/kg est devenue moribonde et a été sacrifiée le 22e jour de l’administration. Elle présentait une détérioration de l’état corporel, une réduction marquée de la consommation alimentaire, une perte de poids corporel globale de 622 g, une augmentation du taux d’urée sérique, de GPT et de GOT ainsi qu’une diminution des taux sériques de calcium et de triglycérides, et une diminution de la fréquence cardiaque avec arythmie sinusale notée par ECG immédiatement avant le sacrifice. Aucun résultat microscopique lié au traitement n’a été rapporté. On a noté des pertes pondérales marquées chez la majorité des singes ayant reçu la dose de 150 mg/kg. Les résultats des analyses de laboratoire effectuées pendant les quatre semaines ont révélé une diminution des taux d’ornithine carbomoyltransférase (OCT) et de SDH dans les groupes ayant reçu 50 ou 150 mg/kg, ainsi qu’une augmentation des taux de triglycérides dans le groupe traité par 150 mg/kg. On n’a détecté aucun changement des activités des enzymes microsomales hépatiques mesurées et aucune anomalie microscopique liée au traitement.
- 13. Étude de un an chez le chien
L’administration orale (gélules) de chlorhydrate de cétirizine à des chiens beagle (5/sexe/dose) à raison de 4, 15 ou 60 mg/kg/jour pendant 52 semaines a été bien tolérée et n’a produit aucun résultat significatif sur le plan toxicologique. On a noté une augmentation liée à la dose de l’incidence des vomissements, jusqu’à 6,3 % à 60 mg/kg, dans l’heure suivant l’administration, dans tous les groupes de traitement. On n’a pas observé d’autres signes cliniques liés au traitement. À l’autopsie, on a évalué les activités des enzymes du métabolisme hépatique des médicaments chez chaque chien. À une dose pouvant atteindre 60 mg/kg/jour, le chlorhydrate de cétirizine n’a pas causé d’induction des enzymes du métabolisme microsomal hépatique des médicaments, des taux de protéines microsomales ou du cytochrome P-450.
- 14. Étude de un an chez le singe
L’administration orale (gavage) de chlorhydrate de cétirizine à des macaques de Buffon (5/sexe/dose) à raison de 5, 15 ou 45 mg/kg/jour pendant 52 semaines a été bien tolérée et n’a produit aucun résultat toxicologique significatif. On a noté une augmentation liée à la dose de l’incidence de la salivation au moment de l’administration ou juste après, dans tous les groupes de dose. À l’autopsie, on a évalué les activités des enzymes du métabolisme hépatique des médicaments chez chaque singe. À raison de doses pouvant atteindre 45 mg/kg/jour, le chlorhydrate de cétirizine n’a pas causé d’induction des enzymes du métabolisme microsomal hépatique des médicaments, des taux de protéines microsomales ou du cytochrome P-450.
Carcinogénicité
- 1. Étude de deux ans chez la souris
L’administration alimentaire de chlorhydrate de cétirizine à des souris (52/sexe/dose), à raison de 1, 4 ou 16 mg/kg/jour pendant 104 semaines, n’a produit aucun signe de risque carcinogène à des doses égales à 40 fois la dose quotidienne humaine maximale étudiée en clinique (20 mg).
- 2. Étude de deux ans chez le rat
L’administration alimentaire de chlorhydrate de cétirizine à des rats (50/sexe/dose), à raison de 3, 8 ou 20 mg/kg/jour pendant 104 semaines, n’a produit aucun signe de risque carcinogène à des doses de 50 fois supérieures à la dose quotidienne humaine maximale étudiée en clinique.
Les résultats microscopiques non néoplasiques liés au traitement comprenaient une tendance vers l’augmentation de l’incidence de la vacuolisation centrilobulaire et des dépôts adipeux dans le foie chez les rats mâles traités par 8 et 20 mg/kg, ainsi qu’une incidence légèrement accrue, non liée à la dose, de l’ulcération de l’estomac non glandulaire des rates.
Tératologie et reproduction
- 1. Étude de reproduction et de fertilité chez la souris
Le chlorhydrate de cétirizine dissous dans l’eau distillée a été administré par gavage à raison de 0, 4, 16 et 64 mg/kg/jour à des groupes de 20 mâles et 40 femelles de souris COBS CD-1 lors d’une étude sur la reproduction et la fertilité. On n’a constaté aucun effet sur la fertilité des mâles et des femelles ni sur leur capacité reproductive, et aucun effet sur le développement des petits, jusqu’à deux générations, à raison de doses orales pouvant atteindre 16 mg/kg, soit 40 fois la dose clinique maximale prévue (DCMP) de 20 mg.
- 2. Tératologie
a. Étude de tératologie chez la souris : Le chlorhydrate de cétirizine a été administré par gavage du jour 6 au jour 15 de gestation, à 6, 24 ou 96 mg/kg/jour, à des groupes de souris femelles COBS CD-1 accouplées 30 fois. Le chlorhydrate de cétirizine à des doses pouvant atteindre 96 mg/kg/jour, des jours 6 à 15 de gestation, n’a pas provoqué d’effet embryo-fœto-toxique ou tératogène.
b. Étude de tératologie chez le rat : Le chlorhydrate de cétirizine, administré par gavage à raison de 8, 25, 75 et 225 mg/kg/jour à des rates Sprague Dawley accouplées (25/dose à 8 et 25 mg/kg; 26/dose de 75 et 225 mg/kg; 26 dans le groupe témoin) du jour 6 au jour 15 de gestation, n’a pas été tératogène. L’incidence des principales malformations n’était pas liée à la dose et les deux fœtus qui présentaient ces malformations étaient des avortons, le premier à 8 mg/kg (agnathie avec déplacement des yeux et des oreilles, et microphtalmie gauche) et le second à 225 mg/kg (microphtalmie gauche). Bien qu’il n’ait pas été question d’agnathie ou de microphtalmie dans les données internes antérieures limitées sur cette espèce de rat (1 225-2 800 fœtus; rapport no T-27), ces types de malformations ont été rapportés à une faible incidence dans les données témoins concernant les rats Charles River CD (rapport no T-28). La dose sans effet en matière de toxicité maternelle était de 25 mg/kg, et la dose sans effet quant à l’embryo-fœto-toxicité était d’environ 8 mg/kg, mais elle n’a pas été clairement établie. À 8 mg/kg, la diminution de l’ossification du pariétal, de l’os interpariétal et de l’os hyoïde du crâne était légèrement plus fréquente que chez les témoins, mais son incidence était considérée dans la variabilité normale.
c. Étude de tératologie chez le lapin : L’administration de chlorhydrate de cétirizine par gavage à raison de 15, 45 et 135 mg/kg/jour du jour 6 au jour 18 de gestation, à des lapines de Nouvelle-Zélande blanches accouplées (16/dose de 15 et 45 mg/kg; 18/dose de 135 mg/kg; 17 dans le groupe témoin), n’a pas été tératogène. La dose sans effet pour la toxicité maternelle et l’embryo-fœto-toxicité était de 15 mg/kg, soit 37,5 fois la DCMP. À raison de 15 mg/kg, le gain de poids corporel maternel était légèrement inférieur pendant la période post-traitement.
d. Conclusion : Les anomalies précitées, présentes irrégulièrement dans tous les groupes traités par le chlorhydrate de cétirizine, n’étaient pas liées à la dose; de plus, ces types d’anomalies surviennent spontanément dans les populations d’animaux non traités. Par ailleurs, la plupart des anomalies observées concernaient des petits fœtus et sont apparues avec les doses associées à une toxicité maternelle. Par conséquent, il est impossible d’exclure un lien causal certain avec le chlorhydrate de cétirizine.
- 3. Étude sur le développement péri- et post-natal chez la souris
Le chlorhydrate de cétirizine a été administré par gavage à des groupes de souris femelles COBS CD-1 appariées 32 fois, à raison de 0, 6, 24 ou 96 mg/kg/jour, entre le 15e jour de gestation et le sacrifice des mères le jour 21 post-partum (sevrage) ou peu après. À raison de 6 et 24 mg/kg, soit jusqu’à 60 fois la DCMP, entre le 15e jour de gestation et le sevrage des petits, le chlorhydrate de cétirizine n’a pas entraîné d’effet indésirable sur les conditions périnatales ou le développement de la progéniture. À 96 mg/kg, le traitement par le chlorhydrate de cétirizine a été associé à de légers effets maternels et à des poids moyens légèrement inférieurs des petits après la naissance, entre le 4e et le 21e jour de lactation.
Mutagénicité
Le potentiel mutagène du chlorhydrate de cétirizine a été évalué dans des systèmes de cellules in vitro n’appartenant pas à des mammifères, ainsi que dans des systèmes cellulaires in vitro et in vivo de mammifère. Le chlorhydrate de cétirizine n’était pas mutagène.
Sommaire toxicologique
Les principaux résultats des études de toxicité orale subchronique chez le rongeur font état d’une toxicité hépatique, notamment une hypertrophie des hépatocytes, une prolifération du réticulum endoplasmique lisse (REL), une induction des enzymes microsomales, une augmentation du poids hépatique, une stéatose hépatique, une nécrose hépatique, une augmentation ou une diminution des taux de triglycérides sériques et une augmentation des taux sériques de GPT, d’OCT et de SDH. Parmi ces résultats, la prolifération du REL associée à l’induction des enzymes microsomales et l’hypertrophie hépatique suivie de l’augmentation du poids du foie sont probablement des réponses pharmacologiques au traitement par le chlorhydrate de cétirizine plutôt qu’un effet toxicologique. Les résultats hépatotoxiques correspondant à une stéatose et à une nécrose hépatiques, de même que la modification des paramètres biochimiques semblaient être liés à l’important métabolisme hépatique du chlorhydrate de cétirizine chez les rongeurs. Les marges de sécurité significatives, calculées pour l’hépatotoxicité chez les rongeurs, allaient de 20 à plus de 370 fois la dose clinique maximale prévue (DCMP) chez l’humain, qui est de 20 mg, selon l’espèce, la voie d’administration et la durée du traitement.
On n’a pas observé de résultats hépatiques similaires chez le chien traité par le chlorhydrate de cétirizine par voie orale pendant un mois à raison de doses pouvant atteindre 338 fois la DCMP, ou pendant six mois et un an, respectivement, à des doses pouvant atteindre 188 et 150 fois la DCMP. On n’a pas noté de modifications d’origine hépatique chez les macaques de Buffon traités par le chlorhydrate de cétirizine pendant un mois et un an, respectivement, à raison de doses pouvant atteindre 375 et 112,5 fois la DCMP.
L’administration du chlorhydrate de cétirizine dans l’alimentation de souris à des doses pouvant atteindre 16 mg/kg/jour, soit 40 fois la DCMP, ainsi qu’à des rats à raison de doses pouvant atteindre 20 mg/kg/jour, soit 50 fois la DCMP, pendant 104 semaines, n’a entraîné aucune indication de risque carcinogène.
La nouvelle analyse récente des données a démontré qu’aucun des effets indésirables sur la viabilité, le poids corporel ou la morphologie embryo-fœtale n’était consécutif à l’administration de doses toxiques pour la mère dans le cadre des études de toxicité développementale (segment II) chez le rat (225 mg/kg/jour, 563 fois la dose maximale étudiée en clinique chez l’humain), le lapin (135 mg/kg/jour, 338 fois la dose maximale étudiée en clinique chez l’humain) et la souris (96 mg/kg/jour, 240 fois la dose maximale étudiée en clinique chez l’humain).
Chez l’humain, la cétirizine est un métabolite majeur de l’hydroxyzine (50 mg d’hydroxyzine = 20 mg de cétirizine). L’expérience à long terme sur l’hydroxyzine offre donc une indication de l’innocuité de la cétirizine pendant la grossesse. Durant les 30 années d’utilisation clinique, l’hydroxyzine n’a pas été associée à une augmentation du taux de malformations congénitales chez l’humain au-delà de l’incidence de fond prévue. Ainsi, la durée d’exposition à la cétirizine chez l’humain, qui est supérieure à 30 ans, n’a jamais porté à croire que son composé mère, l’hydroxyzine, était tératogène pour l’humain. L’effet de l’hydroxyzine sur la grossesse chez l’humain a été étudié lors d’une vaste étude épidémiologique [Heinonen et al., 1977]. L’étude n’a pas fait état d’augmentation du taux de malformations congénitales à cause de l’emploi de l’hydroxyzine chez l’humain.
Le seul autre effet rapporté de l’hydroxyzine sur la grossesse chez des espèces de laboratoire était l’avortement chez des singes rhésus traités par 5 à 12 mg/kg. Steffek et ses collaborateurs (1968) ont fait état de trois avortements et de deux naissances normales après l’administration de 5 à 12 mg/kg pendant l’organogenèse. Nous savons que l’incidence des avortements est élevée chez le singe rhésus. L’absence d’interventions témoins prévues dans cette ancienne étude, et l’emploi de seulement cinq animaux ne permettent pas de conclure qu’il existe un lien de causalité entre cette observation et l’hydroxyzine.
RÉFÉRENCES
- 1. Aaronson D, Boggs P, Bronsky E, Goldberg S, Hawrylko E, Kaiser HB, Klein G, Leonardy JG, Mansmann H. Placebo-controlled comparison of cetirizine and hydroxyzine in chronic urticaria. Scientific exhibit. Présenté au 45e Congrès annuel de l’American Academy of Allergy and Immunology, San Antonio, Texas, du 24 février au 1er mars 1989.
- 2. Allegra L, Paupe J, Wieseman H.G, Baelde Y. Cetirizine for seasonal allergic rhinitis in children aged 2-6 years. Pediatr Allergy Immunol 1993;40:157-161.
- 3. Baelde Y. et Dupont P. Cetirizine in Children with Chronic Allergic Rhinitis. A Multicentre Double-Blind Study of Two Doses of Cetirizine and Placebo. Drug Invest 1992;4(6):455-472.
- 4. Bousquet J, Duchateau J, et al. Improvement of quality of life by treatment with cetirizine in patients with perennial allergic rhinitis as determined by a French version of the SF-36 questionnaire. J Allergy Clin Immunol 1996;98(2):309-316.
- 5. Brik A, Tashkin DP, Gong H Jr, Dauphinee B, Lee E. Effect of cetirizine, a new histamine H1 antagonist, on airway dynamics and responsiveness to inhaled histamine in mild asthma. J Allergy Clin Immunol 1987;80(1):51-6.
- 6. Broide DH, Love S, Altman R, Wasserman SI. Evaluation of cetirizine in the treatment of patients with seasonal allergic rhinitis. (résumé) J Allergy Clin Immunol 1988;81(1):176. (résumé no 31)
- 7. Burtin B, Duchateau J, Pignat JC, Donnelly F, Bousquet J. Further improvement of quality of life by cetirizine in perennial allergic rhinitis as a function of treatment duration. J Invest Allergy Clin Immunol 2000;10(2):66-70.
- 8. Charlesworth EN, Kagey-Sobotka A, Norman PS, Lichtenstein LM. Effect of cetirizine on mast cellmediator release and cellular traffic during the cutaneous late-phase reaction. J Allergy Clin Immunol 1989;83(5):905-12.
- 9. Corren J, Storms W, et al. Effectiveness of Azelastine Nasal Spray Compared with Oral Cetirizine in Patients with Seasonal Allergic Rhinitis. Clinical Therapeutics 2005;27(5):543-553.
- 10. Day JH, Briscoe M, Rafeiro E, Chapman D, Kramer B. Comparative onset of action and symptom relief with cetirizine, loratadine, or placebo in an environmental exposure unit in subjects with seasonal allergic rhinitis: confirmation of a test system. Annals of Allergy, Asthma and Immunology 2001:87:474-481.
- 11. Desager, J.P., Dab, 1., Horsmans, Y. et Harvengt, C. A pharmacokinetic evaluation of the second generation H1 receptor antagonist cetirizine in very young children. Clin Pharmacol Ther 1993;53:431-5.
- 12. De Vos C, Joseph M, Leprevost C, Vorng H, Tomassini M, Capron M, Capron A. Inhibition of human eosinophil chemotaxis and of the IgE-dependent stimulation of human blood platelets by cetirizine. Int Arch Allergy Appl Immunol 1989;88(1/2):212-5.
- 13. De Vos C, Maleux MR, Baltes E, Gobert J. Inhibition of histamine and allergen skin wheal by cetirizine in four animal species. Ann Allergy 1987;59(4):278-282.
- 14. Dockhorn RJ, Shellenberger MK. Antihistamines: the new generation. Immunol Allergy Pract 1987;9(4):124-33.
- 15. Doms M, Vanhulle G, Baelde Y, Coulie P, Dupont P, Rihoux JP. Lack of potentiation by cetirizine of alcohol - induced psychomotor disturbances. Eur J Clin Pharmacol 1988;34(6):619-23.
- 16. Fadel R, Herpin-Richard N, Rihoux JP, Henocq E. Inhibitory effect of cetirizine 2HC1 on eosinophil migration in vivo. Clin Allergy 1987;17(4):373-9.
- 17. Fireman P, Skoner D, Tanner E, Doyle W. A primate model for the evaluation of antihistamines. Ann Allergy 1987;59(6 Pt 2):9-12.
- 18. Gengo FM, Dabronzo J, Yurchak A, Love S, Miller JK. The relative antihistaminic and psychomotor effects of hydroxyzine and cetirizine. Clin Pharmacol Ther 1987;42(3):265-72.
- 19. Gengo FM, Gabos C. Antihistamines, drowsiness, and psychomotor impairment: central nervous system effect of cetirizine. Ann Allergy 1987;59(6 Pt 2):53-7.
- 20. Ghys L, Rihoux J-P. Pharmacological modulation of cutaneous reactivity to histamine: a double-blind acute comparative study between cetirizine, terfenadine and astemizole. J Int Med Res 1989;17:24-7.
- 21. Gillman SA. Blatter M. Condemi JJ. Collins M. Olufade AO. Leidy NK. Chapman D. Kramer B. The health-related quality of life effects of once-daily cetirizine HCl syrup in children with seasonal allergic rhinitis. Clin Pediatr 2002;41(9):687-696.
- 22. Go MJT, Wuite J, Arendt C, Bernheim J. Double-blind, placebo controlled comparison of cetirizine and terfenadine in chronic idiopathic urticaria. Acta Ther 1989;15(1):77-86.
- 23. Grossman J, Ball R, Shulan D, Spickerman V. Cetirizine vs terfenadine in the treatment of seasonal allergic rhinitis. Scientific exhibit. Présenté au 46e Congrès annuel de l’American Academy of Allergy and Immunology, Baltimore (Maryland), du 23 au 28 mars 1990.
- 24. Harvey RP, Comer C, Sanders B, Westley R, Marsh W, Shapiro H, Wiener M. Model for outcomes assessment of antihistamine use for seasonal allergic rhinitis. J Allergy Clin Immunol 1996;97(6):1233-1241.
- 25. Hayashi S et Hashimoto S. Anti-inflammatory actions of new antihistamines. Clin Exp Allergy 1999;29:1593-1596.
- 26. Heinonen, O.P., Slone D. Shapiro S. Birth Defects and Drugs in Pregnancy. Publishing Sciences Group Inc., 1977.
- 27. Howarth PH, Stern M, Roi L, Reynolds R, Bousquet J. Double-blind, placebo-controlled study comparing the efficacy and safety of fexofenadine hydrochloride (120 and 180 mg once daily) and cetirizine in seasonal allergic rhinitis. J Allergy Clin Immunol 1999;104:927-33.
- 28. Hyo S, Fujieda S, Kawada R, Kitazawa S, Takenaka H. The efficacy of short-term administration of 3 antihistamines vs placebo under natural exposure to Japanese cedar pollen. Ann Allergy Asthma Immunol 2005;94:457-464.
- 29. Juhlin L, Arendt C. Treatment of chronic urticaria with cetirizine dihydrochloride non-sedating antihistamine. Br J Dermatol 1988;119(1):67-72.
- 30. Juhlin L, De Vos C, Rihoux JP. Inhibiting effect of cetirizine on histamine-induced and 48/80-induced wheals and flares, experimental dermographism, and cold-induced urticaria. J Allergy Clin Immunol 1987;80(4):599-602.
- 31. Kaiser H, Weisberg S, Morris R, Mansmann H, Mitchell D, Settipane G, Tinkelman D, Altman R, Love S, Samuels L. A Comparison of cetirizine and chlorpheniramine vs placebo in the treatment of seasonal allergic rhinitis. (résumé) J Allergy Clin Immunol 1989;83(1):306. (résumé no 537)
- 32. Kontou-Fili K, Paleologos G, Herakleous M. Suppression of histamine-induced skin reactions by loratadine and cetirizine diHCl. Eur J Clin Pharmacol 1989;36:617-9.
- 33. La Rosa, M., Ranno, C., Musarra, I., Cuglielmo, F., Corrias, A. et Bellanti, J.A. Double-blind study of cetirizine in atopic eczema in children. Ann Allergy 1994;73:117-122.
- 34. Leprevost C, Capron M, De Vos C, Tomassini M, Capron A. Inhibition of eosinophil chemotaxis by a new antiallergic compound (cetirizine). Int Arch Allergy Appl Immunol 1988;87(1):9-13.
- 35. Maddox DE, Reed CE. Clinical pharmacodynamics of antihistamines. Ann Allergy 1987;59(6 Pt 2):43-8.
- 36. Mansmann HC, Altman RA, Berman BA, Buchman E, et al. Cetirizine therapy of perennial allergic rhinitis. Poster presentation. Présenté au 44e Congrès annuel de l’American Academy of Allergy and Immunology, Anaheim (Californie), du 11 au 16 mars 1988.
- 37. Masi, M., Candiani, R., van de Venne, H. A placebo-controlled trial of cetirizine in seasonal allergic rhinoconjunctivitis in children aged 6 to 12 years. Pediatr Allergy Immunol 1993;4(Suppl 4):47-52.
- 38. Matzke GR, Yeh J, Awni WM, Halstenson CE, Chung M. Pharmacokinetics of cetirizine in the elderly and patients with renal insufficiency. Ann Allergy 1987;59(6 Pt 2):25-30.
- 39. Meltzer EO. Quality of life in adults and children with allergic rhinitis. J Allergy Clin Immunol 2001;108(1):S45-S53.
- 40. Michel L, De Vos C, Rihoux JP, Burtin C, Benveniste J, Dubertret L. Inhibitory effect of oral cetirizine on in vivo antigen-induced histamine and PAF-acether release and eosinophil recruitment in human skin. J Allergy Clin Immunol 1988;82(1):101-9.
- 41. Murray JJ, Nathan RA, Bronsky EA, Olufade, AO, Chapman, D. Kramer B. Comparative Evaluation of Cetirizine in the Management of Seasonal Allergic Rhinitis: Impact on Symptoms, Quality of Life, Productivity, and Activity Impairment. Allergy and Asthma Proc 2002;23(6):391-398.
- 42. Noonan MJ, Raphael GD, et al. The health-related quality of life effects of once-daily cetirizine HCl inpatients with seasonal allergic rhinitis: A randomized double-blind, placebo-controlled trial. Clinical & Experimental Allergy 2003;33(3):351-358.
- 43. Panayotopoulos SM, Panayotopoulou ES. Efficacy of cetirizine in the treatment of seasonal allergic rhinoconjunctivitis. Ann Allergy 1990;65(2):146-8.
- 44. Pechadre JC, Vernay D, Trolese JF, Bloom M, Dupont P, Rihoux JP. Comparison of the central and peripheral effects of cetirizine and terfenadine. Eur J Clin Pharmacol 1988;35(3):255-9.
- 45. Rihoux JP, Dupont P. Comparative study of the peripheral and central effects of terfenadine and cetirizine HCl. Ann Allergy 1987;59(3):235-8.
- 46. Schmeisser KJ, Arendt C, Bernheim J. Double-blind comparison of two effective treatments of perennial rhinoconjunctivitis. Acta Ther 1989;15(1):87-97.
- 47. Seidel WF, Cohen S, Bliwise NG, Dement WC. Cetirizine effects on objective measures of daytime sleepiness and performance. Ann Allergy 1987;59(6 Pt 2):58-62.
- 48. Shamsi Z, Hindmarch I. Sedation and Antihistamines: A Review of Inter-Drug Differences using Proportional Impairment Ratios. Hum Psychopharmacol Clin Exp 15, S3-S30 (2000)
- 49. Simons FER, Simons KJ. H1 receptor antagonist treatment of chronic rhinitis. J Allergy Clin Immunol 1988;81(5 Pt 2):975-80.
- 50. Simons FE, Simons KJ, Chung M, Yeh J. The comparative pharmacokinetics of H1-receptor antagonists. Ann Allergy 1987;59(6 Pt 2):20-4.
- 51. Snyder SH, Snowman AM. Receptor effects of cetirizine. Ann Allergy 1987;59(6 Pt 2):4-8.
- 52. Steffek, A.J, Verrusio A.C., King C.T. The Histology of Palatal Closure in The Rhesus Monkey (Macaca mulatta), Teratology Novembre 1968;1(4):425-9.
- 53. Tashkin DP, Brik A, Gong H. Jr. Cetirizine inhibition of histamine-induced bronchospasm. Ann Allergy 1987;59(6 Pt 2):49-52.
- 54. Van Epps DE, Kutvirt SG, Potter JW. In vitro effects of cetirizine and histamine on human neutrophil function. Ann Allergy 1987;59(6 Pt 2):13-9.
- 55. Wang DY, Hanotte F, De Vos C, Clement P. Effect of cetirizine, levocetirizine, and dextrocetirizine on histamine-induced nasal response in healthy adult volunteers. Allergy 2001;56:339-343.
- 56. Wasserman SI. Histamine and the preclinical pharmacology of cetirizine. Ann Allergy 1987;59(6 Pt 2):1-3.
- 57. Watson, Wade T.A., Simons, Keith J., Chen, X.Y., and Simons, F. Estelle R. Cetirizine: a pharmacokinetic and pharmacodynamic evaluation in children with seasonal allergic rhinitis. J Allergy Clin Immunol 1989;84:457-64.
- 58. Wilson JD, Hillas JL. Astemizole: a new long-acting antihistamine in the treatment of seasonal allergic rhinitis. Clin Allergy 1982;12:131-40.
- 59. Wood SG, John BA, Chasseaud LF, Yeh J, Chung M. The metabolism and pharmacokinetics of 14C-cetirizine in humans. Ann Allergy 1987;59(6 Pt 2):31-4.
- 60. Monographie de produit (version anglaise), REACTINEMD (chlorhydrate de cétirizine) en comprimés de 5 mg et 10 mg, Soins-santé grand public McNeil, division de Johnson & Johnson Inc. Date de révision : 5 mai 2011.