


Monographie de produit - Apo-Bromfenac
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme pharmaceutique et concentration | Tous les ingrédients non médicinaux |
| Ophtalmique topique | Solution ophtalmique de bromfénac à 0,07 % p/v (sous forme de bromfénac sodique sesquihydraté) | Acide borique, borate de sodium, Chlorure de benzalkonium (0,005% comme agent de conservation), eau pour injection, EDTA dihydraté, hydroxyde de sodium (pour ajuster le pH), povidone, sulfite de sodium, tyloxapol |
INDICATIONS ET USAGE CLINIQUE
APO-BROMFENAC (solution ophtalmique de bromfénac à 0,07 % p/v) est indiqué pour :
- le traitement de l’inflammation et la réduction de la douleur oculaires postopératoires chez les patients ayant subi une chirurgie de la cataracte.
Gériatrie (> 70 ans)
On n’a observé aucune différence globale sur le plan de l’innocuité et de l’efficacité entre les patients âgés et les patients adultes plus jeunes.
Pédiatrie (< 18 ans)
L’innocuité et l’efficacité n’ont pas été établies chez les enfants.
CONTRE-INDICATIONS
- Patients présentant une hypersensibilité à ce médicament ou à l’un ou l’autre des ingrédients de la préparation ou de son contenant. Voir la section « Formes posologiques, composition et conditionnement » de la monographie de produit pour connaître la liste complète des ingrédients.
Comme il existe un potentiel de sensibilité croisée, APO-BROMFENAC ne doit pas être utilisé chez les patients qui ont présenté des crises d’asthme aiguës, de l’urticaire, une rhinite ou d’autres manifestations allergiques consécutives à la prise d’acide acétylsalicylique (AAS) ou d’autres types d’anti-inflammatoires non stéroïdiens. (voir Mises en garde et précautions – Généralités)
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Il existe un potentiel de sensibilité croisée à l’acide acétylsalicylique, aux dérivés de l’acide phénylacétique et à d’autres anti-inflammatoires non stéroïdiens (AINS), y compris APO-BROMFENAC. Il convient donc de faire preuve de prudence en traitant les patients ayant déjà présenté des signes de sensibilité à ces médicaments.
APO-BROMFENAC contient du sulfite de sodium, une substance qui peut causer des réactions de type allergique dont des symptômes anaphylactiques et des crises d’asthme, pouvant mettre la vie en danger, mais qui peuvent aussi être moins graves, chez certaines personnes prédisposées. Le taux de prévalence générale de la sensibilité aux sulfites dans l’ensemble de la population est inconnu, mais probablement faible. La sensibilité aux sulfites s’observe plus souvent chez les personnes asthmatiques que chez les non-asthmatiques.
Ophtalmologie
Effets sur la cornée et kératite
L’utilisation d’AINS topiques peut causer une kératite. Chez certains patients sensibles, l’utilisation continue d’AINS topiques peut entraîner une dégradation de l’épithélium cornéen ainsi qu’un amincissement, une érosion, une ulcération ou une perforation de la cornée. Ces événements peuvent être dommageables pour la vue. Les patients qui présentent des signes de dégradation de l’épithélium cornéen doivent cesser immédiatement l’utilisation d’AINS topiques, y compris APO-BROMFENAC, et l’état de leur cornée doit faire l’objet d’une surveillance étroite.
L’expérience post-commercialisation des AINS topiques porte à croire que les patients qui ont subi une intervention chirurgicale oculaire compliquée, qui présentent une dénervation de la cornée, une anomalie de l’épithélium cornéen, un diabète sucré, des maladies de la surface oculaire (p. ex. un syndrome de sécheresse oculaire) ou une polyarthrite rhumatoïde ou qui ont subi des interventions chirurgicales oculaires répétées sur une courte période pourraient être exposés à un risque accru d’effets indésirables cornéens pouvant menacer la vue. Les AINS topiques doivent être utilisés avec prudence chez ces patients.
L’expérience post-commercialisation des AINS topiques indique aussi que leur utilisation plus de 24 heures avant une intervention chirurgicale ou pendant plus de 14 jours après une opération peut augmenter le risque de l’apparition et la gravité des événements indésirables cornéens.
Guérison retardée
Tous les AINS topiques peuvent ralentir ou retarder la guérison. L’utilisation concomitante d’AINS topiques et de stéroïdes topiques peut augmenter le risque de problèmes de guérison.
Effet inflammatoire de rebond (œdème maculaire)
L’expérience post-commercialisation indique que dans de rares cas, une poussée de la réponse inflammatoire, sous la forme d’un œdème maculaire, causée par la chirurgie de la cataracte peut se produire lors de l’arrêt de la prise de la solution ophtalmique de bromfénac à 0,07 % p/v. Les patients devront être surveillés pour détecter l’apparition d’un œdème maculaire à l’arrêt de la APO-BROMFENAC.
Port de lentilles cornéennes
Il faut éviter d’utiliser APO-BROMFENAC durant le port de lentilles cornéennes. Il faut donc retirer les lentilles avant d’instiller APO-BROMFENAC. L’agent de conservation contenu dans APO-BROMFENAC, le chlorure de benzalkonium, peut être absorbé par les lentilles cornéennes souples. Les lentilles peuvent être remises 15 minutes après l’administration d’APO-BROMFENAC.
Hématologie
Saignement
Dans le cas de certains AINS, y compris APO-BROMFENAC, il existe un risque d’allongement du temps de saignement, car ces médicaments entravent l’agrégation plaquettaire. On a signalé que l’application oculaire d’un AINS pouvait causer un saignement accru des tissus oculaires (y compris un hyphéma) dans le cadre d’une intervention chirurgicale oculaire. Il est recommandé d’utiliser la solution ophtalmique APO-BROMFENAC avec prudence chez les patients qu’on sait prédisposés aux hémorragies ou qui reçoivent d’autres médicaments qui peuvent allonger le temps de saignement.
Carcinogenèse et mutagenèse
Le pouvoir carcinogène et le pouvoir mutagène n’ont pas été étudiés chez l’humain; voir TOXICOLOGIE.
Populations particulières
Femmes enceintes :
Aucune étude n’a été menée sur la solution ophtalmique de bromfénac à 0,07 % p/v chez les femmes enceintes. APO-BROMFENAC ne devrait être utilisé durant la grossesse que si les bienfaits potentiels l’emportent sur les risques éventuels pour le fœtus.
En raison des effets connus des inhibiteurs de la biosynthèse des prostaglandines sur l’appareil cardiovasculaire fœtal (fermeture du canal artériel), il faut éviter l’utilisation d’APO-BROMFENAC vers la fin de la grossesse.
Les études menées chez le rat et le lapin n’ont pas produit de malformation évidente liée au traitement dans les études de reproduction à des doses allant jusqu’à 90 fois (chez le rat) et 150 fois (chez le lapin) supérieures à la dose ophtalmique recommandée chez l’humain. Cependant, une létalité embryofœtale et une toxicité maternelle ont été observées.
Voir TOXICOLOGIE – Reproduction et développement.
Femmes qui allaitent
APO-BROMFENAC ne devrait pas être administré à des femmes qui allaitent, à moins que les bienfaits potentiels l’emportent sur les risques pour le nourrisson. Aucune étude particulière n’a été réalisée pour évaluer les taux de bromfénac sodique dans le lait des femmes qui allaitent associés à l’administration topique. Cependant, le bromfénac est excrété dans le lait des rates en lactation. Voir Pharmacocinétique animale – Métabolisme et excrétion.
Pédiatrie (< 18 ans)
L’innocuité et l’efficacité de la solution ophtalmique de bromfénac à 0,07 % p/v n’ont pas été établies chez les enfants.
Gériatrie (> 70 ans) : On n’a observé aucune différence globale sur le plan de l’innocuité et de l’efficacité de la solution ophtalmique de bromfénac à 0,07 % p/v entre les patients âgés et les patients plus jeunes.
EFFETS INDÉSIRABLES
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés au médicament et pour l’approximation des taux.
Deux études multicentriques de phase III, à répartition aléatoire, à double insu, en groupes parallèles et contrôlées par placebo (excipient), de conception identique (S00124 ER et S00124 WR) ont évalué l’efficacité et l’innocuité de la solution ophtalmique de bromfénac à 0,07 % p/v comparativement à l’excipient pour le traitement de l’inflammation et de la douleur oculaires associées à une chirurgie de la cataracte.
Les analyses de l’innocuité ont été effectuées sur la population retenue pour l’analyse de l’innocuité, qui comprenait tous les sujets répartis aléatoirement subissant une chirurgie de la cataracte qui ont reçu au moins une dose de produit expérimental. Dans les études regroupées, au total 416 patients ont été répartis aléatoirement, de sorte que 212 ont reçu la solution ophtalmique de bromfénac à 0,07 % p/v en monothérapie et 204 ont reçu l’excipient une fois par jour, à partir de la veille de la chirurgie et se poursuivant le jour de la chirurgie et pendant les 14 premiers jours par la suite.
Dans l’ensemble, la proportion de patients ayant présenté des événements indésirables (EI) était significativement plus élevée chez les patients ayant reçu le placebo (42,6 %) que chez ceux ayant reçu la solution ophtalmique de bromfénac à 0,07 % p/v (28,8 %).
De même, la proportion de patients ayant présenté un EI lié au produit expérimental (effet indésirable) touchant l’œil étudié ou les deux yeux était plus élevée dans le groupe recevant le placebo (21,1 %) que dans le groupe traité par le bromfénac à 0,07 % (6,6 %). Voir le tableau 1. Certains des effets indésirables peuvent avoir été le résultat de l’intervention chirurgicale de la cataracte elle-même, plutôt que des produits expérimentaux.
Les mesures de la pression intraoculaire (PIO) ont été effectuées à des moments prédéfinis pendant l’étude. Au jour 1 (postopératoire), les augmentations de la PIO ≥ 10 mm Hg par rapport au début de l’étude ont été plus fréquentes chez les patients traités par la solution ophtalmique de bromfénac à 0,07 % p/v (5,7 %, n = 12), comparativement à ceux ayant reçu le placebo (2,5 %, n = 5), mais pas par la suite.
Tableau 1 : Résumé des EI touchant l’œil à l’étude et liés au produit expérimental avec une incidence ≥ 2,0 % (population retenue pour l’analyse de l’innocuité, études groupées S00124)
| Terme privilégié (MedDRA 14.0) | Études sur le bromfénac à 0,07 % 1 f.p.j. | |
Bromfénac à 0,07 % 1 f.p.j. N = 212 | Placebo 1 f.p.j. N = 204 | |
| Sujets signalant un événement indésirable lié au produit expérimental touchant l’œil à l’étude ou les deux yeux | 14 (6,6 %) | 43 (21,1 %) |
| Inflammation de la chambre antérieure | 5 (2,4 %) | 11 (5,4 %) |
| Hyperémie conjonctivale | 2 (0,9 %) | 8 (3,9 %) |
| Œdème cornéen | 1 (0,5 %) | 5 (2,5 %) |
| Larmoiement accru | 1 (0,5 %) | 5 (2,5 %) |
| Douleur oculaire | 6 (2,8 %) | 16 (7,8 %) |
| Hyperémie oculaire | 0 | 4 (2,0 %) |
Sensation de corps étranger dans les yeux | 0 | 5 (2,5 %) |
| Photophobie | 1 (0,5 %) | 8 (3,9 %) |
Remarque : Les sujets ayant signalé le même EI plus d’une fois ont été comptés une fois pour chaque niveau supérieur ou terme privilégié. Remarque : Un événement a été considéré comme associé au produit expérimental si la relation était « possible », « probable » ou « certaine ».
L’incidence était définie comme le nombre de sujets ayant signalé un EI par rapport au nombre de sujets dans la population retenue pour l’analyse de l’innocuité.
Les effets indésirables les plus fréquemment signalés (avec une incidence ≥ 2,0 %) à la suite de l’utilisation de la solution ophtalmique de bromfénac à 0,07 % p/v après une chirurgie de la cataracte comprenaient la douleur oculaire et l’inflammation de la chambre antérieure. Les EI dont l’incidence était ≥ 2,0 % ont été plus fréquents dans le groupe recevant le placebo que dans le groupe traité par le bromfénac. Les EI les plus fréquemment signalés en association avec des AINS ophtalmiques ont généralement été associés à la chirurgie de la cataracte plutôt qu’au médicament seul.
Effets indésirables du médicament peu fréquents observés au cours des essais cliniques (< 1 %)
Troubles de l’œil : hyperémie conjonctivale, œdème conjonctival, œdème cornéen, abrasion cornéenne, uvéite, larmoiement accru, œdème palpébral, photophobie, vue brouillée.
Anomalies dans les résultats hématologiques et biologiques
Aucune anomalie dans les valeurs de laboratoire n’a été signalée comme événement indésirable dans l’une ou l’autre des études cliniques.
Effets indésirables du médicament signalés après la commercialisation du produit
L’expérience post-commercialisation indique que, dans de rares cas, une poussée de la réponse inflammatoire, sous forme d’œdème maculaire, causée par la chirurgie de la cataracte peut se produire lors de l’arrêt de la prise de la solution ophtalmique de bromfénac à 0,07 % p/v.
L’expérience post-commercialisation des AINS topiques porte à croire que les patients qui ont subi une intervention chirurgicale oculaire compliquée, qui présentent une dénervation de la cornée, une anomalie de l’épithélium cornéen, un diabète sucré, des maladies de la surface oculaire (p. ex. un syndrome de sécheresse oculaire) ou une polyarthrite rhumatoïde ou qui ont subi des interventions chirurgicales oculaires répétées sur une courte période pourraient être exposés à un risque accru d’effets indésirables cornéens pouvant menacer la vue. Ces effets indésirables peuvent comprendre une kératite, une dégradation de l’épithélium cornéen ainsi qu’un amincissement, une érosion, une ulcération ou une perforation de la cornée. Il faut utiliser les AINS topiques avec prudence chez ces patients. L’expérience post-commercialisation des AINS topiques indique aussi que leur utilisation plus de 24 heures avant une intervention chirurgicale ou pendant plus de 14 jours après une opération peut augmenter le risque de l’apparition et la gravité des événements indésirables cornéens.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Aucune étude particulière n’a été menée chez l’humain pour évaluer l’interaction de la solution ophtalmique de bromfénac à 0,07 % p/v avec d’autres médicaments. Pour des données chez l’animal, voir PHARMACOLOGIE DÉTAILLÉE – Métabolisme et excrétion.
Tous les AINS topiques peuvent ralentir ou retarder la guérison. Les corticostéroïdes topiques sont également connus pour ralentir ou retarder la guérison. L’utilisation concomitante d’AINS topiques et de stéroïdes topiques peut augmenter le risque de problèmes de guérison.
Il est recommandé d’utiliser APO-BROMFENAC avec prudence chez les patients qu’on sait prédisposés aux hémorragies ou qui reçoivent d’autres médicaments qui peuvent allonger le temps de saignement (voir la section Hématologie).
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été étudiées chez l’humain. Étant donné qu’APO-BROMFENAC est administré par voie topique, on ne s’attend pas à ce que la présence d’aliments ait un effet significatif sur la biodisponibilité oculaire.
Interactions avec des épreuves de laboratoire et médicament-herbe médicinale
Les interactions du médicament avec des épreuves de laboratoire et avec des médicinales n’ont pas été étudiées.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
APO-BROMFENAC (solution ophtalmique de bromfénac à 0,07 % p/v) est administré par instillation dans l’œil atteint. Il est indiqué pour un usage ophtalmique topique seulement.
La solution ophtalmique de bromfénac à 0,07 % p/v n’a pas été étudiée chez les enfants, les femmes enceintes ou qui allaitent et les patients atteints d’insuffisance hépatique. Par conséquent, on ne peut formuler aucune recommandation posologique particulière pour ces patients.
Posologie recommandée et modification posologique
Une goutte d’APO-BROMFENAC doit être appliquée à l’œil atteint une fois par jour, à partir de la veille de la chirurgie de la cataracte et se poursuivant le jour de l’opération et pendant les 14 premiers jours suivants.
Dose oubliée
Si une dose a été oubliée, elle doit être administrée dès que possible. Cependant, si l’heure de la prochaine dose approche, la dose oubliée ne doit pas être prise et le patient doit reprendre le schéma posologique habituel.
Administration
Instiller une goutte dans l’œil atteint une fois par jour, à partir de la veille de la chirurgie et poursuivre le jour de l’opération et pendant les 14 premiers jours suivants. Jeter les gouttes oculaires inutilisées 28 jours après l’ouverture de la bouteille.
Utilisation avec d’autres médicaments ophtalmiques topiques
APO-BROMFENAC peut être administré en association avec d’autres médicaments ophtalmiques topiques, tels que les agonistes alpha, les bêtabloquants, les inhibiteurs de l’anhydrase carbonique, les cycloplégiques et les mydriatiques. Les médicaments doivent être administrés à au moins 5 minutes d’intervalle.
Port de lentilles cornéennes
Il faut éviter d’utiliser APO-BROMFENAC durant le port de lentilles cornéennes.
Si le médecin recommande le port de lentilles cornéennes, il faut les retirer avant d’instiller APO-BROMFENAC et attendre 15 minutes après l’administration d’APO-BROMFENAC avant de les remettre.
L’agent de conservation contenu dans APO-BROMFENAC, le chlorure de benzalkonium, peut être absorbé par les lentilles cornéennes souples.
SURDOSAGE
Il n’existe aucune donnée sur le surdosage accidentel ou délibéré de la solution ophtalmique de bromfénac à 0,07 % p/v. En cas d’ingestion accidentelle d’APO-BROMFENAC, il faut boire du liquide afin de diluer le médicament.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le bromfénac est un anti-inflammatoire non stéroïdien (AINS) qui a un effet anti-inflammatoire. On pense que le mode d’action est dû à la capacité du médicament à bloquer la synthèse des prostaglandines en inhibant la cyclo-oxygénase (COX) 1 et 2. Dans de nombreux modèles animaux, il a été observé que les prostaglandines agissaient comme des médiateurs de certains types d’inflammation intraoculaire. Dans le cadre d’études portant sur les yeux d’animaux, on a montré que les prostaglandines provoquaient une perturbation de la barrière de l’hémato-aqueuse, une vasodilatation, une perméabilité vasculaire accrue, une leucocytose et une augmentation de la tension oculaire.
Pharmacodynamie
Dans des études antérieures, le mode d’action de base ainsi que les effets anti-inflammatoires, antipyrétiques et analgésiques ont été examinés à l’aide de diverses techniques in vitro et in vivo. Voir PHARMACOLOGIE DÉTAILLÉE – Pharmacodynamie.
Pharmacocinétique
Absorption
Après l’administration topique oculaire, 4 fois par jour pendant 28 jours chez des sujets humains en bonne santé, il semblerait que la concentration plasmatique de bromfénac était très faible (possiblement ≤ 50 ng/ mL). On s’attend à ce que l’exposition systémique après le traitement par la solution ophtalmique de bromfénac à 0,07 % p/v soit très faible et peu importante sur le plan clinique lorsque la solution ophtalmique de bromfénac à 0,07 % p/v est utilisée selon les directives. Après l’administration orale, il a été montré que le bromfénac était absorbé dans la circulation générale.
Distribution
Aucune étude chez l’humain n’est disponible; cependant, des études chez le lapin ont montré que le bromfénac marqué au carbone 14 (14C) est largement distribué dans l’œil après une seule administration topique. Voir études menées chez l’animal dans la section PHARMACOLOGIE DÉTAILLÉE – Pharmacodynamie.
Le bromfénac présente une forte affinité de liaison aux protéines plasmatiques des mammifères. In vitro, 99,8 % du bromfénac était lié aux protéines du plasma humain. Chez le lapin, le bromfénac est distribué aux tissus oculaires riches en pigments. Cependant, aucune liaison biologiquement pertinente avec la mélanine n’a été observée in vitro. Voir PHARMACOLOGIE DÉTAILLÉE – Liaison aux protéines.
Biotransformation
Bien qu’aucune étude n’ait été menée sur les sites de biotransformation du bromfénac ophtalmique, une étude menée chez des volontaires humains à qui on a administré par voie orale du bromfénac marqué au 14C semble indiquer que le composé initial inchangé était le principal composant dans le plasma, et que les métabolites du bromfénac étaient prédominants dans l’urine.
Excrétion
Après l’administration orale de bromfénac marqué au 14C à des volontaires en bonne santé, la majorité de la radioactivité a été détectée dans l’urine, ce qui représentait environ 82 % de la dose, tandis que l’élimination fécale représentait environ 13 % de la dose.
Populations particulières et états pathologiques
La pharmacocinétique du bromfénac sodique n’a pas été étudiée spécifiquement chez les populations particulières (p. ex. pédiatrie, gériatrie, sexe, race, polymorphisme génétique) ou dans certaines affections (p. ex. insuffisance hépatique).
ENTREPOSAGE ET STABILITÉ
Conserver à une température entre 15°C et 25°C. Jeter 28 jours après ouverture.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Pour réduire au minimum le risque de contamination de l’embout à débit réglé et de la solution de bromfénac, il faut aviser les patients de refermer le capuchon de la bouteille après l’utilisation et d’éviter de toucher les paupières, les zones avoisinantes ou d’autres surfaces avec l’embout à débit réglé de la bouteille. Il faut également aviser les patients d’utiliser une seule bouteille d’APO-BROMFENAC pour traiter un seul œil.
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
APO-BROMFENAC contient 0,805 mg de bromfénac sodique sesquihydraté (équivalent à 0,7 mg d’acide libre de bromfénac) par mL, offert sous forme de solution ophtalmique topique à 0,07 % p/v.
La solution ophtalmique topique APO-BROMFENAC à 0,07 % p/v est offerte dans une bouteille de plastique blanc opaque en PEBD, avec un compte-gouttes en PEBD blanc translucide et un capuchon en plastique gris opaque en PEHD. Offert en bouteilles de 1,6 mL et 3 mL. Elle contient du chlorure de benzalkonium à 0,005 % comme agent de conservation, et les ingrédients inactifs suivants : acide borique, borate de sodium, eau pour injection, EDTA dihydraté, hydroxyde de sodium (pour ajuster le pH), povidone, sulfite de sodium, tyloxapol.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : bromfénac sodique sesquihydraté
Code de produit : BF
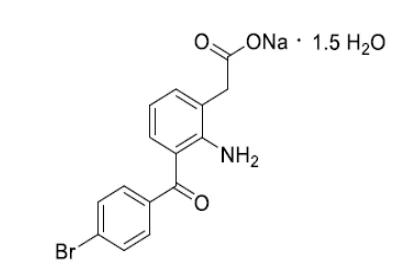
Nom chimique : de sodium 2-[2-amino-3-(4-bromobenzoyl) de phényle] acétate sesquihydraté
ou acide benzène acétique, 2-amino-3-(4-bromobenzoyl)-, sel monosodique, sesquihydraté
Numéro CAS : 120638-55-3
Formule moléculaire : C15H11BrNNaO3.1.5 H2O
Masse moléculaire : 383,17 g/mol (forme saline); 334,16 g/mol (acide libre)
Formule développée :
Propriétés physicochimiques
Description : Le bromfénac sodique sesquihydraté est une poudre cristalline jaune ou jaune-orange.
Solubilité : Soluble dans l’eau et le méthanol, pratiquement insoluble dans l’acétonitrile, l’éther diéthylique, l’acétone, l’acétate d’éthyle et l’hexane, et très légèrement soluble dans l’éthanol.
pH : 8,4-9,3 (50 mg/ mL dans l’eau)
pKa : 4,29
ESSAIS CLINIQUES
Données démographiques et méthodologie des essais
La solution ophtalmique de bromfénac à 0,07 % p/v pour le traitement de l’inflammation et la réduction de la douleur oculaires a été évaluée dans le cadre de deux essais multicentriques, à répartition aléatoire, à double insu, en groupes parallèles et contrôlés par placebo (l’excipient).
Des patients subissant une chirurgie de la cataracte se sont autoadministré la solution ophtalmique de bromfénac à 0,07 % p/v ou l’excipient une fois par jour, en commençant la veille de l’opération et en continuant le matin de l’opération et pendant 14 jours par la suite. La résolution complète de l’inflammation de la chambre antérieure (CA) (0 cellule dans la CA et aucune éruption dans la CA) a été évaluée aux jours 1, 3, 8 et 15 après l’opération au moyen d’une biomicroscopie à la lampe à fente. Le score de la douleur était déclaré par les patients.
La population de patients comprenait des adultes ayant eu besoin d’une chirurgie de la cataracte unilatérale (par phacoémulsification ou extraction extracapsulaire) suivie de l’implantation d’une lentille intraoculaire dans la chambre postérieure (LIOCP) et chez lesquels aucune autre intervention chirurgicale ophtalmique (p. ex. incisions relaxantes, iridectomie, excisions conjonctivales ou autres) n’était prévue. Le tableau 2 présente les caractéristiques démographiques des patients pour chacun des essais.
Tableau 2 : Résumé des caractéristiques démographiques des patients participants aux essais cliniques sur la chirurgie de la cataracte
| No de l’essai | Posologie, voie d’administration et durée du traitement | Nbre de sujets par groupe inscrits/ayant terminé l’essai | Âge moyen (intervalle) | Sexe |
| Essai 1 | solution ophtalmique de bromfénac à 0,07 % p/v 1 f.p.j. p/r au placebo 1 f.p.j. 16 jours | solution ophtalmique de bromfénac à 0,07 % p/v : 112/109 placebo : 108/102 | 67,4 (39-87) | 81 M/139 F |
| Essai 2 | solution ophtalmique de bromfénac à 0,07 % p/v 1 f.p.j. p/r au placebo 1 f.p.j. 16 jours | solution ophtalmique de bromfénac à 0,07 % p/v : 110/104 placebo : 110/100 | 69,5 (18-93) | 72 M/148 F |
Résultats des essais
Les analyses de l’efficacité ont été effectuées sur la population en intention de traiter (ITT), qui comprenait tous les sujets répartis aléatoirement. Dans les populations en ITT, 440 sujets au total ont été évalués. Parmi ceux-ci, 220 sujets au total ont été répartis aléatoirement dans l’essai 1 (112 sujets traités par la solution ophtalmique de bromfénac à 0,07 % p/v; 108 sujets ayant reçu un placebo) et dans l’essai 2 (110 sujets traités par la solution ophtalmique de bromfénac à 0,07 % p/v; 110 sujets ayant reçu un placebo). L’analyse principale de l’efficacité pour les essais 1 et 2 était définie comme la proportion de sujets obtenant une résolution complète de l’inflammation oculaire (zéro cellule et aucune éruption) au jour 15 de l’essai (critère d’évaluation principal de l’efficacité). Le critère d’évaluation secondaire de l’efficacité (douleur oculaire) a été déterminé par la proportion de sujets qui n’avaient pas de douleur au jour 1 (critère d’évaluation secondaire principal). Dans le cadre de chaque essai, la proportion de sujets dont l’inflammation oculaire était résolue au jour 15 était significativement plus élevée dans le groupe recevant la solution ophtalmique de bromfénac à 0,07 % p/v que dans le groupe sous placebo. La proportion de sujets qui n’avaient pas de douleur était significativement plus élevée dans le groupe recevant la solution ophtalmique de bromfénac à 0,07 % p/v que dans le groupe sous placebo au jour 1 de chaque essai. Voir les résultats au tableau 3.
Tableau 3 : Résumé des résultats des essais sur l’efficacité (population en intention de traiter)
Proportion des sujets dont l’inflammation oculaire était résolue (0 cellule dans la CA; aucune éruption dans la CA) (critère d’évaluation principal de l’efficacité au jour 15) | ||||
| Essai | Visite | Bromfénac à 0,07 % | Placebo | Différence des taux (valeur p) |
| Essai 1 | Au jour 8 | 27/112 (24,1 %) | 7/108 (6,5 %) | 17,6 % (p = 0,001) |
| Au jour 15 | 51/112 (45,5 %) | 14/108 (13,0 %) | 32,5 % (p < 0,0001) | |
| Essai 2 | Au jour 8 | 33 /110 (30,0 %) | 15/110 (13,6 %) | 16,4 % (p = 0,0259) |
| Au jour 15 | 50/110 (45,5 %) | 31/110 (28,2 %) | 17,3 % (p = 0,0466) | |
| Proportion des sujets qui ne présentaient pas de douleur | ||||
| Essai | Visite | Bromfénac à 0,07 % | Placebo | Valeur p |
| Essai 1 | Au jour 1 | 91/112 (81,3 %) | 47/108 (43,5 %) | < 0,0001* |
| Essai 2 | Au jour 1 | 84/110 (76,4 %) | 61/110 (55,5 %) | 0,0017* |
* La valeur p pour le bromfénac par rapport au placebo provient d’un test exact de Fisher.
De même, la différence statistiquement significative entre le bromfénac à 0,07 % et le placebo pour la proportion de sujets qui n’avaient pas de douleur s’est maintenue au jour 8 et au jour 15 dans les deux essais.
PHARMACOLOGIE DÉTAILLÉE
Pharmacodynamie animale
Le bromfénac sodique a inhibé l’acide arachidonique et l’œdème conjonctival induit par la carraghénine d’une manière dépendante de la dose, et l’augmentation de protéines dans l’humeur aqueuse généralement observée en réponse à la paracentèse et à l’application d’énergie laser. Le bromfénac sodique a démontré une plus grande inhibition du chémosis aigu comparativement à la solution ophtalmique de pranoprofène (PPF). De plus, l’inhibition de l’augmentation des protéines dans l’humeur aqueuse induite par la paracentèse était de 8 à 10 fois plus importante que celle observée avec le PPF. La solution ophtalmique de bromfénac sodique instillée 4 f.p.j. a démontré une inhibition significative dans le modèle expérimental de l’uvéite chez le lapin (un modèle d’inflammation oculaire chronique), et son effet s’est maintenu lorsque la fréquence de l’instillation a été réduite à 2 f.p.j. Dans le même modèle, le PPF a démontré une inhibition significative lors de l’instillation 4 f.p.j., mais pas lors de la prise biquotidienne.
Mode d’action
Dans le cadre d’une gamme d’essais, on a découvert que le bromfénac sodique inhibait les cyclo-oxygénases 1 et 2, inhibant par conséquent les réactions inflammatoires induites par des médiateurs comme les prostaglandines. Dans des études visant à examiner le mode d’action, des effets anti-inflammatoires, antipyrétiques et analgésiques ont été observés. On a découvert que le bromfénac sodique inhibe de manière plus puissante les exsudats pleuraux bleus d’Evans/induits par la carraghénine et l’œdème du coussinet induit par la carraghénine (action équivalente à une dose plus faible) que le comparateur, l’indométacine. Le bromfénac sodique à 0,8 mg/kg a démontré une action antipyrétique équivalente à celle observée lors de l’administration de 4,0 mg/kg d’indométacine dans un modèle rat ayant une température corporelle élevée. Le médicament n’a pas diminué la température corporelle normale chez le rat. Le bromfénac sodique s’est révélé être au moins trois fois plus puissant que le zomépirac et le suprofène, en bloquant la constriction abdominale induite par l’acétylcholine chez la souris, et environ six fois plus puissant que le zomépirac dans l’inhibition de la réaction de douleur à la bradykinine à de très faibles doses chez le chien.
Pharmacocinétique animale
Absorption et distribution
Des études chez les animaux ont montré qu’après l’administration oculaire topique, le bromfénac est rapidement absorbé et distribué dans tout l’œil avec une exposition systémique faible.
Dans une étude au cours de laquelle des lapins ont reçu une instillation topique unique de bromfénac marqué au 14C, des concentrations mesurables ont été détectées dans la cornée, la conjonctive, la sclérotique, l’iris/le corps ciliaire, l’humeur aqueuse, le cristallin, l’humeur vitrée et la rétine/choroïde. La concentration la plus élevée de radioactivité a été observée dans la cornée et la conjonctive, les principaux tissus cibles. Au bout de 24 heures après l’administration de la dose, on a relevé < 1 % du maximum de radioactivité observé dans la cornée et dans la conjonctive 15 minutes après l’instillation. Au bout de 72 heures après l’instillation, les concentrations étaient inférieures au seuil de détection dans tous les tissus oculaires examinés, à l’exception du cristallin. Après l’administration topique répétée de bromfénac marqué au 14C pendant 21 jours, les concentrations de radioactivité observées dans la cornée et la conjonctive 24 heures après la dernière dose étaient semblables aux concentrations observées 24 heures après une seule administration, ce qui laisse envisager qu’aucune accumulation ne se produit avec une administration répétée.
Après l’administration d’une dose topique unique de 0,1 mg à des lapins, des concentrations plasmatiques maximales de 113 ng•éq/ mL ont été observées après 30 minutes. La demi-vie calculée des concentrations plasmatiques était de 2,2 heures, et l’aire sous la courbe (ASC) (0 à
12 h) était de 156 ng•éq*h/ mL. Les concentrations de bromfénac ont diminué rapidement par la suite et étaient inférieures au seuil de quantification (< 0,4 ng•éq/ mL) dans les 24 heures. Lorsque le bromfénac marqué au 14C a été instillé dans les yeux des lapins une fois par jour pendant 21 jours, la concentration de radioactivité plasmatique a atteint l’état stationnaire. Les concentrations de bromfénac étaient de 1,3 ± 0,2 ng•éq/ mL 24 heures après la dose finale et sont descendues sous le seuil de quantification 168 heures après l’administration de la dose. Il a été montré que le bromfénac était bien absorbé après l’administration par voie orale et qu’il est distribué dans la plupart des tissus après l’administration par voie orale et intraveineuse. Après l’administration d’une dose orale unique (1 mg/kg) à des rats à jeun, des concentrations plasmatiques maximales (5,03 ng/ mL) ont été observées 1 heure après l’administration, avec une demi-vie d’environ 4 heures. Comparativement à l’exposition obtenue après l’administration intraveineuse, la biodisponibilité orale absolue était d’environ 44 %.
Après une seule administration orale de bromfénac marqué au 14C (2 mg/kg) à des rats, la concentration de radioactivité était la plus élevée dans le tractus gastro-intestinal, la vessie, le foie et les reins. Les concentrations de radioactivité détectées dans d’autres tissus étaient équivalentes ou inférieures aux concentrations plasmatiques. Aucune accumulation apparente de radioactivité n’a été observée dans aucun organe.Les concentrations de radioactivité dans les organes/tissus de singes étaient presque équivalentes à celles observées chez le rat.
Les concentrations de radioactivité étaient deux à huit fois plus faibles dans le placenta et le plasma fœtaux respectivement, comparativement à celles des rates ayant reçu une dose orale unique de 0,9 mg/kg de bromfénac marqué au 14C chez les rates gravides.
Métabolisme et excrétion
Le bromfénac n’est pas largement métabolisé, la molécule mère représentant la majorité des substances liées au médicament dans le plasma, que le composé soit administré par voie orale ou par instillation topique.
Après l’administration orale de bromfénac marqué au 14C à des rats, la molécule mère représentait la majeure partie des substances liées au médicament dans le plasma. Une étude menée auprès de singes rhésus mâles et femelles a également montré que le bromfénac sodique représentait la plupart des substances liées au médicament dans le plasma, mais il y avait des différences dans le profil métabolique du bromfénac sodique entre les espèces.
Lorsque le plasma et l’humeur aqueuse antérieure ont été étudiés après l’instillation de bromfénac marqué au 14C chez les lapins, la molécule mère représentait de 70 à 80 % des substances liées au médicament dans les deux matrices.
L’activité hépatique du cytochrome P450 n’a pas été affectée après l’administration orale répétée de bromfénac (0,2, 1, 5 et 7,5 mg/kg) à des souris pendant 7 jours. Un prétraitement au phénobarbital suivi de l’administration intrapéritonéale de bromfénac a entraîné une diminution légère, mais significative des concentrations de glutathion réduit dans le foie et les reins. Cependant, le changement a été considéré comme mineur et non significatif sur le plan physiologique.
Le bromfénac est excrété dans l’urine, les fèces, la bile et le lait après administration par voie orale et intraveineuse.
Après une seule administration orale de bromfénac marqué au 14C (0,6 mg/kg) à des rats mâles, 26,6 % et 55,1 % de la radioactivité ont été récupérés dans l’urine et les fèces, respectivement, sur une période de 96 heures, ce qui démontre que la voie fécale est la principale voie d’excrétion. Plus de 90 % de la radioactivité récupérée ont été éliminés 48 heures après l’administration de la dose. Une tendance similaire a été observée chez les rates. Lorsque le bromfénac marqué au 14C a été administré par voie orale à des macaques de Buffon mâles, 53,4 % de la radioactivité a été récupérée dans l’urine et 8,4 % dans les fèces dans les 36 heures suivant l’administration, ce qui laisse envisager une différence dans la principale voie d’excrétion ou le taux entre les espèces animales. Un profil d’excrétion semblable à celui observé chez les macaques de Buffon a été observé chez les singes rhésus mâles.
Après une seule administration intraveineuse de bromfénac marqué au 14C (3 mg/kg) à des rats mâles porteurs d’une canule, 62,0 % de la radioactivité ont été excrétés dans la bile et 22,3 % ont été excrétés dans l’urine dans les 24 heures suivant l’administration.
Lorsque le bromfénac marqué au 14C a été administré par voie orale à des rates en lactation deux semaines après la mise bas, la radioactivité dans le lait représentait 25 % de la radioactivité plasmatique 6 heures après l’administration de la dose, lorsque les concentrations maximales étaient présentes dans le lait. La radioactivité dans le lait et le plasma a disparu rapidement.
Liaison aux protéines
La liaison aux protéines plasmatiques in vitro du bromfénac marqué au 14C a été évaluée à l’aide du plasma provenant de six espèces de mammifères. À toutes les concentrations, le taux de liaison aux protéines plasmatiques était très élevé (> 95 %) chez chaque espèce, ce qui démontre une dépendance mineure à la dose. À une concentration de 1,4 mcg/ mL, le pourcentage de médicament libre était de 2,51, 0,48, 0,19, 0,41, 0,33 et 0,16, respectivement, dans le plasma de la souris, du rat, du chien, du macaque de Buffon, du singe rhésus et de l’humain.
L’affinité in vitro du bromfénac sodique pour la mélanine a été comparée à celle du chlorhydrate de procaïne, qui possède une forte affinité pour la mélanine. À la concentration la plus élevée testée, la liaison du bromfénac sodique était d’environ 16,4 % de la quantité observée avec le chlorhydrate de procaïne.
Lors d’études in vivo menées chez le lapin, le bromfénac a été distribué aux tissus riches en pigments des yeux (iris, rétine), et des études in vitro ont indiqué que le bromfénac a une affinité de liaison à la mélanine à 74 nmol/mg de mélanine. Le potentiel de phototoxicité du bromfénac n’a pas été étudié dans le cadre d’études de toxicologie, car ces résultats sont plus susceptibles d’être sans pertinence biologique ni signification clinique.
MICROBIOLOGIE
Sans objet.
TOXICOLOGIE
Aucune irritation et aucun effet toxique local ou systémique n’ont été observés dans les études oculaires non cliniques, même en utilisant des schémas posologiques exagérés ou des solutions plus concentrées que celles utilisées en clinique. Comme c’est le cas avec d’autres AINS, des doses systémiques élevées de bromfénac ont causé une toxicité gastro-intestinale, le rat semblant être l’espèce la plus sensible. Le bromfénac n’a pas révélé de génotoxicité ou de cancérogénicité et n’a pas eu d’effet sur la fertilité chez le rat ni causé des malformations fœtales chez le rat ou le lapin; une perte après l’implantation et une diminution des taux de croissance des nouveau-nés pourraient être associées à la toxicité maternelle.
Tolérabilité oculaire
Les études sur la toxicité oculaire menées chez le lapin sont résumées au tableau 4 ci-dessous. Les critères d’évaluation portaient sur la toxicité oculaire, au moyen de méthodes spécialisées, notamment la photographie du fond de l’œil, l’électrorétinogramme et l’examen à la lampe à fente avec ou sans fluorescéine, en plus de l’histopathologie conventionnelle.
Tableau 4 : Études de toxicité oculaire sur le bromfénac chez des lapins blancs de la Nouvelle-Zélande
| Numéro du rapport | Schéma posologique | Concentration | Résultats/critères d’évaluation |
| 3941202 | 16 × 2 gouttes, à 30 minutes d’intervalle | Préparations dégradées à 0,1 % | Lésions cornéennes réversibles très légères |
| 3970301 | 4 × 2 gouttes, à 3 heures d’intervalle | Préparations fraîches et dégradées à 0,1 % | Aucun signe de toxicité oculaire |
16 × 2 gouttes, à 30 minutes d’intervalle | Préparations fraîches et dégradées à 0,1 % | Lésions très légères, mais réversibles chez 1 ou 2 animaux dans chaque groupe; aucun signe d’effets dégradants | |
| 3910912 | 5 jours, 1 goutte, 6 à 8 f.p.j. | 0,2 % | Aucun effet sur la guérison/réparation de la cornée |
| 880509 | 4 semaines, 2 gouttes, 9 f.p.j. | 0,5 % | Aucun signe de toxicité oculaire |
| POS00004 | 4 semaines, 1 goutte 1, 2 et 4 f.p.j. | 0,18 % sans sulfite | Non toxique et non irritant; histologie, signes cliniques, poids corporel et nécropsie tous comparables au témoin |
4 semaines, 1 goutte 2, 4 et 8 f.p.j. | 0,08 % avec sulfite | ||
| 9105 | 13 semaines, 1 goutte, 4 f.p.j. | 0,1, 0,2, 0,4 % | Examen oculaire, signes cliniques, consommation d’aliments, poids corporel, nécropsie, chimie clinique, hématologie; histologie, analyse et microscopie électronique en transmission de la cornée. Aucun signe de toxicité. |
En résumé, les résultats de toutes les études oculaires étaient absents ou sporadiques, auquel cas ils étaient réversibles et généralement considérés comme liés aux interventions, c’est-à-dire en raison de l’instillation quotidienne fréquente plutôt que du bromfénac. Le bromfénac n’a pas affecté la guérison des lésions cornéennes chez le lapin. Les doses maximales efficaces obtenues dans le cadre de ces études étaient environ 9 à 64 fois plus élevées que celles obtenues avec la solution ophtalmique de bromfénac à 0,07 % p/v en situation clinique selon une administration par jour, par œil, et un multiple de 20 à 30 fois supérieur à ces taux en fonction du poids corporel unitaire.
Toxicité aiguë et à long terme
Les études de toxicité aiguë et à long terme sur les voies d’administration non oculaires sont résumées aux tableaux 5 et 6 ci-dessous.
Tableau 5 : Études de toxicité aiguë sur le bromfénac
| Espèces, sexe, no du rapport | Voie d’administratio n | Dose sans effet observable | Dose maximal e tolérée | DL50 | Résultats |
| (mg/kg) | |||||
| Rat ♂+♀, 9614 | p.o. | 12,5 | Ulcération gastro-intestinale, émaciation, diminution de l’activité, pâleur, etc. | ||
| Rat ♂+♀, 9633* | p.o. | 5 | Ulcération gastro-intestinale, émaciation, diminution de l’activité, pâleur, etc. | ||
Macaque de Buffon ♂, 9609 | p.o. | Non déterminée | > 1 000 | Vomissements à toutes les doses, consommation réduite d’aliments plus saignement gastro-intestinal chez un animal à 1 000 mg/kg | |
* Comparaison entre les préparations fraîches dégradées : les substances dégradées ne semblent pas contribuer à la toxicité.
Tableau 6 : Doses multiples et toxicologie à long terme du bromfénac
| Espèces, sexe, no du rapport | Voie d’administr ation | Posologie mg/kg/jour | Durée | Dose maximale tolérée mg/kg/jou r | Résultats |
| Rat ♂+♀, 9627 | p.o. | 1,5 et 2,5 | Maximum de 4 semaines | 1,5 | Aucun changement ophtalmique; pâleur, lésions gastro-intestinales réversibles, ↓ globules rouges, ↓ hémoglobine, ↓ protéine sérique, ↑ rate (hématopoïèse extramédullaire) |
| Souris, ♂+♀ 87-0426 | p.o. | Max. 5 à 7,5 | 2 ans | > 5 : Dose sans effet observabl e 1 | Légère ↓ de prise de poids corporel chez ♀; les fluctuations non constantes des paramètres hématologiques peuvent être liées à l’effet des AINS; ulcération gastrique, inflammation subaiguë, noyau centrolobulaire hypertrophié dans le foie |
Rat, ♂+♀ 83- 0518 | p.o. | 0, 0,1, 0,5 et 2,5 | 13 semain es | 0,5 | Aucun changement ophtalmique; mortalité à 80 % dans le groupe recevant la dose élevée avec des variations des paramètres sanguins correspondant à l’inflammation gastro-intestinale et à l’ulcération observées; dose sans effet observable à 0,1 mg/kg/jour |
Rat, ♂+♀ 87- 0437 | p.o. | 0, 0,05, 0,3 et 0,6 | 2 ans | 0,3 | Mortalité légèrement ↑ dans le groupe recevant la dose élevée; inflammation et lésions gastro-intestinales + lésions rénales à 0,3 et 0,6 mg/kg/jour |
| Singe rhésus, ♂+♀ 83-0647 | p.o. | 0, 15, 45 et 135 | 13 semain es | 45 | Vomissements à 45 mg/kg, vomissements et 1 mortalité à 135 mg/kg; ↑ vitesse de sédimentation, entérite et gastrite légère à modérée dans le groupe recevant la dose élevée |
| Espèces, sexe, no du rapport | Voie d’administr ation | Posologie mg/kg/jour | Durée | Dose maximale tolérée mg/kg/jou r | Résultats |
Macaque de Buffon 87- 0318 | p.o. | 0, 10, 30 et 90/3* | 1 an | 3 | Vomissements, diarrhée, perte de poids liés à la dose et ↓ d’appétit, ↓ d’activité; 1 ♂ appartenant au groupe recevant 30 mg/kg/jour présentant une inflammation intestinale et une péritonite (considérées comme liées au traitement) est mort à la semaine 13 |
* La dose élevée a été réduite de 90 à 3 mg/kg/jour après 6 semaines. Des cas de nécrose, de lésions ouvertes et de saignement de l’extrémité de la queue ont été observés dans tous les groupes. Les décès sont survenus à différents moments de l’étude : 1 ♀ dans le groupe témoin, 1 ♀ à 10 mg/kg/jour en raison d’une intussusception de l’intestin grêle, et 1 autre ♀ du même groupe de cause inconnue.
Génotoxicité
Le bromfénac n’a pas démontré de potentiel mutagène dans diverses études sur l’effet mutagène, notamment les tests de mutation inverse, d’aberration chromosomique et du micronoyau.
Cancérogénicité
Les études de cancinogénicité à long terme chez le rat et la souris ayant reçu des doses orales de bromfénac allant jusqu’à 0,6 mg/kg/jour (exposition systémique 30 fois supérieure à celle prédite pour la dose ophtalmique recommandée chez l’humain en supposant que la concentration systémique humaine se situe au seuil de la quantification) et 5 mg/kg/jour (340 fois l’exposition systémique humaine prédite), respectivement, n’ont révélé aucune augmentation significative de l’incidence des tumeurs.
Reproduction et développement
Le bromfénac n’a pas causé de malformations fœtales chez le rat ou le lapin, et n’a pas eu d’effet sur la fertilité chez le rat. D’autres effets, y compris la perte après l’implantation et la réduction des taux de croissance chez les nouveau-nés, pourraient être associés à la toxicité maternelle.
Le traitement des rats à des doses orales allant jusqu’à 0,9 mg/kg/jour (exposition systémique 90 fois supérieure à celle prédite pour la dose ophtalmique recommandée chez l’humain en supposant que la concentration systémique humaine se situe au seuil de la quantification) et de lapins recevant des doses orales allant jusqu’à 7,5 mg/kg/jour (150 fois l’exposition systémique humaine prédite) n’a produit aucune malformation liée au traitement dans les études sur la reproduction. Cependant, une létalité embryofœtale et une toxicité maternelle se sont produites chez le rat et le lapin à des doses de 0,9 mg/kg/jour et de 7,5 mg/kg/jour, respectivement. Chez le rat, le traitement par le bromfénac a causé un retard de la parturition à 0,3 mg/kg/jour (30 fois l’exposition humaine prédite) et a causé la dystocie, une mortalité néonatale accrue et une réduction de la croissance postnatale à 0,9 mg/kg/jour. Le tableau 7 présente un résumé des études sur la reproduction et le développement.
Tableau 7 : Toxicologie pour la reproduction et le développement périnatal du bromfénac
| Espèces, sexe et no d’étude | Voie d’administration | Posologie mg/kg/ jour | Durée | Dose sans effet observable mg/kg/ jour | Résultats |
| Rat ♂ 84-0003 | p.o. | 0, 0,06, 0,3, 0,9 | 60 jours | 0,9 | Aucun effet sur la fertilité; aucun signe de toxicité |
| Rat ♀ 84-0003 | p.o. | 0, 0,06, 0,3, 0,9 | 14 jours avant l’accouplement jusqu’à un maximum de 14 jours après la naissance | 0,06 et 0,3b | ↑ perte après l’implantation et une certaine dystociea avec mortalité à la dose élevée; aucun effet sur la fertilité |
| Rat ♀ 83-0551 | p.o. | 0, 0,06, 0,3, 0,9 | Jours 6-15 de la gestation | 0,9 | Aucune toxicité maternelle évidente; non tératogène – aucun changement dans la survie, la croissance ou le développement des fœtus |
| Lapin ♀ 83-0551 | p.o. | 0, 1, 2,5, 7,5 | Jours 6-18 de la gestation | 2,5 | 1 mortalité dans le groupe recevant la dose élevée (hémorragie gastro-intestinale); ↓ poids corporel maternel dans les groupes recevant une dose moyenne ou élevée; ↑ perte |
| Espèces, sexe et no d’étude | Voie d’administration | Posologie mg/kg/ jour | Durée | Dose sans effet observable mg/kg/ jour | Résultats |
après l’implantation marginale et non significative et ↓ fœtus viables dans le groupe recevant la dose élevée; aucun autre effet lié à la dose | |||||
| Rat ♀ 83-0560 | p.o. | 0, 0,06, 0,3, 0,9 | Jour 15 de la gestation jusqu’au jour 20 de lactation | 0,06 et 0,3b | ↓ survie maternelle avec péritonite et ulcération, ↓ poids corporel, ↑ mortinatalité, ↓ croissance des petits dans le groupe recevant la dose élevée; ↓ poids corporel dans le groupe recevant la dose moyenne. Aucune augmentation des malformations fœtales par rapport au groupe témoin. |
a Difficultés liées à la mise bas
b 0,06 pour les effets toxiques généraux et 0,3 pour les effets sur la reproduction
RÉFÉRENCE
- 1) PROLENSAMD (solution ophtalmologique de bromfénac à 0,07 % p/v), numéro de contrôle de la présentation : 238790, monographie de produit, Bausch & Lomb Incorporated (8 décembre 2020).