


Monographie de produit - Apo-Ketoconazole
INDICATIONS
APO-KETOCONAZOLE (kétoconazole) peut être indiqué pour le traitement des infections fongiques systémiques graves ou menaçant le pronostic vital chez des patients en bonne santé, prédisposé à ces infections ou immunodéprimés, lorsqu’un autre traitement est jugé inadéquat ou qu’il a échoué : candidose systémique, candidose cutanéo-muqueuse chronique, coccidioïdomycose et paracoccidioïdomycose, histoplasmose et chromomycose.
L’emploi de KETOCONAZOLE peut aussi être envisagé dans le traitement des dermatophytoses récalcitrantes graves qui ne répondent pas à d’autres formes de traitement.
Le type de micro-organisme responsable de l’infection doit être identifié; toutefois, le traitement peut être instauré avant l’obtention de ce renseignement, lorsque la situation clinique le justifie.
N.B. – Le traitement des infections fongiques du SNC par le kétoconazole n’est pas recommandé, car cet agent pénètre peu dans le SNC.
CONTRE-INDICATIONS
APO-KETOCONAZOLE (kétoconazole) est contre-indiqué chez les patients hypersensibles à ce médicament et chez ceux atteints d’une dysfonction hépatique. Le kétoconazole est contre- indiqué chez les femmes en âge de procréer sauf si elles utilisent des formes contraceptives efficaces.
Le traitement concomitant du kétoconazole en comprimés et de la terfénadine (qui n’est plus commercialisée au Canada) est contre-indiqué. Le kétoconazole peut inhiber le métabolisme de la terfénadine, entraînant des taux plasmatiques accrus de terfénadine. Les taux plasmatiques accrus de terfénadine peuvent prolonger les intervalles QT. Des cas d’accidents cardiovasculaires graves incluant le décès, l’arrêt cardiaque, les torsades de pointes et d’autres arythmies ventriculaires ont été signalés chez des patients prenant la terfénadine avec le kétoconazole.
Le traitement concomitant par l’astémizole (qui n’est plus commercialisé au Canada) et le kétoconazole par voie orale est contre-indiqué. Les données pharmacocinétiques indiquent que le kétoconazole par voie orale inhibe le métabolisme de l’astémizole, entraînant des taux plasmatiques accrus d’astémizole et de son métabolite actif, le desméthylastémizole, ce qui pourrait prolonger les intervalles QT.
L’administration concomitante de kétoconazole par voie orale et de cisapride (qui n’est plus commercialisé au Canada) est contre-indiquée car elle a entraîné des augmentations marquées des concentrations plasmatiques de cisapride et des prolongations des intervalles QT. Rarement, cette interaction a été associée à une arythmie ventriculaire et à des torsades de pointes. La prise de midazolam et de triazolam par voie orale ne doit pas être prescrite aux patients traités par le kétoconazole en comprimés. Des données pharmacocinétiques ont révélé des concentrations accrues et durables de midazolam lorsque ce dernier était administré avec du kétoconazole oral comparativement à un placebo. Un effet hypnotique plus marqué et durable a été observé avec le midazolam. Le métabolisme du kétoconazole et du midazolam par la même iso-enzyme 3A du cytochrome P450 pourrait être à l’origine de cette interaction. Des effets pharmacocinétiques et pharmacodynamiques similaires ont été observés avec le triazolam, qui est principalement métabolisé par la même iso-enzyme 3A du cytochrome P450 (voir PRÉCAUTIONS, Interactions médicamenteuses).
Les données pharmacocinétiques indiquent qu’un autre antifongique oral, l’itraconazole, inhibe le métabolisme des inhibiteurs de l’HMG-CoA réductase comme la lovastatine. L’administration concomitante d’itraconazole et de lovastatine a entraîné une augmentation et une prolongation des concentrations plasmatique de lovastatine et de son métabolite actif, l’acide de lovastatine, ce qui pourrait augmenter le risque de myalgie diffuse et de rhabdomyolyse. Compte tenu de la similitude chimique entre l’itraconazole et le kétoconazole, les inhibiteurs de l’HMG-CoA réductase comme la lovastatine ne doivent pas être pris pendant le traitement par le kétoconazole.
MISES EN GARDE
Toxicité hépatique
Le kétoconazole en comprimés est indiqué pour le traitement des infections fongiques systémiques graves ou menaçant le pronostic vital, et ne doit pas être envisagé pour le traitement des infections légères à modérées.
Le kétoconazole a été associé à de rares cas d’hépatotoxicité grave, incluant l’insuffisance hépatique et le décès. Certains de ces cas ne présentaient ni une maladie hépatique antérieure ni une maladie sous-jacente grave. Hépatotoxicité et décès : L’hépatotoxicité et le décès ont également été rapportés à raison des doses recommandées, en lien avec des traitements de plus de 10 jours.
Il faut surveiller la fonction hépatique de tous les patients traités par le kétoconazole en comprimés. Il faut effectuer des tests avant le début du traitement, à deux semaines et à quatre semaines de traitement, et une fois par mois par la suite. Le traitement doit être interrompu si tout paramètre des enzymes hépatiques dépasse trois fois la limite normale.
Des augmentations transitoires mineures des enzymes hépatiques sont survenues pendant le traitement par le kétoconazole en comprimés. Il faut interrompre la pharmacothérapie si les anomalies des enzymes hépatiques persistent, si celles-ci s’aggravent, ou si des anomalies sont associées à des symptômes d’hépatotoxicité.
Si des signes cliniques ou des symptômes correspondant à une maladie hépatique apparaissent, par exemple, l’anorexie, les nausées, les vomissements, la jaunisse, une fatigue, une douleur abdominale, une urine foncée ou des selles pâles, il faut interrompre le traitement et effectuer des tests de la fonction hépatique.
La prise concomitante de kétoconazole avec des médicaments potentiellement hépatotoxiques doit être surveillée de près, notamment chez les patients qui sont censés suivre un traitement à
Mises en garde et précautions importantes
Le kétoconazole oral est associé à une toxicité hépatique, incluant des cas de décès. Les patients traités par ce médicament doivent être informés de ce risque par leur professionnel de la santé, et doivent être surveillés de près (voir MISES EN GARDE ET PRÉCAUTIONS).
long terme ou qui ont des antécédents de consommation importante d’alcool. Les autres facteurs augmentant le risque d’hépatite sont : femmes de plus de 50 ans, antécédents de maladie du foie et intolérance connue aux médicaments.
Effets hormonaux et métaboliques :
Des études cliniques chez les hommes ont démontré que des doses uniques de kétoconazole à 200, 400 et 600 mg ont entraîné une diminution liée à la dose des taux sériques de testostérone, qui ont retrouvé leurs valeurs initiales 8 à 24 heures plus tard. Durant l’administration à long terme (12 mois) de 200 mg de kétoconazole par jour, les taux de testostérone n’ont pas été significativement supprimés. Cependant, à des doses élevées (1200 mg par jour), l’administration de kétoconazole a entraîné, en 24 heures, une réduction du taux sérique de testostérone jusqu’aux valeurs obtenues par castration (24 ng/dL); cette réduction s’est maintenue pendant la durée du traitement (3 à 10 mois). L’oligospermie et l’azoospermie ont été rapportées à raison des doses thérapeutiques et au-delà. Chez 6 femmes volontaires qui ont reçu 400 mg de kétoconazole une fois à la fin de la phase folliculaire et une fois pendant la phase lutéale, le kétoconazole a produit une baisse de 38 % du taux de 17-β-œstradiol et une augmentation de 50 % du taux de progestérone pendant la phase folliculaire, une baisse de 61 % du 17-β-œstradiol, et une augmentation de 94 % du taux de progestérone pendant la phase lutéale. Étant donné que le kétoconazole influe sur la synthèse des stéroïdes, il faut bien tenir compte du risque d’effets nuisibles sur la puberté et/ou la fertilité lorsqu’on envisage un traitement à long terme chez des enfants.
Chez l’humain, une seule dose orale de 200 mg de kétoconazole n’a eu aucun effet sur les taux de cortisol. Après la prise d’une seule dose de 400 ou 600 mg de kétoconazole, on a noté une légère baisse non significative des taux de cortisol de base, passant de 11,7 à 9,3 et de 8,1 1- mcg /dL, respectivement. On a noté une atténuation significative de la réponse du cortisol à l’ACTH, laquelle était réversible; suivant la prise d’une seule dose de 400 mg ou 600 mg de kétoconazole, les taux de cortisol ont baissé de 25,4 à 15,7 et à 13,5 mcg/dL, respectivement. L’administration chronique (1-34 mois) de 800 à 1 200 mg de kétoconazole a nui à la capacité de la glande surrénale à produire du cortisol, mais on n’a pas observé de signe évident d’insuffisance surrénale manifeste. Chez les patients prédisposés à l’insuffisance surrénale, chez ceux présentant une fonction surrénale marginale ou durant les épisodes de stress prolongé, par exemple à l’unité de soins intensifs, il faut surveiller régulièrement les taux de cortisol. L’administration de kétoconazole à des hommes, à raison de 1 200 mg/jour, a entraîné une baisse rapide et significative des androgènes surrénaliens (androstènedione et déshydroépiandrostérone).
Étant donné qu’on ne comprend pas tout à fait les effets du kétoconazole sur les voies hormonales, il est recommandé d’étudier judicieusement les effets de la prise à long terme du kétoconazole avant de décider de le prescrire. Des études de toxicité menée chez des rats traités par le kétoconazole mélangé à l’alimentation, à des doses de 160 mg/kg, ont indiqué que ce médicament entraînait une augmentation de la fragilité osseuse chez les femelles. Par conséquent, les doses thérapeutiques (400 mg/jour) ne doivent pas être dépassées chez les patients tels que les femmes ménopausées et les personnes âgées, vulnérables à une fragilité osseuse accrue. Étant donné que le kétoconazole peut interférer avec la synthèse des stéroïdes et le métabolisme de la vitamine D, il faut bien étudier la décision d’administrer du kétoconazole à des enfants. Pendant le traitement à long terme, il faut surveiller les taux de calcium et de phosphore sérique.
Des études menées chez des rates et des cobayes gravides qui ont reçu du 3H-kétoconazole indiquent que le kétoconazole traverse la barrière placentaire. Tandis que chez le rat, les taux fœtaux de radioactivité totale étaient six fois plus élevés que ceux du placenta, les taux de médicament sous forme inchangée étaient 3,5 fois moins élevés chez les fœtus. Les concentrations de radioactivité dans la membrane fœtale indiquent que le kétoconazole n’est que très lentement éliminé de cette membrane. Chez les patientes enceintes, les implications du transfert placentaire du kétoconazole doivent être étudiées attentivement.
PRÉCAUTIONS
Il faut informer les patients de signaler tout signe et symptôme pouvant évoquer une dysfonction hépatique, afin d’effectuer les analyses biochimiques qui s’imposent. Ces signes et ces symptômes incluraient une fatigue inhabituelle, une l’anorexie, des nausées et/ou des vomissements, une jaunisse, une urine foncée ou des selles pâles (voir MISES EN GARDE).
Étant donné que le kétoconazole influe sur la synthèse des stéroïdes, il faut bien tenir compte du risque d’effets nuisibles sur la puberté et/ou la fertilité lorsqu’on envisage un traitement à long terme chez des enfants.
Des réactions anaphylactiques au kétoconazole ont été rapportées, par exemple, un œdème de Quincke grave. La sensibilité croisée avec le miconazole est possible; on suggère la prudence lorsque le kétoconazole est administré aux patients sensibles au miconazole.
Emploi chez les patients présentant une acidité gastrique inférieure
L’absorption du kétoconazole est inférieure lorsque l’acidité gastrique diminue. Chez les patients prenant aussi des antiacides (p. ex. hydroxyde d’aluminium), ces agents doivent être administrés au moins deux heures après la prise d’ APO-KETOCONAZOLE (kétoconazole). Chez les patients atteints d’anachlorhydrie comme c’est le cas de certains patients atteints du sida et des patients prenant des antiacides (p. ex. antagonistes-H2, inhibiteurs de la pompe à protons), il est conseillé d’administrer APO-KETOCONAZOLE avec une boisson gazeuse.
Emploi chez les femmes en âge de procréer
Les femmes en âge de procréer doivent employer une forme contraceptive efficace pendant le traitement par le kétoconazole.
Administration durant la grossesse
Il a été démontré que le kétoconazole était tératogène (syndactylie, oligodactylie, anomalie de la tête et de la formation des jambes) chez des rats en ayant reçu une dose de 80 mg/kg dans l’alimentation. Lorsque le kétoconazole a été administré à des rats par gavage, on a noté des signes de toxicité maternelle et d’embroytoxicité avec des doses de seulement 10 mg/kg. Aucune expérience ne porte sur l’emploi du kétoconazole chez les femmes enceintes, mais les expériences menées chez l’animal, comme chez des rates et des cobayes gravides, indiquent que le kétoconazole traverse la barrière placentaire et que celui-ci n’est que très lentement éliminé des membranes fœtales.
Il faut minutieusement analyser les implications de la prise d’ APO-KETOCONAZOLE pour la mère et le fœtus avant de le prescrire à une femme enceinte.
Administration durant l’allaitement
Le kétoconazole est excrété dans le lait maternel. Lorsque le traitement par APO- KETOCONAZOLE est jugé nécessaire pour une femme qui allaite, il faut interrompre l’allaitement avant le début du traitement par le kétoconazole.
Usage pédiatrique
La prise des comprimés de kétoconazole n’a pas été systématiquement étudiée chez des enfants de tout âge, et on ne dispose essentiellement d’aucun renseignement sur son administration à des enfants de moins de deux ans. Le kétoconazole ne doit pas être administré à des enfants, sauf si les bienfaits possibles dépassent les risques auxquels ils s’exposeraient à cause du traitement (voir MISES EN GARDE). La prudence s’impose lorsque le kétoconazole est administré à des enfants; un monitorage hépatique et hématologique attentif est alors indiqué. Étant donné que le kétoconazole peut interférer avec la synthèse des stéroïdes et le métabolisme de la vitamine D, il faut bien étudier la décision d’administrer du kétoconazole à des enfants. Un rapport fait état d’hypoparathyroïdie apparue chez un enfant de six ans pendant le traitement à long terme par le kétoconazole. Pendant le traitement à long terme, il faut surveiller les taux de calcium et de phosphore sérique.
Interactions médicamenteuses
Aperçu :
Le kétoconazole est un inhibiteur du CYP3A4. Par conséquent, les interactions médicamenteuses suivantes peuvent survenir (Tableau 2 ci-dessous) :
- 1. Le kétoconazole peut diminuer l’élimination des médicaments métabolisés par le CYP3A4, entraînant des concentrations plasmatiques accrues de ces médicaments lorsqu’ils sont administrés avec le kétoconazole. Ces concentrations plasmatiques accrues peuvent augmenter ou prolonger les effets thérapeutiques et les effets indésirables de ces médicaments. Dans la mesure du possible, il faut mesurer les concentrations plasmatiques de ces médicaments, et effectuer des ajustements posologiques après l’instauration du traitement concomitant par le kétoconazole. S’il y a lieu, il est conseillé de surveiller les signes ou les symptômes d’effets pharmacologiques accrus ou prolongés sur le plan clinique. À l’arrêt du traitement, selon la dose et la durée du traitement, les concentrations plasmatiques de kétoconazole diminuent graduellement (notamment chez les patients atteints de cirrhose ou chez ceux prenant des inhibiteurs du CYP3A4). Cela est particulièrement important au début du traitement par les médicaments dont le métabolisme est affecté par le kétoconazole.
- 2. Les inducteurs du CYP3A4 peuvent diminuer les concentrations plasmatiques de kétoconazole. Il se peut que le kétoconazole soit inefficace chez les patients prenant du kétoconazole et l’un de ces médicaments. Par conséquent, l’administration de ce médicament avec le kétoconazole n’est pas recommandée.
- 3. Les autres inhibiteurs du CYP3A4 peuvent augmenter les concentrations plasmatiques de kétoconazole. Les patients qui doivent prendre du kétoconazole avec l’un de ces médicaments doivent être surveillés de près pour vérifier s’ils présentent des signes ou des symptômes d’effets pharmacologiques accrus ou durables du kétoconazole.
Interactions avec des médicaments :
Tableau 2. Médicaments censés modifier la concentration plasmatique de kétoconazole ou dont la concentration plasmatique est modifiée par le kétoconazole1
| Médicament dont la concentration plasmatique est accrue par le kétoconazole | |
| Antiarythmiques | digoxine, dofétilide, quinidine, disopyramide |
| Anticonvulsivants | carbamazépine |
| Antihistaminiques | terfénadine 2,3, astémizole2,3 |
| Antimycobactériens | rifabutine |
| Antinéoplasiques | busulfan, docétaxel, alcaloïde de la pervenche |
| Antipsychotiques | pimozide |
| Benzodiazépines | alprazolam, diazépam, midazolam2, triazolam2 |
| Inhibiteurs calciques | dihydropyridines (incluant la nisoldipine), vérapamil |
| Alcaloïdes de l’ergot | dihydroergotamine, ergométrine (ergonovine), ergotamine, méthylergométrine (méthylergonovine) |
| Agents favorisant la motilité gastro- intestinale | cisapride2,3 |
| Glucocorticostéroïdes | budésonide, dexaméthasone, méthylprednisolone, fluticasone |
| Inhibiteurs de l’HMG-CoA réductase | atorvastatine, cérivastatine, lovastatine2, simvastatine2 |
| Agonistes des récepteurs 5-HT1 | élétriptan |
| Immunosuppresseurs | cyclosporine, tacrolimus, sirolimus |
| Hypoglycémiants oraux | hypoglycémiants oraux (ex. : repaglinide) |
| Inhibiteurs de la protéase | indinavir, ritonavir, saquinavir |
| Anticoagulants oraux | warfarine |
| Autres | alfentanil, buspirone, trimétrexate, trazodone, fentanyl, lévacétylméthadol (levométhadyl), halofantrine, cilostazol, méthadone |
| Diminution des concentrations plasmatiques de kétoconazole | |
| Anticonvulsivants | carbamazépine, phénobarbital, phénytoïne |
| Antimycobactériens | isoniazid, rifabutine, rifampine |
| Suppresseurs/neutralisants de l’acide | antiacides, antagonistes des récepteurs H2, inhibiteurs de |
| gastrique | la pompe à protons |
| Inhibiteurs non nucléosidiques de la transcriptase inverse | névirapine |
| Augmentation des concentrations plasmatiques de kétoconazole | |
| Antibiotiques macrolides | clarithromycine, érythromycine |
| Inhibiteurs de la protéase | indinavir, lopinavir/ritonavir, ritonavir |
1Cette liste n’est pas exhaustive.
2Contre-indiqué avec le kétoconazole (voir CONTRE-INDICATIONS et ci-dessous)
3Non commercialisé au Canada
Généralités :
Le kétoconazole inhibe le métabolisme de la terfénadine (qui n’est plus commercialisée au Canada), ce qui augmente la concentration plasmatique de terfénadine et retarde l’élimination de son métabolite acide. La concentration plasmatique accrue de terfénadine ou de son métabolite pourrait prolonger les intervalles QT (voir CONTRE-INDICATIONS).
Les données pharmacocinétiques indiquent que le kétoconazole oral inhibe le métabolisme de l’astémizole (qui n’est plus commercialisé au Canada), ce qui augmente les taux plasmatiques d’astémizole et de son métabolite actif, le desméthylastémizole, et pourrait prolonger les intervalles QT (voir CONTRE-INDICATIONS).
Les données pharmacocinétiques obtenues chez l’humain indiquent que la prise de kétoconazole par voie orale inhibe beaucoup le métabolisme du cisapride (qui n’est plus commercialisé au Canada), ce qui augmente sa demi-vie et sa concentration plasmatique, et entraîne une augmentation moyenne de huit fois de son ASC. Les données indiquent que l’administration concomitante de kétoconazole oral et de cisapride peut entraîner une prolongation de l’intervalle QT à l’ECG (voir CONTRE-INDICATIONS).
Après l’administration concomitante de 200 mg de kétoconazole par voie orale deux fois par jour et d’une dose de 20 mg de loratadine à 11 sujets, l’ASC et la Cmax de la loratadine étaient en moyenne de 302 % (± 142 É.-T.) et de 251 % (± 68 É.-T.), respectivement, de celles obtenues après un traitement concomitant par un placebo. L’ASC et la Cmax de la
descarboéthoxyloratadine, un métabolite actif, étaient en moyenne de 155 % (± 27 É.-T.) et 141 % (± 35 É.-T.), respectivement. Cependant, on n’a noté aucun changement apparenté quant au QTc à l’ECG enregistré 2, 6 et 24 heures après l’administration concomitante. Par ailleurs, on n’a pas noté de différence significative sur le plan clinique quant aux effets indésirables lorsque la loratadine a été administrée avec ou sans kétoconazole.
D’après les données pharmacocinétiques, le kétoconazole oral pourrait inhiber le métabolisme du midazolam oral. Chez 9 sujets, le prétraitement par 400 mg de kétoconazole une fois par jour pendant 4 jours a entraîné une augmentation de 15 fois de l’ASC0-4 du midazolam, une augmentation d’environ 4 fois de la Cmax, et une augmentation d’environ 3 fois du t½. On a aussi observé des effets sédatifs plus marqués et durables. Des effets pharmacocinétiques et pharmacodynamiques similaires ont été observés avec le triazolam, qui est principalement métabolisé par la même iso-enzyme 3A du cytochrome P450. Chez 9 sujets, le prétraitement par 400 mg de kétoconazole pendant 4 jours a entraîné une augmentation de 22 fois de l’ASC0-4 du triazolam, une augmentation de 3 fois de la Cmax et une augmentation de 6 fois du t½. Le midazolam et le triazolam ne doivent pas être employés chez les patients traités par le kétoconazole (voir CONTRE-INDICATIONS). Si le midazolam est administré par voie I.V., une prudence particulière s’impose car l’effet sédatif peut être prolongé. Un rapport a fait état d’une accentuation de l’effet de la warfarine à cause du kétoconazole. Chez les patients traités, il faut envisager la possibilité d’une baisse brusque du taux de prothrombine pendant l’administration concomitante de kétoconazole et d’anticoagulants oraux du type de l’antivitamine K; il faut aussi procéder à un monitorage plus attentif de l’effet anticoagulant et ajuster la dose de warfarine comme il se doit.
Certains rapports ont fait état d’une baisse des besoins d’insuline chez les patients diabétiques traités par le kétoconazole. À cause d’un effet possible d’épargne de l’insuline par le kétoconazole, il faut évaluer les besoins en insuline plus souvent lorsque le kétoconazole est pris avec ce médicament. Un rapport a fait état d’une interaction entre le kétoconazole et la phénytoïne chez un patient qui a reçu ce traitement concomitant. Cette interaction est complexe et résulte d’effets opposés des deux agents sur les enzymes du cytochrome P450 : tandis que le kétoconazole tend à inhiber ce système enzymatique, la phénytoïne le stimule, ce qui entraîne une diminution ou une augmentation du taux plasmatique de ces médicaments.
On a rapporté de rares cas de réactions à l’alcool, similaires à celles se produisant avec le disulfiram, caractérisées par des bouffées vasomotrices, une éruption cutanée, un œdème périphérique, des nausées et une céphalée. Tous les symptômes se sont résolus complètement en quelques heures.
Les données pharmacocinétiques indiquent qu’un autre antifongique oral, l’itraconazole, inhibe le métabolisme des inhibiteurs de l’HMG-CoA réductase comme la lovastatine. L’administration concomitante d’itraconazole et de lovastatine a entraîné une augmentation et une prolongation des concentrations plasmatiques de lovastatine et de son métabolite actif, l’acide de lovastatine, ce qui pourrait augmenter le risque de myalgie diffuse et de rhabdomyolyse. Compte tenu de la similitude chimique entre l’itraconazole et le kétoconazole, les inhibiteurs de l’HMG-CoA réductase comme la lovastatine ne doivent pas être pris pendant le traitement par le kétoconazole.
EFFETS INDÉSIRABLES
Certains décès sont survenus pendant les essais cliniques sur le kétoconazole. Ceux-ci pouvaient ou non être liés au médicament.
Effets gastro-intestinaux : dyspepsie, nausée et/ou vomissements (3 %), hémorragie GI (< 1 %), douleur abdominale (1,2 %), diarrhée (< 1 %).
Effets dermatologiques : prurit (1,5 %), alopécie (< 1 %), purpura (< 1 %), éruption cutanée (< 1 %), dermatite (< 1 %).
Système nerveux central : céphalée, étourdissements, somnolence, tremblements, nervosité, paresthésie, cas rares d’augmentation de la pression intracrânienne (< 1 % dans tous les cas). Effets endocrinologiques : gynécomastie (< 1 %), diminution dose-dépendante des taux sériques de testostérone, diminution des taux de corticol de base et des taux influés par l’ACTH, augmentation des taux sériques de 17-OH progestérone et diminution des taux urinaires de 17- cétostéroïdes, hypoparathyroïdie.
Effets uro-génitaux : oligospermie et azoospermie, impuissance, diminution de la libido, irrégularités menstruelles.
Effets hématologiques : thrombocytopénie, éosinophilie, diminution de l’hématocrite, anémie, leucopénie, neutropénie (< 1 %).
Effets hépatiques : dysfonction hépatocellulaire idiosyncrasique (< 0,01 %; voir MISES EN GARDE); augmentations transitoires des taux d’enzymes hépatiques. Trois patients sont décédés dans un coma hépatique; deux sont décédés après la poursuite du traitement par le kétoconazole malgré des symptômes d’ictère, et le troisième est décédé malgré l’interruption du traitement.
Autres effets : fièvre et frissons, photophobie, réactions allergiques idiosyncrasiques, choc anaphylactique, dyspnée marquée, arthralgie, sensation de détachement (à 800 mg/jour), dépôts cornéens, hypertrophie de la cataracte (< 1 %).
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
En cas de surdosage accidentel par d’ APO-KETOCONAZOLE (kétoconazole), on peut employer des mesures d’appoint comme le lavage gastrique (dans la première heure) au bicarbonate de sodium. On peut administrer du charbon activé si cela est jugé adéquat. Il a été rapporté que le kétoconazole ne pouvait être éliminé par hémodialyse.
POSOLOGIE ET MODE D’ADMINISTRATION
Adultes : APO-KETOCONAZOLE (kétoconazole) doit être administré à raison de 200 mg une fois par jour. Les patients qui n’obtiennent pas une réponse (voir tableau ci-dessous) pourraient présenter des taux sanguins inadéquats de médicament (< 1 mcg/mL) mesurés par dosage biologique; on peut alors augmenter la dose à 400 mg. Les taux sanguins de kétoconazole peuvent aussi être mesurés par l’épreuve HPLC.
Une dose quotidienne maximale de 400 mg ne doit pas être dépassée.
Les lignes directrices générales quant à la durée du traitement par le kétoconazole par voie orale doivent respecter les indications du traitement des infections fongiques graves ou récalcitrantes. À cause de son risque d’hépatotoxicité, le kétoconazole ne doit pas être envisagé pour le traitement des infections légères ou modérées. Avant d’instaurer le traitement par le kétoconazole, l’infection doit être confirmée par des analyses de laboratoire et des signes cliniques.
Pour traiter un surdosage présumé, le patient doit communiquer avec le centre antipoison de sa région.
Tableau 3. Type d’infection et durée du traitement
| Type d’infection | Traitement recommandé* | Délai de réponseb |
| Dermatophytoses récalcitrantes, graves | ||
| Dermatocytoses | 4-6 sem. | 4 sem. |
| Mycoses du cuir chevelu | 4-8 sem. | 4 sem. |
| Candidose cutanéo-muqueuse chronique | 6-12 mois | 4 mois |
| Onychomycose | 6-12 mois | 3 mois |
| Mycoses profondesc | ||
| Candidose systémique | 2-4 sem. | 4 sem. |
| Paracoccidioïdomycose | 2-4 mois | 2 mois |
| Coccidioïdomycose | > 6 mois | 6 mois |
| Histoplasmose | 2-4 mois | 2 mois |
| Chromomycose | > 6 mois | 3 mois |
- a) Dans la mesure du possible, la décision définitive quant à la durée du traitement de chaque patient doit reposer sur la réponse clinique et mycologique.
- b) Si aucune réponse n’est obtenue pendant cette période, on peut augmenter la posologie jusqu’à la dosemaximale recommandée.
- c) En cas de mycoses profondes, le traitement doit se poursuivre pendant au moins une semaine aprèsl’éradication apparente de l’infection fongique.
Le kétoconazole doit être pris une fois par jour avec un repas. L’administration concomitante d’agents qui inhibent la sécrétion gastrique doit être évitée, car le kétoconazole a besoin d’une acidité gastrique adéquate pour se dissoudre. Chez les patients prenant aussi des antiacides (p. ex. hydroxyde d’aluminium), ces agents doivent être administrés au moins deux heures après la prise d’ APO-KETOCONAZOLE. Chez les patients atteints d’anachlorhydrie comme c’est le cas de certains patients atteints du sida et des patients prenant des antiacides (p. ex. antagonistes-H2, inhibiteurs de la pompe à protons), il est conseillé d’administrer d’ APO-KETOCONAZOLE avec une boisson gazeuse.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Kétoconazole
Dénomination chimique : 1) Pipérazine, 1-acétyl-4-[4-[[2-(2,4-dichlorophényl)-2-(1H- imidazol-1-ylméthyl)-1,3-dioxolan-4-yl]-méthoxy]phényl]-, cis-;
- 2) (±)-cis-1-acétyl-4-[p-[[2-(2,4-dichlorophényl)-2-(imidazol-1- ylméthyl)-1,3-dioxolan-4-yl]méthoxy]phényl]-pipérazine
Formule développée :
Formule moléculaire : 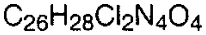
Masse moléculaire : 531,44
Description : le kétoconazole est une poudre blanc cassé à légèrement beige, très soluble dans le chloroforme, le méthanol et l’acide chlorhydrique dilué; elle est peu soluble dans le 2-propanol et l’acétone, et pratiquement insoluble dans l’eau.
Composition
Chaque comprimé contient aussi les excipients non médicinaux suivants : dioxyde de silice colloïdal, croscarmellose sodique, dextrates et stéarate de magnésium.
Stabilité et conservation
Conserver à la température ambiante (15 °-30 °C) dans des contenants bien fermés. 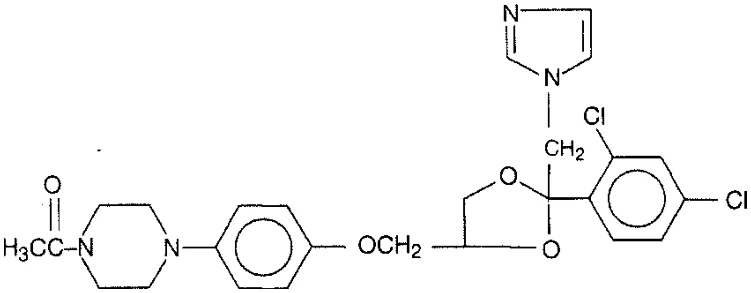
PRÉSENTATIONS DES FORMES POSOLOGIQUES
Les comprimés APO-KETOCONAZOLE (kétoconazole) de 200 mg sont ronds, blancs à légèrement gris, plats, biseautés et portent l’inscription « APO-200 » sur une rainure partielle d’un côté, et aucune inscription de l’autre. Offerts en flacons de 100, 250, 500 et 1 000 comprimés.
MICROBIOLOGIE
In vitro
Dans les cellules de levure et de champignon, l’ergostérol est le principal stérol régulant la perméabilité membranaire. Le kétoconazole inhibe la biosynthèse de l’ergostérol et affecte la synthèse des triglycérides et des phospholipides.
Sur le plan morphologique, les altérations provoquées par le kétoconazole sont caractérisées par la présence d’inclusions membranaires anormales entre la paroi cellulaire et la membrane plasmatique. Il se pourrait que des changements des activités des enzymes oxydatives et peroxydatives, entraînant une accumulation intracellulaire de concentrations toxiques de peroxyde d’hydrogène, contribuent à la détérioration observée des organelles sous-cellulaires et à la nécrose cellulaire. Dans Candida albicans, le kétoconazole inhibe la transformation des blastopores en forme filamenteuse invasive. Cette inhibition facilite la tâche des cellules de défense de l’hôte (phagocytose) et pourrait être le principal facteur entraînant l’éradication de l’infection. Le kétoconazole est fongistatique à de faibles concentrations (0,05 mcg/mL) et fongicide à de très hautes concentrations (> 50 mcg/mL) contre C. albicans.
La concentration minimale inhibitrice du kétoconazole contre divers champignons et levures est présentée au tableau suivant :
Tableau 4. Concentration minimale inhibitrice du kétoconazole contre divers champignons et levures
| Micro-organisme | Nombre de souches testées | Intervalle des concentrations minimales inhibitrices (mcg/mL) |
| Dermatophytes | ||
| Microsporum canis | 24 | 0,1-64 |
| Microsporum audouini | 4 | 2-64 |
| Microsporum gypseum | 9 | 0,1-64 |
| Microsporum cookie | 1 | 1 |
| Trichophyton mentagrophytes | 24 | 0,1-20 |
| Trichophyton rubrum | 75 | 10-5-128 |
| Trichophyton labelloid | 1 | 1 |
| Trichophyton schoenleini | 1 | 1 |
| Trichophyton tonsurans | 35 | 0,25-16 |
| Epidermophyton floccosum | 23 | 0,1-8 |
| Trichophyton verrucosum | 8 | 0,1-1 |
| Trichophyton violaceum | 3 | 1 |
| Levures | ||
| Candida albicans | 472 | 0,02-80 |
| Candida tropicalis | 45 | 0,1-80 |
| Candida pseudotropicalis | 2 | 25-50 |
| Candida guilliermondii | 4 | 0,4-50 |
| Candida krusei | 14 | 0,2-31 |
| Micro-organisme | Nombre de souches testées | Intervalle des concentrations minimales inhibitrices (mcg/mL) |
| Candida parapsiloris | 18 | 0,2-64 |
| Candida stellatoidea | 1 | 0,8 |
| Cryptococcus neoformans | 39 | 0,1-32 |
| Torulopsis glabrata | 124 | 0,8-64 |
| Rhodotorula mucilangionosa | 1 | 0,1 |
| Trichosporon cutaneum | 1 | 0,1 |
| Champignons dimorphes | ||
| Blastomyces dermatidis | 26 | 0,1-2 |
| Coccidioides immitis | 30 | 0,1-0,8 |
| Histoplasma capsulatum | 26 | 0,1-0,5 |
| Paracoccidioides brasiliensis | 5 | 0 002-0,1 |
| Eumycètes | ||
| Acremonium falciforme | 1 | 10 |
| Madurella grisea | 1 | 0,1 |
| Madurella mycetomi | 1 | 0,1 |
| Petriellidium boydii | 23 | 0,1-4 |
| Actinomycètes | ||
| Actinomadura madurae | 2 | 10-25 |
| Nocardia asteroides | 1 | 1 |
| Nocardia brasiliensis | 2 | 10-32 |
| Nocardia cavea | 1 | 1 |
| Streptomyces sp. | 1 | 10 |
| Phycomycètes | ||
| Absidia corymbifera | 1 | 1 |
| Rhizopus nigricans | 1 | 100 |
| Saprolegnia sp. | 1 | 1 |
| Divers champignons | ||
| Aspergillus flavus | 2 | 1 |
| Aspergillus fumigatus | 55 | 1-100 |
| Aspergillus glaucus | 1 | 1 |
| Aspergillus nidulans | 1 | 1 |
| Aspergillus niger | 6 | 1-16 |
| Aspergillus terreus | 3 | 1 |
| Aspergillus sp. | 3 | 5,5-100 |
| Geotrichum candidum | 1 | 1 |
| Piedrai hortai | 1 | 0,1 |
| Sporothrix schenckii | 23 | 0,1-16 |
| Dematiacious Fungi* | 29 | 0,1-64 |
*Cladosporium sp., Fonsecaea sp. et Phialophora sp.
On a rapporté l’émergence d’une résistance au kétoconazole durant un traitement d’une année chez deux patients atteints d’une candidose cutanéo-muqueuse, mais les sensibilités in vitro au médicament avant et après le traitement ont été déterminées par diverses techniques. In vivo
Le kétoconazole a été étudié dans le cadre de diverses infections par des micro- organismesexpérimentaux comme des levures, des dermatophytes et des champignons dimorphes chez des animaux. L’efficacité thérapeutique du médicament a été démontrée contre Candida albicans chez le rat, la souris, le cobaye, le lapin, la dinde et le poulet, contre Trichophyton mentagrophytes et Microsporum canis chez le cobaye, et contre Coccidioides immitus, Blastomyces dermatitidis, Cryptococcus neoformans et Histoplasma capsulatum chez la souris.
PHARMACOLOGIE
Pharmacocinétique chez l’animal
L’absorption, les concentrations plasmatiques et l’élimination d’une seule dose de 10 mg/kg de 3H de kétoconazole prise par voie orale ont été étudiées chez les animaux suivants à jeun : rats Wistar mâles, cobayes albinos mâles, lapins de Nouvelle-Zélande mâles et chiennes Beagle.
L’absorption et l’élimination peuvent être décrites par un modèle unicompartimental avec cinétique de premier ordre. Le métabolisme hépatique du kétoconazole a démontré des différences liées au sexe chez le rat. Suivant la prise d’une seule dose orale de 20 mg/kg de 3H- kétoconazole, un pic des taux plasmatiques d’environ 30-35 mcg/mL a été atteint 15 minutes à 1 heure après l’administration du médicament à des rats mâles, alors qu’il est apparu entre 1 et 4 heures après son administration à des femelles. Pendant la phase alpha, l’élimination était plus rapide chez les rats mâles que chez les femelles (t1/2 = 2,4 et 5,4 heures, respectivement), et la formation d’eau tritiée par hydroxylation aromatique était plus marquée chez les mâles.
La distribution d’une seule dose orale de 20 mg/kg de 3H-kétoconazole a été étudiée chez des rats mâles et femelles. Le Tableau 3 présente les taux tissulaires maximaux. Le pic des taux tissulaires de radioactivité a été atteint une heure après l’administration dans presque tous les tissus des rats mâles. Les délais maximaux variaient un peu plus chez les femelles. La radioactivité a disparu des tissus avec une demi-vie semblable à celle observée dans le plasma, que ce soit chez les mâles ou les femelles, ce qui signifie que l’élimination des tissus était initialement plus rapide chez les mâles que chez les femelles.
Le transfert placentaire du kétoconazole a été évalué par autoradiographie du corps entier, et quantifié par comptage par scintillation en milieu liquide et par chromatographie gazeuse chez le rat. Le métabolisme et l’excrétion d’une seule dose orale de 3H-kétoconazole ont été étudiés chez 5 rats (17,6 mg/kg par gavage) et chez 2 chiennes (10 mg/kg sous forme de gélule). Le kétoconazole est amplement métabolisé en un grand nombre de métabolites inactifs (> 22).
Tableau 5. Distribution d’une seule dose orale chez des rats mâles et femelles
| Tissu | Pic des concentrations de NVR ou de TR* (équiv.-mcg/mL ou g de tissu humide) | |
| Femmes | Hommes | |
| Glande de Harder | 243-36,7 | 135-43,5 |
| Glande surrénale | 156-14,9 | 95,5-30,4 |
| Foie | 124-14,5 | 125-13,6 |
| Hypophyse* | 51,0-9,49 | 60,5-70,6 |
| Plasma | 35,5-4,37 | 30,6-8,14 |
| Tissu | Pic des concentrations de NVR ou de TR* (équiv.-mcg/mL ou g de tissu humide) | |
| Femmes | Hommes | |
| Thyroïde* | 32,0-5,62 | 18,5-12,8 |
| Rein | 30,2-1,81 | 29,1-5,09 |
| Moelle osseuse* | 28,5-9,73 | 23,7-23,1 |
| Ovaire | 26,1-4,47 | – |
| Prostate | – | 13,7-1,48 |
| Épididyme | – | 8,34-1,84 |
| Testicule | – | 5,31-1,23 |
| Poumon | 25,7-4,77 | 20,8-1,74 |
| Glande sous-maxillaire | 25,3-2,15 | 22,6-6,19 |
| Rate | 22,7-3,72 | 13,5-2,42 |
| Cœur | 18,8-4,45 | 12,5-2,88 |
| Œsophage | 18,7-5,98 | 0,26-0 005 |
| Pancréas | 18,0-2,27 | 16,8-2,50 |
| Thymus | 17,1-3,65 | 36,9-51,3 |
Pharmacodynamique chez l’animal
Chez des souris et des rats qui ont reçu des doses uniques pouvant atteindre 40 mg/kg de kétoconazole, aucun effet n’a été observé lors des tests de dépistage comportementaux généraux. Le kétoconazole n’affiche pas d’activité antihistaminique, antisérotoninergique ou adrénergique dans des modèles in vitro. À raison de 5 mg/L, le kétoconazole a entraîné une légère prolongation de la durée du potentiel d’action et du délai réfractaire efficace dans les fibres de Purkinje et des préparations de muscles papillaires de chiens. Le délai de rétablissement des fibres de Purkinje était lui aussi prolongé par le kétoconazole. À cette concentration, on n’a noté aucun effet significatif sur les caractéristiques électrophysiologiques du muscle auriculaire de cobaye.
Les effets cardiaques ou hémodynamiques n’ont pas été observés chez les chiens anesthésiés lorsque le kétoconazole a été administré jusqu’à 5 mg/kg I.V.; cependant, lorsque l’administration des 5 doses cumulatives totalisant 7,37 mg/kg I.V. a été suivie d’une injection en bolus de 10 mg/kg, on a observé une diminution du produit pression-fréquence (fréquence cardiaque x pression aortique systolique), qui a été attribuée en grande partie à une diminution de la fréquence cardiaque. La pression artérielle pulmonaire systolique et diastolique a augmenté légèrement, ce qui indique un retour veineux accru. Ces changements étaient transitoires et ont disparu dans les 2,5 minutes suivant l’injection. Chez des chiens conscients, 20 mg/kg de kétoconazole par voie orale administré sous forme de gélule n’a eu aucun effet sur l’ECG, la tension artérielle ou le comportement.
Lors des tests d’administration aiguë chez des rats, l’administration orale par gavage de > 25 mg/kg de kétoconazole avec 1 mg/kg d’acénocoumarine a significativement augmenté l’effet anticoagulant (temps de Quick) de l’acénocoumarine mesuré 24 heures après l’administration. Quarante-huit heures après l’administration orale subchronique de 40 mg/kg/jour de kétoconazole pendant 5 jours, l’effet sur l’action de l’acénocoumarine (8 mg/kg) n’est plus apparent.Chez des rats qui ont reçu des doses orales de 40 mg/kg/jour de kétoconazole mélangé à l’alimentation pendant 13 semaines, l’atteinte surrénalienne était caractérisée par une surcharge adipeuse marquée dans les zones fasciculée et réticulée, alors que la zone glomérulée était dépourvue d’adiposité et mince. La surcharge adipeuse des zones internes a entraîné une macrophagie avec formation et accumulation de lipofuscine, puis une réaction fibrotique interstitielle avec infiltration de cellules rondes dans la région de la substance médullaire. Ces changements pathologiques, plus marqués chez les rates que chez les rats, pourraient être corrélés avec l’action du kétoconazole sur les principales voies de biosynthèse des stéroïdes surrénaliens.
À des concentrations contenues dans l’intervalle thérapeutique, le kétoconazole bloque la sécrétion de cortisol provoquée par l’ACTH dans des préparations in vitro de cellules surrénaliennes de rats. À des concentrations similaires, le kétoconazole diminue considérablement la production de testostérone, qu’il s’agisse de la production basale ou de la production provoquée par la gonadotrophine chorionique humaine, dans des préparations in vitro de cellules de Leydig de rat.
Pharmacologie chez l’humain
Le kétoconazole est amplement métabolisé en un nombre important de métabolites inactifs suivant son absorption par le tractus gastro-intestinal. Les principales voies métaboliques identifiées sont : oxydation et dégradation de l’imidazole et des anneaux de pipérazine, 0-de- alkylation oxydative et hydroxylation aromatique. Chez le rat, on a observé des différences liées au sexe quant au métabolisme du kétoconazole.
Des études in vitro ont démontré que la liaison du kétoconazole aux protéines plasmatiques est d’environ 99 %, et qu’il se lie principalement à l’albumine. Seules des quantités négligeables de kétoconazole se retrouvent dans le liquide céphalo-rachidien. Environ 13 % d’une dose prise par voie orale est excrété dans l’urine en 4 jours, dont 2-4 % sous forme inchangée. La principale voie d’excrétion est le tractus intestinal, 57 % de la dose étant excrété dans les fèces en 4 jours; 20-65 % de cette excrétion concerne le médicament sous forme inchangée.
Des études cliniques chez les hommes ont démontré que des doses uniques de kétoconazole à 200, 400 et 600 mg ont entraîné une diminution liée à la dose des taux sériques de testostérone, qui ont retrouvé leurs valeurs initiales 8 à 24 heures plus tard. Durant l’administration chronique (12 mois) de 200 mg de kétoconazole par jour, les taux de testostérone n’ont pas été significativement supprimés. Cependant, à des doses élevées (1200 mg par jour), l’administration de kétoconazole a entraîné en 24 heures une réduction maintenue du taux sérique de testostérone aux valeurs obtenues par castration (24 ng/dL); cette réduction s’est maintenue pendant la durée du traitement (3 à 10 mois).
Chez 6 femmes volontaires qui ont reçu 400 mg de kétoconazole une fois à la fin de la phase folliculaire et une fois pendant la phase lutéale, le kétoconazole a produit une baisse de 38 % du taux de 17-β-œstradiol et une augmentation de 50 % du taux de progestérone pendant la phase folliculaire, une baisse de 61 % du 17-β-œstradiol, et une augmentation de 94 % du taux de progestérone pendant la phase lutéale.Chez l’humain, une seule dose orale de 200 mg de kétoconazole n’a eu aucun effet sur les taux de cortisol. Après la prise d’une seule dose de 400 ou 600 mg, le kétoconazole a causé une légère baisse non significative des taux de cortisol de base, qui est passé de 11,7 à 9,3 et 8,1 mcg /dL, respectivement. On a noté une atténuation significative de la réponse du cortisol à l’ACTH, laquelle était réversible; suivant la prise d’une seule dose de 400 mg ou 600 mg de kétoconazole, les taux de cortisol ont baissé de 25,4 à 15,7 et à 13,5 mcg/dL, respectivement. L’administration chronique (1-34 mois) de 800 ou 1 200 mg de kétoconazole a nui à la capacité de la glande surrénale à produire du cortisol, mais on n’a pas observé de signe évident d’insuffisance surrénalienne manifeste.
L’administration de kétoconazole à des hommes, à raison de 1 200 mg/jour, a entraîné une baisse rapide et significative des androgènes surrénaliens (androstènedione et déshydroépiandrostérone).
TOXICOLOGIE
Le kétoconazole a été administré par voies orale (gavage) et intraveineuse à des souris, à des rats, à des cobayes et à des chiens.
Après son administration par voie intraveineuse, la toxicité s’est traduite par des spasmes, des convulsions et une dyspnée chez les rats, les souris et les cobayes; une perte du réflexe de redressement avant la mort s’est produite chez les souris, les cobayes et les chiens. Chez les chiens, la toxicité s’est aussi manifestée par du léchage et des convulsions. Après l’administration du médicament par voie orale, la toxicité s’est manifestée par une sédation, une catalepsie, une ataxie, des tremblements, des convulsions et une perte du réflexe de redressement avant la mort lorsqu’il a été administré à des doses > 320 mg/kg à des souris, à des rats et à des cobayes. Chez les chiens, la toxicité s’est manifestée par une diarrhée et des vomissements à des doses > 80 mg/kg.
Toxicité subaiguë
Quatre groupes de 10 rats mâles et de 10 rates ont reçu par voie orale 0, 10, 40 et 160 mg/kg/jour de kétoconazole ajouté à leur alimentation pendant 13 semaines. Les paramètres hématologiques étaient normaux dans tous les groupes. Aucun effet nuisible sur les analyses sériques n’a été observé chez les mâles qui ont reçu 10 et 40 mg/kg. À 160 mg/kg, les taux de potassium et d’azote uréique sanguin ont diminué significativement. Chez les rates qui ont reçu 10 mg/kg, aucune différence pertinente dans les analyses sériques n’a été constatée entre les animaux témoins et les animaux traités. À raison de 40 et 160 mg/kg, le taux de sodium sérique a augmenté significativement, alors que les taux d’azote uréique sanguin et de potassium ont diminué. On considère également qu’une diminution du taux de chlorure et une augmentation des taux de phosphatase alcaline font partie des effets indésirables du médicament et des effets liés à la dose lorsque le médicament est administré à 160 mg/kg. Aucune anomalie des analyses d’urine n’a été observée chez les animaux témoins mâles et femelles qui ont reçu des doses faibles et moyennes, ainsi que chez les mâles qui ont reçu une dose élevée. À raison de 160 mg/kg, les rates ont présenté une augmentation de la diurèse et une diminution du taux de créatinine. Chez 3 femelles sur les 10 qui avaient reçu la dose élevée, on a observé des cylindres urinaires. Chez les animaux des deux sexes qui ont reçu la dose de 10 mg/kg, ainsi que chez les rats mâles qui ont reçu 40 mg/kg, le kétoconazole n’a eu aucun effet sur la mortalité, le comportement, l’apparence, la consommation d’aliments, le poids corporel, la pathologie macroscopique, le poids des organes et l’histologie.
Les rates qui ont reçu 40 mg/kg n’étaient pas significativement différentes de celles qui n’avaient pas reçu de médicament pour ce qui était de la mortalité, du comportement, de l’apparence, de la consommation alimentaire ou du poids corporel. Cependant, avec la dose de 40 mg/kg, on a noté une décoloration du foie chez 5 rates sur 10, des glandes surrénales pâles chez 5 rates sur 10, et des ovaires légèrement plus gros chez 8 rates sur 10. On a observé des augmentations marginales du poids absolu et du poids relatif du foie et des ovaires.
Sur le plan histologique, le foie des rates qui avaient reçu 40 mg/kg semblait normal. Les changements suivants ont été notés quant aux glandes surrénales : zone glomérulée dépourvue d’adiposité, et surcharge adipeuse dans les zones fasciculée et réticulée. L’aspect anormal de la zone interne résultait d’un accroissement de la structure du RE, d’une enflure des cellules sinusoïdales remplies de pigments et de l’activité des macrophages. Un aspect plus clair des tissus interstitiels des ovaires a aussi été noté à l’histologie. Une femelle qui avait reçu 40 mg/kg a présenté une enflure des tubes contournés et/ou de l’anse d’Henle du rein.
À raison de 160 mg/kg, deux rats mâles sont morts, et toutes les femelles ont survécu. Le comportement et l’apparence étaient normaux chez les mâles, alors qu’on a observé une enflure des paupières chez toutes les femelles qui avaient reçu des doses élevées, et ce, dès le deuxième mois suivant l’administration dans certains cas. On a noté une fragilisation des os des jambes chez 9 rates sur 10, et 4 rates sur 10 ont présenté une fracture des jambes. La consommation totale d’aliments a diminué significativement chez les deux sexes, de même que le gain pondéral total et le poids corporel terminal. Ces phénomènes sont apparus pendant la première semaine d’administration. L’examen pathologique macroscopique a aussi révélé les changements suivants : décoloration du foie chez 6 mâles sur 10, 9 femelles sur 10; des glandes surrénales pâles chez 1 mâle sur 10 et 9 femelles sur 10; une pseudogrossesse chez 9 femelles sur 10. L’augmentation relative du poids du foie et des glandes surrénales, de même que des augmentations du poids relatif et du poids absolu des testicules ont été notées chez les mâles qui avaient reçu la dose élevée. Les rates ont présenté une augmentation du poids absolu et du poids relatif du foie et des glandes surrénales, ainsi qu’une augmentation du poids relatif de la rate et des reins. L’examen histologique a indiqué les changements d’origine médicamenteuse suivants : légère enflure centrilobulaire et/ou aspect microgranulaire ou trouble du cytoplasme du foie avec pigmentation brune des hépatocytes; enflure des tubules distaux et/ou des anses de Henle du rein; l’utérus était petit et présentait un aspect anœstral, l’épithélium vaginal avait subi une mucification ou était fin; l’ovaire était caractérisé par une quantité accrue de tissu glandulaire interstitiel avec grosses cellules claires, un corps jaune très vacuolisé et des kystes folliculaires manifestes qui étaient parfois atrésiques et entraînaient la formation de tissu interstitiel; chez les deux sexes, les glandes surrénales étaient caractérisées par une fine zone glomérulée dépourvue d’adiposité, une surcharge adipeuse dans la zone fasciculée et notamment dans la zone réticulée avec activité des macrophages, stimulation du RE et finalement infiltration de cellules arrondies. La faiblesse des tissus osseux observée chez les femelles qui ont reçu une dose élevée s’est traduite à l’examen histologique par un diamètre inférieur de l’os tibial et des irrégularités de la minéralisation de l’os compact; une hyperplasie de l’os spongieux et des fractures spontanées, qui correspondaient aux foyers de formation du cal avec fibrose marquée qui finit par s’étendre loin dans les tissus avoisinants.
Toxicité chronique
Rats
Quatre groupes de 20 mâles et de 20 femelles de rats Wistar adultes ont reçu des doses orales de kétoconazole de 0,5, 20 et 80 mg/kg/jour ajouté à l’alimentation pendant 6 mois. Aucun effet indésirable n’a été observé avec la dose de 5 mg/kg. Un mâle témoin et deux femelles qui avaient reçu la dose élevée sont morts pendant le cours de l’étude. La consommation alimentaire et le poids corporel ont significativement diminué chez les mâles qui avaient reçu la dose élevée et chez les femelles qui avaient reçu les doses moyenne et élevée. Une augmentation significative des lymphocytes et une diminution des hétérophiles segmentés ont été observées chez les mâles qui avaient reçu les doses moyenne et élevée; on a aussi noté une diminution significative du taux de potassium sérique chez les femelles qui avaient reçu les doses moyenne ou élevée. Les analyses d’urine étaient normales excepté pour la présence de cylindres urinaires chez plusieurs mâles (11/20) et femelles (7/20) qui avaient reçu la dose élevée, et chez certaines femelles qui avaient reçu la dose moyenne (4/20).
Les résultats de l’examen pathologique macroscopique étaient normaux excepté pour une fracture des jambes chez 1 femelle sur les 20 qui avaient reçu la dose moyenne et chez 6 femelles sur les 20 qui avaient reçu la dose élevée.
Le poids des organes était normal excepté pour une augmentation significative du poids du foie observée chez les mâles et les femelles qui avaient reçu la dose élevée, et une augmentation significative du poids des reins et du cerveau chez les femelles qui avaient reçu la dose élevée. L’examen histologique a démontré une surcharge adipeuse dans les ovaires et les glandes surrénales chez les animaux des groupes qui avaient reçu les doses moyenne ou élevée. Les ovaires tendaient à présenter une vacuolisation plus importante du corps jaune et une teneur accrue en lipofuscine.
Dans les glandes surrénales, il y avait une surcharge d’adiposité dans les zones fasciculée et réticulée, la formation de lipofuscine et une macrophagie. Enfin, on a noté une réaction fibrotique interstitielle près de la substance médullaire rénale des rats des deux sexes qui avaient reçu la dose de 80 mg/kg, et chez les femelles qui avaient reçu la dose moyenne. Le risque de production de lésions ophtalmologiques en présence de rayons ultraviolets a été évalué chez 40 rates et 40 rats adultes Wistar qui avaient reçu par voie orale 40 et 80 mg de kétoconazole/100 g avec des aliments pendant 3, 6 et 12 mois. Aussi bien chez les rats irradiés par des rayons UV que chez ceux qui ne l’avaient pas été, on a observé une certaine vascularisation transitoire de la cornée et de la conjonctivite. On n’a pas noté de différences entre les groupes pour ce qui était du taux de mortalité et des résultats aux examens ophtalmologiques et à ceux de la lampe à fente, ou pour ce qui était de l’examen histologique des yeux.
Lors d’une autre étude, 4 groupes de 20 rats et de 20 rates Wistar adultes ont reçu 0, 5, 20 ou 80 mg/kg/jour de kétoconazole par l’alimentation pendant 18 mois. Chez les deux sexes, le taux de mortalité tendait à augmenter avec les doses; cependant, ces augmentations n’étaient pas statistiquement différentes des témoins sauf pour ce qui était du taux de mortalité chez les femelles qui avaient reçu 80 mg/kg/jour (15/20 du groupe qui a reçu la dose élevée vs 7/20 du groupe témoin).
Le gain de poids corporel et le poids corporel final étaient inférieurs chez les femelles qui avaient reçu la dose moyenne, ainsi que chez les mâles et les femelles qui avaient reçu la dose élevée. On a observé des augmentations marginales de l’hématocrite et du taux d’hémoglobine chez les femelles qui avaient reçu la dose élevée. Les autres résultats d’analyses sériques et d’analyses d’urine ont été considérés comme normaux, sauf pour ce qui était d’une diminution du taux de potassium sérique chez les mâles qui avaient reçu la dose élevée. L’examen pathologique macroscopique a révélé les changements suivants : aspect brunâtre des glandes salivaires et adiposité abdominale chez certains animaux qui avaient reçu la dose moyenne et plusieurs animaux qui avaient reçu la dose élevée; enflure des glandes surrénales chez 3 mâles sur les 16 qui avaient reçu la dose élevée, chez 4 femelles sur les 20 qui avaient reçu la dose moyenne et chez 2 femelles sur les 20 qui avaient reçu la dose élevée; fragilité osseuse aux jambes entraînant une fracture (témoin-1, faible dose-5, dose moyenne-2, dose élevée-6). Avec la dose de 80 mg/kg/jour, les poids relatifs des organes ont augmenté chez les deux sexes. Cette augmentation était corrélée avec une diminution du poids corporel final. Les poids absolus des organes étaient normaux dans tous les groupes, mais on a noté une augmentation du poids des glandes surrénales chez les mâles et les femelles. Les changements histologiques suivants ont été notés : augmentation du dépôt et accumulation du pigment lipogénique dans certains tissus parenchymateux et lymphoïdes (cœur, langue, foie, rate, ganglions lymphatiques, glandes surrénales); les ovaires des femelles qui avaient reçu les doses moyenne ou élevée ont affiché un nombre accru de corps jaune âgé, et un dépôt accru de pigments jaunâtres à bruns dans les cellules interstitielles; les glandes surrénales des femelles qui avaient reçu la faible dose et des mâles et femelles qui avaient reçu les doses moyenne ou élevée ont affiché une vacuolisation accrue des zones fasciculée et réticulée, ainsi qu’une taille inférieure de la zone glomérulaire. Chez le rat, le kétoconazole montre une affinité envers le foie et les glandes surrénales des deux sexes, et pour les organes sexuels chez la femelle. Le kétoconazole est associé à une fragilité osseuse significative, qui est plus marquée chez les rates que chez les rats. Les rats des études de toxicité alimentaire par voie orale menée pendant 6, 12 et 18 mois ont été soumis à des examens de radiométrie et d’absorptiométrie photonique directe afin d’évaluer la signification de la fragilité osseuse accrue observée. Les résultats indiquent une diminution liée à la dose de la zone osseuse corticale, chez les deux sexes, à 40 et à 80 mg/kg et, dans une moindre mesure, chez les femelles qui ont reçu la dose de 20 mg/kg. La teneur minérale osseuse par unité de largeur n’a toutefois pas été affectée, ce qui démontre l’absence d’ostéoporose. Le mécanisme à l’origine de cette affection reste incertain – l’induction de la ménopause chez les rates pourrait être un facteur contributif.
Chiens
Chez des chiens Beagle, 4 groupes de 3 mâles et de 3 femelles ont reçu du kétoconazole pendant 12 mois à raison de 0, 2,5, 10 et 40 mg/kg/jour administré sous forme de gélules de gélatine. Le comportement des animaux était normal dans les groupes qui ont reçu la dose de 0, 2,5 et 10 mg/kg/jour; cependant, à 40 mg/kg on a noté une diminution de l’appétit et une émèse sporadique chez tous les animaux pendant toute la durée de l’étude. Aucune mortalité liée au médicament n’a été observée, mais le gain de poids corporel était significativement inférieur dans le groupe qui a reçu la dose élevée pendant toute la période expérimentale. La fréquence cardiaque, la tension artérielle et les résultats de l’ECG étaient normaux pendant toute l’expérience. Les paramètres hématologiques sont restés inchangés sauf dans le groupe qui a reçu la dose élevée, où on a noté un taux marginalement faible d’hémoglobine pendant toute la période de traitement. Les analyses d’urine et les analyses sériques étaient normales sauf dans le groupe qui a reçu la dose élevée, où on a noté une diminution marginale du taux d’albumine à partir de la semaine 24, et des taux constamment élevés de phosphatase alcaline et de SGPT pendant toute la période d’administration. Les examens pathologiques macroscopiques étaient normaux dans tous les groupes sauf celui qui a reçu la dose élevée, où tous les chiens ont affiché une coloration foncée du foie, une décoloration brunâtre du pancréas, du thymus, des glandes surrénales, de la thyroïde, des testicules, des ovaires, des ganglions lymphatiques et des tissus adipeux, et une coloration grise des ovaires. Dans le groupe qui a reçu la dose élevée, le poids absolu de plusieurs organes a diminué, et le poids relatif des organes a augmenté. Le poids absolu et le poids relatif du foie ont augmenté dans le groupe qui a reçu la dose élevée. L’examen histologique a révélé des dépôts et une accumulation marquée de pigments granulaires jaunâtres dans les macrophages de divers tissus (dans les ovaires, dans les hépatocytes, dans les zones fasciculée et réticulée des glandes surrénales, dans l’épithélium biliaire et dans les tissus interstitiels et les cellules de Leydig des testicules), et ce, de manière liée à la dose chez les animaux qui ont reçu 10 et 40 mg/kg/jour. Le foie des mâles qui avaient reçu 40 mg/kg ne contenait pas de glycogène. On a observé de grosses cellules vacuolisées dans la zone fasciculée des glandes surrénales des animaux des deux sexes qui ont reçu la dose élevée. La desquamation et les spermatides géantes étaient manifestes chez certains chiens qui ont reçu la dose de 40 mg/kg, et un chien a démontré une activité spermatogène inférieure. Beaucoup de macrophages affichant des pigments jaunâtres ont été notés chez les chiens qui ont reçu la dose de 40 mg/kg, et chez 2 chiennes sur les 3 qui avaient reçu la dose de 10 mg/kg. Lors d’une autre expérience, 3 chiens Beagle mâles et 3 femelles ont reçu par voie orale des gélules de gélatine contenant des doses croissantes de kétoconazole (20, 40, 60 mg/kg/jour) pendant 6 mois. Un animal (60 mg/kg) est mort à la suite d’une gastro-entérite et d’une néphrite pendant la semaine 12. On a observé une perte pondérale liée à la dose ainsi qu’une diminution de l’appétit chez les animaux qui ont reçu plus de 20 mg/kg/jour. On n’a pas noté d’effet sur les résultats de l’ECG quelle que soit la dose, et sur les analyses sériques et hématologiques pendant les périodes d’administration des doses de 20 et 40 mg/kg.
À raison de 60 mg/kg/jour, on a observé une augmentation du taux de SGOT et d’haptoglobine, une légère diminution du taux de protéine totale et d’albumine, et une augmentation prononcée du taux de phosphatase alcaline et de SGPT. On a observé des diminutions de l’hématocrite, du taux d’hémoglobine et de globules rouges chez la plupart des animaux pendant la période d’administration de la dose de 60 mg/kg. Les résultats des analyses sériques et hématologiques se sont normalisés pendant la période de sevrage. L’examen pathologique macroscopique a révélé un thymus de petite taille (diminution du poids relatif et du poids absolu) et une enflure du foie (augmentation du poids relatif et du poids absolu) à 60 mg/kg; cependant, ces effets étaient réversibles puisqu’ils se sont normalisés pendant la période de sevrage. L’examen histologique a indiqué la présence de macrophages chargés de lipofuscine dans la vésicule biliaire, le foie, l’iléon, la rate, les ganglions lymphatiques, les testicules, les ovaires, les glandes surrénales et la prostate. Dans le foie, des lipo-pigments se sont accumulés dans les hépatocytes. La parotidite interstitielle avec réserve inférieure de proenzyme a été observée chez un chien. Aucune activité spermatogénique n’a été notée chez 2 chiens sur 3 – l’un avait une apparence immature et l’autre présentait une dégénérescence de l’épithélium germinal. On a noté des cellules de Leydig chargées de lipofuscine chez 2 chiens sur 3. On a observé une augmentation du nombre de cellules de remplacement claires et une activité sécrétrice inférieure de la prostate chez les chiens, sans activité spermatogénique.
Trois chiens mâles Beagle et trois femelles ont reçu par voie orale des gélules de gélatine à raison de 80 mg/kg/jour. Quatre animaux sont morts pendant la deuxième semaine de l’étude, un est mort à trois semaines et un pendant la quatrième semaine. L’anorexie avec perte pondérale progressive et épuisement a été observée chez tous les animaux. Tous les animaux ont présenté une augmentation de la fréquence cardiaque, une gastro-entérite grave et un ictère clinique. L’examen hématologique a démontré une augmentation du nombre de polynucléaires neutrophiles segmentés et une diminution du taux de lymphocytes et de plaquettes. On a constaté des augmentations marquées des taux de phosphatase alcaline, de SGPT et d’haptoglobine, ainsi que des augmentations moins marquées des taux de SGOT et de bilirubine. Les taux de protéine totale, d’albumine et de glucose ont diminué. À l’autopsie, on a observé des augmentations du poids absolu et du poids relatif du foie et des glandes surrénales, ainsi qu’une diminution du poids absolu et du poids relatif du thymus.
Carcinogénicité
Quatre groupes de 50 souris suisses albinos mâles et 50 femelles ont reçu des doses de 0, 5, 20 et 80 mg/kg/jour de kétoconazole par l’alimentation, pendant 18 mois. On n’a noté aucune différence significative entre les groupes pour ce qui était du taux de mortalité globale ou du moment du décès. On n’a obtenu aucune différence statistiquement significative entre les groupes pour ce qui était de l’incidence ou du type de tumeurs.
Chez un faible nombre de souris mâles qui ont reçu le médicament (4-6 %), on a remarqué une diminution de la taille des testicules et de la stimulation mammaire à l’autopsie. Une incidence accrue de glandes salivaires d’aspect brunâtre a aussi été notée chez les animaux des deux sexes qui ont reçu la dose de 80 mg/kg/jour. L’observation la plus significative était une augmentation liée à la dose des résultats pathologiques du pancréas (aspect brunâtre), qui n’a pas été observée chez les animaux témoins, mais qui est survenue chez environ 50 % des mâles et des femelles qui ont reçu la dose élevée.
Chez le rat Wistar (200 mâles, 200 femelles), l’administration orale de 0,5, 20 et 80 mg/kg/jour de kétoconazole dans l’alimentation pendant 24 mois n’a pas affecté le taux de mortalité comparativement aux témoins. À l’autopsie, les effets suivants liés à la dose ont été observés : aspect brunâtre des glandes salivaires et adiposité abdominale chez les animaux qui ont reçu les doses moyenne et élevée, fracture des jambes chez un mâle qui a reçu la dose élevée, 2 femelles qui ont reçu la dose moyenne et 10 femelles qui ont reçu la dose élevée. Ces résultats ont été relevés lors de l’étude de toxicité de 18 mois menée chez le rat. L’incidence globale et le type de tumeurs n’étaient pas significativement différents entre les groupes traités et les groupes témoins, sauf pour les rates qui ont reçu la dose élevée, chez lesquelles le taux global de tumeurs étaitmoindre.
Études sur la tératologie et la reproduction
Des études sur la reproduction et la tératologie ont été effectuées chez des rats et des lapins.
- 1. Étude sur la fertilité des mâles et des femelles
Des rats Wistar ont reçu du kétoconazole par l’alimentation à raison de 0, 10, 20, 40 et 80 mg/100 g d’aliments. Vingt mâles traités, accouplés chacun avec une femelle non traitée, et 20 mâles non traités accouplés chacun avec une femelle traitée ont été inclus dans chaque groupe, soit en tout 200 mâles et 200 femelles. Les animaux ont été sacrifiés le 22e jour de gestation, et les fœtus ont été accouchés par césarienne.
Dans les divers groupes de femelles non traitées, aucun effet ne pouvait être observé quant au poids corporel, à la consommation d’aliments, au taux de grossesse et à la durée de gestation des femelles adultes. Une femelle s’est accouplée avec un mâle qui avait reçu la dose de 40 mg; elle est morte pendant l’étude. Aucun effet n’a été observé sur le nombre d’implantations, la taille des portées, le poids des ratons à la naissance, le nombre et la distribution des fœtus vivants, morts ou résorbés. Aucun effet tératogène n’a été observé.
Dans les divers groupes de femelles qui ont reçu 10, 20 et 40 mg/100 g d’aliments, aucun effet n’a pu être observé sur tous les paramètres étudiés. L’incidence et le type d’anomalies observées dans les portées d’animaux traités par 10 et 20 mg/100 g d’aliments étaient similaires à ceux obtenus chez les portées d’animaux témoins (courbures des côtes et absence d’au moins un métatarse et un métacarpe). À raison de 40 mg/100 g d’aliments, on a aussi observé une formation anormale du genou et une hydropisie du train postérieur. La durée de gestation des femelles gravides de ce groupe était normale, mais l’embryotoxicité s’est manifestée par une diminution du nombre de sites d’implantation, une diminution de la taille des portées, une diminution du poids des petits à la naissance et une augmentation du taux de résorption.
Une femelle qui avait reçu 80 mg/100 g d’aliments est morte. À raison de 80 mg/100 g d’aliments, les femelles traitées ont affiché un gain corporel moindre, une consommation alimentaire inférieure, ainsi qu’un taux de grossesse moindre, ce qui indique une toxicité maternelle. À raison de 80 mg/100 g d’aliments, on a observé un effet tératogène clair incluant la syndactylie, l’oligodactylie ainsi qu’une formation anormale de la tête et des jambes. Trois groupes de 13 rates Wistar ont reçu quotidiennement 10, 20 et 40 mg/kg de kétoconazole par gavage, pendant 28 jours. Vingt-cinq animaux ont servi de témoins. Les animaux ont été sacrifiés 4 et 24 heures après la dernière administration du médicament; on a mesuré le taux plasmatique de progestérone et de 17-β-œstradiol par dosage radio-immunologique. Aucune différence n’a été notée entre les groupes traités et les groupes témoins. Étant donné que le kétoconazole influe sur les taux de progestérone et de 17-β-œstradiol chez l’humain, il se pourrait que les études antérieures sur la fécondité du rat ne soient pas des indicateurs fiables de l’effet du médicament sur la reproduction chez l’humain.
- 2. Étude sur l’embryotoxicité et la tératogénicité
Quatre études ont été menées auprès de rats Wistar et une étude auprès de lapins blancs de Nouvelle-Zélande.
Lors des deux études sur les rats, le kétoconazole a été administré dans l’alimentation du jour 6 au jour 15 de gestation, à des doses de, respectivement, 0, 10, 40 et 160 mg/100 g d’aliments et de 0, 10, 20, 40, 80 et 160 mg/100 g d’aliments. Vingt femelles traitées ont été incluses dans chaque groupe posologique ou, en tout, 80 et 120 femelles pour les deux études, respectivement.
Lors des deux études, le gain de poids corporel des rates gravides traitées était normal et comparable entre les groupes, sauf pour ce qui était d’une légère diminution possible de la consommation apparente d’aliments dans certains groupes, celui qui a reçu la dose de 160 mg/100 g d’aliments pendant la première étude, et ceux qui ont reçu les doses de 40 et 80 mg/100 mg (mais non dans celui qui a reçu la dose de 160 mg/100 g d’aliments) lors de la deuxième étude, de sorte qu’aucun effet lié à la dose n’était apparent pour ce qui était de la consommation d’aliments. Quel que soit le groupe, aucun animal n’est mort, et les rates gravides étaient normales dans tous les groupes sauf dans ceux qui ont reçu la dose de 160 mg/100 g d’aliments, où le taux de grossesse avait diminué d’environ 50 %. Aucun effet embryotoxique n’a été observé dans les groupes qui ont reçu 10, 20, 40 et 80 mg/100 g d’aliments, alors que dans le groupe qui a reçu 160 mg/100 g d’aliments, la taille des portées et le poids des petits à l’accouchement étaient inférieurs. Lors des deux études, le nombre de résorptions a augmenté, passant de < 2 % chez les animaux témoins à > 17,7 % et > 30 % chez les animaux qui ont reçu les doses élevées. Ces résultats indiquent un effet embryotoxique certain à raison de la dose de 160 mg/100 g d’aliments. Chez les rats des deux études qui ont reçu 10, 20 et 40 mg/100 g d’aliments, le type (courbure des côtes, absence de métacarpes et/ou de métatarses) et l’incidence des anomalies étaient les mêmes que celles observées chez les rats témoins non traités sauf pour ce qui était d’une femelle de la deuxième étude, traitée par 20 mg/100 g, qui a accouché de deux fœtus présentant un retard développemental embryologique. Aux doses de 80 et 160 mg/100 g d’aliments, on a observé un effet tératogène clair : > 70 % des fœtus des deux études présentaient des anomalies incluant l’oligodactylie ou la syndactylie, en plus des anomalies susmentionnées. On a aussi noté un cas de cœlosomie fœtale dans le groupe qui a reçu la dose de 160 mg/kg.
Lors d’une troisième étude menée chez des rats, le kétoconazole a été administré par gavage du jour 6 au jour 15 de gestation, à des doses de 0, 10, 40 et 160 mg/kg de poids corporel. Vingt femelles traitées ont été incluses dans chaque groupe de dose. Cette étude a été conçue pour comparer les effets de la substance testée administrée par l’alimentation, à raison de doses comparables. Les fœtus ont été accouchés par césarienne au jour 22 de la gestation présumée.
Aux doses de 10 et 40 mg/kg, aucun signe de toxicité maternelle n’a été observé sauf pour ce qui était d’une augmentation du nombre de résorptions à 40 mg/kg, lequel est passé de 1,2 % (témoins) à 3,6 %. On a noté une augmentation liée à la dose de l’incidence de l’oligodactylie chez les fœtus dont les mères ont été traitées dans le cadre de cette expérience. À la dose de 160 mg/kg, 19 femelles sur les 20 traitées entre le 3e et le 6e jour de l’administration du médicament sont mortes. Aucune gestation ne s’est produite chez la femelle qui a survécu.
Lors d’une quatrième étude, le kétoconazole a été administré par gavage du jour 6 au jour 15 de gestation, à des doses de 0, 2,5, 10 et 40 mg/kg de poids corporel. Vingt femelles traitées ont été incluses dans chaque groupe de dose. Cette étude a été conçue pour déterminer si les os manquants chez les fœtus de la troisième étude étaient réellement absents ou si l’ossification n’avait pas encore eu lieu. Les rates pouvaient accoucher leurs fœtus normalement. Les résultats de cette expérience indiquent que les métacarpes et les métatarses n’étaient pas vraiment manquants, et que l’ossification se produisait lorsque les femelles pouvaient accoucher leurs fœtus normalement. Cependant, l’incidence des fœtus morts-nés a augmenté par rapport à la valeur obtenue dans le groupe témoin, de 0,5 % à 32,7 % chez les rats qui ont reçu 40 mg/kg; on a noté du cannibalisme chez les jeunes des deux portées.
Dans une étude menée chez des lapins, le kétoconazole a été administré par gavage du jour 6 au jour 18 de gestation, à des doses de 0, 10 et 40 mg/kg de poids corporel. Vingt femelles traitées ont été incluses dans chaque groupe de dose. Les femelles ont été artificiellement inséminées, et les fœtus ont été accouchés par césarienne le jour 28 après l’insémination des lapines. Le taux de survie était de 100 % dans le groupe témoin et dans le groupe qui a reçu 10 mg/kg.
Deux femelles sont mortes dans le groupe qui a reçu 40 mg/kg. Le nombre de résorptions était significativement plus élevé, de manière dépendante de la dose : il était de 8,1 % chez les animaux témoins et de 21,2 % et 27,2 % chez les animaux qui ont reçu 10 et 40 mg/kg, respectivement. Des déformations osseuses ont été observées chez les fœtus appartenant aux groupes témoins et aux groupes traités, mais leur incidence était supérieure dans le groupe qui a reçu la dose de 40 mg/kg. Dans le groupe témoin, un fœtus est né en présentant une exencéphalie et, dans le groupe qui a reçu la dose élevée, un fœtus était de petite taille et affichait une cœlosomie. Chez le lapin, le kétoconazole a entraîné des signes de toxicité maternelle, d’embryotoxicité et de tératogénicité à raison de 40 mg/kg/jour.
- 3. Études sur les périodes périnatale et postnatale
Deux études ont été menées sur des rats Wistar. Dans la première étude, le kétoconazole a été administré par l’alimentation à des doses de 0, 10, 40 et 160 mg/100 g d’aliments et, dans la deuxième étude, par gavage à des doses de 0, 10, 40 et 80 mg/kg de poids corporel.
Le kétoconazole a été administré du jour 16 de gestation jusqu’à la troisième semaine de lactation. Vingt femelles ont été incluses dans chaque groupe de dose, soit un total de 160 femelles. Là aussi, les deux études ont été conçues pour comparer les effets de l’administration du kétoconazole dans l’alimentation et par gavage.
Lorsqu’il était administré par l’alimentation à raison de 10 mg/100 g d’aliments, aucun effet n’a pu être observé sur le poids corporel, la consommation d’aliments, la mortalité, le taux de gestation et la durée de la gestation. Par ailleurs, aucun effet n’a été observé quant à la taille des portées, au poids des petits à la naissance et à trois semaines, et au taux de survie pendant une période d’observation de trois semaines. À raison de 40 mg/100 g d’aliments, le seul signe de toxicité maternelle était une légère diminution (environ 12 %) de la consommation alimentaire. À raison de 40 mg/100 g d’aliments, on a noté une réduction de 15 % du nombre de fœtus vivants et une diminution similaire du taux de survie des petits à 3 semaines, ce qui indique que le kétoconazole est embryotoxique à 40 mg/100 g d’aliments. Aucune anomalie n’a été enregistrée dans les portées, mais à 40 mg/kg, le cannibalisme par la mère est survenu dans deux portées.
À une dose de 160 mg/kg, la toxicité maternelle était indiquée par un taux de mortalité de 10 %, un gain pondéral inférieur (1/10e du témoin), une consommation alimentaire moindre (réduction d’environ 30 %) et une légère diminution du taux de gestation (réduction de 20 %). L’embryotoxicité s’est traduite par une augmentation (environ 10 %) du pourcentage de fœtus morts nés. Ce pourcentage est possiblement faible en raison de l’augmentation du cannibalisme des fœtus (37 % des portées). Le poids à la naissance était inférieur et la plupart des petits sont morts peu après la naissance. Les petits qui ont survécu n’ont présenté aucun gain pondéral après une période de trois semaines.
Lorsque le kétoconazole était administré par gavage à des rates gravides, une toxicité maternelle et une embryotoxicité ont été notées de manière dépendante de la dose. À 10 mg/kg, le gain pondéral moyen des mères a diminué de 15 %, mais la consommation alimentaire a été peu affectée. À raison de cette même dose, le pourcentage de fœtus morts-nés a augmenté de 3,4 % comparativement à < 1 % chez les animaux témoins; la taille moyenne des portées a diminué, de 12,4 chez les témoins à 10,4 chez les rats qui ont reçu la dose de 10 mg/kg. À 40 mg/kg et à 80 mg/kg, la toxicité maternelle s’est traduite par une mortalité accrue (25 % et 90 %, respectivement). De plus, à 40 mg/kg, 50 % des fœtus étaient morts nés, et les autres sont morts peu après la naissance. À 80 mg/kg, aucun fœtus vivant n’est né.
Lors des études chez l’animal, la toxicité du kétoconazole s’est manifestée à des doses inférieures lorsque ce médicament a été administré par gavage plutôt que mélangé dans l’alimentation.
Mutagénicité :
Études in vitro
Aucune activité mutagène n’a été administrée lors du test d’Ames avec S. typhimurium en présence d’enzymes activant le métabolisme, à des doses de kétoconazole atteignant 50 mcg/plaque.
Études in vivo
Lors du test de létalité dominante mené chez les souris mâles et femelles, on n’a pas observé d’augmentation de l’incidence des mutations chez la descendance mâle ou femelle après l’administration de doses de kétoconazole atteignant 160 mg/kg. Lors du test du micronoyau réalisé chez des souris mâles, aucun effet n’a été observé à des doses atteignant 80 mg.
BIBLIOGRAPHIE
- 1. Borgers M, Van Den Bossche H, De Brabander M.: The mechanism of action of the new antimycotic ketoconazole. American Journal of Medicine. 1983,74 (lB): 2-8.
- 2. Janssen P, Symoens J.: Hepatic reactions during ketoconazole treatment. American Journal of Medicine. 1983, 74 (lB): 80-85.
- 3. Pont A, Williams PL, Azhar S.: Ketoconazole blocks testosterone synthesis. Arch. Intern. Med. 1982, 142: 2137-2140.
- 4. Santen JR, Van Den Bossche H, Symoens J, Brugmans J, De Coster R: Site of action of low dose ketoconazole on androgen biosynthesis in men. J. Clin. Endocrin. 1983,57: 732-736.
- 5. Trachtenberg J.: Ketoconazole therapy in advanced prostatic cancer. J. Urol. 1984, Jul; 132 (1): 61-3.
- 6. Pont A, Williams PL, Loose DS, etal.: Ketoconazole blocks adrenal steroid synthesis. Ann. Intern. Med. 1982, 97: 370-372.
- 7. Levine HB, ed.: Ketoconazole in the management of fungal disease. Sydney: ADIS Press, 1982.
- 8. Graybill JR, Drutz DJ.: Ketoconazole: A major innovation for treatment of fungal disease. Ann. Intern. Med. 1980, 93: 921-923.
- 9. Brass C, Galgiani JN, Blaschke TF, Defelice R, O’Reilly RA, Stevens DA.: Disposition of ketoconazole, an oral antifungal, in humans. Antimicrob. Agents Chemother. 1982, 21: 151-158.
- 10. Dismukes WE, Stamm AM, Graybill JR, et al Treatment of systemic mycoses with ketoconazole: emphasis on toxicity and clinical response in 52 patients. Ann. Intern. Med. 1983, 98: 13-20.
- 11. Horsburgh CR, Kirkpatrick CH.: Long-term therapy of chronic mucocutaneous candidiasis with ketoconazole: experience with twenty-one patients. Am. J. Med. 1983,74: 23-29.
- 12. Stevens DA, Stiller RL, Williams PL, Sugar AM.: Experience with ketoconazole in three major manifestations of progressive coccidioidomycosis. Am. J. Med. 1983,74: 58-63.
- 13. Slama TG.: Treatment of dissemmated and progressive cavitary histoplasmosis with ketoconazole. Am. J. Med. 1983,74: 70-73.
- 14. Meunier-Carpentier F.: Treatment of mycoses on cancer patients. Am. J. Med. 1983,74: 74-
79.
- 15. Jorgensen JH, Alexander GA, Graybill JR, Drutz DJ.: Sensitive bioassay for ketoconazole in serum and cerebrospinal fluid. Antimicrob. Agents Chemother. 1981, 20: 59-62.
- 16. Lewis JH, Zimmerman JH, Benson GD, Ishak KG.: Hepatic injury associated with ketoconazole therapy. Analysis of 33 cases. Gastroenterol. 1984, 86: 503-513.
- 17. Andrews FA, Peterson LR, Beggs WH, Crankshaw D, Sarosi GA.: Liquid chromatographic assay of ketoconazole. Antimicrob. Agents Chemother. 1981, 19:110- 113.
- 18. Borger M.: Mechanism of action of antifungal drugs, with special reference to the imidazole derivatives. Rev. Infect. Dis. 1980,2: 520-534.
- 19. Levine HB.: Resistance to ketoconazole. Lancet 1982, 2: 211.
- 20. Duarte PA, Chow CC, Simmons F, Ruskm J.: Fatal hepatitis associated with ketoconazole therapy. Arch. Intem. Med. 1984, 144: 1069-1070.
- 21. Monographie de NizoralMD. Janssen Pharmaceuticals, Inc. (Ontario) Canada. Le 12 août 1997.