


Monographie de produit - Apo-Raloxifene
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et concentration | Ingrédients non médicinaux cliniquement importants |
| Orale | Comprimés de 60 mg | Lactose Pour la liste complète, voir Formes posologiques,composition et conditionnement. |
INDICATIONS ET USAGE CLINIQUE
APO-RALOXIFENE (chlorhydrate de raloxifène) est indiqué dans :
- le traitement de l’ostéoporose chez les femmes ménopausées;
- la prévention de l’ostéoporose chez les femmes ménopausées.
Il faut envisager l’instauration d’un traitement pharmacologique conjointement avec un programme éducatif et des modifications appropriées du style de vie lorsque le diagnostic d’ostéoporose ménopausique a été posé.
Aucune observation clinique ni aucun résultat de test ne peuvent quantifier avec certitude le risque d’ostéoporose ménopausique. Toutefois, l’évaluation clinique peut aider à identifier les femmes présentant un risque accru. Les facteurs de risque généralement reconnus comprennent ascendance blanche ou asiatique, taille mince, carence œstrogénique précoce, tabagisme, consommation d’alcool, alimentation pauvre en calcium, mode de vie sédentaire, antécédents d’une fracture quelconque après l’âge de 40 ans et antécédents familiaux d’ostéoporose. Plus le nombre de facteurs de risque est élevé, plus la probabilité d’ostéoporose ménopausique est élevée. Ces facteurs de risque peuvent être pris en considération avant d’envisager d’utiliser APO-RALOXIFENE pour la prévention de l’ostéoporose ménopausique.
Pour le traitement ou la prévention de l’ostéoporose, un supplément de calcium et/ou de vitamine D doit être ajouté à l’alimentation si l’apport quotidien est insuffisant.
Gériatrie : Dans l’essai sur le traitement de l’ostéoporose, l’innocuité et l’efficacité chez les femmes ménopausées plus jeunes et plus âgées semblent comparables (voir MISES EN GARDE ET PRÉCAUTIONS).
Pédiatrie : L’innocuité et l’efficacité d’APO-RALOXIFENE n’ont pas été étudiées chez les enfants.
APO-RALOXIFENE ne doit donc pas être utilisé chez les enfants (voir MISES EN GARDE ET PRÉCAUTIONS).
CONTRE-INDICATIONS
- APO-RALOXIFENE est contre-indiqué chez les patientes ayant une hypersensibilité au médicament, à l’un des ingrédients du produit ou à un composant du contenant. Pour la liste complète, voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT de la monographie.
APO-RALOXIFENE est contre-indiqué chez les femmes en âge de procréer.
L’administration d’APO-RALOXIFENE (chlorhydrate de raloxifène) pendant la grossesse peut être associée à un risque accru de malformations congénitales chez le fœtus.
- APO-RALOXIFENE est contre-indiqué chez les femmes ayant ou ayant déjà eu des manifestations thromboemboliques veineuses, y compris les thromboses veineuses profondes, les embolies pulmonaires ou les thromboses des veines rétiniennes.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Œstrogénothérapie concomitante : Les renseignements concernant l’innocuité de l’administration concomitante d’APO-RALOXIFENE (chlorhydrate de raloxifène) et d’hormonothérapie systémique (œstrogènes avec ou sans progestatif) sont limités et par conséquent, l’utilisation conjointe d’APO-RALOXIFENE et d’œstrogènes systémiques n’est pas recommandée.
Endomètre : Tout saignement utérin inexpliqué doit être examiné en fonction des indications cliniques.
Sein : Toute anomalie mammaire inexpliquée survenant au cours du traitement par APO-RALOXIFENE doit être examinée.
Autres mesures de prévention et de traitement de l’ostéoporose : On doit recommander aux patientes de prendre des suppléments de calcium ou de vitamine D si l’apport alimentaire quotidien est insuffisant. Des exercices pour les articulations portantes doivent être envisagés en plus de la modification de certains comportements comme le tabagisme ou la consommation d’alcool, si cela est nécessaire.
Cardiovasculaires
Vasodilatation
APO-RALOXIFENE ne réduit pas la vasodilatation (bouffées de chaleur) associée à la carence œstrogénique. Chez certaines patientes, la vasodilatation peut survenir au début du traitement par APO-RALOXIFENE.
Manifestations thromboemboliques veineuses
Les risques et les avantages doivent être soupesés dans le cas des femmes exposées à des maladies thromboemboliques quelle qu’en soit la raison. On doit interrompre le traitement par APO-RALOXIFENE au moins 72 heures avant une période d’immobilisation prolongée et pendant cette période (par ex., convalescence post-chirurgicale, alitement prolongé) et ne le reprendre que lorsque la patiente est pleinement ambulatoire. Dans les essais cliniques, les femmes traitées par APO-RALOXIFENE couraient un risque accru de manifestations thromboemboliques veineuses (TEV) telles que thrombose veineuse profonde et embolie pulmonaire. Les TEV ont été signalées rarement dans les essais sur la prévention et le traitement de l’ostéoporose survenant à un taux de 1,44, 3,32 et 3,63 manifestations par 1 000 années-personnes avec le placebo, le raloxifène à 60 mg/jour et le raloxifène à 120 mg/jour, respectivement. L’incidence des TEV signalées lors de l’essai RUTH (Raloxifene Use for The Heart) était de 2,70 et 3,88 manifestations par 1 000 années-personnes avec le placebo et le raloxifène à 60 mg/jour, respectivement.
D’autres manifestations thromboemboliques veineuses peuvent également survenir. Une manifestation moins grave, une thrombophlébite superficielle, a également été signalée plus souvent avec raloxifène. Le plus grand risque de survenue des thromboses veineuses profondes et des embolies pulmonaires survient au cours des 4 premiers mois de traitement. L’ampleur de ce risque est similaire à celle associée à l’hormonothérapie substitutive.
Accidents vasculaires cérébraux (AVC)
Il convient d’évaluer les risques et les avantages de raloxifène avant de le prescrire aux femmes ménopausées ayant des antécédents d’AVC ou de facteurs de risque d’AVC importants, tels un accident ischémique transitoire ou de la fibrillation auriculaire. L’essai RUTH a évalué les effets de raloxifène chez les femmes ménopausées (âge moyen = 67 ans) atteintes d’une maladie cardiaque ou présentant un risque élevé de manifestations coronariennes. L’essai RUTH a démontré une augmentation du nombre de décès dus à un AVC chez les femmes prenant Evista par rapport à celles recevant un placebo. L’incidence des décès dus à un AVC a été de 1,5 par 1 000 femmes par année pour le placebo comparativement à 2,2 par 1 000 femmes par année pour Evista (p = 0,0499). L’incidence d’AVC, d’infarctus du myocarde, d’hospitalisations dues à un syndrome coronarien aigu, de décès d’origine cardiovasculaire et de décès toutes causes confondues a été comparable avec Evista et avec le placebo.
Système endocrinien et métabolisme
Hypertriglycéridémie induite par les œstrogènes
Les patientes ayant des antécédents d’hypertriglycéridémie induite par les œstrogènes peuvent présenter des augmentations des taux de triglycérides pendant le traitement par raloxifène. Par conséquent, il faut surveiller les taux de triglycérides chez ces patientes et réévaluer le profil risques- avantages du traitement par raloxifène (voir ESSAIS CLINIQUES, Effets sur le métabolisme des lipides).
Troubles hépatiques
Le raloxifène a été étudié à raison d’une dose unique chez des patientes qui présentaient une cirrhose de la classe A selon la classification de Child-Pugh et dont la concentration sérique totale de bilirubine variait entre 0,6 et 2,0 mg/dL (10,3 et 34,2 mmol/L). Les concentrations plasmatiques du raloxifène étaient environ 2,5 fois plus élevées que dans les groupes témoins et corrélées avec les concentrations de bilirubine. L’innocuité et l’efficacité du raloxifène n’ont pas été établies chez les patientes ayant une insuffisance hépatique modérée ou grave.
Métabolisme des lipides
APO-RALOXIFENE abaisse les taux sériques de cholestérol total et de LDL-cholestérol de 6 % à 11 %, mais ne modifie pas les taux de HDL-cholestérol ni de triglycérides. Le taux de la sous-fraction HDL-2-cholestérol est augmenté par raloxifène. Ces effets doivent être pris en compte chez les patientes pouvant nécessiter un traitement contre l’hyperlipidémie. L’administration concomitante de raloxifène et des hypolipidémiants n’a pas été étudiée.
Considérations périopératoires
Immobilisation
On doit interrompre le traitement par APO-RALOXIFENE au moins 72 heures avant une période d’immobilisation prolongée (par ex., convalescence post-chirurgicale, alitement prolongé) et pendant cette période, et ne le reprendre que lorsque la patiente est pleinement ambulatoire en raison du risque accru de manifestations thromboemboliques veineuses.
Psychiatriques
Cognition et affect
Tout changement de l’affect et de la fonction cognitive survenant au cours du traitement par APO-RALOXIFENE doit être examiné en fonction des indications cliniques.
Populations particulières
Grossesse
APO-RALOXIFENE ne doit pas être administré aux femmes enceintes ou susceptibles de l’être (voir CONTRE-INDICATIONS).
Allaitement
APO-RALOXIFENE ne doit pas être administré aux femmes qui allaitent (voir CONTRE-INDICATIONS). On ignore si le raloxifène est excrété dans le lait humain.
Emploi chez les femmes préménopausées
L’innocuité d’APO-RALOXIFENE chez les femmes préménopausées n’a pas été établie et son emploi n’est pas indiqué dans ce cas.
Emploi chez les enfants (< 18 ans)
APO-RALOXIFENE ne doit pas être utilisé chez les enfants.
Emploi en gériatrie
Parmi les 7 705 femmes ménopausées ayant participé à l’essai sur le traitement de l’ostéoporose, 4 621 faisaient partie de la catégorie gériatrique (âgées de plus de 65 ans) dont 845 avaient plus de 75 ans. Dans l’essai sur le traitement de l’ostéoporose, l’innocuité et l’efficacité chez les femmes ménopausées plus jeunes et plus âgées semblent comparables.
Emploi chez les hommes
APO-RALOXIFENE n’est pas indiqué chez les hommes.
Surveillance et examens de laboratoire
Il faut surveiller le temps de Quick lors de l’instauration et de l’arrêt du traitement par APO-RALOXIFENE s’il est administré concomitamment avec de la warfarine ou d’autres dérivés coumariniques (voir INTERACTIONS MÉDICAMENTEUSES).
EFFETS INDÉSIRABLES
L’innocuité du raloxifène a été établie dans des essais contrôlés par placebo, par œstrogènes et par hormonothérapie substitutive de phases 2 et 3. La base de données primaire sur l’innocuité du raloxifène dans la prévention de l’ostéoporose comprenait 12 études; pour le traitement, un vaste essai multinational, contrôlé par placebo a été mené. La durée du traitement lors des essais sur la prévention portant sur 2 036 femmes sous raloxifène allait de 2 à 30 mois. Dans l’essai sur le traitement de l’ostéoporose, 5 129 femmes ont reçu le raloxifène (2 557 à raison de 60 mg/jour et 2 572 à raison de 120 mg/jour) pendant 36 mois. L’essai sur le traitement de l’ostéoporose a été prolongé de 12 mois et au cours de cette quatrième année, les patientes pouvaient utiliser concomitamment les bisphosphonates, les fluorures et la calcitonine.
Vue d’ensemble des effets indésirables
Les effets indésirables liés au traitement par raloxifène le plus souvent observés au cours des essais contrôlés par placebo, en double insu sur le traitement et la prévention de l’ostéoporose étaient la vasodilatation et les crampes aux jambes.
La vasodilatation (bouffées de chaleur) était courante chez les femmes sous placebo, et sa fréquence était légèrement plus élevée chez les femmes du groupe raloxifène. La survenue de cette manifestation a été signalée le plus souvent au cours des 6 premiers mois de traitement et a rarement été signalée de nouveau par la suite.
Les manifestations thromboemboliques veineuses (TEV) et les embolies pulmonaires sont des effets indésirables rares, mais graves associés au raloxifène. Le plus grand risque de thrombose veineuse profonde et d’embolie pulmonaire survient au cours des 4 premiers mois de traitement.
L’essai RUTH qui a évalué les effets de raloxifène chez les femmes ménopausées (âge moyen = 67 ans) atteintes d’une maladie cardiaque ou présentant un risque élevé de manifestations coronariennes a démontré une augmentation du nombre de décès dus à un AVC chez les femmes prenant raloxifène par rapport à celles recevant un placebo (voir MISES EN GARDE ET PRÉCAUTIONS).
La majorité des effets indésirables qui sont survenus au cours des essais cliniques ont été bénins et n’ont pas nécessité l’arrêt du traitement. Sur les 2 557 femmes sous raloxifène dans l’essai sur le traitement de l’ostéoporose, 10,9 % ont abandonné le traitement en raison des effets indésirables et il en était de même pour 8,8 % des 2 576 femmes sous placebo. Dans les essais sur la prévention de l’ostéoporose, 11,4 % des 581 femmes sous raloxifène et 12,2 % des 584 femmes sous placebo ont abandonné le traitement.
Effets indésirables du médicament observés dans les essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés lors des essais cliniques sur un autre médicament. Les renseignements sur les effets indésirables liés à un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour déterminer les effets indésirables liés au médicament et en calculer les taux approximatifs.
Effets indésirables observés dans les essais cliniques contrôlés par placebo Le Tableau 1 donne les effets indésirables survenus au cours des essais cliniques contrôlés par placebo sur le traitement (jusqu’à 3 ans) et la prévention de l’ostéoporose par raloxifène à une fréquence ≥ 1,0 % dans le groupe raloxifène et à une incidence significativement supérieure que dans le groupe placebo.
Tableau 1 : Effets indésirables survenus dans les essais cliniques contrôlés par placebo sur l’ostéoporose (jusqu’à 36 mois) à une fréquence ≥ 1,0 % chez les femmes sous raloxifène (60 mg une fois par jour) et à une incidence significativement supérieure que dans le groupe placebo
| Appareil ou système | Traitement de l’ostéoporose | Prévention de l’ostéoporose | ||
RALOXIFÈNE N = 2 557 % | Placebo N = 2576 % | RALOXIFÈNE N = 581 % | Placebo N = 584 % | |
| Organisme pris dans sa totalité | ||||
| Syndrome grippal | 13,5* | 11,4 | 14,6 | 13,5 |
| Crampes aux jambes | 7,0* | 3,7 | 5,9* | 1,9 |
| Appareil cardiovasculaire | ||||
| Vasodilatation | 9,7* | 6,4 | 24,6 | 18,3 |
| Métabolisme et nutrition | ||||
| Diabète sucré | 1,2* | 0,5 | A | A |
A – Incidence avec le placebo supérieure ou égale à celle avec raloxifène.
* Significativement différent (p < 0,05) du placebo.
Contrôle glycémique
Dans l’essai sur le traitement de l’ostéoporose, le diabète sucré a été signalé plus souvent comme effet indésirable dans le groupe raloxifène (1,2 %) que dans le groupe placebo (0,5 %). Toutefois, il n’y avait pas de différence dans la glycémie à jeun et les taux d’hémoglobine glycosylée (mesures objectives du contrôle glycémique) entre ces deux groupes.
Œdème périphérique observé au cours des essais sur le traitement et la prévention Dans les essais sur le traitement et la prévention, une tendance significative a été observée démontrant un lien entre la dose et l’œdème périphérique. La fréquence cumulative de la manifestation à la dose de 60 mg/jour était de 5,2 % chez les patientes traitées par raloxifène par rapport à 4,4 % chez les patientes recevant le placebo dans l’essai sur le traitement, et elle était de 3,1 % chez les patientes traitées par raloxifène par rapport à 1,9 % chez les patientes recevant le placebo dans l’essai sur la prévention; ce qui n’était pas une différence statistiquement significative.
Effets indésirables observés au cours de l’essai sur le traitement de l’ostéoporose de 48 mois
L'essai clinique sur le traitement de l'ostéoporose a été prolongé de 12 mois, au cours de la quatrième année, les patientes pouvaient prendre des bisphosphonates, des fluorures et la calcitonine de façon concomitante. Les données sur l’incidence des effets indésirables liés au traitement survenant à une fréquence ≥ 1,0 % chez les femmes sous raloxifène et à une incidence significativement supérieure que dans le groupe placebo après la quatrième année de l’essai sur le traitement de l’ostéoporose avaient tendance à être généralement semblables à celles des trois premières années présentées au Tableau 1.
Après 48 mois de l’essai sur le traitement de l’ostéoporose, la vasodilatation a été signalée chez 10,6 % des patientes sous raloxifène par rapport à 7,1 % de celles sous placebo (p < 0,001), et les crampes aux jambes ont été signalées chez 9,2 % des patientes sous raloxifène par rapport à 6,0 % de celles sous placebo (p < 0,001).
Après 48 mois du même essai sur le traitement de l’ostéoporose, les effets indésirables suivants liés au traitement ont également été observés plus souvent dans le groupe raloxifène que dans le groupe placebo (p < 0,05) : syndrome grippal (16,2 % dans le groupe raloxifène par rapport à 14,0 % dans le groupe placebo), trouble utérin (fluide endométrial; 12,7 % dans le groupe raloxifène par rapport à 9,6 % dans le groupe placebo), diabète sucré (1,5 % dans le groupe raloxifène par rapport à 0,7 % dans le groupe placebo) et œdème périphérique (7,1 % dans le groupe raloxifène par rapport à 6,1 % dans le groupe placebo).
Effets indésirables observés dans un essai clinique portant sur des femmes ménopausées qui présentaient un risque accru de manifestations coronariennes importantes L’innocuité de raloxifène (60 mg une fois par jour) a été évaluée lors d’un essai multinational contrôlé par placebo mené auprès de 10 101 femmes ménopausées (âgées de 55 à 92 ans) qui présentaient une coronaropathie documentée ou de multiples facteurs de risque de coronaropathie. La durée médiane d’exposition au traitement était de 5,1 ans pour les deux groupes de traitement (voir ESSAIS CLINIQUES). Parmi les 5 044 femmes traitées par raloxifène, 25 % ont abandonné le traitement en raison d’un effet indésirable. Ce fut également le cas pour 24 % des 5 057 femmes du groupe placebo. L’incidence de mortalité toutes causes confondues par an était comparable dans le groupe raloxifène (2,07 %) et le groupe placebo (2,25 %).
Les effets indésirables signalés à une fréquence ≥ 2,0 % qui ont été considérés comme étant possiblement liés à raloxifène et qui sont survenus à un taux significativement supérieur sur le plan statistique par rapport au placebo étaient oedème périphérique (raloxifène 14,1 % versus placebo 11,7 %), spasmes musculaires/crampes aux jambes (raloxifène 12,1 % versus placebo 8,3 %), bouffées de chaleur (raloxifène 7,8 % versus placebo 4,7 %), manifestations thromboemboliques veineuses (raloxifène 2,0 % versus placebo 1,4 %) et lithiase biliaire (raloxifène 3,3 % versus placebo 2,6 %). Bien que la lithiase biliaire ait été signalée plus souvent dans le groupe raloxifène que dans le groupe placebo, il n’y avait pas de différence significative dans le nombre de cas de cholécystectomie signalés (raloxifène 2,3 % versus placebo 2 %).
Le cancer de la vessie a été signalé chez 0,2 % (10/5 044) des patientes du groupe raloxifène par rapport à 0,1 % (4/5 057) de celles du groupe placebo lors de l’essai RUTH. Dans un essai contrôlé par placebo portant sur le traitement de l’ostéoporose, le cancer de la vessie a été signalé chez 0,1 % (3/5 129) des patientes du groupe raloxifène par rapport à 0,2 % (4/2 576) de celles du groupe placebo.
Comparaison des effets indésirables avec raloxifène et l'hormonothérapie substitutive
Le raloxifène (N = 317) a été comparé avec une hormonothérapie substitutive (HTS) combinée continue ou cyclique (N = 96) dans le cadre de 3 essais cliniques sur la prévention de l’ostéoporose.
Les incidences des douleurs mammaires (4,4 % dans le groupe raloxifène, 37,5 % dans le groupe HTS combinée continue, et 29,7 % dans le groupe HTS cyclique), des saignements vaginaux (6,2 % dans le groupe raloxifène, 64,2 % dans le groupe HTS combinée continue et 88,5 % dans le groupe HTS cyclique) et des douleurs abdominales (6,6 % dans le groupe raloxifène, 10,4 % dans le groupe HTS combinée continue et 18,7 % dans le groupe HTS cyclique) étaient significativement inférieures dans le groupe raloxifène par rapport aux deux groupes recevant l’HTS (p < 0,05).
L’incidence de la vasodilatation (28,7 % dans le groupe raloxifène, 3,1 % dans le groupe HTS combinée continue et 5,9 % dans le groupe HTS cyclique) quant à elle était significativement plus élevée dans le groupe raloxifène par rapport aux deux groupes recevant l’HTS (p < 0,05).
Changements des valeurs de laboratoire : Les changements suivants des concentrations d’analytes sont fréquemment observés au cours du traitement par raloxifène : augmentation de la concentration sérique de la sous-fraction HDL-2-cholestérol et de l’apolipoprotéine A1; diminution des concentrations sériques de cholestérol total, de LDL-cholestérol, de fibrinogène, d’apolipoprotéine B et de lipoprotéine (a). Le raloxifène augmente légèrement les concentrations de globuline liant les hormones, y compris celles liant les stéroïdes sexuels et les corticostéroïdes et celle fixant la thyroxine, ce qui augmente les concentrations totales d’hormones. Rien ne démontre que ces changements des concentrations de globuline liant les hormones modifient les concentrations des hormones libres correspondantes.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses significatives sur le plan clinique
Cholestyramine : La cholestyramine, une résine échangeuse d’anions, réduit significativement l’absorption et le cycle entéro-hépatique du raloxifène. Ces deux agents ne doivent pas être administrés en concomitance. Bien qu’elles n’aient pas fait l’objet d’études, il est prévu que les autres résines échangeuses d’anions auront des effets similaires.
Warfarine : L’administration concomitante du raloxifène et de la warfarine ne modifie pas la pharmacocinétique de ces composés. Toutefois, de légères diminutions du temps de Quick ont été observées dans des études à dose unique. On doit surveiller le temps de Quick si le raloxifène et la warfarine ou d’autres dérivés coumariniques sont administrés concomitamment.
Interactions médicamenteuses
Ampicilline et autres antimicrobiens oraux : Les concentrations de pointe du raloxifène sont plus faibles lorsque celui-ci est administré avec l’ampicilline. Cette baisse reflète la réduction du cycle entéro-hépatique associée à la diminution du nombre d’entérobactéries due à l’action de l’antibiotique. Étant donné que le degré global d’absorption et la vitesse d’élimination du raloxifène ne sont pas modifiés, ce médicament peut être administré concomitamment avec l’ampicilline. Dans l’essai sur le traitement de l’ostéoporose, l’administration concomitante d’antimicrobiens oraux (y compris l’amoxicilline, la céphalexine, la ciprofloxacine, les macrolides, l’association sulfaméthoxazole/triméthoprime et la tétracycline) n’a pas modifié les concentrations plasmatiques du raloxifène.
Corticostéroïdes : L’administration prolongée du raloxifène à des femmes ménopausées n’a pas d’effets sur la pharmacocinétique de la méthylprednisolone administrée en une dose orale unique.
Digoxine : Le raloxifène n’a pas d’effets sur la pharmacocinétique de la digoxine. Dans l’essai sur le traitement de l’ostéoporose, l’administration concomitante de la digoxine n’a pas modifié les concentrations plasmatiques du raloxifène.
Médicaments du tube digestif : L’administration concomitante de carbonate de calcium ou d’antiacides à base d’hydroxyde d’aluminium ou de magnésium n’a pas d’effet sur l’exposition systémique au raloxifène. Dans l’essai sur le traitement de l’ostéoporose, l’administration concomitante de médicaments du tube digestif (y compris le bisacodyl, le cisapride, le docusate, les antagonistes des récepteurs H2, les laxatifs, le lopéramide, l’oméprazole et le psyllium) n’a pas modifié les concentrations plasmatiques du raloxifène.
Médicaments à forte capacité de liaison aux protéines : Le raloxifène est lié à plus de 95 % aux protéines plasmatiques. L’essai sur le traitement de l’ostéoporose a évalué les effets des médicaments à forte capacité de liaison aux protéines administrés concomitamment (comme le diazépam, le gemfibrozil, l’ibuprofène, le naproxène et la warfarine) sur les concentrations plasmatiques du raloxifène. Aucun effet cliniquement significatif de ces agents sur les concentrations plasmatiques du raloxifène n’a été signalé. In vitro, le raloxifène n’a pas entravé la liaison de la phénytoïne, du tamoxifène ni de la warfarine.
Médicaments fortement glycuronidés : Le raloxifène subit une importante glycuronidation de premier passage. L’essai sur le traitement de l’ostéoporose a évalué les effets des médicaments fortement glycuronidés (comme l’acétaminophène, le kétoprofène, la morphine et l’oxazépam) administrés concomitamment sur les concentrations plasmatiques du raloxifène. Aucun effet cliniquement significatif de ces agents sur les concentrations du raloxifène n’a été signalé.
Autres médicaments : L’essai clinique sur le traitement de l’ostéoporose a évalué les effets des médicaments concomitants sur les concentrations plasmatiques du raloxifène. Les 152 médicaments administrés le plus couramment ont été regroupés en classes pharmacologiques selon l’usage thérapeutique. Les médicaments couramment administrés en concomitance comprenaient : les inhibiteurs de l’enzyme de conversion de l’angiotensine et les antagonistes de l’angiotensine, les agonistes et les antagonistes alpha, les anticholinergiques, les antidépresseurs, les antimicrobiens, les antipsychotiques, les benzodiazépines, les bêta-bloquants, les bêta-agonistes, les bisphosphonates, les inhibiteurs calciques, les diurétiques, les préparations à base d’œstrogènes, les glucocorticoïdes, la guaifénésine, les anti-H1, les anti-H2, les inhibiteurs de la pompe à protons, les hypoglycémiants, les hypolipidémiants, les préparations à base de fer, les myorelaxants, les nitrates, les hypnotiques non-benzodiazépines, les anti-inflammatoires non stéroïdiens (AINS), les analgésiques opioïdes, la théophylline et les préparations d’agents thyroïdiens. Aucun effet cliniquement significatif de ces agents sur les concentrations plasmatiques du raloxifène n’a été signalé.
Interactions médicament-aliments
APO-RALOXIFENE peut être administré avec ou sans aliments.
Effets du médicament sur les essais de laboratoire
Les interactions avec les examens de laboratoire n’ont pas été établies (voir EFFETS INDÉSIRABLES pour d’autres renseignements sur les examens de laboratoire).
POSOLOGIE ET ADMINISTRATION
Dose recommandée
La dose recommandée est d’un comprimé d’APO-RALOXIFENE (chlorhydrate de raloxifène) à 60 mg par jour en tout temps avec ou sans aliments.
Dose oubliée
Si une dose quotidienne prévue d’APO-RALOXIFENE est oubliée, la patiente doit prendre le comprimé dès qu’elle s’en souvient et reprendre le traitement à raison d’un comprimé une fois par jour par la suite. Il ne faut pas prendre deux doses à la fois.
SURDOSAGE
Dans une étude de 8 semaines portant sur 63 femmes ménopausées, une dose de 600 mg/jour de chlorhydrate de raloxifène a été bien tolérée. Aucun cas de surdosage au raloxifène n’a été signalé au cours des essais cliniques.
Le surdosage a été signalé très rarement (moins de 1 patiente traitée sur 10 000 [< 0,01 %]) dans les rapports non sollicités d’effets indésirables après commercialisation. La surdose la plus élevée était d’environ 1,5 gramme. Aucun décès associé à un surdosage n’a été signalé. Chez les adultes, les symptômes signalés chez les patientes qui ont pris plus de 120 mg en une seule fois comprenaient les crampes aux jambes et les étourdissements. Dans certains cas, le surdosage n’a entraîné aucun effet indésirable.
Dans les cas de surdosage accidentel chez les enfants de moins de 2 ans, la dose maximale signalée était de 180 mg. Chez les enfants, les symptômes signalés comprenaient l’ataxie, les étourdissements, les vomissements, les éruptions cutanées, la diarrhée, les tremblements et les bouffées de chaleur, ainsi que des élévations de la phosphatase alcaline.
Il n’y a pas d’antidote spécifique au raloxifène.
Pour le traitement d’une surdose soupçonnée, contactez le centre antipoison régional.
ACTION ET PHARMACOLOGIE CLINIQUE
Mécanisme d’action
Le raloxifène est un modulateur sélectif des récepteurs œstrogéniques (MSRE) qui appartient à la classe des benzothiophènes. Du fait de son profil de modulateur sélectif des récepteurs œstrogéniques (MSRE), le raloxifène a des effets agonistes des œstrogènes sur les os et le métabolisme des lipides et des effets antagonistes des œstrogènes sur les tissus utérins et mammaires. L’action biologique du raloxifène, comme celle des œstrogènes, s’exerce au moyen d’une forte affinité pour les récepteurs œstrogéniques et par régulation de l’expression génique. Cette liaison entraîne une expression différentielle de plusieurs gènes à régulation œstrogénique dans divers tissus.
Pharmacodynamie
Effets sur le squelette
L’os subit un remodelage constant du début jusqu’à vers le milieu de la l’âge adulte. Au cours de ce processus, l’os résorbé est remplacé complètement par le nouvel os qui se forme, créant ainsi un équilibre entre la résorption et la formation osseuses. La masse osseuse demeure donc relativement constante. Les œstrogènes produits par les ovaires sont importants dans le maintien de cet équilibre du processus de renouvellement des cellules osseuses. Une diminution marquée des œstrogènes circulants, par exemple après une ovariectomie ou à la ménopause, entraîne une augmentation importante de la résorption osseuse, une intensification de la perte osseuse et une augmentation du risque de fracture. Après la ménopause, la perte osseuse initiale est rapide parce que la formation osseuse n’est pas suffisante pour compenser la résorption osseuse.
Le déséquilibre entre la résorption et la formation osseuses peut être associé à la perte d’œstrogènes ou à un dysfonctionnement des ostéoblastes ou de leurs précurseurs dû à l’âge. L’œstrogénothérapie substitutive réduit la résorption osseuse en inhibant la formation et l’action des ostéoclastes, et en diminuant le renouvellement global des cellules osseuses. Ces effets se manifestent par une réduction des taux sériques et urinaires des marqueurs du renouvellement osseux, des preuves histologiques de la diminution de la résorption et de la formation osseuses, et une augmentation de la densité minérale osseuse (DMO). Bien que raloxifène augmente la DMO à un degré moindre que ne le font les œstrogènes, les effets de ce médicament sur le renouvellement des cellules osseuses chez la femme ménopausée sont semblables à ceux des œstrogènes comme le démontrent les études de densitométrie minérale osseuse, de cinétique du calcium radiomarqué, des marqueurs osseux et d’histomorphométrie osseuse. Le raloxifène réduit les marqueurs biochimiques du métabolisme osseux aux niveaux observés chez les femmes préménopausées.
Pharmacocinétique
Le sort du raloxifène a été évalué au moyen d’une approche populationnelle chez plus de 3 000 femmes ménopausées dans certains essais cliniques sur le traitement et la prévention de l’ostéoporose par le raloxifène. Des données pharmacocinétiques ont également été recueillies chez 292 femmes ménopausées dans le cadre d’études de pharmacologie clinique traditionnelles. Le raloxifène démontre une forte variabilité de la plupart des paramètres pharmacocinétiques chez le même sujet (environ 30 %). Le Tableau 2 résume les paramètres pharmacocinétiques du raloxifène.
Tableau 2 : Résumé des paramètres pharmacocinétiques du raloxifène chez la femme ménopausée en santé
| Cmaxa (ng/mL)/ (mg/kg) | t½ (h) | SSC0-∞a (ng•h/mL)/(mg/kg) | CL/F (L/kg•h) | V/F (L/kg) | |
| Dose unique | |||||
| Moyenne | 0,50 | 27,7 | 27,2 | 44,1 | 2 348 |
| CV (%) | 52 | 10,7 à 273b | 44 | 46 | 52 |
| Doses multiples | |||||
| Moyenne | 1,36 | 32,5 | 24,2 | 47,4 | 2 853 |
| CV (%) | 37 | 15,8 à 86,6b | 36 | 41 | 56 |
Abréviations : Cmax = concentration plasmatique maximale, t½ = demi-vie, SSC = surface sous la courbe, CL = clairance, V = volume de distribution, F = biodisponibilité, CV = coefficient de variation. a Données normalisées en fonction de la dose en mg et du poids corporel en kg
b Gamme des demi-vies observées
Absorption : Le raloxifène est rapidement absorbé après l’administration par voie orale. Environ 60 % de la dose est absorbée, mais la glycuronidation présystémique est importante. La biodisponibilité absolue du raloxifène est de 2,0 %. Le temps nécessaire pour atteindre la concentration plasmatique maximale moyenne et la biodisponibilité est fonction de l’interconversion systémique et du cycle entéro-hépatique du raloxifène et de ses métabolites glycuro-conjugués.
L’administration du chlorhydrate de raloxifène avec un repas standardisé riche en gras augmente légèrement son absorption, mais n’entraîne pas des modifications cliniquement significatives de l’exposition systémique. Le raloxifène peut être administré avec ou sans aliments.
Distribution : Après administration orale d’une dose unique allant de 30 à 150 mg de chlorhydrate de raloxifène, le volume de distribution apparent est de 2 348 L/kg et n’est pas fonction de la dose.
Le raloxifène et les conjugués monoglycuronés se lient fortement aux protéines plasmatiques. Le raloxifène se lie à l’albumine et à l’α-1-glycoprotéine acide, mais pas à la globuline liant les stéroïdes sexuels.
Métabolisme : La biotransformation et le sort du raloxifène chez les humains ont été déterminés après administration orale de raloxifène marqué au 14C. Le raloxifène subit une importante glycuronidation de premier passage : raloxifène-4’-glycuronide, raloxifène-6-glycuronide et raloxifène-6, 4’-diglycuronide. Le fait qu’aucun autre métabolite n’ait été décelé indique clairement que le raloxifène n’est pas métabolisé par la voie des cytochromes P-450. Le raloxifène non conjugué représente moins de 1 % du matériel radiomarqué dans le plasma. Les parties terminales log-linéaires des courbes de concentration plasmatique du raloxifène et des glycuronides sont habituellement parallèles ce qui reflète l’interconversion du raloxifène et des métabolites glycuro- conjugués.
Après administration par voie intraveineuse, le raloxifène est éliminé à un taux qui approche celui du flux sanguin hépatique. La clairance orale apparente est de 44,1 L/kg•h. La demi-vie plasmatique d’élimination du raloxifène après administration par voie orale est prolongée jusqu’à 27,7 heures étant donné l’interconversion avec ses métabolites glycuro-conjugués par un métabolisme systémique réversible et par le cycle entéro-hépatique.
Les résultats obtenus avec des doses orales uniques de raloxifène permettent de prédire la pharmacocinétique pour les doses multiples. Après administration prolongée, la clairance varie de 40 à 60 L/kg•h. Des doses croissantes de chlorhydrate de raloxifène (allant de 30 à 150 mg) entraînent une augmentation un peu moins que proportionnelle de la surface sous la courbe (SSC) de la concentration plasmatique en fonction du temps.
Excrétion : Le raloxifène est principalement éliminé dans les fèces, et une quantité négligeable est excrétée sous forme inchangée dans l’urine. Moins de 6 % d’une dose sont éliminés dans l’urine sous forme de métabolites glycuro-conjugués.
Cas particuliers et états pathologiques
Gériatrie : La pharmacocinétique du raloxifène n’est pas liée à l’âge (42 à 84 ans).
Pédiatrie : La pharmacocinétique du raloxifène n’a pas été étudiée chez les enfants.
Sexe : L’absorption totale et la clairance orale, normalisées pour la masse maigre de l’organisme, ne sont pas significativement différentes entre les hommes et les femmes du même âge.
Race : Les différences pharmacocinétiques dues à la race ont été étudiées dans un essai sur le traitement de l’ostéoporose mené auprès de 1 712 femmes dont 97,5 % étaient de race blanche, 1,0 % asiatique, 0,7 % hispanique et 0,5 % de race noire et dans des essais sur la prévention de l’ostéoporose menés auprès de 1 053 femmes dont 93,5 % étaient de race blanche, 4,3 % hispanique, 1,2 % asiatique et 0,5 % de race noire. Il n’y avait pas de différence évidente entre ces groupes dans la concentration plasmatique du raloxifène. L’influence de la race ne peut être déterminée de façon décisive étant donné le petit nombre de participantes de races autres que blanche.
Insuffisance rénale : Étant donné que des quantités négligeables de raloxifène sont éliminées dans l’urine, une étude auprès de patientes ayant une insuffisance rénale n’a pas été menée. Dans les essais sur le traitement et la prévention de l’ostéoporose, les concentrations du raloxifène et de ses métabolites n’ont pas été modifiées par la fonction rénale chez les femmes dont l’estimation de la clairance de la créatinine était aussi faible que 21 mL/min (0,35 mL/s).
Le raloxifène doit être administré avec prudence en présence d’une insuffisance rénale modérée ou grave. L’innocuité et l’efficacité du raloxifène n’ont pas été établies chez les patientes ayant une insuffisance rénale modérée ou grave.
Insuffisance hépatique : Le raloxifène a été étudié à raison d’une dose unique chez des patientes qui présentaient une cirrhose de la classe A selon la classification de Child-Pugh et dont la concentration sérique totale de bilirubine variait entre 0,6 et 2,0 mg/dL (10,3 à 34,2 mmol/L). Les concentrations plasmatiques du raloxifène étaient environ 2,5 fois plus élevées que dans les groupes témoins et corrélées avec les concentrations de bilirubine. L’innocuité et l’efficacité du raloxifène n’ont pas été étudiées plus à fond chez les patientes ayant une insuffisance hépatique (voir MISES EN GARDE ET PRÉCAUTIONS).
ENTREPOSAGE ET STABILITÉ
Conserver à la température ambiante, entre 15° et 30 °C.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
APO-RALOXIFENE en comprimés de 60 mg : comprimés blancs, ovales, biconvexes et pelliculés, portant l’inscription « APO » d’un côté et « RAL 60 » de l’autre. Offerts en flacons de 100 comprimés.
En plus de l’ingrédient actif, le chlorhydrate de raloxifène (60 mg), chaque comprimé contient : lactose anhydre, crospovidone, stéarate de magnésium, dioxyde de silice colloïdal, hydroxypropylméthylcellulose, hydroxypropylcellulose, polyéthylèneglycol et dioxyde de titane.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : chlorhydrate de raloxifène
Nom chimique : chlorhydrate de méthanone, [6-hydroxy-2-(4-hydroxyphényl)
benzo[b]]-[4-[2- (1-pipéridinyl)éthoxy]phényl]
Formule moléculaire et poids moléculaire : C28H27NO4S•HCl, 510,05
Formule développée : 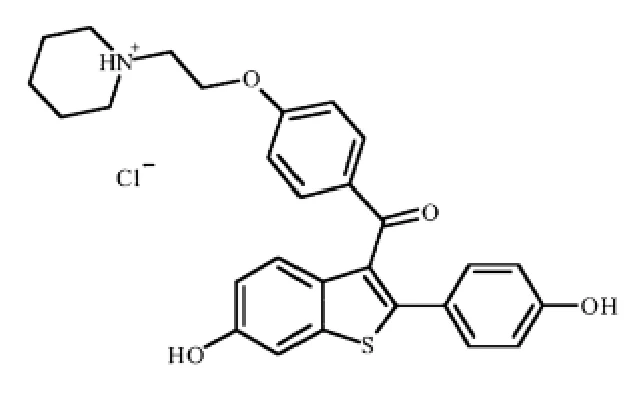
Propriétés
physicochimiques :
Le chlorhydrate de raloxifène est un solide blanc cassé à jaune pâle qui est très légèrement soluble dans l’eau.
pH :
4,5 (25 °C, solution saturée de chlorhydrate de raloxifène dans l’eau)
pKa :
8,44, 9,12 et 10,0 (pKa aqueux extrapolés)
Point de fusion :
257,6 °C – 266,7 °C
ESSAIS CLINIQUES
Biodisponibilité comparative
Une étude sur la biodisponibilité comparative a été effectuée auprès d’hommes volontaires en bonne santé et à jeun. La vitesse et l’ampleur d’absorption du raloxifène ont été mesurées et comparées à la suite de la prise d’une seule dose orale d’APO-RALOXIFENE (chlorhydrate de raloxifène) ou d’EVISTAMD en comprimés. Le tableau 3 est un sommaire des résultats obtenus à partir de données mesurées.
Tableau 3. Biodisponibilité comparative
Tableau sommaire des données sur la biodisponibilité comparative Raloxifène (Dose : 1 x 60 mg) À partir de données mesurées/à jeun D’après le raloxifène | ||||
| Paramètre | Moyenne géométrique Moyenne arithmétique (% CV) | Rapport des moyennes géométriques (%)** | Intervalle de confiance à 90 % (%)** | |
| Apo– Raloxifene | EvistaMD† | |||
ASC0-72 (pg•h/mL) | 10 120 11 407 (54) | 10 261 11 395 (47) | 98,6 | 90,2 – 107,9 |
ASCI (pg•h/mL) | 12 955 11 947 (61) | 13 197 19 532 (156) | 101,0 | 79,9 – 127,6 |
CMAX (pg/mL) | 265 304 (53) | 269 309 (65) | 98.6 | 87.6 – 111.0 |
| TMAX* (h) | 13,1 (94) | 11,5 (107) | ||
| T½* (h) | 35,0 (67) | 44,5 (161) | ||
* Exprimé sous forme de moyenne arithmétique (% CV) seulement. ** D’après l’estimation des moindres carrés. † EvistaMD (fabriqué par Eli Lilly Canada inc.) a été acheté au Canada. | ||||
Chez les femmes ménopausées atteintes d’ostéoporose, le chlorhydrate de raloxifène réduit le risque de fractures. Le chlorhydrate de raloxifène augmente également la DMO de la colonne vertébrale, de la hanche et de tout l’organisme. De même, chez les femmes ménopausées qui ne sont pas atteintes d’ostéoporose, le chlorhydrate de raloxifène a préservé la masse osseuse et augmenté la DMO à 24 mois par rapport au calcium administré seul. Les effets sur la masse osseuse de la hanche sont similaires à ceux sur la colonne vertébrale.
Traitement de l’ostéoporose
Les effets du chlorhydrate de raloxifène sur l’incidence de fractures et la DMO chez les femmes ménopausées atteintes d’ostéoporose ont été étudiés à 3 ans dans le cadre d’un vaste essai multinational, randomisé, contrôlé par placebo, en double insu et portant sur le traitement de l’ostéoporose. Les 7 705 femmes ménopausées participant à l’essai étaient atteintes d’ostéoporose définie comme suit : a) faible DMO (densité minérale osseuse des vertèbres ou de l’os de la hanche inférieure à la valeur moyenne chez la jeune femme en santé d’au moins 2,5 écarts-types) sans fractures vertébrales au départ, ou b) avec 1 fracture vertébrale ou plus au départ. L’âge médian des participantes était de 67 ans (fourchette de 31 à 80 ans) et le temps médian depuis la ménopause était de 19 ans. Toutes les femmes recevaient un supplément de calcium (500 mg/jour) et de vitamine D
(400 à 600 UI/jour).
Le raloxifène, 60 mg administrés une fois par jour, a donné lieu à une diminution de l’incidence d’une fracture vertébrale ou plus à un taux allant jusqu’à 55 % (Tableau 4) et à une augmentation de la DMO par rapport à un traitement actif par un placebo et des suppléments de calcium et de vitamine D. Le chlorhydrate de raloxifène a diminué l’incidence des fractures vertébrales que la patiente ait eu une fracture antérieure ou non. L’augmentation de la DMO à elle seule ne peut expliquer cette diminution (Figure 1).
Tableau 4 Effets de raloxifène sur le risque de fractures vertébrales
| Nombre de patientes | Risque relatif | ||
| Raloxifène | Placebo | (IC à 95 %) | |
Patientes sans fractures au départa Nbre de patientes ≥ 1 nouvelle fracture vertébrale | n = 1 401 27 | n = 1 457 62 | 0,45 (0,29, 0,71) |
| Patientes ayant ≥ 1 fracture vertébrale au départa Nbre de patientes ayant ≥ 1 nouvelle fracture vertébrale | n = 858 121 | n = 835 169 | 0,70 (0,56, 0,86) |
Toutes les patientes randomisées Nbre de patientes ayant ≥ 1 nouvelle fracture vertébrale clinique (douloureuse) | n = 2 557 47 | n = 2 576 81 | 0,59 (0,41, 0,83) |
a Inclut toutes les patientes ayant eu une radiographie au départ et au moins une radiographie de suivi.
0 ,1 5
0,1 0
0,05
P lacebo
Raloxifène
0,0 0
-1 0 -8 -6 -4 -2 0 2 4 6 8 10
Ta u x de v a r iatio n de la D M O
Figure 1 Les modifications de la DMO à elles seules ne peuvent expliquer la réduction du risque de fractures vertébrales. Cette figure montre la corrélation entre le risque de fractures vertébrales et le taux de variation de la DMO du col du fémur à 3 ans selon une analyse de régression logistique des données des essais cliniques. Pour tout changement de la DMO par rapport aux valeurs de départ, les patientes sous raloxifène avaient un plus faible risque de fractures vertébrales que celles sous placebo.
Une analyse rétrospective des patientes ayant participé à l’essai sur le traitement de l’ostéoporose a démontré une réduction statistiquement significative (p < 0,001) du risque de fractures vertébrales cliniques (symptomatiques) après 12 mois de traitement. À 12 mois, le risque de fractures vertébrales cliniques avait baissé de 68 % (IC à 95 % : 0,13 à 0,79) chez les femmes ménopausées prenant raloxifène à 60 mg par jour.
Cet essai sur le traitement de l’ostéoporose a été prolongé de 12 mois. Durant cette quatrième année, les patientes pouvaient utiliser des médicaments concomitants, dont les bisphosphonates, la calcitonine et les fluorures. La réduction des fractures vertébrales et l’augmentation de la DMO statistiquement significatives observées à 3 ans se sont maintenues au cours de la quatrième année de cet essai. La réduction soutenue des fractures vertébrales est illustrée à la Figure 2 ci-dessous, une analyse Kaplan-Meier du délai de survenue d’une première fracture vertébrale au cours des 48 mois de l’essai.
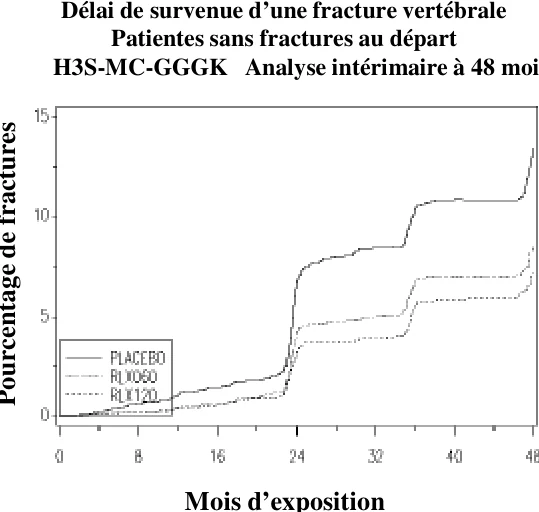
Délai de survenue d’une fracture vertébrale
Patientes sans fractures au départ H3S-MC-GGGK Analyse intérimaire à 48 mois
Mois d’exposition
Valeur P du test Mantel-Haenzel < 0,001
Figure 2 Délai de survenue d’une fracture vertébrale sur 48 mois
Le risque global de fractures ostéoporotiques a été significativement réduit avec le traitement par raloxifène. Au cours des quatre ans, aucune différence n’a été observée dans l’incidence des fractures non vertébrales entre le groupe raloxifène et le groupe placebo. À trois ans, le risque de fractures non vertébrales individuelles par rapport au placebo a diminué avec une exposition croissante au raloxifène.
À tout moment de l’analyse, le taux de variation moyen de la DMO par rapport à la valeur de départ était significativement plus important avec raloxifène qu’avec le placebo à chaque site squelettique où la DMO a été mesurée (Tableau 5).
Tableau 5 Augmentation de la DMO dans le groupe raloxifène (60 mg une fois par jour)
de l’essai sur le traitement de l’ostéoporose exprimée en taux d’augmentation moyen par rapport au groupe placebo recevant des suppléments de calcium et de vitamine Da
| Site | Temps | ||
12 mois % | 24 mois % | 36 mois % | |
| Colonne lombaire | 2,0 | 2,6 | 2,6 |
| Col du fémur | 1,3 | 1,9 | 2,1 |
| Radius ultradistal | NM | 2,2 | NM |
| Radius distal | NM | 0,9 | NM |
| Tout l’organisme | NM | 1,1 | NM |
Note : Toutes les augmentations de la DMO étaient statistiquement significatives (p < 0,001) aAnalyse des intentions de traitement; report prospectif des dernières observations
NM = Non mesuré (les DMO du radius et de tout l’organisme n’ont été mesurées qu’à 24 mois)
Les patientes devaient se retirer de l’essai en cas de perte osseuse excessive ou de plusieurs nouvelles fractures vertébrales. Ces retraits étaient significativement plus fréquents dans le groupe placebo recevant des suppléments de calcium et de vitamine D (3,9 %) que dans le groupe raloxifène (1,1 %).
Prévention de l’ostéoporose
Les effets de raloxifène sur la DMO chez la femme ménopausée ont été étudiés dans le cadre de trois vastes essais cliniques randomisés, contrôlés par placebo, en double insu, portant sur la prévention de l’ostéoporose : (1) un essai nord-américain comprenant 544 femmes; (2) un essai européen comprenant 601 femmes; et (3) un essai international comprenant 619 femmes ayant toutes subi une hystérectomie. Dans ces essais, toutes les femmes recevaient un supplément de calcium (400 à 600 mg/jour).
L’administration de 60 mg de chlorhydrate de raloxifène une fois par jour a donné lieu à des augmentations significatives de la masse osseuse par rapport au supplément de calcium administré seul, comme l’a démontré la DMO de la hanche, de la colonne vertébrale et de tout l’organisme mesurée par absorptiométrie à rayons X en double énergie (DEXA). Les augmentations de la DMO étaient statistiquement significatives à 12 mois, et ces résultats ont été maintenus à 24 mois (Tableau 6). À l’opposé, les groupes placebo recevant le supplément de calcium ont perdu environ 1 % de leur DMO au cours de la période de 24 mois.
Tableau 6 Augmentation de la DMO en pour cent avec raloxifène (60 mg une fois par jour)
après 24 mois par rapport à un groupe placebo recevant un supplément de calcium au cours de 3 essais sur la prévention de l’ostéoporose
| Site | Essai | ||
| N/A % | EU % | INTa % | |
| Hanche totale | 2,0 | 2,4 | 1,3 |
| Col du fémur | 2,1 | 2,5 | 1,6 |
| Trochanter | 2,2 | 2,7 | 1,3 |
| Intertrochanter | 2,3 | 2,4 | 1,3 |
| Colonne lombaire | 2,0 | 2,4 | 1,8 |
Abréviations : AN = Amérique du Nord, EU = Europe, INT = international.
a Toutes les femmes participant à l’essai avaient subi une hystérectomie.
Le raloxifène a également augmenté la DMO dans tout l’organisme de 1,3 % à 2,0 % et dans le triangle de Ward (hanche) de 3,1 % à 4,0 % par rapport au placebo. Dans l’essai clinique international, 0,625 mg/jour d’œstrogènes équins conjugués (ETS) ont été utilisés comme comparateur actif. Les augmentations moyennes de la DMO après 24 mois sous œstrogènes par rapport au placebo étaient de : 5,4 % pour la colonne lombaire et 2,9 % pour la hanche totale.
Ainsi après 24 mois, raloxifène préserve la masse osseuse et augmente significativement la DMO chez la femme ménopausée par rapport au calcium seul. L’effet sur la masse osseuse de la hanche est similaire à celui sur la colonne vertébrale.
Mesure du renouvellement des cellules osseuses
Une étude cinétique de 31 semaines utilisant le calcium radiomarqué a montré que raloxifène donnait lieu à une réduction de la résorption osseuse et à un déplacement positif de l’équilibre du calcium (+ 60 mg Ca/jour), principalement grâce à une diminution des pertes urinaires de calcium. Ces observations sont semblables à celles obtenues avec l’hormonothérapie substitutive.
Dans les essais sur le traitement et la prévention de l’ostéoporose, raloxifène a permis une suppression de la résorption osseuse, de la formation osseuse et du renouvellement des cellules osseuses sur une base continuelle et statistiquement significative, comme le montrent les changements des marqueurs sériques et urinaires du renouvellement des cellules osseuses (p. ex., phosphatase alcaline spécifique à l’os, ostéocalcine et produits de dégradation du collagène). La suppression des marqueurs du renouvellement osseux était évidente après 3 mois et a persisté pendant les périodes d’observation de 36 et de 24 mois, respectivement.
Histomorphométrie de l’os
Dans l’essai sur le traitement de l’ostéoporose par raloxifène, des biopsies osseuses effectuées avant le traitement et après 2 ans ont permis de faire une étude qualitative et quantitative de l’histomorphométrie. La comparaison des 56 biopsies jumelées évaluables pour tous les indices a montré qu’il y avait une diminution significative du taux de formation osseuse par volume de tissu reflétant une réduction du renouvellement des cellules osseuses chez les patientes traitées par raloxifène. La qualité de l’os normal a été maintenue; plus précisément, il n’y avait aucun signe d’ostéomalacie, de myélofibrose, de toxicité cellulaire ni d’os fibreux après 2 années de traitement.
Les effets tissulaires et cellulaires du raloxifène ont été évalués par des mesures quantitatives (histomorphométrie osseuse) sur des biopsies d’os d’animaux et de la crête iliaque d’os humain après administration d’une substance fluorochrome pour marquer les zones d’os se minéralisant. Les effets de raloxifène sur l’histomorphométrie de l’os ont été mesurés par des biopsies effectuées avant et après le traitement dans le cadre d’une étude de 6 mois portant sur des femmes ménopausées. La substance osseuse des femmes traitées par raloxifène était histologiquement normale, ne montrant aucune anomalie de minéralisation, ni d’os fibreux ou de myélofibrose. Les changements reflétaient la réduction du renouvellement des cellules osseuses, mais dans la plupart des cas n’étaient pas statistiquement significatifs. Une autre étude sur l’histomorphométrie de l’os chez des femmes ménopausées traitées pendant 6 mois par le chlorhydrate de raloxifène à des doses plus élevées (150 mg/jour) a montré que l’os était également histologiquement normal, sans os fibreux, myélofibrose ni anomalies de minéralisation.
Effets sur le métabolisme des lipides
Les effets de raloxifène sur les résultats cardiovasculaires intermédiaires ont été évalués au cours d’un essai de 6 mois portant sur 390 femmes ménopausées. Le raloxifène a été comparé à une hormonothérapie combinée continue (0,625 mg d’œstrogènes équins conjugués et 2,5 mg d’acétate de médroxyprogestérone, [HTS]) et à un placebo (Tableau 7). Le raloxifène a diminué les taux sériques de cholestérol total et de LDL-cholestérol sans modifier significativement les taux sériques de HDL- cholestérol ni des triglycérides. Le raloxifène a significativement augmenté les taux de la sous-fraction HDL-2-cholestérol. De plus, raloxifène a significativement diminué les taux sériques de fibrinogène et de lipoprotéine (a).
Tableau 7 Effets de raloxifène et de l’HTS sur les résultats cardiovasculaires intermédiaires au cours d’un essai de 6 mois – Taux de variation médian par rapport au départ
| Résultats | Groupes de traitement | ||
PLACEBO (N = 98) % | Raloxifène (N = 95) % | HTS (N = 96) % | |
| Cholestérol total | 0,9 |
|
|
| LDL-cholestérol | 1,0 |
|
|
| HDL-cholestérol | 0,9 | 0,7 | 10,6 |
| HDL-2-cholestérol | 0,0 | 15,4 | 33,3 |
| Fibrinogène |
|
|
|
| Lipoprotéine (a) | 3,3 |
|
|
| Triglycérides |
|
| 20,0 |
Abréviations : HTS = hormonothérapie combinée continue (0,625 mg d’œstrogènes équins conjugués et 2,5 mg d’acétate de médroxyprogestérone).
Conformément aux résultats de l’étude de 6 mois, dans les études sur le traitement (36 mois) et la prévention (24 mois) de l’ostéoporose, raloxifène a significativement réduit les taux sériques de cholestérol total et de LDL-cholestérol, mais n’a augmenté ni le HDL-cholestérol ni les triglycérides. Dans l’étude sur le traitement de l’ostéoporose, significativement moins de femmes sous raloxifène ont nécessité l’instauration d’un hypolipidémiant par rapport au placebo. Le raloxifène n’a pas d’effet sur les résultats cliniques cardiovasculaires, malgré les changements observés dans les mesures du profil lipidique (voir MISES EN GARDE ET PRÉCAUTIONS et ESSAIS CLINIQUES, Effets sur l’appareil cardiovasculaire).
Dans un essai ouvert, à un seul groupe portant sur 12 patientes ayant des antécédents d’hypertriglycéridémie marquée induite par les œstrogènes oraux (habituellement 5,6 à 39 mmol/L [500 à 3 400 mg/dL]), 3 patientes ont présenté des augmentations des taux sériques de triglycérides de > 11,3 mmol/L (1 000 mg/dL) dans les 2 semaines suivant le début du traitement par raloxifène. Chez 2 de ces 3 patientes, on a observé une diminution des taux sériques de triglycérides pendant la poursuite du traitement par raloxifène. On doit surveiller les taux sériques de triglycérides chez les patientes ayant de tels antécédents lorsqu’elles prennent raloxifène.
Effets sur l’utérus
Dans l’essai sur le traitement de l’ostéoporose, l’épaisseur de l’endomètre a été mesurée annuellement pendant 3 ans, chez un sous-groupe de patientes (1 781 femmes). Dans le groupe raloxifène, les valeurs après 3 ans étaient les mêmes que celles de départ. Après 3 ans, on a observé une diminution de 0,27 mm de l’épaisseur de l’endomètre par rapport au départ chez les femmes du groupe placebo. Il n’y avait pas de différence dans l’incidence de cancers de l’endomètre, de saignements vaginaux ni de pertes vaginales entre les groupes raloxifène et placebo.
Dans les essais contrôlés par placebo sur la prévention de l’ostéoporose, l’épaisseur de l’endomètre a été mesurée tous les 6 mois (pendant 24 mois) par échographie transvaginale (ETV), une méthode non invasive de visualisation de l’utérus. En tout, 2 978 ETV ont été effectuées sur 831 femmes recevant différentes doses. Les mesures de l’épaisseur de l’endomètre des femmes traitées par le raloxifène étaient indiscernables de celles des femmes sous placebo. De plus, il n’y avait pas de différence entre les groupes raloxifène et placebo pour ce qui est de l’incidence des saignements vaginaux.
Dans un essai de 6 mois comparant raloxifène et les œstrogènes équins conjugués (0,625 mg/jour [ETS]), les résultats des biopsies de l’endomètre ont démontré l’effet stimulateur de l’ETS, effet non observé avec raloxifène (Tableau 8). Tous les prélèvements effectués chez les femmes traitées par raloxifène ont montré l’absence de prolifération de l’endomètre.
Tableau 8 Effets de raloxifène et de l’ETS sur l’histologie de l’endomètre après 6 mois de traitement
| Résultats des biopsies | Groupes de traitement | |
| Raloxifène (n = 10) | ETS (n = 8) | |
| Endomètre non prolifératifa | 10 | 2 |
| Tissu prolifératif | 0 | 4 |
| Hyperplasie simple | 0 | 2 |
Abréviations : ETS = œstrogènes équins conjugués (0,625 mg/jour).
a Le terme endomètre non prolifératif comprend atrophie endométriale, surface de l’endomètre et prélèvement insuffisant.
Une étude de 12 mois sur les effets sur l’utérus a comparé des doses plus élevées de chlorhydrate de raloxifène (150 mg/jour) à l’HTS. Au départ, 43 femmes sous raloxifène et 37 sous HTS avaient un endomètre non prolifératif. À la fin de l’étude, l’endomètre des femmes traitées par le raloxifène était toujours non prolifératif, alors que celui de 13 des femmes sous HTS présentait des modifications prolifératives. De plus, l’HTS a significativement augmenté le volume utérin, alors que ce n’était pas le cas avec le raloxifène. Ainsi, on n’a observé aucun effet stimulateur de l’endomètre à plus de deux fois la dose recommandée de raloxifène.
Le raloxifène n’augmente pas le risque de cancer de l’ovaire.
Effets sur le sein
Dans tous les essais contrôlés par placebo, la fréquence et la gravité des symptômes mammaires associés à raloxifène étaient indiscernables des symptômes associés au placebo. Le raloxifène a entraîné significativement moins de symptômes mammaires que les œstrogènes qu’ils soient ou non accompagnés de progestatifs (voir EFFETS INDÉSIRABLES).
Dans les essais cliniques de raloxifène portant sur 17 151 patientes, on a administré le raloxifène à au moins 10 850 femmes pendant une période allant jusqu’à 58 mois. Tous les cas de cancer du sein chez les femmes inscrites aux essais cliniques ont été examinés par un conseil d’examen indépendant sans connaître le groupe de traitement de la patiente (insu). Il y a eu une réduction statistiquement significative de la fréquence des cancers du sein nouvellement diagnostiqués chez les femmes sous raloxifène par rapport à celles sous placebo.
Dans un vaste essai randomisé, contrôlé par placebo de 4 ans sur le traitement de l’ostéoporose, le raloxifène a réduit l’incidence de cancers du sein envahissants de 72 % (RR 0,28; IC à 95 %, 0,17- 0,46) par rapport au placebo. Les taux d’incidence étaient de 5,3 par 1 000 années-patientes dans le groupe placebo et de 1,9 par 1 000 années-patientes dans le groupe raloxifène. Une partie de ces patientes ont participé à une étude de suivi contrôlée par placebo de 4 ans. Pendant cette étude, le raloxifène a réduit l’incidence de cancers du sein envahissants de 59 % (ratio de risque 0,41; IC à 95 %, 0,24-0,71) par rapport au placebo. Pendant les 8 années combinées d’étude, le raloxifène a réduit l’incidence de cancers du sein envahissants de 66 % (ratio de risque 0,34; IC à 95 %, 0,22- 0,50) par rapport au placebo. Ces observations concordent avec le profil pharmacologique préclinique du raloxifène (modulateur sélectif des récepteurs œstrogéniques) et appuient la conclusion que raloxifène n’a pas d’effets intrinsèques agonistes des œstrogènes dans le tissu mammaire. L’efficacité à long terme du raloxifène à réduire le risque de cancer du sein n’a pas été entièrement établie.
Effets sur le système nerveux central
Evista n’a pas été associé à une détérioration de la fonction cognitive ni à une modification de l’affect. Dans l’essai MORE (Multiple Outcomes of Raloxifene Evaluation), on a évalué la fonction cognitive comme critère secondaire chez 7 705 femmes ménopausées atteintes d’ostéoporose. Le traitement par le raloxifène à 60 mg/jour ou à 120 mg/jour pendant 3 ans n’a pas modifié les scores cognitifs globaux par rapport au placebo. Dans la même étude, y compris pendant la période de prolongation de 1 an au cours de laquelle des médicaments concomitants (bisphosphonates, calcitonine et fluorures) étaient permis, des tests neuropsychomoteurs n’ont montré aucune différence statistiquement significative entre le placebo et les groupes de traitement pendant les 4 années de l’étude.
Effets sur l’appareil cardiovasculaire
Dans des essais cliniques contrôlés par placebo de 6 mois à 5 ans, on a démontré que le raloxifène n’a pas d’effets significatifs sur les taux de protéine C-réactive et qu’il réduit significativement le taux de LDL-cholestérol sans modifier les taux de HDL-cholestérol ni de triglycérides. Pour l’ensemble de la cohorte d’un vaste essai randomisé, contrôlé par placebo de 4 ans sur le traitement de l’ostéoporose, il n’y avait pas de différences significatives entre le raloxifène et le placebo en ce qui a trait aux manifestations coronariennes et cérébrovasculaires.
Il convient d’évaluer les risques et les avantages de raloxifène avant de le prescrire aux femmes ménopausées ayant des antécédents d’AVC ou de facteurs de risque d’AVC importants, tels un accident ischémique transitoire ou de la fibrillation auriculaire. L’essai RUTH (Raloxifene Use for The Heart) a évalué les effets de raloxifène chez les femmes ménopausées (âge moyen : 67 ans) atteintes d’une maladie cardiaque ou présentant un risque élevé de manifestations coronariennes. L’essai RUTH a démontré une augmentation du nombre de décès dus à un AVC chez les femmes prenant Evista par rapport à celles recevant un placebo. L’incidence des décès dus à un AVC a été de 1,5 par 1 000 femmes par année avec le placebo comparativement à 2,2 par 1 000 femmes par année avec Evista (p = 0,0499). L’incidence des AVC, des infarctus du myocarde, des hospitalisations dues à un syndrome coronarien aigu, de décès d’origine cardiovasculaire et de décès toutes causes confondues a été comparable avec Evista et avec le placebo. On peut donc conclure que raloxifène n’a pas d’effet sur les résultats cliniques cardiovasculaires malgré les changements observés dans les mesures du profil lipidique.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie animale
Effets sur l’os
Les effets du raloxifène sur la masse, l’architecture et la qualité des os ont été étudiés chez de jeunes rates adultes ou des rates âgées qui ont été ovariectomisées et ont ensuite reçu le médicament par voie orale pour une période allant jusqu’à 12 mois. La densitométrie et l’histomorphométrie osseuses ont montré que le raloxifène a une efficacité comparable à celle du 17α-éthinylestradiol ou du 17β-estradiol dans la prévention de la perte de l’os trabéculaire due à l’ovariectomie. Une analyse biomécanique de la qualité de l’os a montré que le raloxifène est aussi efficace que le 17α-éthinylestradiol à maintenir l’intégrité mécanique et la force des vertèbres lombaires, du col du fémur et de la diaphyse fémorale. La densitométrie osseuse des vertèbres lombaires, du fémur distal ou du tibia proximal a suggéré que le chlorhydrate de raloxifène a une efficacité maximale à une dose de 1 mg/kg, et la moitié de son efficacité maximale (ED50) est obtenue avec 0,3 mg/kg. In vivo, des différences entre l’activité thérapeutique du raloxifène et des œstrogènes ont été observées, le 17α-éthinylestradiol étant plus puissant que le raloxifène. Les marqueurs biochimiques sériques et urinaires du métabolisme osseux ont également montré que les effets du raloxifène sont les mêmes que ceux des œstrogènes chez les rates ovariectomisées (OVX).
Un mode d’activité similaire a été observé chez les femelles singes cynomolgus OVX. Sur une période de traitement de 2 ans chez ces femelles singes, le raloxifène a atténué l’augmentation des marqueurs circulants du métabolisme osseux due à l’ovariectomie et a entraîné une élévation de la densité minérale osseuse (DMO) vertébrale par rapport à celle des animaux OVX témoins. Bien que l’ovariectomie n’ait pas été associée à des anomalies systématiquement significatives de la solidité biomécanique de l’os dans cette étude, une importante corrélation a été observée entre la solidité des vertèbres et la DMO vertébrale dans les groupes de femelles singes témoins et les groupes OVX traités par les œstrogènes et le raloxifène. Une corrélation importante a également été observée chez les rates OVX. De plus, une analyse biomécanique des propriétés d’échantillons d’os broyé de singes a montré que le raloxifène n’avait pas d’effets indésirables sur la qualité de l’os après les 2 années de traitement.
Des évaluations histomorphométriques chez la rate OVX ont montré que, comme le 17α- éthinylestradiol, le raloxifène bloque la résorption osseuse stimulée par l’ovariectomie en inhibant l’augmentation du nombre d’ostéoclastes, le périmètre érodé, la séparation trabéculaire et le renouvellement des cellules osseuses. Le raloxifène semble avoir moins d’effet inhibiteur sur la formation osseuse que les œstrogènes dans certaines conditions expérimentales, bien que l’inhibition de la formation osseuse par le raloxifène puisse être démontrée chez des rates et des femelles singes OVX. La microscopie en lumière polarisée a indiqué que la qualité de l’os des singes OVX traités par le raloxifène était normale après les 2 ans de traitement, sans aucun signe de formation d’os fibreux.
Collectivement, ces études ont démontré que les effets du raloxifène sur l’os chez les rates et les femelles singes étaient très semblables à ceux des œstrogènes.
Effets sur l’appareil cardiovasculaire
L’incidence accrue d’insuffisance coronarienne chez la femme ménopausée est au moins en partie due aux modifications du métabolisme des lipoprotéines liées à la carence œstrogénique. Étant donné que les mécanismes par lesquels les œstrogènes abaissent le cholestérol sont semblables chez les rates et les humains (c.-à-d., induction des récepteurs hépatiques du LDL-cholestérol et amélioration de la clairance du LDL-cholestérol), la rate est un modèle de choix pour l’étude des effets pharmacologiques des composés œstrogéniques sur l’homéostasie du cholestérol. Ainsi, la capacité des œstrogènes et des composés œstrogéniques à abaisser les taux sériques de cholestérol chez la rate permet de prédire les effets chez l’humain.
Chez des rates OVX, le raloxifène abaisse le cholestérol de façon marquée tout comme les œstrogènes. Après 5 semaines de traitement, le chlorhydrate de raloxifène a significativement abaissé le cholestérol sérique à des doses orales aussi faibles que 0,1 mg/kg, avec une ED50 de 0,2 mg/kg. Cette activité hypocholestérolémiante a été maintenue pendant une période allant jusqu’à 12 mois. Les courbes dose-réponse pour le 17α-éthinylestradiol en présence ou en absence de raloxifène ont indiqué que les effets hypocholestérolémiants de ces deux agents ne sont pas additifs lorsque l’un d’entre eux est administré à la dose maximale efficace. L’effet hypocholestérolémiant du raloxifène chez la rate semble être dû à une induction des récepteurs hépatiques du LDL-cholestérol par les récepteurs œstrogéniques entraînant une amélioration de la clairance des lipoprotéines sériques dont l’apolipoprotéine B ou l’apolipoprotéine E. De plus, une diminution semblable du cholestérol sérique total a été observée chez des femelles singes OVX au cours des 24 mois de traitement par le chlorhydrate de raloxifène à des doses donnant des concentrations plasmatiques semblables à celles chez les femmes ménopausées recevant 60 mg/jour de raloxifène.
Chez les lapines OVX nourries au cholestérol, le traitement par le raloxifène a entraîné une diminution significative de l’accumulation de cholestérol dans l’aorte. L’importance de cette diminution était inférieure à celle observée dans des lapines semblables traitées par le 17β-estradiol. Toutefois, les concentrations plasmatiques de raloxifène atteintes dans cette étude étaient faibles par rapport à celles des essais cliniques. Comme avec les œstrogènes, les effets du raloxifène sur l’accumulation de cholestérol dans l’aorte ne peuvent être entièrement expliqués par les modifications des lipides sériques. Toutefois, aucune diminution de l’épaississement de l’intima de l’artère coronaire due à un régime riche en cholestérol n’a été observée chez les femelles singes après traitement par le raloxifène.
En plus de son activité hypocholestérolémiante, le raloxifène entraîne d’autres effets cardiovasculaires in vitro ou dans des modèles animaux. Ces effets comprennent l’inhibition de l’activation des cellules endothéliales, l’inhibition de la migration des cellules musculaires lisses, l’inhibition de l’oxydation du LDL-cholestérol et l’inhibition de l’épaississement de l’intima dû à une lésion après introduction d’un ballonnet chez la rate. Chez des lapines ovariectomisées nourries au cholestérol ayant une athérosclérose pré-induite, le traitement par le raloxifène et l’estradiol pendant 39 semaines a significativement ralenti l’évolution de l’athérosclérose (p < 0,01) par rapport au placebo.
Effets sur l’utérus
Chez les animaux ayant une carence en œstrogènes (rates, lapines, femelles singes), le raloxifène n’exerce pas une stimulation œstrogénique de l’utérus. Une légère augmentation du poids de l’utérus indépendante de la dose a été observée chez des rates ovariectomisées (un effet attribué à la rétention aqueuse dans le stroma), mais aucune stimulation de l’endomètre ni autre marqueur utérin sensible aux œstrogènes (c.-à-d., éosinophilie).
Le raloxifène ne reproduit pas les effets stimulateurs des œstrogènes sur l’utérus, il est un puissant antagoniste complet de l’augmentation du poids utérin, de l’éosinophilie, de l’expression endométriale de c-fos et de la synthèse du glycogène dues aux œstrogènes. À cet égard, le raloxifène est unique parmi les modulateurs sélectifs des récepteurs œstrogéniques. Le raloxifène est un antagoniste œstrogénique complet dans l’utérus en raison de l’absence d’activité intrinsèque des voies d’activation facilitées par les récepteurs œstrogéniques.
Effets sur les tumeurs mammaires
Le raloxifène est un antagoniste complet de la prolifération des tumeurs mammaires dépendantes des récepteurs œstrogéniques, y compris les lignées de cellules humaines cancéreuses MCF-7, avec une concentration inhibitrice d’environ 0,2 nM in vitro pour 50 % d’inhibition (IC50). Les effets anti-prolifératifs du raloxifène sur les lignées de cellules mammaires humaines cancéreuses à récepteurs œstrogéniques positifs peuvent être démontrés avec l’ajout d’œstrogènes, mais le raloxifène n’a pas d’effet prolifératif lorsqu’il est administré en l’absence d’œstrogènes (c.-à-d., absence d’effet agoniste œstrogénique direct). Comme anticipé, le raloxifène n’a pas d’effet anti-prolifératif sur les lignées de cellules mammaires cancéreuses non dépendantes des œstrogènes, comme les cancers mammaires sensibles aux androgènes des souris Shionogi. In vivo, le raloxifène est un antagoniste efficace de la croissance des tumeurs mammaires établies dues à des carcinogènes (p. ex., diméthylbenzanthracène [DMBA]), ou implantées sous forme d’hétérogreffes chez des souris thymoprives (p. ex., MCF-7). Le raloxifène prévient également le développement des tumeurs mammaires induites par un carcinogène chimique, la nitrosométhylurée (NMU). Dans ce modèle de prévention, le raloxifène (20 mg/kg par voie orale) a réduit l’incidence des tumeurs de 57 % et la masse tumorale de 82 %.
Pharmacologie in vitro
Thrombomoduline
Une étude in vitro des cellules endothéliales de la veine ombilicale humaine a démontré les effets du raloxifène sur l’induction de la thrombomoduline qui entraîne une accentuation des propriétés anticoagulantes des cellules endothéliales non stimulées et activées par l’interleukine 1. La thrombomoduline intervient dans le mécanisme de rétroaction de la cascade de la coagulation. Des études ont montré qu’une diminution de l’expression de la thrombomoduline peut contribuer à une augmentation du risque de maladies cardiovasculaires. L’ampleur de l’apparition in vivo des effets observés du raloxifène sur l’activité de la thrombomoduline est inconnue.
TOXICOLOGIE
Toxicité aiguë
Aucun décès n’a été signalé chez des rates et des souris ayant reçu des doses orales uniques de 5 000 mg/kg de chlorhydrate de raloxifène. Une dose de 2 000 mg/kg administrée par voie intrapéritonéale à des rates a entraîné 20 % de mortalité. Les signes cliniques se limitaient à faiblesse des pattes, selles molles et fèces de la couleur du composé chez les rates ayant reçu le raloxifène par voie orale et faiblesse des pattes, hypoactivité et mauvais toilettage chez celles l’ayant reçu par voie parentérale. Aucun effet n’a été observé chez les chiennes ni les singes qui ont reçu une dose orale unique de 300 mg/kg. Les singes Rhésus ont toléré une dose unique de 300 mg/kg de raloxifène sans présenter de signes physiques de toxicité.
Toxicité due à des doses répétées
Des souris B6C3F1 à qui l’on a donné du chlorhydrate de raloxifène dans l’alimentation pendant 3 mois à des doses quotidiennes moyennes allant jusqu’à environ 120 mg/kg ont eu une diminution de la prise de poids sans aucun effet toxicologique important. L’effet le plus remarquable du traitement était une diminution du poids utérin due à l’effet antagoniste des œstrogènes. Des essais diététiques de 6 mois et 1 an sur des rates Fischer 344 à qui l’on a administré des doses allant jusqu’à environ 25 mg/kg ont donné des résultats similaires.
Chez le mâle, il y a eu diminution de la consommation alimentaire et de la prise de poids associés au traitement. Chez les rates, on a observé une diminution du poids utérin et une augmentation modérée du taux sérique de la phosphatase alcaline à toutes les doses. Des augmentations modérées du poids des surrénales se sont également produites chez les rats qui ont reçu le raloxifène, mais ces augmentations n’étaient pas associées à des changements histologiques significatifs. Chez les rats et les rates, il y a eu à toutes les doses minéralisation des tubules cortico-médullaires du rein. Dans un essai de 6 mois, on a administré des doses allant jusqu’à 30 mg/kg à des chiens, et les seuls effets liés au traitement étaient une diminution du poids de la prostate chez 2 des 4 chiens sous doses élevées, et une aspermatogenèse et légère atrophie de la prostate chez 1 de ces 2 chiens. Les effets sur la prostate concordent avec l’activité pharmacologique du raloxifène. Aucun effet n’a été signalé chez les chiennes. Les essais à long terme sur les rats et les chiens n’ont révélé aucun changement prolifératif ni effet oculaire.
Dans les essais à court terme sur les souris CD-1, les rates Fischer 344 et les singes cynomolgus sous raloxifène à des doses allant jusqu’à environ 1 700, 700 et 1 000 mg/kg, respectivement, les résultats étaient similaires à ceux des essais à court et à long termes déjà présentés. Les principales observations chez les rongeurs étaient une diminution de la consommation alimentaire et du poids, une diminution des poids utérins et hypophysaires; et une hypoplasie utérine, une métaplasie mucoïde vaginale et des changements ovariens. Toutefois chez les souris femelles, le poids corporel a augmenté à des doses de raloxifène ≥ 184 mg/kg. Les effets les plus importants chez les singes traités pendant 1 mois étaient une diminution de la consommation alimentaire, diverses anomalies des selles à doses élevées et une réduction du poids du thymus chez les mâles. Une diminution du poids utérin et des kystes de l’ovaire ont été observés à toutes les doses. À part les anomalies des selles chez les singes sous 1 000 mg/kg, la cause de tous les changements entraînés par le raloxifène était son action agoniste/antagoniste œstrogénique.
Une étude toxicologique d’un an a été menée chez des singes cynomolgus afin d’évaluer les effets du chlorhydrate de raloxifène chez des femelles intactes, des femelles OVX et de jeunes mâles à des doses quotidiennes de raloxifène de 0, 15, 30, ou 100 mg/kg. Des élévations (2 à 6 fois les valeurs de référence) de la concentration d’alanine-transaminase sérique (ALT) ont été signalées dans tous les groupes de femelles OVX traitées par le raloxifène, mais seulement dans les groupes à doses moyennes et élevées des femelles intactes. Les taux sériques d’ALT chez les mâles n’ont pas été modifiés. Il n’y a pas eu élévation d’autres enzymes sériques associée à des troubles hépatiques ni de changements morphologiques hépatocellulaires significatifs chez les animaux traités. Étant donné qu’il a été démontré que les œstrogènes entraînent des élévations des taux sériques de transaminases sans lésions hépatocellulaires, les augmentations des taux sériques d’ALT observées dans cette étude sont vraisemblablement liées à l’activité œstrogénique du raloxifène dans le foie et ne traduisent pas une lésion hépatocellulaire. Une réduction du poids utérin et une atrophie généralisée de l’utérus sont survenues chez les femelles intactes traitées par le raloxifène. Les utérus des femelles OVX traitées par le raloxifène étaient indiscernables (en poids et en morphologie) de ceux des femelles OVX témoins. Les poids des ovaires étaient significativement plus élevés dans les groupes à doses moyennes et élevées par rapport au groupe témoin. Les ovaires des animaux traités par le raloxifène avaient des follicules en cours de développement et/ou des corps jaunes, mais pas de kystes folliculaires. Les poids hypophysaires étaient plus faibles chez les mâles à toutes les doses comme l’étaient les poids du thymus aux doses élevées, mais ces changements n’étaient pas associés à une anomalie de la morphologie tissulaire. Il n’y avait aucune lésion proliférative dans les tissus ou les organes ni aucun effet oculaire. Tous les effets notés dans cette étude relevaient de l’activité pharmacologique du raloxifène en tant que MSRE et n’étaient pas considérés comme des résultats toxicologiques importants.
Carcinogenèse, tératogenèse et altération de la fécondité
Dans une étude de cancérogénicité de 2 ans chez la rate, une incidence accrue de tumeurs de la granulosa et de la thèque a été observée chez les femelles recevant 279 mg/kg. L’exposition systémique (SSC) au raloxifène dans ce groupe était environ 400 fois celle des femmes ménopausées qui reçoivent une dose de 60 mg. Dans une étude de cancérogénicité de 21 mois chez la souris, on a observé une incidence accrue de tumeurs testiculaires à cellules de Leydig, d’adénomes et d’adénocarcinomes de la prostate chez les mâles recevant 41 ou 210 mg/kg, et de léiomyoblastomes prostatiques chez les mâles recevant 210 mg/kg. Il y avait une incidence accrue de tumeurs de l’ovaire, y compris des tumeurs bénignes et malignes de la granulosa et de la thèque et des tumeurs épithéliales bénignes, chez les souris femelles qui recevaient de 9 à 242 mg/kg (0,3 à 32 fois la SSC chez les humains). Les rongeurs femelles dans ces études ont été traités pendant leurs années reproductives lorsque leurs ovaires étaient fonctionnels et fortement sensibles aux stimulations hormonales. Au contraire, les ovaires de la femme après la ménopause sont relativement insensibles aux stimulations hormonales.
Dans des études de tératologie, une concentration sans effet observé de 0,1 mg/kg de chlorhydrate de raloxifène a été fixée pour les effets sur le fœtus des rates CD, mais des anomalies fœtales ont été signalées aux doses les plus faibles dans deux lignées de lapines. L’anomalie de croissance chez les rates était des côtes ondulées. Chez les lapines Dutch Belted à une dose de 10 mg/kg et chez les Néo- Zélandaises blanches à des doses ≥ 0,1 mg/kg, les effets toxiques se sont manifestés par une faible incidence d’hydrocéphalie (3 sur 56) et une communication interventriculaire (3 sur 338), respectivement.
Lorsqu’on a administré des doses quotidiennes > 5 mg/kg à des rats et des rates avant et pendant l’accouplement, il n’y a pas eu gravidité. Chez les rats, des doses quotidiennes allant jusqu’à 100 mg/kg pendant au moins 2 semaines n’ont pas modifié la production ni la qualité du sperme ni la performance de reproduction. À des doses de 0,1 à 10 mg/kg/jour chez les rates, le raloxifène a interrompu le cycle œstral, mais n’a pas retardé les accouplements fertiles après la fin du traitement; il a légèrement diminué la taille de la portée, prolongé la période de gestation et altéré la séquence développementale du nouveau-né. Administré pendant la période de préimplantation, le raloxifène a retardé et interrompu l’implantation de l’embryon ce qui prolonge la gestation et réduit la taille de la portée, mais ne modifie pas le développement de la progéniture jusqu’au moment du sevrage. Les effets sur la reproduction et le développement observés chez les animaux concordent avec l’activité du raloxifène sur les récepteurs œstrogéniques.
Mutagenèse
Le chlorhydrate de raloxifène n’a pas eu d’effets génétoxiques dans les tests suivants : le test d’Ames sur la mutagenèse des bactéries avec et sans activation métabolique, l’épreuve de synthèse imprévue d’ADN dans les cellules hépatiques de rat, l’analyse des mutations des cellules mammaliennes du lymphome de la souris, l’analyse des anomalies chromosomiques des cellules ovariennes de hamsters chinois, l’analyse in vivo de l’échange de chromatides sœurs chez le hamster chinois et le test du micronoyau in vivo chez la souris. Le chlorhydrate de raloxifène n’a pas entraîné la formation d’adducts de l’ADN dans le foie de rats recevant une dose intrapéritonéale de 20 mg/kg.
RÉFÉRENCES
- 1) Anderson PW, Cox DA, Sashegyi A, Paul 5, Silfen SL, Walsh BW. Effects of raloxifene and hormone replacement therapy on markers of serum atherogenicity in healthy postmenopausal women. Maturitas 2001; 39:71-77.
- 2)
Barrett-Connor E, Grady D, Sashegyi A, Anderson PW, Cox, DA, Hoszowski, Rautaharju
P, Harper K. Raloxifene and cardiovascular events in osteoporotic postmenopausal women : 4-year results from the MORE randomized trial. JAMA 2002; 287(7): 847-857.
- 3) Bjarnason NH, Haarbo J, Byrjalsen I et al. Raloxifene and œstrogen reduces progression of advanced atherosclerosis-A study in ovariectomized, cholesterol fed rabbits. Atherosclerosis 2001; 154(1 0): 97-1 02.
- 4)
Black U, Sato M, Rowley ER, Magee DE, Bekele A, Williams DC, CuIlinan GJ, Bendele
R, Kauffman RF, Bensch WR, Frolik CA, Termine JD, Bryant HU. Raloxifene (LY1 39481 HCl) prevents bone loss and reduces serum cholesterol without causing uterine hypertrophy in ovariectomized rats. J Gun Invest 1994; 93(1): 63-69.
- 5)
Bryant HU, Glasebrook AL, Yang NN, Sato M. A pharmacological review of raloxifene. J
Bone Miner Metab 1996; 14(1):1-9.
- 6) Cauley JA, Norton L, Lippman ME, Eckert 5, et al. Continued breast cancer risk reduction in potmenopausal women treated with raloxifene: 4-year results from the MORE trial. Breast Cancer Res Treat 2001; 65:125-134.
- 7) Cummings SR, Duong I, Kenyon E, Cauley JA, Whitehead M, Krueger kA. Serum estradiol level and risk of breast cancer during treatment with raloxifene. JAMA 2002; 287(2): 216-220.
- 8) Cummings SR, Eckert S, Krueger KA, Grady D et al. The effect of raloxifene on risk of breast cancer in postmenopausal women: Result from the MORE randomized trial. JAMA 1999; 281 (23); 21 89-21 97.
- 9) Delmas PD, Bjarnason NH, Mitlak BH, Ravoux A-C, Shah AS, Huster Wi, et al. Effects of raloxifene on bone mineral density, serum cholesterol concentrations, and uterine endometrium in postmenopausal women. N Engl J Med 1997; 337(23):1641-1 647.
- 10) Draper MW, Flowers DE, Huster Wi, Neild JA, Harper KD, Arnaud C. A controlled trial of raloxifene (LY1 39481) HCl: Impact on bone turnover and serum lipid profile in healthy postmenopausal women. J Bone Miner Res 1996; 11(6): 835-842.
- 11) Evans G, Bryant HU, Magee D, Sato M, Turner RT. The effects of raloxifene on tibia histomorphometry in ovariectomized rats. Endocrinol 1994; 134(5): 2283-2288.
- 12) Freedman M, San Martin J, O’Gorman et aI. Digitized mammography: a clinical trial of postmenopausal women randomly assigned to receive raloxifene, œstrogen or placebo. J Nat Cancer Inst 2001; 93(1):51 -56.
- 13) Glasebrook AL, Phillips DL, Sluka JP. Multiple binding sites for the anti-œstrogen raloxifene (LY1 56758). J Bone Miner Res 1993; 8(suppl. 1): 5268.
- 14)
Johnston CC, Bjarnason NH, Cohen FJ, Shah A, Lindsay R, Mitlak BH, Huster W, Draper
MW, Harper KD, Gennari C, Christiansen C, Arnaud CD, Delmas PD. Long-term effects of raloxifene on bone mineral density, bone turnover, and serum lipid levels in early postmenopausal women. Arch lnt Med 2000; 160:3444-3450.
- 15)
Jolly EE, Bjarnason NH, Neven P, Plouffe L Jr, Johnston CC Jr, Watts SD, Arnaud CD,
Mason TM, Crans G, Akers R, Draper MW. Prevention of osteoporosis and uterine effects in postmenopausal women taking raloxifene for 5 years. Menopause. 2003 Jul- Aug; 10(4):337-44.
15)
- 16)
Kauffman RF, Bryant HU. Selective œstrogen receptor modulators. Drug News and
Perspectives 1995; 8(9):531-539.
- 17)
Lufkin EG, Whitaker MD, Nickelsen T, Argueta R, Caplan RH, Knickerbocker RK, Riggs
BL. Treatment of established postmenopausal osteoporosis with raloxifene: a randomized trial. J Bone Miner Res 1998; 13:1747-1754.
- 18) Maricic M, Adachi JD, Sarkar 5, Wu W, Wong M, Harper kD. Early effects of raloxifene on clinical vertebral fractures at 12 months in postmenopausal women with osteoporosis. Arch lnt Med 2002; 162:1140-1143.
- 19)
Martino S, Cauley JA, Barrett-Connor E, Powles TJ, Mershon J, Disch D, Secrest RJ,
Cummings SR. Continuing Outcomes Relevant to Evista: Breast Cancer Incidence in Postmenopausal Osteoporotic Women in a Randomized Trial of Raloxifene. J Natl Cancer Inst. 2004 Dec 1; 96(23):1751-61.
- 20) Nickelsen I, Lufkin EG, Riggs BL, Cox DA, Crook Ill TH. Raloxifene hydrochloride, a selective œstrogen receptor modulator: safety assessment of effects on cognitive function and mood in postmenopausal women. Psychoneuroendocrinology. 1999; 24 (1): 115-128.
- 21) Nilsen J, Mor G, Naftolin F. Raloxifene induces neurite outgrowth in œstrogen receptor positive PC12 cells. Menopause 1998;5:21 1-216.
- 22)
Recker RR, Kendler D, Recknor CP, Rooney TW, Lewiecki EM, Utian WH, Cauley JA,
Lorraine J, Qu Y, Kulkarni PM, Caich CL, Wong M, Plouffe Jr. L, Stock JL. Comparative effects of raloxifene and alendronate on fracture outcomes in postmenopausal women with low bone mass. J Bone (2007);40: 843-851.
- 23) Richardson MA, Berg DT, Calnek DS, et al. 1 713-Estradiol, but not raloxifene, decreases thrombomodulin in the antithrombotic protein C pathway. Endocrinol 2000; 141 (10): 3908-3911.
- 24) Sarkar S, Mitlak BH, Wong M, et al. Relationships between bone mineral density and incident vertebral fracture risk with raloxifene therapy. J Bone Miner Res 2002; 17(1):1-10.
- 25) Turner CH, Sato M, Bryant HU. Raloxifene preserves bone strength and bone mass in ovariectomized rats. Endocrinol 1994; 135(5): 2001-2005.
- 26)
Vogel VG, Costantino JP, Wickerham DL, Cronin WM, Cecchini RS, Atkins JN, Bevers
TB, Fehrenbacher L, Pajon ER Jr, Wade JL 3rd, Robidoux A, Margolese RG, James J, Lippman SM, Runowicz CD, Ganz PA, Reis SE, McCaskill-Stevens W, Ford LG, Jordan VC, Wolmark N; National Surgical Adjuvant Breast and Bowel Project (NSABP). Effects of tamoxifen vs raloxifene on the risk of developing invasive breast cancer and other disease outcomes: the NSABP Study of Tamoxifen and Raloxifene (STAR) P-2 trial. JAMA 2006; 295(23): 2727-41.
- 27) Walsh BW, Kuller LH, Wild RA, Paul S, Farmer M, Lawrence JB, et al. Effects of raloxifene on serum lipids and coagulation factors in healthy postmenopausal women. JAMA 1 998;279: 1445-51.
- 28) Walsh BW, Paul 5, Wild RA, et al. The effects of hormone replacement therapy and raloxifene on C-reactive protein and homocysteine in healthy postmenopausal women: A randomized, controlled trial. J Clin Endocrinol Metab 2000; 85(1): 214-218.
- 29) Yang NN, Venugopalan M, Hardikar 5, Glasebrook A. Identification of an œstrogen response element activated by metabolites of 1 713-estradiol and raloxifene. Science 1996; 273(5279): 1222-1225.
- 30)
Yaffe K, Krueger K, Sarkar 5, Grady D, Barrett-Connor E, Cox DA, Nickelsen T.
Cognitive function in postmenopausal women treated with raloxifene. N Engl J Med 2001; 344(6): 1207-1213.
- 31)
Monographie de produit, EvistaMD (chlorhydrate de raloxifène) en comprimés. Eli Lilly
Canada inc. Date de révision : 10 octobre 2008.