


Monographie de produit - Apo-Trifluridine Ophthalmic Solution
INDICATIONS ET UTILISATION CLINIQUE
La solution ophtalmique APO-TRIFLURIDINE (trifluridine) à 1 % est indiquée pour le traitement de la kératoconjonctivite primaire et de la kératite épithéliale récurrente causées par les virus de l’herpès simplex de types 1 et 2.
La trifluridine est également efficace dans le traitement de la kératite épithéliale chez les sujets qui ne répondent pas, sur le plan clinique, à un traitement topique à l’idoxuridine, ou qui présentent une toxicité oculaire ou une hypersensibilité à ce médicament. Chez un plus petit nombre de patients, la trifluridine s’est également révélée efficace chez les sujets qui présentent une résistance à la vidarabine topique.
Remarque : La trifluridine n’est pas indiquée pour le traitement de la kératite accompagnée d’atteinte profonde du stroma et d’uvéite, de la vaccine oculaire et d’une affection adénovirale oculaire, ni pour la prévention de la kératoconjonctivite ou de la kératite épithéliale récurrente, de la kératite causée par le virus d’Epstein-Barr ou d’infections oculaires bactériennes, fongiques ou à Chlamydia.
CONTRE-INDICATIONS
APO-TRIFLURIDINE (trifluridine) est contre-indiqué chez les patients qui se savent hypersensibles ou qui présentent une intolérance connue à la trifluridine ou à l’un des ingrédients non médicinaux qui composent le produit.
MISES EN GARDE
On ne doit pas dépasser la posologie ni la fréquence d’administration recommandée d’APO-TRIFLURIDINE (voir POSOLOGIE ET ADMINISTRATION).
Grossesse
La trifluridine ne doit pas être administrée aux femmes enceintes ni aux mères qui allaitent, à moins que les bienfaits escomptés ne l’emportent sur les risques possibles. On ignore le pouvoir tératogène de ce composé chez l’humain.
L’application topique de trifluridine dans les yeux de lapines du 6e au 18e jour de gestation n’a produit aucun effet tératogène. Des cas de toxicité fœtale ont été observés lorsqu’on a administré le médicament par voie sous-cutanée à des lapines et à des rates à des doses supérieures à 1,0 mg/kg/jour (voir TOXICOLOGIE).
D’après la posologie recommandée, la dose quotidienne maximale prévue chez les humains est d’environ 0,1 mg/kg, si l’on suppose que le poids corporel du patient est de 45 kg.
PRÉCAUTIONS
GÉNÉRALITÉS : la trifluridine doit être prescrite uniquement aux patients chez qui on a établi un diagnostic clinique de kératite herpétique.
La trifluridine peut causer une légère irritation locale de la conjonctive et de la cornée lors de son instillation, mais cet effet est généralement de courte durée.
On doit faire preuve de prudence quand on administre la trifluridine dans le traitement d’infections causées par des souches d’herpès simplex résistantes à d’autres antiviraux. Des données contradictoires ont été présentées à propos de la résistance croisée à d’autres agents antiviraux. La résistance du virus de l’herpès simplex de type 1 à la trifluridine a été produite in vitro, et les souches résistantes ainsi obtenues pouvaient entraîner des infections in vivo réfractaires à la trifluridine. Les souches de HSV-1 insensibles à la trifluridine se sont également montrées résistantes à l’idoxuridine et à la vidarabine. Par contre, on a démontré qu’un virus privé de l’activité de la thymidine kinase ou de l’ADN-polymérase peut conserver une sensibilité complète ou réduite à la trifluridine in vitro, et que la trifluridine peut quand même exercer des effets favorables dans les yeux de lapins infectés par des souches du virus de l’herpès simplex de type 1 qui résistent à l’acyclovir. Les premiers travaux ont démontré que les lapins infectés par des souches de HSV-1 rendues résistantes à l’idoxuridine pouvaient quand même être traités avec succès par la trifluridine.
En raison du manque de données expérimentales et cliniques, et à cause du risque de toxicité associé au traitement prolongé, on ne devrait pas administrer la trifluridine après la réépithélialisation dans le but de diminuer la fréquence des récurrences de kératite herpétique.
Il n’existe aucune expérience précise concernant l’utilisation efficace et sécuritaire du produit chez les enfants.
Interactions médicamenteuses :
la trifluridine ne devrait pas être administrée dans l’œil simultanément avec d’autres médicaments. Toutefois, les médicaments ophtalmiques suivants ont été administrés de façon topique et en concomitance avec la trifluridine chez un nombre restreint de patients sans qu’on observe d’interactions indésirables : antibiotiques (chloramphénicol, érythromycine, sulfate de polymyxine B, bacitracine, sulfate de gentamicine, chlorhydrate de tétracycline, sulfacétamide sodique, sulfate de néomycine); stéroïdes (phosphate sodique de dexaméthasone, dexaméthasone, acétate de prednisolone, phosphate sodique de prednisolone, hydrocortisone, fluorométholone); autres produits ophtalmiques (sulfate d’atropine, bromhydrate de scopolamine, chlorhydrate de naphazoline, chlorhydrate de cyclopentolate, bromhydrate d’homatropine, pilocarpine, chlorhydrate de l-épinéphrine et chlorure de sodium).
Carcinogenèse et mutagenèse : (voir TOXICOLOGIE).
Usage pendant la grossesse : Aucune étude adéquate et bien contrôlée n’a été effectuée chez la femme enceinte. Le produit ne doit être utilisé pendant la grossesse que si les bienfaits potentiels justifient les risques éventuels pour le fœtus (voir TOXICOLOGIE).
Allaitement : Il est peu probable que la trifluridine soit excrétée dans le lait maternel après l’instillation oculaire d’APO-TRIFLURIDINE en raison de la dose relativement faible (≤ 5,0 mg/jour), de sa dilution dans les liquides organiques et de sa demi-vie extrêmement courte (environ 12 minutes). Le médicament ne doit pas être prescrit aux mères qui allaitent à moins que les bienfaits escomptés ne l’emportent sur les risques éventuels.
RÉACTIONS INDÉSIRABLES
Cinquante-quatre (54) patients sur 297 (18 %) ont présenté des réactions indésirables au traitement. Voici celles qui ont été observées lors de l’administration de la trifluridine dans le cadre des études contrôlées et des études ouvertes : sensation de brûlure à l’instillation (12 %); kératite ponctuée superficielle (2 %); et dans une proportion de moins de 1 % : œdème de la paupière, irritation, kératopathie épithéliale, réaction allergique, élévation de la pression intraoculaire, kératite sèche, œdème du stroma, vision trouble et nausées.
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
Le surdosage par instillation oculaire est peu probable, car tout excédent de solution est habituellement vite évacué du sac conjonctival.
On n’a pas signalé de cas de surdosage aigu suivant l’ingestion accidentelle de trifluridine. Toutefois, si une telle ingestion devait se produire, la dose de 75 mg de trifluridine contenue dans un seul flacon de solution ne devrait pas provoquer de réaction indésirable.
Le seul effet toxique potentiellement grave à survenir après l’administration par voie intraveineuse de doses uniques variant entre 1,5 et 30 mg/kg/jour chez des enfants et des adultes atteints d’une affection néoplasique est une aplasie médullaire réversible, laquelle n’est apparue qu’après l’administration d’au moins cinq doses. La DL50 perorale aiguë chez la souris et le rat est de 4 379 mg/kg ou plus.
POSOLOGIE ET ADMINISTRATION
Adultes
Instiller une goutte de solution ophtalmique APO-TRIFLURIDINE (trifluridine) à 1 % sur la cornée de l’œil infecté toutes les deux heures d’éveil. La dose quotidienne maximale est de neuf gouttes.
Ce schéma thérapeutique devrait être poursuivi jusqu’à ce que la lésion herpétique soit complètement réépithélialisée, après quoi la posologie d’APO-TRIFLURIDINE devrait être diminuée à une goutte toutes les quatre heures pour un maximum quotidien de cinq gouttes. On devrait poursuivre ce schéma thérapeutique pendant sept jours après la réépithélialisation.
S’il n’y a aucun signe d’amélioration après sept jours de traitement complet ou si la réépithélialisation totale ne s’est pas produite après 14 jours de traitement complet, il faudra envisager d’autres formes de traitement.
L’ADMINISTRATION D’UN SCHÉMA POSOLOGIQUE COMPLET PENDANT DES PÉRIODES DE PLUS DE 21 JOURS DEVRAIT ÊTRE ÉVITÉE EN RAISON DES RISQUES DE TOXICITÉ OCULAIRE.
Enfants
On ne dispose d’aucune donnée précise relative à l’emploi du produit chez les enfants.
RENSEIGNEMENTS PHARMACEUTIQUES
SUBSTANCE PHARMACEUTIQUE
Nom propre : Trifluridine
Dénomination chimique : 2’-désoxy-5-(trifluorométhyl)uridine
Formule développée :
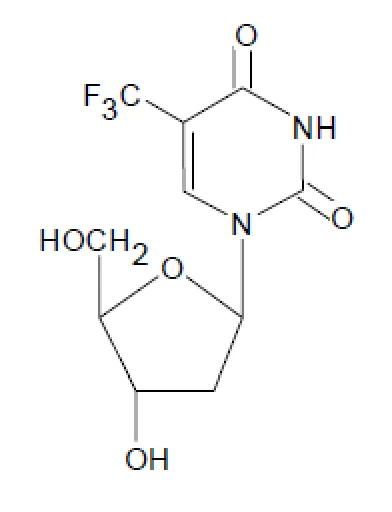
Formule moléculaire : C10H11F3N2O5
Masse moléculaire : 296,20 g/mol
Description : La trifluridine est une poudre blanche, cristalline, dont le point de fusion est d’environ 186 °C avec décomposition. C’est une base très faible dont le pKa est de 7,85. À 25 °C, jusqu’à 50 mg/mL sont solubles dans l’eau. À 22 °C, jusqu’à 35 mg/mL sont solubles dans le propanol.
COMPOSITION
La solution ophtalmique APO-TRIFLURIDINE est une solution aqueuse de trifluridine à 1 %. Le produit contient également du chlorure de sodium, de l’acide acétique glacial, de l’acétate de sodium trihydraté, de l’eau pour injection et du chlorure de benzalkonium à titre d’agent de conservation.
STABILITÉ ET RECOMMANDATIONS DE CONSERVATION
Conserver au réfrigérateur entre 2 °C et 8 °C, à l’abri de la lumière.
FORMES POSOLOGIQUES OFFERTES
La solution ophtalmique APO-TRIFLURIDINE (trifluridine) à 1 % est offerte sous forme de solution ophtalmique stérile dans un flacon en plastique de 7,5 mL.
VIROLOGIE
La trifluridine agit contre les virus ADN suivants : virus de l’herpès simplex de types 1 et 2, virus varicelle-zona, adénovirus et virus de la vaccine.
Par des dosages d’inhibition et de réduction de plages ainsi que par des épreuves d’inhibition de l’effet cytopathique sur des cellules de Vero, on a démontré l’activité du médicament sur des isolats cliniques de HSV-1 et de HSV2. Les concentrations d’antiviral requises pour réduire de 50 % (DE50) la numération des plages ou la production virale variaient entre 0,75 µM et 19,5 µM de trifluridine pour HSV-1 et entre 0,87 µM et 44,7 µM pour HSV-2, selon la méthode de dosage employée. Deux des isolats de HSV-2 se sont montrés résistants à la trifluridine jusqu’aux concentrations capables de produire une toxicité cellulaire. Ces données ont été reproduites au cours d’autres études, qui ont révélé des DE50 de trifluridine variant entre 0,4 µg/mL et 1,0 µg/mL pour HSV-1 et entre 0,3 µM et 1,0 µM pour HSV-2. L’activité de la trifluridine a également été évaluée contre le virus de la vaccine et des isolats de HSV-1 accusant un manque de thymidine kinase (TK-). La DE50 respective de la trifluridine pour ces virus était de 0,2 µg/mL et de 0,5 µg/mL. Un isolat de HSV-1 (souche de McKrae) rendu résistant à l’idoxyridine était toujours sensible à la trifluridine.
Un isolat clinique et deux souches de référence d’adénovirus ont été éprouvés avec des cellules rénales d’embryon humain et des cellules Flow 4 000; l’activité a été mesurée d’après l’inhibition de l’effet cytopathique et la réduction de la production virale. Aux concentrations standard de trifluridine de 0,05 mg/mL ou de 0,07 mg/mL, une réduction de la production virale pouvait être démontrée (10 à 10 000 fois selon la souche éprouvée).
Un dosage de réduction de plages réalisé avec des cellules de Vero et des souches de HSV-1 a révélé que le principal produit de dégradation de la trifluridine, la 5-carboxy-2’-désoxyuridine, n’exerçait qu’un effet minime.
Études in vivo
Des études animales ont démontré l’efficacité de la trifluridine dans le traitement de la kératite et de l’iritis causées par les virus de l’herpès simplex et le virus de la vaccine.
Le modèle animal le plus souvent employé était le modèle de kératite chez le lapin blanc de Nouvelle-Zélande. Les yeux des lapins étaient scarifiés, et l’infection produite par l’instillation locale de l’agent infectieux. Le traitement était habituellement instauré le 3e jour suivant l’infection. À ce moment-là, on pouvait normalement mettre une ulcération en évidence à l’aide d’une coloration à la fluorescéine et d’un examen à la lampe à fente.
Par cette méthode, on a démontré que l’ulcération était bien moins grave chez les animaux traités à la trifluridine que chez les témoins. Les cotes respectives étaient de 0,2 ± 0,3 et de 2,0 ± 0,9. Au cours d’une autre étude, on a traité quatre groupes de la manière suivante :
- 1) Des gouttes dans un seul œil (l’autre n’étant pas traité) toutes les deux heures, huit heures par jour. Le traitement débutait le 3e jour.
- 2) Même traitement que ci-dessus, mais commençant le 5e jour.
- 3) Après l’infection, les yeux étaient traités avec de la prednisolone, puis, le 3e jour, avec de la trifluridine ou un autre stéroïde.
- 4) Traitement à la trifluridine ou à l’aide d’un stéroïde, commençant le 3e jour.
Le traitement a été évalué le 8e jour, et les groupes 1 et 4 ont montré un taux de guérison clinique acceptable pour les yeux traités à la trifluridine. Dans les groupes 2 et 3, le traitement s’est révélé efficace, mais n’a pas toujours prévenu l’atteinte profonde du stroma.
Dans le cadre d’autres essais, la kératite et l’iritis ont été déclenchées par instillation locale du virus de l’herpès (souche de McKrae) ou par injection dans la chambre antérieure des yeux de lapins blancs de Nouvelle-Zélande. L’administration de trifluridine cinq fois par jour s’est révélée significativement supérieure au traitement placebo dans l’élimination de la kératite. En ce qui concerne l’iritis, le traitement topique était efficace lorsqu’on l’administrait toutes les deux heures, 24 heures par jour.
PHARMACOLOGIE
Études animales
À la suite de l’application topique du produit, on a étudié la pénétration de la trifluridine (TFT) dans l’humeur aqueuse des yeux de lapins non infectés et de lapins infectés par le virus de l’herpès. Le tableau suivant résume les résultats obtenus.
| Concentration de TFT dans l’humeur aqueuse | |||
| 30 minutes | 60 minutes | 90 minutes | |
| Yeux normaux | 5-6 µg/mL | 5-6 µg/mL | 5-6 µg/mL |
| Yeux infectés | 37 µg/mL | 3,4 µg/mL | indécelable |
La pénétration de la trifluridine dans l’humour aqueux était d’ordre linéaire en fonction de la concentration et du temps, et ne s’est pas révélée un processus saturable. La pénétration de la trifluridine à travers la cornée ne se fait vraisemblablement pas par l’intermédiaire d’un transporteur. Des études sur la cornée excisée de lapins ont confirmé que la trifluridine pouvait pénétrer la cornée et que l’absence d’épithélium cornéen augmentait la pénétration d’environ le double.
Des études de pharmacocinétique intraveineuse et intrapéritonéale sur des animaux (chiens, singes, souris normales et souris porteuses de tumeurs) ont révélé que 60 à 93 % du médicament sont excrétés dans l’urine en 24 heures, principalement sous la forme du métabolite ultime, la 5-carboxy-2’désoxyuridine, avec des traces de ses intermédiaires. La demi-vie plasmatique chez les chiens et les singes est d’environ 30 minutes. Il existe certaines variations entre les espèces dans les taux de métabolisme et d’excrétion. Après avoir provoqué la mort des animaux au bout de 24 heures, on a décelé de petites quantités de médicament sous forme inchangée (2 à 30 µg/g) dans les tissus. Les quantités les plus importantes ont été retrouvées dans la moelle osseuse (chiens et singes), les ganglions lymphatiques (chiens) et les tissus tumoraux (souris), dont une portion significative semblait être liée aux protéines.
Études humaines
La pénétration intraoculaire de la trifluridine a été évaluée chez cinq patients devant subir une intervention chirurgicale intraoculaire. Une goutte de trifluridine à 1 % a été instillée dans l’œil atteint à quatre reprises, à dix minutes d’intervalle. La dernière dose a été administrée cinq minutes avant la préparation stérile en vue de l’opération. La pénétration du médicament a été démontrée chez quatre des cinq patients à des concentrations variant entre 3,1 et 43,9 µM, avec une moyenne de 16,75 µM. Cette dernière dépassait la DE50 pour la plupart des isolats cliniques de HSV-1. Il semble y avoir une corrélation entre le degré d’intégrité de la cornéenne et le degré de pénétration de la trifluridine dans l’humeur aqueuse. On tire cette conclusion du fait que les patients souffrant d’amincissement de la cornée présentaient des concentrations médicamenteuses plus élevées (moyenne de 21,3 µM), comparativement au seul patient dont la cornée était intacte (3,1 µM). Le métabolite principal de la trifluridine (5-carboxy-2’-désoxyuridine) n’a été décelé dans aucun des yeux.
La pharmacocinétique de la trifluridine chez les humains est semblable à celle observée chez les animaux. Chez les patients souffrant de cancer, la demi-vie plasmatique suivant l’administration intraveineuse du médicament est courte et n’est pas fonction de la dose (voir le tableau).
| Dose de trifluridine | T½ | |
| Patient 1 | 27 mg/kg | 18 minutes |
| Patient 2 | 15 mg/kg | 28 minutes |
| Patient 3 | 5 mg/kg | 14 minutes |
Après son administration par voie intraveineuse, la trifluridine est excrétée dans l’urine, en grande partie sous forme de 5-carboxy-2’-désoxyuridine, avec des traces de ses intermédiaires et de médicament inchangé. Il y a manifestement une liaison minime aux protéines tissulaires, et ce, tant chez les animaux que chez les humains.
Les prélèvements effectués chez 12 volontaires à qui on avait administré de la trifluridine à 1 % par voie topique n’ont pas révélé de concentrations sériques décelables du médicament, ce qui signifie que l’absorption générale à partir de l’œil est minime.
TOXICOLOGIE
Études aiguës
Voici les DL50 aiguës obtenues chez les animaux :
| Espèce | Dose | Voie |
| Souris | 3 598 mg/kg | i.v. |
| Souris | 5 282 mg/kg | p.o. |
| Rat | 4 379 mg/kg | p.o. |
Études sous-cutanées subchroniques
Rats : Des groupes de rats Long-Evans comptant chacun 15 mâles et 15 femelles ont reçu des injections sous-cutanées de trifluridine de 0,0; 1,5; 6,0 ou 15,0 mg/kg/jour, divisées en trois doses égales, pendant 32 ou 33 journées consécutives. À la fin de ce traitement, on a provoqué la mort de dix mâles et de dix femelles dans chaque groupe traité. On a provoqué la mort des cinq autres animaux de chaque sexe après une période de 16 jours sans médicament. Des données ont été recueillies sur les observations antemortem, les paramètres hématologiques, biochimiques cliniques et ophtalmologiques, et les examens postmortem. Le médicament n’a provoqué aucun changement des signes cliniques, des paramètres hématologiques et biochimiques cliniques, ni des observations ou évaluations ophtalmiques. On a noté des effets testiculaires (atrophie, réduction du poids absolu des organes et présence de cellules géantes) dans les groupes qui recevaient 15,0 mg/kg/jour, mais pas chez les animaux gardés pendant 16 jours après la dernière administration du médicament.
Chiens : Des groupes de beagles comptant chacun quatre mâles et quatre femelles ont reçu des injections sous-cutanées de trifluridine de 0,0; 1,5; 6,0 et 15,0 mg/kg/jour, divisées en trois doses égales, pendant 29 ou 30 journées consécutives. À la fin du traitement, on a provoqué la mort de trois mâles et de trois femelles dans chaque groupe traité. On a provoqué la mort des autres animaux après une période de 20 jours sans médicament. Des données ont été recueillies sur les observations antemortem, les paramètres hématologiques, biochimiques cliniques, ophtalmologiques et électrocardiographiques, et les examens postmortem.
Chez les chiens ayant reçu de la trifluridine à raison de 6,0 mg/kg/jour, on a observé une perte de poids corporel, une baisse de l’appétit, des vomissements, des fèces molles ou liquides, une réduction du nombre total de leucocytes, une thrombocytopénie, une légère anémie normocytaire normochrome, une hypoplasie de la moelle osseuse, une déplétion lymphoïde dans les ganglions lymphatiques et le thymus, une réduction de l’activité mitotique de l’épithélium intestinal et la présence de nombreuses cellules spermatidiques géantes dans les testicules. Des changements semblables, mais en général plus graves se sont produits à la dose de 15,0 mg/kg/jour et sont probablement la raison pour laquelle tous les chiens ont été tués, car ils étaient dans un état d’agonie, ou sont décédés entre le 7e et le 25e jour d’administration. Plusieurs paramètres biochimiques sériques (glucose, azote uréique, protéines totales, albumine, globuline, ALT et rétention de la BSP) ont accusé une augmentation à la dose de 15,0 mg/kg/jour uniquement; on considère que ces effets faisaient suite à la détérioration de l’état de santé des animaux. Chez les chiens qui recevaient 1,5 mg/kg/jour, on a observé des vomissements, des modifications de la consistance fécale, une réduction marginale du nombre total de leucocytes et la présence de quelques cellules spermatidiques géantes dans les testicules.
Études intraveineuses subchroniques
Chiens : Onze chiens beagles adultes mâles et femelles ont reçu une injection quotidienne unique de trifluridine par voie intraveineuse. Des groupes de deux chiens ont reçu respectivement les doses suivantes : 6,25; 12,5; 25; 50 ou 100 mg/kg, et un chien a reçu 200 mg/kg pendant une durée prévue de 14 jours. Il y a eu des décès aux doses de 50 mg/kg/jour et plus. À tous les niveaux posologiques, il s’est produit des pertes de poids corporel graves (25 mg/kg et plus) ou modérées (niveaux posologiques plus faibles). Les doses de 12,5 mg/kg/jour et plus ont entraîné une leucopénie et une hématurie. Le foie a subi des changements histopathologiques (réduction du glycogène hépatique et augmentation du poids de l’organe), ainsi que les reins (tuméfaction et nécrose focale des tubes proximaux), le tube digestif (congestion intestinale focale et hémorragie), le tissu lymphoïde (hypoplasie focale dans la rate et les ganglions lymphatiques régionaux). On a également noté une hypoplasie de la moelle osseuse.
Singes : Onze singes rhésus adultes mâles et femelles ont reçu une injection quotidienne unique de trifluridine par voie intraveineuse : quatre singes ont reçu 50 mg/kg, trois ont reçu 100 mg/kg, trois ont reçu 150 mg/kg et un a reçu 200 mg/kg pour une durée prévue de 14 jours. Des décès sont survenus dans les groupes recevant des doses de 150 mg/kg/jour et plus.
À 100 mg/kg/jour et plus, on a noté une leucopénie marquée, une érythropénie passagère accompagnée d’une réduction de l’hématocrite et du taux d’hémoglobine, une augmentation de l’ALT et du taux d’azote uréique du sang, une hématurie et une protéinurie. On a observé des changements histopathologiques du foie (nécrose focale et congestion), des reins (dégénérescence albumineuse focale et dépôts de graisse) et de la moelle osseuse (hypoplasie).
Au cours d’une étude de 90 jours, 27 singes rhésus adultes mâles et femelles ont reçu des doses intraveineuses quotidiennes ou hebdomadaires de trifluridine.
Dans les trois groupes d’animaux qui recevaient une dose quotidienne, trois singes de chaque groupe ont reçu 12,5; 25 ou 50 mg/kg/jour; cinq animaux ont servi de témoins. Dans les trois groupes d’animaux qui recevaient une dose hebdomadaire, trois singes de chaque groupe ont reçu 200, 400 ou 800 mg/kg/semaine; un singe a reçu 1 200 mg/kg et trois ont servi de témoins. Chaque groupe était formé d’animaux des deux sexes.
Chez les singes qui recevaient une dose quotidienne, il s’est produit un décès dans le groupe témoin et un dans le groupe qui recevait 50 mg/kg/jour. Chez ceux qui recevaient une dose hebdomadaire, il s’est produit un décès dans chacun des groupes suivants : le groupe témoin, celui qui recevait 400 mg/kg et celui qui recevait 1 200 mg/kg. Deux décès sont survenus dans le groupe recevant 800 mg/kg.
L’administration hebdomadaire d’une dose supérieure à 200 mg/kg était plus toxique que l’administration quotidienne d’une dose moins élevée. La toxicité était minime ou réduite à la dose de 12,5 mg/kg/jour. Parmi les signes de toxicité, on comptait une diminution du nombre d’érythrocytes, une leucopénie passagère, une réduction de l’hématocrite ou du taux d’hémoglobine (ou des deux à la fois), une augmentation de l’ALT et du taux d’azote uréique du sang, et une hypoglycémie.
Il s’est produit des changements histopathologiques du foie (diminution du glycogène, microgranules et augmentation des lipides neutres) et des reins (néphrose lipidique).
Études oculaires subchroniques
Lapins : Cinq groupes comptant chacun six lapins blancs de Nouvelle-Zélande ont reçu une goutte de solution-test dans un œil, cinq fois par jour, pendant 21 journées consécutives. Les solutions-tests consistaient en une solution saline à 0,9 %, un excipient et de la trifluridine à 1,0 %, à 2,0 % et à 4,0 %. Chaque groupe se composait de deux mâles et de quatre femelles, à l’exception du groupe qui recevait de la trifluridine à 1 %, où on comptait un nombre égal de mâles et de femelles. L’œil non traité de chaque lapin servait de témoin.
On n’a noté aucun signe clinique anormal ni de signe macroscopique d’irritation attribuable au médicament. Les observations biomicroscopiques englobaient des opacités du corps vitré, de la cornée et du cristallin chez tous les groupes, y compris dans les yeux témoins. On n’a établi aucun lien précis avec le traitement médicamenteux. L’examen histologique a révélé un léger amincissement de la cornée uniquement chez le groupe qui recevait de la trifluridine à 1 %. Il n’y avait aucun changement histologique chez les animaux dont la mort a été provoquée 14 jours après la fin du traitement.
Au cours d’une deuxième étude, trois groupes de 12 lapins blancs de Nouvelle-Zélande (cinq mâles et sept femelles) ont reçu une goutte d’excipient ou de solution de trifluridine à 2,0 % ou à 4,0 %, cinq fois par jour, pendant 21 journées consécutives. L’œil non traité de chaque lapin servait de témoin.
Aucun signe macroscopique d’irritation de l’œil n’a été observé au cours de cette étude. L’examen biomicroscopique et l’examen du fond de l’œil n’ont révélé aucune anomalie causée par le médicament. L’examen histologique des yeux des lapins dont la mort a été provoquée 14 ou 15 jours après la fin du traitement n’a révélé de changement dans aucun des groupes.
Étude oculaire chronique
Pendant un an, des lapins blancs de Nouvelle-Zélande ont été traités par intermittence ou quotidiennement à l’aide d’une solution saline équilibrée, d’une solution de trifluridine à 1 % ou d’un onguent de trifluridine à 1 %. Les animaux de deux groupes, comprenant chacun huit mâles et huit femelles, ont reçu respectivement une goutte de solution de trifluridine à 1 % ou un centimètre d’onguent à 1 %. Ces groupes ont reçu cinq doses quotidiennes pendant une période initiale de trois semaines, suivie de deux périodes de deux semaines, puis d’une dernière période de trois semaines. Ils n’ont pas reçu de médicament pendant les trois périodes de 10 à 11 semaines séparant les quatre périodes d’administration.
Deux autres groupes comptant l’un dix mâles et dix femelles et l’autre huit mâles et huit femelles ont reçu respectivement une solution saline équilibrée et une solution de trifluridine à 1 %. Ces deux groupes ont reçu cinq doses quotidiennes pendant six semaines consécutives. Le schéma posologique a ensuite été réduit à une dose quotidienne pendant sept semaines consécutives. Ce schéma posologique alternatif a été suivi pendant une période de 12 mois. De plus, dix mâles et dix femelles non traités ont servi de témoins.
Le médicament n’a eu aucun effet sur le gain de poids corporel, la consommation alimentaire ou l’état de santé général. L’examen biomicroscopique à la lampe à fente, l’examen macroscopique et l’examen histopathologique de l’œil n’ont en outre révélé aucun changement relié au médicament. Une fréquence accrue de chémosis bénin et de conjonctivite a été observée au début de l’étude, mais uniquement dans le groupe qui recevait de l’onguent à 1 %. On n’a noté aucun signe d’irritation de l’œil avec la solution de trifluridine à 1 %.
Guérison des plaies cornéennes
Une étude sur des lapins blancs de Nouvelle-Zélande (17 yeux par groupe, traités avec une solution de trifluridine à 1 % par rapport à une solution saline de référence) indique que la trifluridine ne retarde pas de façon significative la guérison des plaies épithéliales de l’œil. On a noté une réduction de la force de rupture moyenne des plaies dans huit yeux traités à la trifluridine, par rapport aux yeux témoins; la différence n’était toutefois pas significative sur le plan statistique.
Tératogénicité
La trifluridine est tératogène lorsqu’on l’injecte dans la vésicule ombilicale d’embryons de poussin en croissance du 1er au 4e jour. Les anomalies squelettiques observées comprenaient des fentes palatines, l’absence totale de membres et l’absence, la réduction ou la courbure des os dans les membres. Le taux de mortalité fœtale était élevé.
Les doses provoquant des changements tératogènes augmentaient avec la croissance de l’embryon, soit 0,1-0,5 µg au 2e jour, 0,75-1,75 µg au 3e jour, et 2,4-3,1 µg au 4e jour.
Administrée par voie sous-cutanée à des rates du 6e au 15e jour de gestation, la trifluridine (0,0; 1,0; 2,5 et 5,0 mg/kg/jour) n’était pas tératogène. Chaque niveau posologique comptait entre 17 et 23 rates. On a noté une toxicité fœtale à la dose de 2,5 mg/kg/jour, mais elle était plus marquée à 5,0 mg/kg/jour. Cette toxicité se manifestait par une fréquence accrue de premières sternèbres à ossification réduite, de deuxièmes sternèbres non ossifiées et d’os pariétaux, interpariétaux et supraoccipitaux minces.
Des résultats semblables ont été observés lorsque la trifluridine a été administrée par voie sous-cutanée à des lapines, du 16e au 18e jour de gestation, aux doses de 0,0; 1,0; 2,5 et 5,0 mg/kg/jour. Chaque groupe comptait de 12 à 16 lapines blanches de Nouvelle-Zélande. Aucun effet tératogène apparent ne s’est manifesté à chacune des doses, mais on a observé une toxicité fœtale à 2,5 mg/kg/jour. Les données importantes comprenaient une augmentation du taux de mortalité ou de résorption fœtale, une augmentation du nombre de 13e côtes surnuméraires et une réduction de l’ossification de la première vertèbre cervicale et des premières et troisièmes sternèbres. La dose de trifluridine de 5,0 mg/kg/jour a entraîné des lésions fœtales et une toxicité maternelle se traduisant par une réduction du poids maternel durant le traitement et la gestation, un avortement spontané chez une lapine, et seulement trois lapines sur 16 portant des fœtus viables lors de la mort, provoquée au 29e jour de gestation.
L’effet de la trifluridine administrée par voie topique a été étudié chez des lapines albinos du Japon. Huit lapines ont reçu une goutte de trifluridine à 1 %, six fois par jour au 6e jour de gestation et quatre fois par jour du 7e au 18e jour de gestation. On a provoqué la mort de toutes les lapines le 28e jour et on a étudié les changements externes, squelettiques et histologiques chez les fœtus. On n’a observé aucun effet tératogène ni toxique.
Pouvoir mutagène
On a utilisé une variété de systèmes et de germes-tests in vitro dans le but d’évaluer le pouvoir mutagène de la trifluridine. Parmi les épreuves, on comptait le dosage d’Ames sur Salmonella (dosage d’incorporation et de préincubation sur plages), le dosage de réparation de l’ADN d’E. coli et de deux loci dans des cellules cultivées de lymphomes de souris.
Les résultats des essais microbiens sont contradictoires. À des concentrations de 0,1; 1,0; 10,0; 100,0 et 500,0 µg/plage, l’essai d’Ames d’incorporation sur plages n’a démontré aucun pouvoir mutagène. Le dosage de préincubation, qui maximise le contact entre le composé-test et la souche indicatrice, a été effectué aux concentrations suivantes de trifluridine : 80, 400, 2 000, 4 000 et 8 000 µg/plage. On a obtenu des résultats positifs aux concentrations de trifluridine de 400 µg/plage et plus.
Le dosage de réparation de l’ADN d’E. coli a révélé que la trifluridine pouvait provoquer des dommages réparables de l’ADN de certaines souches bactériennes à la concentration la plus faible, soit 125 µg/réservoir (doses variant entre 0, 125, 500 et 1 000 µg/réservoir).
L’étude du système cellulaire de mammifère (lymphomes de souris L5178Y) a révélé que la trifluridine ne provoquait aucun changement mutagène du locus HGPRT aux concentrations de 0,5, 1, 4, 16, 32, 63 et 125 µg/mL. L’interprétation de l’étude au locus de la thymidine kinase (TK) (trifluridine à 0,5, 1,5 et 5,0 µg/mL) a provoqué une certaine confusion à cause de la toxicité sélective de la trifluridine envers la population de cellules mères.
L’effet de la trifluridine a également été évalué sur des cellules synchrones et asynchrones de hamsters chinois. Ces études portaient sur une grande variété de concentrations, soit entre 3 X 10⁻³ mM et 1 mM de trifluridine. On n’a noté aucun effet mutagène dans les cultures asynchrones, mais on a observé un faible effet mutagène sur les cellules synchrones.
Pouvoir cancérogène
Des dosages biologiques à vie portant sur le pouvoir cancérigène ont été effectués chez des rats et des souris recevant des doses quotidiennes de trifluridine administrées par voie sous-cutanée. On a noté une fréquence accrue d’adénocarcinome des intestins et des glandes mammaires, d’hémangiosarcome de la rate et du foie, de carcinosarcome de la prostate et de tumeur de la granulosa des ovaires chez les rats recevant des
doses de 1,5; 7,5 et 15 mg/kg/jour. Les souris ont reçu des doses de 1, 5 et 10 mg/kg/jour; on a noté une fréquence significativement accrue d’adénocarcinome des intestins et de l’utérus chez les souris recevant des doses de trifluridine de 10 mg/kg/jour. Ces dernières présentaient également une fréquence accrue d’atrophie testiculaire, comparativement aux souris témoins, qui ne recevaient que l’excipient.