


Monographie de produit - Auro-Cladribine
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Aucune au moment de la dernière autorisation.
TABLE DES MATIÈRES
Certaines sections ou sous-sections qui ne sont pas applicables au moment de la préparation de la dernière monographie de produit autorisée ne sont pas répertoriées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ...................... 2
TABLE DES MATIÈRES ................................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................................... 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants (< 18 ans)...................................................................................................... 4
1.2 Personnes âgées (> 65 ans) ....................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................................. 5
4.1 Considérations posologiques .................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................. 6
4.4 Administration .......................................................................................................... 8
4.5 Dose oubliée ............................................................................................................. 8
5 SURDOSAGE .................................................................................................................. 9
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 9
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................... 9
7.1 Populations particulières ........................................................................................ 14
7.1.1 Femmes enceintes .................................................................................................. 14
7.1.2 Femmes qui allaitent .............................................................................................. 15
7.1.3 Enfants (< 18 ans) ................................................................................................... 15
7.1.4 Personnes âgées (> 65 ans) .................................................................................... 15
8 EFFETS INDÉSIRABLES .................................................................................................. 15
8.1 Aperçu des effets indésirables ................................................................................ 15
8.2 Effets indésirables observés au cours des études cliniques .................................. 15
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........... 18
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ....................................... 19
8.5 Effets indésirables observés après la commercialisation ...................................... 19
9 INTERACTIONS MÉDICAMENTEUSES ............................................................................ 19
9.1 Interactions médicamenteuses graves ................................................................... 19
9.2 Aperçu des interactions médicamenteuses ........................................................... 20
9.4 Interactions médicament-médicament .................................................................. 20
9.5 Interactions médicament-aliment .......................................................................... 22
9.6 Interactions médicament-plante médicinale .......................................................... 22
9.7 Interactions médicament-examens de laboratoire ................................................. 22
10 PHARMACOLOGIE CLINIQUE ........................................................................................ 22
10.1 Mode d’action ......................................................................................................... 22
10.2 Pharmacodynamie ................................................................................................. 22
10.3 Pharmacocinétique ................................................................................................ 23
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................ 25
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ..................................................... 25
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .......................................................................... 26
13 RENSEIGNEMENTS PHARMACEUTIQUES ...................................................................... 26
14 ÉTUDES CLINIQUES ...................................................................................................... 27
14.1 Études cliniques par indication ............................................................................... 27
14.2 Études de biodisponibilité comparatives ............................................................... 28
15 MICROBIOLOGIE .......................................................................................................... 28
16 TOXICOLOGIE NON CLINIQUE ....................................................................................... 29
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ................................................................. 31
RENSEIGNEMENTS DESTINÉS AUX PATIENT·E·S ....................................................................... 32
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
AURO-CLADRIBINE (comprimés de cladribine) est indiqué en monothérapie pour le traitement des patients adultes atteints de sclérose en plaques (SP) rémittente afin de réduire la fréquence des exacerbations cliniques et de retarder la progression de l’invalidité. AURO-CLADRIBINE est généralement recommandé chez les patients atteints de SP qui ont obtenu une réponse insatisfaisante à un ou plusieurs autres traitements contre la sclérose en plaques ou n’ont pas pu les tolérer.
Le traitement par AURO-CLADRIBINE doit être instauré et supervisé par des neurologues expérimentés dans le traitement de la SP, qui se sont entièrement familiarisés avec le profil d’efficacité et d’innocuité d’ comprimés de cladribine et sont capables de discuter des bienfaits/risques avec les patients.
L’efficacité de prendre Comprimés de cladribine dans le cadre d’un traitement d’une durée supérieure à 2 ans n’a pas été établie.
1.1 Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées (> 65 ans)
Les études cliniques sur Comprimés de cladribine dans le traitement de la SP n’ont pas inclus un nombre de patients âgés de 65 ans et plus suffisant pour déterminer si leur réponse est différente de celle des patients plus jeunes (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
AURO-CLADRIBINE est contre-indiqué chez :
- Les patients qui présentent une hypersensibilité à la cladribine, à l’un des ingrédients de la préparation ou à l’un des composants du contenant. Pour la liste complète, consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Les patients à risque plus élevé de contracter des infections opportunistes, notamment les patients immunocompromis en raison d’un traitement qu’ils reçoivent (p. ex., traitements immunosuppresseurs ou immunomodulateurs, agents antinéoplasiques, traitements myélosuppresseurs, irradiation lymphoïde totale ou greffe de moelle osseuse) (voir 9 INTERACTIONS MÉDICAMENTEUSES) ou d’une maladie (p. ex., syndrome d’immunodéficience) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
- Les patients présentant une infection latente ou active, y compris les infections bactériennes, fongiques ou virales chroniques actives (p. ex., hépatite, tuberculose) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
- Les patients ayant des antécédents de leucoencéphalopathie multifocale progressive (LEMP).
- Les patients atteints d’un cancer actif (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- Les patients atteints d’insuffisance rénale modérée ou sévère (clairance de la créatinine < 60 mL/min) (voir 10.3 Élimination; 10.3 Insuffisance rénale).
- Les patientes qui sont enceintes ou qui allaitent (voir 7.1.1 Femmes enceintes).
Les femmes et les hommes fertiles qui ne prévoient pas utiliser une méthode de contraception efficace pendant le traitement et pendant 6 mois suivant la prise de la dernière dose dans
chaque cycle de traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes).
4 POSOLOGIE ET ADMINISTRATION
Le traitement par AURO-CLADRIBINE doit être instauré et supervisé par des neurologues expérimentés dans le traitement des patients atteints de SP et qui se sont entièrement familiarisés avec le profil d’efficacité et d’innocuité de cladribine.
4.1 Considérations posologiques
Les évaluations suivantes doivent être effectuées avant d’instaurer le traitement, afin d’orienter la sélection des patients et les modalités du traitement. Consulter les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES pour obtenir de plus amples renseignements.
Numération lymphocytaire et critères de l’instauration et du maintien du traitement
- Il faut vérifier la formule sanguine complète (FSC), y compris la numération des lymphocytes, avant de commencer le traitement si des résultats récents (c.-à-d. obtenus dans les 6 mois précédents ou après l’arrêt du traitement précédent) ne sont pas disponibles (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Pour l’instauration et le maintien du traitement, la numération lymphocytaire doit être :
- normale avant l’instauration d’AURO-CLADRIBINE dans l’année 1,
d’au moins 800 cellules/mm³ (c.-à-d., grade 0 ou 1) avant l’instauration d’AURO-
CLADRIBINE dans l’année 2.
Il faut surveiller périodiquement la numération lymphocytaire entre les cycles de traitement (voir
7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
Au besoin, le cycle de traitement de l’année 2 peut être reporté d’une période allant jusqu’à 6 mois pour permettre le rétablissement de la numération lymphocytaire. Si ce rétablissement prend plus de 6 mois, le patient ne doit plus recevoir AURO-CLADRIBINE.
Fonction hépatique
- Il faut mesurer les taux sériques d’aminotransférase, de phosphatase alcaline et de bilirubine totale avant l’instauration du traitement à l’année 1 et à l’année 2.
- Il faut envisager de surveiller les taux d’enzymes hépatiques et de bilirubine totale avant d’administrer les doses de la semaine 2, en particulier chez les patients qui peuvent être plus susceptibles de présenter des lésions hépatiques.
- Le traitement doit être reporté chez les patients qui présentent des anomalies cliniquement significatives des taux sériques d’aminotransférase, de phosphatase alcaline ou de bilirubine totale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Utilisation concomitante d’autres médicaments à prise orale
Il est recommandé que l’administration de tout autre produit médicinal oral soit séparée de celle d’AURO-CLADRIBINE d’au moins 3 heures durant le nombre limité de jours où AURO-CLADRIBINE est administré (voir 9.4 Interactions médicament-médicament).
Effets sur le système immunitaire
AURO-CLADRIBINE entraîne une réduction du nombre de lymphocytes en circulation et peut augmenter le risque d’infection.
- Il faut évaluer chez les patients la présence d’une infection tuberculeuse active ou inactive (« latente ») selon les lignes directrices locales. AURO-CLADRIBINE est contre-indiqué chez les patients présentant une tuberculose latente ou active (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
- Il faut évaluer chez les patients la présence d’une infection par le virus de l’hépatite B et le virus de l’hépatite C (VHB et VHC) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
Toute vaccination doit être faite au moins 6 semaines avant le début du traitement par AURO-
CLADRIBINE, conformément aux lignes directrices d’immunisation en vigueur (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Vaccination).
- Il faut vérifier la présence d’anticorps contre le virus varicelle-zona avant de commencer le traitement en l’absence d’antécédents de varicelle confirmés par un professionnel de la santé ou de vaccination contre le virus de la varicelle; si le résultat est négatif, la vaccination est recommandée, l’instauration du traitement par AURO-CLADRIBINE devant alors être reportée à 6 semaines après la vaccination (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Vaccination).
- Chez les patients précédemment traités par des produits médicinaux immunomodulateurs ou immunosuppresseurs, le traitement par AURO-CLADRIBINE ne doit être instauré que si la numération lymphocytaire est jugée normale (voir 4.1 Considérations posologiques, Numération lymphocytaire et critères de l’instauration et du maintien du traitement; 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique).
- Il est recommandé de procéder à un examen d’imagerie par résonance magnétique (IRM) initial dans les 3 mois précédant le premier cycle de traitement par AURO-CLADRIBINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
- Il faut suivre les lignes directrices standard en matière de dépistage du cancer avant et pendant le traitement en raison du risque d’apparition de tumeurs malignes (voir 2 CONTRE-INDICATIONS;7 MISES EN GARDE ET PRÉCAUTIONS, Cancérogenèse et mutagenèse; 8.2 Néoplasmes).
Femmes et hommes fertiles
Il faut écarter toute grossesse (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET
PRÉCAUTIONS; Santé reproductive : Potentiel des femmes et des hommes et 7.1.1 Femmes enceintes).
- Les femmes et les hommes fertiles doivent être prévenus du risque potentiellement grave pour le fœtus et de la nécessité de recourir à une méthode de contraception efficace pendant le traitement par AURO-CLADRIBINE et pendant au moins 6 mois après chaque cycle de traitement (voir 2 CONTRE-INDICATIONS; 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : Potentiel des femmes et des hommes).
4.2 Posologie recommandée et ajustement posologique
La dose cumulative recommandée d’AURO-CLADRIBINE est de 3,5 mg/kg de poids corporel sur une période de 2 ans, administrée en 1 cycle de traitement de 1,75 mg/kg par an. Il faut ensuite observer le patient pendant 2 années supplémentaires. Chaque cycle de traitement consiste en 2 semaines de traitement, une au début du premier mois et une au début du deuxième mois de l’année respective. Chaque semaine de traitement consiste en 4 ou 5 jours durant lesquels un patient reçoit 10 ou 20 mg (un ou deux comprimés) en une seule prise quotidienne, suivant son poids corporel.
L’efficacité d’ comprimés de cladribine dans le cadre d’un traitement d’une durée supérieure à 2 ans n’a pas été établie (voir 1 INDICATIONS). Par conséquent, on ne peut pas faire de recommandations posologiques supplémentaires au-delà de deux cycles de traitement.
Répartition de la dose
La répartition de la dose totale au cours des 2 années de traitement est présentée dans le Tableau 1. Veuillez noter que, pour certaines plages de poids, le nombre de comprimés peut varier d’une semaine de traitement à l’autre. L’utilisation de la cladribine orale chez les patients pesant moins de 40 kg n’a pas été étudiée.
Tableau 1 Dose d’AURO-CLADRIBINE par année et semaine de traitement selon le poids du patient
| Plage de poids | Dose en mg (nombre de comprimés de 10 mg) par semaine | |||
| Cycle de traitement de l’année 1 | Cycle de traitement de l’année 2 | |||
| kg | Semaine de | Semaine de | Semaine de | Semaine de |
| traitement 1 | traitement 2 | traitement 1 | traitement 2 | |
| 40 à < 50 | 40 mg (4 comprimés) | 40 mg (4 comprimés) | 40 mg (4 comprimés) | 40 m (4 comprimés) |
| 50 à < 60 | 50 mg (5 comprimés) | 50 mg (5 comprimés) | 50 mg (5 comprimés) | 50 mg (5 comprimés) |
| 60 à < 70 | 60 mg (6 comprimés) | 60 mg (6 comprimés) | 60 mg (6 comprimés) | 60 mg (6 comprimés) |
| 70 à < 80 | 70 mg (7 comprimés) | 70 mg (7 comprimés) | 70 mg (7 comprimés) | 70 mg (7 comprimés) |
| 80 à < 90 | 80 mg (8 comprimés) | 70 mg (7 comprimés) | 80 mg (8 comprimés) | 70 mg (7 comprimés) |
| 90 à < 100 | 90 mg (9 comprimés) | 80 mg (8 comprimés) | 90 mg (9 comprimés) | 80 mg (8 comprimés) |
| 100 à < 110 | 100 mg (10 comprimés) | 90 mg (9 comprimés) | 100 mg (10 comprimés) | 90 mg 9 comprimés) |
| 110 ou plus | 100 mg (10 comprimés) | 100 mg (10 comprimés) | 100 mg (10 comprimés) | 100 mg (10 comprimés) |
Le Tableau 2 montre comment le nombre total de comprimés par semaine de traitement est réparti sur chaque jour. Il est recommandé que les doses quotidiennes d’AURO-CLADRIBINE de chaque semaine de traitement soient prises à intervalles de 24 heures, à environ la même heure chaque jour. Si une dose quotidienne se compose de deux comprimés, les deux comprimés sont pris ensemble en une seule prise.
Tableau 2 Comprimés de 10 mg d’AURO-CLADRIBINE par jour de la semaine
| Nombre total de | |||||
| Jour 1 | Jour 2 | Jour 3 | Jour 4 | Jour 5 | |
| comprimés par semaine | |||||
| 4 | 1 | 1 | 1 | 1 | 0 |
| 5 | 1 | 1 | 1 | 1 | 1 |
| 6 | 2 | 1 | 1 | 1 | 1 |
| 7 | 2 | 2 | 1 | 1 | 1 |
| 8 | 2 | 2 | 2 | 1 | 1 |
| 9 | 2 | 2 | 2 | 2 | 1 |
| 10 | 2 | 2 | 2 | 2 | 2 |
Insuffisance rénale
Aucune étude n’a été consacrée au traitement des patients atteints d’insuffisance rénale (voir 10.3 Insuffisance rénale).
Chez les patients présentant une insuffisance rénale légère (clairance de la créatinine de 60 à 89 mL/min), aucun ajustement posologique n’est considéré comme nécessaire.
L’innocuité et l’efficacité n’ont pas été établies chez les patients atteints d’insuffisance rénale modérée ou sévère (clairance de la créatinine < 60 mL/min). AURO-CLADRIBINE est donc contre-indiqué chez ces patients (voir 2 CONTRE-INDICATIONS).
Insuffisance hépatique
Aucune étude n’a été réalisée chez des patients atteints d’insuffisance hépatique (voir 10.3 Insuffisance hépatique).
Bien que l’importance de la fonction hépatique pour l’élimination de la cladribine soit considérée comme négligeable (voir 10.3 Métabolisme), en l’absence de données, l’utilisation d’AURO-CLADRIBINE n’est pas recommandée chez les patients atteints d’insuffisance hépatique modérée ou sévère (score de Child-Pugh > 6).
Personnes âgées (> 65 ans)
Les études cliniques sur la cladribine orale dans le traitement de la SP n’ont pas inclus un nombre de patients âgés de 65 ans ou plus suffisant pour déterminer si leur réponse est différente de celle des patients plus jeunes.
Il faut procéder avec prudence lors de l’administration d’AURO-CLADRIBINE chez les patients âgés, compte tenu de l’éventuelle fréquence plus élevée de diminutions de la fonction hépatique ou rénale (voir 10.3 Pharmacocinétique), de maladies concomitantes et d’autres traitements médicinaux.
Enfants (< 18 ans)
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
4.4 Administration
AURO-CLADRIBINE est administré par voie orale et doit être avalé sans être mâché. Il doit être pris avec de l’eau, avec ou sans nourriture.
Étant donné que les comprimés ne sont pas enrobés, ils doivent être avalés dès qu’ils sont retirés de la plaquette alvéolée et ils ne doivent pas être laissés exposés sur des surfaces ni être manipulés pendant plus de temps que nécessaire à l’administration. Si un comprimé reste sur une surface, ou si un comprimé est retiré de la plaquette alvéolée cassé ou en morceaux, la zone qui a été en contact avec le comprimé doit être lavée à fond.
Le patient doit avoir les mains sèches pour manipuler les comprimés et il doit se laver les mains à fond après les avoir manipulés.
4.5 Dose oubliée
Une dose oubliée doit être prise immédiatement si le patient s’en rend compte le jour même où elle devait être prise selon le schéma thérapeutique.
Une dose oubliée ne doit pas être prise en même temps que la prochaine dose prévue si le patient s’en rend compte le lendemain du jour où la dose devait être prise. Dans un tel cas, le patient doit prendre la dose oubliée le lendemain lorsqu’il s’en rend compte, et prolonger le nombre de jours dans cette
semaine de traitement. Par exemple, si un patient oublie de prendre la dose du Jour 3 et s’en rend seulement compte le Jour 4, il doit prendre la dose du Jour 3 le Jour 4 et prolonger d’un jour le nombre total de jours dans la semaine de traitement. Si deux doses consécutives sont oubliées, la même règle s’applique, et le nombre de jours dans la semaine de traitement est prolongé de deux jours.
5 SURDOSAGE
L’expérience en matière de surdose de cladribine orale est limitée. On sait que la lymphopénie est proportionnelle à la dose (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique; 8 EFFETS INDÉSIRABLES).
Il n’existe aucun antidote particulier connu en cas de surdose d’AURO-CLADRIBINE. Le traitement consiste à observer et à instaurer les mesures de soutien appropriées. Il peut falloir envisager d’arrêter le traitement par AURO-CLADRIBINE. Étant donné l’importance de la distribution intracellulaire et tissulaire de la cladribine, l’hémodialyse est peu susceptible de l’éliminer dans une mesure significative.
Une surveillance particulièrement étroite des paramètres hématologiques est recommandée chez les patients qui ont été exposés à une surdose de cladribine.
Pour obtenir les renseignements les plus récents sur la gestion d’une surdose de drogue présumée, communiquez avec votre centre antipoison régional ou avec le numéro sans frais de Santé Canada, le 1-800-POISON-X (1-844-764-7669).
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 3 Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique et | Ingrédients non médicinaux |
| concentration | ||
| Orale | Comprimé / 10 mg | Hydroxypropylbétadex, , stéarate de magnésium et sorbitol. |
Description : Comprimés blancs à blanc cassé, non enrobés, ronds, biconvexes, gravés « CN » sur une face et « 10 » sur l’autre.
Conditionnement : Plaquettes thermoformées de 1, 4 et 6 comprimés.
AURO-CLADRIBINE est emballée dans un blister aluminium-aluminium, scellé dans un étui en carton et fixé dans un emballage cartonné à l'épreuve des enfants.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Avant d’instaurer le traitement par AURO-CLADRIBINE :
- Voir 4.1 Considérations posologiques.
Pendant le traitement par AURO-CLADRIBINE et après l’arrêt du traitement :
- Donner au patient l’instruction de signaler rapidement les symptômes d’infection pendant le traitement et après l’arrêt du traitement par AURO-CLADRIBINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
Les numérations lymphocytaires doivent être déterminées :
- avant l’instauration d’AURO-CLADRIBINE dans l’année 1,
- avant l’instauration d’AURO-CLADRIBINE dans l’année 2,
- périodiquement entre les cycles de traitement et par la suite. Si les numérations lymphocytaires chutent sous le seuil de 500 cellules/mm³ (toxicité de grade 3 selon les critères CTCAE v4.0), une surveillance active est recommandée jusqu’à ce que les valeurs remontent au-dessus du seuil de 500 cellules/mm³.
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique et 4.1 Considérations posologiques.
Cancérogenèse et mutagenèse
Les effets de la cladribine entraînent des dommages à l’ADN (voir 16 Génotoxicité). En raison d’une génotoxicité de la cladribine et de l’immunosuppression associée à l’utilisation d’analogues nucléosidiques comme Comprimés de cladribine, Comprimés de cladribine pourrait potentiellement augmenter le risque de cancer.
Dans les essais cliniques, des cas de cancer ont été observés plus fréquemment chez les patients traités par la cladribine que chez les patients recevant un placebo (voir 8.2 Néoplasmes).
Cladribine est contre-indiqué chez les patients atteints de SP et d’un cancer actif (voir 2 CONTRE- INDICATIONS). Les patients préalablement atteints de cancer ont été exclus du programme de développement clinique; par conséquent, il faut procéder à une évaluation du rapport bienfait-risque individuel avant d’instaurer AURO-CLADRIBINE chez des patients préalablement atteints de cancer. Il faut recommander aux patients traités par AURO-CLADRIBINE de suivre les lignes directrices standard concernant le dépistage du cancer.
La cladribine a été clastogène dans des études non cliniques in vitro et in vivo, mais n’a pas été mutagène lors de tests sur des cellules bactériennes et mammaliennes, et elle n’a entraîné aucune tumeur significative sur le plan clinique chez la souris (voir 16 Génotoxicité).
Endocrinien/métabolisme
AURO-CLADRIBINE contient du sorbitol. Les patients présentant des problèmes héréditaires d’intolérance au fructose ne doivent pas prendre ce produit médicinal.
Hématologique
Le mode d’action de la cladribine est étroitement lié à une réduction de la numération lymphocytaire. L’effet sur la numération lymphocytaire est proportionnel à la dose et peut persister quelque temps après que la cladribine a été éliminée de l’organisme à l’arrêt du traitement (voir 8.4 Résultats anormaux aux examens de laboratoire : hématologique, chimie clinique et autres données quantitatives; 10.2 Pharmacodynamie). Des diminutions de la numération des neutrophiles, de la numération érythrocytaire, de l’hématocrite, du taux d’hémoglobine ou de la numération plaquettaire par rapport aux valeurs de départ ont également été observées dans des études cliniques, bien que ces paramètres demeurent habituellement dans des limites normales. Il est recommandé d’obtenir une formule sanguine complète (FSC) avant l’instauration du traitement par AURO-CLADRIBINE et de surveiller les numérations lymphocytaires après l’instauration du traitement par AURO-CLADRIBINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et tests de laboratoire).
On peut s’attendre à d’autres effets indésirables hématologiques si AURO-CLADRIBINE est administré en concomitance avec d’autres substances ayant un effet sur le profil hématologique (voir 9.4 Agents hématotoxiques, immunomodulateurs ou immunosuppresseurs).
Chez les patients qui ont besoin d’une transfusion sanguine, l’irradiation des composants sanguins cellulaires est recommandée avant l’administration afin de prévenir une maladie du greffon contre l’hôte en lien avec la transfusion. Il est conseillé de consulter un hématologue.
Hépatique/biliaire/pancréatique
Des lésions hépatiques, y compris des cas graves, ont été signalées peu fréquemment depuis la commercialisation chez des patients traités par comprimés de cladribine. Les cas signalés concernaient principalement des patients ayant des antécédents de résultats anormaux aux épreuves de fonction hépatique, des antécédents de lésions hépatiques associées à d’autres médicaments, ou ayant reçu un traitement concomitant ou récent par des médicaments connus pour causer des lésions hépatiques. Les lésions hépatiques sont survenues de quelques jours à plusieurs mois après le début du traitement par comprimés de cladribine, mais dans la majorité des cas graves, elles sont apparues dans les 4 semaines suivant l’administration de la dose la plus récente comprimés de cladribine. Il est recommandé de faire preuve de prudence lorsqu’on envisage un traitement par AURO-CLADRIBINE chez les patients qui peuvent être susceptibles de présenter des lésions hépatiques, comme les patients qui ont des antécédents de résultats anormaux aux épreuves de fonction hépatique, des antécédents de lésions hépatiques pendant le traitement au moyen d’autres médicaments, notamment les autres traitements modificateurs de la maladie utilisés pour le traitement de la sclérose en plaques, ou les patients traités en même temps ou récemment par des médicaments connus pour provoquer des lésions hépatiques.
Les taux sériques d’aminotransférase, de phosphatase alcaline et de bilirubine totale de tous les patients doivent être évalués avant l’instauration du traitement à l’année 1 et à l’année 2. Il faut également envisager de surveiller les taux d’enzymes hépatiques et de bilirubine totale avant d’administrer les doses de la semaine 2, en particulier chez les patients qui peuvent être plus susceptibles de présenter des lésions hépatiques. Le traitement doit être reporté chez les patients qui présentent des anomalies cliniquement significatives des taux sériques d’aminotransférase, de phosphatase alcaline ou de bilirubine totale (voir 4.1 Considérations posologiques).
Il faut conseiller aux patients de signaler immédiatement tout signe ou symptôme d’hépatotoxicité (p. ex., nausées, vomissements, douleurs abdominales, fatigue, anorexie ou jaunisse et/ou urine foncée inexpliqués). Si un patient présente des signes cliniques, y compris des élévations inexpliquées des enzymes hépatiques ou des symptômes évoquant un dysfonctionnement hépatique, mesurez rapidement les transaminases sériques et la bilirubine totale et interrompez ou cessez le traitement par AURO-CLADRIBINE, le cas échéant.
Immunitaire
Infections
La cladribine peut diminuer les défenses immunitaires de l’organisme et augmenter la probabilité des infections, y compris les infections opportunistes, particulièrement chez les patients qui développent une lymphopénie sévère. Le risque d’infection peut persister jusqu’à la disparition de la lymphopénie après la fin du traitement (voir 10.2 PHARMACOLOGIE CLINIQUE, Pharmacodynamie). Des infections graves, dont certaines infections bactériennes, virales, parasitaires et fongiques menaçant le pronostic vital ou fatales, ont été observées pendant le traitement par comprimés de cladribine.
Des infections latentes, telles que la tuberculose ou une hépatite, peuvent être activées (voir 2 CONTRE-INDICATIONS). Durant le programme de développement clinique, trois cas de tuberculose, dont un cas fatal, ont été rapportés (voir 8.2 Infections). Le dépistage d’infections latentes doit donc être effectué avant d’instaurer le traitement dans l’année 1 et l’année 2 (voir 4.1 Considérations posologiques). Il faut attendre que l’infection ait été adéquatement traitée avant d’instaurer le traitement par AURO-CLADRIBINE.
Après la commercialisation, des infections opportunistes graves ont été signalées, notamment la méningite causée par le virus varicelle-zona, l’histoplasmose disséminée, l’infection à cytomégalovirus,
l’encéphalite à herpès zoster, la méningite à cryptocoque, la cryptococcose pulmonaire et la nocardiose disséminée fatale. Une lymphopénie concomitante a été observée chez les patients touchés par ces infections pour qui on disposait d’un résultat de numération des lymphocytes au moment de l’événement.
Il faut informer les patients de l’augmentation possible du risque d’infection et de la nécessité d’y être vigilant pendant le traitement et après l’arrêt du traitement par AURO-CLADRIBINE. Dans les deux études de phase III contrôlées par placebo chez des patients atteints de SP à qui l’on a administré comprimés de cladribine en monothérapie à raison d’une dose cumulative de 3,5 mg/kg, le taux global d’infections et d’infections graves associé à comprimés de cladribine a été légèrement plus élevé que celui associé au placebo (voir 8.2 Infections).
Cladribine est contre-indiqué chez les patients à risque plus élevé d’infections opportunistes et chez les patients présentant des infections latentes ou actives, y compris les infections bactériennes, fongiques ou virales chroniques actives (voir 2 CONTRE-INDICATIONS).
Chez les patients présentant une infection aiguë, il faut également envisager de reporter l’instauration du traitement par AURO-CLADRIBINE jusqu’à ce que l’infection ait été complètement maîtrisée.
Infections herpétiques
Les médecins doivent informer les patients de l’augmentation possible du risque d’infection, en particulier du risque d’herpès zoster (zona), et de la nécessité d’y être vigilant pendant le traitement et après l’arrêt du traitement par AURO-CLADRIBINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Vaccination). Des infections herpétiques ont été couramment rapportées chez des patients traités par comprimés de cladribine. Les cas d’herpès zoster sont principalement survenus dans le groupe de traitement recevant la cladribine et étaient de nature métamérique (voir 8.2 Infections). Pour les patients qui développent des infections graves, les bienfaits et les risques du traitement doivent être réévalués avant la réinstauration du traitement.
La fréquence des cas d’herpès zoster a été plus élevée chez les patients présentant une lymphopénie de grade 3 et de grade 4 (voir 8.2 Effets indésirables observés au cours de études cliniques). Il faut activement surveiller l’apparition de signes et de symptômes évocateurs d’une infection chez les patients ayant des numérations lymphocytaires inférieures à 500 cellules/mm3. Si les numérations lymphocytaires chutent sous le seuil de 200 cellules/mm³, il faut envisager d’administrer une prophylaxie anti-herpétique selon les normes de pratique locales pendant la durée de la lymphopénie de grade 4. Le traitement de l’herpès zoster doit suivre les lignes directrices pertinentes actuelles.
Après la commercialisation, les cas d’herpès zoster observés étaient principalement des dermatomes, mais d’autres formes (p. ex., ophtalmique) ont aussi été observées.
Leucoencéphalopathie multifocale progressive (LEMP)
Des cas de LEMP ont été rapportés chez des patients recevant de la cladribine par voie parentérale dans une indication oncologique.
La LEMP est une infection opportuniste causée par le virus JC (VJC) qui survient typiquement chez des patients immunocompromis et qui peut être fatale ou entraîner une invalidité sévère. Les symptômes typiquement associés à la LEMP sont variés, progressent sur plusieurs jours ou plusieurs semaines et comprennent une faiblesse progressive d’un côté du corps ou une maladresse des membres, une perturbation de la vision et des changements touchant la pensée, la mémoire et l’orientation qui entraînent une confusion et des changements dans la personnalité. Les médecins doivent être vigilants aux symptômes cliniques ou aux observations à l’IRM évoquant une LEMP. Si une LEMP est soupçonnée,
il ne faut pas réinstaurer le traitement par AURO-CLADRIBINE avant d’avoir écarté une LEMP.
Des signes évoquant une LEMP peuvent être visibles à l’IRM avant l’apparition des signes ou symptômes cliniques. Des cas de LEMP, diagnostiqués sur la base des observations à l’IRM et de la détection d’ADN du VJC dans le liquide cérébrospinal sans signes ni symptômes cliniques spécifiques de la LEMP, ont été rapportés chez des patients recevant des médicaments contre la SP associés à un risque de LEMP. La réalisation d’IRM peut donc être utile pour surveiller l’apparition de signes évoquant une LEMP, et toute observation suspecte doit donner lieu à des investigations plus poussées pour permettre un diagnostic précoce de la LEMP, le cas échéant. Avant l’instauration du traitement par AURO-CLADRIBINE, une IRM récente (réalisée dans les 3 mois précédents) doit être disponible (voir 4.1 Considérations posologiques). Durant les examens d’IRM de routine (conformément aux recommandations nationales et locales), les médecins doivent être attentifs aux lésions évocatrices d’une LEMP. Des taux plus faibles de morbimortalité liée à la LEMP ont été rapportés après l’arrêt d’autres médicaments contre la SP associés à un risque de LEMP chez les patients qui présentaient une LEMP et étaient initialement asymptomatiques, par rapport aux patients qui présentaient des signes et symptômes cliniques au moment du diagnostic de la LEMP. On ignore si ces différences sont dues à la détection précoce et à l’arrêt du traitement de la SP ou à des différences pathologiques chez ces patients.
Vaccination
Le traitement par AURO-CLADRIBINE ne doit pas être instauré dans les 6 semaines suivant la vaccination par des vaccins vivants ou vivants atténués en raison d’un risque d’infection active par le vaccin. Les patients ne doivent pas recevoir de vaccins vivants ou vivants atténués durant le traitement par AURO-CLADRIBINE, ni après le traitement par AURO-CLADRIBINE tant que la numération leucocytaire du patient n’est pas dans les limites normales.
Une attention particulière est recommandée chez les patients sans antécédents d’exposition au virus varicelle-zona. Il est recommandé de vacciner contre la varicelle les patients ayant un résultat négatif au dosage des anticorps avant d’instaurer le traitement par AURO-CLADRIBINE. L’instauration du traitement par AURO-CLADRIBINE doit être reportée de 6 semaines afin que le plein effet de la vaccination soit obtenu (voir 4.1 Considérations posologiques).
Passer d’un autre agent à AURO-CLADRIBINE et réciproquement
Chez les patients qui ont précédemment été traités par des produits médicinaux immunomodulateurs ou immunosuppresseurs, le traitement par AURO-CLADRIBINE ne doit être instauré que si les numérations lymphocytaires ont été évaluées normales (voir 4.1 Considérations posologiques). L’utilisation de produits immunomodulateurs ou immunosuppresseurs après le traitement par AURO-CLADRIBINE peut avoir un effet additif sur le système immunitaire. La prudence est donc de mise.
Surveillance et tests de laboratoire
Les numérations lymphocytaires doivent être déterminées :
- avant l’instauration d’AURO-CLADRIBINE dans l’année 1,
- avant l’instauration d’AURO-CLADRIBINE dans l’année 2,
- périodiquement entre les cycles de traitement et par la suite.
Pour prendre une décision thérapeutique fondée sur les numérations lymphocytaires du patient, voir 4.1 Considérations posologiques et 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire.
Les taux sériques d’aminotransférase, de phosphatase alcaline et de bilirubine totale doivent être évalués avant l’instauration du traitement par AURO-CLADRIBINE à l’année 1 et à l’année 2. Il faut également envisager de surveiller les taux d’enzymes hépatiques et de bilirubine totale avant
d’administrer les doses de la semaine 2, en particulier chez les patients qui peuvent être plus susceptibles de présenter des lésions hépatiques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Santé reproductive : Potentiel des femmes et des hommes
Reproduction
AURO-CLADRIBINE est contre-indiqué chez les femmes enceintes et chez les femmes et les hommes fertiles qui ne prévoient pas utiliser une méthode de contraception efficace pendant le traitement et pendant 6 mois suivant la prise de la dernière dose dans chaque cycle de traitement, car le produit peut être nocif pour le fœtus.
Des malformations et une embryolétalité ont été observées chez les animaux (voir 16 Toxicologie pour la reproduction et le développement). Les patients doivent être prévenus du risque potentiel pour le fœtus pendant le traitement par AURO-CLADRIBINE et pendant 6 mois suivant la prise de la dernière dose dans chaque cycle de traitement (voir 2 CONTRE-INDICATIONS).
Contraception masculine et féminine
Chez les femmes aptes à procréer, il faut écarter une grossesse avant d’instaurer le traitement par AURO-CLADRIBINE dans l’année 1 et l’année 2, et prévenir la grossesse en utilisant une méthode de contraception efficace pendant le traitement par AURO-CLADRIBINE et pour au moins les 6 mois suivant la prise de la dernière dose. Les femmes qui deviennent enceintes durant le traitement par AURO-CLADRIBINE doivent cesser le traitement.
On ignore si la cladribine est détectable dans le sperme humain. Par conséquent, les patients masculins doivent utiliser une méthode barrière physique, c.-à-d. des condoms, pour prévenir toute exposition potentielle de leur partenaire à la cladribine par le biais de leur sperme pendant le traitement par AURO-CLADRIBINE et pendant 10 jours après la prise de la dernière dose.
Compte tenu de l’effet génotoxique potentiel de la cladribine sur les spermatozoïdes, une toxicité pour le développement à médiation masculine ne peut être exclue (voir 16 Toxicologie pour la reproduction et le développement). La cladribine a causé des changements dégénératifs testiculaires chez les souris et chez un singe mâle dans une étude de toxicité chronique où elle était administrée par voie s.c. (voir 16 Fertilité). L’effet de la cladribine sur la fertilité chez les hommes est inconnu. Les patients masculins doivent donc prendre des précautions pour éviter une grossesse de leur partenaire pendant le traitement par AURO-CLADRIBINE et pour au moins les 6 mois suivant la prise de la dernière dose (voir 2 CONTRE-INDICATIONS).
Si une patiente ou la partenaire d’un patient devient enceinte durant le traitement par AURO-CLADRIBINE ou dans les 6 mois suivant la prise de la dernière dose, il est recommandé de l’informer du danger éventuel pour le fœtus.
7.1 Populations particulières
7.1.1 Femmes enceintes
Les données portant sur des femmes enceintes exposées à comprimés de cladribine avant la conception sont limitées. AURO-CLADRIBINE est contre-indiqué chez les femmes enceintes (voir 2 CONTRE-INDICATIONS).
Il faut écarter une grossesse avant d’instaurer le traitement dans l’année 1 et l’année 2, et prévenir la grossesse en utilisant une méthode de contraception efficace pendant le traitement par AURO-
CLADRIBINE et pour au moins les 6 mois suivant la prise de la dernière dose.
Il a été démontré que la cladribine inhibe la synthèse de l’ADN. Or, d’autres substances actives qui inhibent la synthèse de l’ADN (p. ex., le méthotrexate) ont été rapportées tératogènes chez les humains. Par conséquent, la cladribine peut faire augmenter le risque de malformations congénitales lorsqu’elle est administrée pendant la grossesse (voir 16 Toxicologie pour la reproduction et le développement).
Des études réalisées chez les animaux ont montré une toxicité pour la reproduction (voir 16 Toxicologie pour la reproduction et le développement).
7.1.2 Femmes qui allaitent
On ignore si la cladribine est excrétée dans le lait maternel chez l’humain. On ne peut exclure un risque pour les nouveau-nés/nourrissons. AURO-CLADRIBINE est contre-indiqué chez les femmes qui allaitent (voir 2 CONTRE-INDICATIONS). Il faut recommander aux femmes de ne pas allaiter pendant le traitement par AURO-CLADRIBINE et pendant 10 jours après la prise de la dernière dose.
7.1.3 Enfants (< 18 ans)
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées (> 65 ans)
Les études cliniques sur comprimés de cladribine dans le traitement de la SP n’ont pas inclus un nombre de patients âgés de 65 ans et plus suffisant pour déterminer si leur réponse est différente de celle des patients plus jeunes. Il faut procéder avec prudence lors de l’administration d’AURO-CLADRIBINE chez les patients âgés, compte tenu de l’éventuelle fréquence plus élevée de diminutions de la fonction hépatique ou rénale (voir 10.3 Élimination), de maladies concomitantes et d’autres traitements médicinaux.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus pertinents sur le plan clinique à avoir été rapportés chez des patients atteints de SP ayant reçu comprimés de cladribine à la dose cumulative recommandée de 3,5 mg/kg sur une période de 2 ans dans des études cliniques ont été la lymphopénie et l’herpès zoster. L’incidence d’herpès zoster a été plus élevée dans la période où les patients présentaient une lymphopénie de grade 3 (< 500 à 200 cellules/mm³) ou de grade 4 (< 200 cellules/mm³) que dans la période où ils ne présentaient pas de lymphopénie de grade 3 ou de grade 4 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
8.2 Effets indésirables observés au cours des études cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation des taux.
Le Tableau 4 présente les effets indésirables apparus sous traitement d’après les données regroupées de
deux études de phase III contrôlées par placebo chez des patients atteints de SP à qui l’on a administré comprimés de cladribine en monothérapie à une dose cumulative de 3,5 mg/kg. La base de données de l’analyse de l’innocuité de ces études se compose de 1 303 patients.
Tableau 4 Effets indésirables apparus sous traitement dans deux études contrôlées par placebo (survenant chez ≥ 1 % des patients et rapportés dans le groupe recevant comprimés de cladribine à 3,5 mg/kg à une fréquence plus élevée de ≥ 1 % par rapport à celle observée dans le groupe recevant le placebo)
| Classification par système et organe | Cladribine à 3,5 mg/kg dose cumulative | Placebo |
| Terme préférentiel | n = 662 | n = 64 |
| n (%) | n (%) | |
| Affections hématologiques et du système lymphatique | ||
| Lymphopénie*1 | 132 (19,9) | 8 (1,2) |
| Leucopénie | 26 (3,9) | 3 (0,5) |
| Diminution de la numération des neutrophiles*2 | 18 (2,7) | 5 (0,8) |
| Affections gastro-intestinales | ||
| Nausées | 70 (10,6) | 58 (9,0) |
| Douleur abdominale haute | 34 (5,1) | 21 (3,3) |
| Mal de dents | 27 (4,1) | 20 (3,1) |
| Troubles généraux et anomalies au site d’administration | ||
| Syndrome pseudogrippal | 45 (6,8) | 37 (5,8) |
| Pyrexie | 23 (3,5) | 16 (2,5) |
| Infections et infestations | ||
| Infection des voies respiratoires supérieures | 74 (11,2) | 58 (9,0) |
| Grippe | 49 (7,4) | 40 (6,2) |
| Bronchite | 29 (4,4) | 19 (3,0) |
| Herpès labial* | 17 (2,6) | 9 (1,4) |
| Infection virale des voies respiratoires supérieures | 17 (2,6) | 6 (0,9) |
| Infection virale des voies respiratoires | 16 (2,4) | 9 (1,4) |
| Gastroentérite | 16 (2,4) | 8 (1,2) |
| Herpès zoster* | 13 (2,0) | 1 (0,2) |
| Infection vaginale | 9 (1,4) | 1 (0,2) |
| Affections musculo-squelettiques et du tissu conjonctif | ||
| Mal de dos | 50 (7,6) | 41 (6,4) |
| Affections du système nerveux | ||
| Céphalées | 171 (25,8) | 134 (20,9) |
| Affections psychiatriques | ||
| Anxiété | 22 (3,3) | 12 (1,9) |
| Affections de la peau et du tissu sous-cutané | ||
| Classification par système et organe | Cladribine à 3,5 mg/kg dose cumulative | Placebo |
| Terme préférentiel | n = 662 | n = 64 |
| n (%) | n (%) | |
| Alopécie* | 18 (2,7) | 8 (1,2) |
| Dermatite allergique | 16 (2,4) | 3 (0,5) |
| Éruption cutanée* | 15 (2,3) | 8 (1,2) |
n = nombre de patients
* terme considéré comme une réaction indésirable (c.-à-d. raisonnablement associée à la prise de cladribine par voie orale)
1 inclut les termes lymphopénie, diminution de la numération lymphocytaire et numération lymphocytaire anormale
2 inclut les termes neutropénie et diminution de la numération des neutrophiles
Néoplasmes
Dans les données regroupées de deux études cliniques de phase III contrôlées par placebo où une monothérapie était administrée sur une période de 2 ans, des événements correspondant à des cancers ont été rapportés chez 5/662 (0,76 %) patients recevant de la cladribine à une dose cumulative de 3,5 mg/kg et chez 0/641 (0 %) patient sous placebo; les événements correspondant à des cancers comprenaient les suivants : mélanome malin, cancer ovarien, carcinome pancréatique métastatique, cancer papillaire de la thyroïde et carcinome spinocellulaire.
Dans l’ensemble, dans les études cliniques et pendant le suivi à long terme, chez les patients traités par une dose cumulative de 3,5 mg/kg de cladribine par voie orale, des incidences similaires d’événements correspondant à des cancers ont été observées. Les autres événements rapportés pendant le suivi à long terme des patients traités par la cladribine ont été les suivants : mélanome malin, cancer du sein, cancer rectal, cancer des voies biliaires et carcinome basocellulaire.
Infections
Dans les deux études de phase III contrôlées par placebo chez des patients atteints de SP à qui l’on administrait de la cladribine par voie orale en monothérapie à une dose cumulative de 3,5 mg/kg, des taux légèrement plus élevés d’infections en général (49,5 % des patients traités par la cladribine comparativement à 44,1 % des patients sous placebo) et d’infections graves (1,8 % des patients traités par la cladribine comparativement à 1,1 % des patients sous placebo) ont été observés avec la cladribine par rapport au placebo.
À part l’herpès labial et l’herpès zoster métamérique (voir le Tableau 4 ci-dessus), seule la tuberculose a été jugée avoir un lien de causalité avec le traitement. Trois cas de tuberculose (dont 1 cas fatal) ont été observés dans le programme clinique, tous ayant été rapportés avant la mise en œuvre du dépistage préalable obligatoire de la tuberculose.
Pour des recommandations sur le dépistage des infections et les autres mesures préventives, voir 4.1 Considérations posologiques; 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections.
CLARITY EXT
Les patients qui avaient terminé l’étude CLARITY (voir 14 ÉTUDES CLINIQUES) pouvaient être admis à l’étude CLARITY EXT. Dans cette étude de prolongation, 806 patients ont reçu soit un placebo, soit une dose cumulative de cladribine de 3,5 mg/kg (selon un schéma similaire à celui utilisé dans CLARITY) sur une période d’étude de 96 semaines. L’objectif principal de l’étude était d’évaluer l’innocuité, les critères d’évaluation de l’efficacité étant exploratoires. Les résultats pour les critères d’évaluation de l’innocuité
ont été cohérents avec le profil d’innocuité observé dans la précédente étude CLARITY.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables apparus en cours de traitement énumérés ci-dessous ont été rapportés chez des patients traités par comprimés de cladribine, à quelque dose que ce soit, dans des essais contrôlés par placebo dans l’indication de SP (n = 662) avec un taux d’incidence < 1 % mais au moins 0,3 % plus élevé qu’avec le placebo (n = 641). Les effets déjà énumérés dans le Tableau 4 ont été exclus. Bien qu’ils soient survenus pendant le traitement, ces effets n’ont pas nécessairement été provoqués par comprimés de cladribine.
Les effets sont présentés par ordre alphabétique, selon la classification par système et organe.
Affections hématologiques et du système lymphatique : anisocytose, elliptocytose, éosinophilie, anémie normocytaire normochrome
Affections oculaires : cataracte, conjonctivite allergique, irritation oculaire
Affections gastro-intestinales : bouche sèche, douleur abdominale basse, douleur gastro-intestinale, douleur gingivale, gêne buccale, incontinence fécale, méléna
Troubles généraux et anomalies au site d’administration : douleur thoracique non cardiaque, hyperthermie
Troubles hépatobiliaires : hyperbilirubinémie
Troubles du système immunitaire : allergie aux piqûres d’arthropodes
Infections et infestations : bactériurie, conjonctivite, infection cutanée, infection de l’œil, infection par uréaplasmes, infection staphylococcique, salpingo-ovarite, sinusite aiguë
Lésions, intoxications et complications d’interventions : accident, commotion, contusion, fracture du membre supérieur, fracture du péroné, lésion articulaire, lésion de la tête
Investigations : augmentation de l’amylase, augmentation de la créatinine sanguine, augmentation du nombre d’éosinophiles, diminution du nombre de globules blancs, présence d’hématies spiculées, diminution de l’hématocrite, diminution de l’hémoglobine, augmentation de la lipase, diminution du nombre de monocytes, augmentation du nombre de neutrophiles, diminution de la numération plaquettaire, augmentation de la pression artérielle, diminution de la pression artérielle, test bactérien
Troubles du métabolisme et de la nutrition : carence en vitamine D, hyperlipidémie Affections musculo-squelettiques et du tissu conjonctif : ostéochondrose
Tumeurs bénignes, malignes et non précisées (incl kystes et polypes) : papillome cutané, tumeur de la peau
Affections du système nerveux : névralgie du trijumeau, sensation de brûlure Affections psychiatriques : diminution de la libido, tic
Affections du rein et des voies urinaires : colique néphrétique, dysurie
Affections des organes de reproduction et du sein : adénomyose, dysfonction érectile, hémorragie vaginale, enflure du sein, kyste de l’ovaire, maladie fibrokystique du sein, ménorragie, prurit vulvovaginal, règles irrégulières, sensation de brûlure vulvovaginale
Affections respiratoires, thoraciques et médiastinales : dysphonie Affections de la peau et du tissu sous-cutané : lésion de la peau, purpura Affections vasculaires : hématome, hypotension orthostatique
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions de l’essai clinique
Dans les études cliniques, 20 à 25 % des patients traités par une dose cumulative de 3,5 mg/kg de comprimés de cladribine en monothérapie sur une période de 2 ans ont développé une lymphopénie de grade 3 ou de grade 4 temporaire, comparativement à 0,5 % des patients recevant le placebo. Une lymphopénie de grade 4 a été observée chez moins de 1 % des patients traités par la cladribine, tandis qu’aucun cas n’a été observé chez les patients recevant le placebo. La plus forte proportion de patients présentant une lymphopénie de grade 3 ou de grade 4 a été observée 2 mois après la prise de la première dose de cladribine dans chaque année (4,0 % et 11,3 % de patients présentant une lymphopénie de grade 3 dans l’année 1 et dans l’année 2, respectivement, et 0 % et 0,4 % de patients présentant une lymphopénie de grade 4 dans l’année 1 et dans l’année 2, respectivement) (voir 10.2 Pharmacodynamie). On s’attend à ce que la plupart des patients reviennent à des numérations lymphocytaires normales ou à une lymphopénie de grade 1 en 9 mois.
Pour réduire le risque d’une lymphopénie sévère, les numérations lymphocytaires doivent être déterminées avant, pendant et après le traitement par AURO-CLADRIBINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologique) et les critères d’instauration et de maintien du traitement par cladribine doivent être respectés (voir 4.1 Considérations posologiques).
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables supplémentaires suivants ont été signalés au cours de l’utilisation après commercialisation de comprimés de cladribine. Comme ces effets sont signalés volontairement par une population dont la taille est incertaine, il n’est généralement pas possible d’estimer avec certitude leur fréquence ou d’établir un lien de cause à effet avec l’exposition au médicament.
Affections cardiaques : arrêt cardiaque, fibrillation auriculaire, infarctus du myocarde, insuffisance cardiaque, trouble cardiaque.
Troubles hépatobiliaires : lésions hépatiques d’origine médicamenteuse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
Infections et infestations : nocardiose, virus varicelle-zona, histoplasmose, cryptococcose et toxoplasmose (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Infections).
Troubles du système immunitaire : angioœdème, hypersensibilité, hypersensibilité médicamenteuse, prurit, rash urticarien.
Investigations : augmentation de l’alanine aminotransférase, augmentation de l’aspartate aminotransférase, augmentation de la gamma-glutamyltransférase, augmentation de la phosphatase alcaline sanguine.
Affections du système nerveux : convulsion.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
L’utilisation d’AURO-CLADRIBINE chez des patients immunocompromis, y compris des patients recevant un traitement immunosuppresseur, immunomodulateur ou myélosuppresseur, p. ex. par
méthotrexate, cyclophosphamide, cyclosporine ou azathioprine, ou l’utilisation chronique de corticostéroïdes est contre-indiquée en raison d’un risque d’effets additifs sur le système immunitaire (voir 2 CONTRE- INDICATIONS).
9.2 Aperçu des interactions médicamenteuses
Comprimés de Cladribine contient de l’hydroxypropylbétadex qui peut être disponible pour former des complexes avec d’autres agents. En formant des complexes, le composant hydroxypropylbétadex du comprimé de cladribine peut accroître la solubilité des médicaments peu solubles et donc augmenter l’exposition générale à ces médicaments lorsqu’ils sont administrés en concomitance avec comprimés de cladribine (voir 9.5 Interactions médicament-médicament).
Des études in vitro révèlent que la cladribine est un substrat des transporteurs nucléosidiques concentratifs (p. ex., CNT2 et CNT3) et des transporteurs nucléosidiques équilibratifs (p. ex., ENT1, ENT2). La biodisponibilité, la distribution intracellulaire et l’élimination rénale de la cladribine peuvent théoriquement être modifiées par de puissants inhibiteurs des transporteurs ENT et CNT (voir 9.5 INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament). Cependant,
l’altération potentielle de l’exposition à la cladribine et, de ce fait, la pertinence clinique de ces observations sont inconnues.
Au niveau de l’efflux gastro-intestinal ou rénal, les études in vitro ont montré que la cladribine est un substrat de BCRP. L’inhibition de BCRP/ABCG2 peut en théorie accroître la biodisponibilité orale de la cladribine et l’exposition générale à la cladribine (voir 9.5 Interactions médicament-médicament).
Les effets des inducteurs du transporteur d’efflux BCRP sur la biodisponibilité et l’élimination de la cladribine n’ont pas été étudiés directement.
Des études in vitro révèlent que l’efflux de la cladribine par la glycoprotéine P (P-gp, MDR1 [multidrug resistance protein 1]) est minime. Aucune interaction cliniquement pertinente avec les inhibiteurs ou les inducteurs de la P-gp n’est à prévoir.
Des études in vitro ont montré que la cladribine n’est pas un substrat des enzymes du CYP et qu’elle ne montre aucun potentiel significatif d’agir comme inhibiteur des CYP1A2, CYP2B6, CYP2C8, CYP2C9, CYP2C19, CYP2D6, CYP2E1 et CYP3A4. On ne s’attend pas à ce que l’inhibition de l’une de ces enzymes, ou des polymorphismes génétiques (p. ex., CYP2D6, CYP2C9 ou CYP2C19), produise des effets cliniquement significatifs sur la pharmacocinétique de la cladribine. La cladribine n’a eu aucun effet inducteur cliniquement significatif in vitro sur les enzymes CYP1A2, CYP2B6 et CYP3A4.
Des données in vitro publiées révélaient que la cladribine pourrait être dégradée à un pH acide. Des études d’interaction médicamenteuse in vivo ont toutefois montré que la biodisponibilité de 10 mg de comprimés de cladribine n’était pas modifiée lors d’une administration en concomitance avec du pantoprazole, et que la biodisponibilité de la solution orale de cladribine n’était pas accrue lors d’une administration en concomitance avec de l’oméprazole.
9.4 Interactions médicament-médicament
À cause de la présence d’hydroxypropylbétadex dans la composition d’AURO-CLADRIBINE, il est recommandé que l’administration de tout autre produit médicinal oral soit séparée de celle d’AURO-CLADRIBINE d’au moins 3 heures durant le nombre limité de jours où la cladribine est administrée.
Agents hématotoxiques, immunomodulateurs ou immunosuppresseurs
Voir 2 CONTRE-INDICATIONS et 9.1 Interactions médicamenteuses graves).
Un traitement aigu de courte durée par corticostéroïdes peut être administré durant le traitement par AURO-CLADRIBINE.
Étant donné la diminution de la numération lymphocytaire induite par la cladribine, on peut s’attendre à des effets hématologiques additifs indésirables si AURO-CLADRIBINE est administré en concomitance avec d’autres substances qui affectent le profil hématologique (p. ex., la carbamazépine). Une surveillance étroite des paramètres hématologiques est recommandée dans ces cas.
Dans les études cliniques, lorsqu’interféron-bêta a été utilisé en concomitance avec de la cladribine, un effet plus prononcé a été observé dans la réduction de la numération lymphocytaire. L’innocuité et l’efficacité de la cladribine administrée en association avec d’autres traitements de fond contre la sclérose en plaques n’ont pas été évaluées. Le traitement concomitant n’est pas recommandé.
Chez les patients qui ont déjà été traités par des immunomodulateurs ou des immunosuppresseurs, il faut tenir compte de l’effet additif potentiel, du mode d’action et de la durée de l’effet des autres médicaments avant d’instaurer le traitement par AURO-CLADRIBINE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Passer d’un autre agent à AURO-CLADRIBINE et réciproquement).
Vaccins vivants ou vivants atténués
Le traitement par AURO-CLADRIBINE ne doit pas être instauré dans les 6 semaines suivant la vaccination par des vaccins vivants ou vivants atténués en raison d’un risque d’infection active par le vaccin. Les patients ne doivent pas recevoir de vaccins vivants ou vivants atténués durant le traitement par AURO-CLADRIBINE, ni après le traitement par AURO-CLADRIBINE tant que la numération leucocytaire du patient n’est pas dans les limites normales (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Vaccination).
Inhibiteurs des transporteurs nucléosidiques et BCRP
Il est recommandé d’éviter l’administration concomitante de puissants inhibiteurs des ENT, des CNT et du transporteur BCRP pendant le traitement d’une durée de 4 ou 5 jours par AURO-CLADRIBINE (voir 9.2 Aperçu des interactions médicamenteuses). Les inhibiteurs de transporteurs nucléosidiques connus sont notamment les suivants : dilazep, dipyridamole, nifédipine, nimodipine, cilostazol, sulindac et réserpine. Les inhibiteurs de BCRP connus sont notamment les suivants : cyclosporine, géfitinib, imatinib, inhibiteurs de la transcriptase inverse, autres antiviraux (p. ex., elvitégravir, cobicistat) et eltrombopag.
Si ce n’est pas possible, il faut envisager de choisir des produits médicinaux concomitants de remplacement avec des propriétés d’inhibition des transporteurs minimes ou inexistantes. Si ce n’est pas possible, il est recommandé de réduire à la dose minimale nécessaire la dose des produits médicinaux contenant ces composés, de séparer le moment de l’administration de celui de l’administration d’AURO-CLADRIBINE et de surveiller étroitement le patient.
Inducteurs puissants des transporteurs BCRP et P-gp
Les effets des inducteurs des transporteurs d’efflux BCRP et P-gp sur la biodisponibilité et l’élimination de la cladribine n’ont pas été étudiés directement. Une possible diminution de l’exposition à la cladribine doit être prise en compte si de puissants inducteurs des transporteurs BCRP (p. ex., des corticostéroïdes utilisés de façon prolongée) ou P-gp (p. ex., rifampine, millepertuis) sont administrés en concomitance.
Contraceptifs hormonaux
L’administration concomitante de cladribine avec un contraceptif hormonal par voie orale (contenant 150 mcg de lévonorgestrel et 30 mcg d’éthinylestradiol) n’a révélé aucune interaction pharmacocinétique pertinente sur le plan clinique avec la cladribine. Par conséquent, on ne s’attend pas à ce que l’utilisation concomitante de cladribine entraîne une réduction de l’efficacité des contraceptifs hormonaux. L’effet
des contraceptifs hormonaux sur la cladribine n’a pas été établi.
9.5 Interactions médicament-aliment
Il est improbable que la consommation de nourriture ait un effet cliniquement pertinent sur l’ampleur de l’absorption. Par conséquent, les comprimés peuvent être pris sans égard à la consommation de nourriture (voir 10.3 Absorption).
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plantes médicinales n’ont pas été étudiées.
9.7 Interactions médicament-examens de laboratoire
Les interactions avec les tests de laboratoire n’ont pas été étudiées.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La cladribine (2-chlorodésoxyadénosine) est un analogue nucléosidique de la désoxyadénosine. Une substitution de chlore en position 2 dans le noyau purique protège la cladribine contre la dégradation par l’adénosine désaminase, ce qui accroît le temps de résidence intracellulaire du promédicament cladribine. La phosphorylation subséquente de la cladribine par la désoxycytidine kinase (dCK) et les nucléosides kinases en sa forme active triphosphate, 2-chlorodésoxyadénosine triphosphate (Cd-ATP), est obtenue avec une efficacité particulière dans les lymphocytes T et B, en raison de leurs niveaux constitutivement élevés de dCK et relativement bas de 5’-nucléotidase (5’-NTase). Un rapport de la dCK à la 5’-NTase élevé est favorable à une accumulation intracellulaire de Cd-ATP jusqu’à un niveau toxique, prédisposant les lymphocytes se divisant et ceux ne se divisant pas à la mort cellulaire par induction de l’apoptose ou inhibition de la synthèse de l’ADN.
Les variations des niveaux d’expression de la dCK et de la 5’-NTase entre les sous-types de cellules immunitaires peuvent expliquer les différences de sensibilité des cellules immunitaires à la cladribine. En raison de ces niveaux d’expression, les cellules du système immunitaire inné sont moins touchées que les cellules du système immunitaire adaptatif.
La pathologie de la SP comporte une chaîne complexe d’événements dans lesquels différents types de cellules immunitaires, y compris les cellules T et B autoréactives, jouent un rôle clé. Le mécanisme par lequel la cladribine exerce ses effets thérapeutiques dans la SP n’est pas complètement compris, mais on croit que son effet prédominant sur les lymphocytes interrompt la cascade d’événements immunitaires jouant un rôle de premier plan dans la SP.
10.2 Pharmacodynamie
Il a été montré que la cladribine exerce des effets de longue durée en ciblant de façon préférentielle les lymphocytes et les processus auto-immuns associés à la physiopathologie de la SP.
Dans toutes les études, la plus forte proportion de patients présentant une lymphopénie de grade 3 ou de grade 4 (< 500 à 200 cellules/mm³ ou < 200 cellules/mm³) a été observée 2 mois après la prise de la première dose de cladribine dans chaque année, indiquant un délai entre les concentrations plasmatiques de cladribine et l’effet hématologique maximal.
Dans toutes les études cliniques, les données à la dose cumulative proposée de 3,5 mg/kg de poids
corporel ont montré une amélioration progressive des numérations lymphocytaires jusqu’à atteindre l’intervalle des valeurs normales à la semaine 84 après l’administration de la première dose de cladribine (environ 30 semaines après l’administration de la dernière dose de cladribine). Les numérations lymphocytaires de plus de 75 % des patients étaient revenues dans l’intervalle des valeurs normales à la semaine 144 après l’administration de la première dose de cladribine (environ 90 semaines après l’administration de la dernière dose de cladribine).
Le traitement par cladribine orale entraîne des réductions rapides et durables du nombre des cellules T CD4+ et CD8+ circulantes. Les cellules T CD8+ subissent une diminution moins prononcée et leur numération se rétablit plus rapidement que les cellules T CD4+, ce qui entraîne un rapport des CD4 aux CD8 temporairement réduit. La cladribine entraîne une réduction du nombre des cellules B CD19+ et des cellules tueuses naturelles CD16+/CD56+, et leur numération se rétablit également plus rapidement que les cellules T CD4+.
10.3 Pharmacocinétique
La cladribine est un promédicament qui doit être phosphorylé dans l’espace intracellulaire pour devenir biologiquement actif. La pharmacocinétique de la cladribine a été étudiée chez des patients atteints de SP et des patients présentant des tumeurs malignes ainsi que dans des systèmes in vitro.
Tableau 5 Résumé des paramètres pharmacocinétiques de la cladribine chez des patients atteints de SP ou de tumeurs malignes
| Volume de | |||||
| Cmax | t½ (h) | ASC0-∞ | Clairance | ||
| distribution | |||||
| Dose unique moyenne | 22 à 29 ng/mL | 23 h | 80 à 101 ng·h/mL | 45,6 L/h | 480 à 490 L |
Absorption
La cladribine est absorbée rapidement après l’administration orale. L’administration de 10 mg de cladribine a produit une Cmax moyenne de cladribine se situant entre 22 et 29 ng/mL et une ASC moyenne correspondante entre 80 et 101 ng·h/mL (moyennes arithmétiques tirées de différentes études).
Lorsque la cladribine orale était administrée à jeun, le Tmax médian était de 0,5 h (intervalle de 0,5 à 1,5 h). Lorsque la cladribine était administrée avec un repas à haute teneur en matières grasses, son absorption était retardée (Tmax médian de 1,5 h, intervalle de 1 à 3 h) et la Cmax était réduite de 29 % (d’après la moyenne géométrique), tandis que l’ASC demeurait essentiellement la même. La biodisponibilité de 10 mg de cladribine orale était d’environ 40 %.
Distribution
Le volume de distribution est grand, ce qui indique une importante distribution tissulaire et captation intracellulaire. Des études ont révélé un volume moyen de distribution de la cladribine se situant dans l’intervalle de 480 à 490 L. La liaison aux protéines plasmatiques de la cladribine est de 20 % et est indépendante de la concentration plasmatique.
La cladribine peut traverser la barrière hémato-encéphalique. Une petite étude réalisée auprès de patients cancéreux a montré un rapport des concentrations dans le liquide céphalorachidien aux concentrations dans le plasma d’environ 0,25. La cladribine et/ou ses métabolites phosphorylés sont substantiellement accumulés et conservés dans les lymphocytes humains. Les rapports de l’accumulation
intracellulaire à l’accumulation extracellulaire observés étaient de 30 à 40 dès 1 heure après l’exposition à la cladribine.
Métabolisme
Le métabolisme de la cladribine a été étudié chez des patients atteints de SP à la suite de l’administration d’un comprimé unique de 10 mg et d’une dose intraveineuse unique de 3 mg. À la suite de l’administration orale aussi bien qu’intraveineuse, la molécule mère de cladribine était le principal composant présent dans le plasma et l’urine. Le métabolite principal, la 2-chloroadénine, s’est avéré être un métabolite mineur dans le plasma aussi bien que dans l’urine, c.-à-d. ne représentant que 3 % ou moins de l’exposition plasmatique à la molécule mère après l’administration orale. Seules des traces des autres métabolites pouvaient être trouvées dans le plasma et dans l’urine.
Dans les systèmes hépatiques in vitro, on a observé un métabolisme négligeable de la cladribine (au moins 90 % était de la cladribine inchangée). Les études in vitro ont également montré une captation négligeable médiée par des transporteurs de la cladribine dans les hépatocytes humains.
Après son entrée dans les cellules cibles, la cladribine est phosphorylée en cladribine monophosphate (Cd-AMP) par les nucléosides kinases, y compris la dCK. La Cd-AMP est phosphorylée ultérieurement en cladribine diphosphate (Cd-ADP) et en cladribine triphosphate (Cd-ATP). La déphosphorylation et la désactivation de la Cd-AMP sont catalysées par la 5’-NTase cytoplasmique.
La demi-vie intracellulaire de la Cd-AMP a été de 15 heures. La demi-vie intracellulaire de la Cd-ATP a été de 10 heures et la demi-vie plasmatique a été de 21 heures.
Élimination
D’après les données pharmacocinétiques de population regroupées des diverses études, les valeurs médianes ont été de 22,2 L/h pour la clairance rénale et de 23,4 L/h pour la clairance non rénale. La clairance rénale dépassait le taux de filtration glomérulaire, ce qui dénote une sécrétion tubulaire rénale active de la cladribine.
La demi-vie terminale estimée pour un patient type d’après l’analyse pharmacocinétique de population est d’environ 1 jour. Cela n’entraîne, toutefois, aucune accumulation du médicament après l’administration une fois par jour, car cette demi-vie représente uniquement une faible partie de l’ASC.
Profil en fonction de la dose et du temps
Après l’administration orale de cladribine sur un éventail de doses allant de 3 à 20 mg, la Cmax et l’ASC ont augmenté d’une manière proportionnelle à la dose, ce qui suggère que l’absorption n’est pas affectée par des limitations de taux ou de volume des processus d’élimination jusqu’à une dose orale de 20 mg.
Aucune accumulation significative de la concentration de cladribine dans le plasma n’a été observée après une administration répétée. Il n’y a aucune indication que la pharmacocinétique de la cladribine pourrait changer en fonction du temps après l’administration répétée.
Populations et états pathologiques particuliers
Aucune étude n’a été réalisée pour évaluer la pharmacocinétique de la cladribine chez les patients âgés ou pédiatriques atteints de SP ou chez les sujets atteints d’insuffisance rénale ou hépatique. Une analyse pharmacocinétique de population n’a montré aucun effet de l’âge (intervalle de 18 à 65 ans) sur la pharmacocinétique de la cladribine.
Sexe
Une analyse pharmacocinétique de population n’a montré aucun effet du sexe sur la pharmacocinétique
de la cladribine.
Insuffisance hépatique
Le rôle de la fonction hépatique pour l’élimination de la cladribine est considéré comme négligeable. L’effet de l’insuffisance hépatique sur la pharmacocinétique de la cladribine n’a pas été évalué et AURO-CLADRIBINE n’est pas recommandé chez les patients présentant une insuffisance hépatique modérée ou sévère (voir 10.3 Métabolisme).
Insuffisance rénale
L’effet de l’insuffisance rénale sur la pharmacocinétique de la cladribine n’a pas été évalué. La clairance rénale de la cladribine s’est avérée dépendante de la clairance de la créatinine. D’après une analyse pharmacocinétique de population comprenant des patients ayant une fonction rénale normale et des patients ayant une insuffisance rénale légère, la diminution de la clairance totale chez les patients présentant une insuffisance rénale légère (ClCr = 65 mL/min) est estimée à 18 %. La diminution prédite de la clairance de la cladribine est de 30 % chez les patients atteints d’insuffisance rénale modérée (ClCr = 40 mL/min) et de 40 % chez les patients atteints d’insuffisance rénale sévère (ClCr = 20 mL/min). AURO-CLADRIBINE est contre-indiqué chez les patients atteints d’insuffisance rénale modérée ou sévère (voir 2 CONTRE-INDICATIONS; 10.3 Élimination).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Entreposer AURO-CLADRIBINE à la température ambiante (15 à 30 °C).
Conserver le produit dans son emballage original pour le protéger de l’humidité.
AURO-CLADRIBINE ne doit jamais être jeté à la poubelle domestique, où des enfants et des animaux de compagnie pourraient le trouver. Il doit être rapporté à une pharmacie pour une élimination appropriée.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Le patient doit avoir les mains sèches pour manipuler les comprimés et il doit se laver les mains à fond après les avoir manipulés.
Étant donné que les comprimés ne sont pas enrobés, ils doivent être avalés dès qu’ils sont retirés de la plaquette alvéolée et ils ne doivent pas être laissés exposés sur des surfaces ni être manipulés pendant plus de temps que nécessaire à l’administration. Si un comprimé reste sur une surface, ou si un comprimé est retiré de la plaquette alvéolée cassé ou en morceaux, la zone qui a été en contact avec le comprimé doit être lavée à fond.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Cladribine
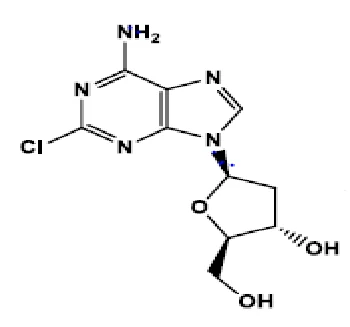
Nom chimique : (2R,3S,5R)-5-(6-amino-2-chloropurin-9-yl)-2-(hydroxyméthyl)oxolan-3-ol
Formule moléculaire et masse moléculaire : C10H12ClN5O3, 285.69 g / mol
Formule de structure :
Propriétés physicochimiques :
Description : Solide, blanc à blanc cassé
Solubilité : Soluble dans l’eau et le diméthylsulfoxyde, légèrement soluble dans le méthanol et pratiquement insoluble dans l’acétonitrile.
pKa : 1,21
Log P : 0,153
Point de fusion : 215°C
14 ÉTUDES CLINIQUES
L’efficacité et l’innocuité de comprimés de cladribine dans le traitement de la SP rémittente ont été démontrées dans une étude de phase III contrôlée par placebo.
14.1 Études cliniques par indication
Sclérose en plaques rémittente
Tableau 6 Résumé des caractéristiques démographiques des patients dans l’essai clinique sur comprimés de cladribine pour le traitement de la SP rémittente
| N° d’étude | Conception de | Posologie, voie | Nombre de sujets | Âge moyen | Sexe |
| l’étude | d’administration et durée | (n) | (Tranche) | ||
| CLARITY (Étude 25643) | Étude de phase III, à répartition aléatoire, à double insu, à trois groupes de traitement, contrôlée par placebo et multicentrique chez des sujets atteints de SP rémittente | Cladribine à 3,5 mg/kg, cladribine à 5,25 mg/kg ou placebo, selon une répartition aléatoire dans un rapport de 1:1:1, administrés en deux cycles de traitement à 1 an d’intervalle | Cladribine à 3,5 mg/kg : n = 433 Cladribine à 5,25 mg/kg : n = 456 Placebo : n = 437 | 3,5 mg/kg : 37,9 ans 5,25 mg/kg : 39,1 ans Placebo : 38,7 ans Intervalle : 18 - 65 ans | F : 898 H : 428 |
CLARITY était une étude de phase III, à répartition aléatoire, à double insu, à 3 groupes de traitement, contrôlée par placebo et multicentrique visant à évaluer l’innocuité et l’efficacité de comprimés de cladribine chez des patients atteints de SP rémittente.
Au total, 1 326 patients ont été répartis aléatoirement dans trois groupes de traitement dans un rapport égal. Les patients recevaient un placebo ou une dose cumulative de cladribine de 3,5 mg/kg ou de 5,25 mg/kg de poids corporel sur une période d’étude de 96 semaines (2 ans), en 2 cycles de traitement. Les patients répartis aléatoirement de façon à recevoir la dose cumulative de 3,5 mg/kg ont reçu un premier cycle de traitement aux semaines 1 et 5 de la première année et un second cycle de traitement aux semaines 1 et 5 de la deuxième année. Les patients répartis aléatoirement de façon à recevoir la dose cumulative de 5,25 mg/kg ont reçu un traitement supplémentaire aux semaines 9 et 13 de la première année. La cladribine a été administrée oralement sous forme de comprimés de 10 mg, le nombre de comprimés pris chaque jour étant basé sur le poids corporel du patient en utilisant des plages de poids de 10 kg (voir 4.2 Posologie recommandée et ajustement posologique).
La plupart des patients des groupes de traitement recevant le placebo (87,0 %), la cladribine à 3,5 mg/kg (91,9 %) et la cladribine à 5,25 mg/kg (89,0 %) ont terminé les 96 semaines de l’étude. L’âge moyen allait de 37,9 ans dans le groupe recevant la cladribine à 3,5 mg/kg à 39,1 ans dans le groupe recevant la cladribine à 5,25 mg/kg. La plupart (> 97 %) des patients étaient blancs, et environ 70 % étaient des femmes.
Les patients devaient avoir eu au moins 1 poussée au cours des 12 mois précédents. Dans la population de l’étude globale, la durée moyenne de la SP avant l’admission à l’étude était de 8,7 ans, et l’incapacité neurologique médiane au départ d’après le score sur l’échelle EDSS (Expanded Disability Status Scale) dans tous les groupes de traitement était de 3,0 (intervalle de 0 à 6,0). Plus des deux tiers des patients de l’étude étaient naïfs de traitement de fond (modificateur de la maladie) contre la SP. Environ 29 % des
patients avaient reçu un autre traitement de fond (modificateur de la maladie) avant l’entrée dans l’étude, l’interféron-bêta et l’acétate de glatiramère étant les traitements antérieurs les plus fréquents (utilisés chez 28,7 % et 6,5 % de tous les patients, respectivement).
L’objectif principal était d’évaluer l’efficacité de comprimés de cladribine par rapport au placebo pour la réduction du taux annualisé de poussées (TAP) durant 96 semaines de traitement chez des patients atteints de SP rémittente. Les objectifs secondaires étaient d’évaluer l’effet de comprimés de cladribine sur le ralentissement de la progression de l’invalidité (EDSS) et la diminution des lésions actives à l’IRM.
Les patients atteints de SP rémittente recevant cladribine à 3,5 mg/kg ont montré des améliorations statistiquement significatives dans le taux annualisé de poussées comparativement aux patients sous placebo (voir le Tableau 7).
Tableau 7 Résultats cliniques de l’étude CLARITY (96 semaines)
| Paramètre | Placebo (n = 437) | Dose cumulative comprimés de |
| cladribine de 3,5 mg/kg | ||
| (n = 433) | ||
| Taux annualisé de poussées (IC à 95 %) | 0,33 (0,29, 0,38) | 0,14* (0,12, 0,17) |
| Réduction relative (cladribine vs placebo) | 57,6 % |
* p < 0,001 par rapport au placebo
Sur le plan des critères d’évaluation secondaires à l’IRM, le groupe de traitement par cladribine à 3,5 mg/kg a montré une supériorité statistiquement significative par rapport au placebo en ce qui a trait au nombre et à la réduction relative des lésions rehaussées par le gadolinium (Gd+) en T1, des lésions actives en T2 et des lésions actives uniques combinées (CUA pour Combined Unique Active) à l’IRM du cerveau sur l’ensemble des 96 semaines de l’étude. Comparativement au groupe recevant le placebo, les patients recevant comprimés de cladribine ont montré une réduction relative de 86 % du nombre moyen de lésions Gd+ en T1, une réduction relative de 73 % du nombre moyen de lésions actives en T2 et une réduction relative de 74 % du nombre moyen de lésions CUA par patient par examen d’imagerie (p < 0,001 pour les 3 résultats d’IRM).
Les autres critères d’évaluation secondaires comprenaient la proportion de patients sans poussée sur 96 semaines et le temps écoulé avant une progression du score EDSS maintenue sur 3 mois. La proportion de patients sans poussée sur 96 semaines a été plus importante chez les patients recevant cladribine à 3,5 mg/kg que chez ceux recevant le placebo (79,7 % vs 60,9 %). Le traitement par cladribine à 3,5 mg/kg a prolongé le temps écoulé avant une progression du score EDSS maintenue sur 3 mois comparativement au placebo. Les critères d’évaluation tertiaires comprenaient le temps écoulé avant une première poussée. Le traitement par cladribine à 3,5 mg/kg a prolongé le temps écoulé avant une première poussée comparativement au placebo.
14.2 Études de biodisponibilité comparatives
AURO-CLADRIBINE (comprimés de cladribine) 10 mg a rempli les critères d’une dérogation fondée sur le Système de classification biopharmaceutique (Biopharmaceutics classification system - BCS) par rapport à la concentration équivalente du Mavenclad® (cladribine) 10 mg, commercialisé par EMD Serono, Canada.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
L’évaluation non clinique de l’innocuité de la cladribine chez la souris et le singe a donné lieu à des observations qui pouvaient principalement être attribuées au mécanisme pharmacologique du médicament. Ces observations comprenaient une diminution de la numération des lymphocytes et d’autres cellules sanguines, une déplétion lymphocytaire des tissus lymphoïdes, une déplétion médullaire ou des changements de la graisse médullaire, une toxicité rénale (dégénérescence tubulaire rénale et caryomégalie), une toxicité gastro-intestinale (atrophie ou nécrose des muqueuses) et des effets testiculaires (voir 16 Toxicologie pour la reproduction et le développement; Fertilité). Une atrophie de la zone réticulaire et une diminution des vacuolisations dans la zone fasciculée de la glande surrénale ont également été observées chez le singe dans une étude d’une durée de 1 an, mais n’ont été rapportées dans aucune autre étude.
Bien que les marges d’exposition n’aient pas été élevées chez le singe, particulièrement dans l’étude d’une durée de 1 an, la toxicité observée a été considérée comme réversible et généralement légère. Par conséquent, on ne s’attend pas à ce que la cladribine pose un risque significatif pour les patients atteints de SP lorsqu’administrée selon le schéma posologique intermittent et à administration peu fréquente proposé pour l’indication dans la SP, à l’exception de la toxicité pour la reproduction décrite ci-dessous.
Cancérogénicité
Le potentiel carcinogène de la cladribine a été évalué dans une étude de 22 mois avec administration s.c. chez des souris et dans une étude à court terme de 6 mois avec administration par voie orale chez des souris Tg rasH2. Dans l’étude de 22 mois, la cladribine était administrée selon un schéma posologique cyclique de sept jours de traitement, suivis d’une période de 21 jours sans médicament, pendant environ 22 cycles, à des doses de 0,1, 1,0, et 10 mg/kg/jour. Dans l’étude de carcinogénicité d’une durée de 6 mois, la cladribine sous forme de comprimés (produit médicamenteux formulé avec de la 2-hydroxypropyl-β-cyclodextrine) ou la substance médicamenteuse cladribine ont été administrées à des souris Tg rasH2 selon un schéma thérapeutique cyclique de cinq jours de traitement, suivis d’une période de 23 jours sans médicament, pour 6 cycles plus 5 jours de traitement supplémentaires à des doses de 5, 15 et 30 mg/kg/jour.
La seule observation d’ordre néoplasique liée au traitement a été une incidence plus élevée de tumeurs bénignes des glandes de Harder chez des souris CD-1 mâles et femelles auxquelles on avait administré 10 mg/kg/jour, ce qui n’est pas jugé constituer un risque pour les patients, puisqu’il n’y a pas de structure anatomique équivalente chez l’humain. On a estimé que l’exposition systémique à la cladribine à une dose de 10 mg/kg/jour chez des souris CD-1 était d’environ 15 fois celle attendue chez les patients prenant des doses de 20 mg, tandis que l’exposition systémique à une dose de 30 mg/kg/jour chez des souris transgéniques était d’environ 25 fois celle chez les patients.
Génotoxicité
La cladribine a été génotoxique, causant des dommages aux chromosomes dans la moelle osseuse de souris in vivo et dans des cellules mammaliennes in vitro avec ou sans activation métabolique par foie de rat. On s’attendait à ces observations, car la cladribine peut causer une inhibition de la synthèse et de la réparation de l’ADN et des ruptures de brins d’ADN par des mécanismes comprenant une incorporation de l’ADN, un déséquilibre des pools de désoxynucléotides triphosphates et/ou une déplétion du nicotinamide adénine dinucléotide intracellulaire. La cladribine n’a pas été mutagène lors de tests sur des cellules bactériennes (Ames) et in vitro sur des cellules mammaliennes. Une clastogénicité in vivo a été détectée chez la souris à une dose de 10 mg/kg, qui était la plus faible dose testée.
Toxicologie pour la reproduction et le développement
Bien qu’il n’y ait aucun effet sur la fertilité, la fonction reproductive ou la performance générale des petits, la cladribine a été embryocide lorsqu’administrée à des souris gravides, et tératogène chez les souris et les lapins. Les effets embryocides et tératogènes observés sont cohérents avec les mécanismes pharmacologiques de la cladribine.
Dans une étude de fertilité chez la souris mâle, des fœtus malformés présentant une agénésie de portions d’un ou plusieurs appendices en distal de l’humérus et/ou du fémur ont été observés. L’incidence des fœtus de souris affectés dans cette étude a été du même ordre que l’incidence spontanée d’amélie ou de phocomélie dans cette souche de souris, et ces changements n’ont pas été considérés comme liés à l’administration de cladribine. Cependant, étant donné la génotoxicité de la cladribine, des effets à médiation masculine liés à une altération génétique potentielle des cellules spermatiques en différenciation ne peut être écartée.
Chez des souris femelles, la cladribine a été administrée par voie s.c. une fois par jour en commençant 14 jours avant la cohabitation avec des mâles non traités, en continuant tout au long de la période de cohabitation, et en terminant le jour 6 de la gestation à raison de 1, 2, 4 ou 8 mg/kg/jour (groupe de 24 souris femelles). Sur la base des résultats de cette étude, la cladribine n’a pas causé de toxicité maternelle directe, n’a pas influencé le cours de l’œstrus ou le taux de grossesses, mais a été embryocide à une dose de 8 mg/kg/jour. La dose sans effet nocif observé (DSENO) a été de 4 mg/kg/jour.
La cladribine a été administrée par voie i.v. à des souris gravides à des doses de 0,5, 1,5 ou 3,0 mg/kg/jour depuis le jour 6 jusqu’au jour 15 de la gestation. Une augmentation significative des variations dans la croissance/le développement du fœtus (c.-à-d. une augmentation des cas de côte cervicale, de forme irrégulière de la partie latérale de l’os occipital et de variation de l’ossification sternale) a été observée à une dose de 1,5 mg/kg/jour, et une augmentation des résorptions, une diminution de la taille des portées et une augmentation des malformations fœtales ont été observées à une dose de 3 mg/kg/jour (principalement une exencéphalie et des variations squelettiques). Aucun effet sur le fœtus n’a été observé à 0,5 mg/kg/jour. La DSENO a été de 3 mg/kg/jour pour la femelle gravide adulte et de 0,5 mg/kg/jour pour le fœtus.
La cladribine a été administrée par voie i.v. à des lapines New Zealand White gravides une fois par jour durant la période d’organogenèse à 0,3, 1,0 ou 3,0 mg/kg/jour depuis le jour 7 jusqu’au jour 19 de la gestation. Il n’y a eu aucun signe de toxicité maternelle dans cette étude. La cladribine a été tératogène à 3,0 mg/kg/jour, cet effet se manifestant principalement par de nombreuses anomalies des membres. Il y a eu également une diminution significative du poids moyen du fœtus à ce niveau de dose. La DSENO a été de 3,0 mg/kg/jour pour la toxicité maternelle et de 1,0 mg/kg/jour pour la toxicité embryo-fœtale.
Des souris femelles accouplées ont reçu de la cladribine par voie i.v. à 0,5, 1,5 ou 3,0 mg/kg/jour depuis l’implantation jusqu’à la fin de la lactation. Il n’y a eu aucun signe de toxicité maternelle dans cette étude. Un accroissement des variations du squelette du fœtus a été observé à 1,5 mg/kg/jour. À 3,0 mg/kg/jour, une exencéphalie et/ou des paupières ouvertes chez les petits morts, une diminution du nombre de petits vivants et de l’indice des naissances, et un accroissement des anomalies et des variations squelettiques ont été observés. Aucun effet indésirable n’a été observé sur les fonctions reproductives ou la performance générale des petits. Sur la base des résultats de cette étude, la DSENO pour la fonction reproductive maternelle et la toxicité générale a été de 3 mg/kg/jour, tandis que la DSENO pour la toxicité pour le développement a été de 0,5 mg/kg/jour.
Fertilité
La cladribine, à une dose quotidienne de 1, 5, 10 ou 30 mg/kg/jour par voie sous-cutanée pendant
28 jours avant la cohabitation avec des femelles non traitées, n’a pas affecté la fertilité de souris mâles, mais des effets testiculaires se sont traduits par des poids réduits des testicules à 10 et 30 mg/kg/jour et par des nombres accrus de spermatozoïdes non motiles à 30 mg/kg/jour. La dose de 5 mg/kg/jour a été un niveau de dose sans effet auquel l’exposition systémique à la cladribine a été estimée à environ 8 fois supérieure à celle chez les patients atteints de SP prenant 20 mg/jour.
Une dégénérescence testiculaire a été observée chez un singe à 1,0 mg/kg/jour dans l’étude d’une durée d’un an avec administration sous-cutanée, dans laquelle la dose de 0,3 mg/kg/jour a été une dose sans effet à laquelle l’exposition systémique était probablement similaire à celle chez les patients.
Une diminution de la motilité des spermatozoïdes, en l’absence d’observations microscopiques corrélées, a été observée chez des singes recevant une dose orale intermittente de 6 mg/kg/jour pour 3 cycles, la dose de 3 mg/kg/jour étant une dose sans effet à laquelle l’exposition systémique était variable, mais généralement inférieure à celle chez les patients prenant 20 mg/jour.
Un poids réduit des testicules et une dégénérescence des tubules séminifères ou des signes d’atrophie de l’épithélium germinal ont été observés dans une étude de 4 mois avec administration orale chez des souris CD-1 (étude combinée) et une étude de carcinogénicité d’une durée de 26 semaines chez des souris Tg rasH2 à raison de 30 mg/kg/jour, ainsi que dans une étude d’une durée de 3 mois avec administration sous-cutanée à des doses de 10 et de 30 mg/kg/jour chez des souris CD-1. La fertilité des souris femelles n’a pas été affectée par des doses s.c. allant jusqu’à 8 mg/kg/jour.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
1 Comprimés PrMAVENCLAD®, 10 mg, numéro de contrôle de la présentation: 283635,
Monographie de produit, EMD Serono, une division d’EMD Inc. 7 août 2024