


Monographie de produit - Avandia
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et concentration | Ingrédients non médicinaux cliniquement importants |
| Orale | Comprimés à 2 mg, 4 mg et 8 mg. | Monohydrate de lactose Pour obtenir une liste complète, veuillez consulter la section sur la présentation, la composition et le conditionnement. |
INDICATIONS ET UTILISATION CLINIQUE
AVANDIA (maléate de rosiglitazone) est indiqué comme traitement d’appoint au régime alimentaire et à l’exercice pour améliorer l’équilibre glycémique chez les patients atteints du diabète de type 2 lorsque tous les autres antidiabétiques oraux, pris en monothérapie ou en association, ne permettent pas d’équilibrer adéquatement la glycémie ou ne conviennent pas en raison de contre-indications ou d’une intolérance (voir MISES EN GARDE ET PRÉCAUTIONS, encadré Mises en garde et précautions importantes et Cardiovasculaire).
Avant de prescrire AVANDIA, les médecins doivent :
- s’assurer que le patient répond aux critères susmentionnés et l’indiquer dans son dossier;
- informer et conseiller chaque patient à propos des bienfaits et des risques d’AVANDIA, notamment les risques cardiovasculaires; et
obtenir par écrit le consentement éclairé du patient à prendre le
médicament.
En traitement d’association, AVANDIA n’est indiqué qu’avec la metformine OU une sulfonylurée.
La restriction calorique, la perte de poids et l’exercice augmentent la sensibilité à l’insuline et sont essentiels à la prise en charge du sujet diabétique. Ces mesures sont importantes non seulement dans le traitement primaire du diabète de type 2, mais aussi pour maintenir l’efficacité de la pharmacothérapie. Avant de mettre en route le traitement par AVANDIA, il faut rechercher les causes secondaires possibles du déséquilibre glycémique (p. ex., infection) et les corriger.
Gériatrie (≥ 65 ans) :
L’expérience et les données découlant d’études cliniques laissent supposer que l’administration d’AVANDIA à la population gériatrique pourrait être associée à des différences sur le plan de l’innocuité (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Pédiatrie (< 18 ans) :
L’innocuité et l’efficacité de la rosiglitazone n’ont pas été établies chez les personnes de moins de 18 ans. En outre, les thiazolidinediones favorisent la maturation des préadipocytes et ont été associées à une prise de poids. Par conséquent, AVANDIA n’est pas indiqué chez les patients de moins de 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières).
CONTRE-INDICATIONS
AVANDIA est contre-indiqué chez :
les patients présentant une insuffisance cardiaque de classe I à IV de la New York
Heart Association (NYHA);
- les patients présentant une hypersensibilité connue au produit ou à l’un de ses composants;
les patients présentant une dysfonction hépatique grave (voir MISES EN GARDE
ET PRÉCAUTIONS);
- les patientes enceintes. L’administration d’insuline est recommandée durant la grossesse pour maîtriser les taux de glycémie. Il ne faut cependant pas administrer des antidiabétiques oraux (voir MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Femmes enceintes).
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- AVANDIA, comme les autres thiazolidinediones, peut entraîner ou exacerber la rétention de liquide et l’insuffisance cardiaque congestive (voir Cardiovasculaire ci-dessous).
AVANDIA peut être associé à un risque accru d’ischémie cardiaque.
AVANDIA n’est pas recommandé chez les patients qui ont des antécédents de cardiopathie ischémique, en particulier ceux qui présentent des symptômes d’ischémie myocardique (voir Cardiovasculaire ci-dessous).
- AVANDIA ne doit être administré que lorsque tous les autres antidiabétiques oraux, pris en monothérapie ou en association, ne permettent pas d’équilibrer adéquatement la glycémie ou ne conviennent pas en raison de contre-indications ou d’une intolérance (voir Cardiovasculaire ci-dessous).
Généralités
AVANDIA agit uniquement en présence d’insuline en raison de son mode d’action. Par conséquent, AVANDIA ne doit pas être utilisé pour traiter le diabète de type 1 ou l’acidocétose diabétique.
Pour des raisons d’innocuité, l’administration d’AVANDIA en association avec l’insuline n’est pas indiquée (voir ESSAIS CLINIQUES).
L’emploi d’AVANDIA en association avec la metformine ET une sulfonylurée (trithérapie) n’est pas indiqué. Une hausse d’événements liés à la rétention de liquide (y compris l’insuffisance cardiaque congestive) a été signalée chez des patients recevant la rosiglitazone en association avec la metformine ET une sulfonylurée.
Une surveillance étroite de l’équilibre glycémique et un ajustement posologique de la rosiglitazone peuvent s’avérer nécessaires lorsque la rosiglitazone est administrée en concomitance avec des inhibiteurs ou inducteurs du CYP2C8 (voir INTERACTIONS MÉDICAMENTEUSES).
Carcinogenèse et mutagenèse
Voir TOXICOLOGIE.
Cardiovasculaire
AVANDIA peut causer une rétention de liquide ou une insuffisance cardiaque congestive et être associé à un risque accru d’ischémie cardiaque. Certaines études ont fait ressortir un risque cardiovasculaire accru associé à AVANDIA par rapport à la pioglitazone, un autre agent de la classe des thiazolidinediones. AVANDIA ne doit être administré que lorsque tous les autres antidiabétiques oraux, pris en monothérapie ou en association, ne permettent pas d’équilibrer adéquatement la glycémie ou ne conviennent pas en raison de contre-indications ou d’une intolérance.
Insuffisance cardiaque congestive : AVANDIA est contre-indiqué en présence d’une insuffisance cardiaque de classe I, II, III ou IV de la NYHA. Les sujets présentant une insuffisance cardiaque grave de classe III ou IV selon la NYHA n’ont pas été étudiés lors des essais cliniques. Les thiazolidinediones, comme AVANDIA, administrées en monothérapie ou en association avec d’autres antidiabétiques, peuvent provoquer la rétention de liquide, ce qui peut exacerber ou entraîner une insuffisance cardiaque congestive. La rétention de liquide pourrait, bien que très rarement, donner lieu à un gain de poids rapide et excessif. Tous les patients devraient être surveillés pour tout signe ou symptôme d’effets indésirables associés à la rétention de liquide et à l’insuffisance cardiaque, notamment un gain pondéral excessif et rapide, la dyspnée ou l’œdème. Les patients à risque d’insuffisance cardiaque, y compris ceux qui reçoivent un traitement concomitant augmentant les taux d’insuline (p. ex., les sulfonylurées) devraient particulièrement être surveillés de près (voir EFFETS INDÉSIRABLES).
Dans le cadre d’une étude au long cours évaluant les effets cardiovasculaires (RECORD) chez des patients atteints de diabète de type 2, la fréquence d’insuffisance cardiaque congestive était plus élevée chez les patients traités par AVANDIA (2,7 % [61/2220]) que chez les patients recevant l’agent de référence actif (1,3 % [29/2227], rapport des risques instantanés de 2,10; IC à 95 % [1,35 à 3,27]) (voir EFFETS INDÉSIRABLES).
Le traitement par thiazolidinedione a été associé à des cas d’insuffisance cardiaque congestive, dont certains ont été difficiles à traiter à moins d’arrêter la médication. Il est conseillé d’arrêter le traitement par AVANDIA en présence de toute détérioration de l’état cardiaque.
Une hausse d’événements liés à la rétention de liquide (y compris l’insuffisance cardiaque congestive) a été signalée chez des patients recevant AVANDIA en association avec la metformine et une sulfonylurée. Cette trithérapie n’est pas une indication approuvée et n’est pas recommandée.
AVANDIA a accru le risque d’insuffisance cardiaque congestive au cours des essais où il était ajouté à l’insuline. L’administration concomitante d’AVANDIA et d’insuline n’est pas recommandée.
Des cas d’œdème et d’insuffisance cardiaque ont été signalés plus fréquemment chez les patients âgés. La prudence est de rigueur chez les patients de plus de 75 ans en raison de l’expérience clinique limitée chez ce groupe de patients.
Cardiopathie ischémique : Dans le cadre d’une analyse rétrospective de données regroupées provenant d’études cliniques (n = 14 237) auxquelles ont participé des patients sous traitement d’association avec de l’insuline et des patients présentant une insuffisance cardiaque de classe I ou II selon la NYHA, l’incidence globale d’événements typiquement associés à l’ischémie cardiaque était plus grande pour les schémas thérapeutiques comprenant AVANDIA, soit 2,00 % par rapport à 1,53 % pour les comparateurs (rapport des risques instantanés de 1,30 [intervalle de confiance à 95 % de 1,004 à 1,69]).
Dans une analyse par sous-groupes portant sur ces données, le risque était encore plus grand parmi les patients qui recevaient des dérivés nitrés, les événements étant environ deux fois plus nombreux avec la rosiglitazone par rapport aux comparateurs. L’administration d’AVANDIA n’est donc pas recommandée chez les patients traités par des dérivés nitrés.
Événements cardiovasculaires observés dans un groupe de 52 essais cliniques : Dans le cadre d’une méta-analyse portant sur 52 essais cliniques contrôlés à répartition aléatoire et à double insu (durée moyenne de 6 mois) (n = 16 995), des hausses statistiquement significatives des cas d’infarctus du myocarde (rapport de cotes [RC] = 1,80; IC à 95 % [1,03 à 3,25]), des cas d’ischémie myocardique grave (RC = 1,46; IC à 95 % [1,06 à 2,03]) et du total des cas d’ischémie myocardique (RC = 1,34; IC à 95 % [1,07 à 1,70]) ont été notées. Une augmentation quasi significative sur le plan statistique a été démontrée au regard des événements cardiovasculaires majeurs (ÉCM) (RC = 1,44; IC à 95 % [0,95 à 2,20]). Des augmentations non significatives sur le plan statistique ont aussi été démontrées en ce qui concerne les décès d’origine cardiovasculaire (RC = 1,46; IC à 95 % [0,60 à 3,77]) et les décès toutes causes confondues (RC = 1,38; IC à 95 % [0,72 à 2,72]). Les rapports de cotes pour l’insuffisance cardiaque congestive et l’accident vasculaire cérébral étaient de 1,93, IC à 95 % (1,30 à 2,93), et de 0,86, IC à 95 % (0,40 à 1,83), respectivement.
Dans le cadre d’une méta-analyse portant sur 46 essais contrôlés par placebo (rosiglitazone : n = 8 124; placebo : n = 5 636) d’une durée allant de 8 à 104 semaines, une augmentation statistiquement significative du risque d’infarctus du myocarde (0,4 % vs 0,2 %; RC = 2,23; IC à 95 % [1,14 à 4,64]) et d’insuffisance cardiaque congestive (0,9 % vs 0,6 %; RC = 2,20; IC à 95 % [1,40 à 3,51]) et une augmentation statistiquement non significative du risque d’ÉCM (0,7 % vs 0,5 %; RC = 1,53; IC à 95 % [0,94 à 2,54]) ont été observées avec AVANDIA vs le placebo.
Événements cardiovasculaires survenus au cours d’un essai clinique prospectif sur les effets cardiovasculaires : Dans le cadre de l’essai prospectif ouvert à répartition aléatoire RECORD sur les effets cardiovasculaires (4 447 patients), on n’a pas observé de différence au chapitre du risque d’événements correspondant au paramètre d’évaluation principal, à savoir le décès d’origine cardiovasculaire ou l’hospitalisation d’origine cardiovasculaire dans le cas d’AVANDIA par rapport à l’agent de référence actif. Cependant, dans un sous-groupe de patients sous AVANDIA ayant des antécédents de cardiopathie ischémique (383 patients sur 2 220), on a observé une augmentation non significative de décès d’origine cardiovasculaire ou d’hospitalisation d’origine cardiovasculaire (rapport des risques instantanés de 1,26 [intervalle de confiance à 95 % de 0,95 à 1,68] (voir la section EFFETS INDÉSIRABLES, Aperçu des effets indésirables du médicament).
AVANDIA n’est pas recommandé chez les patients qui ont des antécédents de cardiopathie ischémique, en particulier ceux qui présentent des symptômes d’ischémie myocardique.
Œdème : AVANDIA doit être utilisé avec prudence en présence d’œdème. Chez les sujets volontaires sains qui ont reçu AVANDIA à raison de 8 mg une fois par jour en monothérapie pendant 8 semaines, il y a eu une augmentation statistiquement significative du volume plasmatique médian (1,8 mL/kg) par rapport au placebo. Au cours des essais cliniques contrôlés auprès de diabétiques de type 2, la fréquence d’œdème léger à modéré a été plus élevée chez les sujets traités par AVANDIA et pourrait être liée à la dose (voir EFFETS INDÉSIRABLES). Pour des renseignements sur l’œdème maculaire, voir la section MISES EN GARDE ET PRÉCAUTIONS, Ophtalmologique.
Des cas d’œdème et d’insuffisance cardiaque ont été signalés plus fréquemment chez les patients âgés. La prudence est de rigueur chez les patients de plus de 75 ans en raison de l’expérience clinique limitée chez ce groupe de patients.
Endocrinien/métabolisme
Perte de l’équilibre glycémique : Une perte temporaire de l’équilibre glycémique peut survenir à la suite d’une exposition à un facteur de stress tel que la fièvre, un traumatisme, une infection ou une intervention chirurgicale chez le patient dont le diabète était équilibré grâce à un traitement antidiabétique. Dans un tel cas, il peut s’avérer nécessaire de suspendre la prise d’AVANDIA pour administrer temporairement de l’insuline. On pourra poursuivre l’emploi d’AVANDIA une fois l’épisode aigu terminé.
Hypoglycémie : Puisque AVANDIA ne stimule pas la sécrétion d’insuline, il ne devrait pas provoquer d’hypoglycémie lorsqu’il est prescrit en monothérapie. Il peut y avoir un risque d’hypoglycémie chez les patients prenant AVANDIA en association avec d’autres agents hypoglycémiants (tels que des agents stimulant l’insulinosécrétion), et une réduction de la dose de l’un ou l’autre des agents peut s’avérer nécessaire.
Gain de poids : On a observé des cas de gain pondéral lié à la dose tant chez les patients sous AVANDIA seulement que chez ceux sous AVANDIA en association avec d’autres agents hypoglycémiants. Il faut réévaluer le traitement dans le cas d’un gain de poids excessif (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et EFFETS INDÉSIRABLES).
Hématologique
Dans les essais contrôlés, on a relevé des baisses du taux d’hémoglobine et de l’hématocrite reliées à la dose. Les réductions (≤ 11 g/L pour l’hémoglobine et ≤ 0,034 pour l’hématocrite) étaient faibles pour AVANDIA seul et pour AVANDIA en association avec la metformine ou avec une sulfonylurée. Les modifications sont survenues principalement au cours des 3 premiers mois de traitement ou à la suite d’une hausse de la dose d’AVANDIA et sont demeurées relativement constantes par la suite. Ces réductions sont peut-être reliées à l’augmentation du volume plasmatique observée durant le traitement par AVANDIA et n’ont été associées à aucun effet hématologique d’importance clinique (voir EFFETS INDÉSIRABLES, Résultats hématologiques et biologiques anormaux). Les sujets qui avaient un taux d’hémoglobine < 110 g/L dans le cas des hommes et < 100 g/L dans le cas des femmes ont été exclus des essais cliniques.
Hépatique
Le traitement par AVANDIA ne devrait pas être amorcé si le sujet a un taux d’enzymes hépatiques élevé au départ (ALT > 2,5 fois la limite supérieure de la normale).
On a signalé de rares cas de lésions hépatocellulaires sévères avec les thiazolidinediones.
Dans la période écoulée depuis la mise en marché d’AVANDIA, des cas d’hépatite et d’élévation des enzymes hépatiques d’au moins le triple de la limite supérieure de la normale ont été signalés. Très rarement, ces cas ont pris la forme d’une insuffisance hépatique avec ou sans décès, bien que la causalité n’ait pas été établie (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés après la commercialisation du produit).
Les taux d’enzymes hépatiques doivent être déterminés avant la mise en route d’AVANDIA chez tous les patients, puis périodiquement selon le jugement clinique du professionnel de la santé.
En présence d’une légère élévation des enzymes hépatiques (ALT jusqu’à 2,5 fois la limite supérieure de la normale) au début du traitement ou en cours de traitement par AVANDIA, on évaluera le sujet afin de déterminer la cause de cette augmentation.
L’instauration ou la poursuite du traitement par AVANDIA chez les sujets qui présentent une légère hausse des enzymes hépatiques (taux d’ALT ≤ 2,5 fois la limite supérieure de la normale) se fera avec prudence et comprendra un suivi clinique étroit, notamment des dosages plus fréquents, afin de déterminer si les hausses ont disparu ou se sont aggravées. Si, à n’importe quel moment, le taux d’ALT dépasse le triple de la limite supérieure de la normale, on répétera le dosage le plus tôt possible. S’il demeure au-dessus du triple de la limite supérieure de la normale, on interrompra le traitement (voir POSOLOGIE ET ADMINISTRATION).
Si un patient manifeste des symptômes inexpliqués évoquant une dysfonction hépatique, notamment nausées, vomissements, douleurs abdominales, fatigue, anorexie ou urine foncée, il faut vérifier ses taux d’enzymes hépatiques. Une fois que le médecin connaîtra les résultats des analyses de laboratoire, il devra se fonder sur son jugement clinique pour décider s’il convient de poursuivre le traitement par AVANDIA ou non. Il faut arrêter le traitement en présence d’un ictère.
Appareil locomoteur
Dans la période écoulée depuis la commercialisation du produit, on a fait état de très rares cas d’élévation du taux de créatine kinase, de myalgie et de rhabdomyolyse suite à l’emploi de la rosiglitazone.
Fractures : Des études au long cours (ADOPT et RECORD) ont montré une fréquence accrue de fractures chez des patients prenant AVANDIA. Chez les femmes, cette fréquence accrue a été observée après la première année de traitement et a persisté tout au long du traitement prolongé. La majorité des fractures sont survenues au niveau des membres supérieurs et des extrémités des membres inférieurs (voir EFFETS INDÉSIRABLES). Le risque de fracture doit être pris en considération dans les soins prodigués à tous les patients traités par AVANDIA.
Des cas de diminution de la densité minérale des os de la hanche et des vertèbres ont été signalés chez les hommes et les femmes prenant de la rosiglitazone dans le cadre d’études épidémiologiques et d’essais cliniques à répartition aléatoire.
Ophtalmologique
Des cas de survenue ou d’aggravation d’un œdème maculaire accompagné d’une baisse de l’acuité visuelle ont rarement été signalés dans le cadre de la pharmacovigilance d’AVANDIA. Dans certains cas, les troubles visuels se sont résorbés ou améliorés suivant l’arrêt du traitement par AVANDIA. Les médecins devraient envisager la possibilité d’un œdème maculaire lorsqu’un patient fait état d’une baisse de son acuité visuelle (voir Effets indésirables du médicament signalés après la commercialisation du produit).
Fonction sexuelle/reproduction
Ovulation : À l’instar d’autres thiazolidinediones, AVANDIA peut provoquer le retour de l’ovulation chez les femmes anovulatoires préménopausées qui présentent une insulinorésistance (p. ex., en cas de polykystose ovarienne). Par suite de l’augmentation de leur insulinosensibilité, ces femmes risquent de tomber enceintes si elles n’utilisent pas une méthode contraceptive efficace.
Bien que des déséquilibres hormonaux aient été observés durant les études précliniques (voir TOXICOLOGIE, Cancérogenèse et mutagenèse, Altération de la fertilité), aucun effet indésirable important relié aux troubles menstruels n’a été observé chez les femmes qui ont participé aux études cliniques, y compris les femmes non ménopausées. Advenant une anomalie menstruelle imprévue, il y aurait lieu d’évaluer s’il y a des avantages à poursuivre le traitement.
Rénal
Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère à modérée. Il existe peu de données sur les patients atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min) et conséquemment la rosiglitazone devrait être utilisée avec prudence chez ces patients (voir POSOLOGIE ET ADMINISTRATION, Considérations posologiques et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Insuffisance rénale).
Populations particulières
Femmes enceintes : La prise d’AVANDIA par les femmes enceintes n’a fait l’objet d’aucune étude contrôlée. On a rapporté que la rosiglitazone traverse le placenta humain et peut être décelée dans le tissu fœtal. Par conséquent, l’emploi d’AVANDIA chez les femmes enceintes est contre-indiqué. Dans l’état actuel des connaissances, il semble qu’un taux anormal de glucose sanguin durant la grossesse soit associé à une incidence accrue de malformations congénitales et à une augmentation de la morbidité et de la mortalité néonatales. La plupart des experts recommandent d’utiliser l’insulinothérapie durant la grossesse pour maintenir des taux de glycémie le plus près possible des valeurs normales. AVANDIA n’a pas eu d’effet tératogène dans les études animales, mais le traitement vers le milieu ou la fin de la gestation a été associé à une mortalité fœtale et à un retard de croissance chez le rat et le lapin à des doses systémiques 19 et 73 fois plus élevées que les doses utilisées en clinique respectivement (voir TOXICOLOGIE, Effets tératogènes).
Travail et accouchement : On ne connaît pas l’effet de la rosiglitazone sur le travail et l’accouchement chez l’humain.
Femmes qui allaitent : On ignore si AVANDIA passe dans le lait humain. Comme c’est le cas de nombreux médicaments, on évitera d’administrer AVANDIA aux femmes qui allaitent.
Pédiatrie (< 18 ans) : On ne dispose d’aucune donnée sur l’administration d’AVANDIA aux moins de 18 ans. Par conséquent, AVANDIA n’est pas indiqué chez les patients de moins de 18 ans. Les thiazolidinediones favorisent la maturation des préadipocytes et ont été associées à une prise de poids. L’obésité est un grave problème chez les adolescents atteints du diabète de type 2.
Gériatrie (≥ 65 ans) : L’expérience et les données découlant d’études cliniques laissent supposer que l’administration d’AVANDIA à la population gériatrique pourrait être associée à des différences sur le plan de l’innocuité (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Surveillance et épreuves de laboratoire
Des évaluations périodiques de la glycémie à jeun et du taux d’HbA1c sont recommandées pour surveiller la réponse au traitement.
Il est conseillé de doser les enzymes hépatiques chez tous les sujets avant le début du traitement par AVANDIA et périodiquement par la suite (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique).
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Dans le cadre d’essais cliniques, des cas d’anémie et d’œdème semblaient être signalés plus fréquemment à des doses plus élevées, étaient généralement de gravité légère à modérée et n’ont pas nécessité l’arrêt du traitement par AVANDIA.
Au cours des essais cliniques, l’incidence d’œdème était de 4,8 % chez les sujets prenant AVANDIA en monothérapie, de 1,3 % chez les sujets recevant le placebo, de 1,0 % chez les sujets traités par une sulfonylurée et de 2,2 % chez ceux qui recevaient la metformine. Un traitement a été nécessaire chez 1,2 % des sujets sous rosiglitazone en monothérapie qui ont présenté un œdème. Ces effets indésirables ont rarement mené au retrait du patient de l’étude. Dans ces essais cliniques, peu de sujets (1,0 %) étaient inscrits en présence d’insuffisance cardiaque congestive (Classe I/II de la NYHA). Des cas d’œdème ont été plus fréquemment observés lorsqu’AVANDIA a été administré en association avec une sulfonylurée ou l’insuline (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités, Cardiovasculaire et ESSAIS CLINIQUES).
Dans les essais cliniques, une incidence accrue d’insuffisance cardiaque a été observée lorsque AVANDIA a été ajouté à une sulfonylurée (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Au cours des études à double insu où AVANDIA a été administré sur une période allant jusqu’à un an, de graves cas de cardiopathie ischémique ont été signalés chez 1,3 % des patients sous AVANDIA comparativement à 0,5 % des patients sous placebo, 0,8 % des patients sous sulfonylurée et 1,3 % des patients sous metformine.
Dans le cadre d’une analyse rétrospective de données regroupées provenant d’études cliniques auxquelles ont participé des patients sous traitement d’association avec de l’insuline et des patients présentant une insuffisance cardiaque de classe I ou II selon la NYHA, l’incidence globale d’événements typiquement associés à l’ischémie cardiaque était plus grande pour les schémas thérapeutiques comprenant AVANDIA, soit 2,00 % par rapport à 1,53 % pour les comparateurs (rapport des risques instantanés de 1,30 [intervalle de confiance à 95 % de 1,004 à 1,69]).
Dans une analyse par sous-groupes portant sur ces données, le risque était encore plus grand parmi les patients qui recevaient des dérivés nitrés, les événements étant environ deux fois plus nombreux avec la rosiglitazone par rapport aux comparateurs (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Cardiopathie ischémique).
Événements cardiovasculaires observés dans un groupe de 52 essais cliniques : Dans le cadre d’une méta-analyse portant sur 52 essais cliniques contrôlés à répartition aléatoire et à double insu (durée moyenne de 6 mois) (n = 16 995), des hausses statistiquement significatives des cas d’infarctus du myocarde (RC = 1,80; IC à 95 % [1,03 à 3,25]), des cas d’ischémie myocardique grave (RC = 1,46; IC à 95 % [1,06 à 2,03]) et du total des cas d’ischémie myocardique (RC = 1,34; IC à 95 % [1,07 à 1,70]) ont été notées. Une augmentation quasi significative sur le plan statistique a été démontrée au regard des événements cardiovasculaires majeurs (ÉCM) (RC = 1,44; IC à 95 % [0,95 à 2,20]). Des augmentations non significatives sur le plan statistique ont aussi été démontrées en ce qui concerne les décès d’origine cardiovasculaire (RC = 1,46; IC à 95 % [0,60 à 3,77]) et les décès toutes causes confondues (RC = 1,38; IC à 95 % [0,72 à 2,72]). Les rapports de cotes pour l’insuffisance cardiaque congestive et l’accident vasculaire cérébral étaient de 1,93, IC à 95 % (1,30 à 2,93), et de 0,86, IC à 95 % (0,40 à 1,83), respectivement.
Événements cardiovasculaires survenus au cours d’un essai clinique prospectif sur les effets cardiovasculaires : Dans le cadre de l’essai prospectif RECORD sur les effets cardiovasculaires (suivi moyen de 5,5 ans; 4 447 patients) (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques), aucune différence n’a été notée au chapitre du risque d’événements correspondant au paramètre d’évaluation principal, à savoir le décès d’origine cardiovasculaire ou l’hospitalisation d’origine cardiovasculaire, entre le traitement par AVANDIA en appoint à un traitement de fond par une sulfonylurée ou la metformine en monothérapie et un traitement associant une sulfonylurée et la metformine.
Au sein d’un sous-groupe de patients sous rosiglitazone présentant des antécédents de cardiopathie ischémique qui ont participé à un vaste essai sur les effets cardiovasculaires (RECORD) (383 patients sur 2 220), les chercheurs ont noté une augmentation non significative des événements correspondant au paramètre d’évaluation principal, à savoir le décès d’origine cardiovasculaire ou l’hospitalisation d’origine cardiovasculaire (rapport des risques instantanés de 1,26; IC à 95 % [0,95 à 1,68], p = 0,055) (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Cardiopathie ischémique, Patients ayant des antécédents de cardiopathie ischémique).
Dans le cadre d’essais cliniques, on a observé des cas de gain pondéral lié à la dose tant chez les patients sous AVANDIA en monothérapie que chez ceux sous AVANDIA en association avec d’autres agents hypoglycémiants (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et MISES EN GARDE ET PRÉCAUTIONS). Lors d’une étude au long cours portant sur des monothérapies (ADOPT) menée chez des patients n’ayant jamais pris d’antidiabétique, la variation pondérale médiane (plage) au bout de 4 ans était de 3,5 kg (-31,0 à 41,3) pour AVANDIA, 2,0 kg (-28,6 à 24,9) pour le glyburide et -2,4 kg (-46,0 à 12,9) pour la metformine. Ce gain de poids observé avec AVANDIA est survenu de façon constante tout au long de la durée de l’étude (voir ESSAIS CLINIQUES).
Des études au long cours ont montré une fréquence accrue de fractures chez des patients prenant AVANDIA (voir MISES EN GARDE ET PRÉCAUTIONS, Fractures et EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques).
Une augmentation de l’appétit a été observée lors des essais cliniques menés sur la rosiglitazone en monothérapie ou en association avec une sulfonylurée.
L’hypoglycémie était généralement légère à modérée et était liée à la dose lorsque la rosiglitazone était administrée en association avec la metformine ou une sulfonylurée. Les patients sous rosiglitazone en association avec des hypoglycémiants oraux pourraient être à risque d’hypoglycémie; une réduction de la dose d’un des agents pourrait donc s’avérer nécessaire.
Dans des essais à double insu, des cas d’anémie ont été signalés par 1,9 % des patients sous AVANDIA en monothérapie comparativement à 0,7 % dans le groupe placebo, 0,6 % pour les sulfonylurées et 2,2 % pour la metformine. Un traitement a dû être instauré pour la correction de l’anémie chez 0,3 % des sujets. Ces effets indésirables ont rarement mené au retrait du patient de l’étude. Les cas d’anémie ont été plus nombreux chez les patients traités par AVANDIA en association avec la metformine (7,1 %) que chez les patients traités par AVANDIA en monothérapie ou en association avec une sulfonylurée (2,3 %). Des taux d’hémoglobine ou d’hématocrite préthérapeutiques plus faibles chez les patients inscrits dans des essais cliniques sur l’association avec la metformine pourraient avoir contribué au taux supérieur de rapports d’anémie dans ces études.
Une constipation de nature généralement légère à modérée a été observée au cours des essais cliniques menés sur la rosiglitazone en monothérapie ou en association avec la metformine ou une sulfonylurée.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Essais cliniques contrôlés :
La fréquence globale et les types de manifestations indésirables qui ont été signalés au cours des essais cliniques sur la rosiglitazone (8 semaines à 1 an) en monothérapie sont reproduits au tableau 1.
Tableau 1 Manifestations indésirables (incidence ≥ 5 %, tous groupes de traitement confondus) signalées par les patients durant les essais cliniques à double insu sur AVANDIA en monothérapie (8 semaines à 1 an)
AVANDIA Placebo Metformine Sulfonylurée*
N = 2526 N = 601 N = 225 N = 626 Terminologie
privilégiée
n % n % n % n %
Nombre de sujets ayant
signalé des événements
indésirables
1742 69,0 374 62,2 172 76,0 438 70,0
Infection des voies
respiratoires supérieures
251 9,9 52 8,7 20 8,9 46 7,3
Blessure* 192 7,6 26 4,3 17 7,6 38 6,1 Céphalée 148 5,9 30 5,0 20 8,9 34 5,4 Dorsalgie 102 4,0 23 3,8 9 4,0 31 5,0 Hyperglycémie 99 3,9 34 5,7 10 4,4 58 8,1 Fatigue 92 3,6 30 5,0 9 4,0 12 1,9 Sinusite 82 3,2 27 4,5 12 5,3 19 3,0 Diarrhée 59 2,3 20 3,3 35 16 19 3,0 Hypoglycémie 16 0,6 1 0,2 3 1,3 37 5,9 * Comprend des patients recevant le glyburide (N = 514), le gliclazide (N = 91) ou le glipizide (N = 21) ** Comprend coupures, brûlures, entorses, fractures, chutes, accidents et interventions chirurgicales
Globalement, les types d’événements indésirables signalés avec l’association AVANDIA-metformine ou avec l’association AVANDIA-sulfonylurée ont été semblables aux réactions survenues au cours des études sur AVANDIA seul.
Essais au long cours sur AVANDIA en monothérapie : Dans le cadre d’une étude portant sur des monothérapies (ADOPT) d’une durée de 4 à 6 ans, les événements indésirables observés avec AVANDIA correspondaient généralement à ceux observés dans les essais à plus court terme tels que présentés dans le tableau 1 ci-dessus (voir ESSAIS CLINIQUES). Toutefois, des fractures ont été signalées chez un plus grand nombre de femmes recevant AVANDIA (9,3 %, 2,7/100 patients-années) comparativement au glyburide (3,5 %, 1,3/100 patients-années) ou à la metformine (5,1 %, 1,5/100 patients-années). La majorité des fractures chez les femmes qui ont reçu AVANDIA ont été signalées au niveau du haut du bras, de la main et du pied (voir MISES EN GARDE ET PRÉCAUTIONS, Fractures).
Essai au long cours sur AVANDIA en traitement d’association (RECORD) : L’essai RECORD (Rosiglitazone Evaluated for Cardiac Outcomes and Regulation of Glycemia in Diabetes) était un essai ouvert multicentrique de non-infériorité avec répartition aléatoire mené chez des sujets atteints de diabète de type 2 dont la glycémie n’était pas adéquatement maîtrisée par la metformine ou une sulfonylurée (glyburide, gliclazide ou glimépiride), qui visait à comparer le temps écoulé jusqu’à l’atteinte du paramètre cardiovasculaire composé comprenant le décès d’origine cardiovasculaire et l’hospitalisation d’origine cardiovasculaire chez des sujets répartis aléatoirement pour recevoir un traitement d’appoint par AVANDIA comparativement à la metformine ou à une sulfonylurée. L’essai comprenait des patients n’ayant pas répondu à une monothérapie par la metformine ou une sulfonylurée. Les patients n’ayant pas répondu à un traitement par la metformine (n = 2222) ont été répartis aléatoirement pour recevoir soit AVANDIA (n = 1117) soit une sulfonylurée (n = 1105) en traitement d’appoint; ceux qui n’avaient pas répondu à la sulfonylurée (n = 2225) ont été répartis aléatoirement pour recevoir soit AVANDIA (n = 1103) soit la metformine (n = 1122) en traitement d’appoint. Les patients étaient traités en vue d’atteindre un taux d’HbA1c ≤ 7 % tout au long de l’essai.
L’âge moyen des patients ayant participé à cet essai était de 58 ans; 52 % d’entre eux étaient des hommes et la durée moyenne du suivi était de 5,5 ans. AVANDIA s’est révélé non inférieur à l’agent de référence actif en ce qui a trait au paramètre d’évaluation principal (hospitalisation d’origine cardiovasculaire ou décès d’origine cardiovasculaire) (RRI 0,99, IC à 95 % 0,85 à 1,16, valeur p pour la non-infériorité = 0,02). Aucune différence significative n’a été observée entre les groupes quant aux paramètres d’évaluation secondaires, à l’exception de l’insuffisance cardiaque congestive (voir le tableau 2). La fréquence d’insuffisance cardiaque congestive était significativement plus élevée chez les patients répartis aléatoirement pour recevoir AVANDIA.
Tableau 2 Effets cardiovasculaires (CV) observés dans l’essai RECORD
| Paramètre principal | AVANDIA N = 2220 | Témoin actif N = 2227 | Risque relatif instan-tané | IC à 95 % |
Décès d’origine cardiovasculaire ou hospitalisation pour raison cardiovasculaire | 321 | 323 | 0,99 | 0,85 à 1,16 |
| Paramètres secondaires | ||||
| Décès, toutes causes confondues | 136 | 157 | 0,86 | 0,68 à 1,08 |
| Décès d’origine cardiovasculaire | 60 | 71 | 0,84 | 0,59 à 1,18 |
| Infarctus du myocarde | 64 | 56 | 1,14 | 0,80 à 1,63 |
| Accident vasculaire cérébral | 46 | 63 | 0,72 | 0,49 à 1,06 |
Décès d’origine cardiovasculaire, infarctus du myocarde ou accident vasculaire cérébral | 154 | 165 | 0,93 | 0,74 à 1,15 |
| Insuffisance cardiaque | 61 | 29 | 2,10 | 1,35 à 3,27 |
On a constaté une fréquence accrue de fractures chez les sujets répartis aléatoirement à la prise d’AVANDIA en appoint avec la metformine ou une sulfonylurée par rapport aux sujets répartis aléatoirement pour recevoir la metformine en association avec une sulfonylurée (8,3 % par rapport à 5,3 %; risque relatif de 1,57; IC à 95 % [1,26 à 1,97]; p < 0,001) (voir MISES EN GARDE ET PRÉCAUTIONS, Fractures). La majorité des fractures signalées touchaient les membres supérieurs et les extrémités des membres inférieurs. Le risque de fracture était plus élevé chez les femmes par rapport au groupe témoin (11,5 % par rapport à 6,3 %; risque relatif de 1,82; IC à 95 % [1,37 à 2,41]; p < 0,001) que chez les hommes par rapport au groupe témoin (5,3 % par rapport à 4,3 %; risque relatif de 1,23; IC à 95 % [0,85 à 1,77]; p = 0,3160). D’autres données sont nécessaires pour déterminer si une période de suivi plus longue révélerait un risque accru de fracture chez les hommes.
Étude échocardiographique
AVANDIA est contre-indiqué chez les patients atteints d’insuffisance cardiaque. Les patients atteints d’insuffisance cardiaque congestive (ICC) de classe I ou II selon la New York Heart Association (NYHA) traités par AVANDIA présentent un risque accru de manifestations cardiovasculaires. Une étude échocardiographique de 52 semaines, à double insu et contrôlée par placebo a été menée auprès de 224 patients atteints de diabète de type 2 et présentant une insuffisance cardiaque congestive de classe I ou II selon la NYHA (fraction d’éjection ≤ 45 %) sous traitement antidiabétique et d’ICC de fond. Un comité indépendant a mené une évaluation en aveugle des événements liés à la rétention de liquide (y compris l’insuffisance cardiaque congestive) et aux hospitalisations d’origine cardiovasculaire selon des critères prédéfinis (de façon arbitraire). Mis à part les événements prédéfinis, d’autres effets indésirables d’origine cardiovasculaire ont été signalés par les chercheurs. Bien qu’aucune différence dans la variation par rapport au départ des fractions d’éjection n’ait été notée entre les traitements, un plus grand nombre d’effets indésirables d’origine cardiovasculaire ont été observés avec le traitement par AVANDIA par rapport au placebo durant l’étude de 52 semaines (voir le tableau 3).
Tableau 3 Effets indésirables cardiovasculaires survenus durant le traitement par AVANDIA ou un placebo (en appoint avec un traitement antidiabétique ou d’ICC de fond) chez des patients présentant une insuffisance cardiaque congestive (classe I ou II selon la NYHA)
| Effets | Placebo | AVANDIA |
| N = 114 n (%) | N = 110 n (%) | |
| Prédéfinis arbitrairement | ||
| Décès d’origine cardiovasculaire | 4 (4) | 5 (5) |
Aggravation de l’ICC avec hospitalisation jusqu’au lendemain sans hospitalisation jusqu’au lendemain | 4 (4) 4 (4) 0 (0) | 7 (6) 5 (5) 2 (2) |
| Nouveau cas ou aggravation de l’œdème | 10 (9) | 28 (25) |
| Nouveau cas ou aggravation de la dyspnée | 19 (17) | 29 (26) |
| Hausses de la médication pour traiter l’ICC | 20 (18) | 36 (33) |
| Hospitalisation d’origine cardiovasculaire* | 15 (13) | 21 (19) |
| Signalés par le chercheur, non prédéfinis arbitrairement | ||
Effets indésirables ischémiques Infarctus du myocarde Angine | 5 (4) 2 (2) 3 (3) | 10 (9) 5 (5) 6 (5) |
* Comprend les hospitalisations pour toute raison cardiovasculaire
Résultats hématologiques et biologiques anormaux
Paramètres hématologiques : De faibles réductions au niveau des paramètres hématologiques ont été plus fréquentes avec AVANDIA qu’avec le placebo. Une leucopénie a été observée chez 0,4 % des sujets prenant AVANDIA comparativement à 0,2 % des sujets recevant le placebo, à 0,6 % des sujets sous sulfonylurées et à 0 % avec la metformine. Ces réductions relèvent peut-être de l’augmentation du volume plasmatique consécutive au traitement par AVANDIA. La baisse moyenne du taux d’hémoglobine a avoisiné 10 à 12 g/L, tandis que la réduction de l’hématocrite a été de 0,03 à 0,04.
Lipides : De légères augmentations des taux de cholestérol total et de cholestérol LDL ont été notées à la suite du traitement par AVANDIA (voir le tableau 5, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Pharmacodynamie et effets cliniques).
Transaminases sériques : Dans des études cliniques menées auprès de 4598 patients traités par AVANDIA (maléate de rosiglitazone), ce qui représente environ 3600 années-patients d’exposition, aucun signe d’hépatotoxicité ni d’élévation du taux d’ALT d’origine médicamenteuse n’a été relevé.
Dans les essais contrôlés (qui comprenaient des sujets dont le taux d’ALT/AST était jusqu’à 2,5 fois plus élevé que la limite supérieure de la gamme de référence au moment de leur admission), 0,2 % des patients traités par AVANDIA affichaient une hausse réversible du taux d’ALT dépassant le triple de la limite supérieure de la gamme de référence (placebo 0,2 %; metformine 0,9 %; sulfonylurées 0,3 %).
Une hyperbilirubinémie a été notée chez 0,3 % des patients recevant AVANDIA comparativement à 0,9 % des sujets recevant le placebo. Dans l’ensemble, les valeurs moyennes d’ALT, d’AST, de phosphatase alcaline et de bilirubine ont diminué avec le temps chez les sujets traités par AVANDIA (voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique).
Dans le programme d’essais cliniques, y compris les études ouvertes au long cours, le taux pour 100 années-patients d’exposition d’une élévation de plus du triple de la limite supérieure de la normale était de 0,35 chez les patients traités par AVANDIA, de 0,59 chez ceux sous placebo et de 0,78 chez les sujets recevant les médicaments de référence. Dans l’essai sur les effets cardiovasculaires RECORD, les patients répartis aléatoirement pour recevoir AVANDIA en traitement d’appoint à la metformine ou à une sulfonylurée (10 849 patients-années d’exposition) et la metformine en association avec une sulfonylurée (10 209 patients-années d’exposition) présentaient une élévation du taux d’ALT d’au moins trois fois la limite supérieure de la normale, soit environ 0,2 et 0,3 pour 100 patients-années d’exposition, respectivement.
Dans les essais cliniques pré-homologation, il n’y a eu aucun cas de réactions médicamenteuses idiosyncrasiques aboutissant à une insuffisance hépatique.
Effets indésirables du médicament signalés après la commercialisation du produit Dans la période écoulée depuis la commercialisation d’AVANDIA en monothérapie et en association avec d’autres antidiabétiques, des manifestations indésirables possiblement liées à l’expansion volémique (p. ex., insuffisance cardiaque congestive, œdème pulmonaire et épanchements pleuraux) ont été signalées (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Des manifestations indésirables liées à une ischémie cardiovasculaire, y compris l’infarctus du myocarde, de l’hypertension artérielle et une crise hypertensive ont été signalées.
Des cas de survenue ou d’aggravation d’un œdème maculaire accompagné d’une baisse de l’acuité visuelle ont rarement été signalés dans le cadre de la pharmacovigilance d’AVANDIA. Ces patients ont souvent signalé un œdème périphérique concomitant. Dans certains cas, les symptômes se sont résorbés suivant l’arrêt du traitement par AVANDIA (voir MISES EN GARDE ET PRÉCAUTIONS, Ophtalmologique).
On n’a reçu que très rarement des rapports de réaction anaphylactique (œdème de Quincke ou urticaire), d’éruption cutanée et de prurit, de syndrome de Stevens-Johnson et de nécrolyse épidermique toxique.
Dans la période écoulée depuis la commercialisation du produit, on a fait état de très rares cas d’élévation du taux de créatine kinase, de myalgie et de rhabdomyolyse suite à l’emploi de la rosiglitazone.
Des études post-commercialisation au long cours ont montré une fréquence accrue de fractures chez des patients prenant AVANDIA (voir MISES EN GARDE ET PRÉCAUTIONS, Fractures, et EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques).
Des cas d’hépatite et d’élévation des enzymes hépatiques d’au moins le triple de la limite supérieure de la normale ont été signalés. Très rarement, ces cas ont pris la forme d’une insuffisance hépatique avec ou sans décès, bien que la causalité n’ait pas été établie.
Des cas d’hypertrophie de la parotide ont été associés à la rosiglitazone depuis sa commercialisation et environ le tiers de ces cas se sont résorbés ou améliorés suivant l’arrêt du traitement par AVANDIA.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
Médicaments métabolisés par le cytochrome P450 : Les données in vitro indiquent qu’AVANDIA n’inhibe aucune des principales enzymes du cytochrome P450 aux concentrations utilisées en clinique. Les études in vitro révèlent que la rosiglitazone est surtout métabolisée par l’isoenzyme 2C8, l’isoenzyme 2C9 étant une voie métabolique mineure. Des études in vitro ont montré que le montélukast est un inhibiteur du CYP2C8 qui pourrait inhiber le métabolisme des médicaments principalement métabolisés par le CYP2C8 (p. ex., paclitaxel, rosiglitazone et répaglinide). Aucune étude d’interactions in vivo n’a été effectuée avec l’inhibiteur CYP2C8 (montélukast) ou avec les substrats de l’isoenzyme 2C8 (cérivastatine et paclitaxel). Le risque d’interactions cliniquement pertinentes avec la cérivastatine est considéré comme faible. Même si la rosiglitazone ne devrait pas influencer la pharmacocinétique du paclitaxel, la coadministration risque d’entraîner une inhibition du métabolisme de la rosiglitazone.
L’administration concomitante de rosiglitazone et des inhibiteurs du CYP2C8 (p. ex., gemfibrozil) a donné lieu à des concentrations plasmatiques accrues de rosiglitazone. Étant donné la possibilité d’effets indésirables liés à la dose, il pourrait être nécessaire de réduire la dose de rosiglitazone lorsque des inhibiteurs du CYP2C8 sont co-administrés.
L’administration concomitante de rosiglitazone et d’un inducteur du CYP2C8 (p. ex., rifampicine) a donné lieu à des concentrations plasmatiques réduites de rosiglitazone. Par conséquent, une surveillance étroite de l’équilibre glycémique et des modifications du traitement du diabète devraient être envisagées lorsque des inducteurs du CYP2C8 sont co-administrés.
Des interactions cliniquement significatives avec les substrats ou les inhibiteurs du CYP2C9 sont peu probables.
Substrats du CYP3A4 : AVANDIA (8 mg une fois par jour) n’a exercé aucun effet d’importance clinique sur la pharmacocinétique de la nifédipine et des contraceptifs oraux (éthinylestradiol et noréthindrone), qui sont métabolisés principalement par le CYP3A4. Les résultats de ces deux études d’interactions médicamenteuses portent à croire qu’il est peu probable qu’AVANDIA interagisse de façon cliniquement importante avec les autres médicaments biotransformés par le CYP3A4.
Éthanol : L’administration unique d’une quantité modérée d’alcool n’a pas augmenté le risque d’hypoglycémie aiguë chez les diabétiques de type 2 sous AVANDIA.
Interactions médicament-médicament
Contraceptifs oraux : Chez 32 femmes en santé, AVANDIA (8 mg une fois par jour) n’a eu aucun effet statistiquement significatif sur la pharmacocinétique des contraceptifs oraux (éthinylestradiol et noréthindrone). Des saignements intermenstruels sont survenus chez 5 femmes lorsque AVANDIA a été coadministré avec un contraceptif oral. Chez l’une de ces femmes, on a enregistré une réduction de 40 % de l’exposition à l’éthinylestradiol (ASC), mais non une réduction de l’exposition à la noréthindrone. On n’a pas relevé de corrélation systématique entre la survenue de saignements intermenstruels et la pharmacocinétique de l’éthinylestradiol ou de la noréthindrone chez chacune de ces femmes.
Glyburide : AVANDIA (2 mg deux fois par jour) pris en association avec le glyburide (3,75 à 10 mg/jour) pendant 7 jours n’a pas modifié la glycémie moyenne à l’état d’équilibre sur 24 heures chez les diabétiques dont l’état avait été stabilisé par le glyburide.
Glimépiride : Des doses orales uniques de glimépiride administrées à 14 adultes en bonne santé n’ont eu aucun effet cliniquement significatif sur la pharmacocinétique à l’état d’équilibre d’AVANDIA. Aucune réduction cliniquement significative de l’ASC et de la Cmax du glimépiride n’a été observée après l’administration répétée de doses d’AVANDIA pendant 8 jours chez des adultes en bonne santé.
Metformine : L’administration concomitante d’AVANDIA (2 mg deux fois par jour) et de metformine (500 mg deux fois par jour) à des volontaires en santé pendant 4 jours n’a pas influé sur la pharmacocinétique à l’état d’équilibre de la metformine ni sur celle de la rosiglitazone.
Acarbose : La coadministration d’acarbose (100 mg trois fois par jour) pendant 7 jours à des volontaires sains n’a produit aucun effet cliniquement pertinent sur la pharmacocinétique d’une dose orale unique d’AVANDIA.
Digoxine : L’administration répétée d’AVANDIA (8 mg une fois par jour) pendant 14 jours n’a pas modifié la pharmacocinétique à l’état d’équilibre de la digoxine (0,375 mg une fois par jour) chez des volontaires bien portants.
Warfarine : La coadministration d’AVANDIA (4 mg deux fois par jour pendant 7 jours) n’a pas modifié la réponse anticoagulante de la warfarine à l’état d’équilibre chez des volontaires sains dont le rapport international normalisé (RIN) initial était < 2,75. Des doses répétées d’AVANDIA n’ont eu aucun effet d’importance clinique sur les paramètres pharmacocinétiques à l’état d’équilibre de la warfarine.
Ranitidine : La prise de ranitidine (150 mg deux fois par jour pendant 4 jours) avant le début du traitement par AVANDIA n’a pas influencé la pharmacocinétique de doses orales ou intraveineuses uniques de rosiglitazone chez des volontaires bien portants. D’après ces résultats, l’absorption de la rosiglitazone orale ne serait pas modifiée en présence de conditions qui entraînent une augmentation du pH gastro-intestinal.
Fibrates : Certaines études épidémiologiques et des rapports de cas laissent supposer qu’un taux nettement réduit de C-HDL chez certains patients serait causé par l’interaction de la rosiglitazone avec le fénofibrate ou le bézafibrate. Des résultats de laboratoire figurant dans certains rapports de cas montrent, dans certains cas, que c’est l’association de la rosiglitazone et du fénofibrate et non l’un ou l’autre agent administré en monothérapie, qui réduit le taux de C-HDL.
Une étude menée auprès de volontaires normaux en santé a révélé que le gemfibrozil (un inhibiteur du CYP2C8) administré à raison de 600 mg deux fois par jour a doublé l’exposition de la rosiglitazone à l’état d’équilibre (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Rifampicine : Une étude menée auprès de volontaires normaux en santé a révélé que la rifampicine (un inducteur du CYP2C8) administrée à raison de 600 mg par jour a réduit de trois fois l’exposition de la rosiglitazone (voir MISES EN GARDE ET PRÉCAUTIONS, Généralités.
Méthotrexate : Une étude d’interaction menée auprès de 22 patients adultes présentant un psoriasis a porté sur l’effet de doses répétées de rosiglitazone (8 mg par jour en dose unique pendant 8 jours) sur la pharmacocinétique du méthotrexate oral administré en dose unique de 5 à 25 mg par semaine. Après 8 jours d’administration de la rosiglitazone, la Cmax et l’ASC(0-α) du méthotrexate ont augmenté de 18 % (IC à 90 % : 11 à 26 %) et 15 % (IC à 90 % : 8 à 23 %), respectivement, comparativement aux mêmes doses de méthotrexate administrées sans rosiglitazone.
Médicaments concomitants dans les essais cliniques de phase III : Une analyse pharmacocinétique de population n’a mis en évidence aucune modification de la clairance ni du volume de distribution à l’état d’équilibre d’AVANDIA oral lorsqu’il a été administré avec les classes de médicaments suivantes : hypoglycémiants oraux, analgésiques, bloqueurs calciques, hypolipémiants, inhibiteurs de l’ECA et hormones stéroïdes.
Interactions médicament-aliment
Des interactions avec des aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Des interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
Effets du médicament sur les épreuves de laboratoire
Des interactions avec des épreuves de laboratoire n’ont pas été établies.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
Le traitement antidiabétique doit être adapté à chaque patient.
L’augmentation de la dose de rosiglitazone jusqu’à concurrence de 8 mg/jour doit être réalisée avec prudence suivant une évaluation clinique appropriée visant à évaluer le risque pour le patient de développer des effets indésirables liés à la rétention de liquide (voir MISES EN GARDE ET PRÉCAUTIONS; EFFETS INDÉSIRABLES et ESSAIS CLINIQUES). La dose d’AVANDIA administrée en association avec une sulfonylurée ne doit pas dépasser 4 mg par jour (voir Posologie recommandée et ajustement posologique, Traitement d’association avec une sulfonylurée).
AVANDIA peut être administré soit le matin (posologie uniquotidienne) ou le matin et le soir (posologie biquotidienne).
AVANDIA se prend avec ou sans aliments.
Aucun ajustement posologique n’est nécessaire chez les personnes âgées ou chez les patients atteints d’insuffisance rénale légère à modérée. Il existe peu de données sur les patients atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min) et conséquemment la rosiglitazone devrait être utilisée avec prudence chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Insuffisance rénale). Le traitement par AVANDIA ne doit pas être instauré si le patient affiche des signes cliniques d’hépatopathie évolutive ou une hausse des transaminases sériques (ALT > 2,5 fois la limite supérieure de la normale au début du traitement). AVANDIA est contre-indiqué chez les patients présentant une dysfonction hépatique grave. Voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS, Hépatique et MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Insuffisance hépatique.
Posologie recommandée et ajustement posologique
Monothérapie
La dose initiale habituelle d’AVANDIA est de 4 mg par jour, en une prise ou en deux prises fractionnées. Si la réponse, mesurée d’après la baisse de la glycémie plasmatique à jeun, n’est pas satisfaisante après 8 à 12 semaines de traitement, on pourra porter la dose à 8 mg par jour, en une ou deux prises.
Traitement d’association avec la metformine
La dose initiale habituelle d’AVANDIA en association avec la metformine est de 4 mg par jour, en une prise ou en deux prises fractionnées. On pourra porter la dose d’AVANDIA à 8 mg par jour après 8 à 12 semaines de traitement si la réduction de la glycémie plasmatique à jeun n’est pas suffisante.
Traitement d’association avec une sulfonylurée
En association avec une sulfonylurée, la dose quotidienne recommandée d’AVANDIA est de 4 mg en une prise ou en deux prises fractionnées. La dose d’AVANDIA administrée en association avec une sulfonylurée ne doit pas dépasser 4 mg par jour. Si les patients signalent une hypoglycémie, il faudra réduire la dose de la sulfonylurée (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Oubli d’une dose
Si vous prenez AVANDIA une fois par jour et que vous sautez une dose, prenez un comprimé aussitôt que vous vous rendez compte de votre oubli, quel que soit le moment de la journée. Si vous prenez AVANDIA deux fois par jour, prenez un comprimé aussitôt que vous vous rendez compte de votre oubli. Puis prenez la dose suivante au moment habituel. Il ne faut jamais prendre trois doses le même jour pour tenter de corriger l’oubli du jour précédent. Si vous sautez une journée entière de votre horaire de prises d’AVANDIA, prenez votre dose comme d’habitude le lendemain. N’essayez pas de vous rattraper en prenant des comprimés supplémentaires.
SURDOSAGE
Advenant un surdosage, la conduite à tenir serait d’instaurer un traitement de soutien en fonction de l’état clinique du patient.
Il existe peu de données sur le surdosage chez l’humain. Dans des études cliniques réunissant des volontaires, AVANDIA a été administré à des doses orales uniques atteignant 20 mg et a été bien toléré.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
AVANDIA est un antidiabétique oral qui agit principalement en augmentant l’insulinosensibilité dans le diabète de type 2. La rosiglitazone, qui appartient à la classe des thiazolidinediones, améliore l’équilibre de la glycémie tout en réduisant le taux d’insuline circulante. Elle accroît la sensibilité des muscles et du tissu adipeux à l’insuline et inhibe la gluconéogenèse dans le foie. La rosiglitazone n’est pas apparentée aux sulfonylurées, aux biguanides et aux inhibiteurs de l’alpha-glucosidase aux points de vue chimique et fonctionnel. La rosiglitazone est un agoniste puissant et hautement sélectif pour les récepteurs PPAR-γ (peroxisome proliferator-activated receptor-gamma). Chez l’humain, les récepteurs PPAR-γ se retrouvent principalement dans les tissus cibles de l’action de l’insuline, tels que le tissu adipeux, les muscles squelettiques et le foie. L’activation des récepteurs nucléaires PPAR-γ commande la transcription des gènes insulinosensibles intervenant dans la régulation de la production, du transport et de l’utilisation du glucose. Les gènes sensibles aux PPAR-γ participent également à la régulation du métabolisme des acides gras et à la maturation des préadipocytes, surtout ceux d’origine sous-cutanée.
L’insulinorésistance est un mécanisme fondamental de la pathogenèse du diabète de type 2. AVANDIA donne lieu à une sensibilité accrue des tissus insulinodépendants et améliore de façon significative la sensibilité des tissus hépatiques et périphériques (muscles) à l’insuline chez les patients atteints du diabète de type 2. Des essais cliniques menés chez des patients atteints de diabète de type 2 traités par AVANDIA en Pour traiter une surdose soupçonnée, communiquez avec le centre antipoison de votre région.
monothérapie ou en association avec la metformine ou une sulfonylurée ont révélé une amélioration de la fonction des cellules bêta et une diminution des taux de glycémie plasmatique à jeun, d’insuline et de peptide C après 26 semaines de traitement. Dans le cadre d’une étude portant sur des monothérapies d’une durée de 4 à 6 ans menée chez des patients n’ayant jamais pris d’antidiabétique, les patients traités par la rosiglitazone ont présenté une amélioration de leur insulinosensibilité. L’amélioration initiale de la fonction des cellules bêta observée avec AVANDIA ne s’est pas maintenue et s’est graduellement détériorée après un an pour la durée de l’étude mais est demeurée supérieure au départ comme dans le cas de la metformine et du glyburide. Une analyse selon le modèle d’évaluation de l’homéostasie (HOMA) a été menée en utilisant les taux de glycémie plasmatique à jeun et d’insuline ou de peptide C comme mesure de l’insulinosensibilité et de la fonction des cellules bêta. Dans le cadre de ces études, une baisse des taux plasmatiques moyens de pro-insuline et des produits de dégradation de la pro-insuline plasmatique a également été observée.
AVANDIA a réduit de façon significative les taux d’HbA1c (un marqueur de l’équilibre glycémique durable) et de glycémie à jeun chez les patients atteints de diabète de type 2. Une hyperglycémie inadéquatement maîtrisée est associée à un risque accru de complications liées au diabète, y compris les troubles cardiovasculaires et la néphropathie, la rétinopathie et la neuropathie diabétiques.
Des études menées sur AVANDIA, d’une durée se situant entre 8 et 26 semaines, ont révélé une réduction statistiquement significative des marqueurs de l’inflammation, des concentrations de protéine C-réactive (CRP) et de matrice métalloprotéinase-9 (MMP-9). L’importance clinique de ces effets demeure inconnue. D’autres études à long terme s’imposent.
La taille des particules LDL peut être estimée à partir du rapport cholestérol LDL/apolipoprotéine B (Apo B). Des essais contrôlés démontrent que la rosiglitazone augmente le rapport cholestérol LDL/Apo B et modifie favorablement la taille des particules LDL passant de particules petites et denses à des particules plus volumineuses et plus légères. Cette modification a été confirmée en mesurant le degré de flottation relative des particules LDL à la suite d’un traitement de 8 semaines par la rosiglitazone dans le cadre d’un essai ouvert.
Pharmacodynamie et effets cliniques
Dans les études cliniques, le traitement par AVANDIA a produit une amélioration de l’équilibre glycémique, d’après les valeurs de glycémie à jeun et les taux d’hémoglobine glycosylée (HbA1c), ainsi qu’une réduction des taux d’insuline et de peptide C. La glycémie et l’insulinémie postprandiales ont également été réduites, ce qui cadre avec l’action insulinosensibilisante d’AVANDIA. L’amélioration de l’équilibre glycémique a été durable, l’effet s’étant maintenu pendant au moins 52 semaines. Dans le cadre d’études de prolongation ouvertes, des améliorations soutenues de l’équilibre glycémique (mesurées par les taux d’HbA1c) ont été observées chez les patients recevant la rosiglitazone en monothérapie pendant 36 mois. La dose maximum recommandée d’AVANDIA est de 8 mg par jour. Les études de phase II ont indiqué qu’une dose de 12 mg par jour ne procure aucun bienfait additionnel.
On croit qu’AVANDIA exerce son action principalement au niveau des muscles et du tissu adipeux tandis que la metformine agirait surtout sur le foie de façon à réduire la production de glucose. La coadministration d’AVANDIA et de la metformine ou d’une sulfonylurée a produit une réduction de la glycémie significativement plus marquée que l’un ou l’autre de ces trois agents utilisé seul, ce qui démontre l’effet synergique de l’association rosiglitazone-metformine ou rosiglitazone-sulfonylurée sur l’équilibre de la glycémie. Chez les patients dont le diabète de type 2 n’était pas adéquatement maîtrisé par la metformine ou une sulfonylurée en monothérapie, l’ajout de la rosiglitazone a donné lieu à des réductions des taux d’HbA1c s’étant maintenus pendant plus de 30 mois de traitement dans le cadre d’études ouvertes.
Un gain de poids a été observé dans les études cliniques menées sur AVANDIA (voir le tableau 4). En outre, AVANDIA a significativement réduit les réserves de graisses viscérales (abdominales) tout en augmentant les graisses abdominales sous-cutanées. La réduction des graisses viscérales correspond à l’augmentation de l’insulinosensibilité des tissus hépatiques et périphériques. Le gain de poids observé avec les thiazolidinediones peut résulter de l’augmentation du tissu adipeux sous-cutané ou de la rétention de liquide. Il faut réévaluer le traitement dans le cas d’un gain de poids excessif (voir MISES EN GARDE ET PRÉCAUTIONS et EFFETS INDÉSIRABLES).
Tableau 4 Changements de poids (kg) par rapport au départ durant les essais cliniques menés avec AVANDIA
| Groupe de traitement | Durée | Groupe témoin | Groupe témoin | AVANDIA 4 mg | AVANDIA 8 mg |
médiane (25e et 75e percentile) (plage) | médiane (25e et 75e percentile) (plage) | médiane (25e et 75e percentile) (plage) | |||
| Monothérapie | |||||
| AVANDIA | 26 semaines | Placebo | -0,9 (-2,8, 0,9) (-9,6 à 6,8) n = 210 | 1,0 (-0,9, 3,6) (-11,6 à 12,7) n = 436 | 3,1 (1,1, 5,8) (-6,8 à 13,9) n = 439 |
| AVANDIA | 52 semaines | sulfonylurée | 2,0 (0, 4,0) (-11,5 à 12,2) n = 173 | 2,0 (- 0,6, 4,0) (-7,0 à 16,0) n = 150 | 2,6 (0, 5,3) (-11,0 à 22,0) n = 157 |
| AVANDIA | 48 mois | metformine |
(-5,4, 0,5) (-46,0 à 12,9) n = 1 441 | 3,5 (0,0, 8,1) (-31,0 à 41,3) n = 1 456 | |
| glyburide | 2,0 (-1,0, 4,8) (-28,6 à 24,9) n = 1 441 | ||||
| Traitement d’association | |||||
| AVANDIA + sulfonylurée | 26 semaines | sulfonylurée | 0 (-1,3, 1,2) (-6,0 à 14,0) n = 1 043 | 1,8 (0, 3,1) (-5,0 à 11,5) n = 392 | - |
| AVANDIA + metformine | 26 semaines | metformine |
(-3,2, 0,2) (-7,7 à 5,9) n = 175 | 0,8 (-1,0, 2,6) (-6,8 à 9,8) n = 100 | 2,1 (0, 4,3) (-5,4 à 13,1) n = 184 |
Les sujets présentant des anomalies lipidiques n’ont pas été exclus des essais cliniques sur AVANDIA. Dans tous les essais contrôlés s’échelonnant sur 26 semaines, la monothérapie par AVANDIA a occasionné une hausse des taux de cholestérol total, de C-LDL et de C-HDL ainsi qu’une baisse du taux d’acides gras libres à l’intérieur de la gamme posologique recommandée. Les différences étaient statistiquement significatives par rapport au placebo et au glyburide (tableau 5).
Les hausses du taux de C-LDL sont survenues surtout au cours des 4 à 8 premières semaines de traitement par AVANDIA, et les taux de C-LDL sont demeurés stables mais supérieurs aux valeurs initiales au cours des essais. Les taux de C-HDL, en revanche, ont continué à augmenter avec le temps. Par conséquent, le rapport C-LDL/C-HDL a atteint un pic après deux mois de traitement puis a semblé diminuer avec le temps. Étant donné le lien chronologique entre l’administration du produit et l’apparition des anomalies lipidiques, l’étude de 52 semaines contrôlée par le glyburide est la plus pertinente pour évaluer les effets à long terme sur le profil lipidique. Au début du traitement, à la semaine 26 et à la semaine 52, les valeurs médianes du rapport C-LDL/C-HDL étaient respectivement de 3,0, 2,9 et 2,8 pour AVANDIA à raison de 4 mg deux fois par jour et les valeurs médianes du rapport cholestérol total/C-HDL étaient respectivement de 4,76, 4,52 et 4,35. Les valeurs correspondantes pour le glyburide étaient 3,2, 2,9 et 2,7 (C-LDL/C-HDL) et 4,90, 4,61 et 4,36 (CT/C-HDL).
Les variations des taux de C-LDL et de C-HDL après le traitement par AVANDIA jumelé à une sulfonylurée ou à la metformine ont suivi à peu près la même courbe que les variations associées à AVANDIA seul.
Les modifications du taux de triglycérides durant un traitement par AVANDIA ont été variables et n’ont pas différé statistiquement des changements observés chez les sujets prenant un placebo et ceux sous glyburide.
Tableau 5 Sommaire des variations des taux de lipides dans les études de
26 semaines contrôlées par placebo et les études de 26 et de 52 semaines contrôlées par le glyburide sur AVANDIA en monothérapie
| Paramètre | Études contrôlées par placebo Semaine 26 | Étude contrôlée par le glyburide Semaine 26 et semaine 52 | |||||
| Placebo | AVANDIA | Glyburide (dose croissante) | AVANDIA 8 mg | ||||
| 4 mg/ jour | 8 mg/ jour | sem. 26 | sem. 52 | sem. 26 | sem. 52 | ||
Acides gras libres (mmol/L) N Taux initial (médiane) Variation (%) par rapport au taux initial (médiane) | 207 0,61 -4,0 | 428 0,58 -15,6 | 436 0,61 -23,5 | 181 0,92 -5,5 | 168 0,92 -9,7 | 166 0,93 -26,7 | 145 0,93 -24,7 |
C-LDL (mmol/L) N Taux initial (médiane) Variation (%) par rapport au taux initial (médiane) | 190 3,15 +2,5 | 400 3,26 +10,3 | 374 3,19 +14,8 | 175 3,68 -3,7 | 160 3,55 -3,3 | 161 3,62 +7.1 | 133 3,62 +7,3 |
C-HDL (mmol/L) N Taux initial (médiane) Variation (%) par rapport au taux initial (médiane) | 208 1,06 +8,2 | 429 1,14 +10,3 | 436 1,09 +11,3 | 184 1,17 +4,7 | 170 1,18 +8,0 | 170 1,19 +13,2 | 145 1,19 +17,4 |
La signification à long terme des changements lipidiques n’est pas connue.
Puisque AVANDIA ne stimule pas la sécrétion d’insuline, il ne devrait pas provoquer d’hypoglycémie lorsqu’il est prescrit en monothérapie. Il peut y avoir un risque d’hypoglycémie chez les patients prenant AVANDIA en association avec d’autres agents hypoglycémiants (tels que des agents stimulant l’insulinosécrétion), et une réduction de la dose de l’agent concomitant peut s’avérer nécessaire.
La présence d’insuline étant essentielle à l’action des insulinosensibilisateurs, AVANDIA n’est pas indiqué dans le traitement du diabète de type 1.
Pharmacocinétique
La concentration plasmatique maximale (Cmax) et l’aire sous la courbe (ASC0-inf) de la rosiglitazone augmentent proportionnellement à la dose à l’intérieur de la zone thérapeutique (tableau 6). La demi-vie d’élimination est de 3 à 4 heures et est indépendante de la dose.
Tableau 6 Paramètres pharmacocinétiques moyens (é.t.) de la rosiglitazone après l’administration de doses orales uniques (n = 32)
Paramètre 1 mg
À jeun
2 mg À jeun
8 mg À jeun
8 mg
Postprandial
ASC0-∞ 358 733 2971 2890
[ng.h/mL] (112) (184) (730) (795)
Cmax 76 156 598 432
[ng/mL] (13) (42) (117) (92)
Tmax [h]* 0,5 1,0 1,0 2,0
(0,5-1,5) (0,5-2,0) (0,5-1,5) (1,0-5,0)
Demi-vie [h] 3,16 3,15 3,37 3,59
(0,72) (0,39) (0,63) (0,70)
Cl/F** [L/h] 3,03 2,89 2,85 2,97
(0,87) (0,71) (0,69) (0,81)
* Valeurs médianes (extrêmes)
** Cl/F = clairance après administration orale
Absorption : La rosiglitazone est absorbée rapidement et complètement après administration orale et subit un métabolisme de premier passage négligeable. Sa biodisponibilité absolue est de 99 %. Le pic de concentration plasmatique (Cmax) est atteint au bout d’une heure. La prise de la rosiglitazone avec des aliments n’a pas modifié l’exposition totale (ASC), mais a réduit le pic plasmatique (Cmax) d’environ 28 % et retardé son moment d’apparition (Tmax) de 1,75 heure. Il est peu probable que ces modifications aient des conséquences cliniques, et AVANDIA peut être administré avec ou sans aliments.
Distribution : Le volume moyen (é.t.) de distribution (Vss) de la rosiglitazone après administration intraveineuse à des sujets bien portants avoisine 14,1 (3,1) litres. La rosiglitazone est liée à environ 99,8 % aux protéines plasmatiques, principalement à l’albumine.
Métabolisme : La rosiglitazone est en grande partie biotransformée et on ne retrouve pas de substance inchangée dans les urines. Les principales voies métaboliques sont la N-déméthylation et l’hydroxylation, suivies d’une sulfoconjugaison et d’une glucuroconjugaison. Tous les métabolites circulants sont beaucoup moins puissants que la substance mère et ne devraient donc pas contribuer à l’activité insulinosensibilisante de la rosiglitazone. Les données in vitro indiquent que la rosiglitazone est surtout métabolisée par l’isoenzyme 2C8 du cytochrome P450 (CYP), le CYP2C9 constituant une voie métabolique mineure.
Élimination : Après administration orale ou intraveineuse de [14C] maléate de rosiglitazone, environ 64 % de la dose a été éliminée dans l’urine et 23 % dans les selles. La demi-vie plasmatique de substances apparentées marquées au carbone 14 a varié de 103 à 158 heures.
Populations particulières et états pathologiques
Les analyses pharmacocinétiques de population effectuées à partir de trois essais de phase III comprenant 642 hommes et 405 femmes diabétiques de type 2 (âgés de 35 à 80 ans) ont révélé que la pharmacocinétique de la rosiglitazone n’est pas influencée par l’âge, la race, le tabagisme et la consommation d’alcool. La clairance (Cl/F) et le volume de distribution à l’état d’équilibre (Vss/F) du produit oral ont augmenté en fonction du poids corporel. Dans l’éventail des poids observés dans ces analyses (50-150 kg), la gamme des valeurs prévues a varié d’un facteur < 1,7 dans le cas de Cl/F et de 2,3 pour Vss/F. En outre, la clairance orale était environ 6 % plus faible chez les femmes que chez les hommes à poids égal. La moyenne dans le cas d’un homme typique pesant 84 kg était de 2,48 L/h. La valeur de Vss/F chez un patient de 84 kg était de 17,9 L. La variabilité interindividuelle des valeurs de Cl/F et de Vss/F était respectivement de 31 % et 23 %.
Pédiatrie : L’innocuité et l’efficacité de la rosiglitazone n’ont pas été établies chez les personnes de moins de 18 ans. Par conséquent, AVANDIA n’est pas indiqué chez les patients de moins de 18 ans. Les thiazolidinediones favorisent la maturation des préadipocytes et ont été associées à une prise de poids. L’obésité est un grave problème chez les adolescents atteints du diabète de type 2.
Gériatrie : Selon les résultats de l’analyse pharmacocinétique de population (n = 716, < 65 ans; n = 331, ≥ 65 ans), l’âge influe peu sur la pharmacocinétique de la rosiglitazone.
Sexe : Les résultats de l’analyse pharmacocinétique de population ont indiqué que la clairance orale moyenne était 15 % plus faible chez les femmes (n = 405) que chez les hommes (n = 642), en grande partie parce que les femmes pèsent moins.
En monothérapie et en association avec la metformine, AVANDIA a amélioré l’équilibre de la glycémie chez les hommes et les femmes. Dans les études sur le traitement d’association avec la metformine, le produit s’est révélé efficace, sans différence entre les sexes en ce qui concerne la réponse glycémique.
Dans les études sur la rosiglitazone en monothérapie, la réponse thérapeutique a été plus marquée chez les femmes; toutefois, chez les sujets plus obèses, les différences entre les sexes étaient moins évidentes. Pour un indice de masse corporelle (IMC) donné, la masse adipeuse tend à être plus élevée chez les femmes que chez les hommes. Comme le récepteur cible PPAR-gγ est exprimé dans le tissu adipeux, cela pourrait expliquer, du moins en partie, la meilleure réponse des femmes à AVANDIA. Étant donné que le profil d’innocuité était semblable chez les hommes et les femmes dans les études cliniques et que le traitement doit être individualisé, il n’y a pas lieu d’ajuster la posologie en fonction du sexe.
Race : Les résultats d’une analyse de population réunissant des sujets de race blanche, de race noire et d’autres origines ethniques indiquent que la race n’influe pas sur la pharmacocinétique de la rosiglitazone.
Insuffisance hépatique : La clairance de la rosiglitazone orale non liée a été significativement plus faible chez les sujets présentant une atteinte hépatique modérée à sévère (stade B ou C de la classification de Child-Pugh) par rapport aux sujets ayant une fonction hépatique normale. Conséquemment, la Cmax de la fraction libre a été doublée et l’ASC0-∝ triplée. La demi-vie d’élimination de la rosiglitazone a été prolongée d’environ 2 heures en présence d’une hépatopathie. Le traitement par AVANDIA ne devrait pas être amorcé si le sujet a un taux d’enzymes hépatiques élevé au départ (ALT > 2,5 fois la limite supérieure de la normale). Voir MISES EN GARDE ET PRÉCAUTIONS, Hépatique.
Insuffisance rénale : Il n’y a aucune différence cliniquement significative entre la pharmacocinétique de la rosiglitazone chez les personnes hémodialysées ou ayant une insuffisance rénale légère à sévère et celle des personnes qui ont une fonction rénale normale. Il n’est donc pas nécessaire de modifier la posologie chez ces patients. Aucun ajustement posologique n’est nécessaire chez ces patients (voir MISES EN GARDE ET PRÉCAUTIONS, Rénal et POSOLOGIE ET ADMINISTRATION, Considérations posologiques). Comme la metformine est contre-indiquée en présence d’une dysfonction rénale, l’association metformine-AVANDIA est proscrite chez ces patients.
ENTREPOSAGE ET STABILITÉ
Conserver à une température ambiante contrôlée de 15 à 30 oC.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Les comprimés AVANDIA contiennent une quantité de maléate de rosiglitazone équivalant à 2, 4 ou 8 mg de rosiglitazone.
Chaque comprimé pelliculé pentagonal TILTAB renferme de la rosiglitazone sous forme de maléate aux teneurs suivantes : 2 mg – comprimé rose, gravé SB ou GSK sur une face et « 2 » sur l’autre; 4 mg – comprimé orange, gravé SB ou GSK sur une face et « 4 » sur l’autre; 8 mg – brun rouge, gravé SB ou GSK sur une face et « 8 » sur l’autre.
Ingrédients non médicinaux : cellulose microcristalline, dioxyde de titane, glycolate d’amidon sodique, hydroxypropylméthylcellulose, monohydrate de lactose, polyéthylèneglycol 3000, stéarate de magnésium et triacétine, ainsi que l’un ou plusieurs des ingrédients suivants : oxydes de fer rouge et jaune synthétiques et talc.
Présentation : Comprimés à 2 mg, 4 mg et 8 mg en flacons de 60, 100 et 60.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Maléate de rosiglitazone
Nom chimique : (±)-5-[[4-[2-(méthyl-2-
pyridinylamino)éthoxy]phényl]méthyl]
-2,4-thiazolidinedione, (Z)-2-butenedioate (1:1)
Formule moléculaire : C18H19N3O3S∙C4H4O4
Masse moléculaire : 473,52 (357,44 base libre)
Formule développée :
* centre chiral
Propriétés physicochimiques
Description : Solide, blanc à blanc cassé.
Solubilité : Facilement soluble dans l’éthanol et une solution aqueuse tampon avec un pH de 2,3; la solubilité diminue de façon inversement proportionnelle au pH à la gamme physiologique.
pH : Le pH d’une solution saturée de maléate de rosiglitazone est 3,3 dans l’eau et 3,4 dans une solution salée à 0,9 %.
pKa : pKa1=6,1; pKa2=6,8
Coefficient de partage : Le coefficient de partage du maléate de rosiglitazone, déterminé par la méthode d’agitation avec un tampon phosphate ayant un pH de 6,5 est le suivant : n-octanol/eau : 194 (logD = +2,29); cyclohexane/eau : 0,32 (logD = -0,49).
Point de fusion : Entre 122 et 123 °C 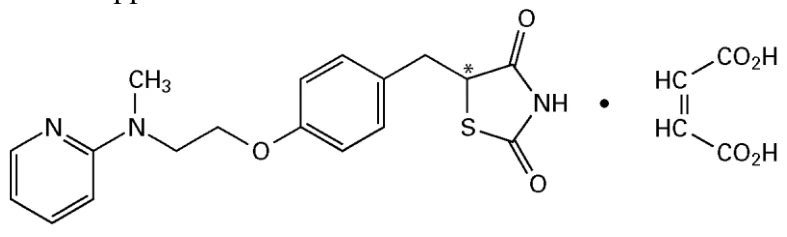
ESSAIS CLINIQUES
Monothérapie
Un total de 2315 diabétiques de type 2, qui étaient uniquement sous prescriptions diététiques ou qui prenaient un ou plusieurs antidiabétiques, ont reçu AVANDIA en monothérapie dans le cadre de six études à double insu. Ces études comprenaient deux études de 26 semaines contrôlées par placebo, une étude de 52 semaines contrôlée par le glyburide et trois études à dose variable contrôlées par placebo d’une durée de 8 à 12 semaines. Les antidiabétiques ont été retirés et les patients ont été admis à une phase préliminaire sous placebo d’une durée de 2 à 4 semaines avant la randomisation.
Deux études à double insu contrôlées par placebo s’étalant sur 26 semaines ont été réalisées. Ces études regroupaient des diabétiques de type 2 dont la glycémie n’était pas suffisamment équilibrée (glycémie plasmatique à jeun initiale moyenne d’environ 12,7 mmol/L et taux initial moyen de l’HbA1c de 0,089). Le traitement par AVANDIA a produit une amélioration statistiquement significative de la glycémie plasmatique à jeun et de l’HbA1c comparativement aux valeurs initiales et aux valeurs obtenues avec le placebo (tableau 7).
Tableau 7 Paramètres glycémiques dans deux études de 26 semaines contrôlées par placebo
Étude A Placebo AVANDIA
2 mg deux fois
par jour
AVANDIA 4 mg deux fois par jour N 158 166 169 Glycémie plasmatique à jeun (mmol/L) Valeur initiale (moyenne) 12,7 12,6 12,2 Variation par rapport à la valeur initiale (moyenne) 1,1 -2,1 -3 Différence par rapport au placebo (moyenne corrigée) -3,2* -4,2* Répondeurs (baisse ≥ 1,7 mmol/L par rapport au
point de départ)
16 % 54 % 64 %
HbA1c (taux) Valeur initiale (moyenne) 0,09 0,09 0,088 Variation par rapport à la valeur initiale (moyenne) 0,009 -0,003 -0,006 Différence par rapport au placebo (moyenne corrigée) -0,012* -0,015* Répondeurs (baisse du taux ≥ 0,007 vs point de
départ)
6 % 40 % 42 %
Étude B Placebo AVANDIA
4 mg
une fois
par jour
AVANDIA
2 mg
deux fois par jour
AVANDIA
8 mg une fois par jour
AVANDIA
4 mg deux fois par jour
N 173 180 186 181 187 Glycémie plasmatique à jeun (mmol/L) Valeur initiale (moyenne) 12,5 12,7 12,5 12,7 12,7 Variation par rapport à la valeur initiale
(moyenne)
0,4 - 1,4 -1,9 -2,3 -3,1 Différence par rapport au placebo (moyenne
corrigée)
- -1,7* -2,4* -2,7* -3,4*
Répondeurs (baisse ≥ 1,7 mmol/L par
rapport au point de départ)
19 % 45 % 54 % 58 % 70 %
HbA1c (taux) Valeur initiale (moyenne) 0,089 0,089 0,089 0,089 0,089 Variation par rapport à la valeur initiale
(moyenne)
0,008 0 -0,001 -0,003 -0,007
Différence par rapport au placebo (moyenne
corrigée)
- -0,008* -0,009* -0,011* -0,015*
Répondeurs (baisse du
taux ≥ 0,007 vs point de départ)
9 % 28 % 29 % 39 % 54 %
* < 0,0001 par rapport au placebo
À dose quotidienne égale, AVANDIA a été en général plus efficace à une posologie biquotidienne qu’à une posologie uniquotidienne pour réduire la glycémie plasmatique à jeun et l’HbA1c. Cependant, dans le cas de l’HbA1c, la différence entre 4 mg une fois par jour et 2 mg deux fois par jour n’était pas significative sur le plan statistique.
Parmi les patients admis aux études, certains ne prenaient pas d’antidiabétiques (patients traités par un régime alimentaire seulement) et d’autres étaient sous traitement par antidiabétiques (monothérapie ou association médicamenteuse) au moment de l’inscription à l’étude. Tous les patients ont participé à la phase préliminaire sous placebo de 6 à 8 semaines avant d’être randomisés pour la phase de 26 semaines à double insu. Pendant la période préliminaire, les patients ont reçu des conseils alimentaires et du soutien pour les aider à respecter leur diète, puis prenaient un placebo. Les données sur l’HbA1c pour les patients qui avaient été sous diète seulement et pour ceux ayant reçu un traitement médicamenteux antérieur sont présentées au tableau 8.
Tableau 8 HbA1c (taux) sous traitement antérieur pour deux études de
26 semaines contrôlées par placebo (données regroupées)
Placebo AVANDIA
4 mg
une fois
par jour
AVANDIA
2 mg
deux fois
par jour
AVANDIA
8 mg une fois par jour
AVANDIA
4 mg deux fois par jour Diète seulement
N 84 40 90 63 92 À la présélection (moyenne) 0,089 0,089 0,090* 0,089* 0,090* Au départ (moyenne) 0,085 0,085 0,088 0,086 0,086 Semaine 26 (moyenne) 0,089 0,076 0,079 0,078 0,076 Variation par rapport au
départ (moyenne)
0,004 -0,009 -0,009 -0,008 -0,010
Différence vs placebo
(moyenne corrigée)
-0,012 -0,012 -0,011 -0,014
Médication antérieure
(monothérapie)
N 208 111 218 99 232 À la présélection (moyenne) 0,084 0,082 0,082 0,083 0,082* Au départ (moyenne) 0,091 0,088 0,089 0,090 0,090 Semaine 26 (moyenne) 0,101 0,089 0,088 0,087 0,084 Variation par rapport au
départ (moyenne)
0,010 0,001 -0,001 -0,003 -0,005
Différence vs placebo
(moyenne corrigée)
-0,009 -0,011 -0,013 -0,016
Médication antérieure
(agents multiples)
N 39 29 45 29 32 À la présélection (moyenne) 0,083 0,087** 0,080 0,080 0,082 Au départ (moyenne) 0,096 0,100** 0,096 0,093 0,094 Semaine 26 (moyenne) 0,105 0,107 0,100 0,097 0,093 Variation par rapport au
départ (moyenne)
0,009 0,007 0,004 0,004 -0,001
Différence vs placebo
(moyenne corrigée)
-0,000 -0,004 -0,004 -0,011
* moyenne basée sur (N-1) patients
** moyenne basée sur (N+1) patients
Dans le cadre d’une étude de 24 semaines, à double insu, les patients dont le diabète de type 2 n’était pas adéquatement maîtrisé par le régime alimentaire et l’exercice seulement (valeur initiale moyenne de l’HbA1c de 0,114) ont reçu AVANDIA à raison de 4 mg ou 8 mg une fois par jour. Des améliorations statistiquement significatives de l’HbA1c par rapport au départ ont été observées avec AVANDIA à 4 mg et à 8 mg (réduction moyenne de 0,015 et 0,025, respectivement). Des améliorations statistiquement significatives de la glycémie plasmatique à jeun par rapport au départ ont également été observées avec AVANDIA à 4 mg et 8 mg (réduction moyenne de 2,60 mmol/L et 4,74 mmol/L, respectivement). La réduction de l’HbA1c et de la glycémie plasmatique à jeun par rapport au départ a été significativement plus importante avec AVANDIA à 8 mg par rapport à AVANDIA à 4 mg.
Études à long terme
On a évalué le maintien à long terme de l’équilibre glycémique au cours d’une étude à double insu contrôlée par le glyburide d’une durée de 52 semaines. Les sujets ont été répartis de façon aléatoire en trois groupes : AVANDIA 2 mg deux fois par jour (N = 195), AVANDIA 4 mg deux fois par jour (N = 189) et glyburide (N = 202). Les patients assignés au glyburide ont reçu une dose initiale de 2,5 ou 5 mg/jour, qui a été augmentée par paliers de 2,5 mg/jour au cours des 12 semaines suivantes jusqu’à concurrence de 15 mg/jour afin d’obtenir un équilibre glycémique optimal. La dose de glyburide a été maintenue constante par la suite. La dose médiane de glyburide après l’augmentation graduelle a été de 7,5 mg. Tous les traitements ont donné lieu à une amélioration statistiquement significative de l’équilibre glycémique par rapport au début du traitement (figures 1 et 2). Voici quelles étaient les réductions de la glycémie plasmatique à jeun et du taux de l’HbA1c à la fin de la semaine 52 : 2,26 mmol/L et 0,0053 (AVANDIA 4 mg deux fois par jour); 1,41 mmol/L et 0,0027 (AVANDIA 2 mg deux fois par jour); 1,67 mmol/L et 0,0072 (glyburide). Dans le cas de l’HbA1c, la différence entre AVANDIA 4 mg deux fois par jour et le glyburide n’était pas statistiquement significative à la semaine 52. La chute initiale de la glycémie plasmatique à jeun a été plus marquée avec le glyburide qu’avec AVANDIA, mais cet effet ne s’est pas maintenu. Par contre, la baisse de la glycémie observée à 26 semaines avec AVANDIA 4 mg deux fois par jour s’est maintenue jusqu’à la semaine 52 de l’étude.
Figure 1 Courbe de la glycémie plasmatique à jeun moyenne dans une étude de
52 semaines contrôlée par le glyburide
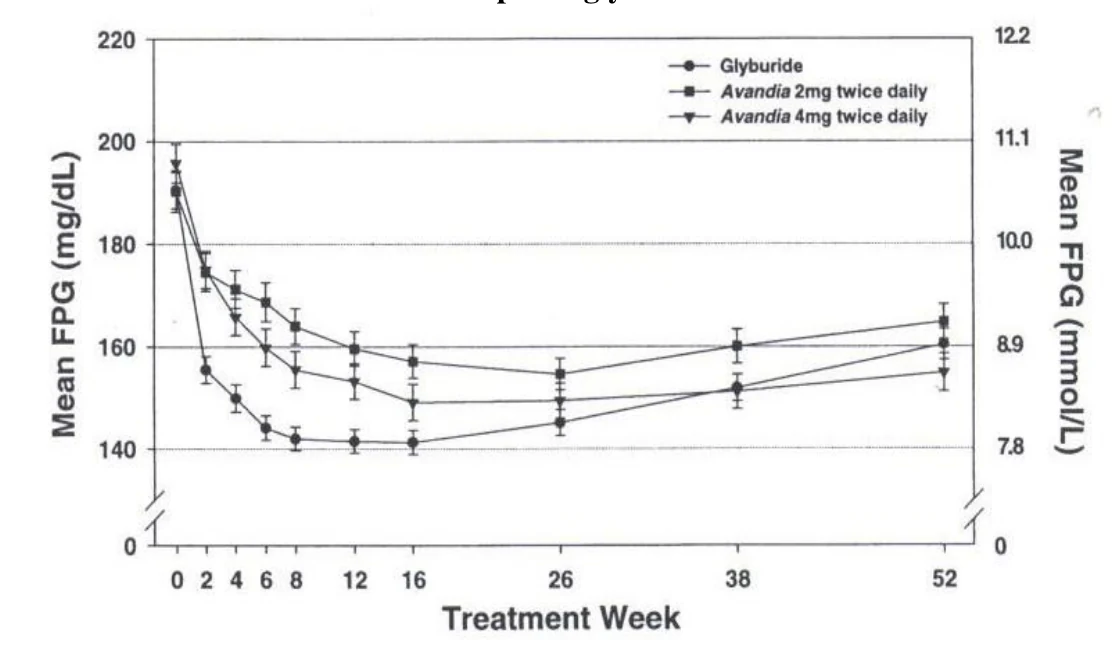
[left y axis] GPJ moyenne (mg/dL)
[right y axis] GPJ moyenne (mmol/L)
[x axis] Semaine de traitement
Glyburide
AVANDIA 2 mg deux fois par jour
AVANDIA 4 mg deux fois par jour
Figure 2 Courbe du taux moyen de l’HbA1c dans une étude de 52 semaines contrôlée par le glyburide
[left y axis] HbA1c moyenne (%)
[right y axis] HbA1c (taux)
[x axis] Semaine de traitement
Glyburide
AVANDIA 2 mg deux fois par jour
AVANDIA 4 mg deux fois par jour
Une hypoglycémie est survenue chez 12,1 % des patients traités par le glyburide contre 0,5 % des sujets recevant 2 mg d’AVANDIA deux fois par jour et 1,6 % des sujets recevant 4 mg d’AVANDIA deux fois par jour. L’amélioration de l’équilibre glycémique a été associée à un gain de poids moyen de 1,75 kg pour les patients recevant AVANDIA à raison de 2 mg deux fois par jour, de 2,95 kg pour les patients recevant AVANDIA à raison de 4 mg deux fois par jour et de 1,9 kg chez les sujets traités par le glyburide. Les sujets traités par AVANDIA ont affiché une réduction significative proportionnelle à la dose des taux de peptide C, d’insuline, de pro-insuline et des produits de dégradation de la pro-insuline, tandis que ces taux ont augmenté chez les sujets sous glyburide.
Dans une étude ouverte de 52 semaines comparant l’innocuité d’AVANDIA 4 mg deux fois par jour (n = 104) et celle du glyburide (n = 99), AVANDIA a produit une baisse significative de la tension artérielle diastolique ambulatoire sur 24 heures par rapport à la valeur initiale et à la valeur obtenue avec le glyburide et n’a pas modifié la tension artérielle systolique par rapport à la valeur de départ.
AVANDIA a réduit l’insulinémie à jeun immunoréactive de 8,6 pmol/L à partir d’un taux initial de 118,0 pmol/L. Le glyburide a augmenté le taux d’insuline de 34,9 pmol/L à partir de 104,3 pmol/L. La prise de 4 mg d’AVANDIA deux fois par jour durant 52 semaines a réduit la microalbuminurie de 54 %, comparativement à une baisse de 25 % avec le glyburide. L’albuminurie s’était normalisée chez un plus grand pourcentage de patients recevant la rosiglitazone (43 % contre 6 % avec le glyburide) à la semaine 52. 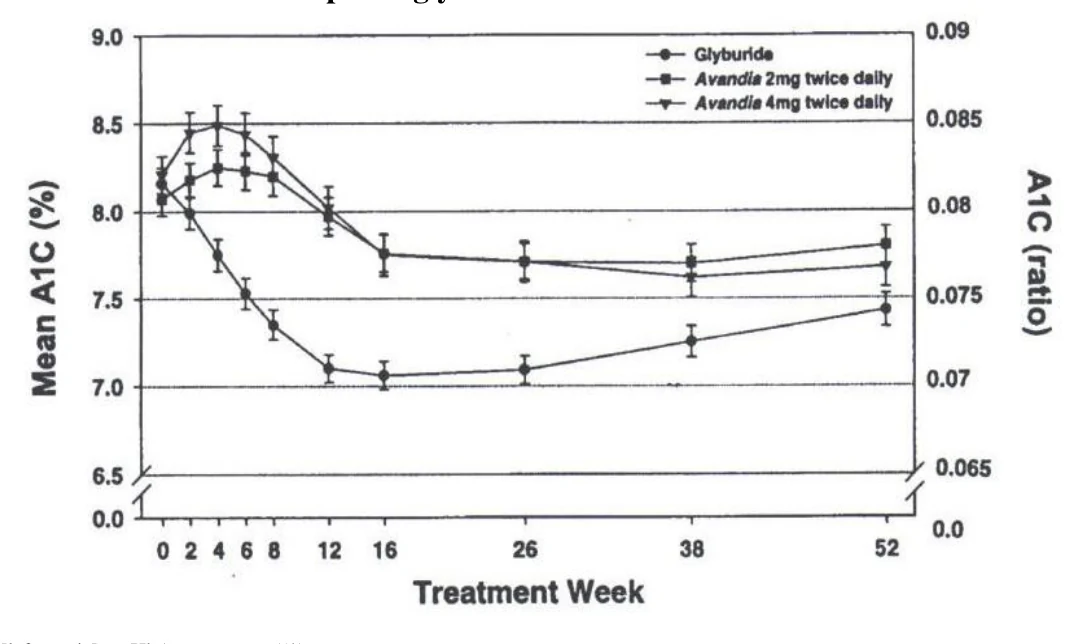 L’état de quelques sujets seulement affichant une albuminurie normale a progressé durant le traitement par l’un ou l’autre des agents. Dans deux études à double insu contrôlées par placebo, AVANDIA administré durant 26 semaines à des sujets microalbuminuriques a réduit l’excrétion urinaire d’albumine de 28 à 42 %, par rapport à une baisse de 13 à 22 % avec le placebo.
Des études de prolongation ouvertes succédant à des essais contrôlés par placebo, à double insu, sur la rosiglitazone en monothérapie ont montré une baisse des valeurs initiales de l’HbA1c de 0,086 dans le groupe recevant 4 mg deux fois par jour et de 0,085 dans le groupe recevant 8 mg par jour à 0,074 et à 0,073, respectivement au bout de 36 mois. En outre, les valeurs initiales de la glycémie plasmatique à jeun dans l’essai ouvert ont diminué de 10,19 mmol/L dans le groupe recevant 4 mg deux fois par jour et de 10,13 mmol/L dans le groupe recevant 8 mg par jour à 7,77 mmol/L et 7,71 mmol/L, respectivement au bout de 36 mois. Les figures 3, 4, 5 et 6 montrent que les baisses des valeurs moyennes de l’HbA1c et de glycémie plasmatique à jeun atteintes durant les mois de traitement se sont maintenues chez les patients qui ont poursuivi l’étude.
Figure 3 Courbe du taux moyen de l’HbA1c
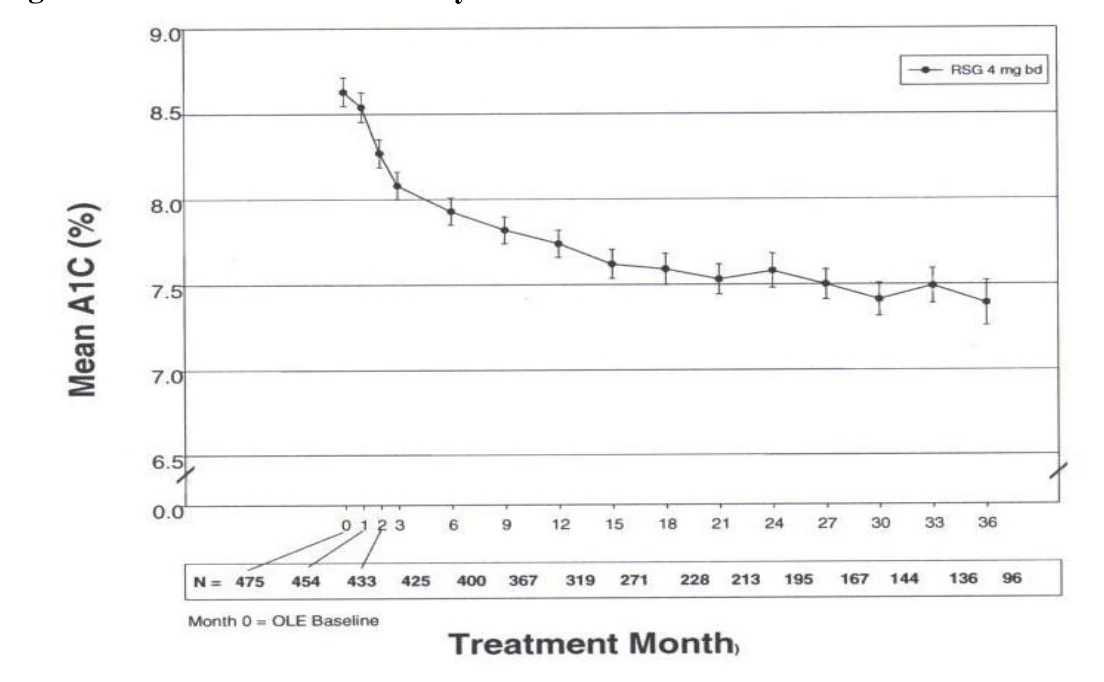
[left y axis] HbA1c moyenne (%)
[x axis] Mois de traitement
Rosiglitazone 4 mg 2 f.p.j.
Mois 0 = valeur initiale
Figure 4 Courbe du taux moyen de l’HbA1c
[left y axis] HbA1c moyenne (%)
[x axis] Mois de traitement
Rosiglitazone 8 mg 1 f.p.j.
Figure 5 Courbe de glycémie plasmatique à jeun moyenne
[left y axis] GPJ moyenne (mg/dL)
[right y axis] GPJ moyenne (mmol/L) 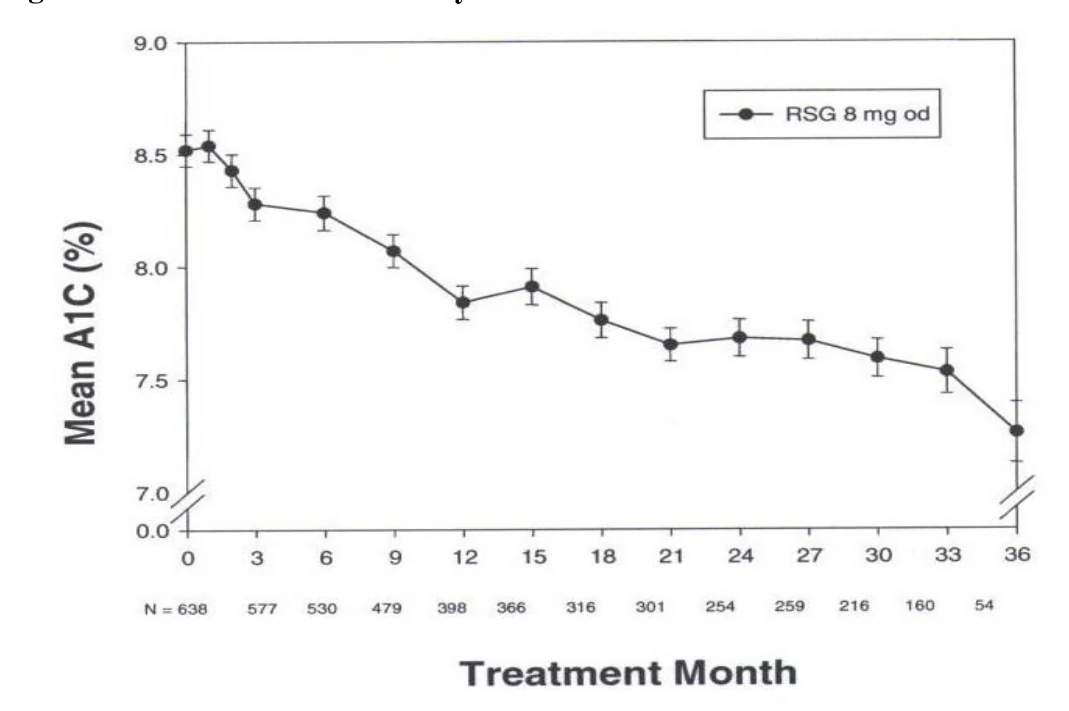
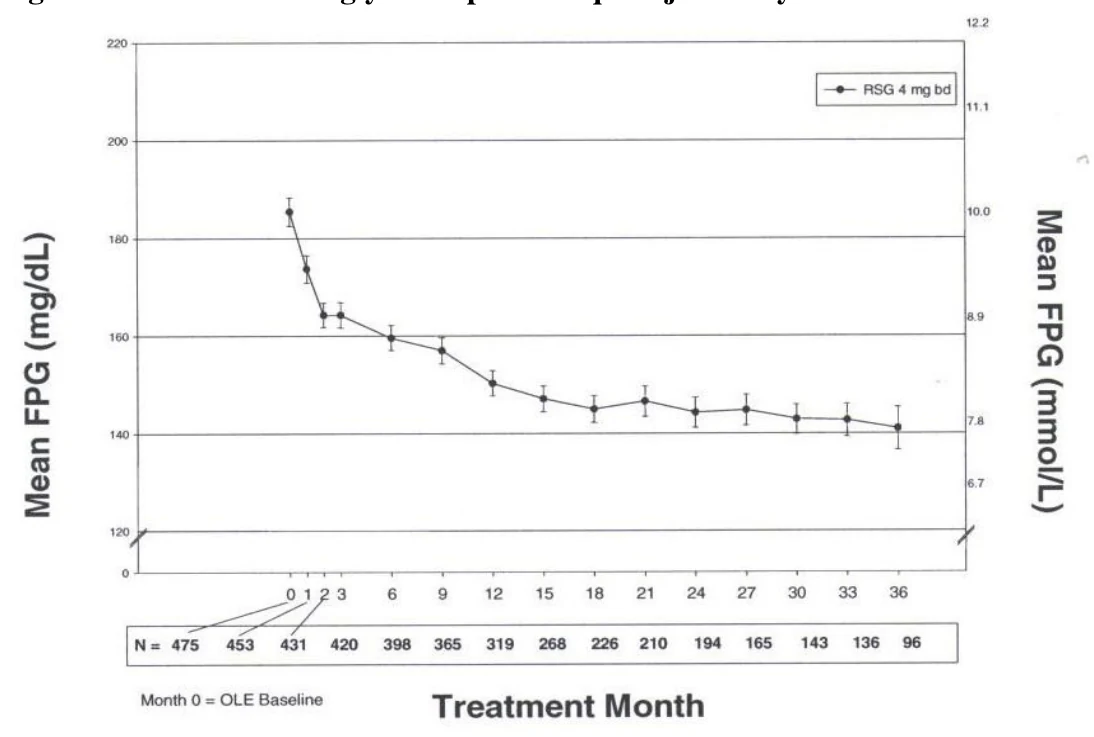
[x axis] Mois de traitement
Rosiglitazone 4 mg 2 f.p.j.
Mois 0 = Valeur initiale de la prolongation ouverte
Figure 6 Courbe de glycémie plasmatique à jeun moyenne
[left y axis] GPJ moyenne (mg/dL)
[right y axis] GPJ moyenne (mmol/L)
[x axis] Mois de traitement
Rosiglitazone 8 mg 1 f.p.j.
L’étude clinique ADOPT (A Diabetes Outcome Progression Trial), un essai multicentrique, contrôlé, à double insu (n = 4 351) d’une durée de 4 à 6 ans (durée médiane de 4 ans) visait à comparer l’efficacité et l’innocuité d’AVANDIA, de la metformine et du glyburide en monothérapie chez des patients ayant récemment reçu un diagnostic de diabète de type 2 (≤ 3 ans) dont l’état n’était pas adéquatement maîtrisé par le régime alimentaire et l’exercice. L’âge moyen des patients était de 57 ans et la majorité d’entre eux (83 %) n’avaient aucun antécédent de maladie cardiovasculaire. La glycémie plasmatique à jeun initiale moyenne et le taux initial moyen d’HbA1c étaient de 8,4 mmol/L et 7,4 % respectivement. Les patients ont été répartis au hasard pour recevoir soit AVANDIA à raison de 4 mg une fois par jour, le chlorhydrate de metformine à 500 mg une fois par jour ou le glyburide à 2,5 mg une fois par jour et on a augmenté graduellement la dose des médicaments jusqu’à l’obtention d’un effet optimal ou la dose maximale de 4 mg deux fois par jour pour AVANDIA, 1 000 mg deux fois par jour pour le chlorhydrate de metformine et 7,5 mg deux fois par jour pour le glyburide. Le délai avant l’échec de la monothérapie constituait le paramètre principal d’efficacité, défini comme une glycémie plasmatique à jeun (GPJ) > 10,0 mmol/L lors de mesures consécutives après au moins 6 semaines de traitement à la dose maximale tolérée du médicament de l’étude ou l’hyperglycémie considérée comme l’échec de la monothérapie par un comité décisionnel indépendant. Le taux d’abandon pour des raisons autres que 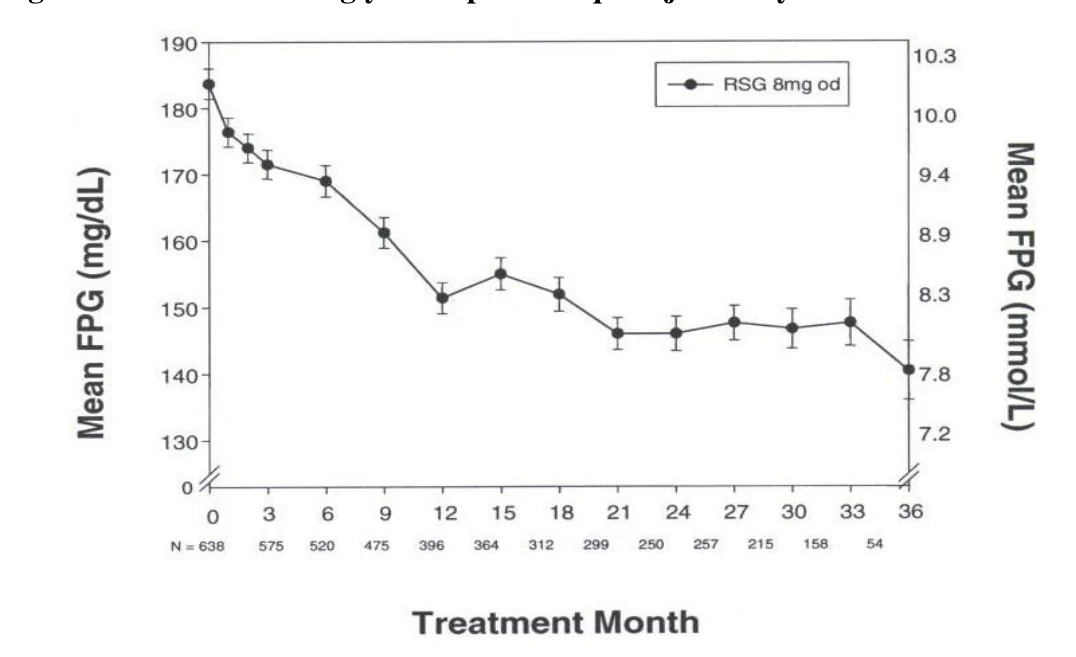 l’échec de la monothérapie était de 43, 47 et 41 % pour les groupes de traitement par AVANDIA, la metformine et le glyburide, respectivement.
Au bout de 5 ans, seulement 20 % de la cohorte originale étaient suivis. La fréquence cumulative (IC à 95 %) de l’échec de la monothérapie à 5 ans était de 15 % (0,12 à 0,17) avec AVANDIA, 21 % (0,18 à 0,24) avec la metformine et 34 % (0,30 à 0,37) avec le glyburide (rapport des risques instantanés de 0,68 [IC à 95 % 0,55 à 0,85] par rapport à la metformine, rapport des risques instantanés de 0,37 [IC à 95 % 0,30 à 0,45] par rapport au glyburide).
Des fractures ont été signalées chez un plus grand nombre de femmes recevant AVANDIA comparativement au glyburide ou à la metformine (voir MISES EN GARDE ET PRÉCAUTIONS, Fractures et Aperçu des effets indésirables du médicament). Autrement, les effets indésirables observés avec AVANDIA correspondaient généralement à ceux observés dans les essais à plus court terme. La prise d’AVANDIA en monothérapie a été associée à un gain de poids (voir Aperçu des effets indésirables du médicament), à l’œdème, à une hausse du taux de cholestérol LDL et à une baisse du taux de l’hématocrite. La metformine a été associée à des effets secondaires gastro-intestinaux. Le glyburide a été associé à une hypoglycémie et à un gain pondéral moins important. On a noté une augmentation de l’emploi de statines et de diurétiques de l’anse dans le groupe AVANDIA. Le taux d’événements ischémiques myocardiques observé était similaire chez les patients sous AVANDIA, la metformine et le glyburide.
Association avec la metformine
Un total de 670 diabétiques de type 2 ont participé à deux études randomisées à double insu contrôlées par un placebo ou un médicament d’une durée de 26 semaines visant à évaluer l’efficacité d’AVANDIA en association avec la metformine. AVANDIA, à raison d’une ou de deux prises par jour, a été ajouté au traitement des patients dont la glycémie n’était pas adéquatement maîtrisée avec une dose maximale de metformine (2,5 g/jour).
Dans une étude, les sujets mal contrôlés avec 2,5 g/jour de metformine (glycémie plasmatique à jeun initiale moyenne de 12,0 mmol/L et taux initial moyen d’HbA1c de 0,088) ont été randomisés pour recevoir AVANDIA à 4 mg une fois par jour, AVANDIA à 8 mg une fois par jour ou un placebo, en plus de la metformine. L’association de metformine et d’AVANDIA (4 mg une fois par jour ou 8 mg une fois par jour), a produit une réduction significativement plus marquée de la glycémie plasmatique à jeun et de l’HbA1c, que la metformine seule (tableau 9).
Tableau 9 Paramètres glycémiques dans une étude de 26 semaines sur le traitement d’association Metformine AVANDIA
4 mg
une fois par jour
+ metformine
AVANDIA 8 mg une fois par jour + metformine
N 113 116 110 Glycémie plasmatique à jeun (mmol/L) Valeur initiale (moyenne) 11,9 11,9 12,2 Variation par rapport à la valeur initiale
(moyenne)
0,3 -1,8 -2,7
Différence par rapport à la metformine en
monothérapie (moyenne corrigée)
-2,2* -2,9*
Répondeurs (baisse ≥ 1,7 mmol/L par
rapport au point de départ)
20 % 45 % 61 %
HbA1c (taux) Valeur initiale (moyenne) 0,086 0,089 0,089 Variation par rapport à la valeur initiale
(moyenne)
0,005 -0,006 -0,008
Différence par rapport à la metformine en
monothérapie (moyenne corrigée)
-0,010* -0,012*
Répondeurs (baisse du taux ≥ 0,007 vs point
de départ)
11 % 45 % 52 %
* < 0,0001 par rapport à la metformine
Dans une seconde étude s’étalant sur 26 semaines, les diabétiques de type 2 mal maîtrisés avec 2,5 g/jour de metformine et ayant été assignés au groupe AVANDIA 4 mg deux fois par jour plus metformine (N = 105) ont affiché une amélioration statistiquement significative de l’équilibre glycémique, soit une réduction moyenne de la glycémie plasmatique à jeun de 3,1 mmol/L et du taux d’HbA1c de 0,008 par rapport à la metformine seule. L’association metformine-AVANDIA a réduit davantage la glycémie plasmatique à jeun et le taux d’HbA1c que l’un ou l’autre agent en monothérapie.
Les sujets dont l’équilibre glycémique était insuffisant avec une dose maximale de metformine (2,5 g/jour) et qui ont ensuite été assignés à une monothérapie par AVANDIA ont affiché une détérioration de l’équilibre glycémique, mise en évidence par des hausses des valeurs de glycémie plasmatique à jeun et d’HbA1c. Des hausses du C-LDL et du C-VLDL ont également été observées dans ce groupe.
Dans une troisième étude à double insu d’une durée de 24 semaines, l’efficacité de la rosiglitazone en association avec 1,0 g/jour de chlorhydrate de metformine a été comparée à l’augmentation continue de la dose à 2,0 g/jour de chlorhydrate de metformine. Les patients atteints du diabète de type 2 dont l’état n’était pas adéquatement maîtrisé par 1,0 g/jour de chlorhydrate de metformine ont été randomisés pour recevoir de la rosiglitazone à raison de 4 mg 2 f.p.j. en plus de 1,0 g/jour de metformine ou 2,0 g/jour de metformine en monothérapie. Les patients recevant de la rosiglitazone ont reçu une dose initiale de 2,0 mg 2 f.p.j. pendant 8 semaines, suivi de 4 mg 2 f.p.j. pour le reste de l’étude. Les patients recevant la metformine en monothérapie ont reçu 1,5 g/jour de metformine pendant 8 semaines suivi de 2,0 g/jour pour le reste de l’étude. À la fin de la 24e semaine, l’ajout de la rosiglitazone à 1,0 g/jour de metformine était au moins aussi efficace que 2,0 g/jour de metformine pour améliorer l’HbA1c (réduction moyenne de l’HbA1c de 0,0093 et 0,0071, respectivement). Au bout de la 24e semaine, la réduction de la glycémie plasmatique à jeun par rapport au départ était significativement plus marquée avec la rosiglitazone ajoutée à 1,0 g/jour (réduction moyenne de 2,29 mmol/L) par rapport à 2,0 g/jour de metformine (réduction moyenne de 1,12 mmol/L). Un nombre significativement plus élevé de patients recevant la rosiglitazone plus 1,0 g/jour de metformine ont atteint une réduction d’au moins 0,007 par rapport au départ de l’HbA1c (59,5 %) comparativement aux patients recevant 2,0 g/jour de metformine (49,5 %) (p = 0,0247).
Études à long terme
Des études de prolongation ouvertes succédant à des essais contrôlés par placebo, à double insu, portant sur AVANDIA en association avec la metformine ont révélé une diminution des taux d’HbA1c par rapport au départ de 0,087 dans le groupe recevant 4 mg 2 f.p.j. et de 0,084 dans le groupe recevant 8 mg 1 f.p.j. à 0,071 et 0,077 respectivement au mois 30. De plus, les valeurs initiales de glycémie plasmatique à jeun dans les essais ouverts ont diminué de 10,52 mmol/L dans le groupe recevant 4 mg 2 f.p.j. et 10,36 mmol/L dans le groupe recevant 8 mg 1 f.p.j. à 7,55 mmol/L et 8,28 mmol/ L respectivement au mois 30. Les figures 7 et 8 font état des réductions dans les valeurs d’HbA1c et de glycémie plasmatique à jeun moyennes atteintes durant les mois de traitement qui se sont maintenues chez les patients qui ont poursuivi l’étude.
Figure 7 Courbe du taux moyen de l’HbA1c
[left y axis] HbA1c moyenne (%)
[x axis] Mois de traitement
Rosiglitazone 4 mg 2 f.p.j. + metformine
Rosiglitazone 8 mg 1 f.p.j. + metformine 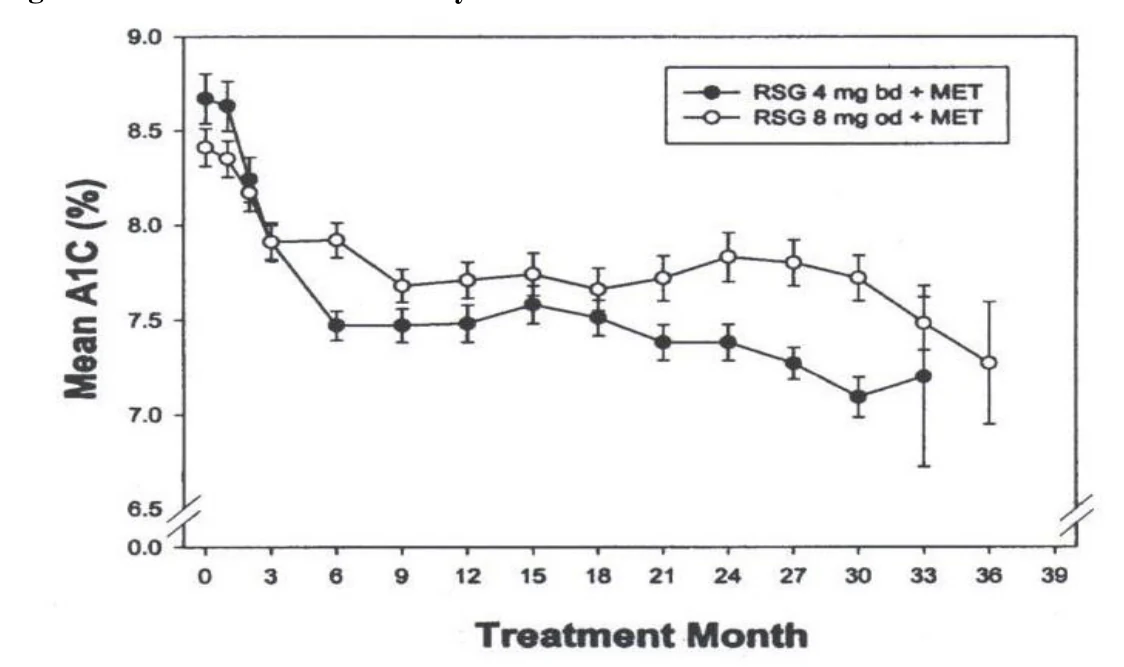
Figure 8 Courbe de la glycémie plasmatique à jeun moyenne
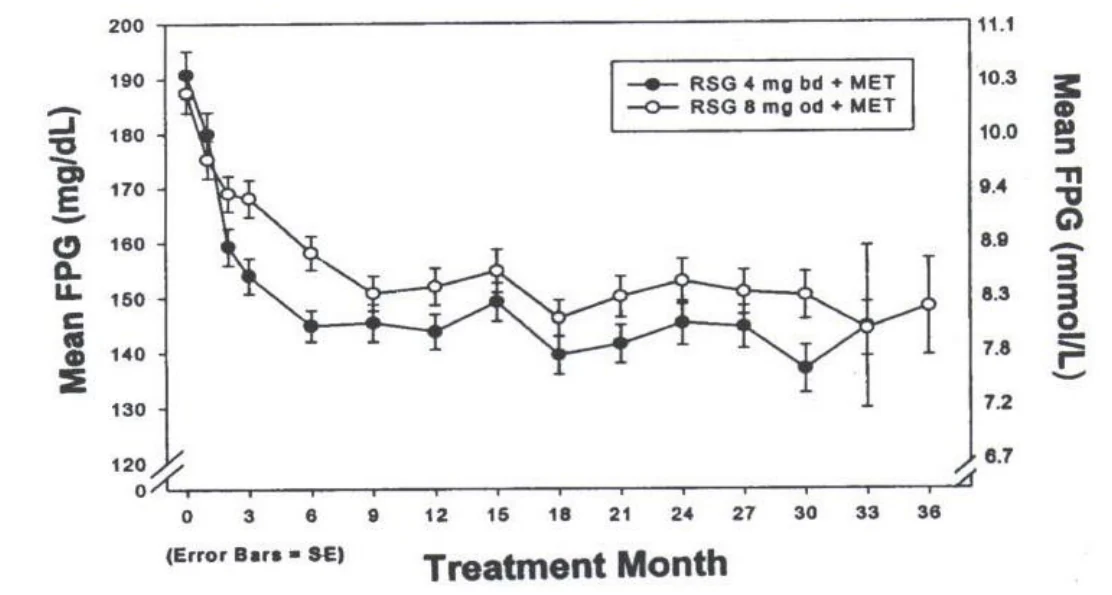
[left y axis] GPJ moyenne (mg/dL)
[right y axis] GPJ moyenne (mmol/L)
[x axis] Mois de traitement
Rosiglitazone 4 mg 2 f.p.j. + metformine
Rosiglitazone 8 mg 1 f.p.j. + metformine
(Barres représentant la valeur de l’erreur type de la moyenne)
Association avec une sulfonylurée
Au total, 1 028 patients atteints du diabète de type 2 ont participé à trois études de 26 semaines à double insu, à répartition aléatoire, contrôlées par placebo ou traitement actif et une étude de 2 ans à double insu et contrôlée par traitement actif menée chez des patients âgés pour permettre d’évaluer l’efficacité et l’innocuité d’AVANDIA en association avec une sulfonylurée. On a ajouté AVANDIA à 2 ou 4 mg par jour (schéma posologique uniquotidien ou biquotidien) au traitement de patients dont le diabète n’était pas adéquatement maîtrisé par une dose sous-maximale ou maximale de sulfonylurée en monothérapie.
Dans le cadre des trois études de 26 semaines, on a évalué le placebo et une sulfonylurée (n = 406) ou AVANDIA à 4 mg par jour plus une sulfonylurée (n = 397) chez les patients dont le diabète n’était pas adéquatement maîtrisé par un sulfonylurée en monothérapie. Des doses uniques ou fractionnées d’AVANDIA à raison de 4 mg par jour plus une sulfonylurée ont significativement réduit la glycémie plasmatique à jeun (réduction moyenne de 1,8 à 3,1 mmol/L) et l’HbA1c (réduction moyenne de 0,009 à 0,14) par rapport au placebo plus une sulfonylurée (tableau 10).
Tableau 10 Paramètres glycémiques dans trois études de 26 semaines à double insu sur la rosiglitazone à 4 mg + sulfonylurée
| N | Étude C | Étude D | Étude E | |||
| Sulfonylurée | Rosi. + sulfonylurée | Sulfonylurée | Rosi. + sulfonylurée | Sulfonylurée | Rosi. + sulfonylurée | |
| 192 | 183 | 115 | 116 | 99 | 98 | |
Glycémie plasmatique à jeun (mmol/L) Valeur initiale (moyenne) | 11,5 | 11,4 | 11,6 | 11,9 | 12,2 | 12,3 |
| Variation par rapport à la valeur initiale (moyenne) | 0,3 | -2,1 | 1,3 | -1,4 | 1,3 | -1,7 |
Différence par rapport à un placebo (moyenne corrigée) | -- | -2,4* | -- | -2,6* | -- | -3,1* |
| Répondeurs# (%) | 21 % | 56 % | 13 % | 46 % | 10 % | 50 % |
| N | 192 | 183 | 115 | 116 | 99 | 98 |
HbA1c (taux) Valeur initiale (moyenne) | 0,09 | 0,092 | 0,09 | 0,0901 | 0,1 | 0,092 |
| Variation par rapport à la valeur initiale (moyenne) | 0 | -0,009 | 0 | -0,003 | 0 | -0,01 |
Différence par rapport à un placebo (moyenne corrigée) | -- | -0,010* | -- | -0,009* | -- | -0,014* |
| Répondeurs# (%) | 19 % | 60 % | 6 % | 29 % | 10 % | 38 % |
* p < 0,0001 vs sulfonylurée
# Répondeurs définis par une réduction de l’HbA1c ≥ 0,007 ou une réduction de la glycémie plasmatique à jeun ≥ 1,7 mmol/L
Études à long terme
Dans une étude à long terme, menée à double insu, 225 patients âgés atteints de diabète de type 2 ( ≥ 60 ans) recevant la moitié des doses maximales de sulfonylurée ont été répartis au hasard pour recevoir le maléate de rosiglitazone en plus de la moitié de la dose maximale de sulfonylurée (glipizide) ou une dose augmentée de sulfonylurée. Cinquante-neuf des 115 patients du groupe recevant le maléate de rosiglitazone ont maintenu un équilibre glycémique avec le maléate de rosiglitazone à 4 mg une fois par jour plus le glipizide à 10 mg deux fois par jour. Chez ces 59 patients, l’amélioration de l’équilibre glycémique a été significative et durable au cours des deux années de la période de l’étude (valeur initiale moyenne du taux d’HbA1c de 0,076 et à la semaine 104, un taux d’HbA1c moyen de 0,069).
Dans le cadre d’un essai de prolongation ouvert, on a observé que les taux d’HbA1c obtenus durant les études menées à double insu pouvaient se maintenir puis diminuer à nouveau par un traitement soutenu par rosiglitazone. Les taux d’HbA1c ont diminué de 0,094 à partir des valeurs initiales à l’essai ouvert à 0,079 au mois 36 pour les sujets qui ont poursuivi l’étude (voir la figure 9). Les valeurs moyennes de glycémie plasmatique à jeun ont aussi diminué par rapport aux valeurs initiales dans l’essai ouvert, la plus importante réduction ayant été observée au mois 36 pour les sujets qui sont demeurés dans l’étude (voir la figure 10).
Figure 9 Courbe du taux moyen de l’HbA1c
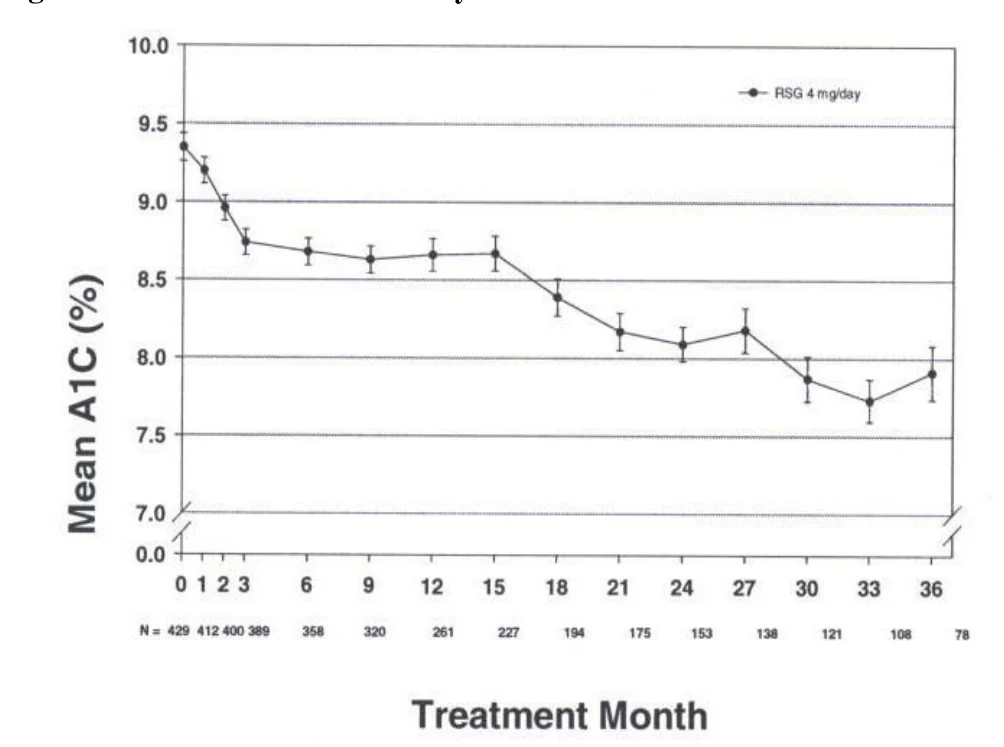
[left y axis] HbA1C moyenne (%)
[x axis] Mois de traitement
Rosiglitazone 4 mg/jour
Figure 10 Courbe de glycémie plasmatique à jeun moyenne
[left y axis] GPJ moyenne (mg/dL)
[right y axis] GPJ moyenne (mmol/L)
[x axis] Mois de traitement
Rosiglitazone 4 mg/jour
Association avec l’insuline
Pour des raisons d’innocuité, l’administration concomitante de la rosiglitazone et de l’insuline n’est pas indiquée.
Dans le cadre de deux essais de 26 semaines regroupant 611 diabétiques de type 2 aux États-Unis, on a comparé un traitement d’association AVANDIA-insuline à une insulinothérapie. Les sujets inclus dans ces études étaient diabétiques depuis longtemps et présentaient un taux élevé d’affections médicales pré-existantes, notamment une neuropathie périphérique (34 %), une rétinopathie (19 %), une cardiopathie ischémique (14 %), une vasculopathie (9 %) et une insuffisance cardiaque congestive (2,5 %). On a observé dans ces études cliniques une fréquence plus élevée de défaillance cardiaque et d’autres événements cardiovasculaires chez les patients sous AVANDIA en association avec l’insuline que chez ceux recevant l’insuline et un placebo. Les patients ayant présenté une insuffisance cardiaque étaient plus âgés en moyenne, avaient le diabète depuis plus longtemps et prenaient, dans la majorité des cas, la dose quotidienne plus élevée de rosiglitazone, soit 8 mg par jour. Il n’a toutefois pas été possible de déterminer dans cette population des facteurs de risque précis qui puissent aider à dépister tous les patients sous insulinothérapie d’association susceptibles de développer une insuffisance cardiaque. Trois patients sur 10 recevant un traitement d’association insulinique et ayant développé une insuffisance cardiaque pendant la phase à double insu des études portant sur des doses fixes n’avaient pas d’antécédents connus d’insuffisance cardiaque congestive ni d’affection cardiaque. 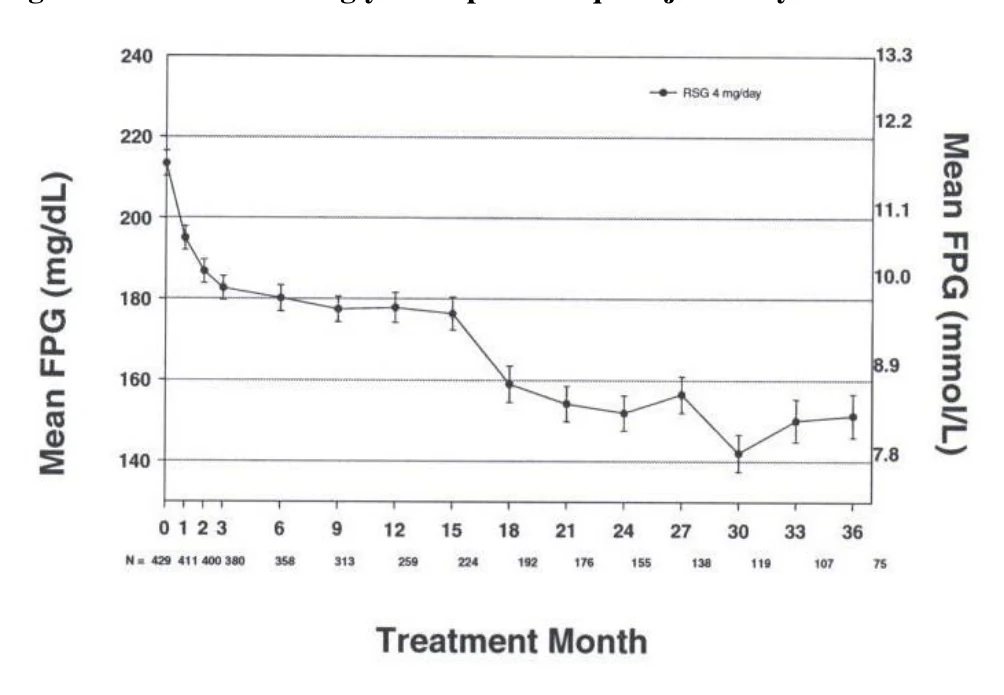
Dans les études de 26 semaines à double insu et à doses fixes, des cas d’œdème ont été signalés plus souvent dans les groupes recevant AVANDIA en association avec l’insuline (insuline, 5,4 % et AVANDIA en association avec l’insuline, 14,7 %). On a signalé des cas d’apparition ou d’exacerbation d’insuffisance cardiaque congestive à une fréquence de 1 % pour l’insulinothérapie seule, puis de 2 % et de 3 % pour l’association insuline-rosiglitazone avec les doses de 4 mg et de 8 mg d’AVANDIA respectivement (voir MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire). Dans le cadre de ces études, environ 2,5 % des sujets inscrits présentaient une insuffisance cardiaque congestive (classe I/II de la NYHA). Les patients présentant une insuffisance cardiaque congestive de classes III et IV n’étaient pas admis dans les essais cliniques.
Les cas d’hypoglycémie ont été généralement légers à modérés et liés à la dose lorsque la rosiglitazone était administrée en association avec l’insuline.
Dans le cadre de l’analyse rétrospective de données regroupées issues d’études cliniques, une augmentation plus marquée du risque d’événements ischémiques myocardiques a été observée dans les études au cours desquelles AVANDIA a été ajouté à l’insuline.
PHARMACOLOGIE DÉTAILLÉE
L’activité antidiabétique de la rosiglitazone a été mise en évidence dans plusieurs modèles animaux de diabète de type 2 où l’hyperglycémie et/ou l’intolérance au glucose découlent de la résistance des tissus cibles à l’insuline. La rosiglitazone normalise la glycémie et réduit l’hyperinsulinémie chez les souris obèses ob/ob, les souris diabétiques db/db et les rats Zucker obèses fa/fa. Elle prévient également l’apparition du diabète patent dans les modèles de souris db/db et de rats Zucker diabétiques obèses (ZDF). Par ailleurs, la rosiglitazone prévient l’hypertension systolique, la protéinurie, les anomalies morphologiques rénales et la dysfonction rénale chez les rats Zucker ainsi que les altérations de la morphologie du pancréas observées chez les souris db/db, les rats ZDF et les rats Zucker fa/fa non traités.
Dans les modèles animaux, l’activité antidiabétique de la rosiglitazone s’est exercée par l’intermédiaire d’un accroissement de la sensibilité du foie, des muscles et du tissu adipeux à l’insuline. L’expression du transporteur de glucose insulinodépendant GLUT-4 était augmentée dans le tissu adipeux. La rosiglitazone n’a pas provoqué d’hypoglycémie dans les modèles animaux de diabète de type 2 et d’intolérance au glucose.
TOXICOLOGIE
Effets tératogènes
Le traitement par la rosiglitazone n’a eu aucun effet sur l’implantation et l’embryon durant le début de la gestation chez le rat, mais le traitement vers le milieu ou la fin de la gestation a été associé à une mortalité fœtale et à un retard de croissance chez le rat et le lapin. Aucun effet tératogène n’a été observé. La rosiglitazone a provoqué des anomalies placentaires (congestion du labyrinthe et augmentation pondérale) chez le rat (≥ 3 mg/kg/jour) mais non chez le lapin à la dose de 100 mg/kg/jour. Le traitement de rates durant la gestation jusqu’à la fin de la lactation a entraîné une diminution de la taille des portées, de la viabilité néonatale et de la croissance postnatale, avec retard de croissance réversible passé la puberté. La dose à effet nul sur le placenta, l’embryon ou le fœtus et la progéniture a été de 0,2 mg/kg/jour (ASC = 11,94 µg.h/mL) chez le rat et de 15 mg/kg/jour (ASC = 12,5 µg.h/mL) chez le lapin.
Altération de la fertilité
La rosiglitazone n’a eu aucun effet sur l’accouplement et la fertilité des rats mâles à une dose maximum de 40 mg/kg/jour. Elle a entraîné une altération du cycle œstral (≥ 2 mg/kg/jour) et une réduction de la fertilité (40 mg/kg/jour) chez les rates, reliées à une baisse des concentrations plasmatiques de progestérone et d’estradiol; la dose de 0,2 mg/kg/jour (ASC = 11,94 µg.h/mL) n’a pas exercé cet effet. Chez le singe, la rosiglitazone (0,6 et 4,6 mg/kg/jour [ASC 8,21 et 44,14 µg.h/mL]) a réduit le pic sérique d’estradiol en phase folliculaire, entraînant une réduction de la montée d’hormone lutéinisante, une décroissance du taux de progestérone en phase lutéale et une aménorrhée. Ces effets semblent se produire par l’intermédiaire d’une inhibition directe de la stéroïdogenèse ovarienne, qui serait un effet de classe des thiazolidinediones.
Carcinogenèse et mutagenèse
Des études de cancérogénicité s’étalant sur deux ans ont été effectuées chez des souris Charles River CD-1 à des doses de 0,4, 1,5 et 6 mg/kg/jour administrées dans la nourriture et des rats Sprague-Dawley à des doses orales (gavage) de 0,05, 0,3 et 2 mg/kg/jour (doses les plus élevées équivalant à environ 10-20 fois l’ASC obtenue avec la dose maximale recommandée chez l’humain [8 mg/jour]). La rosiglitazone n’a pas eu d’effet cancérogène chez la souris. L’incidence d’hyperplasie adipeuse a été accrue chez la souris aux doses > 1,5 mg/kg/jour (environ 2 fois l’ASC chez l’humain). Chez le rat, on a observé une augmentation significative de l’incidence de tumeurs bénignes du tissu adipeux (lipomes) aux doses > 0,3 mg/kg/jour (environ 2 fois l’ASC chez l’humain). Ces changements prolifératifs chez les deux espèces seraient dus à une pharmacostimulation excessive continue du tissu adipeux et semblent être spécifiques aux rongeurs.
La rosiglitazone ne s’est révélée ni mutagène ni clastogène au cours des tests suivants : tests de mutation génique in vitro (souches bactériennes), test d’aberrations chromosomiques in vitro (lymphocytes humains), formation de micronoyaux in vivo chez la souris et synthèse non programmée d’ADN in vivo/in vitro chez le rat. L’incidence de mutation a doublé lors du test sur les lymphomes de souris in vitro à des concentrations toxiques de 150 à 200 µg/mL, mais cet effet a été considéré comme spécifique de système et sans conséquence.
Cardiovasculaire – rénal
Le traitement par la rosiglitazone a occasionné une augmentation du poids du cœur chez la souris (≥ 3 mg/kg/jour), le rat (≥ 5 mg/kg/jour) et le chien (≥ 2 mg/kg/jour). Il y avait accroissement du poids avant et après assèchement des œdèmes et hausse de la teneur en protéines totales du cœur. Une analyse morphométrique a révélé une hypertrophie du ventricule gauche, et les échocardiographies ont mis en évidence un accroissement de la masse ventriculaire gauche et une augmentation proportionnelle de la surface de la paroi et du volume de la lumière du ventricule gauche. La dose sans effet pour l’hypertrophie cardiaque était de 0,5 à 2 mg/kg chez les souris, les rats et les chiens dans des études d’une durée maximale de 52 semaines.
Dans les études précliniques, les thiazolidinediones ont occasionné une expansion du volume plasmatique et une hypertrophie cardiaque provoquée par la précharge. L’hypertrophie cardiaque était une conséquence adaptative de l’augmentation de la précharge, mise en évidence par un accroissement de la pression exercée sur la paroi du ventricule en fin de diastole, sans contribution de la postcharge. L’augmentation de la précharge découle de l’expansion du volume plasmatique due à l’augmentation de la rétention hydrosodée par les reins sous l’effet d’un apport sanguin accru à certains tissus (en particulier le tissu adipeux, le tissu cutané et le tissu gastro-intestinal) et d’une légère vasorelaxation.
Fonction hépatique
On a noté une légère augmentation du poids du foie chez les rates (≥ 5 mg/kg/jour) mais aucun effet chez les rats mâles (40 mg/kg) ni chez les souris mâles ou femelles (20 mg/kg). Seuls les chiens ont affiché une hausse de l’activité des enzymes plasmatiques (surtout de l’ALT) à des doses de 0,5 mg/kg ou plus. Des signes de régénération hépatocellulaire et de stress oxydatif ont été relevés chez les chiens présentant une hausse du taux d’ALT. L’hépatotoxicité spécifique à l’espèce canine serait imputable à une plus grande formation de métabolites toxiques chez cette espèce et non à l’exposition à la substance mère.
Système endocrinien
Chez les rates seulement, on a observé une réduction du poids des ovaires accompagnée de la réduction ou de l’absence des corps jaunes aux doses ≥ 5 mg/kg, ainsi qu’une augmentation du poids de l’hypophyse avec hyperplasie des cellules lactotropes aux doses ≥ 0,2 mg/kg. Ces modifications ovariennes et pituitaires ont été attribuées à une réduction plus marquée de la synthèse d’estradiol et de progestérone dans les ovaires, avec une hausse nette du rapport entre la concentration plasmatique d’estradiol et la concentration plasmatique de progestérone. Bien que les variations des taux d’hormones stéroïdes provoquant un œstrus persistant et une hyperplasie des cellules lactotropes chez les rates soient spécifiques au sexe et à l’espèce, la réduction des taux d’estradiol et de progestérone chez le macaque a causé une aménorrhée. La fréquence des cas de dysfonction menstruelle signalés au cours des essais cliniques a été faible et semblable à celle qui a été associée au placebo (0,4 % avec la rosiglitazone et avec le placebo).
RÉFÉRENCES
- 1. American Diabetes Association. Detection and management of lipid disorders in diabetes. Diabetes Care 1993; 16: 828-834.
- 2.
Barman Balfour JA, Plosker GL. Rosiglitazone. Drugs: Adis New Drug Profile,
Rosiglitazone. Reprinted from: Drugs. Juin 1999;57(6): 921-930.
- 3.
Carey D, Cowen G, Galloway G, Jones N, Richards J, Biswas N., Doddrell D.
Effect of Rosiglitazone on Insulin Sensitivity and Body Composition in Type 2 Diabetic Patients. Obesity Research Octobre 2002; Vol. 10 No. 10.
- 4. Chan LY, Yeung JH et Lau TK. Placental transfer of rosiglitazone in the first trimester of pregnancy. Fertility and Sterility 2005; 83(4):955-8.
- 5. The DCCT Research Group. The effect of intensive treatment of diabetes on the development and progression of long-term complications in insulin-dependent diabetes mellitus. N Eng J Med. 1993; 329(14): 977-986.
- 6.
Finegood DT, McArthur MD, Dunichand-Hoedl A, Thomas MJ, Leonard TB,
Buckingham RE. The PPAR[gamma] Agonist, Rosiglitazone, Reverses Hyperinsulinemia and Promotes Growth of Islet ß-cell Mass. Diabetes 1998; 47(suppl 1):A47. Résumé 0182.
- 7.
Fonseca V, Rosenstock J, Patwardhan R, Salzman A. Effect on Metformin and
Rosiglitazone Combination Therapy in Patients with Type 2 Diabetes Mellitus. JAMA, 2000; 283: 1695-1702.
- 8.
Freed MI, Miller A, Inglis AM, Thompson KA, Ladley D, Jorkasky DK.
Rosiglitazone, a PPAR-gamma Agonist, Does Not Alter the Pharmacokinetics of Nifedipine, a Cytochrome P450 3A4-Substrate. Diabetes. 1998; 47(suppl 1): A94. Résumé 0368.
- 9.
Freed MI, Miller A, Jorkasky D, Dicicco RA. Rosiglitazone Pharmacokinetics
Are Not Affected by Coadministration of Ranitidine. Diabetes. 1998; 47 (suppl 1): A353.
- 10.
Freed MI, Ratner R, Marcovina SM, Kreider MM, Biswas N, Cohen BR et al.
Effects of rosiglitazone alone and in combination with atorvastatin on the metabolic abormalities in type 2 diabetes mellitus. Am J Cardiol. 2002; 90: 947-952.
- 11.
Gasic S, Bodenburg Y, Nagamani M, Green A, Urban RJ. Troglitazone Inhibits
Progesterone Production in Porcine Granulosa Cells. Endocrinology. 1998; 139(12): 4962-4966.
- 12.
Haffner S, Greenberg A, Weston W, Chen H, Williams K, Freed M. Effect of
Rosiglitazone Treatment on Nontraditional Markers of Cardiovascular Disease in Patients with Type 2 Diabetes Mellitus. American Heart Association 2002.
- 13. Hermans MP, Levy JC, Morris RJ, Turner R. Comparison of tests of beta-cell function across a range of glucose tolerance from normal to diabetes. Diabetes 1999; 48: 1779-1786.
- 14. Hermans MP, Levy JC, Morris RJ, Turner R. Comparison of insulin sensitivity tests across a range of glucose tolerance from normal to diabetes. Diabetologia 1999; 42: 678-687.
- 15.
Inglis A-M, Miller AK, Freed MI. Coadministration of rosiglitazone and acarbose
(A): lack of clinically relevant pharmacokinetic drug interaction. Diabetes 1998; 47(1): A353.
- 16.
Iozzo P, Hallsten K, Oikonen V, Virtanen KA, Parkkola R, Kemppainen J et al.
Effect of Metformin and Rosiglitazone Monotherapy in Insulin-mediated Hepatic Glucose Update and Their Relation to Visceral Fat in Type 2 Diabetes. Diabetes Care. 2003; 26: 2069-2074.
- 17.
Kannel WB, McGee DL. Diabetes and Glucose Tolerance as Risk Factors for
Cardiovascular Disease: The Framingham Study. Diabetes Care. 1979; 2(2): 120-126.
- 18.
Kinosian B, Glick H, Garland G. Cholesterol and coronary heart disease:
predicting risks by levels and ratios. Ann Intern Med 1994; 121(9): 641-647.
- 19. Lamarche B, Tchernof A, Moorjani S. Small, dense low - density lipoprotein particles as a predictor of the risk of ischemic heart disease in Men: Prospective results form the Quebec cardiovascular study. Circulation. 1997; 95: 69-75.
- 20.
Levy JC, Matthews DR, Hermans MP. Correct homeostasis model assessment
(HOMA) evaluation uses the computer program. Diabetes Care 1998; 21(12): 2191-2.
- 21.
Marx N, Froehlich J, Siam L, Ittner J, Wierse G, Schmidt A et al. Antidiabetic
PPAR(-Activator Rosiglitazone Reduces MMP-9 Serum Levels in Type 2 Diabetic Patients With Coronary Artery Disease. Arterioscler Thromb Vasc Biol. 2003; 23: 283-288.
- 22.
Miller E, Patel J, Reichek N, Granett J. BRL 49653 (a thiazolidinedione) is Well
Tolerated and Has No Effect on LV Mass Following 12 Weeks Treatment in NIDDM patients. Diabetes. 1997; 46(suppl 1): 96A. Résumé 0377.
- 23.
Oakes ND, Kennedy CJ, Jenkins AB, Laybutt DR, Chisholm DJ, Kraegen EW. A
New Antidiabetic Agent, BRL 49653, Reduces Lipid Availability and Improves Insulin Action and Glucoregulation in the Rat. Diabetes. 1994; 43: 1203-1210.
- 24.
Patel J, Miller E, Patwardhan R. The Rosiglitazone 011 Study Group.
Rosiglitazone (BRL49653) Monotherapy Has Significant Glucose Lowering Effect in Type 2 Diabetic Patients. Diabetes. 1998; 47(suppl 1): A17. Résumé 0067.
- 25.
Saito I, Folsom AR, Brancati FL, Duncan BB, Chambless LE, McGovern PG.
Nontraditional Risk Factors for Coronary Heart Disease Incidence among Persons with Diabetes: The Atheroscelrosis Risk in Communities (ARIC) Study. Ann Intern Med. 2000; 133: 81-91.
- 26.
Sidhu JS, Cowan D, Kaski JC. The Effect of Rosiglitazone a Peroxisome
Proliferator-Activated Receptor-gamma Agonist, on Markers of Endothelial Cell Activation, C-Reactive Protein, and Fibrinogen Levels in Non-Diabetic Coronary Artery Disease Patients. J A Coll Cardiol. 2003; 42: 1757-1763.
- 27.
Smith S, Boam D, Bretherton-Watt D, Cawthorne MA, Moore G, Loughborough
S et al. Rosiglitazone Increases Pancreatic Islet Area, Density and Insulin Content, but not Insulin Gene Expression. Diabetes. 1998; 47(suppl 1): A18. Résumé 0072.
- 28.
Smith S, Boam D, Cawthorne M, Sidaway J, Newman M, Wilkinson M et al.
Rosiglitazone Improves Insulin Sensitivity and Reduces Hyperexpression of Insulin and Amylin mRNA’s in Pancreatic Islets. Diabetes. 1998; 47(suppl 1): A94.
- 29.
Smith SA, Cawthorne MA, Coyle PJ, Holder JC, Kirkham D, Lister CA et al.
BRL 49653 Normalises Glycaemic Control in Zucker fa/fa Rats by Improving Hepatic and Peripheral Tissue Sensitivity to Insulin. Diabetologia. 1993; 36(suppl 1): A184. Résumé 707.
- 30.
Tiikkainen M, Hakkinen AM, Korsheninikova E, Nyman T, Makimattila S, Yki-
Jarvinen H. Effect of Rosiglitazone and Metformin on Liver Fat Content, Hepatic Insulin Resistance, Insulin Clearance, and Gene Expression in Adipose Tissue in Patients With Type 2 Diabetes. Diabetes. 2004; 53: 2169-2176.
- 31. UK Prospective Diabetes Study (UKPDS) Group. Intensive blood-glucose control with sulfonylureas or insulin compared with conventional treatment and risk of complications in patients with type 2 diabetes (UKPDS 33). Lancet 1998; 352: 837-853.
- 32. UK Prospective Diabetes Study (UKPDS) Group Association of glycaemia with macrovascular and microvascular complications of type 2 diabetes (UKPDS 35): prospective observational study. BMJ. 2000; 34: 405-412.
- 33. Virtanen KA, Hallsten K, Parkkola R, Janatuinen T, Lonnqvist F, Viljanen T et al. Differential Effects of Rosiglitazone and Metformin on Adipose Tissue Distribution and Glucose Uptake in Type 2 Diabetic Subjects. Diabetes. 2003; 52: 283-290.
- 34.
Wang TD, Chen WJ, Lin JW, Chen MF, Lee YT. Effects of Rosiglitazone on
Endothelial Function, C-Reactive Protein, and Components of the Metobolic Syndrome in Nondiabetic Patients With the Metabolic Syndrome. Am J Cardiol. 2004; 93: 362-365.
- 35.
Young PW, Cawthorne MA, Coyle PJ, Holder JC, Holman GD, Kozka IJ et al.
Repeat Treatment of Obese Mice With BRL 49653, a New and Potent Insulin Sensitizer, Enhances Insulin Action in White Adipocytes. Diabetes. 1995; 44: 1087-1092.