


Monographie de produit - Bortezomib for Injection (Teva Canada)
1 INDICATIONS
Le bortézomib pour injection (bortézomib sous forme d’ester boronique de mannitol) est indiqué comme suit :
- dans le cadre d’un traitement d’association chez des patients atteints d’un myélome multiple non traité antérieurement et qui ne sont pas candidats à la greffe de cellules souches.
- dans le cadre d’un traitement d’association médicalement reconnu utilisé en induction chez des patients atteints d’un myélome multiple non traité antérieurement et qui sont candidats à la greffe de cellules souches (des études ont été menées chez des patients à qui le bortézomib pour injection a été administré par voie intraveineuse).
- dans le traitement du myélome multiple progressif chez des patients qui ont reçu au moins un traitement antérieur et qui ont déjà fait l’objet d’une greffe de cellules souches ou chez lesquels cette technique n’est pas envisageable. Le bortézomib pour injection, administré par voie sous-cutanée, a été étudié dans cette population de patients, où l’on a démontré que l’administration sous-cutanée était non inférieure à l’administration intraveineuse (non- infériorité définie comme le maintien d’au moins 60 % de l’effet de l’administration intraveineuse) (voir 14 ESSAIS CLINIQUES).
- dans le cadre d’un traitement d’association chez des patients atteints d’un lymphome du manteau qui n’ont pas été traités antérieurement et qui ne sont pas candidats à la greffe de cellules souches.
- dans le traitement des patients atteints de lymphome du manteau en rechute ou réfractaire à au moins un traitement antérieur.
1.1 Enfants
Enfants (< 18 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Globalement, on n’a pas observé de différence relative à l’innocuité ou à l’efficacité du bortézomib pour injection entre les patients plus jeunes et ceux dont l’âge était ≥ 65 ans. On ne peut cependant pas exclure une plus grande sensibilité chez certains individus plus âgés (voir 8 EFFETS INDÉSIRABLES, 10 PHARMACOLOGIE CLINIQUE et 14 ESSAIS CLINIQUES).
2 CONTRE-INDICATIONS
- Le bortézomib pour injection est contre-indiqué chez les patients qui présentent une hypersensibilité au bortézomib, au bore ou à l’un des excipients.
- L’administration intrathécale de bortézomib pour injection est contre-indiquée. Des événements à issue fatale se sont produits lors de l’administration intrathécale de bortézomib pour injection.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
- Le bortézomib pour injection doit être administré sous la surveillance d’un médecin qualifié dans l’utilisation des agents antinéoplasiques.
- Des cas d’administration d’une dose deux fois supérieure à la dose recommandée se sont avérés mortels (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
Hypotension et autres troubles cardiaques graves (voir 7 MISES EN GARDE ET
PRÉCAUTIONS, Appareil cardiovasculaire, 8.2 Effets indésirables observés au cours des essais cliniques et 8.5 Effets indésirables signalés après la commercialisation du produit).
Hémorragie (gastro-intestinale et intracérébrale; voir 7 MISES EN GARDE ET PRÉCAUTIONS,
Hématologie et 8.5 Effets indésirables signalés après la commercialisation du produit).
Neuropathie motrice grave, y compris des cas de décès (voir 7 MISES EN GARDE ET
PRÉCAUTIONS, Neurologie).
- Pneumopathie infiltrante diffuse aiguë (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction respiratoire).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le bortézomib pour injection peut être administré :
- par voie intraveineuse (à une concentration de 1 mg/mL) en bolus de 3 à 5 secondes ou
- par voie sous-cutanée (à une concentration de 2,5 mg/mL).
Étant donné les différences de concentration du produit reconstitué pour chacune des voies d’administration, il faut faire preuve de prudence en calculant le volume à administrer.
Pour l’administration sous-cutanée, la solution reconstituée est injectée dans la cuisse (droite ou gauche) ou l’abdomen (du côté droit ou gauche). Il faut alterner les différents points d’injection pour les injections successives. Les nouvelles injections doivent être administrées à au moins 2,5 cm d’un ancien point d’injection, ma##is jamais dans une région de la peau sensible, contusionnée, érythémateuse ou indurée.
En cas de réaction locale au point d’injection après l’administration de bortézomib pour injection par voie sous-cutanée, une solution de bortézomib pour injection moins concentrée (1 mg/mL au lieu de 2,5 mg/mL) peut être administrée par voie sous-cutanée (voir 4.3 Reconstitution, 4.4 Administration et suivre les instructions de reconstitution pour la concentration de 1 mg/mL). On peut aussi envisager d’administrer le médicament par voie intraveineuse (voir 4.3 Reconstitution, 4.4 Administration).
Lors des essais cliniques, on a signalé une irritation locale de la peau chez 5 % des patients, mais l’extravasation du bortézomib n’était pas associée à des lésions tissulaires. Dans un essai clinique sur l’administration sous-cutanée de bortézomib, 6 % des patients ont signalé une réaction locale comme événement indésirable, principalement une rougeur.
Le traitement doit être administré sous la surveillance d’un médecin qualifié et expérimenté dans l’utilisation des agents antinéoplasiques.
Le bortézomib pour injection n’a pas fait l’objet d’études formelles chez les patients souffrant d’insuffisance rénale. De tels patients devraient faire l’objet d’une surveillance étroite, tout particulièrement si la clairance de la créatinine est ≤ 30 mL/min (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8 EFFETS INDÉSIRABLES).
Le bortézomib pour injection a été étudié chez des patients ayant une insuffisance hépatique. Les patients atteints d’une insuffisance hépatique légère ne doivent pas faire l’objet d’un ajustement de la dose de départ et doivent être traités selon la dose recommandée de bortézomib pour injection. On doit administrer une dose de départ réduite aux patients atteints d’insuffisance hépatique modérée ou grave (voir Modification posologique chez les patients atteints d’insuffisance hépatique et 7 MISES EN GARDE ET PRÉCAUTIONS).
Aucune donnée ne semble indiquer qu’il est nécessaire d’ajuster la posologie chez les patients âgés (voir 8 EFFETS INDÉSIRABLES).
L’innocuité et l’efficacité du bortézomib pour injection chez les enfants et les adolescents n’ont pas été établies.
4.2 Dose recommandée et ajustement posologique
Posologie en cas de myélome multiple non traité antérieurement
Patients candidats à une greffe de cellules souches
La dose de départ de bortézomib pour injection recommandée en association avec d’autres produits médicamenteux pour le traitement du myélome multiple est de 1,3 mg/m2 de surface corporelle, administrée par voie intraveineuse deux fois par semaine aux jours 1, 4, 8 et 11, suivie d’une période de repos allant jusqu’à 20 jours, ce qui représente un cycle de traitement. Les patients doivent recevoir entre trois et six cycles de traitement. Il faut prévoir un intervalle d’au moins 72 heures entre deux doses consécutives de bortézomib pour injection.
Si la posologie du bortézomib pour injection doit être ajustée chez les patients candidats à une greffe, il faut suivre les lignes directrices relatives aux modifications posologiques décrites dans les sections Schéma posologique pour le myélome multiple en rechute et le lymphome du manteau en rechute ou réfractaire et Modification posologique chez les patients atteints d’insuffisance hépatique.
Pour connaître les instructions posologiques des autres produits médicamenteux administrés en association avec le bortézomib pour injection, veuillez consulter les monographies de produit pertinentes.
Patients qui ne sont pas candidats à une greffe de cellules souches
Le bortézomib pour injection est administré en association avec du melphalan et de la prednisone par voie orale pendant neuf cycles de six semaines de traitement, comme indiqué au tableau 1. Aux cycles 1 à 4, le bortézomib pour injection est administré deux fois par semaine (jours 1, 4, 8, 11, 22, 25, 29 et 32). Aux cycles 5 à 9, le bortézomib pour injection est administré une fois par semaine (jours 1, 8, 22 et 29). Il faut prévoir un intervalle d’au moins 72 heures entre deux doses consécutives de bortézomib pour injection.
Tableau 1 – Schéma posologique pour des patients atteints de myélome multiple non traité antérieurement
Bortézomib pour injection – Administration bihebdomadaire (Cycles 1 à 4) Semaine
| 1 | 2 | 3 | 4 | 5 | ||||||
6 Bortézomib pour injection (1,3
mg/m2)
| Jour 1 | — | — | Jour 4 | Jou r 8 | Jour 11 | Pério de de repos | Jour 22 | Jour 25 | Jour 29 | Jour 32 |
Période de repos
Melphalan (9 mg/m2) Prednisone (60 mg/m2)
| Jour 1 | Jour 2 | Jour 3 | Jour 4 | — | — | Pério de de repos | — | — | — | — |
Période de repos
Bortézomib pour injection – Administration hebdomadaire (Cycles 5 à 9 en cas d’administration conjointe avec le melphalan et la prednisone)
Semaine
| 1 | 2 | 3 | 4 | 5 | |||
6 Bortézomib pour injection (1,3
mg/m2)
| Jour 1 | — | — | — | Jour 8 | Période de repos | Jour 22 | Jour 29 |
Période de repos
Melphalan (9 mg/m2) Prednisone (60 mg/m2)
| Jour 1 | Jour 2 | Jour 3 | Jour 4 | — | Période de repos | — | — |
Période de repos
Voir 14 ESSAIS CLINIQUES.
Lignes directrices relatives aux modifications posologiques dans la trithérapie par bortézomib pour injection+melphalan+prednisone
Modification de la dose et reprise du traitement lorsque le bortézomib pour injection est administré en association avec le melphalan et la prednisone :
Avant d’instaurer un nouveau cycle de traitement :
la numération plaquettaire devrait être ≥ 70 × 109/L et le nombre absolu de neutrophiles (NAN)
devrait être ≥ 1,0 × 10⁹/L
les toxicités non hématologiques doivent avoir régressé au grade 1 ou au grade de départ Tableau 2 – Modifications posologiques lors des cycles subséquents de trithérapie par l’association bortézomib pour injection+melphalan+prednisone Toxicité Modification de la dose ou remise à plus
tard
Toxicité hématologique au cours d’un cycle :
Si on observe une neutropénie ou une
thrombopénie de grade 4 prolongée (≥ 5
jours) ou une thrombopénie
associée à une hémorragie au cours du cycle
précédent
Envisager de réduire la dose de melphalan de 25 % au cycle suivant
En cas de numération plaquettaire ≤ 30 ×
109/L ou de NAN ≤ 0,75 × 10⁹/L le jour de
l’administration de bortézomib pour
injection (autre qu’au jour 1)
L’administration de la dose de bortézomib pour injection doit être suspendue.
Si plusieurs doses de bortézomib pour
injection sont supprimées au cours d’un
cycle (3 doses ou plus au cours de la période
d’administration bihebdomadaire ou 2 doses
ou plus au cours de la période
d’administration hebdomadaire)
La dose de bortézomib pour injection doit être réduite d’un palier (de 1,3 mg/m2 à 1 mg/m2, ou de 1 mg/m2 à 0,7 mg/m2)
Toxicités non hématologiques de grade 3 ou
plus
Le traitement par le bortézomib pour injection doit être suspendu jusqu’à ce que les symptômes de toxicité soient revenus au grade 1 ou au grade de départ. Par la suite, le bortézomib pour injection peut être réinstauré avec la dose réduite d’un palier (de 1,3 mg/m2 à 1 mg/m2, ou de 1 mg/m2 à 0,7 mg/m2). En cas de douleur
neuropathique ou de neuropathie périphérique associées au bortézomib pour injection, suspendre ou modifier la dose de bortézomib pour injection comme indiqué dans le tableau 3.
Veuillez vous reporter aux monographies respectives du melphalan et de la prednisone pour plus d’information.
Schéma posologique pour le myélome multiple en rechute et le lymphome du manteau en rechute ou réfractaire
La dose de départ recommandée pour le bortézomib est de 1,3 mg/m2 de surface corporelle, administrée deux fois par semaine pendant deux semaines (jours 1, 4, 8 et 11) et suivie d’une période de repos de 10 jours (jours 12 à 21). On considère que cette période de trois semaines constitue un cycle de traitement. En cas de poursuite du traitement au-delà de huit cycles, le bortézomib pour injection peut être administré selon un schéma d’entretien, à raison d’une injection par semaine pendant quatre semaines (jours 1, 8, 15 et 22), suivies par une période de repos de 13 jours (jours 23 à 35). Il faut prévoir un intervalle d’au moins 72 heures entre deux doses consécutives de bortézomib pour injection afin de minimiser l’accumulation du médicament.
Pour des raisons de tolérabilité, la réduction de dose à 1,0 mg/m2 s’est révélée efficace. La thérapie par le bortézomib pour injection doit être interrompue en cas d’apparition de toute toxicité non hématologique de grade 3 ou de toute toxicité hématologique de grade 4, à l’exception des neuropathies exposées ci-après (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Une fois les symptômes de toxicité disparus, on peut redémarrer le traitement par le bortézomib pour injection en réduisant la dose de 25 % (de 1,3 mg/m2 à 1,0 mg/m2; de 1,0 mg/m2 à 0,7 mg/m2). En cas de persistance ou de récidive de la toxicité à la dose inférieure, il faudra envisager de cesser d’administrer le bortézomib pour injection, sauf si les avantages du traitement l’emportent nettement sur les risques.
Le traitement par le bortézomib pour injection peut être associé à une diminution transitoire, liée à la dose, de la numération plaquettaire. Il est recommandé de vérifier la numération plaquettaire avant l’administration de chaque dose et de suspendre le traitement si le taux de plaquettes est inférieur à 25 × 109/L. Le traitement devra être redémarré à une dose réduite après amélioration de la thrombopénie (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Dans le cadre d’une étude auxiliaire de phase II sur le myélome multiple en rechute, dans laquelle la majorité des patients n’étaient pas réfractaires au traitement et avaient reçu moins de deux traitements antérieurs, on a étudié une dose de 1,0 mg/m2 (voir 14 ESSAIS CLINIQUES).
En cas de réponse complète confirmée au traitement, il est recommandé que les patients reçoivent deux cycles supplémentaires de bortézomib pour injection après confirmation de la réponse. Il est également recommandé que les patients qui répondent au traitement, mais pour lesquels on n’obtient pas de rémission complète, reçoivent un total de huit cycles de traitement par le bortézomib pour injection.
Les données dont on dispose actuellement sur la répétition de traitements par le bortézomib pour injection sont limitées.
Les patients qui présentent une douleur neuropathique et/ou une neuropathie sensitive périphérique, une neuropathie motrice ou une neuropathie autonome liée(s) au traitement par le bortézomib pour injection doivent être pris en charge selon les modalités exposées dans le tableau 3. Les patients déjà atteints d’une neuropathie grave ne peuvent être traités par le bortézomib pour injection qu’après une évaluation soigneuse du rapport risques/avantages.
Tableau 3 – Modification de la dose recommandée en cas de neuropathie liée au bortézomib pour injection
| Gravité de la neuropathie | Modification de la posologie et du schéma thérapeutique |
| Grade 1 (paresthésie, faiblesse et[ou] perte de réflexes) | Aucune mesure à prendre. |
| Gravité de la neuropathie | Modification de la posologie et du schéma thérapeutique |
| sans douleur ou perte de fonction | |
| Grade 1 avec douleur ou grade 2 (perturbant la fonction, mais non les activités de la vie quotidienne) | Abaisser la dose de bortézomib pour injection à 1,0 mg/m2. |
| Grade 2 avec douleur ou grade 3 (perturbant les activités de la vie quotidienne) | Suspendre le traitement par le bortézomib pour injection jusqu’à disparition des symptômes de toxicité. Redémarrer alors le traitement par le bortézomib pour injection en abaissant la dose à 0,7 mg/m2 et la fréquence d’administration à une fois par semaine. |
Grade 4 (neuropathie sensitive incapacitante ou neuropathie motrice mettant la vie en danger ou entraînant la paralysie) et/ou neuropathie autonome grave | Cesser d’administrer le bortézomib pour injection. |
Critères communs de toxicité du NCI (Common Toxicity Criteria)
Schéma posologique pour le lymphome du manteau n’ayant pas encore été traité
Dans cette indication, le bortézomib pour injection est administré par voie intraveineuse, en association avec du rituximab, du cyclophosphamide et de la doxorubicine en perfusion intraveineuse, ainsi qu’avec de la prednisone par voie orale (Tableau 4). Le bortézomib pour injection s’administre à raison de 1,3 mg/m2 de surface corporelle deux fois par semaine les jours 1, 4, 8 et 11, après quoi suit une période de repos de 10 jours du jour 12 au jour 21. Cette période de 3 semaines constitue un cycle de traitement. On recommande 6 cycles, mais chez les patients ayant présenté une première réponse documentée au cycle 6, on peut administrer 2 cycles additionnels de bortézomib pour injection. Les doses consécutives de bortézomib pour injection doivent être espacées par un intervalle d’au moins 72 heures.
| Tableau 4 – Schéma posologique pour le lymphome du manteau n’ayant pas encore été traité | ||||||||
| Bortézomib pour injection – Administration bihebdomadaire (Cycles 1 à 6) 1 | ||||||||
| Semaine | Semaine 1 | Semaine 2 | Semaine 3 | |||||
| Bortézomib pour injection < (1,3 mg/m2) | Jour 1 | — | — | Jour 4 | — | Jour 8 | Jour 11 | Période de repos (Jours 12-21) |
Rituximab (375 mg/m2) Cyclophosphamide (750 mg/m2) Doxorubicine (50 mg/m2) | Jour 1 | — | — | — | — | — | — | — |
| Prednisone (100 mg/m2) | Jour 1 | Jour 2 | Jour 3 | Jour 4 | Jour 5 | — | — | — |
- 1. Les patients ayant présenté une première réponse documentée au cycle 6 peuvent recevoir 2 cycles additionnels de bortézomib pour injection. Voir 14 ESSAIS CLINIQUES.
Ajustements posologiques :
Conditions préalables à l’administration d’un nouveau cycle de traitement :
- Numération plaquettaire ≥ 100 × 109/L
- Numération absolue des neutrophiles (NAN) ≥ 1.5 × 10⁹/L
- Taux d’hémoglobine ≥ 8 g/dL (≥ 4,96 mmol/L)
- Retour de la toxicité non hématologique au grade 1 ou à la valeur de départ
La numération plaquettaire doit être surveillée avant l’administration de chaque dose de bortézomib pour injection. La numération formule sanguine (NFS) doit être surveillée fréquemment tout au long du traitement par le bortézomib pour injection.
Le traitement par le bortézomib pour injection doit être suspendu dès l’apparition de toute toxicité non hématologique de grade ≥ 3 liée au bortézomib pour injection (exclusion faite de la neuropathie – voir Tableau 3) ou de toxicité hématologique de grade ≥ 3. Pour connaître les ajustements posologiques, voir le tableau 5 ci-dessous. Des facteurs de stimulation des colonies peuvent être administrés conformément aux pratiques standard locales en cas de toxicité hématologique. Une transfusion de plaquettes peut être envisagée pour le traitement de la thrombocytopénie.
Tableau 5 – Ajustements posologiques durant le traitement des patients atteint d’un lymphome du manteau n’ayant pas encore été traité
| Toxicité | Modification posologique ou report |
Toxicité hématologique
| Suspendre le traitement par le bortézomib pour injection pendant une période pouvant aller jusqu’à 2 semaines, jusqu’à ce que la NAN atteigne ≥ 0,75 × 10⁹/L et que la numération plaquettaire soit ≥ 25 × 109/L.
|
| Suspendre le traitement par le bortézomib pour injection pendant une période pouvant aller jusqu’à 2 jours. Les doses omises pendant la suspension du traitement doivent être abandonnées et non pas remises à plus tard durant le cycle. |
| Toxicités non hématologiques de grade ≥ 3 | Suspendre le traitement par le bortézomib pour injection jusqu’à ce que la toxicité ait diminué au grade 2 ou en deçà. L’administration du bortézomib pour injection peut ensuite être reprise à une dose réduite d’un palier (de 1,3 mg/m2 à 1 mg/m2 ou de 1 |
Pour connaître les instructions relatives à l’ajustement posologique du rituximab, du cyclophosphamide, de la doxorubicine ou de la prednisone, consulter les monographies de produit respectives.
Modification posologique chez les patients atteints d’insuffisance hépatique
La dose de départ des patients atteints d’insuffisance hépatique légère ne doit pas être ajustée, et leur traitement doit être établi selon la dose de bortézomib pour injection recommandée. Chez les patients atteints d’insuffisance hépatique modérée ou grave, le bortézomib pour injection doit être administré à une dose de départ réduite de 0,7 mg/m2 par injection pendant le cycle initial. Par la suite, la dose pourrait être portée à 1,0 mg/m2 ou être réduite davantage à 0,5 mg/m2 selon la tolérance du patient (voir le tableau 6).
Tableau 6 – Modification de la dose initiale de bortézomib pour injection recommandée chez les patients atteints d’insuffisance hépatique
| Taux de bilirubine | Taux d’ASAT | Modification de la dose de départ | |
| Légère | < 1,0 × LSN | > LSN | Aucune |
| > 1,0 à 1,5 × LSN | Tous | Aucune | |
| Modérée | > 1,5 à 3 × LSN | Tous | Réduire la dose de bortézomib pour injection à 0,7 mg/m2 au cours du cycle initial. On pourra envisager d’augmenter la dose à 1,0 mg/m2 ou de réduire davantage la dose à 0,5 mg/m2 au cours des cycles subséquents selon la tolérance du patient. |
| Grave | > 3 × LSN | Tous |
Abréviations : ASAT = aspartate aminotransférase; LSN = limite supérieure de la normale
4.3 Reconstitution
Le bortézomib pour injection est un agent cytotoxique. Par conséquent, il doit être manipulé et préparé en prenant certaines précautions. Il convient d’utiliser une technique aseptique appropriée étant donné qu’il ne contient aucun agent de conservation. Le port de gants et de vêtements de protection est recommandé pour éviter tout contact avec la peau.
mg/m2 à 0,7 mg/m2).
En cas de douleur neuropathique et/ou de neuropathie périphérique liée(s) au bortézomib pour injection, suspendre le traitement ou modifier la dose de bortézomib pour injection tel qu’indiqué dans le tableau 3.
Différents volumes de soluté isotonique de chlorure de sodium (0,9 %) USP sont utilisés pour reconstituer le produit en fonction des différentes voies d’administration. La concentration de bortézomib reconstitué pour l’administration sous-cutanée (2,5 mg/mL) est plus élevée que la concentration de bortézomib reconstitué pour administration intraveineuse (1 mg/mL). Étant donné les différences de concentration du produit reconstitué pour chacune des voies d’administration, il faut faire preuve de prudence en calculant le volume à administrer (voir 4.1 Considérations posologiques).
Pour chaque fiole à usage unique de 3,5 mg, reconstituer à l’aide des volumes suivants de soluté isotonique de chlorure de sodium (0,9 %) USP en fonction de la voie d’administration :
Tableau 7 – Volumes de reconstitution et concentration finale pour l’administration intraveineuse et sous-cutanée
| Format | Voie d’administration | Volume de solvant (soluté isotonique de chlorure de sodium à 0,9 % USP | Concentration finale de bortézomib (mg/mL) |
| 3,5 mg/fiole | Intraveineuse | 3,5 mL | 1 mg/mL |
| 3,5 mg/fiole | Sous-cutanée | 1,4 mL | 2,5 mg/mL |
Stabilité
Le bortézomib pour injection ne contient aucun agent de conservation antimicrobien. Une fois reconstituée, la solution doit être administrée dans les 24 heures suivant sa préparation si elle est conservée dans la fiole d’origine ou dans une seringue à 25 °C. La durée totale de conservation de la solution reconstituée ne doit pas dépasser 24 heures si le produit est exposé à un éclairage intérieur normal.
Fioles à usage unique. Jeter toute portion inutilisée.
4.4 Administration
Après avoir déterminé la surface corporelle (SC) du patient en mètres carrés, utilisez les équations suivantes pour calculer le volume total (mL) de solution de bortézomib pour injection reconstituée à administrer :
Administration intraveineuse (concentration de 1 mg/mL)
Dose de bortézomib pour injection (mg/m2) × SC du patient (m2) = volume total à administrer (mL) 1 mg/mL
Administration sous-cutanée (concentration de 2,5 mg/mL)
Dose de bortézomib pour injection (mg/m2) × SC du patient (m2) = volume total à administrer (mL) 2,5 mg/mL
Des autocollants indiquant la concentration finale de bortézomib, et si l’administration doit être fait uniquement par voie sous-cutanée, sont fournis avec chaque fiole de bortézomib pour injection. Ces autocollants doivent être placés directement sur la seringue de bortézomib pour injection une fois que la solution est reconstituée afin d’indiquer aux praticiens la voie d’administration à utiliser.
La solution ainsi obtenue doit être limpide et incolore. Les médicaments administrés par voie parentérale doivent être inspectés visuellement avant d’être administrés aux patients pour détecter la présence de particules ou de tout changement de couleur, pour autant que la solution et le contenant le permettent. En cas de changement de couleur ou en présence de particules, ne pas utiliser le produit reconstitué.
4.5 Dose oubliée
L’intervalle de temps séparant deux doses doit être de 72 heures au minimum. Si le bortézomib pour injection doit être administré les jours 1, 4, 8 et 11 et que le patient omet de prendre sa dose le jour 4, 8 ou 11, il ne doit pas prendre d’autre dose pour compenser cet oubli.
5 SURDOSAGE
Des études pharmacologiques portant sur l’innocuité cardiovasculaire chez le singe et le chien ont montré que des doses uniques par voie intraveineuse égales à deux ou trois fois la dose recommandée exprimée en mg/m2 sont associées aux manifestations suivantes : hypotension, augmentation de la fréquence cardiaque, diminution de la contractilité, perturbation de la régulation de la température et mortalité. La diminution de la contractilité cardiaque et l’hypotension ont répondu favorablement à l’administration aiguë d’agents à effet inotrope positif et d’hypertenseurs. Chez le chien, on a observé un allongement des intervalles QT et QT corrigé à des doses létales (voir 10 PHARMACOLOGIE CLINIQUE).
Des cas de surdosage accidentel égal à au moins deux fois la dose recommandée ont été associés au déclenchement aigu d’hypotension symptomatique et de thrombopénie à issue fatale.
On ne connaît pas d’antidote à une dose excessive de bortézomib. En cas de surdosage, il faut surveiller les signes vitaux du patient et lui prodiguer des soins de soutien appropriés afin de maintenir sa tension artérielle (tels que liquides, agents hypertenseurs et[ou] inotropes) et sa température corporelle (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez immédiatement avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Voie d’administration | Forme pharmaceutique / Teneurs / Composition | Ingrédients non médicinaux |
| Intraveineuse ou sous-cutanée | Poudre lyophilisée stérile pour injection / 3,5 mg | Mannitol |
Le bortézomib pour injection est fourni dans des fioles de 13,5 mL conditionnées individuellement et contenant 3,5 mg de bortézomib, en poudre ou poudre agglomérée de couleur blanche à blanc cassé.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Amylose
On dispose de peu de renseignements cliniques sur l’utilisation de bortézomib chez les patients atteints d’amylose à chaînes légères (AL) traités antérieurement.
On ne dispose d’aucun renseignement sur le bortézomib chez les patients atteints simultanément de myélome multiple et d’amylose AL. Par conséquent, lorsqu’on envisage le traitement des patients atteints à la fois de myélome multiple et d’amylose AL, il faut tenir compte du risque potentiel de complications au niveau des organes. On doit surveiller étroitement et régulièrement le fonctionnement des organes (fonctions cardiaque, rénale, hépatique et du système nerveux) afin de guider les ajustements de la dose et la durée du traitement.
Préparation de la dose
Le bortézomib possède un intervalle thérapeutique étroit et a présenté une forte toxicité aiguë chez toutes les espèces animales étudiées. Des cas de décès ont été signalés chez des patients à la suite d’une administration accidentelle d’au moins deux fois la dose recommandée (voir 5 SURDOSAGE). Il faut prêter une attention particulière à éviter tout dépassement de la dose recommandée.
La dose initiale de bortézomib pour injection recommandée est de 1,3 mg/m2. Le bortézomib pour injection peut être administré par voie intraveineuse à une concentration de 1 mg/mL, ou par voie sous-cutanée à une concentration de 2,5 mg/mL (voir 4 POSOLOGIE ET ADMINISTRATION). Lorsqu’il est administré par voie intraveineuse, le bortézomib pour injection est injecté en bolus intraveineux de trois à cinq secondes. Le bortézomib pour injection est destiné uniquement à une administration par voie intraveineuse ou sous-cutanée. Le bortézomib pour injection ne doit pas être administré par une autre voie.
Étant donné les différences de concentration du produit reconstitué pour chacune des voies d’administration, il faut faire preuve de prudence en calculant le volume à administrer.
Syndrome de lyse tumorale
Étant donné que le bortézomib pour injection est un agent cytotoxique capable de tuer rapidement les plasmocytes malins, les complications d’un syndrome de lyse tumorale peuvent survenir. Les patients susceptibles de souffrir d’un syndrome de lyse tumorale sont ceux qui présentent une importante charge tumorale avant le traitement. Ces patients doivent faire l’objet d’une étroite surveillance et des précautions appropriées doivent être prises.
Carcinogenèse et mutagenèse
Aucune étude n’a été menée sur la carcinogénicité du bortézomib. Le bortézomib était clastogène dans des cellules de mammifères lors de l’épreuve d’aberration chromosomique in vitro. Il n’était pas mutagène chez des bactéries (test d’Ames) ni dans le test du micronoyau in vivo chez la souris (voir 16 TOXICOLOGIE NON CLINIQUE).
Appareil cardiovasculaire
Hypotension
Le traitement par le bortézomib est fréquemment associé à une hypotension orthostatique ou posturale, qui ne représente pas une réaction aiguë et est observée pendant toute la durée du traitement (voir 8 EFFETS INDÉSIRABLES). Dans les études de phases II et III sur le myélome multiple en rechute, les fréquences d’hypotension orthostatique ou posturale et d’hypotension sans autre précision étaient respectivement de 11 et 12 %. Dans l’étude de phase II, les patients ayant présenté cette réaction n’avaient aucun antécédent d’hypotension orthostatique, mais la moitié d’entre eux souffraient déjà d’hypertension et le tiers présentaient des signes de neuropathie périphérique; l’hypotension orthostatique était associée chez certains à une syncope. Dans une autre étude de phase II, on a observé des signes d’anomalies du système nerveux autonome après le traitement par le bortézomib. Le mécanisme de cet effet est inconnu, bien qu’il puisse être dû à une atteinte du système nerveux autonome par le bortézomib. La majorité des cas ont nécessité un traitement pharmacologique, notamment une réhydratation et/ou un ajustement posologique des médicaments antihypertenseurs. L’administration de minéralocorticoïdes et/ou de sympathomimétiques a rarement été nécessaire. La prudence est de mise lors du traitement de patients présentant des antécédents de syncope, de patients recevant des médicaments dont on sait qu’ils peuvent provoquer une hypotension, ou de patients déshydratés. Les patients doivent être informés de la nécessité de consulter un médecin en cas d’étourdissements, de sensation d’ébriété ou d’épisodes de syncopes.
Insuffisance cardiaque congestive
On a signalé des cas d’apparition aiguë ou d’exacerbation d’une insuffisance cardiaque congestive et/ou d’apparition d’un abaissement de la fraction d’éjection ventriculaire gauche, y compris chez des patients présentant peu ou pas de facteurs de risque de baisse de la fraction d’éjection ventriculaire gauche. Les patients présentant des facteurs de risque de cardiopathie ou souffrant déjà d’une cardiopathie devraient être surveillés étroitement.
Allongement de l’intervalle QT
Dans le cadre des études cliniques, il y a eu des cas isolés d’allongement de l’intervalle QT dont la cause n’a pas été établie.
Péricardite
Des cas de péricardite (< 1 %) ont été signalés dans les études cliniques et après la commercialisation du bortézomib. En cas d’apparition ou d’aggravation d’une péricardite, le patient doit être promptement évalué.
Dans l’étude de phase III sur le myélome multiple en rechute comparant le bortézomib par voie intraveineuse à la dexaméthasone, la fréquence de tout trouble cardiaque se manifestant pendant le traitement était de 15 % dans le groupe bortézomib et de 13 % dans le groupe dexaméthasone. La fréquence des événements liés à l’insuffisance cardiaque (œdème aigu du poumon, insuffisance cardiaque, insuffisance cardiaque congestive, choc cardiogénique, œdème pulmonaire) était similaire dans le groupe bortézomib (5 %) et le groupe dexaméthasone (4 %).
Conduite d’un véhicule et utilisation de machines
Le bortézomib peut être associé à de la fatigue, des étourdissements, des syncopes, une hypotension orthostatique ou posturale ou une vision floue. C’est pourquoi il est recommandé aux patients de faire preuve de prudence lorsqu’ils utilisent des machines ou lorsqu’ils conduisent.
Appareil digestif
Des événements gastro-intestinaux, tels que nausées, diarrhée, constipation et vomissements, se produisent fréquemment lors du traitement par le bortézomib (voir 8 EFFETS INDÉSIRABLES). Ces événements surviennent habituellement en début de traitement (cycles 1 et 2) et peuvent persister pendant plusieurs cycles, nécessitant parfois l’administration d’antiémétiques et d’antidiarrhéiques. Un traitement de rééquilibrage hydroélectrolytique doit être administré si le patient se déshydrate. Des cas d’occlusion intestinale, y compris d’iléus, ont été signalés, et il faut donc suivre de près les patients présentant une constipation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologie, Neuropathie autonome).
Hématologie
Le traitement par le bortézomib pour injection est associé à une thrombopénie et une neutropénie (voir 8 EFFETS INDÉSIRABLES). Des baisses et normalisations cycliques de la numération plaquettaire et des neutrophiles ont été observées de façon constante durant les études portant sur le myélome multiple et le lymphome du manteau, sans signe de thrombopénie ou de neutropénie cumulative constaté dans aucun des schémas à l’étude. Lors de chaque cycle de traitement, les numérations plaquettaires les plus basses observées les jours d’administration de bortézomib ont été celles du jour 11. Pour la numération des neutrophiles, les valeurs les plus basses observées les jours d’administration de bortézomib ont été celles du jour 8 et du jour 11. La numération plaquettaire et la numération des neutrophiles avaient généralement retrouvé leur valeur de départ au début du cycle suivant.
Il faut surveiller la numération plaquettaire avant l’administration de chaque dose de bortézomib pour injection. La formule sanguine complète (incluant la formule leucocytaire) doit être fréquemment surveillée tout au long du traitement par le bortézomib pour injection. Il faut interrompre le traitement par le bortézomib pour injection lorsque la numération plaquettaire est inférieure à 25 000/µL ou à 30 000/µL lorsque le bortézomib est utilisé en association avec le melphalan et la prednisone (voir 4 POSOLOGIE ET ADMINISTRATION). Des hémorragies gastro- intestinales et intracérébrales ont été signalées en association avec le bortézomib. Des transfusions et des soins de soutien doivent être envisagés.
Dans l’étude à agent unique sur le myélome multiple comparant le bortézomib à la dexaméthasone, la numération plaquettaire minimale moyenne mesurée était d’environ 40 % celle de la valeur initiale. La gravité de la thrombopénie en fonction de la numération plaquettaire avant le traitement est illustrée au tableau 8. La fréquence des événements hémorragiques significatifs (de grade 3 ou plus) était comparable dans les groupes bortézomib (4 %) et dexaméthasone (5 %).
Tableau 8 – Gravité de la thrombopénie en fonction de la numération plaquettaire avant le traitement dans l’étude de phase III sur le myélome multiple en rechute comparant le bortézomib par voie intraveineuse à la dexaméthasone
Numération plaquettaire avant le traitement1 | Nombre de patients (N = 331)2 | Nombre (%) de patients avec numération plaquettaire < 10 × 109/L | Nombre (%) de patients avec numération plaquettaire entre 10 × 109/L et 25 × 109/L |
| ≥ 75 × 109/L | 309 | 8 (3 %) | 36 (12 %) |
| ≥ 50 × 109/L et < 75 × 109/L | 14 | 2 (14 %) | 11 (79 %) |
| ≥ 10 × 109/L et < 50 × 109/L | 7 | 1 (14 %) | 5 (71 %) |
1 Une numération plaquettaire de départ d’au moins 50 × 109/L était exigée comme critère d’admissibilité dans l’étude. 2 Données de départ manquantes pour un patient.
Dans l’étude sur le traitement d’association par bortézomib plus rituximab, cyclophosphamide, doxorubicine et prednisone (VcR-CAP) chez des patients atteints de lymphome du manteau non traité antérieurement, la fréquence des effets indésirables thrombocytopéniques (grade ≥ 4) s’est élevée à 32 %, comparativement à 1 % dans le groupe sous rituximab plus cyclophosphamide, doxorubicine, vincristine et prednisone (R-CHOP). La fréquence d’effets indésirables hémorragiques (grade ≥ 3) associés à une faible numération plaquettaire (grade ≥ 3), dans un même cycle ou dans un cycle antérieur, jusqu’à la fin de l’événement hémorragique, s’est élevée à 1 % (3 patients) dans le groupe sous VcR-CAP et à < 1 % (1 sujet) dans le groupe sous R-CHOP.
Aucun décès d’origine hémorragique n’a été observé dans l’un ou l’autre groupes. Aucun cas d’hémorragie du SNC n’a été observé dans le groupe sous VcR-CAP; 1 événement hémorragique est survenu dans le groupe sous R-CHOP. Une transfusion de plaquettes a été administrée à 23 % des patients du groupe VcR-CAP et à 3 % des patients du groupe R-CHOP.
La fréquence d’effets indésirables neutropéniques (grade ≥ 4) a été de 70 % dans le groupe VcR-CAP et de 52 % dans le groupe R-CHOP. La fréquence de neutropénie fébrile (grade ≥ 4) s’est élevée à 5 % dans le groupe VcR-CAP et à 6 % dans le groupe R-CHOP. Dans le groupe VcR-CAP, 78 % des patients ont reçu des facteurs de stimulation des colonies, proportion qui s’est élevée à 61 % dans le groupe R-CHOP.
Fonctions hépatique/biliaire/pancréatique
Le bortézomib est métabolisé par les enzymes hépatiques. L’exposition au bortézomib est plus élevée chez les patients atteints d’insuffisance hépatique modérée ou grave. Chez ces patients, le bortézomib pour injection doit être administré à des doses de départ réduites et le patient doit être étroitement surveillé afin de déceler la survenue d’effets toxiques (voir 4 POSOLOGIE ET ADMINISTRATION).
On a signalé de rares cas d’insuffisance hépatique aiguë chez des patients traités par le bortézomib recevant de multiples médicaments concomitants ou présentant de graves troubles médicaux sous-jacents. D’autres événements hépatiques qui ont été signalés comprennent notamment une augmentation asymptomatique des enzymes hépatiques, une hyperbilirubinémie et une hépatite. De tels effets peuvent être réversibles après l’arrêt du traitement par le bortézomib pour injection. On dispose de peu de renseignements sur la reprise du traitement chez ces patients.
Surveillance et épreuves de laboratoire
La numération plaquettaire doit être surveillée avant l’administration de chaque dose de bortézomib pour injection. La formule sanguine complète (incluant la formule leucocytaire) doit être fréquemment surveillée pendant le traitement par le bortézomib pour injection.
Une radiographie pulmonaire doit être effectuée avant d’instaurer le traitement par le bortézomib pour injection (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction respiratoire).
Neurologie
Neuropathie périphérique
Le traitement par le bortézomib est souvent associé à des neuropathies périphériques, principalement sensitives. Cependant, des cas de neuropathie motrice grave avec ou sans neuropathie périphérique sensitive ont été signalés, y compris certains à issue fatale. On a également signalé de très rares cas de syndrome de Guillain-Barré sans qu’un lien causal avec le bortézomib ait été établi, ainsi que de rares cas de pneumonie par aspiration en association avec une neuropathie motrice.
Dans des essais cliniques sur le myélome multiple en rechute, parmi les patients qui ont présenté une neuropathie se manifestant en cours de traitement, 70 % avaient déjà été traités par des agents neurotoxiques et 80 % avaient des signes ou des symptômes de neuropathie périphérique au départ. L’aggravation d’une neuropathie existante est liée à la dose et cumulative. Les patients ayant des symptômes préexistants (engourdissement, douleur, ou sensation de brûlure au niveau des mains ou des pieds) et/ou des signes de neuropathie périphérique (hyperesthésie, hypoesthésie, paresthésie, douleur neuropathique ou faiblesse) peuvent présenter une aggravation au cours du traitement par le bortézomib pour injection et il est recommandé de surveiller chez tous les patients la survenue de symptômes de neuropathie.
Dans les études de phase II sur le myélome multiple en rechute, une réversibilité totale de la neuropathie périphérique avec retour à l’état de départ a été documentée chez 14 % des patients présentant de graves symptômes, mais les données de suivi disponibles sont limitées. Dans l’étude de phase III sur le myélome multiple en rechute, une amélioration ou une disparition de la neuropathie périphérique a été rapportée après un ajustement de la dose chez 51 % des patients présentant une neuropathie périphérique de grade 2 ou plus, et le temps médian avant l’atténuation ou la disparition de la neuropathie a été de 107 jours. Le bortézomib a été arrêté en raison d’une neuropathie périphérique chez 8 % des patients dans l’étude de phase III. La neuropathie périphérique était l’événement indésirable cité le plus fréquemment comme raison d’arrêt du traitement. Dans les études de phase II sur le myélome multiple, l’atténuation ou la disparition de la neuropathie périphérique a été rapportée chez 71 % des patients qui avaient arrêté le traitement en raison d’une neuropathie périphérique ou qui avaient une neuropathie périphérique de grade 3 ou plus (voir 8 EFFETS INDÉSIRABLES). On ne connaît pas le mécanisme sous-jacent des neuropathies périphériques provoquées par le bortézomib, et le décours temporel de cette toxicité n’a pas été pleinement caractérisé. Des études précliniques n’ont pas permis de montrer la réversibilité totale de la neuropathie (voir 16 TOXICOLOGIE NON CLINIQUE).
Dans l’étude de phase III sur le myélome multiple en rechute comparant le bortézomib administré par voie intraveineuse et par voie sous-cutanée, la fréquence des cas de neuropathie périphérique de grade > 2 était de 24 % pour la voie sous-cutanée et de 41 % pour la voie intraveineuse. Il s’est produit une neuropathie périphérique de grade > 3 chez 6 % des sujets du groupe recevant le traitement par voie sous-cutanée, comparativement à 16 % des sujets du groupe recevant le traitement par voie intraveineuse. Par conséquent, les patients qui présentent une neuropathie périphérique préexistante ou qui sont à risque élevé de neuropathie périphérique pourraient bénéficier de l’instauration d’un traitement par le bortézomib pour injection par voie sous- cutanée. On peut envisager d’amorcer l’administration du bortézomib pour injection par voie sous-cutanée chez les patients présentant une neuropathie périphérique préexistante ou à risque d’une telle affection. Les patients déjà atteints d’une neuropathie grave ne peuvent être traités par le bortézomib pour injection qu’après une évaluation soigneuse des risques et des avantages.
En cas d’apparition ou d’aggravation d’une neuropathie périphérique, il peut s’avérer nécessaire de modifier la dose ou la fréquence d’administration du bortézomib pour injection, ou de cesser son administration (voir 4 POSOLOGIE ET ADMINISTRATION).
Neuropathie autonome
La neuropathie autonome peut favoriser la survenue de certains effets indésirables tels que l’hypotension posturale, la diarrhée, la constipation associée à un iléus et à une pyrexie. Des cas graves de neuropathie autonome entraînant une interruption ou un arrêt du traitement ont été rapportés (voir 4 POSOLOGIE ET ADMINISTRATION).
Crises convulsives
Les crises convulsives ne sont que rarement signalées chez les patients n’ayant pas d’antécédents de crises convulsives. La prudence est de mise lors du traitement de patients présentant un facteur de risque quelconque.
Syndrome d’encéphalopathie postérieure réversible (SEPR)
De rares cas de SEPR (autrefois appelé SLPR pour syndrome de leucoencéphalopathie postérieure réversible) ont été signalés chez des patients recevant le bortézomib. Le SEPR est une affection neurologique rare, réversible, qui peut s’accompagner de crises convulsives, d’hypertension, de céphalées, de léthargie, de confusion, de cécité et d’autres altérations visuelles et neurologiques. L’imagerie cérébrale, surtout l’IRM (imagerie par résonance magnétique), est utilisée pour confirmer le diagnostic. En cas d’apparition d’un SEPR, il faut arrêter l’administration du bortézomib pour injection. Le profil d’innocuité du bortézomib n’a pas été établi lorsqu’il est réinstauré chez des patients ayant déjà présenté un SEPR.
Leucoencéphalopathie multifocale progressive (LEMP)
Des cas d’infection par le virus de John Cunningham (JC) d’étiologie inconnue, entraînant une LEMP et le décès, ont été rapportés chez des patients traités par le bortézomib. Durant la période de post-commercialisation, de très rares cas de LEMP ont été signalés chez des patients traités par le bortézomib en association avec d’autres thérapies ou à la suite d’autres thérapies. Les signes et symptômes de la LEMP comprennent l’apparition ou l’aggravation de signes ou de symptômes neurologiques, tels que confusion, troubles de la pensée, perte d’équilibre, vision floue ou perte de vision, faiblesse ou diminution de la force dans un bras ou une jambe ou altération de la marche ou de l’élocution. En présence de ces signes ou symptômes, il faut envisager la LEMP lors du diagnostic différentiel. Il est également recommandé de procéder à une évaluation plus approfondie comprenant une consultation auprès d’un neurologue. Le traitement par le bortézomib pour injection doit être arrêté si une LEMP est diagnostiquée.
Fonction rénale
L’hypercalcémie et l’insuffisance rénale sont les complications du myélome multiple le plus souvent associées à une charge tumorale élevée. Parmi les traitements d’appoint de ces complications figurent les bisphosphonates (pour l’hypercalcémie et la maladie osseuse associée au myélome), l’hydratation et d’autres mesures selon l’état du patient ainsi que le type et la gravité des complications (voir 14 ESSAIS CLINIQUES).
Le bortézomib n’a pas fait l’objet d’études formelles chez les patients présentant une dysfonction rénale. On dispose de peu de renseignements cliniques sur l’utilisation de bortézomib chez les patients présentant divers degrés de dysfonction rénale (voir 14 ESSAIS CLINIQUES). On ne dispose d’aucun renseignement clinique sur l’administration de bortézomib aux patients sous hémodialyse. Au cours du traitement par le bortézomib pour injection, il faut surveiller de près l’apparition de toute toxicité chez les patients atteints d’insuffisance rénale, surtout si la clairance de la créatinine est inférieure ou égale à 30 mL/min (voir 10 PHARMACOLOGIE CLINIQUE, Populations et cas particuliers).
Santé reproductive : Effets potentiels chez les femmes et les hommes
- Fécondité
On n’a pas étudié l’effet du bortézomib sur la fécondité. Des effets dégénératifs sur les ovaires et les testicules ont été constatés dans le cadre des études de toxicité générale, ce qui laisse entrevoir un effet possible sur la fécondité masculine ou féminine (voir 16 TOXICOLOGIE NON CLINIQUE).
- Risque tératogène
Le bortézomib ne s’est pas révélé tératogène aux doses les plus élevées (0,45 et 0,55 mg/m2, respectivement) testées chez le rat et le lapin, mais chez ce dernier, il a causé des pertes d’embryons après l’implantation (voir 16 TOXICOLOGIE NON CLINIQUE).
Fonction respiratoire
De rares cas de pneumopathie infiltrante diffuse aiguë d’étiologie inconnue, tels la pneumopathie inflammatoire, la pneumonie interstitielle, l’infiltration pulmonaire et le syndrome de détresse respiratoire aiguë (SDRA), ont été rapportés chez des patients recevant le bortézomib. Certains de ces cas ont abouti à la mort. Une radiographie pulmonaire doit être effectuée avant le traitement afin d’évaluer si des mesures diagnostiques additionnelles sont nécessaires et pour établir au départ une base de référence permettant d’évaluer tout changement pulmonaire après le traitement.
En présence de symptômes pulmonaires nouveaux ou en cas d’aggravation de symptômes existants (p. ex. toux, dyspnée), on devrait procéder à une évaluation diagnostique immédiate et donner au patient des soins appropriés. Il y a lieu de considérer le rapport des risques et des avantages avant de poursuivre le traitement par le bortézomib pour injection.
Lors d’un essai clinique, deux patients traités pour une leucémie myéloïde en rechute au moyen de cytarabine à dose élevée (2 g/m2/j) en perfusion continue sur 24 heures avec de la daunorubicine et du bortézomib sont décédés à cause d’un SDRA peu après le début du traitement. Par conséquent, ce schéma posologique particulier n’est pas recommandé.
7.1 Cas particuliers
7.1.1 Grossesse
Les femmes en âge de procréer devraient éviter de devenir enceintes pendant qu’elles sont traitées par le bortézomib pour injection. Tant les hommes que les femmes aptes à procréer devraient employer des mesures contraceptives efficaces pendant le traitement et pendant une période de trois mois après ce dernier.
Aucune étude n’a été menée pour établir si le bortézomib traverse la barrière placentaire. Il n’existe pas d’études suffisamment approfondies et bien contrôlées sur les femmes enceintes. Si le bortézomib pour injection est utilisé pendant une grossesse, ou si la patiente devient enceinte alors qu’elle reçoit ce médicament, elle doit être informée des risques qui pourraient en résulter pour le fœtus.
7.1.2 Allaitement
On ne sait pas si le bortézomib est excrété dans le lait. Compte tenu du risque de passage de nombreux médicaments dans le lait et d’effets indésirables graves que le bortézomib pour injection présente pour les nourrissons allaités, il est conseillé aux femmes de ne pas allaiter pendant qu’elles sont traitées par ce médicament.
7.1.3 Enfants
Enfants (< 18 ans) : Faute de données à sa disposition, Santé Canada n’a pas autorisé d’indication d’emploi chez les enfants.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables le plus fréquemment rapportés durant un traitement par le bortézomib sont : nausées, diarrhée, constipation, vomissements, fatigue, pyrexie, thrombopénie, anémie, neutropénie, neuropathie périphérique (y compris sensitive), céphalée, paresthésie, perte d’appétit, dyspnée, éruption cutanée, varicelle-zona et myalgie.
Les effets indésirables graves rapportés peu fréquemment durant un traitement par le bortézomib sont : insuffisance cardiaque, syndrome de lyse tumorale, hypertension pulmonaire, syndrome d’encéphalopathie postérieure réversible, maladies pulmonaires infiltratives diffuses aiguës et rarement, neuropathie autonome.
Myélome multiple et lymphome du manteau
Réactivation du virus varicelle-zona
L’administration de bortézomib a été associée à une réactivation du virus varicelle-zona. Au cours de l’étude de phase III avec répartition aléatoire portant sur le myélome multiple en rechute, la fréquence de zonas survenus lors du traitement par le bortézomib a été de 13 % (42 patients sur 331) par rapport à 5 % (15 patients sur 332) dans le groupe recevant la dexaméthasone à fortes doses. Dans l’étude avec répartition aléatoire chez des patients qui présentaient un myélome multiple non traité antérieurement, la fréquence globale de réactivation du virus varicelle-zona a été plus élevée chez les sujets traités par le bortézomib par voie intraveineuse, le melphalan et la prednisone (VMP) que dans le groupe témoin traité par le melphalan et la prednisone (14 % et 4 %, respectivement). Dans cette étude, une prophylaxie antivirale était administrée à 26 % des patients (90 sur 340) du groupe traité par VMP. Dans ce groupe thérapeutique, la réactivation du virus varicelle-zona a été moins fréquente chez les sujets qui recevaient une prophylaxie antivirale (3 % [3 sur 90]) que chez les sujets n’en recevant pas (17 % [43 sur 250]). Chez les patients atteints de lymphome du manteau non traité antérieurement*, la fréquence d’infection par le virus varicelle-zona était de 6,7 % dans le groupe VcR-CAP et de 1,2 % dans le groupe R-CHOP. Lors du suivi post-commercialisation ont été signalés des cas de méningo-encéphalite herpétique et d’herpès ophtalmique.
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, les taux d’effets indésirables observés dans les essais peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament tirés d’essais cliniques s’avèrent utiles pour déterminer les événements indésirables liés aux médicaments et pour en estimer les taux.
Myélome multiple
Étude clinique de phase III ouverte et avec répartition aléatoire portant sur le traitement d’association chez les patients atteints d’un myélome multiple non traité antérieurement (traitement de première intention, bortézomib par voie intraveineuse)
Dans les groupes de traitement par l’association bortézomib-melphalan-prednisone (VMP) et par l’association melphalan-prednisone (MP), 99 % et 97 % des sujets respectifs ont subi au moins un événement indésirable en cours de traitement. Dans le groupe de traitement VMP, 78 % des sujets ont présenté des affections hématologiques et lymphatiques que l’on a considérées comme liées au médicament à l’étude, comparativement à 70 % des patients du groupe de traitement MP. Les événements indésirables le plus fréquemment signalés, à savoir la thrombopénie (52 % p/r à 47 %), la neutropénie (49 % p/r à 46 %) et la leucopénie (33 % p/r à 30 %), ont été comparables entre les deux groupes de traitement (VMP p/r à MP). La fréquence de lymphopénie a été supérieure dans le groupe VMP (24 % p/r à 17 %). Toutefois, l’anémie a été observée chez seulement 43 % des sujets du groupe VMP comparativement à 55 % des sujets du groupe MP. Dans la catégorie des affections gastro-intestinales, des événements de grade 3 et de grade 4 ou plus ont été signalés plus souvent dans le groupe VMP que dans le groupe MP (nausées : 48 % p/r à 28 %; diarrhée : 46 % p/r à 17 %; constipation : 37 % p/r à 16 %; vomissements : 33 % p/r à 16 %). Il en va de même pour la fréquence d’affections du système nerveux dans le groupe VMP (VMP p/r à MP) : neuropathie périphérique (47 % p/r à 5 %), névralgie (36 % p/r à 1 %) et paresthésie (13 % p/r à 4 %). La fréquence d’abandon de tout traitement à l’étude en raison d’événements indésirables a été semblable dans les groupes de traitement VMP et MP (15 % et 14 %, respectivement).
Au total, 121 patients du groupe de traitement MP (36 %) ont subi un événement indésirable grave (EIG) pendant l’étude, comparativement à 155 patients du groupe de traitement VMP (46 %). Les EIG le plus fréquemment signalés dans les deux groupes de traitement appartenaient à la catégorie des infections et infestations (VMP : 17 %; MP : 15 %), la pneumonie étant l’événement indésirable grave qui prédominait dans les deux groupes de traitement (VMP : 11 %, MP : 7 %). La fréquence d’événements indésirables graves dans la catégorie des affections du système nerveux était de 5 % dans le groupe de traitement VMP et de 2 % dans le groupe MP.
Les événements indésirables médicamenteux ayant entraîné la mort pendant l’étude sont survenus chez 2 % des sujets des deux groupes de traitement (six sujets dans le groupe VMP et huit sujets dans le groupe MP). Les événements indésirables médicamenteux ayant le plus fréquemment entraîné la mort étaient d’origine infectieuse : la pneumonie ou la bronchopneumonie d’origine médicamenteuse ont entraîné le décès de trois sujets dans le groupe de traitement VMP et de quatre sujets dans le groupe de traitement MP, tandis que la septicémie d’origine médicamenteuse a entraîné un décès dans le groupe VMP et trois dans le groupe MP.
Le tableau 9 présente les données d’innocuité de 340 patients atteints de myélome multiple non traité antérieurement et qui ont reçu le bortézomib (1,3 mg/m2) par voie intraveineuse en association avec le melphalan (9 mg/m2) et la prednisone (60 mg/m2) dans le cadre d’une étude prospective de phase III. Globalement, le profil d’innocuité du bortézomib en association avec le melphalan et la prednisone correspond bien aux profils d’innocuité connus du bortézomib et de l’association melphalan-prednisone.
Tableau 9 – Événements indésirables de grade 3 et de grade > 4 signalés le plus fréquemment (> 10 % dans le groupe bortézomib intraveineux-melphalan-prednisone) dans l’étude des cas de myélome multiple non traités antérieurement
Bortézomib-Melphalan-Prednisone Melphalan-Prednisone
(N = 340) (N = 337) Classe de systèmes-organes MedDRA Total Grade de toxicité, n (%) Total Grade de toxicité, n (%) (Terme recommandé) n (%) 3 > 4 n (%) 3 > 4 Affections hématologiques et du système lymphatique
Thrombopénie 178 (52) 68 (20) 59 (17) 159 (47) 55 (16) 47 (14) Neutropénie 165 (49) 102 (30) 35 (10) 155 (46) 79 (23) 49 (15) Anémie 147 (43) 53 (16) 9 (3) 187 (55) 66 (20) 26 (8) Leucopénie 113 (33) 67 (20) 10 (3) 100 (30) 55 (16) 13 (4) Lymphopénie 83 (24) 49 (14) 18 (5) 58 (17) 30 (9) 7 (2) Affections gastro-intestinales
Nausée 164 (48) 14 (4) 0 94 (28) 1 (< 1) 0 Diarrhée 157 (46) 23 (7) 2 (1) 58 (17) 2 (1) 0 Constipation 125 (37) 2 (1) 0 54 (16) 0 0 Vomissements 112 (33) 14 (4) 0 55 (16) 2 (1) 0 Douleur abdominale 49 (14) 7 (2) 0 22 (7) 1 (< 1) 0 Douleur abdominale haute 40 (12) 1 (< 1) 0 29 (9) 0 0 Dyspepsie 39 (11) 0 0 23 (7) 0 0 Affections du système nerveux
Neuropathie périphérique 159 (47) 43 (13) 2 (1) 18 (5) 0 0 Névralgie 121 (36) 28 (8) 2 (1) 5 (1) 1 (< 1) 0 Étourdissements 56 (16) 7 (2) 0 37 (11) 1 (< 1) 0 Céphalées 49 (14) 2 (1) 0 35 (10) 4 (1) 0 Paresthésie 45 (13) 6 (2) 0 15 (4) 0 0 Troubles généraux et anomalies au site d’administration
Pyrexie 99 (29) 8 (2) 2 (1) 64 (19) 6 (2) 2 (1) Fatigue 98 (29) 23 (7) 2 (1) 86 (26) 7 (2) 0 Asthénie 73 (21) 20 (6) 1 (< 1) 60 (18) 9 (3) 0 Œdème périphérique 68 (20) 2 (1) 0 34 (10) 0 0 Infections et Infestations
Pneumonie 56 (16) 16 (5) 13 (4) 36 (11) 13 (4) 9 (3) Zona 45 (13) 11 (3) 0 14 (4) 6 (2) 0 Bronchite 44 (13) 4 (1) 0 27 (8) 4 (1) 0 Rhinopharyngite 39 (11) 1 (< 1) 0 27 (8) 0 0 Affections musculosquelettiques et du tissu conjonctif
Douleur dorsale 58 (17) 9 (3) 1 (< 1) 62 (18) 11 (3) 1 (< 1) Douleur aux membres 47 (14) 8 (2) 0 32 (9) 3 (1) 1 (< 1) Douleur osseuse 37 (11) 7 (2) 1 (< 1) 35 (10) 7 (2) 0 Arthralgie 36 (11) 4 (1) 0 50 (15) 2 (1) 1 (< 1) Troubles du métabolisme et de la nutrition
Anorexie 77 (23) 9 (3) 1 (< 1) 34 (10) 4 (1) 0 Hypokaliémie 44 (13) 19 (6) 3 (1) 25 (7) 8 (2) 2 (1) Affections de la peau et du tissu sous-cutané
Éruption cutanée 66 (19) 2 (1) 0 24 (7) 1 (< 1) 0 Prurit 35 (10) 3 (1) 0 18 (5) 0 0 Affections respiratoires, thoraciques et médiastinales
Toux 71 (21) 0 0 45 (13) 2 (1) 0 Dyspnée 50 (15) 11 (3) 2 (1) 44 (13) 5 (1) 4 (1) Affections psychiatriques
Insomnie 69 (20) 1 (< 1) 0 43 (13) 0 0 Affections vasculaires
Hypertension 45 (13) 8 (2) 1 (< 1) 25 (7) 2 (1) 0 Hypotension 41 (12) 4 (1) 3 (1) 10 (3) 2 (1) 2 (1)
Étude clinique de phase III ouverte et avec répartition aléatoire portant sur l’administration intraveineuse d’un traitement d’association à base de bortézomib utilisé en induction à des patients atteints d’un myélome multiple non traité antérieurement qui sont candidats à une greffe de cellules souches (données groupées sur l’innocuité provenant de 3 études)
Les données sur l’innocuité proviennent de trois études de phase III ouvertes et avec répartition aléatoire (MMY-3003, IFM 2005-01 et MMY-3010), dans le cadre desquelles une dose de 1,3 mg/m2 de bortézomib pour injection a été administrée en traitement d’induction à des patients ayant récemment reçu un diagnostic de myélome multiple qui étaient candidats à une greffe de cellules souches. Les données provenant de ces études ont été groupées, et on a voulu comparer l’innocuité du schéma d’induction à base de bortézomib (c.-à-d. les associations bortézomib-doxorubicine-dexaméthasone [VcAD], bortézomib-dexaméthasone [VcD] et bortézomib-thalidomide-dexaméthasone [VcTD]) à celle du schéma d’induction non à base de bortézomib (c.-à-d. les associations vincristine- doxorubicine -dexaméthasone [VAD] et thalidomide-dexaméthasone [TD]). La population groupée de l’analyse de l’innocuité comprenait 1 555 sujets.
Pendant l’induction, 94 % et 96 % des sujets des groupes recevant respectivement un traitement non à base de bortézomib et un traitement à base de bortézomib ont subi au moins 1 événement indésirable en cours de traitement. Tant dans le groupe recevant un traitement non à base de bortézomib que dans celui recevant un traitement à base de bortézomib, les événements indésirables très fréquents apparus en cours de traitement (≥ 10 %) durant la phase d’induction étaient les suivants (traitement non à base de bortézomib p/r au traitement à base de bortézomib) : constipation (28 % p/r à 31 %), anémie (29 % p/r à 27 %), nausées (27 % p/r à 28 %), thrombopénie (22 % p/r à 31 %), leucopénie (27 % p/r à 25 %), fatigue (21 % p/r à 20 %), anomalie de la fonction hépatique (20 % p/r à 21 %), et pyrexie (20 % p/r à 20 %). Des cas de neuropathie périphérique ont été signalés plus fréquemment dans le groupe recevant le traitement à base de bortézomib (19 %) que dans le groupe recevant un traitement non à base de bortézomib (7 %). Les patients ne présentaient aucun signe de neuropathie périphérique au départ.
Des événements indésirables graves apparus en cours de traitement ont été signalés par 37 % des sujets dans le groupe recevant un traitement non à base de bortézomib et chez 41 % des sujets dans le groupe recevant le traitement à base de bortézomib. Tant dans le groupe recevant un traitement non à base de bortézomib que dans celui recevant un traitement à base de bortézomib, les événements indésirables graves apparus en cours de traitement durant la phase d’induction et qui ont été signalés le plus fréquemment étaient les suivants (traitement non à base de bortézomib p/r au traitement à base de bortézomib) : pneumonie (6 % p/r à 5 %), pyrexie (5 % p/r à 5 %), embolie pulmonaire (2 % p/r à 3 %), thrombose veineuse profonde (2 % p/r à 2 %), vomissements (1 % p/r à 2 %), diarrhée (1 % p/r à 2 %), et neuropathie sensitive périphérique (0 % p/r à 3 %). Des cas de perforation diverticulaire ont également été signalés (0,1 % p/r à 0,4 %). Les fréquences d’événements indésirables graves étaient comparables dans les deux groupes de traitement.
Deux pour cent (2 %) des sujets de chacun des groupes de traitement ont subi, en cours de traitement, un événement indésirable lié au médicament et ayant entraîné un décès. La pneumonie, le choc septique, la septicémie et la défaillance multiviscérale étaient les événements indésirables graves de grade 3 ou plus liés aux médicaments et ayant entraîné un décès le plus fréquemment signalés. Le chercheur de l’étude a signalé un cas de mort subite qu’il a considéré comme lié au bortézomib. Le chercheur de l’étude estimait qu’un cas de myocardite virale mortelle était potentiellement lié au traitement à l’étude (bortézomib/doxorubicine/ dexaméthasone). On n’a observé aucune différence importante entre les groupes de traitement pour ce qui est des fréquences d’événements indésirables entraînant un décès.
Cinquante-neuf pour cent (59 %) et 63 % des sujets du groupe recevant respectivement un traitement non à base de bortézomib et un traitement à base de bortézomib ont subi au moins 1 événement indésirable en cours de traitement dont le grade de toxicité était de 3 ou plus; des événements indésirables en cours de traitement, liés au médicament et de grade 3 ou plus ont été signalés chez 45 % et 51 % des sujets, respectivement.
Le tableau 10 présente des événements indésirables très fréquents en cours de traitement (≥ 10 %) qui ont été observés dans le cadre de l’étude pivot IFM 2005-01. Le tableau 11 présente des événements indésirables très fréquents en cours de traitement (≥ 10 %) provenant des études groupées.
Tableau 10 – Événements indésirables de grade 3 ou plus signalés très fréquemment (≥ 10 % dans le groupe recevant un traitement à base de bortézomib) dans le cadre de l’étude de phase III portant sur le traitement d’association à base de bortézomib utilisé en induction menée auprès de patients atteints d’un myélome multiple non traité antérieurement qui étaient candidats à une greffe de cellules souches (IFM-2005 – série d’analyses sur l’innocuité relative à l’induction)
Traitement non à base de bortézomib Traitement à base de bortézomib N = 239 N = 239 Classe de systèmes-organes de MedDRA Total Grade > 3 Total Grade > 3
Terme préférentiel n (%) n (%) n (%) n (%)
Affections gastro-intestinales
Constipation 61 (26) 1 (< 1) 60 (25) 1 (< 1) Nausées 70 (29) 1 (< 1) 50 (21) 4 (2) Diarrhée 24 (10) 1 (< 1) 30 (13) 4 (2)
Troubles généraux et anomalies au site d’administration
Asthénie 48 (20) 3 (1) 53 (22) 8 (3) Pyrexie 56 (23) 6 (3) 32 (13) 2 (1) Œdème périphérique 19 (8) 1 (< 1) 29 (12) 0
Affections du système nerveux
Paresthésie 36 (15) 2 (1) 47 (20) 5 (2) Neuropathie périphérique 5 (2) 1 (< 1) 29 (12) 8 (3)
Affections musculosquelettiques et du tissu conjonctif
Douleur dorsale 27 (11) 5 (2) 35 (15) 5 (2)
Affections hématologiques et du système lymphatique
Anémie 54 (23) 21 (9) 46 (19) 12 (5) Thrombopénie 11 (5) 3 (1) 27 (11) 7 (3)
Affections psychiatriques
Insomnie 24 (10) 1 (< 1) 31 (13) 1 (< 1)
Tableau 11 – Événements indésirables très fréquents apparus en cours de traitement (≥ 10 % dans le groupe recevant un traitement à base de bortézomib) provenant des études groupées de phase III portant sur un traitement d’association à base de bortézomib utilisé en induction menées auprès de patients atteints d’un myélome multiple non traités antérieurement qui sont candidats à une greffe de cellules souches (provenant de trois études)
Traitement non à base de bortézomib Traitement à base de bortézomib N = 776 N = 779 Classe de systèmes-organes de MedDRA Total Grade > 3 Total Grade > 3
Terme préconisé n (%) n (%) n (%) n (%) Troubles généraux et anomalies au site d’administration
Fatigue 161 (21) 21 (3) 158 (20) 21 (3) Pyrexie 159 (21) 36 (5) 153 (20) 25 (3) Œdème périphérique 75 (10) 4 (1) 117 (15) 2 (< 1) Asthénie 91 (12) 10 (1) 110 (14) 16 (2 %) Œdème 61 (8) 1 (< 0,1) 79 (10) 3 (< 1) Affections gastro-intestinales
Constipation 214 (28) 8 (1) 242 (31) 10 (1) Nausées 206 (27) 9 (1) 215 (28) 22 (3) Diarrhée 110 (14) 6 (1) 133 (17) 23 (3) Vomissements 87 (11) 6 (1) 95 (12) 18 (2) Affections du système nerveux
Neuropathie périphérique 54 (7) 4 (1) 147 (19) 20 (3) Paresthésie 80 (10) 2 (< 1) 101 (13) 11 (1) Neuropathie périphérique sensitive 55 (7) 1 (< 1) 101 (13) 19 (2) Infections et infestations
Zona 18 (2) 5 (1) 86 (11) 24 (3) Affections hématologiques et du système lymphatique
Thrombopénie 171 (22) 27 (4) 239 (31) 63 (8) Anémie 222 (29) 77 (10) 211 (27) 55 (7) Leucopénie 206 (27) 120 (16) 196 (25) 109 (14) Leucocytose 84 (11) 3 (< 1) 79 (10) 7 (1) Affections hématologiques et du système lymphatique
Douleur dorsale 94 (12) 20 (3) 100 (13) 25 (3) Troubles du métabolisme et de la nutrition Hypocalcémie 151 (20) 24 (3) 160 (21) 21 (3) Anomalie enzymatique 105 (14) 7 (1) 131 (17) 8 (1) Hyperglycémie 138 (18) 31 (4) 122 (16) 26 (3) Hypokaliémie 102 (13) 23 (3) 112 (14) 17 (2) Hyponatrémie 82 (11) 12 (2) 100 (13) 29 (4) Affections hépatobiliaires
Fonction hépatique anormale 159 (21) 27 (4) 165 (21) 30 (4) Affections psychiatriques
Insomnie 82 (11) 6 (1) 96 (12) 6 (1)
Étude clinique de phase III ouverte et avec répartition aléatoire sur le myélome multiple (bortézomib par voie intraveineuse)
La fréquence des événements indésirables se manifestant en cours de traitement durant l’étude a été de 100 % chez les patients traités par le bortézomib et de 98 % chez les patients traités par la dexaméthasone. Parmi les 331 patients traités par le bortézomib, les événements indésirables le plus fréquemment signalés dans l’ensemble ont été des états asthéniques (61 %), la diarrhée (58 %), les nausées (57 %), la constipation (42 %), la neuropathie périphérique (36 %), les vomissements, la pyrexie, la thrombopénie (35 % chacun), l’anorexie et une baisse de l’appétit (34 %), l’anémie et les céphalées (26 % chacune), la dyspnée (25 %), la myalgie, les crampes musculaires, les spasmes et la raideur (24 %), les éruptions cutanées (24 %), la toux et la paresthésie (21 % chacune). Les événements indésirables le plus fréquemment signalés parmi les 332 patients du groupe dexaméthasone étaient les troubles psychiatriques (49 %), des états asthéniques (45 %), l’insomnie (27 %), l’anémie (22 %) et la diarrhée (21 %). Quatorze pour cent (14 %) des patients du groupe traité par le bortézomib ont connu un événement indésirable de grade 4. Les toxicités de grade 4 les plus fréquentes étaient la thrombopénie (4 %), la neutropénie (2 %) et l’hypercalcémie (2 %). Seize pour cent (16 %) des patients traités par la dexaméthasone ont connu un événement indésirable de grade 4; la toxicité la plus fréquente était l’hyperglycémie (2 %).
Un total de 144 patients (44 %) du groupe traité par le bortézomib ont connu un événement indésirable grave (EIG) pendant l’étude, ainsi que 144 patients (43 %) du groupe traité par la dexaméthasone. Un EIG est défini comme tout événement, quelle qu’en soit la cause, qui entraîne la mort, met la vie du patient en danger, nécessite une hospitalisation ou prolonge une hospitalisation en cours, entraîne une incapacité importante ou est considéré comme un événement médical important. Les EIG les plus fréquents dans le groupe traité par le bortézomib ont été la pyrexie (6 %), la diarrhée (5 %), la dyspnée ou la pneumonie (4 %), et les vomissements (3 %). Dans le groupe traité par la dexaméthasone, les EIG le plus fréquemment signalés ont été la pneumonie (7 %), la pyrexie (4 %), et l’hyperglycémie (3 %).
Un total de 145 patients, comprenant 84 des 331 patients (25 %) du groupe traité par le bortézomib et 61 des 332 patients (18 %) traités par la dexaméthasone, ont arrêté le traitement en raison d’événements indésirables considérés par les chercheurs comme étant liés au médicament. Parmi les 331 patients traités par le bortézomib, l’événement lié au médicament le plus fréquemment signalé comme raison de l’arrêt du traitement a été la neuropathie périphérique (8 %). Parmi les 332 patients traités par la dexaméthasone, les événements liés au médicament le plus fréquemment signalés comme raison de l’arrêt du traitement ont été les troubles psychotiques et l’hyperglycémie (2 % chacun).
Parmi les 669 patients inscrits dans cette étude, 37 % étaient âgés de 65 ans ou plus. La fréquence des événements de grade 3 et 4 dans le groupe traité par le bortézomib était de 64 % chez les patients de 50 ans et moins, de 78 % chez les patients âgés de 51 à 64 ans et de 75 % chez les patients âgés de 65 ans et plus.
Dans l’étude de phase III sur le myélome multiple, quatre décès ont été considérés comme étant liés au bortézomib : un cas de choc cardiogénique, un cas d’insuffisance respiratoire, un cas d’insuffisance cardiaque congestive et un cas d’arrêt cardiaque. Quatre décès ont été considérés comme étant liés à la dexaméthasone : deux cas de septicémie, un cas de méningite bactérienne et un cas de mort subite à domicile.
Études cliniques de phase II sans répartition aléatoire sur le myélome multiple en rechute (bortézomib par voie intraveineuse)
Deux études de phase II (voir 14 ESSAIS CLINIQUES) ont porté sur 228 patients atteints de myélome multiple et recevant le bortézomib pour injection à raison d’une dose de 1,3 mg/m2 deux fois par semaine pendant deux semaines, suivies d’une période de repos de 10 jours (cycle de traitement de 21 jours) pendant au plus huit cycles de traitement.
Les événements indésirables le plus souvent signalés ont été des états asthéniques (65 %), les nausées (64 %), la diarrhée (55 %), l’anorexie et une baisse de l’appétit (43 %), la constipation (43 %), la thrombopénie (43 %), la neuropathie périphérique (37 %), la pyrexie (36 %), les vomissements (36 %) et l’anémie (32 %). Quatorze pour cent (14 %) des patients ont connu au moins un épisode de toxicité de grade 4, les toxicités les plus fréquentes étant la thrombopénie (3 %) et la neutropénie (3 %).
Pendant les études, un total de 113 des 228 patients (50 %) ont connu des EIG. Les EIG le plus souvent signalés comprenaient la pyrexie (7 %), la pneumonie (7 %), la diarrhée (6 %), les vomissements (5 %), la déshydratation (5 %) et les nausées (4 %).
Dix-huit pour cent (18 %) des patients ont connu un événement indésirable considéré par le chercheur comme étant lié au médicament et ayant entraîné l’arrêt du traitement. Les raisons d’arrêt du traitement incluaient la neuropathie périphérique (5 %), la thrombopénie (4 %), la diarrhée (2 %) et la fatigue (2 %).
Au cours de l’étude clinique de phase II qui regroupait 202 patients, dont 35 % étaient âgés de 65 ans ou plus, la fréquence des événements indésirables de grade 3 ou plus dans le groupe traité par le bortézomib était de 74 % chez les patients de 50 ans et moins, de 80 % chez les patients âgés de 51 à 64 ans et de 85 % chez les patients âgés de 65 ans et plus.
Deux décès ont été signalés et considérés par le chercheur comme pouvant être liés au médicament à l’étude; il s’agissait d’un arrêt cardiopulmonaire dans un cas et d’une insuffisance respiratoire dans l’autre.
Au cours des deux études de phase II, les patients qui, selon l’opinion du chercheur, étaient susceptibles de tirer un bénéfice clinique additionnel étaient autorisés à recevoir le bortézomib au-delà de huit cycles dans le cadre d’une étude de prolongation (voir 14 ESSAIS CLINIQUES). Par rapport aux patients des études principales, ceux qui ont participé à cette étude de prolongation ont présenté une fréquence plus élevée d’une liste d’événements indésirables comprenant œdèmes de tout type (41 % p/r à 29 %), événements indésirables de grade 4 (22 % p/r à 5 %) et événements indésirables graves (48 % p/r à 33 %). De même, et toujours par rapport aux études principales de phase II, il y avait également dans cette étude de prolongation une fréquence plus élevée d’œdèmes des membres inférieurs (27 % p/r à 10 %), d’hyperglycémie (19 % p/r à 5 %), d’augmentation de la créatinine sanguine (13 % p/r à 3 %), de toux productive (13 % p/r à 2 %), d’hypoprotéinémie (10 % p/r à 0 %) et de douleur de la cage thoracique (10 % p/r à 0 %). La plupart de ces événements indésirables ont été d’intensité légère ou modérée et aucun n’a été signalé en tant qu’EIG. En ce qui concerne les effets secondaires fréquemment signalés attribuables au bortézomib, il n’y a eu aucune indication d’une fréquence accrue relative à l’augmentation de la dose cumulative.
Lymphome du manteau
Étude de phase II sans répartition aléatoire menée auprès de patients qui présentent un lymphome du manteau en rechute ou réfractaire (bortézomib par voie intraveineuse)
Les paramètres d’innocuité chez les patients atteints de lymphome du manteau en rechute ou réfractaire ont été évalués dans une étude de phase II, qui a inclus 155 patients traités par le bortézomib à la dose recommandée de 1,3 mg/m2 deux fois par semaine aux jours 1, 4, 8 et 11 d’un cycle de 21 jours. Les événements indésirables le plus fréquemment signalés ont été : états asthéniques (72 %), neuropathie périphérique (55 %), constipation (50 %), diarrhée (47 %), nausées (44 %), diminution de l’appétit (39 %), vomissements (27 %), éruption cutanée (28 %), œdème (28 %), anémie (17 %), étourdissements (à l’exclusion du vertige; 23 %), dyspnée (23 %), thrombopénie (21 %) et insomnie (21 %). Le profil d’innocuité du bortézomib a été similaire chez ces patients à celui observé chez les patients atteints de myélome multiple. Une différence notable entre les deux populations de patients a été la plus grande fréquence de thrombopénie, de neutropénie, d’anémie, de nausées, de vomissements et de pyrexie chez les patients atteints de myélome multiple comparativement à ceux atteints de lymphome du manteau, tandis que la neuropathie périphérique, l’éruption cutanée et le prurit ont été plus fréquents chez les patients atteints de lymphome du manteau que chez ceux atteints de myélome multiple. L’événement indésirable le plus fréquent ayant conduit à l’interruption du bortézomib par les patients a été la neuropathie périphérique (10 %).
Les effets indésirables médicamenteux survenus le plus fréquemment pendant le traitement, et dont la fréquence a été ≥ 10 % au cours des études de phase III et de phase II sur le myélome multiple en rechute, sont respectivement présentés dans les tableaux 12 et 13 selon la classe de systèmes-organes. De la même manière, les effets indésirables survenus le plus fréquemment pendant le traitement et dont la fréquence a été ≥ 10 % au cours de l’étude de phase II sur le lymphome du manteau sont présentés dans le tableau 14 selon la classe de systèmes-organes.
Tableau 12 – Événements indésirables de grade 3 et 4 signalés le plus fréquemment (≥ 10 % dans le groupe bortézomib par voie intraveineuse) dans l’étude de phase III avec répartition aléatoire sur le myélome multiple (N = 663)
Classe de systèmes-organes
Groupes de traitement Bortézomib (n = 331) Dexaméthasone (n = 332)
[n (%)] [n (%)] Tous les
événement
s
Événements
de grade 3
Événements
de grade 4
Tous les événements
Événements de grade 3
Événements de grade 4
Affections hématologiques et du système lymphatique
Thrombopénie 115 (35) 85 (26) 12 (4) 36 (11) 18 (5) 4 (1) Anémie SAP 87 (26) 31 (9) 2 (< 1) 74 (22) 32 (10) 3 (< 1) Neutropénie 62 (19) 40 (12) 8 (2) 5 (2) 4 (1) 0 Affections gastro-intestinales
Diarrhée SAP ou selles molles 192 (58) 24 (7) 0 70 (21) 6 (2) 0 Nausées 190 (57) 8 (2) 0 46 (14) 0 0 Constipation 140 (42) 7 (2) 0 49 (15) 4 (1) 0 Vomissements SAP 117 (35) 11 (3) 0 20 (6) 4 (1) 0 Douleurs abdominales SAP 53 (16) 6 (2) 0 12 (4) 1 (< 1) 0 Dyspepsie 32 (10) 2 (<1) 0 28 (8) 0 0 Troubles généraux et anomalies au site d’administration
Asthénie (fatigue, faiblesse, malaise,
fatigue aggravée, léthargie) 201 (61) 39 (12) 1 (< 1) 148 (45) 20 (6) 0
Pyrexie 116 (35) 6 (2) 0 54 (16) 4 (1) 1 (< 1) Œdème des membres inférieurs,
œdème périphérique, enflure
périphérique, œdème SAP1
56 (17) 0 0 65 (20) 1 (< 1) 0
Frissons 37 (11) 0 0 8 (2) 0 0 Douleur SAP 33 (10) 7 (2) 0 12 (4) 2 (< 1) 1 (< 1) Infections et infestations
Infection naso-pharyngée 45 (14) 1 (< 1) 0 22 (7) 0 0 Zona (y compris à plusieurs
dermatomes ou disséminé) 42 (13) 6 (2) 0 15 (5) 4 (1) 1 (< 1)
Troubles du métabolisme et de la nutrition
Anorexie, baisse de l’appétit SAP 112 (34) 9 (3) 0 31 (9) 1 (< 1) 0 Affections musculosquelettiques et du tissu conjonctif
Douleur osseuse, douleur osseuse
aggravée 54 (16) 12 (4) 0 53 (16) 11 (3) 0
Crampes musculaires, spasmes
musculaires, raideur musculaire,
myalgie
78 (24) 2 (< 1) 0 66 (20) 5 (2) 0
Arthralgie, raideur articulaire 49 (15) 3 (< 1) 0 35 (11) 5 (2) 0 Douleur aux membres 50 (15) 5 (2) 0 24 (7) 2 (< 1) 0 Douleur lombaire 46 (14) 10 (3) 0 33 (10) 4 (1) 0 Douleur musculosquelettique 33 (10) 3 (< 1) 0 11 (3) 3 (< 1) 0 Affections du système nerveux
Neuropathie périphérique SAP,
neuropathie périphérique aggravée,
neuropathie sensitive périphérique
119 (36) 24 (7) 2 (< 1) 28 (8) 1 (< 1) 1 (< 1)
Céphalées SAP 85 (26) 3 (< 1) 0 43 (13) 2 (< 1) 0 Paresthésies, sensations de brûlure 70 (21) 5 (2) 0 28 (8) 0 0
Classe de systèmes-organes
Groupes de traitement
Bortézomib (n = 331) Dexaméthasone (n = 332)
[n (%)] [n (%)] Tous les
événement
s
Événements
de grade 3
Événements
de grade 4
Tous les
événements
Événements de grade 3
Événements de grade 4
SAP
Étourdissements (à l’exclusion du
vertige) 45 (14) 3 (< 1) 0 34 (10) 0 0
Affections psychiatriques
Insomnie 60 (18) 1 (< 1) 0 90 (27) 5 (2) 0 Affections respiratoires, thoraciques et médiastinales
Dyspnée SAP, dyspnée d’effort 84 (25) 17 (5) 1 (< 1) 65 (20) 9 (3) 2 (< 1) Toux 70 (21) 2 (< 1) 0 35 (11) 1 (< 1) 0 Affections de la peau et du tissu sous-cutané
Éruption cutanée SAP, éruption
cutanée prurigineuse, éruption
cutanée érythémateuse, éruption
cutanée généralisée, éruption
cutanée maculaire, éruption
cutanée papuleuse, érythème,
urticaire SAP
79 (24) 6 (2) 0 28 (8) 0 0
Affections vasculaires
Hypotension orthostatique,
hypotension SAP, hypotension
posturale
38 (11) 3 (< 1) 0 6 (2) 2 (< 1) 1 (< 1)
SAP : sans autre précision
- 1. Termes préconisés appliqués à la CSO des troubles généraux et des anomalies au site d’administration ou à celui des affections musculosquelettiques et du tissu conjonctif
Tableau 13 – Événements indésirables signalés le plus fréquemment (≥ 10 % de l’ensemble) dans 2 essais cliniques de phase II sur le myélome multiple (N = 228)
Patients traités par bortézomib par voie intraveineuse
à raison de 1,3 mg/m2/dose (N = 228) Classe de systèmes-organes Tous les
événement
s
n (%)
Événements de
grade 3
n (%)
Événements de grade 4 n (%)
Affections hématologiques et du système lymphatique
Thrombopénie 97 (43) 61 (27) 7 (3) Anémie SAP ou anémie SAP aggravée, baisse du
taux d’hémoglobine, baisse du taux de globules
rouges1
74 (32)
21 (9)
0
Neutropénie ou neutropénie aggravée 54 (24) 29 (13) 6 (3) Affections oculaires Vision floue 25 (11) 1 (< 1) 0 Affections gastro-intestinales Nausées ou nausées aggravées 145 (64) 15 (7) 0 Diarrhée SAP ou selles molles 125 (55) 16 (7) 2 (1) Constipation ou constipation aggravée 99 (43) 5 (2) 0 Patients traités par bortézomib par voie intraveineuse
à raison de 1,3 mg/m2/dose (N = 228) Classe de systèmes-organes Tous les
événement
s
n (%)
Événements de
grade 3 n (%)
Événements de grade 4 n (%)
Vomissements SAP 82 (36) 16 (7) 1 (< 1) Douleurs abdominales SAP, douleur abdominale
haute, gêne abdominale 45 (20) 5 (2) 0
Dyspepsie 30 (13) 0 0 Troubles généraux et anomalies au site d’administration
Asthénie (fatigue, faiblesse, malaise, fatigue
aggravée, léthargie) 149 (65) 42 (18) 1 (< 1)
Pyrexie 82 (36) 9 (4) 0 Œdème périphérique, œdème des
membres inférieurs, enflure périphérique2 48 (21) 2 (1) 0
Frissons 27 (12) 1 (< 1) 0 Douleur SAP 22 (10) 3 (1) 0 Infections et infestations Infection des voies respiratoires supérieures SAP 41 (18) 0 0 Zona (y compris à plusieurs dermatomes ou
disséminé) 26 (11) 2 (1) 0
Pneumonie SAP 23 (10) 12 (5) 0 Troubles du métabolisme et de la nutrition Anorexie, baisse de l’appétit SAP 99 (43) 6 (3) 0 Déshydratation 42 (18) 15 (7) 0 Perte de poids, retard staturo-pondéral3 26 (11) 2 (1) 0 Affections musculosquelettiques et du tissu conjonctif
Arthralgie, raideur articulaire 63 (28) 11 (5) 0 Douleur aux membres 59 (26) 16 (7) 0 Crampes musculaires, spasmes musculaires,
raideur musculaire, myalgie 60 (26) 8 (4) 0
Douleur osseuse, douleur osseuse aggravée 39 (17) 11 (5) 0 Douleur lombaire 31 (14) 9 (4) 0 Affections du système nerveux
Neuropathie périphérique SAP, neuropathie
périphérique aggravée, neuropathie sensitive
périphérique
84 (37)
31 (14)
0
Céphalées SAP 63 (28) 8 (4) 0 Étourdissements (à l’exclusion du vertige) 48 (21) 3 (1) 0 Paresthésie, sensation de brûlure SAP 32 (14) 5 (2) 0 Dysgueusie 29 (13) 1 (< 1) 0 Hypoesthésie 26 (11) 1 (< 1) 0 Affections psychiatriques Insomnie 62 (27) 3 (1) 0 Anxiété NCA 32 (14) 0 0 Affections respiratoires, thoraciques et
médiastinales
es
Dyspnée SAP, dyspnée d’effort, exacerbation
d’une dyspnée 66 (29) 8 (4) 1 (< 1)
Toux 39 (17) 1 (< 1) 0 Patients traités par bortézomib par voie intraveineuse
à raison de 1,3 mg/m2/dose (N = 228) Classe de systèmes-organes Tous les
événement
s
n (%)
Événements de
grade 3
n (%)
Événements de grade 4 n (%)
Épistaxis 23 (10) 1 (< 1) 0 Affections de la peau et du tissu sous-cutané
Éruption cutanée SAP, éruption cutanée
prurigineuse, éruption cutanée érythémateuse,
éruption cutanée généralisée, éruption cutanée
maculaire, éruption cutanée papuleuse,
érythème, urticaire SAP
63 (28)
1 (< 1)
0
Prurit SAP, prurit généralisé 28 (12) 0 0 Affections vasculaires
Hypotension orthostatique, hypotension SAP,
hypotension posturale 27 (12) 8 (4) 0
SAP : sans autre précision NCA : non classé ailleurs
- 1. Termes préconisés appliqués à la CSO (Classe de systèmes-organes) des affections hématologiques et du système lymphatique ou à celui des investigations.
- 2. Termes préconisés appliqués à la CSO des troubles généraux et des anomalies au site d’administration ou à celui des affections musculosquelettiques et des tissus conjonctifs.
- 3. Termes préconisés appliqués à la CSO des investigations ou à celui des affections du métabolisme et de la nutrition.
Tableau 14 – Événements indésirables signalés le plus fréquemment (> 10 % de l’ensemble) dans l’étude de phase II sur le lymphome du manteau
Classe de systèmes-organes
Patients traités par le bortézomib par voie intraveineuse à raison de 1,3 mg/m2/dose (N = 155)
Tous les événements
n (%)
> Grade 3 n (%)
Affections hématologiques et du système lymphatique
Thrombopénie 33 (21) 17 (11) Anémie 27 (17) 4 (3) Affections gastro-intestinales Constipation 77 (50) 4 (3) Diarrhée 73 (47) 11 (7) Nausées 68 (44) 4 (3) Vomissements 42 (27) 4 (3) Douleurs abdominales 24 (15) 8 (5) Troubles généraux et anomalies au site d’administration
États asthéniques 112 (72) 29 (19) Œdème 44 (28) 4 (3) Pyrexie 30 (19) 2 (1) Infections et infestations Infection des voies respiratoires supérieures 24 (15) 1 (< 1) Troubles du métabolisme et de la nutrition Diminution de l’appétit 60 (39) 5 (3) Affections musculosquelettiques et du tissu conjonctif Arthralgie 20 (13) 2 (1) Myalgie 15 (10) 0 Affections du système nerveux
Classe de systèmes-organes
Patients traités par le bortézomib par voie intraveineuse à raison de 1,3 mg/m2/dose (N = 155)
Tous les événements
n (%)
> Grade 3 n (%)
Neuropathie périphérique1 85 (55) 20 (13) Étourdissements (à l’exclusion du vertige) 36 (23) 5 (3) Céphalées 26 (17) 0 Affections psychiatriques Insomnie 33 (21) 1 (< 1) Affections respiratoires, thoraciques et médiastinales Dyspnée 35 (23) 7 (5) Toux 30 (19) 0 Affections de la peau et du tissu sous-cutané Éruption cutanée 43 (28) 4 (3) Affections vasculaires Hypotension 23 (15) 5 (3)
- 1. Le terme « neuropathie périphérique » comprend toutes les entités rassemblées sous le terme « neuropathie périphérique NCA » (neuropathie périphérique SAP, neuropathie périphérique aggravée, neuropathie périphérique sensitive, neuropathie périphérique motrice et neuropathie SAP).
Étude à répartition aléatoire de phase III chez des patients atteints de lymphome du manteau non traité antérieurement (bortézomib intraveineux)
Les données d’innocuité se rapportant aux patients atteints de lymphome du manteau non traité antérieurement ont été évaluées dans une étude de phase III dans laquelle 240 patients ont reçu du bortézomib à la dose recommandée de 1,3 mg/m2 en association avec du rituximab, du cyclophosphamide, de la doxorubicine et de la prednisone [VcR-CAP], tandis que 242 autres ont été traités par l’association rituximab plus cyclophosphamide, doxorubicine, vincristine et prednisone [R-CHOP]. En général, le profil d’innocuité du bortézomib observé chez ces patients était comparable à celui observé chez les patients atteints de myélome multiple. Les effets indésirables ayant été signalés le plus fréquemment sont présentés dans le tableau 15. Les effets indésirables de grade ≥ 3 les plus fréquents (≥ 10 %) ont été la neutropénie (VcR-CAP : 83 % vs R-CHOP : 65 %), la thrombocytopénie (VcR-CAP : 56 % vs R-CHOP : 5 %), la leucopénie (VcR-CAP : 43 % vs R- CHOP : 27 %), la lymphopénie (VcR-CAP : 25 % vs R-CHOP : 7 %), l’anémie (VcR-CAP : 13 % vs R-CHOP : 11 %) et la neutropénie fébrile (15 % vs 13 %).
La fréquence d’effets indésirables hémorragiques (grade ≥ 3) associés à une faible numération plaquettaire (grade ≥ 3) dans un même cycle ou dans un cycle antérieur, jusqu’à la fin de l’événement hémorragique, a été de 1 % (3 patients) dans le groupe VcR-CAP et de < 1 % (1 patient) dans le groupe R-CHOP. Tous les événements hémorragiques se sont résorbés sans séquelles dans le groupe VcR-CAP.
Des infections ont été signalées chez 31 % des patients du groupe VcR-CAP et chez 23 % des patients du groupe R-CHOP. Des infections des voies respiratoires et des infections pulmonaires ont été signalées, sous le terme préférentiel prédominant de pneumonie (VcR-CAP : 8 % vs R- CHOP : 5 %). La fréquence de réactivation du virus varicelle-zona était de 4,6 % dans le groupe VcR-CAP et de 0,8 % dans le groupe R-CHOP. Un amendement du protocole a rendu obligatoire la prophylaxie antivirale.
Le traitement a été abandonné en raison d’effet indésirable chez 7,9 % des sujets du groupe VcR-CAP, mais chez seulement 5,8 % des sujets du groupe R-CHOP. L’effet indésirable ayant le plus souvent entraîné l’abandon du traitement a été la neuropathie périphérique sensitive (1,3 % dans le groupe VcR-CAP comparativement à 0,4 % dans le groupe R-CHOP).
Tableau 15 – Effets indésirables de grade 3 et de grade ≥ 4 signalés le plus fréquemment (≥ 5 %) dans l’étude de phase III sur le traitement du lymphome du manteau par VcR-CAP ou R-CHOP
| VcR-CAP n = 240 | R-CHOP n = 242 | |||||
Classe de systèmes-organes Terme préférentiel | Total n (%) | Toxicité de grade 3 n (%) | Toxicité de grade ≥ 4 n (%) | Total n (%) | Toxicité de grade 3 n (%) | Toxicité de grade ≥ 4 n (%) |
| Troubles des systèmes hématopoïétique et lymphatique | ||||||
| Neutropénie | 209 (87) | 32 (13) | 168 (70) | 172 (71) | 31 (13) | 125 (52) |
| Leucopénie | 116 (48) | 34 (14) | 69 (29) | 87 (36) | 39 (16) | 27 (11) |
| Anémie | 106 (44) | 27 (11) | 4 (2) | 71 (29) | 23 (10) | 4 (2) |
| Thrombocytopénie | 172 (72) | 59 (25) | 76 (32) | 42 (17) | 9 (4) | 3 (1) |
| Neutropénie fébrile | 41 (17) | 24 (10) | 12 (5) | 33 (14) | 17 (7) | 15 (6) |
| Lymphopénie | 68 (28) | 25 (10) | 36 (15) | 28 (12) | 15 (6) | 2 (1) |
| Troubles du système nerveux | ||||||
Neuropathie sensitive périphérique | 53 (22) | 11 (5) | 1 (< 1) | 45 (19) | 6 (3) | 0 |
| Neuropathie périphérique | 18 (8) | 4 (2) | 0 | 18 (7) | 2 (1) | 0 |
| Hypoesthésie | 14 (6) | 3 (1) | 0 | 13 (5) | 0 | 0 |
| Paresthésie | 14 (6) | 2 (1) | 0 | 11 (5) | 0 | 0 |
| Névralgie | 25 (10) | 9 (4) | 0 | 1 (< 1) | 0 | 0 |
| Troubles généraux et problèmes au point d’administration | ||||||
| Fatigue | 43 (18) | 11 (5) | 1 (< 1) | 38 (16) | 5 (2) | 0 |
| Pyrexie | 48 (20) | 7 (3) | 0 | 23 (10) | 5 (2) | 0 |
| Asthénie | 29 (12) | 4 (2) | 1 (< 1) | 18 (7) | 1 (< 1) | 0 |
Œdème périphérique | 16 (7) | 1 (< 1) | 0 | 13 (5) | 0 | 0 |
| Troubles gastro-intestinaux | ||||||
| Nausées | 54 (23) | 1 (< 1) | 0 | 28 (12) | 0 | 0 |
| Constipation | 42 (18) | 1 (< 1) | 0 | 22 (9) | 2 (1) | 0 |
| Stomatite | 20 (8) | 2 (1) | 0 | 19 (8) | 0 | 1 (< 1) |
| Diarrhée | 59 (25) | 11 (5) | 0 | 11 (5) | 3 (1) | 1 (< 1) |
| Vomissements | 24 (10) | 1 (< 1) | 0 | 8 (3) | 0 | 0 |
| Distension abdominale | 13 (5) | 0 | 0 | 4 (2) | 0 | 0 |
| Infections et infestations | ||||||
| Pneumonie | 20 (8) | 8 (3) | 5 (2) | 11 (5) | 5 (2) | 3 (1) |
| Troubles de la peau et des tissus sous-cutanés | ||||||
| Alopécie | 31 (13) | 1 (< 1) | 1 (< 1) | 33 (14) | 4 (2) | 0 |
| Troubles métaboliques et nutritionnels | ||||||
| Hyperglycémie | 10 (4) | 1 (< 1) | 0 | 17 (7) | 10 (4) | 0 |
Diminution de l’appétit | 36 (15) | 2 (1) | 0 | 15 (6) | 1 (< 1) | 0 |
| Hypokaliémie | 11 (5) | 3 (1) | 1 (< 1) | 6 (3) | 1 (< 1) | 0 |
| Troubles vasculaires | ||||||
| Hypertension | 15 (6) | 1 (< 1) | 0 | 3 (1) | 0 | 0 |
| Troubles psychiatriques | ||||||
| Insomnie | 16 (7) | 1 (< 1) | 0 | 8 (3) | 0 | 0 |
Légende : R-CHOP = rituximab, cyclophosphamide, doxorubicine, vincristine et prednisone; VcR-CAP = bortézomib, rituximab, cyclophosphamide, doxorubicine et prednisone.
Résumé des essais cliniques comparant l’administration par voie intraveineuse et sous- cutanée de bortézomib chez les patients atteints d’un myélome multiple en rechute
L’innocuité et l’efficacité du bortézomib administré par voie sous-cutanée ont été évaluées dans le cadre d’une étude de phase III à la dose recommandée de 1,3 mg/m2. Il s’agissait d’une étude comparative avec répartition aléatoire évaluant le bortézomib administré par voie intraveineuse et par voie sous-cutanée chez 222 patients atteints d’un myélome multiple en rechute. Les données d’innocuité présentées ci-dessous et au tableau 16 reflètent l’exposition au bortézomib administré par voie sous-cutanée (n = 147) et par voie intraveineuse (n = 74).
Tableau 16 – Incidence des effets indésirables du bortézomib signalés chez > 10 % des patients dans l’étude de phase III sur le myélome multiple en rechute comparant le bortézomib administré par voie intraveineuse (i.v.) et sous-cutanée (s.-c.)
IV SC Classe de systèmes-organes (N = 74)
(N = 147) Total Grade de toxicité, n (%) Total Grade de toxicité, n (%) Terme recommandé n (%) 3 > 4 n (%) 3 > 4 Affections hématologiques et du système lymphatique
Anémie 26 (35) 6 (8) 0 53 (36) 14 (10) 4 (3) Leucopénie 16 (22) 4 (5) 1 (1) 29 (20) 9 (6) 0 Neutropénie 20 (27) 10 (14) 3 (4) 42 (29) 22 (15) 4 (3) Thrombopénie 27 (36) 8 (11) 6 (8) 52 (35) 12 (8) 7 (5) Affections gastro-intestinales Douleur abdominale 8 (11) 0 0 5 (3) 1 (1) 0 Douleur abdominale haute 8 (11) 0 0 3 (2) 0 0 Constipation 11 (15) 1 (1) 0 21 (14) 1 (1) 0 Diarrhée 27 (36) 3 (4) 1 (1) 35 (24) 2 (1) 1 (1) Nausées 14 (19) 0 0 27 (18) 0 0 Vomissements 12 (16) 0 1 (1) 17 (12) 3 (2) 0 Troubles généraux et anomalies au site d’administration
Asthénie 14 (19) 4 (5) 0 23 (16) 3 (2) 0 Fatigue 15 (20) 3 (4) 0 17 (12) 3 (2) 0 Pyrexie 12 (16) 0 0 28 (19) 0 0 Infections et infestations Zona 7 (9) 1 (1) 0 16 (11) 2 (1) 0 Investigations Perte de poids 2 (3) 1 (1) 0 22 (15) 0 0 Troubles du métabolisme et de la nutrition
Diminution de l’appétit 7 (9) 0 0 14 (10) 0 0 Affections musculosquelettiques et du tissu conjonctif
Douleur d’un membre 8 (11) 2 (3) 0 8 (5) 1 (1) 0 Douleur dorsale 8 (11) 1 (1) 1 (1) 21 (14) 1 (1) 0 Affections du système nerveux IV SC Classe de systèmes-organes (N = 74)
(N = 147) Total Grade de toxicité, n (%) Total Grade de toxicité, n (%) Terme recommandé n (%) 3 > 4 n (%) 3 > 4 Céphalée 8 (11) 0 0 5 (3) 0 0 Névralgie 17 (23) 7 (9) 0 35 (24) 5 (3) 0 Neuropathie périphérique sensitive
(NCA)
39 (53) 11 (15) 1 (1) 56 (38) 8 (5) 1 (1)
Affections psychiatriques
Insomnie 8 (11) 0 0 18 (12) 0 0 Affections respiratoires, thoraciques et médiastinales
Dyspnée 9 (12) 2 (3) 0 11 (7) 2 (1) 0 Affections vasculaires
Hypertension 3 (4) 0 0 14 (10) 3 (2) 0 Remarque : Les pourcentages dans la colonne « Total » pour chaque groupe ont été calculés en utilisant le nombre de sujets dans chaque groupe comme dénominateur. Les pourcentages des sous-groupes de grade de toxicité ont été calculés en utilisant le nombre de sujets dans chaque groupe comme dénominateur.
NCA : Non classé ailleurs
En général, les données sur l’innocuité étaient similaires pour les groupes de traitement sous- cutané et intraveineux. On a observé des différences sur le plan des taux d’événements indésirables de grade > 3. On a signalé des différences supérieures à 5 % pour ce qui est de la névralgie (3 % [s.-c.] p/r à 9 % [i.v.]), de la neuropathie périphérique (6 % [s.-c.] p/r à 16 % [i.v.]) et de la thrombopénie (13 % [s.-c.] p/r à 19 % [i.v.]).
On a signalé que 6 % des patients avaient subi une réaction indésirable locale avec l’administration sous-cutanée, principalement une rougeur. On a signalé des réactions sévères chez seulement deux sujets (1 %). Ces réactions locales sévères comprenaient un cas de prurit et un cas de rougeur. Elles ont rarement donné lieu à des modifications de la dose et se sont toutes résorbées dans un intervalle médian de six jours.
Des effets indésirables médicamenteux ont nécessité une réduction de la dose chez 31 % des patients du groupe recevant le traitement par voie sous-cutanée, comparativement à 43 % de ceux du groupe recevant le traitement par voie intraveineuse. Les événements indésirables les plus fréquents ayant donné lieu à une réduction de la dose comprenaient la neuropathie périphérique sensitive (17 % [s.-c.] comparativement à 31 % [i.v.]) et la névralgie (11 % [s.-c.] comparativement à19 % [i.v.]).
Événements indésirables graves et événements ayant entraîné l’arrêt du traitement dans l’étude comparant le bortézomib administré par voie sous-cutanée et par voie intraveineuse dans le traitement du myélome multiple en rechute
La fréquence des événements indésirables graves était similaire dans le groupe de traitement sous-cutané (36 %) et dans le groupe de traitement intraveineux (35 %). Les événements indésirables graves le plus fréquemment signalés dans le groupe de traitement sous-cutané étaient la pneumonie (6 %) et la pyrexie (3 %). Dans le groupe de traitement intraveineux, les effets indésirables graves le plus souvent signalés étaient la pneumonie (7 %), la diarrhée (4 %), la neuropathie périphérique sensitive (3 %) et l’insuffisance rénale (3 %).
Dans le groupe de traitement sous-cutané, 27 patients (18 %) ont arrêté le traitement à l’étude en raison d’un événement indésirable médicamenteux, comparativement à 17 patients (23 %) dans le groupe de traitement intraveineux. Parmi les 147 patients ayant reçu le traitement par voie sous-cutanée, les événements médicamenteux signalés le plus fréquemment comme raison d’arrêt du médicament étaient la neuropathie périphérique sensitive (5 %) et la névralgie (5 %). Parmi les 74 patients ayant reçu le traitement par voie intraveineuse, les événements indésirables médicamenteux signalés le plus fréquemment comme raison d’arrêt du médicament étaient la neuropathie périphérique sensitive (9 %) et la névralgie (9 %).
Deux patients du groupe de traitement sous-cutané et un patient (1 %) du groupe de traitement intraveineux sont décédés en raison d’un événement indésirable médicamenteux survenu pendant le traitement. Dans le groupe de traitement sous-cutané, les causes de décès étaient la pneumonie (1 cas) et la mort subite (1 cas). Dans le groupe de traitement intraveineux, la cause du décès était une insuffisance coronarienne.
Événements indésirables graves survenus au cours d’autres études cliniques (hémopathies malignes ou tumeurs solides)
Les événements indésirables graves suivants, considérés comme importants sur le plan clinique et non décrits ci-dessus, ont été signalés au cours d’essais cliniques chez des patients traités par le bortézomib en monothérapie ou en association avec d’autres agents chimiothérapeutiques. Ces études ont été menées auprès de patients présentant des hémopathies malignes ou des tumeurs solides.
Affections hématologiques et du système lymphatique : coagulation intravasculaire disséminée.
Affections cardiaques : angine de poitrine, aggravation d’une fibrillation auriculaire, flutter auriculaire, bradycardie, arrêt sinusal, amylose cardiaque, arrêt cardiaque, insuffisance cardiaque congestive, ischémie myocardique, infarctus du myocarde, péricardite, épanchement péricardique, œdème pulmonaire, tachycardie ventriculaire.
On a signalé un cas de torsades de pointes (non décrit ci-dessus) chez un patient recevant le bortézomib; on n’a pas établi de relation causale.
Affections de l’oreille et du labyrinthe : altération de l’audition.
Affections oculaires : diplopie.
Affections gastro-intestinales : ascites, dysphagie, fécalome, gastroentérite, gastrite hémorragique, hémorragie gastro-intestinale, hématémèse, gastro-duodénite hémorragique, iléus paralytique, obstruction du gros intestin, obstruction intestinale paralytique, obstruction de l’intestin grêle, perforation du gros intestin, stomatite, méléna, pancréatite aiguë.
Troubles généraux et anomalies au point d’administration : érythème au point d’injection. Affections hépatobiliaires : cholestase, hémorragie hépatique, hyperbilirubinémie, thrombose de la veine porte, hépatite et insuffisance hépatique.
Troubles du système immunitaire : réaction anaphylactique, hypersensibilité médicamenteuse, réaction immunitaire de type III, insuffisance rénale aiguë (néphropathie glomérulaire proliférative), polyarthrite diffuse et éruption cutanée.
Infections et infestations : aspergillose, bactériémie, infection urinaire, infection herpétique, listériose, choc septique, toxoplasmose, candidose orale.
Blessures, intoxication et complications liées aux interventions : fracture du squelette, hématome sous-dural.
Troubles du métabolisme et de la nutrition : hypocalcémie, hyperuricémie, hypokaliémie, hyperkaliémie, hypernatrémie, hyponatrémie, syndrome de lyse tumorale.
Affections du système nerveux : ataxie, coma, étourdissement, dysarthrie, dysautonomie, encéphalopathie, paralysie crânienne, grand mal, accident cérébral hémorragique, dysfonction motrice, compression de la moelle épinière, paralysie, paraplégie, accident ischémique transitoire. Affections psychiatriques : agitation, confusion, modifications de l’état mental, trouble psychotique, idées suicidaires.
Affections rénales et urinaires : calcul rénal, hydronéphrose bilatérale, spasme de la vessie, hématurie, cystite hémorragique, incontinence urinaire, rétention d’urine, insuffisance rénale (aiguë et chronique), glomérulonéphrite proliférative.
Affections respiratoires, thoraciques et médiastinales : syndrome respiratoire aigu sévère, pneumonie par aspiration, atélectasie, exacerbation d’une maladie pulmonaire obstructive chronique, dysphagie, épistaxis, hémoptysie, hypoxie, infiltration pulmonaire, épanchement pleural, pneumopathie inflammatoire, détresse respiratoire, insuffisance respiratoire.
Affections cutanées et sous-cutanées : urticaire, œdème de la face, vascularite leucocytoclasique.
Affections vasculaires : accident vasculaire cérébral, thrombose veineuse profonde, embolie périphérique, embolie pulmonaire, hypertension pulmonaire.
8.4 Résultats anormaux des épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
On s’attend à trouver des anomalies hématologiques chez les patients souffrant de myélome multiple à un stade avancé. Dans le cas du bortézomib, on a observé une thrombopénie cyclique, le nombre de plaquettes diminuant progressivement pendant la période d’administration du produit (jours 1 à 11), pour revenir à la valeur de départ pendant la période de repos (jours 12 à 21), lors de chaque cycle de traitement. Le taux d’hémoglobine et la numération absolue des neutrophiles (NAN) ont eu tendance à augmenter au cours de tous les cycles de traitement, en particulier à la suite d’une évolution favorable de la maladie sous-jacente. On a observé une tendance à la baisse de la numération absolue des lymphocytes pendant les 8 cycles de traitement; on n’a cependant remarqué aucune tendance particulière pour chaque cycle. On a observé des effets sur les taux d’électrolytes et de calcium (hyperkaliémie et hypokaliémie, hypernatrémie et hyponatrémie, hypercalcémie et hypocalcémie), de même qu’une hypophosphatémie, une hypochlorémie et une hypomagnésiémie.
8.5 Effets indésirables signalés après la commercialisation du produit
Les événements indésirables suivants ont été signalés après la mise sur le marché du médicament :
- Affections hématologiques et du système lymphatique : microangiopathie thrombotique;
- Affections oculaires : chalazion/blépharite;
- Événements psychiatriques ou neurologiques : crises convulsives, altérations de l’état mental, encéphalopathie, psychose aiguë, détérioration de l’acuité auditive bilatérale, dysautonomie, syndrome d’encéphalopathie postérieure réversible, neuropathie autonome, neuropathie optique et cécité, leucoencéphalopathie multifocale progressive (infection par le virus de John Cunningham [JC]), syndrome de Guillain-Barré, polyneuropathie démyélinisante.
- Événements cardiovasculaires : tachycardie, insuffisance cardiaque, tamponnade cardiaque, péricardite, arrêt cardiaque et cardiopulmonaire, bloc cardiaque complet, choc cardiogénique.
- Événements pulmonaires : hypertension artérielle pulmonaire, pneumopathie inflammatoire, insuffisance respiratoire, hémorragie alvéolaire pulmonaire, épanchement pleural, œdème pulmonaire aigu, pneumopathie infiltrante diffuse aiguë.
- Événements hémorragiques graves : hémorragie sous-arachnoïdienne, hémorragie cérébrale, coagulation intravasculaire disséminée, accident ischémique cérébral, colite ischémique, ischémie de la moelle épinière.
- Événements d’hypersensibilité : maladies des complexes immuns, œdème de Quincke, réaction anaphylactique.
- Anomalies hépatiques, biliaires et pancréatiques : augmentation des taux de transaminases, de phosphatase alcaline et de gamma-glutamyl-transférase; lésions hépatocellulaires; hépatite; pancréatite.
- Anomalies rénales : insuffisance rénale aiguë, syndrome néphrotique, acidose tubulaire rénale, nécrose rénale, syndrome hémolytique et urémique, perte de greffon et perte de greffon rénal.
- Infections bactériennes et virales : septicémie et choc septique, herpès méningo-encéphalitique, herpès ophtalmique.
- Affections de la peau et du tissu sous-cutané : syndrome de Stevens-Johnson, syndrome de Lyell, dermatose aiguë fébrile neutrophilique (syndrome de Sweet), vascularite leucocytoclasique.
- Troubles gastro-intestinaux : colite ischémique, iléus paralytique, occlusion intestinale.
- Troubles du métabolisme et de la nutrition : hypercalcémie et hypocalcémie, hyperkaliémie et hypokaliémie, hyponatrémie grave, sécrétion inappropriée d’hormone antidiurétique, syndrome de lyse tumorale.
- Autres : amylose.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Le bortézomib est un substrat d’isoenzymes 3A4, 2C19, 1A2, 2D6 et 2C9 du cytochrome P450 (CYP) des microsomes hépatiques humains, ainsi qu’un faible inhibiteur des isoenzymes CYP1A2, 2C9, 2D6 et 3A4 (CI50 ≥ 30 µM ou 11,5 µg/mL) et de l’isoenzyme CYP2C19 (CI50 ≥ 18 µM ou 6,9 µg/mL).
Tableau 17 – Interactions médicament-médicament potentielles ou établies
| Classe pharmacologique/Nom | Source de | Effet | Commentaire clinique | ||||
| commun | preuve | ||||||
Inducteurs puissants du CYP3A4 (p. ex. rifampine, carbamazépine, phénytoïne, phénobarbital et millepertuis) | EC | D’après les données provenant de 6 patients, la rifampine, inducteur puissant du CYP3A4, a entraîné une réduction de 45 % de l’ASC moyenne du bortézomib. | L’administration concomitante de bortézomib pour injection et d’inducteurs puissants du CYP3A4 n’est pas recommandée, car cette combinaison peut réduire l’efficacité. | ||||
Inducteurs faibles du CYP3A4 (p. ex. dexaméthasone) | EC | D’après les données provenant de 7 patients, aucun effet significatif sur la pharmacocinétique du bortézomib n’a été observé. | |||||
| Inhibiteurs puissants du CYP3A (p. ex. kétoconazole) | EC | D’après les données provenant de 12 patients, l’ASC moyenne du bortézomib a accusé une augmentation de 35 % (IC90 % : 1,032 – 1,772) en présence de kétoconazole. | L’administration concomitante de bortézomib pour injection et d’inhibiteurs puissants du CYP3A4, comme le kétoconazole ou le ritonavir, commande la prudence. | ||||
Inhibiteurs puissants du CYP2C19 (p. ex. oméprazole) | EC | D’après les données provenant de 17 patients, aucun effet significatif sur la pharmacocinétique du bortézomib n’a été observé. | |||||
| Melphalan-prednisone | EC | D’après les données provenant de 21 patients, l’ASC moyenne du bortézomib a accusé une augmentation de 17 %. | |||||
| Hypoglycémiants oraux | EC | Des cas d’hypoglycémie et d’hyperglycémie ont été signalés chez des patients ayant reçu des hypoglycémiants oraux. | Une surveillance étroite de la glycémie et un ajustement de la dose des antidiabétiques peuvent être nécessaires chez les patients sous antidiabétiques oraux qui reçoivent un traitement concomitant par le bortézomib pour injection. | ||||
Légende : ÉC = Étude de cas; EC = Essai clinique; T = Interaction théorique
9.5 Interactions médicament-aliments
On n’a pas établi s’il existe des interactions entre ce médicament et les aliments.
9.6 Interactions médicament-plantes médicinales
On n’a pas établi s’il existe des interactions entre ce médicament et les plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
On n’a pas établi s’il existe des interactions entre ce médicament et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le bortézomib est un inhibiteur réversible de l’activité chymotrypsinique du protéasome 26S dans les cellules de mammifères. Le protéasome 26S est un complexe protéique de grande taille qui dégrade les protéines ubiquitinées. La voie ubiquitine-protéasome joue un rôle essentiel dans la régulation de la concentration de protéines spécifiques, maintenant ainsi l’homéostasie à l’intérieur des cellules. L’inhibition du protéasome 26S empêche cette protéolyse ciblée, ce qui peut avoir des répercussions sur les enchaînements de signaux au sein de la cellule. Cette perturbation des mécanismes homéostatiques normaux peut provoquer la mort de la cellule.
L’inhibition des protéasomes médiée par le bortézomib affecte les cellules cancéreuses de plusieurs façons, entre autres en modifiant les protéines qui règlent la progression du cycle cellulaire et l’activation du facteur nucléaire kappa B (NF-κB). L’inhibition des protéasomes entraîne l’arrêt du cycle cellulaire et l’apoptose. Le facteur NF-κB est un facteur de transcription dont l’activation est requise à de nombreux stades de la tumorigenèse, y compris la croissance et la survie cellulaires, l’angiogenèse, les interactions intercellulaires et les métastases.
Le mécanisme d’action du bortézomib suggère qu’il doit être actif sur le lymphome du manteau. L’inhibition du protéasome bloque la dégradation de la protéine IkB et inhibe le facteur nucléaire NF-kB. Le facteur NF-kB active la transcription de nombreux gènes qui inhibent l’apoptose et favorisent la prolifération cellulaire dans les cellules lymphomateuses. L’inhibition du protéasome conduit aussi à l’accumulation de p27 et d’autres inhibiteurs de la cycline D kinase. Des taux peu élevés de p27 sont corrélés à une faible survie chez les patients atteints de lymphome du manteau.
In vitro, le bortézomib affecte la capacité des cellules du myélome d’interagir avec l’environnement de la moelle osseuse. L’activité des protéasomes des cellules du sang périphérique et/ou du sang entier concentré a été mesurée par des épreuves de cinétique fluorogène, tant au niveau chymotrypsique que trypsique.
Des études in vivo sur un modèle de tumeur pulmonaire de Lewis, de carcinome humain de la prostate et de xénogreffes de plasmocytomes du myélome multiple ont montré que le bortézomib diminuait de façon dose-dépendante le volume de la tumeur lorsqu’il était administré par voie intraveineuse deux fois par semaine, en monothérapie, à raison de doses comprises entre 0,9 et 3,0 mg/m2.
10.2 Pharmacodynamie
Le bortézomib est un inhibiteur sélectif et réversible du protéasome, et des expériences ont démontré qu’il est cytotoxique pour divers types de cellules cancéreuses. Le bortézomib entraîne une réduction de la croissance tumorale in vivo dans de nombreux modèles précliniques de tumeurs, dont le myélome multiple.
Le degré d’inhibition du protéasome obtenu à la dose thérapeutique de 1,3 mg/m2 semble constant dans toutes les études. Le tableau 18 présente les données d’une étude de phase I portant sur un intervalle de doses (1,2 à 1,38 mg/m2) semblable à la dose utilisée dans les études de phase II (1,3 mg/m2), démontrant ainsi une inhibition maximale moyenne similaire ainsi qu’une variabilité interindividuelle tout aussi comparable.
Tableau 18 – Valeurs comparatives du degré d’inhibition du protéasome dans toutes ces études1
| Étude/Dose (mg/m2) | Cycle 1, jour 1, 1 heure après l’administration | ||
| N | Pourcentage moyen (%) d’inhibition de l’activité du protéasome 20S | Étendue (%) | |
| Étude LCC9834/00-31 de phase I (1,2 à 1,38) | 18 | 63 | 36 à 92 |
| Étude M34100-025 de phase II (1,3) | 141 | 61 | 14 à 97 |
| Étude M34100-024 de phase II (1,3) | 11 | 71 | 51 à 89 |
- 1. D’après une épreuve de sang entier.
Études pharmacologiques non cliniques sur l’innocuité
L’administration par voie i.v. de doses uniques égales ou supérieures à 3,0 mg/m2 (environ deux fois la dose clinique recommandée) à des singes a entraîné une perturbation de la régulation de la température, une accélération de la fréquence cardiaque suivie d’une hypotension progressive profonde, d’une bradycardie et de la mort dans les 12 à 14 heures suivant l’administration. Les doses égales ou supérieures à 1,2 mg/m2 ont provoqué des changements proportionnels à la dose à l’égard des paramètres cardiaques (Tableau 19).
Chez des chiens Beagle conscients munis de dispositifs de télémesure, l’administration d’une dose unique de bortézomib à 5,0 ou 6,0 mg/m2 a entraîné une baisse de la tension artérielle, une élévation de la fréquence cardiaque, ainsi qu’une baisse de la contractilité cardiaque et de la pression ventriculaire gauche en fin de diastole. Vingt-quatre heures après le traitement au bortézomib, les animaux ont réagi à des interventions pharmacologiques aiguës faisant appel à la dopamine et/ou à la phényléphrine par voie intraveineuse, et ont obtenu ainsi une amélioration des effets négatifs sur la tension et la contractilité (Tableau 19).
Chez des chiens Beagle conscients munis de dispositifs de télémesure, l’administration d’une dose unique de bortézomib à 1,3 mg/m2 n’a eu aucun effet sur la tension artérielle, la fréquence cardiaque, les intervalles à l’ECG ou la fréquence respiratoire. À 4,0 mg/m2, on a observé des selles molles, un ballonnement abdominal, des vomissements, une respiration difficile, un ralentissement du remplissage capillaire, les membres froids, les gencives froides, des tremblements des membres arrières, le léchage des babines, la salivation et un comportement abattu, ce qui a eu pour conséquence de sacrifier quatre des six chiens. En comparant les intervalles aux valeurs initiales obtenues avant l’administration de la dose, on a constaté un allongement de l’intervalle QTc (Tableau 19).
Tableau 19 – Résumé des études pharmacologiques sur l’innocuité
Titre de l’étude
Espèces/
Nbre d’animaux
Posologie/
voie
d’administration
Observations principales
Étude pharmacologique
sur l’innocuité
cardiovasculaire du
bortézomib administré à
des macaques de Buffon
munis de dispositifs de
télémesure1
Macaques de Buffon, 1
mâle/groupe (animaux
munis de
dispositifs de télémesure)
Administration par voie i.v. d’une dose unique de 1,2; 2,4; 3,0 et 3,6 mg/m2
Mortalité aux doses ≥ 3,0 mg/m2. Respiration rapide, selles molles ou diarrhée, tremblements et salivation excessive à la dose de 3,6 mg/m2, hypoactivité aux doses ≥ 3,0 mg/m2, vomissements aux doses ≥ 2,4 mg/m2.
↑ de la fréquence cardiaque et de la température corporelle; ↓ importante de la tension artérielle; mortalité dans les 13 ou 14 heures suivant l’administration de doses ≥ 3,0 mg/m2.
À la dose de 2,4 mg/m2 : ↑ de la fréquence cardiaque et de la température corporelle; ↓ de la tension artérielle pendant 12 à 24 heures; cyclicité affectée pendant 5 jours. À la dose de 1,2 mg/m2 : ↑ de la fréquence cardiaque, de la température corporelle et de la tension artérielle, cyclicité affectée pendant 1 jour.
Étude de recherche sur
l’innocuité
cardiovasculaire après
l’administration
intraveineuse du
bortézomib à des chiens
Beagle munis de
dispositifs de
télémesure1
Chiens Beagle, 4M/groupe lors de l’étude
définitive,
5M/groupe lors de l’étude
pilote (animaux munis de
dispositifs de télémesure)
Dose unique par voie i.v. à 5 mg/m2 (étude pilote) ou 6 mg/m2 (étude définitive)
↑ FC, ↓ TA, ↓ de la contractilité, ↓ de la pression ventriculaire gauche en fin de diastole, dans les 24 heures suivant l’administration.
Changements d’ECG : ↑ des intervalles PR, QRS, QT et QTc entre 12 et 22 heures après l’administration.
La réponse des animaux aux provocations réunies de la dopamine et de la
Titre de l’étude
Espèces/
Nbre d’animaux
Posologie/
voie
d’administration
Observations principales
phényléphrine avant et après l’administration n’a pas changé. De plus, les animaux ont répondu à l’administration aiguë de la dopamine et de la phényléphrine par une amélioration des effets négatifs sur la tension et la contractilité.
Effets cardiovasculaires
du bortézomib chez des
chiens Beagle conscients
munis de dispositifs de
télémesure
Chiens Beagle, 4M/groupe (animaux
munis de
dispositifs de télémesure)
Dose unique par voie i.v. à 1,3 mg/m2 et à 4,0 mg/m2
Mortalité à la dose de 4,0 mg/m2.
4,0 mg/m2 : ↑ FC, ↓ TA, ↓ FR, ↓ des intervalles PR et QT, avec allongement soutenu de l’intervalle QTc.
1,3 mg/m2 : absence de signes cliniques indésirables et absence d’effet concordant sur les paramètres hémodynamiques.
- 1. Étude non conforme aux bonnes pratiques de laboratoire
10.3 Pharmacocinétique
Une étude de phase I a été menée chez des patients atteints d’un myélome multiple en rechute afin de caractériser la pharmacocinétique du bortézomib après l’administration d’une dose unique et de doses multiples.
Tableau 20 – Résumé des paramètres pharmacocinétiques du bortézomib après administration d’un bolus intraveineux chez des patients atteints d’un myélome multiple récidivant
| Cmax (ng/mL) | t½ (h) | CL (L/h) | |
| Groupe ayant reçu 1,0 mg/m2 (n = 12) | |||
Moyenne après l’administration de la première dose | 57 | 102 | |
| Moyenne après l’administration de doses répétées | 67-106 | 40-193 | 15 |
| Groupe ayant reçu 1,3 mg/m2 (n = 12) | |||
Moyenne après l’administration de la première dose | 112 | 112 | |
| Moyenne après l’administration de doses répétées | 89-120 | 49-109 | 32 |
Dans la sous-étude de pharmacocinétique et de pharmacodynamie faisant partie d’un essai de phase III, après l’administration d’un bolus intraveineux ou d’une injection sous-cutanée d’une dose de 1,3 mg/m2 à des patients atteints d’un myélome multiple (n = 14 pour la voie i.v., n = 17 pour la voie s.-c.), l’exposition systémique totale après l’administration de doses répétées (ASCdernière observation) était comparable pour l’administration intraveineuse et sous-cutanée. La Cmax était inférieure après l’administration sous-cutanée (20,4 ng/mL) comparativement à l’administration intraveineuse (223 ng/mL).
Absorption
Lorsque le bortézomib pour injection est administré par voie intraveineuse, sa biodisponibilité est de 100 %.
Distribution
Le volume moyen de distribution du bortézomib variait entre 489 et 1 884 L/m2 après une administration par voie intraveineuse d’une dose unique ou de doses répétées de 1,0 mg/m2 ou 1,3 mg/m2 chez des patients atteints de myélome multiple. On peut donc supposer que le bortézomib se distribue largement dans les tissus périphériques. Dans une plage de concentrations comprise entre 10 et 1 000 ng/mL, la liaison du bortézomib aux protéines plasmatiques humaines in vitro atteignait en moyenne 83 %.
Métabolisme
Le bortézomib est principalement métabolisé par une déboronation médiée par le cytochrome P450, laquelle donne lieu à des métabolites qui subissent par la suite une hydroxylation. Les études in vitro indiquent que les isoenzymes CYP3A4 et 2C19 sont les principales isoenzymes responsables du métabolisme général du bortézomib (d’un point de vue quantitatif), tandis que les isoenzymes CYP1A2, 2C9 et 2D6 n’y contribuent que dans une faible mesure. Les métabolites du bortézomib déboroné évalués sont inactifs en tant qu’inhibiteurs du protéasome 26S. Le regroupement de données plasmatiques provenant de 8 patients, recueillies 10 et 30 minutes après l’administration du produit, indique que les niveaux plasmatiques de métabolites sont faibles par rapport à ceux du médicament mère.
Élimination
La voie d’élimination du bortézomib n’a pas été caractérisée chez l’être humain. Chez le rat, la principale voie d’élimination est l’excrétion biliaire, tandis que, chez le singe, l’élimination se fait davantage par les reins que par la bile ou les fèces.
Populations et cas particuliers
- Enfants, personnes âgées et insuffisance rénale
On ne dispose d’aucune donnée sur les effets du sexe, de la race, de l’âge (enfants et personnes âgées) et de la fonction rénale quant à la pharmacocinétique du bortézomib.
- Insuffisance hépatique
On a évalué l’effet de l’insuffisance hépatique (voir4 POSOLOGIE ET ADMINISTRATION, Tableau 18 pour la définition des insuffisances hépatiques) sur la pharmacocinétique du bortézomib chez 60 patients cancéreux, dont la dose du bortézomib variait entre 0,5 et 1,3 mg/m2. Comparativement aux patients ayant une fonction hépatique normale, l’insuffisance hépatique légère n’a pas modifié l’ASC normalisée en fonction de la dose du bortézomib. Toutefois, on a observé une augmentation d’environ 60 % des valeurs moyennes de l’ASC normalisée en fonction de la dose chez les patients atteints d’insuffisance hépatique modérée ou grave. On recommande l’administration d’une dose de départ plus faible chez les patients atteints d’insuffisance hépatique modérée ou grave, lesquels exigent une surveillance étroite.
Pharmacocinétique non clinique
Le profil cinétique et métabolique du bortézomib est similaire chez le rat et le singe. Lors des études de distribution chez le rat et le singe, le bortézomib était rapidement distribué après l’administration i.v. Les concentrations tissulaires maximales de radioactivité se trouvaient initialement dans les organes excrétoires et métaboliques (rein et foie), dans certains tissus endocriniens (glande surrénale et hypophyse) et sécrétoires (glandes salivaires) et dans les régions à division cellulaire rapide (muqueuse du tube digestif, moelle osseuse et rate). Aucune radioactivité n’a été décelée dans le cerveau, la moelle épinière et les diverses régions de l’œil et du nerf optique. De la radioactivité a été décelée dans l’hypophyse et les plexus choroïdes, ce qui laisse supposer que la barrière hémato-encéphalique n’empêche pas la pénétration dans ces parties au moins du système nerveux central.
Dans la majorité des tissus étudiés, la concentration maximale de radioactivité a été observée une heure après l’administration. Dans quelques tissus tels que les ganglions lymphatiques, la rate et le thymus, la concentration maximale est apparue lors d’une mesure ultérieure (24 à 144 heures après l’administration). Des études évaluant l’efficacité du bortézomib chez un modèle souris ont également révélé la présence de concentrations de bortézomib marqué au 14C dans les tumeurs.
Les analyses, sur le plan cinétique, des résultats d’études portant sur des administrations répétées à des singes, en utilisant un schéma posologique comportant une administration intraveineuse deux fois par semaine pendant deux semaines suivies d’une semaine de repos, révèlent une augmentation de la demi-vie d’élimination terminale et une diminution de la clairance avec des doses répétées. L’aire sous la courbe des concentrations plasmatiques en fonction du temps (0 à 24 heures) a à peu près doublé entre le premier cycle et le deuxième cycle, sans entraîner d’autre augmentation de l’aire sous la courbe des concentrations au cycle 13 (Tableau 21).
Tableau 21 – Aire moyenne sous la courbe (ÉT) des concentrations plasmatiques de bortézomib en fonction du temps chez le singe ayant reçu 13 cycles de traitement, deux fois par semaine, 10 jours de repos
| 0,6 mg/m2 | 0,9 mg/m2 | 1,2 mg/m2 | |
| Sem. Cycle | t1/2-z Vz Cl ASC0-24 h (h) (L/kg) (L/h/kg) (h*ng/mL) | t1/2-z Vz Cl ASC0-24 h (h) (L/kg) (L/h/kg) (h*ng/mL) | t1/2-z Vz Cl ASC0-24 h (h) (L/kg) (L/h/kg) (h*ng/mL) |
| 1 1 | 2,65 13,7 3,57 12,3 -0,236 -3,69 -0,829 (2,69) | 9,91 22,2 1,9 34,6 (3,86) (4,88) (1,09) (10,4) | 7,78 17,6 1,74 51,3 (3,16) (5,59) (0,522) -10,6 |
| 5 2 | 12,9 15,1 0,841 45,1 (2,92) -3,27 -0,19 (7,73) | 12,4 11,7 0,676 82,9 (3,64) -3,22 (0,191) (15,2) | 9,68 10,5 0,778 111 (2,59) (2,72) (0,214) (29,5) |
| 37 13 | 47,9 26 0,644 38,5 (43,9) (12,8) -0,479 (5,56) | 130 49,5 0,309 58,4 (77,2) (10,2) (0,109) (13,8) | 95,3 53 0,395 72,8 (28,4) (18,9) (0,129) (13,8) |
| 38 13 | 55 26,4 0,429 45,4 (30,8) (5,68) (0,207) (10,9) | 46,7 26,5 0,388 74,9 (12) (9,42) -0,054 (17,8) | 53,4 31,7 0,423 92,3 (11,7) (6,75) (0,102) (14,3) |
La liaison du bortézomib aux protéines plasmatiques du rat, du macaque de Buffon et de l’être humain était similaire pour les trois espèces. Sur un intervalle de concentrations de bortézomib compris entre 10 et 1000 ng/mL, la liaison aux protéines in vitro atteignait en moyenne 84,9 % dans le plasma du rat, 72,4 % dans le plasma du macaque de Buffon, et 82,9 % dans le plasma humain. Le pourcentage de bortézomib lié aux protéines plasmatiques n’était pas concentration- dépendant.
Des études in vitro et in vivo indiquent que le bortézomib est fortement métabolisé chez le rat, le singe et l’humain, et qu’il produit plus de 30 métabolites par des voies métaboliques dépendantes ou non du cytochrome P450. On n’a pas constaté que la dégradation du bortézomib se faisait par les voies métaboliques de phase II, par exemple la glucuronidation et la sulfatation.
Il a été démontré que le bortézomib était un faible inhibiteur des isoenzymes recombinantes humaines exprimées du CYP, et les valeurs de la CI50 sont égales ou supérieures à 30 μM (ou 11,5 µg/mL) pour les isoenzymes CYP1A2, 2C9, 2D6 et 3A4, et elles sont égales ou supérieures à 18 μM (ou 6,9 µg/mL) pour l’isoenzyme CYP2C19. Le bortézomib n’a pas induit les isoenzymes CYP3A4 et CYP1A2 dans les cultures primaires d’hépatocytes humains. Par ailleurs, le bortézomib ne semble pas être un substrat de la glycoprotéine P et de plusieurs autres pompes à efflux.
Chez les rats, la radioactivité du bortézomib marqué au 14C est principalement excrétée dans la bile. Chez des rats intacts, 38,6 % de la dose radioactive administrée a été récupérée dans les fèces, 21,1 % dans l’urine, et 6,12 % dans l’air expiré dans les 72 heures suivant l’administration.
Chez le singe, la radioactivité du bortézomib marqué au 14C a été excrétée à la fois dans l’urine et la bile. Au cours des 24 premières heures, de 30 à 40 % de la radioactivité totale récupérée était excrétée dans l’urine ou les fèces. Le restant de la dose récupérée (c’est-à-dire 60 à 70 %) a été éliminé lentement au cours des 120 heures suivantes.
Il n’a pas été établi si le bortézomib traverse le placenta ou s’il passe dans le lait maternel.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Le bortézomib pour injection ne contient aucun agent de conservation antimicrobien.
Conditions d’entreposage de la poudre pour injection :
Les fioles scellées peuvent être conservées à une température comprise entre 15 °C et 30 °C. Pour les protéger de la lumière, ne pas les sortir de leur emballage d’origine.
Fioles à usage unique. Jeter toute portion inutilisée.
Conditions d’entreposage de la solution reconstituée :
Une fois reconstituée, la solution doit être administrée dans les 24 heures suivant sa préparation si elle est conservée dans la fiole d’origine ou dans une seringue à 25 °C. La durée totale de conservation de la solution reconstituée ne doit pas dépasser 24 heures si le produit est exposé à un éclairage intérieur normal.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Le bortézomib pour injection est un agent cytotoxique. Il faut prendre certaines précautions au moment de sa manipulation et de sa préparation. Il faut employer une technique aseptique appropriée étant donné que le bortézomib pour injection ne contient pas d’agent de conservation. Il est recommandé de porter des gants et des vêtements de protection pour éviter tout contact avec la peau.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Acide boronique (fraction biologiquement active) | Anhydride cyclique | |
| Nom propre | bortézomib | non disponible |
Nom chimique | Acide [(1R)-3-méthyl-1-[[(2S)-1-oxo-3-phényl-2- [(pyrazinylcarbonyl) amino]propyl]amino]butyl]boronique | N,N',N''-[2,4,6-Boroxintriyltris [[(1R)-3-méthylbutylidène] imino [(1S)-2-oxo-1-(phénylméthyl)-2,1-éthanediyl]]] trispyrazinecarboxamide |
Formule moléculaire | C19H25BN4O4 | C57H69B3N12O9 |
Masse moléculaire | 384,24 g/mol | 1098,67 g/mol |
Formule développée |
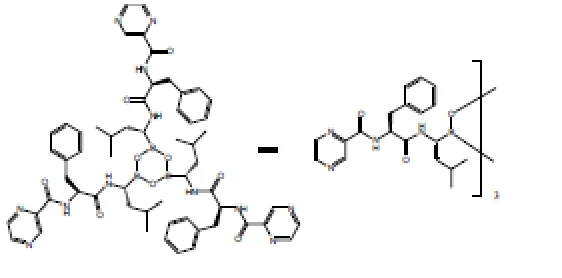
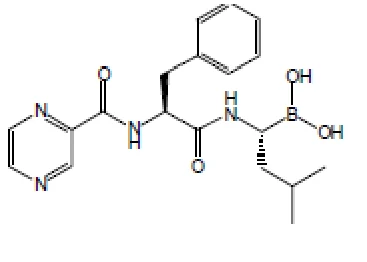
Propriétés physicochimiques : Le bortézomib est un acide boronique dipeptidyl modifié. Le médicament est fourni sous forme d’ester boronique de mannitol. Lorsqu’il est reconstitué, l’ester de mannitol est en équilibre avec son produit d’hydrolyse, l’acide boronique monomère. La substance pharmaceutique existe sous sa forme anhydride cyclique en tant que boroxine trimère.
Le bortézomib est une poudre blanche à blanc cassé. La solubilité du bortézomib, sous forme d’acide boronique monomère, est de 3,3 à 3,8 mg/mL dans l’eau, et le pH se situe entre 2 et 6,5.
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Myélome multiple
Étude clinique ouverte avec répartition aléatoire chez des patients atteints d’un myélome multiple non traité antérieurement (traitement de première intention)
Une étude clinique internationale prospective de phase III, avec répartition aléatoire (1:1) et ouverte menée auprès de 682 patients visait à déterminer si l’association VMP (bortézomib par voie intraveineuse; melphalan et prednisone par voie orale) entraînait une amélioration importante du délai avant progression (DAP) comparativement à l’association MP (melphalan et prednisone par voie orale) chez les patients atteints de myélome multiple non traité antérieurement.
Dans le groupe de traitement VMP, au cours des cycles 1 à 4, les sujets ont reçu le bortézomib à 1,3 mg/m2 par bolus intraveineux aux jours 1, 4, 8, 11, 22, 25, 29 et 32, suivi d’une période de repos de 10 jours (jours 33 à 42), et le melphalan à 9 mg/m2 et la prednisone à 60 mg/m2 par voie orale une fois par jour aux jours 1 à 4, suivi d’une période de repos de 38 jours (jours 5 à 42). Au cours des cycles 5 à 9, les sujets recevaient le bortézomib à raison de 1,3 mg/m2 par bolus intraveineux aux jours 1, 8, 22 et 29, suivi d’une période de repos de 13 jours (jours 30 à 42), et le melphalan à 9 mg/m2 et la prednisone à 60 mg/m2 par voie orale une fois par jour aux jours 1 à 4, suivis d’une période de repos de 38 jours (jours 5 à 42).
Dans le groupe de traitement MP, au cours des cycles 1 à 9, les patients ont reçu le melphalan à 9 mg/m2 et la prednisone à 60 mg/m2 par voie orale une fois par jour aux jours 1 à 4, suivis d’une période de repos de 38 jours (jours 5 à 42).
Le traitement était administré pendant un maximum de neuf cycles (environ 54 semaines) et était arrêté prématurément en cas de progression de la maladie ou de toxicité inacceptable (voir 4 POSOLOGIE ET ADMINISTRATION). Les données démographiques et les caractéristiques des patients au départ sont résumées dans le tableau 22.
Tableau 22 – Résumé des caractéristiques de départ des patients et de la maladie dans l’étude VISTA
Caractéristiques des patients
VMP
N = 344
MP
N = 338 Âge médian, ans (fourchette) 71,0 (57,90) 71,0 (48,91) Sexe : masculin/féminin 51 %/49 % 49 %/51 % Race : blanche/asiatique/noire/autres 88 %/10 %/1 %/1 % 87 %/11 %/2 %/0 % Indice fonctionnel de Karnofsky < 70 35 % 33 % Taux d’hémoglobine < 100 g/L 37 % 36 % Numération plaquettaire < 75 × 109/L < 1 % 1 % Caractéristiques de la maladie
Type de myélome (%) : IgG/IgA/chaîne légère 64 %/24 %/8 % 62 %/26 %/8 % Taux médian de β2-microglobuline (mg/L) 4,2 4,3 Taux médian d’albumine (g/L) 33,0 33,0 Clairance de la créatinine < 30 mL/min (n [%]) 20 (6 %) 16 (5 %) Stadification ISS : n (%)
I 64 (19) 64 (19) II 161 (47) 159 (47) III 119 (35) 115 (34) VMP = bortézomib-melphalan-prednisone; MP = melphalan-prednisone
Au moment de la troisième analyse intermédiaire prévue dans le protocole, le principal critère d’évaluation, soit le délai avant progression, était rempli, et on a proposé aux patients du groupe MP de recevoir le traitement VMP. Le DAP était défini comme étant le temps écoulé entre la randomisation (répartition aléatoire du traitement) et la date de la première observation d’une progression de la maladie ou d’une rechute après une réponse complète avec immunofixation négative. La survie sans progression (SSP), critère d’évaluation secondaire, était définie comme le temps écoulé entre la randomisation (répartition aléatoire du traitement) et la progression de la maladie ou le décès, selon la première éventualité. On a continué à suivre le taux de survie après l’analyse intermédiaire. Le suivi médian a été de 16,3 mois, avec un suivi additionnel de la survie globale jusqu’à 60,1 mois. Les résultats sur l’efficacité sont présentés dans le tableau 23 et les figures 1, 2 et 3.
Tableau 23 – Résumé des analyses d’efficacité de l’étude de phase III sur le myélome multiple non traité antérieurement1
| Critère d’efficacité | VMP n = 344 | MP n = 338 | Valeur de p | Rapport de cotes9 |
| Délai avant progression – | ||||
| Événements n (%) | 101 (29) | 152 (45) | ||
| Médiane2 (IC à 95 %) | 20,7 mois (17,6 à 24,7) | 15,0 mois (14,1 à 17,9) | 0,0000024 | |
| Rapport de risque3 (IC à 95 %) | 0,54 (0,42 à 0,70) | |||
| Survie sans progression | ||||
| Événements n (%) | 135 (39) | 190 (56) | ||
| Médiane2 (IC à 95 %) | 18,3 mois (16,6 à 21,7) | 14,0 mois (11,1 à 15,0) | 0,000014 | |
| Rapport de risque3 (IC à 95 %) | 0,61 (0,49 à 0,76) | |||
| Survie globale11 | ||||
| Événements (décès) n (%) | 176 (51,2) | 211 (62,4) | 0,000434 | |
| Médiane2 (IC à 95 %) | 56,4 mois (52,8 à 60,9) | 43,1 mois (35,3 à 48,3) | ||
| Rapport de risque3 (IC à 95 %) | 0,695 (0,567 à 0,852) | |||
| Taux de réponse | ||||
| Population5 n = 668 | n = 337 | n = 331 | ||
| RC6 n (%) | 102 (30) | 12 (4) | < 10-10 4 | 11,2 (6,1 à 20,6) |
| RP6 n (%) | 136 (40) | 103 (31) | ||
| RpC n (%) | 5 (1) | 0 | ||
| RC + RP6 n (%) | 238 (71) | 115 (35) | < 10-10 7 | 4,5 (3,2 à 6,2) |
| RC + RP6 + RM n (%) | 270 (80) | 187 (56) | < 10-7 4 | 3,2 (2,2 à 4,5) |
| Critère d’efficacité | VMP n = 344 | MP n = 338 | Valeur de p | Rapport de cotes9 |
| Réduction de protéine M sérique | ||||
| Population5 n = 667 | n = 336 | n = 331 | ||
| ≥ 90 % n (%) | 151 (45) | 34 (10) | ||
| Délai avant la première réponse pour RC + RP | ||||
| Médiane | 1,4 mois | 4,2 mois | ||
| Délai avant la meilleure réponse pour RC + RP | ||||
| Médiane | 2,3 mois | 4,9 mois | ||
| Délai avant RC | ||||
| Médiane | 4,2 mois | 5,3 mois | ||
| Durée médiane2 de la réponse | ||||
| RC6 | 24,0 mois | 12,8 mois | ||
| RC + RP6 | 19,9 mois | 13,1 mois | ||
| Délai avant prochain traitement | ||||
| Événements n (%) | 224 (65,1) | 260 (76,9) | ||
| Médiane2 (IC à 95 %) | 27,0 mois (24,7 à 31,1) | 19,2 mois (17,0 à 21,0) | < 0,000001 10, 4 | |
| Rapport de risque3 (IC à 95 %) | 0,557 (0,462 à 0,671) | |||
- 1. Tous les résultats sont basés sur l’analyse effectuée à une durée médiane de suivi de 16,3 mois sauf ceux de l’analyse de la survie globale effectuée à une durée médiane de suivi de 60,1 mois.
RC = réponse complète; RpC = réponse presque complète; RP = réponse partielle; RM = réponse minimale
- 2. Estimation de Kaplan-Meier.
- 3. L’estimation du rapport de risque est basée sur un modèle de Cox à effet proportionnel ajusté pour les facteurs de stratification suivants : β2-microglobuline, albumine et région. Un rapport de risque inférieur à 1 indique un avantage pour le traitement VMP.
- 4. Valeur de p nominale basée sur le test de Mantel-Haenszel stratifié ajusté pour les facteurs de stratification : β2-microglobuline, albumine et région.
- 5. La population considérée pour la réponse comprend les patients qui avaient une maladie mesurable au départ.
- 6. Critères de l’European Group for Blood and Marrow Transplantation (EBMT).
- 7. Valeur de p pour le taux de réponse (RC + RP) calculé au moyen du test de chi carré de Cochran-Mantel-Haenszel ajusté pour les facteurs de stratification.
- 8. Tous les patients répartis aléatoirement ayant une maladie sécrétoire.
- 9. Utilisation d’une estimation de Mantel-Haenszel du rapport de cotes commun pour les tableaux stratifiés.
- 10. La valeur de p réelle est de moins de 10-10.
- 11. Mise à jour du taux de survie basée sur une durée médiane de suivi de 60,1 mois.
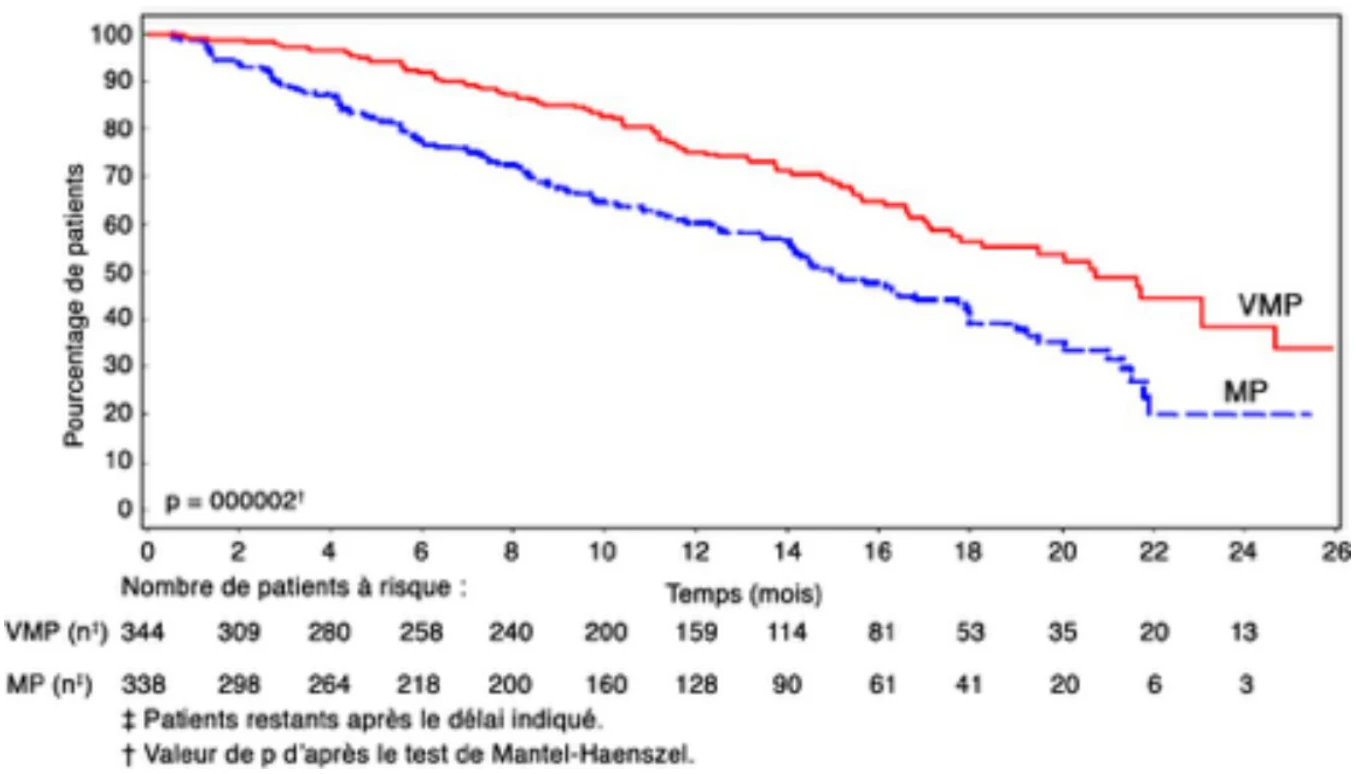
Figure 1. Délai avant progression VMP p/r à MP.
Une mise à jour du taux de survie a été effectuée à une durée médiane de suivi de 60,1 mois. On a démontré un avantage significatif de survie en faveur du groupe de traitement VMP (rapport de risque = 0,695; p = 0,00043; voir le tableau 23 et la figure 2). La survie globale médiane dans le groupe de traitement MP est estimée à 43,1 mois, alors que la survie médiane dans le groupe de traitement VMP est estimée à 56,4 mois. Les taux de survie à 1 an, 2 ans, 3 ans et 5 ans dans les groupes de traitement VMP et MP selon l’estimation de Kaplan-Meier sont présentés dans le tableau 24.
Tableau 24 – Résumé du bénéfice quant à la survie à 1 an, 2 ans, 3 ans et 5 ans chez les patients non traités antérieurement, selon l’estimation de Kaplan-Meier
| Critère d’efficacité | VMP (n = 344) | MP (n = 338) |
% de survie à 1 an (IC à 95 %) | 88,6 (85,2 à 92,0) | 81,7 (77,5 à 85,9) |
% de survie à 2 ans (IC à 95 %) | 77,6 (73,1 à 82,2) | 68,7 (63,7 à 73,8) |
% de survie à 3 ans (IC à 95 %) | 68,5 (63,2 à 73,7) | 54,0 (48,2 à 59,8) |
| % de survie à 5 ans (IC à 95 %) | 46,0 % (40,3 à 51,8) | 34,4 % (28,9 à 39,9) |
VMP = bortézomib-melphalan-prednisone; MP = melphalan-prednisone
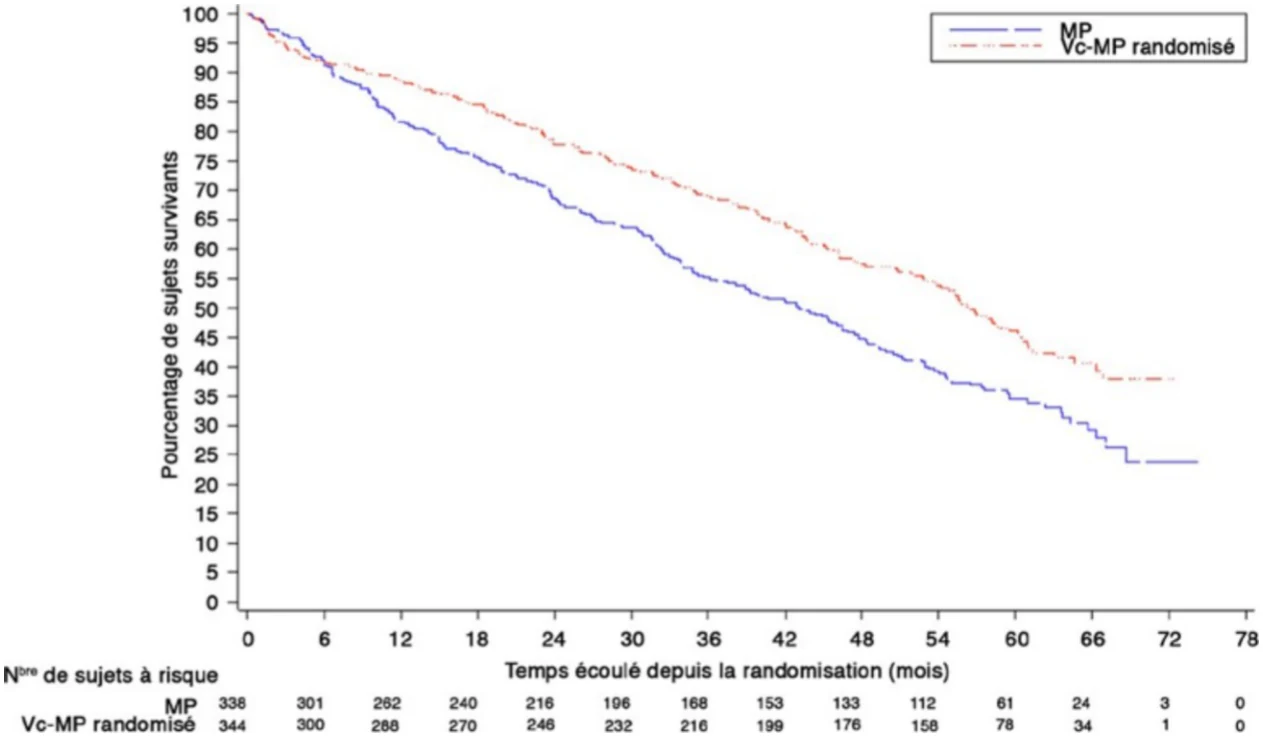
Figure 2. Survie globale selon l’estimation de Kaplan-Meier – VMP p/r à MP
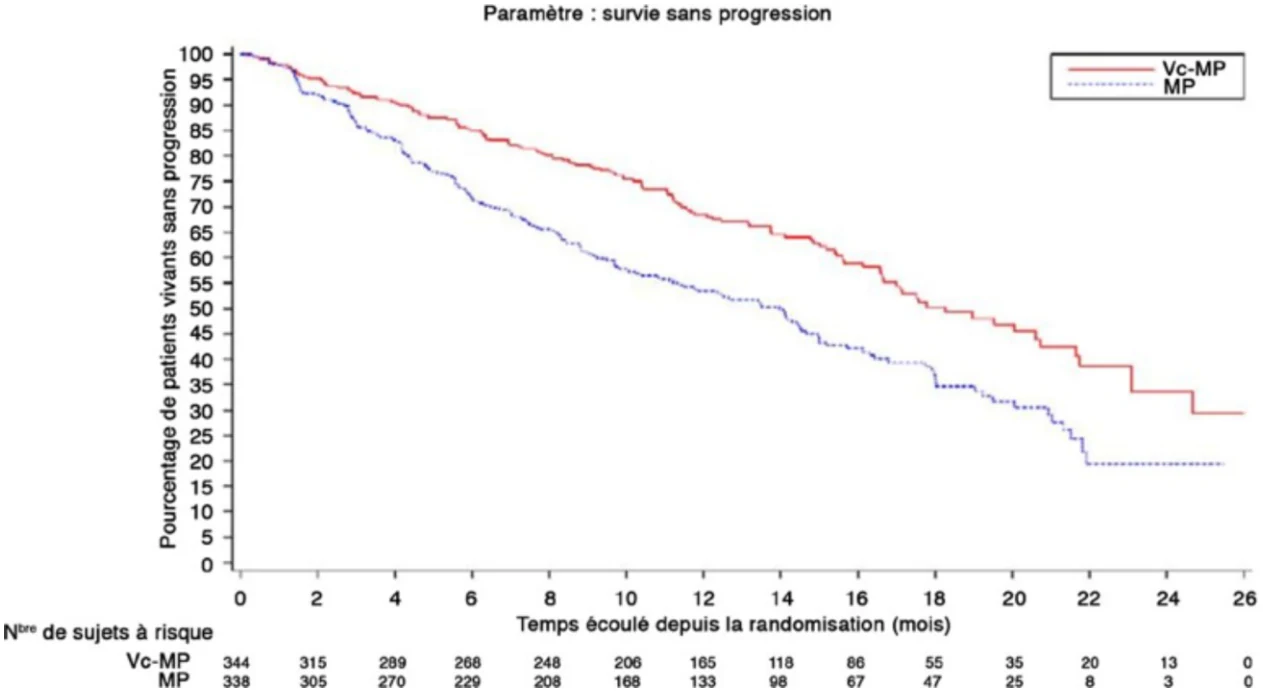
Figure 3. Survie dans progression – VMP p/r à MP
Afin d’explorer le lien entre le type de réponse (RC, RP ou absence de réponse) dans le temps et les résultats à long terme, notamment le DAP, la SSP et la survie globale, des analyses de régression de Cox avec des covariables temporelles ont été effectuées et ajustées pour les facteurs pronostiques de départ. Des liens étroits ont été observés entre la réponse (RC + RP) et une prolongation du DAP, de la SSP et de la survie globale, ainsi qu’un bienfait graduel relativement à ces résultats pour l’obtention d’une RC comparativement à la RP.
Analyses de sous-groupes
Le DAP, la SSP et la survie globale étaient évalués en fonction des facteurs de départ en matière de stratification, de données démographiques (sexe, race et âge) et de caractéristiques de la maladie (stadification de l’International Staging System [ISS] et anomalies cytogénétiques de la moelle osseuse). Les analyses prédéterminées du DAP, de la SSP et de la survie globale dans tous les sous-groupes étaient conformes aux analyses globales de ces critères d’évaluation. Les rapports de risque pour la plupart des sous-groupes (âge, sexe, race, stadification de l’ISS et anomalies cytogénétiques de la moelle osseuse) étaient systématiquement < 1, ce qui démontre un avantage de survie en faveur du groupe de traitement Vc-MP, comparativement au groupe de traitement MP. Après cinq ans, les rapports de risque pour deux petits sous-groupes (sous-groupe nord-américain, n = 32; sous-groupe cytogénétique à risque élevé, n = 39) étaient légèrement plus élevés que 1.
Le DAP, la SSP, la survie globale, le taux de réponse globale et la RC ont été évalués selon la fonction rénale (trois sous-groupes : clairance de la créatinine ≤ 30 mL/min; clairance de la créatinine entre 31 et 60 mL/min et clairance de la créatinine > 60 mL/min). Pour tous les critères d’évaluation, l’avantage en faveur du traitement VMP par rapport au traitement MP s’est maintenu dans les trois sous-groupes de fonction rénale. Les rapports de risque pour tous les sous-groupes étaient systématiquement < 1, ce qui démontre un avantage en faveur du groupe de traitement VMP, comparativement au groupe de traitement MP, pour l’ensemble des trois sous-groupes d’analyse de la fonction rénale.
Études cliniques ouvertes et avec répartition aléatoire menées auprès de patients atteints d’un myélome multiple non traités antérieurement qui étaient candidats à une greffe de cellules souches
Une étude de phase III (IFM-2005-01) a été menée pour démontrer l’innocuité et l’efficacité du bortézomib dans le cadre d’un traitement d’association utilisé en induction avant une greffe de cellules souches chez des patients atteints d’un myélome multiple non traité antérieurement. Dans le cadre de cette étude, le bortézomib a été administré par voie intraveineuse. Les patients étaient répartis aléatoirement pour recevoir soit l’association bortézomib-dexaméthasone (VcD) ou l’association vincristine- doxorubicine-dexaméthasone (VAD) de la manière suivante (figure 4) :
- VcD (n = 121) : les sujets ont reçu quatre cycles de 21 jours de l’association bortézomib-dexaméthasone.
- VcD + DCEP (n = 119) : les sujets ont reçu quatre cycles de 21 jours de l’association bortézomib-dexaméthasone et deux cycles d’intensification du traitement d’induction par la dexaméthasone, le cyclophosphamide, l’étoposide ou le phosphate d’étoposide, et le cisplatine (DCEP)
- VAD (n = 121) : les sujets ont reçu quatre cycles de 28 jours de l’association VAD
- VAD + DCEP (n = 121) : les sujets ont reçu quatre cycles de 28 jours de l’association VAD et deux
cycles d’intensification du traitement d’induction par l’association DCEP. 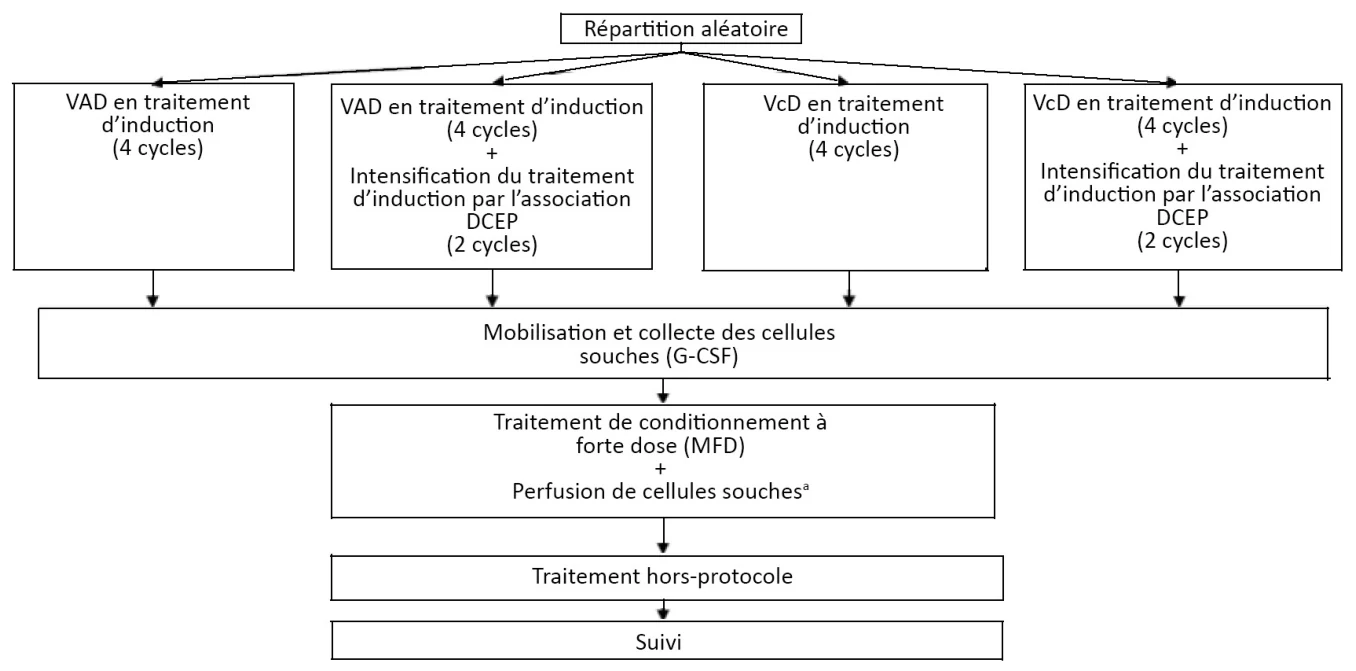
AlloGCS : allogreffe de cellules souches; DCEP : dexaméthasone, cyclophosphamide, étoposide ou phosphate d’étoposide, et cisplatine; G-CSF : facteur stimulant les colonies de granulocytes; GCS : greffe de cellules souches; MFD : melphalan à forte dose; HLA : antigènes d’histocompatibilité humains (human leukemia antigen halotype); VAD : vincristine, doxorubicine, et dexaméthasone; VcD : bortézomib (1,3 mg/m2) et dexaméthasone.
a Les sujets pouvaient recevoir jusqu’à deux GCS. Les sujets ayant obtenu une réponse partielle moins que très bonne 1 à 3 mois après la première GCS étaient admissibles à une deuxième GCS. Les sujets ayant obtenu moins qu’une réponse partielle (RP) ont reçu une deuxième GCS. Les sujets ayant obtenu une RP ont reçu une deuxième GCS, à moins qu’ils eussent un donneur ayant un haplotype HLA compatible, auquel cas une alloGCS a été effectuée.
Figure 4. Méthodologie de l’étudeIFM-2005-01.
Durant les cycles 1 à 4, les sujets du groupe de traitement recevant l’association VcD ont reçu bortézomib à 1,3 mg/m2 par injection intraveineuse en bolus aux jours 1, 4, 8 et 11, et la dexaméthasone à 40 mg par voie orale une fois par jour aux jours 1 à 4 et 9 à 12 au cours des cycles 1 et 2 et aux jours 1 à 4 au cours des cycles 3 et 4.
Les sujets du groupe de traitement recevant l’association VAD ont reçu la vincristine à 0,4 mg et doxorubicine à 9 mg/m2 sous forme de perfusion intraveineuse continue aux jours 1 à 4 durant tous les cycles et la dexaméthasone à 40 mg par voie orale une fois par jour aux jours 1 à 4, 9 à 12 et 17 à 20 au cours des cycles 1 et 2 et aux jours 1 à 4 au cours des cycles 3 et 4.
Les sujets du groupe d’intensification du traitement d’induction ont reçu aux jours 1 à 4, et ce durant deux cycles, la dexaméthasone à 40 mg/j par voie orale, de même que le cyclophosphamide à 400 mg/m2/j, l’étoposide ou le phosphate d’étoposide à 40 mg/m2/j et le cisplatine à 15 mg/m2/j sous forme de perfusion intraveineuse continue.
Les données démographiques et les caractéristiques des patients au début de l’étude sont résumées dans le tableau 25.
Tableau 25 – Résumé des caractéristiques des patients et de la maladie au début de l’étude IFM 2005-01
Caractéristiques des patients Groupe recevant
l’association VAD
N = 242
Groupes recevant l’association VcD
N = 240
Âge médian en années (fourchette) 55,3 (26 à 65) 57,0 (31 à 65) < 55 ans, n (%) 92 (38) 101 (42) > 55 ans, n (%) 150 (62) 139 (58) Sexe : hommes/femmes 52 %/48 % 58 %/42 % Indice fonctionnel de l’OMS, n (%) 0 99 (44) 93 (42) 1 101 (45) 97 (44) 2 22 (10) 28 (13) 3 2 (1) 2 (1) Taux d’hémoglobine < 80 g/L 7 % 7 % Numération plaquettaire < 50 × 109/L, n (%) 2 (1) 1 (< 1) Caractéristiques de la maladie
Type de myélome : IgG/IgA/Chaînes légères (%) 62/22/13 60/22/15 Taux médian de β2-microglobuline (mg/L) 3,44 3,5 Taux médian d’albumine (g/dL) 4,0 3,9 Clairance de la créatinine < 60 mL/min (n [%]) 63 (26) 53 (23) Stadification ISS, n (%)
I 100 (42) 102 (43) II 83 (35) 78 (33) III 55 (23) 60 (25) VcD = bortézomib, dexaméthasone. VAD = vincristine, doxorubicine, dexaméthasone
Le tableau 26 résume les résultats sur l’efficacité de l’étude IFM-2005-01.
Tableau 26 – Principaux résultats sur l’efficacité provenant de l’étude IFM 2005-01 (étude de phase III portant sur un traitement d’association par le bortézomib [voie i.v.] et la dexaméthasone [voie orale] en induction administré à des patients atteints d’un myélome multiple non traité antérieurement qui sont candidats à une greffe de cellules souches)
VAD (n = 242) VcD (n = 240) Catégorie du critère d’évaluation de
l’efficacité
n (%) IC à 95 %
pour %
n (%) IC à 95 %
pour %
Rapport de cotes1
Valeur p2
Taux de réponse après l’induction,
n (%)
Réponse complète (RC) 3 (1,2) 0,3 à 3,6 13 (5,4) 2,9 à 9,1 4,71 0,01 (1,31; 16,93)
Réponse quasi complète (RqC)
12 (5,0)
2,6 à 8,5
22 (9,2)
5,8 à 13,5
VAD (n = 242) VcD (n = 240) Catégorie du critère d’évaluation de
l’efficacité
n (%) IC à 95 %
pour %
n (%) IC à 95 %
pour %
Rapport de cotes1
Valeur p2
RC + RqC
15 (6,2)
3,5 à 10,0
35 (14,6)
10,4 à 19,7
2,58
0,03
(1,37 à 4,85)
Très bonne réponse partielle (TBRP)
21 (8,7)
5,5 à 13,0
54 (22,5)
17,4 à 28,3
RC + RqC + TBRP
36 (14,9)
10,6 à 20,0
89 (37,1)
31,0 à 43,5
3,36
< 0,001 (2,16 à 5,21)
Réponse partielle (RP)
111 (45,9)
39,5 à 52,4
96 (40,0)
33,8 à 46,5
Taux de réponse global
147 (60,7)
54,3 à 66,9
185 (77,1)
71,2 à 82,2
2,18
< 0,001 (RC + RqC + TBRP + RP) (1,46 à 3,24)
Réponse minimale (RM)
35 (14,5)
10,3 à 19,5
18 (7,5)
4,5 à 11,6
Aucun changement
27 (11,2)
7,5 à 15,8
10 (4,2)
2,0 à 7,5
Maladie évolutive
10 (4,1)
2,0 à 7,5
12 (5,0)
2,6 à 8,6
Non évaluable
23 (9,5)
6,1 à 13,9
15 (6,3)
3,5 à 10,1
VAD = vincristine, doxorubicine (Adriamycin), dexaméthasone; VcD = bortézomib, dexaméthasone
- 1. Utilisation d’une estimation de Mantel-Haenszel du rapport de cotes commun pour les tableaux stratifiés. Remarque : Un rapport de cotes > 1 indique un avantage pour le groupe recevant l’association VcD.
- 2. Valeur p calculée au moyen du test du Chi2 de Cochran-Mantel-Haenszel.
Étude clinique ouverte avec répartition aléatoire dans le myélome multiple en rechute ou réfractaire comparant le bortézomib par voie intraveineuse à la dexaméthasone
Un essai clinique international de phase III de type prospectif, avec répartition aléatoire (1:1), stratifié et ouvert portant sur 669 patients visait à déterminer si le bortézomib augmentait le délai avant progression par comparaison à la dexaméthasone à haute dose chez des patients présentant un myélome multiple progressif qui avaient reçu une à trois thérapies antérieures. Les patients considérés comme étant réfractaires à un traitement antérieur par dexaméthasone à haute dose ont été exclus tout comme les patients présentant au départ une neuropathie périphérique de grade 2 ou plus ou une numération plaquettaire < 50 × 109/L. On a pu évaluer la réponse chez un total de 627 patients. L’étude excluait les patients présentant un calcium sérique corrigé ≥ 3,5 mmol/L. Tous les patients atteints d’hypercalcémie étaient tenus de recevoir des bisphosphonates par voie intraveineuse en concomitance avec le bortézomib ou la dexaméthasone (selon la répartition aléatoire du traitement).
Les facteurs de stratification étaient basés sur le nombre de lignes de traitement antérieur déjà reçues par le patient (une ligne antérieure par rapport à deux lignes ou plus), sur le délai avant progression avec le traitement antérieur (progression au cours du traitement ou dans les six mois suivant l’arrêt de la plus récente thérapie par rapport à la survenue d’une rechute plus de six mois après avoir reçu la toute dernière thérapie) et sur les taux de β2-microglobuline au départ (≤ 2,5 mg/L par rapport à > 2,5 mg/L).
Les caractéristiques de départ des patients et de leur maladie sont résumées dans le tableau 27.
Tableau 27 – Résumé des caractéristiques de départ des patients et de leur maladie dans l’essai de phase III sur le myélome multiple
Bortézomib Dexaméthasone Caractéristiques des patients N = 333 N = 336
Âge médian en années (fourchette) 62,0 (33 à 84) 61,0 (27 à 86) Sexe : hommes/femmes 56 %/44 % 60 %/40 % Race : blanche/noire/autre 90 %/6 %/4 % 88 %/7 %/5 % Indice fonctionnel de Karnofsky ≤ 70 13 % 17 % Taux d’hémoglobine < 100 g/L 32 % 28 % Numération plaquettaire < 75 × 109/L 6 % 4 % Caractéristiques de la maladie
Type de myélome : IgG/IgA/Chaînes légères (%) 60 %/23 %/12 % 59 %/24 %/13 % Taux médian de β2-microglobuline (mg/L) 3,7 3,6
Taux médian d’albumine (g/L) 39,0 39,0 Clairance de la créatinine < 30 mL/min [n (%)] 17 (5 %) 11 (3 %) Durée médiane depuis le diagnostic de myélome multiple
(nombre d’années)
3,5
3,1 Nombre de lignes de traitement antérieures
Médiane 2 2
1 ligne antérieure 40 % 35 % > 1 ligne antérieure 60 % 65 % Ensemble des patients (n = 333) (n = 336) Tout traitement antérieur par des stéroïdes
(p. ex. dexaméthasone, VAD)
98 % 99 %
Tout traitement antérieur par des anthracyclines (p. ex. VAD,
mitoxantrone)
77 % 76 %
Tout traitement antérieur par des alkylants (p. ex. MP,
VBMCP)
91 % 92 %
Tout traitement antérieur par la thalidomide 48 % 50 % Tout traitement antérieur par des alcaloïdes de la pervenche 74 % 72 % Toute greffe antérieure de cellules souches/autre thérapie à
forte dose
67 % 68 %
Tout traitement expérimental ou autres types de traitement 3 % 2 %
Les patients du groupe bortézomib recevaient huit cycles thérapeutiques de trois semaines suivies par trois cycles thérapeutiques de cinq semaines. Au cours de chaque cycle thérapeutique de trois semaines, la dose de 1,3 mg/m2 de bortézomib était administrée en monothérapie par bolus intraveineux deux fois par semaine pendant deux semaines les jours 1, 4, 8 et 11, injections suivies par une période de repos de 10 jours (jours 12 à 21). Au cours de chaque cycle thérapeutique de cinq semaines, la dose de 1,3 mg/m2 de bortézomib était administrée en monothérapie par bolus intraveineux une fois par semaine pendant quatre semaines les jours 1, 8, 15 et 22, injections suivies par une période de repos de 13 jours (jours 23 à 35) (voir 4 POSOLOGIE ET ADMINISTRATION).
Les patients du groupe dexaméthasone recevaient quatre cycles thérapeutiques de cinq semaines suivis par cinq cycles thérapeutiques de quatre semaines. Au cours de chaque cycle thérapeutique de cinq semaines, une dose quotidienne de 40 mg de dexaméthasone était administrée par voie orale les jours 1 à 4, 9 à 12 et 17 à 20, suivis par une période de repos de 15 jours (jours 21 à 35). Au cours de chaque cycle thérapeutique de quatre semaines, une dose quotidienne de 40 mg de dexaméthasone était administrée par voie orale les jours 1 à 4 suivis par une période de repos de 24 jours (jours 5 à 28). Les patients présentant une maladie progressive documentée avaient la possibilité d’être traités par le bortézomib dans le cadre d’une étude complémentaire utilisant une dose et un schéma posologique standards.
À la suite de l’analyse intermédiaire prévue du délai avant progression, le groupe dexaméthasone a été arrêté et on a proposé à tous les patients sous dexaméthasone de recevoir le bortézomib à sa place, quel que soit leur état clinique. Au moment de cet arrêt de l’étude, une analyse statistique finale a été réalisée.
Dans le groupe bortézomib, 34 % des patients ont reçu au moins une dose de bortézomib pendant chacun des huit cycles thérapeutiques de trois semaines, et 13 % ont reçu au moins une dose pendant chacun des onze cycles. Le nombre moyen de doses de bortézomib durant l’étude était de 22 (étendue de 1 à 44). Dans le groupe dexaméthasone, 40 % des patients ont reçu au moins une dose pendant chacun des quatre cycles thérapeutiques de cinq semaines et 6 % ont reçu au moins une dose pendant chacun des neuf cycles.
Les analyses de délai avant événement et les taux de réponse dans l’essai de phase III sont présentés dans le tableau 28. La réponse et la progression ont été mesurées en utilisant les critères de l’EBMT (European Group for Blood and Marrow Transplantation). La réponse complète (RC) était définie par la présence de moins de 5 % de plasmocytes dans la moelle osseuse, une réduction de 100 % de la paraprotéine (protéine M) et un résultat négatif au test de l’immunofixation (IF-). Une réponse partielle (RP) était définie par une réduction d’au moins 50 % du taux de protéines myélomateuses sériques et une réduction d’au moins 90 % des protéines myélomateuses urinaires à au moins deux reprises, sur une période d’au moins six semaines, ainsi que par une maladie osseuse stable et un taux de calcium stable. Une réponse presque complète (RpC) était définie par la satisfaction de tous les critères de réponse complète, y compris une réduction de 100 % de la paraprotéine à l’électrophorèse; cependant, la protéine M était toujours décelable au test de l’immunofixation (IF+).
Tableau 28 – Résumé des analyses d’efficacité de l’étude de phase III avec répartition aléatoire sur le myélome multiple traité antérieurement
| Critère d’efficacité | Ensemble des patients | 1 ligne de thérapie antérieure | > 1 ligne de thérapie antérieure | |||
| Bortézomib N = 333 | Dex N = 336 | Bortézomib N = 132 | Dex N = 119 | Bortézomib N= 200 | Dex N = 217 | |
Délai avant progression Événement n (%) | 147 (44) | 196 (58) | 55 (42) | 64 (54) | 92 (46) | 132 (61) |
| Médiane1 (IC à 95 %) | 6,2 mois (4,9 à 6,9) | 3,5 mois (2,8 à 4,2) | 7,0 mois (6,2 à 8,8) | 5,5 mois (3,4 à 6,3) | 4,9 mois (4,2 à 6,3) | 2,9 mois (2,8 à 3,5) |
| Rapport de risque2 | 0,55 | 0,56 | 0,55 | |||
| Critère d’efficacité | Ensemble des patients | 1 ligne de thérapie antérieure | > 1 ligne de thérapie antérieure | |||
| Bortézomib N = 333 | Dex N = 336 | Bortézomib N = 132 | Dex N = 119 | Bortézomib N= 200 | Dex N = 217 | |
| (IC à 95 %) | (0,44 à 0,69) | (0,38 à 0,81) | (0,41 à 0,72) | |||
| Valeur de p3 | < 0,0001 | 0,0021 | < 0,0001 | |||
Taux de réponse population4 n = 627 | n = 315 | n = 312 | n = 128 | n = 110 | n = 187 | n = 202 |
| RC5 n (%) | 20 (6) | 2 (< 1) | 8 (6) | 2 (2) | 12 (6) | 0 (0) |
| RP5 n (%) | 101 (32) | 54 (17) | 49 (38) | 27 (25) | 52 (28) | 27 (13) |
| RpC5,6 n (%) | 21 (7) | 3 (< 1) | 8 (6) | 2 (2) | 13 (7) | 1 (< 1) |
| RC + RP5 n (%) | 121 (38) | 56 (18) | 57 (45) | 29 (26) | 64 (34) | 27 (13) |
| Valeur de p7 | < 0,0001 | 0,0035 | < 0,0001 | |||
| Durée médiane de réponse | ||||||
| RC5 | 9,9 mois | NE8 | 9,9 mois | NE | 6,3 mois | NA9 |
| RpC5 | 11,5 mois | 9,2 mois | NE | NE | 11,5 mois | 9,2 mois |
| RC + RP5 | 8,0 mois | 5,6 mois | 8,1 mois | 6,2 mois | 7,8 mois | 4,1 mois |
- 1. Estimation de Kaplan-Meier.
- 2. Le rapport de risque est basé sur un modèle de Cox à effet proportionnel, le traitement étant la variable indépendante unique. Un rapport de risque inférieur à 1 indique un avantage en faveur du bortézomib.
- 3. Valeur de p basée sur un test de Mantel stratifié incluant les facteurs de stratification de la répartition aléatoire.
- 4. La population considérée pour la réponse inclut les patients qui avaient une maladie mesurable au départ et qui ont reçu au moins une dose du médicament à l’étude.
- 5. Critères EBMT (voir RÉFÉRENCE, Référence no 1) : la RpC remplit tous les critères EBMT correspondant à une RC à l’exception d’une IF positive. Selon les critères EBMT, la RpC est dans la catégorie RP.
- 6. Les données d’IF n’étaient pas connues pour 2 patients.
- 7. La valeur de p pour le taux de réponse (RC + RP) selon le test de chi carré de Cochran-Mantel-Haenszel ajusté pour les facteurs de stratification.
- 8. Non évaluable.
- 9. Sans objet, pas de patient dans cette catégorie.
On a observé une augmentation statistiquement significative du délai avant progression dans le groupe bortézomib (voir la figure 5).
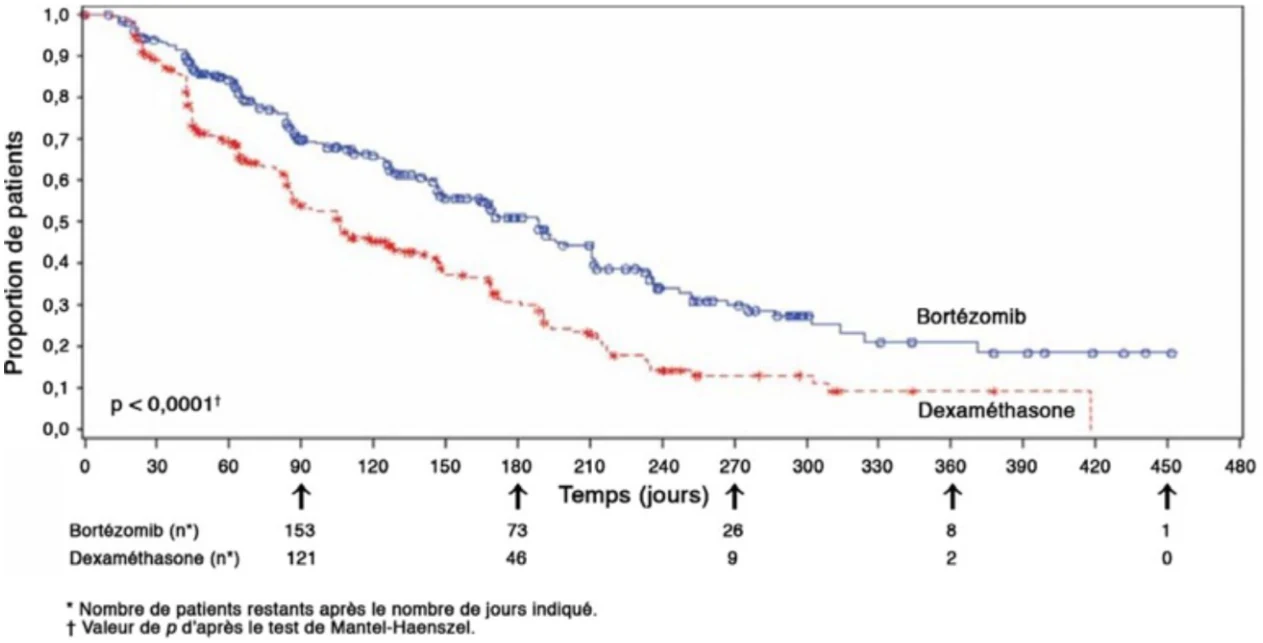
Figure 5. Délai avant progression dans l’essai randomisé de phase III sur le myélome multiple (bortézomib p/r à la dexaméthasone) (N = 669).
Chez tous les patients, ainsi que chez tous ceux qui avaient reçu une ligne de traitement antérieure, on a observé une amélioration significative de la survie globale et de la survie à 1 an dans le groupe bortézomib (voir le tableau 29 ainsi que la figure 6 et la figure 7) par comparaison au groupe dexaméthasone. Les paramètres d’efficacité semblent durables, d’après le suivi moyen de 21,9 mois (données non indiquées).
Tableau 29 – Résumé du bénéfice quant à la survie à un an et à la survie globale dans l’étude de phase III avec répartition aléatoire portant sur le myélome multiple
| Paramètre d’efficacité | Ensemble des patients | 1 ligne de traitement antérieure | > 1 ligne de traitement antérieure | |||
| Bortézomib N = 333 | Dex N = 336 | Bortézomib N = 132 | Dex N = 119 | Bortézomib N = 200 | Dex N = 217 | |
% de survie à 1 an (IC à 95 %) | 80 (74 à 85) | 66 (59 à 72) | 89 (82 à 95) | 72 (62 à 83) | 73 (64 à 82) | 62 (53 à 71) |
| Valeur de p | 0,0025 | 0,0082 | 0,0787 | |||
Survie globale Événements (décès), n (%) | 51 (15) | 84 (25) | 12 (9) | 24 (20) | 39 (20) | 60 (28) |
| Rapport de risque (IC à 95 %) | 0,57 (0,40 à 0,81) | 0,42 (0,21 à 0,85) | 0,63 (0,42 à 0,94) | |||
| Valeur de p | 0,0013 | 0,0130 | 0,0231 | |||
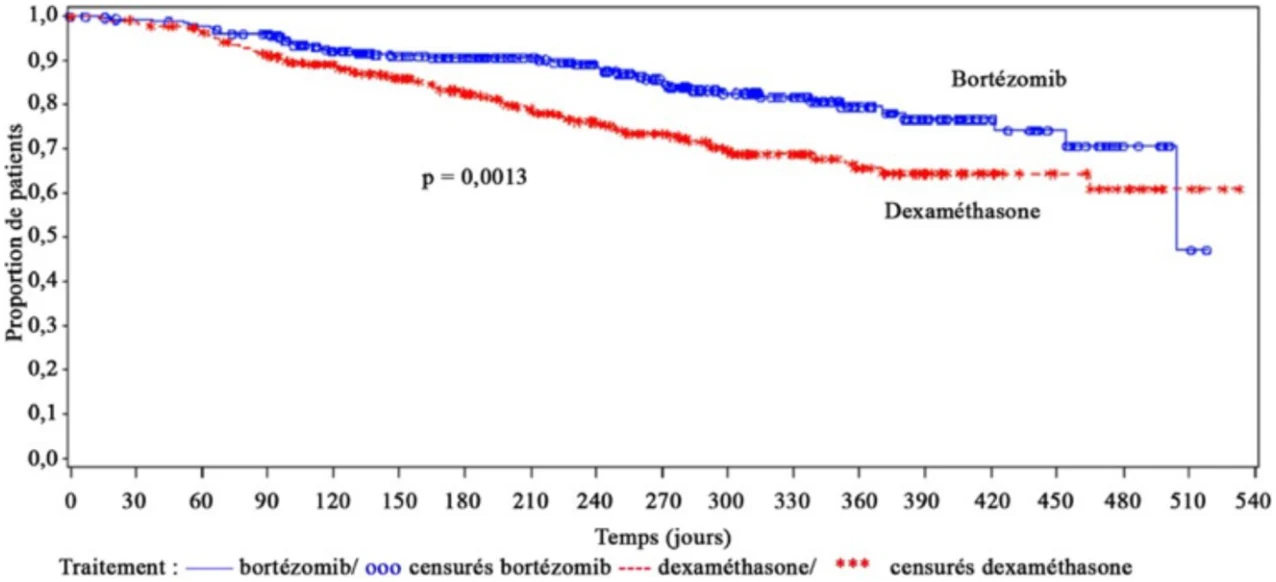
Figure 6. Survie globale dans l’essai à répartition aléatoire de phase III sur le myélome multiple (bortézomib p/r à la dexaméthasone) (N = 669).
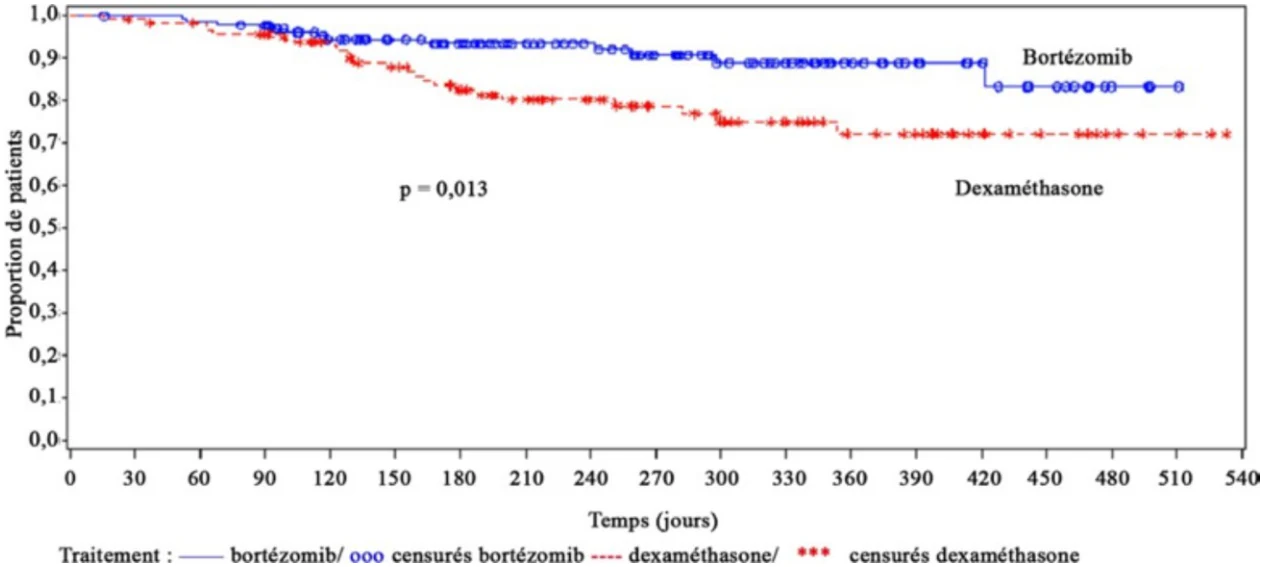
Figure 7. Survie globale des patients ayant eu une ligne de thérapie antérieure dans l’essai à répartition aléatoire de phase III sur le myélome multiple (bortézomib p/r à la dexaméthasone) (N = 251).
Le délai avant progression et la survie globale ont été significativement plus longs dans le groupe bortézomib quel qu’ait été le taux de β2-microglobuline au départ (β2-microglobuline ≤ 2,5 mg/L : p = 0,0004, p = 0,0222, respectivement; β2-microglobuline > 2,5 mg/L : p < 0,0001, p = 0,0061, respectivement). De manière similaire, le taux de réponse a été significativement plus élevé dans le groupe bortézomib quel qu’ait été le taux de β2-microglobuline lors de la sélection (β2-microglobuline ≤ 2,5 mg/L : p = 0,0049; β2-microglobuline > 2,5 mg/L : p < 0,0001).
Étude clinique ouverte avec répartition aléatoire comparant le bortézomib administré par voie intraveineuse et par voie sous-cutanée dans le traitement du myélome multiple en rechute
Dans le cadre d’une étude de phase III de non-infériorité, ouverte et avec répartition aléatoire, on a comparé l’efficacité et l’innocuité du bortézomib administré par voie sous-cutanée et par voie intraveineuse. L’étude portait sur 222 patients atteints d’un myélome multiple en rechute, qui ont été répartis aléatoirement selon un rapport de 2:1 pour recevoir 1,3 mg/m2 de bortézomib par voie sous-cutanée ou par voie intraveineuse pendant huit cycles. Les patients n’ayant pas obtenu une réponse optimale (moins qu’une réponse complète [RC]) au traitement par le bortézomib en monothérapie après quatre cycles pouvaient recevoir de la dexaméthasone à raison de 20 mg/jour le jour même et le lendemain de l’administration du bortézomib (82 patients dans le groupe de traitement sous-cutané et 39 patients dans le groupe de traitement intraveineux). Les patients présentant au départ une neuropathie périphérique ou une douleur neuropathique de grade > 2 ou une numération plaquettaire < 50 000/µL étaient exclus. Au total, on a pu évaluer la réponse de 218 patients.
Les facteurs de stratification étaient basés sur le nombre de lignes de traitement déjà reçues par le patient (une ligne antérieure par rapport à deux lignes antérieures ou plus), et un système de stadification international (ISS; incorporant les taux de β2-microglobuline et d’albumine; stades I, II ou III).
Les caractéristiques initiales des patients et de la maladie sont résumées au tableau 30.
Tableau 30 – Résumé des caractéristiques initiales de la maladie et des patients dans l’essai de phase III comparant le bortézomib administré par voie intraveineuse et par voie sous-cutanée
Caractéristiques des patients Bortézomib i.v. Bortézomib s.-c. N = 74 N = 148 Âge médian en années (fourchette) 64,5 (38 à 86) 64,5 (42 à 88) Sexe : hommes/femmes 64 %/36 % 50 %/0 % Race : blanche/asiatique 96 %/4 % 97 %/3 % Indice fonctionnel de Karnofsky de 70 16 % 22 %
Caractéristiques de la maladie Type de myélome : IgG/IgA/Chaînes légères 72 %/19 %/8 % 65 %/26 %/8 % Stadification ISSa I/II/III 27 %/41 %/32 % 27 %/41 %/32 % Taux médian de β2-microglobuline (mg/L) 4,25 4,20 Taux médian d’albumine (g/L) 3,60 3,55 Clairance de la créatinine < 30 mL/min [n (%)] 2 (3 %) 5 (3 %) Durée médiane depuis le diagnostic de myélome multiple
(nombre d’années) 2,93 2,68 Nombre de lignes de traitement antérieures 1 ligne antérieure 65 % 62 % > 1 ligne antérieure 35 % 38 %
Dans cette étude, on a atteint le principal critère d’évaluation de non-infériorité qui consistait à confirmer que le bortézomib en monothérapie administré par voie sous-cutanée conservait au moins 60 % de la réponse globale obtenue après quatre cycles par rapport au bortézomib en monothérapie administré par voie intraveineuse (Tableau 31).
Tableau 31 – Résumé des analyses de l’efficacité pour l’administration de bortézomib par la voie sous-cutanée comparativement à la voie intraveineuse
Bortézomib i.v. Bortézomib s.-c. Population conforme au protocole n = 68 n = 132 Taux de réponse après 4 cycles
TRG (RC + RP), n (%) 30 (44) 55 (42) Valeur de p1 0,00675 RC n (%) 6 (9) 8 (6) RP n (%) 24 (35) 47 (36) RpC n (%) 3 (4) 8 (6)
- 1. La valeur de p concerne l’hypothèse de non-infériorité selon laquelle le groupe de traitement s.-c. conserve au moins 60 % du taux de réponse obtenu dans le groupe traitement i.v.
Tableau 32 – Résumé des analyses secondaires de l’efficacité pour l’administration de bortézomib par la voie sous-cutanée (s.-c.) comparativement à la voie intraveineuse (i.v.)
Bortézomib i.v. Bortézomib s.-c. Population conforme au protocole n = 68 n = 132 Taux de réponse après 8 cycles
TRG (RC + RP), n (%) 36 (53) 68 (52) RC, n (%) 9 (13) 14 (11) RP, n (%) 27 (40) 54 (41) RpC, n (%) 6 (9) 12 (9) Délai avant progression, mois 9,4 10,4 Survie sans progression (médiane), mois 8,0 10,2 Survie globale à 1 an, % 79,9 71,6
Étude clinique de phase II à groupe unique dans le myélome multiple en rechute
Aspects démographiques de l’étude et organisation de l’essai
L’innocuité et l’efficacité du bortézomib par voie intraveineuse ont été évaluées dans le cadre d’une étude ouverte, multicentrique et à groupe unique, portant sur 202 patients inscrits, dont 183 étaient atteints d’un myélome multiple en rechute ou réfractaire. Les patients avaient reçu au moins deux lignes de traitements antérieurs et présentaient une progression de la maladie au cours de leur dernier traitement. La majorité des patients affichaient un très bon indice fonctionnel (seulement 20 % avec un indice de performance de Karnofsky < 70), puisque les patients affichant un faible indice fonctionnel (indice de performance de Karnofsky < 60) avaient été exclus de cette étude. Les caractéristiques initiales des patients inclus dans l’étude et celles de la maladie sont résumées au tableau 33. Le type et la durée du myélome multiple sont résumés au tableau 34.
Les patients ont reçu le bortézomib en bolus intraveineux à une dose de 1,3 mg/m2, deux fois par semaine pendant 2 semaines (jours 1, 4, 8 et 11), suivies d’une période de repos de 10 jours (jours 12 à 21) pendant un maximum de 8 cycles de traitement. Les chercheurs de l’étude ont procédé à des modifications de la posologie en cas de toxicité (voir 4 POSOLOGIE ET ADMINISTRATION). Les patients ayant répondu au traitement par le bortézomib étaient autorisés à le poursuivre dans le cadre d’une étude de prolongation.
Tableau 33 – Résumé des caractéristiques des patients et de leur maladie1 dans l’essai de phase II sur le myélome multiple
N = 202
Caractéristiques des patients
Âge médian en années (fourchette)
59 (34 à 84) Sexe : hommes/femmes
60 %/40 % Race : blanche/noire/autre
81 %/10 %/8 % Indice fonctionnel de Karnofsky < 70
20 %
Taux d’hémoglobine < 100 g/L
44 %
Numération plaquettaire < 75 × 109/L
21 %
Caractéristiques de la maladie
Type de myélome : IgG/IgA/chaînes légères (%)
60 %/24 %/14 % Taux médian de ß2-microglobuline (mg/L)
3,5
Valeur médiane de la clairance de la créatinine (mL/min)
73,9
Anomalie cytogénétique
35 %
Délétion du chromosome 13
15 %
Durée médiane du myélome multiple depuis le diagnostic (années)
4
Traitement antérieur
Tout traitement antérieur par des stéroïdes (p. ex. dexaméthasone, VAD)
99 %
Tout traitement antérieur par des agents alkylants (p. ex. MP, VBMCP)
92 %
Tout traitement antérieur par des anthracyclines (p. ex. VAD,
mitoxantrone)
81 %
Tout traitement antérieur par la thalidomide
83 %
A reçu au moins 2 des traitements susmentionnés
98 %
A reçu au moins 3 des traitements susmentionnés
92 %
A reçu les 4 traitements susmentionnés
66 %
Toute greffe antérieure de cellules souches/autre thérapie à forte dose
64 %
Tout traitement expérimental ou autres types de traitement
44 %
Maladie réfractaire 91 %
- 1.
D’après le nombre de patients dont les données initiales sont disponibles
Tableau 34 – Type et durée du myélome multiple
(tous les patients traités; N = 202) Caractéristiques Total
(N = 202) Type de myélome [n, (%)]
n 202 IgG 122 (60) Kappa 86 (43) Lambda 36 (18) IgA 48 (24) Kappa 30 (15) Lambda 17 (8) Kappa + Lambda 1 (< 1) IgD lambda 2 (< 1)
Tableau 34 – Type et durée du myélome multiple
(tous les patients traités; N = 202) Caractéristiques Total
(N = 202)
IgM lambda 1 (< 1) Chaîne légère 28 (14) Non précisé 1(< 1) Patients atteints de myélome oligosécrétoire ou non
sécrétoire
19(9)
Stade de Durie et Salmon lors du diagnostic [n (%)]
N 185 IA 17 (9) IIA 33 (18) IIB 2 (< 1) IIIA 117 (63) IIIB 16 (9) Durée depuis le diagnostic (années)
n 202
Moyenne (± ÉT) 4,5 (3,00) Médiane 4,0 Minimum; maximum 1,0; 18,0 Résultats de l’étude
Les taux de réponse au bortézomib en monothérapie, la durée médiane de réponse, le délai avant progression et la survie globale sont présentés au tableau 35. La survie globale et le délai avant progression ont été analysés sur 202 patients. Cependant, au total, 188 patients étaient évaluables pour la réponse au traitement, car la réponse n’était pas mesurable chez 9 patients et 5 patients ont été exclus à cause d’une réponse insuffisante à un traitement antérieur. Les taux de réponse au bortézomib en monothérapie ont été examinés par un comité indépendant de révision d’après les critères publiés par Bladé et ses collègues. La réponse complète se définissait par la présence de moins de 5 % de plasmocytes dans la moelle osseuse, une réduction de 100 % de la paraprotéine (protéine M) et un résultat négatif au test de l’immunofixation.
Une dose initiale de 1,3 mg/m2 a été administrée à 98 % des patients; parmi ceux-ci, 28 % ont reçu cette dose pendant toute l’étude et 33 % ont reçu des doses moindres par la suite.
Le taux de réponse global a été de 28 %, tandis que le délai médian de réponse a été de 38 jours. La survie médiane de tous les patients inclus a été de 17 mois. En général, les patients ayant présenté une réponse complète confirmée ont reçu deux autres cycles de bortézomib après la confirmation.
Sur les 202 patients inscrits, 35 % étaient âgés de 65 ans et plus. On a observé une réponse (RC ou RP) chez 19 % des patients âgés de 65 ans et plus par rapport à 32 % chez les patients âgés de moins de 65 ans.
En analyse multivariée, le taux de réponse a été indépendant du nombre ou du type des traitements antérieurs. Les réponses ont été observées chez les patients présentant des anomalies du chromosome 13. Il s’est produit une baisse de la probabilité de réponse chez les patients de plus de 65 ans et chez ceux présentant une plasmocytose médullaire supérieure à 50 % lors de la période de sélection.
Tableau 35 – Résumé des résultats d’une étude clinique de phase II évaluant le traitement par le bortézomib en monothérapie chez des patients présentant un myélome multiple réfractaire ou en rechute
Analyse des réponses N = 188, dose : 1,3 mg/m2 N (%) (IC à 95 %) Taux de réponse global (Bladé) (RC+RP) 52 (27,7) (21 à 35)
Réponse complète (RC) 5 (2,7) (1 à 6) Réponse partielle (RP) 47 (25) (19 à 32) Durée médiane de la réponse selon l’estimation de Kaplan-Meier (RC+RP) 385 jours (234 à 538) Délai médian avant progression - tous les patients (N = 202) 213 jours (154 à 297) Survie globale médiane1 - tous les patients (N = 202) 518 jours (434 à 643) Remarque : les réponses obtenues après l’utilisation de la dexaméthasone ont été exclues.
- 1. Bortézomib seul ou en association avec la dexaméthasone.
Le protocole permettait aux patients de recevoir de la dexaméthasone en même temps que le bortézomib s’ils avaient obtenu une réponse suboptimale au traitement par le bortézomib en monothérapie (c.-à-d. 40 mg de dexaméthasone par voie orale avec chaque dose de bortézomib, administrée à raison de 20 mg le jour de l’administration du bortézomib, ainsi que le jour suivant; s’ils présentaient une progression de la maladie après deux cycles de traitement par le bortézomib ou une progression ou une stabilisation de leur maladie après quatre cycles de traitement par le bortézomib). Au total, 74 patients ont reçu de la dexaméthasone en association avec le bortézomib et ont été évalués pour établir leur réponse. Les patients ayant répondu au traitement sont toutefois exclus de l’évaluation des résultats obtenus avec le bortézomib en monothérapie. Dix-huit pour cent (18 %; 13/74) des patients ont présenté une réponse améliorée [RM (11 %) ou RP (7 %)] avec le traitement d’association.
Étude de phase II avec répartition aléatoire portant sur la réponse en fonction de la dose dans le cadre du myélome multiple en rechute ou réfractaire
Dans une étude multicentrique, ouverte, avec répartition aléatoire et à groupe unique portant sur 54 patients atteints d’un myélome multiple ayant progressé ou rechuté pendant ou après une thérapie de première intention, 28 patients ont reçu une dose de 1,0 mg/m2 et 26 patients 1,3 mg/m2, et ce, deux fois par semaine pendant deux semaines (jours 1, 4, 8 et 11) suivies par une période de repos de dix jours (jours 12 à 21). La majorité de ces patients n’étaient pas réfractaires au traitement et avaient reçu auparavant moins de deux lignes de thérapie. Pour chaque dose, on a observé une seule réponse complète. Dans le groupe traité à la dose de 1,0 mg/m2, on a également observé deux réponses presque complètes (résultat positif au test de l’immunofixation). En se basant sur une mise à jour des paramètres d’efficacité secondaires, le délai médian avant progression pour la dose de 1,0 mg/m2 était de 127 jours (4,2 mois) alors qu’il était de 357 jours (11,7 mois) pour la dose de 1,3 mg/m2. La survie médiane dans le groupe traité à la dose de 1,0 mg/m2 était de 813 jours (26,7 mois) alors que la survie médiane pour le groupe traité à la dose de 1,3 mg/m2 n’a pas encore été atteinte.
Étude de phase II sur le myélome multiple en prolongation ouverte
Les patients des deux études de phase II qui pouvaient, selon l’opinion des chercheurs, en tirer un bénéfice clinique additionnel étaient autorisés à recevoir le bortézomib par voie intraveineuse au-delà des huit cycles dans le cadre d’une étude de prolongation. Soixante-trois (63) patients ayant participé aux études de phase II sur le myélome multiple ont été inscrits et ont reçu sept cycles supplémentaires (valeur médiane) de traitement par le bortézomib pour une valeur médiane totale de 14 cycles (intervalle de 7 à 32). La dose médiane globale était semblable dans le protocole initial et dans l’étude de prolongation. Soixante-sept pour cent (67 %) des patients ont commencé l’étude de prolongation à une dose égale ou supérieure à celle à laquelle ils avaient terminé l’étude initiale et 89 % des patients ont conservé le schéma posologique standard de trois semaines durant l’étude de prolongation. Aucune nouvelle toxicité cumulative et aucune nouvelle toxicité à long terme n’ont été observées avec le traitement prolongé par le bortézomib. Cependant, la fréquence de certains événements indésirables était plus élevée durant l’étude de prolongation que dans les études initiales (voir 8 EFFETS INDÉSIRABLES).
Lymphome du manteau
Une étude clinique de phase II à groupe unique sur le lymphome du manteau
L’efficacité et l’innocuité du bortézomib dans le traitement de lymphomes du manteau en rechute ou réfractaires ont été évaluées dans une étude multicentrique ouverte à groupe unique, portant sur 155 patients avec une maladie évolutive, qui avaient reçu au moins un traitement antérieur. L’âge moyen des patients était de 65 ans (42 à 89 ans), 81 % étaient des hommes et 92 % étaient de race blanche. Sur l’ensemble des patients, 75 % présentaient au moins un site extraganglionnaire de la maladie et 77 % étaient au stade 4 de la maladie. Les données sur les symptômes B n’ont pas été rassemblées pour ces patients. Chez 91 % des patients, le traitement antérieur incluait toutes les molécules suivantes : une anthracycline ou de la mitoxantrone, du cyclophosphamide et du rituximab. Un total de trente-sept pour cent (37 %) des patients étaient réfractaires à leur dernier traitement antérieur. Les caractéristiques des patients et de la maladie au début de l’étude sont résumées au tableau 36.
Tableau 36 – Résumé des caractéristiques des patients et de la maladie au début de l’étude de phase II sur le lymphome du manteau
N = 155
Caractéristiques des patients
Âge médian en années (fourchette)
65 (42 à 89) Sexe : hommes/femmes 81 %/19 % Race : blanche/noire/autre 92 %/4 %/5 % Indice fonctionnel de Karnofsky < 90 29 % Caractéristiques de la maladie Délai médian entre le diagnostic initial et la première dose (nombre d’années) 2,3 Diagnostiquée moins de 3 ans avant la première dose 66 % LM de stade III ou IV à la sélection 92 % Index pronostique international > 3 44 % Tableau 36 – Résumé des caractéristiques des patients et de la maladie au début de l’étude de phase II sur le lymphome du manteau
N = 155 Taux élevé de lacticodéshydrogénase 36 % > 2 sites extraganglionnaires impliqués 34 % Histopathologie : modèle de croissance diffuse 79 % Moelle osseuse positive pour le LM 55 % Nombre de lignes de traitement antérieures
1
54 %
2 42 % 3 4 % Schémas posologiques reçus antérieurement comprenant
Anthracycline/Mitoxantrone 98 % Agents alkylants 97 % Rituximab 96 %
A reçu au moins 2 des traitements ci-dessus 100 % A reçu les 3 traitements ci-dessus 91 % Thérapies à forte dose reçues antérieurement 37 %
GCS ou hyper-CVAD reçu avec ou sans rituximab 32 % Thérapie à forte dose reçue au dernier schéma posologique 30 % GCS ou hyper-CVAD avec/sans rituximab reçu au dernier schéma posologique 26 % GCS = greffe de cellules souches, hyper-CVAD = cyclophosphamide hyperfractionné, vincristine, doxorubicine et dexaméthasone alternant avec méthotrexate et cytarabine, LM = lymphome du manteau
Le bortézomib était administré par voie intraveineuse à la dose recommandée de 1,3 mg/m2 deux fois par semaine aux jours 1, 4, 8 et 11 d’un cycle de 21 jours. Le nombre moyen de cycles administrés a été de quatre chez l’ensemble des patients (intervalle de 1 à 17) et de huit chez les patients présentant une réponse. Le nombre moyen de cycles de traitement chez l’ensemble des patients a été de 5,7. Le temps moyen de réponse a été de 40 jours (31 à 204 jours). Les taux de réponse au bortézomib sont présentés au tableau 37. Le bortézomib a montré une efficacité similaire, quel que soit le nombre de lignes de traitement antérieures, à l’exception d’une durée de réponse plus longue chez les patients qui n’avaient reçu qu’une ligne de traitement antérieure. Les taux de réponse au bortézomib ont été déterminés selon les critères de réponse de l’Atelier international (IWRC) basés sur une analyse radiologique indépendante des tomodensitogrammes.
Tableau 37 – Résumé de l’évolution clinique dans une étude de phase II sur le lymphome du manteau
Tous les patients 1 ligne de traitement
antérieure
> 1 ligne de traitement antérieure
(N = 141) (N = 77) (N = 64) 1Analyse des réponses N (%) IC à 95 % N (%) IC à 95 % N (%) IC à 95 %
RC + RCnc + RP 47 (33) (26 à 42) 23 (30) (20 à 41) 24 (38) (26 à 50)
RC + RCnc 11 (8) (4 à 14) 5 (6) (2 à 15) 6 (9) (4 à 19)
RC 9 (6) (3 à 12) 5 (6) (2 à 15) 4 (6) (2 à 15) RCnc 2 (1) (0 à 5) 0 2(3) (0 à 11) RP 36 (26) (19 à 34) 18 (23) (14 à 34) 18 (28) (18 à 41) Analyse du délai avant
l’événement
Nombre d’événements
(%)
Médiane
(IC à 95 %)
Nombre
d’événements
(%)
Médiane
(IC à 95 %)
Nombre
d’événements
(%)
Médiane
(IC à 95 %)
Tableau 37 – Résumé de l’évolution clinique dans une étude de phase II sur le lymphome du manteau
Tous les patients 1 ligne de traitement
antérieure
> 1 ligne de traitement antérieure
(N = 141) (N = 77) (N = 64)
Durée de la réponse selon l’estimation de Kaplan-Meier
RC + RCnc + RP 20 (43) 9,2 mois 11 (48) 9,4 mois 9 (38) 6,1 mois
(N = 47) (4,9 à 13,5) (5,4 à 13,4) (4,2 à NÉ) RC + RCnc 3 (27) 13,5 mois 1 (20) 13,4 mois 2 (33) NÉ (N = 11) (13,5 à NÉ) (NÉ à NÉ) (4,7 à NÉ) Délai avant
progression selon
l’estimation de Kaplan-
Meier
75 (48) 6,2 mois
(4,0 à 6,9)
43 (51) 6,5 mois
(3,8 à 7,2)
32 (45) 5,4 mois
(3,2 à 7,3)
(N = 155) 2Intervalle sans
traitement selon
l’estimation de Kaplan-
Meier, RC + RCnc
13,8 mois (13,4 à NÉ)
(n = 11) Durée médiane avant
le traitement suivant
RC + RCnc + RP 12,7 mois (9,33 à NÉ) (N = 45) RC + RCnc
(N = 11)
19,4 mois (17,8 à NÉ)
NÉ = non évaluable; RC = réponse complète; RCnc = réponse complète non confirmée; RP = réponse partielle
- 1. Basé sur les critères de réponse de l’Atelier international (IRWC).
- 2. Analyses supplémentaires
Les courbes de Kaplan-Meier concernant la durée de réponse et le délai avant progression sont présentées sur les figures 8 et 9.
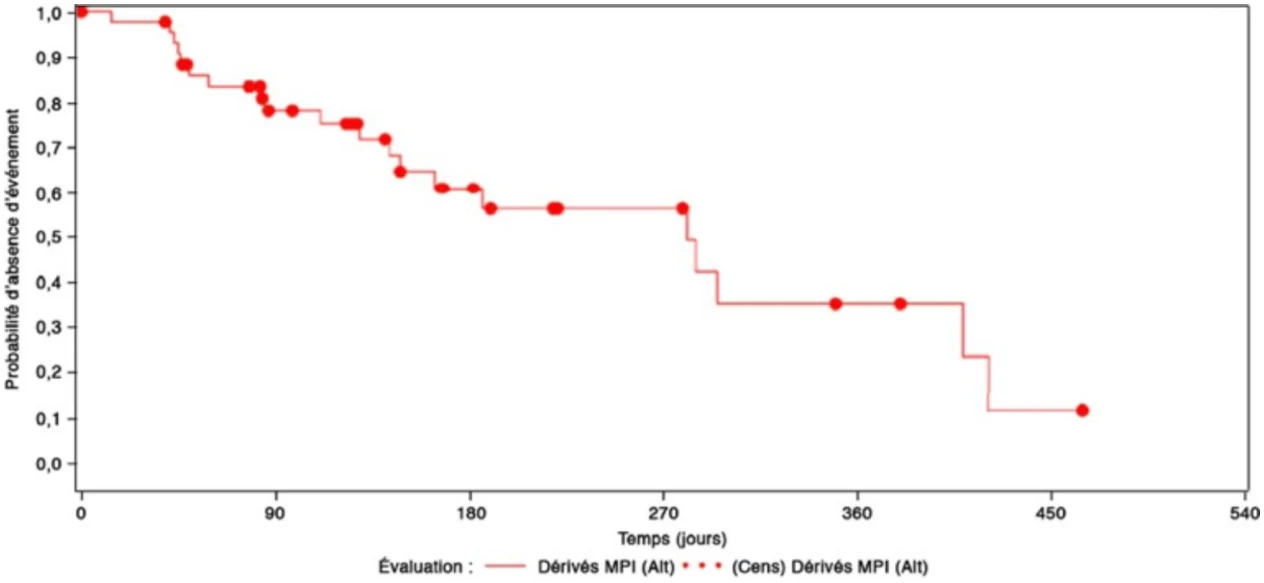
Figure 8. Durée de la réponse dans l’étude de phase II sur le lymphome du manteau (N = 47).
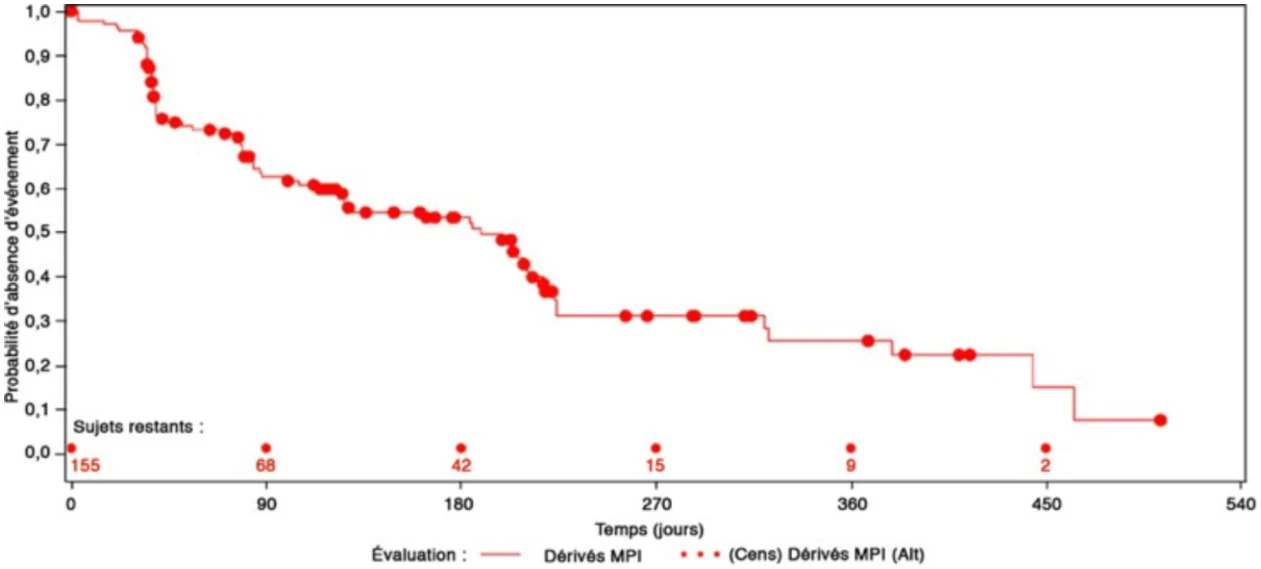
Figure 9. Délai avant progression dans l’étude de phase II sur le lymphome du manteau (N = 155).
Avec une durée moyenne de suivi supérieure à 26 mois pour les patients survivants, la survie globale moyenne a été de 23,6 mois avec une survie moyenne de 35,6 mois chez les patients présentant une réponse (RC/RCnc/RP). L’estimation de Kaplan-Meier quant à la survie à 1 an a été de 93,5 % chez les patients présentant une réponse (RC/RCnc/RP). La figure 10 montre la courbe de Kaplan-Meier pour la survie globale de tous les patients traités.
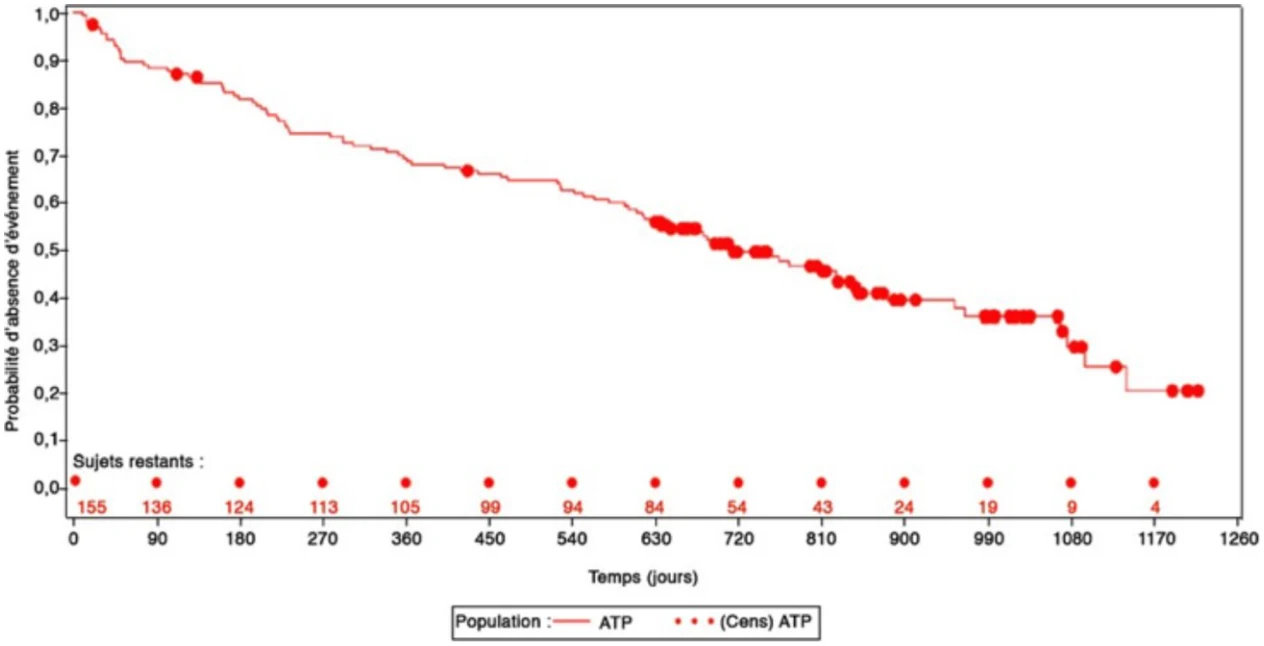
Figure 10. Survie globale dans l’étude de phase II sur le lymphome du manteau (N = 155).
Les résultats de l’étude de phase II ci-dessus sont confortés par une seconde étude multicentrique commanditée par le Clinical Trials Group de l’Institut national du cancer du Canada (National Cancer Institute of Canada Clinical Trials Group; NCI CCTG). Dans cette étude de phase II à groupe unique sur 29 patients, dont 15 avaient rechuté après un ou deux schémas thérapeutiques antérieurs, le bortézomib administré seul a assuré aux patients des réponses durables (10,3 mois), avec un taux de réponse de 47 % en présence de rechutes de lymphome du manteau. Les résultats de cette étude, comme ceux de l’étude de phase II précédente portant sur le lymphome du manteau, corroborent le fait que le bortézomib apporte un bénéfice clinique sous la forme de réponses durables. Ce bénéfice clinique se manifeste en retardant le besoin d’une chimiothérapie cytotoxique alternative et en retardant l’apparition des symptômes typiquement associés à la progression de la maladie.
Étude clinique à répartition aléatoire de phase III menée chez des patients atteins d’un lymphome du manteau non traité antérieurement
Une étude à répartition aléatoire ouverte de phase III (LYM-3002) a été menée chez 487 patients adultes atteints de lymphome du manteau non traité antérieurement (stade II, III ou IV) et non candidats à une greffe de moelle osseuse (inadmissibles ou refusés pour d’autres raisons non médicales). L’étude avait pour objectif de déterminer si l’association bortézomib plus rituximab, cyclophosphamide, doxorubicine et prednisone (VcR-CAP) améliorait davantage la survie sans progression (SSP) que l’association rituximab, cyclophosphamide, doxorubicine, vincristine et prednisone (R- CHOP). Cette étude clinique s’est appuyée sur une confirmation pathologique et une évaluation de la réponse radiologique réalisées de façon indépendante.
Les patients du groupe VcR-CAP ont reçu le bortézomib (1,3 mg/m2) par voie intraveineuse les jours 1, 4, 8 et 11 (période de repos du jour 12 au jour 21); le rituximab (375 mg/m2), le cyclophosphamide (750 mg/m2) et la doxorubicine (50 mg/m2) ont été administrés le jour 1, et la prednisone (100 mg/m2), les jours 1 à 5 d’un cycle de traitement de 21 jours. Les patients ayant eu une première réponse documentée au cycle 6 ont reçu deux cycles additionnels de traitement.
Les caractéristiques des patients et de la maladie sont présentées dans le tableau 38.
Tableau 38 – Résumé des caractéristiques initiales des patients et de la maladie dans l’étude de phase III sur le lymphome du manteau non traité antérieurement
| Caractéristiques des patients | VcR-CAP N = 243 | R-CHOP N = 244 |
| Âge médian en années (min.-max.) | 65 (38-86) | 66 (34-82) |
| Sexe : homme/femme | 73 %/27 % | 75 %/25 % |
| Race : caucasien/asiatique | 62 %/36 % | 71 %/28 % |
| Caractéristiques de la maladie | ||
| Aspirat de la moelle osseuse positif : oui/non | 56 %/39 % | 58 %/40 % |
| Biopsie de la moelle osseuse positive : oui/non | 62 %/35 % | 64 %/35 % |
| Stade de la maladie : II/III/IV | 5 %/20 %/75 % | 7 %/17 %/76 % |
| Score à l’indice pronostique international (IPI) : | ||
| Faible-intermédiaire/élevé-intermédiaire/élevé | 31 %/35 %/19 % | 29 %/36 %/19 % |
Chaque groupe de traitement a reçu un nombre médian de 6 cycles. Deux cycles de traitement additionnels ont également été administrés chez respectivement 17 % et 14 % des patients des groupes R-CHOP et VcR-CAP. La majorité des patients des deux groupes ont reçu au moins 6 cycles, soit 83 % dans le groupe R-CHOP et 84 % dans le groupe VcR-CAP.
Le critère de jugement primaire de l’efficacité était la survie sans progression d’après l’évaluation du comité de révision indépendant (CRI). Les critères secondaires étaient le taux de réponse global (RC/RCnc/RP) et le taux de réponse complète (RC/RCnc) ainsi que la durée de la réponse et la survie globale (SG). Les critères de réponse utilisés pour évaluer l’efficacité ont été établis d’après les critères de réponse de l’IWRC (International Workshop to Standardize Response Criteria for Non-Hodgkin’s Lymphoma).
Les résultats relatifs à l’efficacité après un suivi médian de 40 mois sont présentés dans le tableau 39. Par comparaison avec le protocole R-CHOP, le protocole VcR-CAP a entraîné une prolongation statistiquement significative de la SSP.
Tableau 39 – Résumé des résultats relatifs à l’efficacité dans l’étude de phase III sur le lymphome du manteau non traité antérieurement (LYM-3002)
| Critère de jugement de l’efficacité | VcR-CAP | R-CHOP | |
| n : Patients en ITT | 243 | 244 | |
| Survie sans progression (CRI)a | |||
| Événements n (%) | 133 (54,7) | 165 (67,6) | RRI3(IC95 %) = 0,63 (0,50;0,79) Valeur p4 < 0,001 |
| Médiane2 (IC95 %) (mois) | 24,7 (19,8; 31,8) | 14,4 (12; 16,9) | |
| Taux de réponse | |||
| n : patients dont la réponse est évaluable | 229 | 228 | |
| Réponse complète globale (RC+RCnc)5 n (%) | 122 (53,3) | 95(41,7) | |
| Réponse radiologique globale (RC+RCnc+RP)6 n(%) | 211 (92,1) | 204 (89,5) | |
| Durée de la réponse | |||
| Durée de la réponse complète (RC+RCnc)7 | |||
| n : patients dont la réponse est évaluable | 122 | 95 | |
| Médiane2 (IC95 %) (mois) | 42,1 (30,7; 49,1) | 18,0 (14,0; 23,4) | |
| Durée de la réponse (RC+RCnc+RP)8 | |||
| n : patients dont la réponse est évaluable | 211 | 204 | |
| Médiane2 (IC95 %) (mois) | 36,5 (26,7; 46,7) | 15,1 (12,5; 17,0) | |
RC = réponse complète; RCnc = réponse complète non confirmée; RP = réponse partielle; IC = intervalle de confiance ; RRI = rapport des risques instantanés ; ITT = intention de traitement
1 D’après l’évaluation d’un comité de révision indépendant (CRI) (données radiologiques seulement). 2 D’après l’estimateur produit-limite de Kaplan-Meier.
3 L’estimation du rapport des risques instantanés est basée sur un modèle de Cox stratifié selon le risque IPI et le stade de la maladie. Un RRI < 1 indique un avantage en faveur de VcR-CAP.
4 D’après un test de Mantel-Haenszel stratifié en fonction du risque IPI et du stade de la maladie. 5 Comprend toutes les RC+RCnc, selon le CRI, avec vérification de la moelle osseuse et du taux de LDH. 6 Comprend toutes les RC+RCnc+RP selon le CRI, sans vérification de la moelle osseuse ni du taux de LDH. 7 Calculé à partir de la date de la première réponse complète (RC+RCnc selon le CRI, moelle osseuse et LDH) jusqu’à la date de RP ou du décès en raison de la progression de la maladie.
8 Calculé à partir de la date de la première réponse complète (comprend toutes les RC+RCnc+RP radiologiques, selon le
CRI) jusqu’à la date de RP ou du décès en raison de la progression de la maladie.
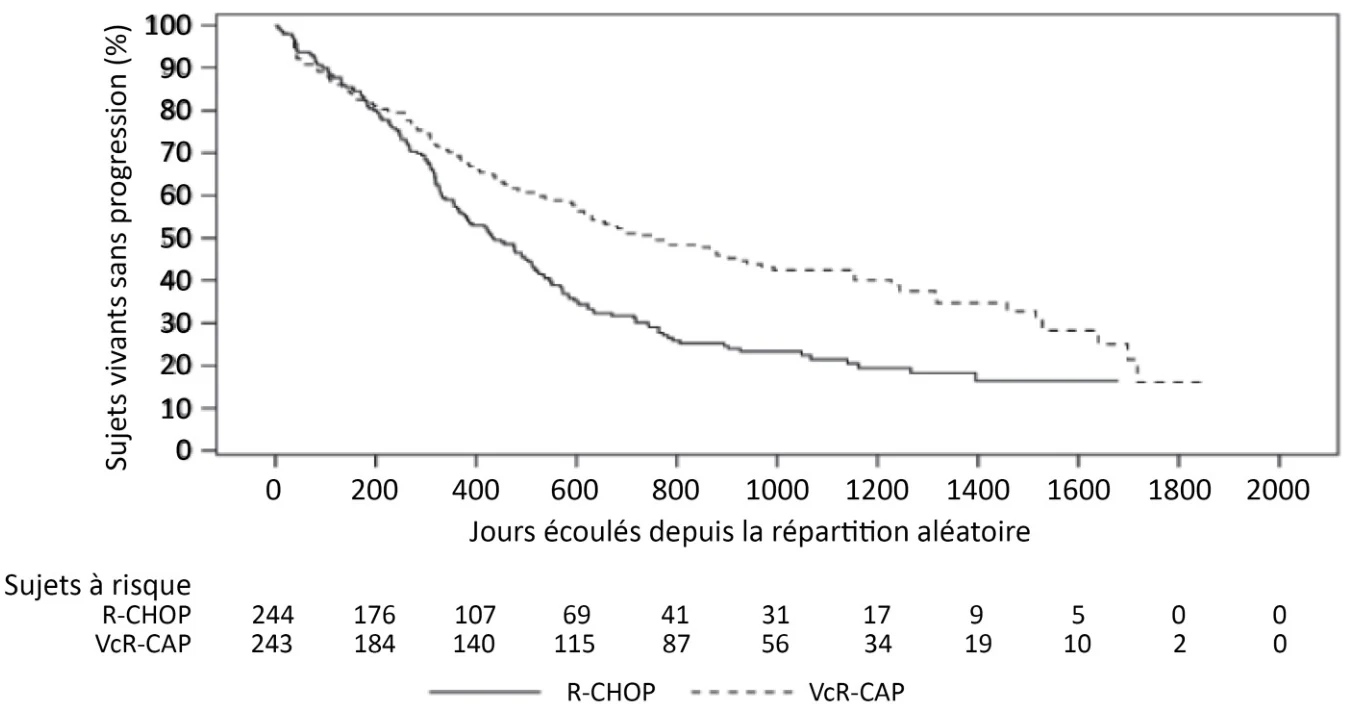
Légende : R-CHOP = rituximab, cyclophosphamide, doxorubicine, vincristine et prednisone; VcR-CAP = bortézomib, rituximab, cyclophosphamide, doxorubicine et prednisone.
Figure 11. Courbe de Kaplan-Meier de la survie sans progression, selon le comité de révision indépendant ; ensemble d’analyse en ITT.
Au bout d’un recul médian de 40 mois, une tendance vers la prolongation de la survie globale a été observée dans le groupe VcR-CAP. La SG médiane (de 56,3 mois dans le groupe R-CHOP mais non atteinte dans le groupe VcR CAP) était en faveur du groupe VcR-CAP, (RRI estimé [IC95 %] = 0,80 [0,59, 1,10]; p = 0,173). Les données sur la survie globale n’ont pas encore été toutes obtenues et seront confondues par le traitement administré après la progression.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
Dans les études effectuées chez les animaux à une dose et un schéma thérapeutique similaires à ceux recommandés chez l’être humain (administration deux fois par semaine pendant 2 semaines, suivies d’une période de repos d’une semaine), les effets toxiques observés comprenaient une anémie et une thrombopénie graves, et des toxicités touchant les systèmes gastro-intestinal, neurologique et lymphoïde ainsi que les testicules et les ovaires. Dans les études chez les animaux, parmi les effets neurotoxiques associés au bortézomib figurent un gonflement axonal et une dégénérescence des nerfs sensitifs périphériques, de la racine postérieure du nerf rachidien et des faisceaux de la moelle épinière. Une hémorragie multifocale et une nécrose cérébrale, oculaire et cardiaque ont également été observées chez le singe. Ces effets étaient considérés comme liés à l’ischémie induite par l’anémie/thrombopénie.
Chez toutes les espèces étudiées (souris, rat, singe et chien), l’intervalle séparant les doses mortelles et non mortelles, administrées en bolus ou de manière répétée, est étroit. Lors des études portant sur l’administration de plusieurs doses, la mortalité consécutive au bortézomib est survenue après plusieurs cycles de traitement (deux fois par semaine pendant deux semaines, 10 jours de repos) à raison de 0,9 mg/m2 tant chez le rat que chez le singe; cette dose est inférieure à la dose clinique proposée en cas de lésions des systèmes hématopoïétique, gastro-intestinal et lymphoïde, lesquelles sont considérées comme des facteurs favorisant l’état incapacitant, le décès précoce et la mortalité.
Certaines études de toxicité portant sur l’administration unique et répétée de bortézomib à des rats et à des macaques de Buffon sont résumées au tableau 40.
Tableau 40 – Résumé des études de toxicologie portant sur l’administration d’une dose unique et de doses répétées de bortézomib
Titre de l’étude Espèce/
Nombre d’animaux
Posologie/voie d’administration
Principales observations
Dose unique
Étude sur la toxicité
et la toxicocinétique
d’une dose unique
de bortézomib
administrée par voie
intraveineuse à des
rats1
Rats Sprague-Dawley/ 5 animaux/sexe/groupe dans l’étude principale et 6 à
9 animaux/sexe/groupe dans l’analyse de
toxicocinétique
Administration par voie i.v. d’une dose unique de 0; 0,18; 0,6 et 1,8 mg/m2
2/5 femelles sont mortes au jour 2 après avoir reçu la dose de 1,8 mg/m2. On n’a pas noté de signes cliniques anormaux.
↑ de la numération leucocytaire, ↓ des paramètres érythrocytaires et des plaquettes à la dose de 1,8 mg/m2. ↑ de l’azote uréique du sang/créatinine, de la TGO/TGP à la dose de 1,8 mg/m2. Les résultats de l’examen microscopique ou macroscopique lié au médicament à l’étude n’ont révélé aucun effet défavorable.
La dose sans effet nocif observé et la dose maximale tolérée étaient de 0,6 mg/m2. Dose répétée
Étude de toxicité
d’une durée de
26 semaines portant
sur l’injection
intraveineuse de
bortézomib à des
rats albinos1
Rats Sprague-Dawley 10 animaux/sexe/groupe dans l’étude principale; 10 animaux/sexe/groupe durant la période de récupération et
12 animaux/sexe/groupe dans l’analyse de
toxicocinétique et de pharmacocinétique
Administration par voie i.v. deux fois par semaine pendant 2 semaines
consécutives avec 1 semaine sans traitement (1 cycle). 26 semaines
correspondent à 9 cycles de
Mortalité aux doses de 1,2/0,9 mg/m2. ↓ du poids corporel chez les mâles aux doses ≥ 0,6 mg/m2.
↓ de la consommation de nourriture aux doses de 1,2/0,9 mg/m2.
↓ de la numération plaquettaire, des paramètres érythrocytaires et des taux de cholestérol à toutes les doses et du potassium aux doses ≥ 0,6 mg/m2 et des protéines totales, de l’albumine et de la Tableau 40 – Résumé des études de toxicologie portant sur l’administration d’une dose unique et de doses répétées de bortézomib
Titre de l’étude Espèce/
Nombre d’animaux
Posologie/voie
d’administration
Principales observations
traitement. 0; 0,3; 0,6, et
1,2/0,9 mg/m2/dose. Période de
récupération de 8 semaines.
globuline aux doses de 1,2/0,9 mg/m2. ↑ de la numération leucocytaire, du fibrinogène, de la glycémie et du phosphore à toutes les doses.
↑ du poids du foie à toutes les doses et des reins (seulement chez les femelles) aux doses ≥ 0,6 mg/m2.
↓ du poids du thymus et des épididymes aux doses de 1,2/0,9 mg/m2.
L’examen microscopique a révélé des changements au niveau du foie, du tube digestif et des glandes salivaires, et ce, à toutes les doses. Lors de l’examen microscopique, les changements au niveau des reins, des organes et tissus
lymphoïdes, de la rate, du canal lacrymo-nasal, de la masse grasse (chez les mâles seulement) et des ovaires ont été observés aux doses ≥ 0,6 mg/m2.
Une uvéite antérieure et(ou) postérieure (chez les mâles seulement) et des changements au niveau des testicules ont été notés aux doses de 1,2/0,9 mg/m2. Moelle osseuse hypocellulaire/nécrosée aux doses ≥ 0,6 mg/m2.
Des effets réversibles ont été observés sauf pour les changements, révélés à l’examen microscopique, au niveau de la numération plaquettaire, des taux de glucose, du foie et de la rate, même si une tendance a été observée.
La dose sans effet nocif observé n’a pas été établie. La dose maximale tolérée était de 0,6 mg/m2.
Étude de toxicité de
4 semaines portant
sur l’administration
intraveineuse de
bortézomib à des
macaques de
Buffon1
Macaques de Buffon 3 animaux/sexe/groupe dans l’étude principale et 2 animaux/sexe/groupe durant la période de récupération
Administration par voie i.v. deux fois par semaine pendant 4 semaines
aux doses de 0; 0,54; 0,8 et 1,2 mg/m2 avec une période de repos de 2 semaines.
1 mâle est mort au jour 26 après avoir reçu la dose de 1,2 mg/m2.
↑ des monocytes, ↓ des lymphocytes aux doses ≥ 0,8 mg/m2.
↓ des paramètres érythrocytaires chez les mâles à la dose de 1,2 mg/m2.
↑ du fibrinogène, ↓ des protéines totales à la dose de 1,2 mg/m2.
Dégénérescence axonale minimale à faible, légère déplétion lymphocytaire de la rate, néphrite tubulaire bénigne et légers changements au niveau des glomérules à la dose de 1,2 mg/m2. Une tendance au rétablissement a été constatée, sauf pour :
Tableau 40 – Résumé des études de toxicologie portant sur l’administration d’une dose unique et de doses répétées de bortézomib
Titre de l’étude Espèce/
Nombre d’animaux
Posologie/voie
d’administration
Principales observations
↓ de la numération lymphocytaire chez 1 mâle et de la dégénérescence axonale chez 1 femelle ayant reçu la dose de 1,2 mg/m2.
La dose sans effet nocif observé était de 0,54 mg/m2.
La dose maximale tolérée s’élevait à 0,80 mg/m2.
Étude de toxicité de
38 semaines
(13 cycles de
traitement) évaluant
l’injection par voie
i.v. de bortézomib à
des macaques de
Buffon1
Macaques de Buffon 3 animaux/sexe/
groupe dans l’étude principale;
3 animaux/témoins/sexe, 1 femelle à la dose de 0,6 mg/m2 et 3 mâles et 2 femelles à la dose de 1,2 mg/m2 sont affectés à l’évaluation de la période de récupération
Administration par voie i.v. deux fois par semaine avec une semaine sans
traitement (cycle de 3 semaines) pendant 38 semaines aux doses de 0; 0,6; 0,9 et 1,2 mg/m2 avec une période de
récupération de 8 semaines.
Mortalité aux doses ≥ 0,9 mg/m2. 1/6 mâle et 2/6 femelles sont morts à la dose de 1,2 mg/m2 et 1/3 femelle est morte à la dose de 0,9 mg/m2. La détérioration de l’état des animaux était attribuable à une intolérance gastro-intestinale chez 1 animal et une anémie et une
thrombopénie graves chez 3 animaux. ↓ des paramètres érythrocytaires, leucocytaires et plaquettaires à toutes les doses, du jour 72 au jour 170. ↑ des taux de fibrinogène à toutes les doses à partir du jour 170. Des changements touchant la moelle osseuse à toutes les doses révélaient généralement la présence de modifications hématologiques.
↑ du poids du foie et des reins à toutes les doses.
Les résultats de l’examen microscopique ont révélé des changements au niveau de la moelle osseuse, des organes et tissus lymphoïdes à toutes les doses.
Effet sur le système nerveux périphérique, les reins, le tractus intestinal, le foie et la vésicule biliaire aux doses ≥ 0,9 mg/m2. Récupération : on a observé une réponse hyperplasique réversible dans la moelle osseuse, les ganglions lymphatiques mandibulaires et la rate. Les effets sur les reins, le thymus et le système nerveux périphérique étaient partiellement réversibles.
La dose sans effet nocif observé n’a pas été établie. La dose maximale tolérée était de 0,6 mg/m2.
- 1. Étude conforme aux bonnes pratiques de laboratoire
Génotoxicité
Comme le résume le tableau 41, le bortézomib a fait preuve d’une activité clastogène (aberrations chromosomiques structurelles) dans le test d’aberrations chromosomiques in vitro utilisant des cellules ovariennes de hamster chinois. Le bortézomib n’était pas génotoxique dans le test de mutagénicité in vitro (test d’Ames) et dans le test du micronoyau in vivo chez la souris.
Tableau 41 – Résumé des études de mutagénicité
Titre de l’étude
Espèce/ Nombre d’animaux | Posologie/voie d’administration |
Principales observations
Test d’aberrations chromosomiques in vitro dans les cellules ovariennes de
hamster chinois1
| Lignée cellulaire d’ovaires de hamster chinois | ≤ 200 µg/mL |
Le bortézomib a provoqué des aberrations chromosomiques structurelles, mais n’a pas provoqué d’aberrations chromosomiques numériques dans les cellules ovariennes de hamster chinois.
Test du micronoyau sur des érythrocytes de mammifères (souris)1
| Souris de la souche ICR 5 animaux/sexe/groupe | Administration par voie i.v. d’une dose unique de 0; 0,75; 1,50 et 3,00 mg/m2. |
Dans ce contexte précis, le bortézomib n’a pas affiché de pouvoir clastogène.
Épreuve de
réversibilité de la mutagénicité bactérienne1
Salmonella typhimurium et Escherichia coli | ≤ 5 000 µg/plaque |
Dans ce contexte précis, le bortézomib n’a pas affiché de pouvoir mutagène.
1 Étude conforme aux bonnes pratiques de laboratoire
Toxicologie relative à la reproduction et au développement
Il n’existe pas d’étude qui vise à évaluer les effets du bortézomib sur la fécondité, mais une baisse de la fécondité est à prévoir étant donné les effets dégénératifs dans les ovaires observés aux doses ≥ 0,3 mg/m2, et compte tenu des modifications dégénératives des testicules constatées aux doses de 0,9/1,2 mg/m2 lors des études de toxicité d’une durée de 6 mois effectuées chez le rat. À cause de l’éventuelle toxicité maternelle, les études du développement embryonnaire ont été menées avec des doses sous-thérapeutiques même si le bortézomib était administré quotidiennement (Tableau 42).
Tableau 42 – Résumé des études sur le développement embryonnaire
Titre de l’étude
Espèce/ Nombre d’animaux | Posologie/voie d’administration |
Principales observations
Étude tératologique de l’effet de
l’injection
intraveineuse de bortézomib sur des rats Sprague-
Dawley1
Accouplement programmé de rats Sprague- Dawley/22 femelles/ groupe | Injection intraveineuse quotidienne du 6e jour au 17e jour de la gestation, inclusivement, de 0; 0,15; 0,30 et 0,45 mg/m2/j. |
↓ du poids corporel transitoire à la dose de 0,45 mg/m2.
↓ de la consommation de nourriture à la dose de 0,45 mg/m2.
Aucun effet spécifiquement létal pour l’embryon ou toxique pour le fœtus n’a été observé à des doses < 0,45 mg/m2
Étude tératologique de l’effet de
l’injection
intraveineuse de
Accouplement programmé de lapins blancs de Nouvelle- Zélande/22 femelles/groupe | Injection intraveineuse quotidienne du 7e jour au 19e jour |
Une femelle est morte à la dose de 0,55 mg/m2 et 4 lapines ont manifesté des signes d’avortement accompagnés de signes cliniques associés.
Titre de l’étude
Espèce/ Nombre d’animaux | Posologie/voie d’administration |
Principales observations
bortézomib sur des lapins blancs de Nouvelle-Zélande1
de la gestation, inclusivement, de 0; 0,11; 0,28 et 0,55 mg/m2/j. |
↓ du poids corporel et de la consommation de nourriture à la dose de 0,55 mg/m2.
↓ du nombre de fœtus vivants et du poids des fœtus à la dose de 0,55 mg/m2. Aucun effet spécifiquement létal pour l’embryon ou toxique pour le fœtus n’a été observé aux doses ≤ 0,28 mg/m2. La dose sans effet nocif observé et la dose maximale tolérée ont été de 0,28 mg/m2.
- 1. Étude conforme aux bonnes pratiques de laboratoire
17 MONOGRAPHIE AYANT SERVI DE RÉFÉRENCE
- 1. Monographie de PrVelcade® (poudre lyophilisée, 3,5 mg de bortézomib par fiole, sous forme d’ester boronique de mannitol), Numéro de contrôle de la présentation : 257318, Janssen Inc. (7 février 2022).