


Monographie de produit - Casgevy
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, Cancérogenèse et génotoxicité 2025-08
Table des matières
Certaines sections (comme indiqué à la section 2.1 de la ligne directrice sur les monographies de produit) ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications ................................................................................................................. 4
1.1 Pédiatrie ................................................................................................................ 4
1.2 Gériatrie ................................................................................................................ 4
2 Contre-indications ...................................................................................................... 4
4 Posologie et administration ........................................................................................ 4
4.1 Considérations posologiques ................................................................................ 4
4.2 Posologie recommandée et ajustement posologique .......................................... 6
4.4 Administration ...................................................................................................... 6
4.5 Dose oubliée ....................................................................................................... 11
5 Surdose .................................................................................................................... 11
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 11
7 Mises en garde et précautions .................................................................................. 12
7.1 Populations particulières .................................................................................... 13
7.1.1 Grossesse ............................................................................................................ 13
7.1.2 Allaitement .......................................................................................................... 13
7.1.3 Enfants et adolescents ........................................................................................ 14
7.1.4 Personnes âgées ................................................................................................. 14
8 Effets indésirables .................................................................................................... 14
8.1 Aperçu des effets indésirables ............................................................................ 14
8.2 Effets indésirables observés au cours des études cliniques ............................... 14
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents ......................................................................................................... 22
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ....... 22
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 22
9 Interactions médicamenteuses ................................................................................. 24
9.2 Aperçu des interactions médicamenteuses........................................................ 24
9.4 Interactions médicament-médicament .............................................................. 24
9.5 Interactions médicament-aliment ...................................................................... 24
9.6 Interactions médicament-plante médicinale ..................................................... 24
9.7 Interactions médicament-examens de laboratoire ............................................ 25
10 Pharmacologie clinique ............................................................................................ 25
10.1 Mode d’action ..................................................................................................... 25
10.2 Pharmacodynamie .............................................................................................. 25
10.3 Pharmacocinétique ............................................................................................. 28
11 Conservation, stabilité et mise au rebut .................................................................... 28
12 Instructions particulières de manipulation du produit ............................................... 29
PARTIE 2 : Renseignements scientifiques ............................................................................. 30
13 Renseignements pharmaceutiques ........................................................................... 30
14 Études cliniques ....................................................................................................... 30
14.1 Études cliniques par indication ........................................................................... 30
15 Microbiologie ........................................................................................................... 38
16 Toxicologie non clinique ........................................................................................... 38
17 Monographies de référence...................................................................................... 38
Renseignements destinés aux patient·e·s............................................................................. 40
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
CASGEVY (exagamglogène autotemcel) est une thérapie cellulaire à base de cellules souches hématopoïétiques autologues modifiées par édition génomique indiquée pour le traitement des patients âgés de 12 ans et plus atteints de :
- anémie falciforme (AF) avec crises vaso-occlusives (CVO) récurrentes; OU
- ß-thalassémie dépendante des transfusions (TDT).
1.1 Pédiatrie
Pédiatrie (≥ 12 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de CASGEVY chez les adolescents (âgés de 12 ans et plus) ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation chez les patients âgés de 12 ans et plus (voir 8.2.1 Effets indésirables observés au cours des études cliniques – Enfants et 14 Études cliniques).
1.2 Gériatrie
Gériatrie (≥ 65 ans) : L’innocuité et l’efficacité de CASGEVY dans la population gériatrique n’ont pas été démontrées car les études cliniques de CASGEVY étaient limitées aux patients adultes âgés de 35 ans et moins.
2 Contre-indications
Consulter les monographies de produit des médicaments utilisés pour la mobilisation (p. ex. plérixafor, filgrastim) et le conditionnement myéloablatif (p. ex. busulfan).
CASGEVY est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de la formulation (p. ex. DMSO, dextran 40, mannitol), y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
Avant de procéder à la mobilisation, à l’aphérèse et au conditionnement myéloablatif, il doit
être vérifié que le patient est admissible à une greffe de cellules souches hématopoïétiques (CSH).
- CASGEVY ne doit être administré que dans un centre de traitement expérimenté dans la greffe de cellules souches et dans le traitement des patients atteints d’AF ou de TDT.
- Pour usage autologue uniquement. Ne pas administrer CASGEVY si les informations figurant sur l’étiquette spécifique au patient ne correspondent pas au patient devant être traité.
- Pour perfusion intraveineuse d’une dose unique; ne pas utiliser de filtre de déleucocytation.
- Ne pas échantillonner, altérer ou irradier le médicament.
- CASGEVY doit être administré entre 48 heures et 7 jours après la dernière dose du traitement de conditionnement myéloablatif.
- Des matériels éducatifs supplémentaires, incluant des cartes patient et des guides destinés aux professionnels de la santé et aux patients et aidants, peuvent être obtenus auprès du fabricant.
Mobilisation et aphérèse
Une mobilisation des cellules souches et progénitrices hématopoïétiques (CSPH) CD34+ du patient doit être effectuée avant l’aphérèse afin d’isoler les cellules CD34+ pour la fabrication du médicament.
Dans les essais cliniques menés chez les patients atteints d’AF, le plérixafor en monothérapie était utilisé pour la mobilisation. Ne pas utiliser de facteur de croissance granulocytaire (G-CSF) pour la mobilisation chez les patients atteints d’anémie falciforme.
Dans les essais cliniques menés chez les patients atteints de TDT, un traitement par G-CSF et plérixafor était utilisé pour la mobilisation (voir 14 Études cliniques).
Le prélèvement des cellules CD34+ pour la fabrication du produit doit être maximisé lors de chaque cycle de mobilisation et d’aphérèse. Il convient de procéder au prélèvement de cellules pour la fabrication du produit sur deux jours consécutifs par cycle, si le patient le tolère sur le plan clinique. Un objectif de prélèvement d’au moins 2 × 10⁶ cellules CD34+/kg au total est recommandé pour la fabrication du produit. Les cellules prélevées doivent être envoyées pour la fabrication du produit, même si l’objectif de prélèvement n’est pas atteint. De plus, au moins 2 × 10⁶ cellules CD34+/kg doivent être prélevées à titre de cellules de secours pour un traitement de sauvetage en cas d’échec de prise de greffe avec CASGEVY. Si nécessaire, le prélèvement destiné à obtenir les cellules de secours peut être effectué le troisième jour. Si la dose minimale de CASGEVY n’est pas atteinte après la fabrication initiale du produit médicamenteux, des cycles supplémentaires de mobilisation et d’aphérèse devront être effectués. Un intervalle d’au moins 14 jours doit être respecté entre chaque cycle de mobilisation et d’aphérèse.
Les cellules de secours non modifiées (au moins 2 × 10⁶ cellules CD34+/kg) doivent être prélevées chez le patient et cryoconservées avant le conditionnement myéloablatif et la perfusion de CASGEVY. Les cellules non modifiées pourront être nécessaires pour un traitement de rattrapage dans les situations suivantes : altération de CASGEVY après le début du conditionnement myéloablatif et avant la perfusion de CASGEVY, échec de prise de greffe des neutrophiles ou perte du greffon après la perfusion de CASGEVY (voir 7 Mises en garde et précautions).
Pour une description du protocole de mobilisation utilisé dans les essais cliniques, voir 14 Études cliniques. Veuillez consulter la monographie de produit du/des médicament(s) utilisé(s) pour la mobilisation avant le traitement par CASGEVY.
Les traitements de fond (p. ex. hydroxurée pour l’AF et luspatercept pour la TDT) doivent être arrêtés huit semaines avant le début planifié de la mobilisation et du conditionnement.
Anémie falciforme
Avant l’aphérèse, il est recommandé que les patients reçoivent une/des transfusion(s) visant à maintenir un taux d’hémoglobine S (HbS) inférieur à 30 % du taux d’Hb totale tout en maintenant un taux d’Hb totale ≤ 110 g/l.
ß-thalassémie dépendante des transfusions
Avant l’aphérèse, il est recommandé que les patients reçoivent une/des transfusion(s) visant à maintenir un taux d’hémoglobine (Hb) totale ≥ 110 g/l.
Conditionnement myéloablatif
Un traitement de conditionnement induisant une myéloablation totale doit être administré avant la perfusion de CASGEVY. Dans les essais cliniques, le busulfan était administré pendant quatre jours consécutifs par voie intraveineuse (IV) via un cathéter veineux central à une dose initiale prévue de 3,2 mg/kg une fois par jour (qd) ou de 0,8 mg/kg toutes les 6 heures (q6h). Les concentrations plasmatiques du busulfan étaient mesurées à l’aide de prélèvements sanguins en série et la dose était ajustée afin de maintenir l’exposition dans les valeurs cibles.
Pour une description du protocole de conditionnement utilisé dans les essais cliniques, voir 14 Études cliniques. Veuillez consulter la monographie de produit du/des médicament(s) utilisé(s) pour le conditionnement myéloablatif avant le traitement (voir 17 Monographies de référence).
Les traitements de fond (p. ex. hydroxurée pour l’AF et luspatercept pour la TDT) doivent être arrêtés huit semaines avant le début du conditionnement myéloablatif. Les chélateurs du fer doivent être arrêtés au moins sept jours avant le début du conditionnement myéloablatif.
Il est recommandé que les patients atteints d’anémie falciforme reçoivent des transfusions pendant au moins les huit semaines précédant le début du conditionnement myéloablatif visant à maintenir un taux d’HbS < 30 % de l’Hb totale tout en maintenant un taux d’Hb totale ≤ 110 g/l.
Chez les patients atteints de TDT, il est recommandé de maintenir un taux d’Hb totale ≥ 110 g/l pendant 60 jours avant le conditionnement myéloablatif.
Une prophylaxie des crises d’épilepsie doit être envisagée. Pour des informations sur les interactions médicamenteuses, veuillez consulter la monographie de produit du/des médicament(s) utilisé(s) pour le conditionnement.
Avant le début du traitement de conditionnement myéloablatif, il convient de confirmer la disponibilité de l’ensemble complet de flacons constituant la dose de CASGEVY et des cellules de secours non modifiées, et d’examiner le ou les flacon(s) pour vérifier l’absence de fissures ou de craquelures. Pour la confirmation du nombre de flacons et de la dose totale de CASGEVY, consulter la fiche de renseignements sur le lot fournie lors de l’expédition du produit.
CASGEVY doit être administré entre 48 heures et 7 jours après la dernière dose du traitement de conditionnement myéloablatif.
4.2 Posologie recommandée et ajustement posologique
La dose minimale recommandée de CASGEVY est de 3 × 10⁶ cellules CD34+/kg.
CASGEVY est fourni sous forme de dose unique pour perfusion contenant une suspension de cellules CD34+ dans un ou plusieurs flacon(s). Consulter la fiche de renseignements sur le lot fournie lors de l’expédition du produit pour toute information supplémentaire concernant la dose.
4.4 Administration
Réception et entreposage de CASGEVY
- CASGEVY est expédié au centre de traitement à l’état congelé dans la phase vapeur de l’azote liquide dans un conteneur pour cryoconservation.
- Vérifier les identifiants du patient figurant sur la ou les étiquette(s) du produit et sur la fiche de renseignements sur le lot.
- Pour toute préoccupation à propos du produit, de l’emballage ou des températures d’expédition après réception, veuillez contacter VERTEX au 1-877-634-8739.
- Transférer CASGEVY de la phase vapeur de l’azote du conteneur pour cryoconservation à la phase vapeur de l’azote liquide (≤ -135 °C) du récipient d’entreposage présent dans le centre de traitement.
Préparation pour l’administration de CASGEVY
CASGEVY contient des cellules sanguines humaines. Pour la manipulation et l’élimination du produit, prendre les précautions habituelles (port de gants, de vêtements de protection et de lunettes de protection) et suivre les lignes directrices canadiennes sur la biosécurité afin d’éviter toute transmission potentielle de maladies infectieuses. Tous les matériels ayant été en contact avec CASGEVY (déchets solides et liquides) doivent être manipulés et éliminés comme des déchets potentiellement infectieux, conformément aux lignes directrices canadiennes sur la biosécurité (pour des détails supplémentaires, voir 12 Instructions particulières de manipulation du produit).
Avant de décongeler un flacon, vérifier que le nom CASGEVY est imprimé sur l’étiquette du flacon et que l’identité du patient correspond aux identifiants du patient figurant sur le ou les flacon(s) de CASGEVY. Ne pas sortir les flacons de CASGEVY du conteneur pour cryoconservation si les informations figurant sur l’étiquette spécifique au patient ne correspondent pas au patient devant être traité et contacter VERTEX au 1-877-634-8739.
Coordonner l’heure de décongélation et l’heure de perfusion de CASGEVY. CASGEVY doit être administré dans les 20 minutes suivant la décongélation du flacon. Vérifier préalablement l’heure de la perfusion et ajuster l’heure de début de la décongélation de façon à ce que le produit soit disponible pour la perfusion lorsque le patient est prêt. Décongeler et administrer le contenu d’un flacon à la fois.
Prémédication : administrer un antipyrétique (p. ex. acétaminophène) et un antihistaminique (p. ex. chlorhydrate de diphénydramine) avant la perfusion de CASGEVY.
Une dose de CASGEVY peut être contenue dans un ou plusieurs flacon(s) spécifique(s) au patient cryoconservé(s). Le nombre de flacons est indiqué sur la fiche de renseignements sur le lot. S’assurer que tous les flacons sont comptabilisés et vérifier que pour chaque flacon la date de péremption n’est pas dépassée en comparant les informations figurant sur l’étiquette du produit aux informations figurant sur la fiche de renseignements sur le lot jointe.
Examiner le ou les flacon(s) pour vérifier l’absence de fissures ou de craquelures. Si un flacon est endommagé, ne pas administrer le contenu. Veuillez contacter VERTEX au 1-877-634-8789.
Rassembler le matériel nécessaire pour décongeler et prélever le produit à partir du ou des flacon(s). À l’exception du bain-marie, ce matériel est à usage unique. Rassembler le matériel en quantité suffisante pour chaque flacon à administrer :
- Bain-marie
- Tampons imprégnés d’alcool
- Adaptateur pour flacon (pour permettre une extraction sans aiguille)
- Filtre en acier inoxydable de 18 microns
- Seringue de 30 ml à embout Luer Lock
- Solution injectable de chlorure de sodium à 0,9 % (NaCl à 0,9 %, volume de 5 à 10 ml nécessaire pour chaque flacon)
- Seringue de 10 ml à embout Luer Lock pour le rinçage avec la solution de NaCl à 0,9 %
Décongélation des flacons de CASGEVY
- Si la dose consiste en plusieurs flacons, décongeler et administrer un flacon à la fois. Pendant la décongélation et l’administration d’un flacon, les autres flacons doivent rester dans le conteneur pour cryoconservation à ≤ -135 °C.
- Décongeler chaque flacon à 37 °C au bain-marie. S’assurer que la température du bain-marie ne dépasse pas 40 °C).
- Décongeler chaque flacon en le tenant par le col et en l’agitant doucement dans les sens horaire et antihoraire. Ce processus peut durer de 10 à 15 minutes.
- Ne pas laisser CASGEVY sans surveillance pendant la décongélation.
- La décongélation est terminée lorsque les cristaux de glace ne sont plus visibles dans le flacon.
- Une fois le flacon décongelé, le retirer immédiatement du bain-marie.
- Le produit décongelé doit se présenter comme une suspension cellulaire translucide pouvant contenir des particules protéiques ou des agrégats cellulaires.
- Ne pas laver, centrifuger et/ou remettre CASGEVY en suspension dans un nouveau milieu avant la perfusion.
- Ne pas échantillonner, altérer, irradier ou recongeler CASGEVY.
- Administrer le médicament dans les 20 minutes suivant la décongélation.
Administration de CASGEVY
CASGEVY est destiné à un usage autologue uniquement. L’identité du patient doit correspondre aux identifiants du patient figurant sur le ou les flacon(s) de CASGEVY. Ne pas administrer CASGEVY si les informations figurant sur l’étiquette spécifique au patient ne correspondent pas au patient devant être traité.
La dose d’un patient peut consister en plusieurs flacons. Vérifier sur la fiche de renseignements sur le lot le nombre de flacons à administrer. Tous les flacons doivent être administrés. Tout le contenu de chaque flacon fourni doit être perfusé. Si plusieurs flacons sont fournis, administrer chaque flacon en totalité avant de procéder à la décongélation et à l’administration du flacon suivant.
- 1. Fixation de l’adaptateur pour flacon et du filtre
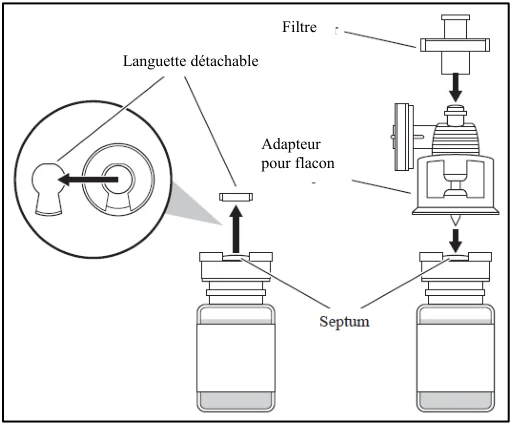
a. Retirer la languette détachable du
bouchon du flacon; nettoyer le septum
avec un tampon imprégné d’alcool.
b. Retirer le capuchon du perforateur de
l’adaptateur pour flacon.
c. Avec le pouce et l’index de chaque main,
pousser l’adaptateur dans le septum du
flacon en exerçant une pression égale
jusqu’à ce qu’un seul bruit sec soit
entendu.
d. Tirer l’adaptateur vers le haut jusqu’à ce
qu’il se verrouille en place.
e. Fixer le filtre sur l’adaptateur pour flacon.
- 2. Prélèvement de CASGEVY à partir du flacon
| Filtre |
| Languette détachable |
Adapteur pour flacon 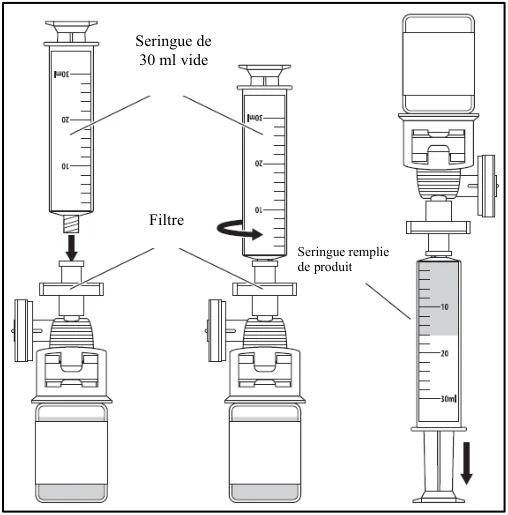
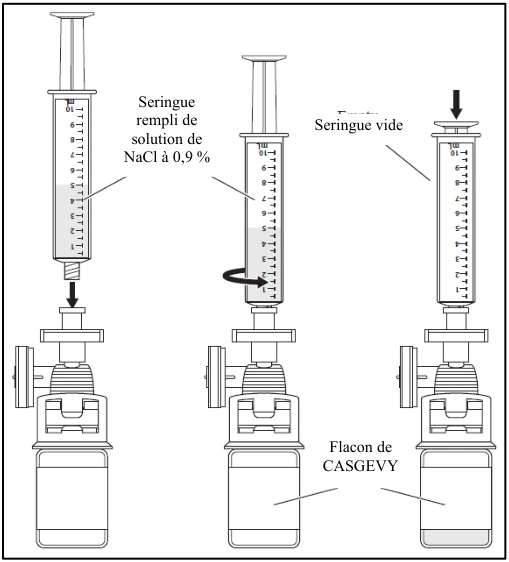
a. Fixer une seringue de 30 ml vide au filtre. b. Prélever la totalité du contenu du flacon. c. Détacher la seringue remplie de produit du
filtre et la mettre de côté.
d. Prélever 5 à 10 ml de solution de NaCl à
0,9 % dans la seringue de 10 ml vide. e. Fixer la seringue remplie de solution de
NaCl à 0,9 % au filtre.
f. Injecter la solution de NaCl à 0,9 % dans le
flacon de CASGEVY et détacher la seringue vide du filtre. Éliminer la seringue vide.
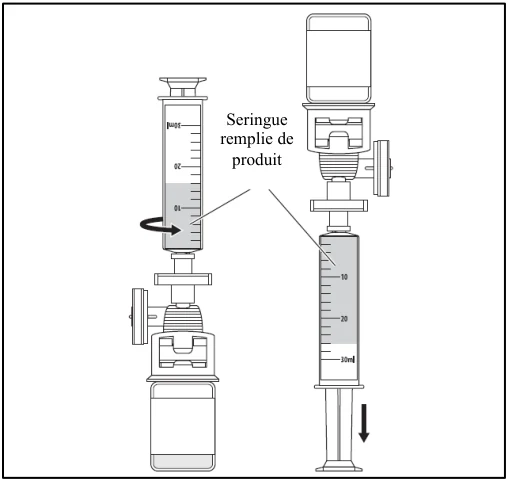
g. Fixer la seringue remplie de produit au
filtre.
h. Prélever le contenu du flacon dans la
seringue de produit, puis détacher la seringue du filtre.
i. Détacher l’étiquette portant les
identifiants du produit/patient de la fiche de renseignements sur le lot et l’apposer sur la seringue remplie de produit.
Seringue vide Seringue de
30 ml vide
Filtre
Flacon de CASGEVY Seringue remplie de produit
Seringue
rempli de
solution de
NaCl à 0,9 %
Seringue remplie de produit
- 3. Administration de CASGEVY via un cathéter veineux central
a. Avant l’administration de chaque flacon, effectuer un double contrôle au chevet du patient pour vérifier et confirmer l’identité de ce dernier.
b. Administrer CASGEVY en bolus intraveineux (injection IV rapide) dans les 20 minutes suivant la décongélation du produit. Ne pas utiliser de filtre en ligne ni de pompe à perfusion pour l’administration de CASGEVY. Le volume total de CASGEVY administré en une heure ne doit pas dépasser 2,6 ml/kg.
c. Après l’administration de chaque flacon de CASGEVY, rincer la ligne principale avec un volume de solution injectable de NaCl à 0,9 % suffisant pour permettre le rinçage de la totalité de la tubulure et du cathéter intraveineux.
Répéter les étapes 1 à 3 pour chacun des autres flacons. Si le produit spécifique au patient est fourni en plusieurs flacons, administrer chaque flacon en totalité avant de procéder à la décongélation et à l’administration du flacon suivant. Tous les flacons doivent être administrés.
Après l’administration de CASGEVY
Après la perfusion de CASGEVY, suivre les procédures habituelles de surveillance et de prise en charge des patients après une greffe de CSH.
- Les produits sanguins nécessaires dans les trois premiers mois suivant la perfusion de CASGEVY doivent être irradiés.
- Les patients ne devront pas faire de don de sang, d’organes, de tissus ni de cellules dans l’avenir.
- La reprise du traitement par des chélateurs du fer après la perfusion de CASGEVY peut être nécessaire. Il convient d’éviter l’utilisation de chélateurs du fer non myélosuppresseurs pendant au moins trois mois et celle de chélateurs du fer myélosuppresseurs pendant aux mois six mois après la perfusion de CASGEVY. Le cas échéant, la phlébotomie peut être utilisée à la place de la chélation du fer (voir 9 Interactions médicamenteuses).
Populations particulières
Insuffisance rénale
CASGEVY n’a pas été étudié chez les patients présentant une insuffisance rénale, définie comme un débit de filtration glomérulaire estimé < 60 ml/min/1,73 m2. Un bilan rénal doit être réalisé afin de vérifier que le patient est admissible à une greffe de CSH.
Insuffisance hépatique
CASGEVY n’a pas été étudié chez les patients présentant une maladie hépatique de stade avancé (voir 14 Études cliniques). Un bilan hépatique doit être réalisé afin de vérifier que le patient est admissible à une greffe de CSH.
Patients séropositifs pour le virus de l’immunodéficience humaine (VIH), le virus de l’hépatite B (VHB) ou le virus de l’hépatite C (VHC)
CASGEVY n’a pas été étudié chez les patients présentant une infection par le VIH-1, le VIH-2, le VHB ou le VHC. Un dépistage du VIH-1, du VIH-2, du VHB, du VHC et de tous les autres agents infectieux doit être réalisé conformément aux lignes directrices nationales avant le prélèvement des cellules pour la
fabrication. CASGEVY ne doit pas être utilisé chez les patients présentant des infections actives par le VIH-1, le VIH-2, le VHB ou le VHC.
Patients ayant reçu antérieurement une greffe de CSH
CASGEVY n’a pas été étudié chez les patients ayant reçu antérieurement une greffe allogénique ou autologue de CSH. Le traitement par CASGEVY n’est pas recommandé chez ces patients.
4.5 Dose oubliée
Sans objet.
5 Surdose
Sans objet.
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
CASGEVY est présenté dans un milieu de cryoconservation dans des flacons composés de copolymère d’oléfine cyclique, emballés dans une boîte en carton.
Chaque lot de CASGEVY est expédié de l’établissement de fabrication au site d’entreposage du centre de traitement, dans un récipient d’azote liquide pour transport à sec. Un conteneur d’expédition contient une seule boîte, qui peut contenir plusieurs flacons, tous destinés à un seul patient. Plusieurs lots du médicament peuvent être nécessaires pour obtenir la dose d’un patient.
| Les informations quantitatives réelles concernant la concentration et la dose de CASGEVY figurent sur | ||
| la fiche de renseignements sur le lot, située à l’intérieur du couvercle du conteneur d’expédition utilisé | ||
| pour le transport de CASGEVY. | ||
| Voie d’administration | Forme posologique/teneur/ | Ingrédients non médicinaux | ||
| composition | ||||
| Intraveineuse | Suspension cellulaire dans des flacons spécifiques au patient 4 à 13 × 106 cellules/ml 1,5 à 20 ml par flacon 1 à 9 flacons par boîte Plusieurs boîtes peuvent être nécessaires pour obtenir la dose complète pour un patient. | Cryostor® CS5 (contient du DMSO, du dextran 40, du mannitol, de nombreux électrolytes pour injection), voir 7 Mises en garde et précautions. | ||
7 Mises en garde et précautions
Il convient d’évaluer si le patient devant recevoir CASGEVY est admissible à une greffe de CSH, en prenant en compte les mises en garde et précautions relatives aux médicaments utilisés pour la mobilisation et le conditionnement myéloablatif nécessaires dans le cadre du traitement complet.
Cancérogénèse et génotoxicité
Cancérogenèse liée à l’édition génomique
Il n’a pas été rapporté de cas de syndrome myélodysplasique, de leucémie ou de lymphome dans les essais cliniques menés avec CASGEVY. Il existe un risque théorique de cancérogenèse liée à l’édition génomique. Un bilan annuel (incluant un hémogramme) doit être réalisé pendant au moins 15 ans après le traitement par CASGEVY. En cas de découverte d’un syndrome myélodysplasique, d’une leucémie ou d’un lymphome, veuillez contacter VERTEX au 1-877-634-8789 afin de déterminer quels sont les échantillons appropriés pour les analyses ultérieures.
Le risque d’édition hors cible accidentelle ne peut être exclu. Une analyse du génome entier humain a montré une édition hors cible sur un seul site variant. Le variant a été identifié dans 3,3 % (3/91) des échantillons des patients analysés (cellules CD34+). Le site hors cible identifié actuellement est situé dans un intron d’un gène qui n’est pas exprimé dans les cellules hématopoïétiques, et, par conséquent, il n’est pas attendu d’effets délétères (voir 16. Toxicologie non clinique). La pertinence clinique d’autres éventuelles éditions hors cible n’est pas connue.
Système sanguin et lymphatique
Échec éventuel de prise de greffe des neutrophiles
L’échec de prise de greffe des neutrophiles est un risque potentiel dans les greffes de cellules souches hématopoïétiques, y compris après perfusion de CASGEVY. Dans les essais cliniques, la prise de greffe des neutrophiles a été obtenue chez tous les patients traités par CASGEVY.
Le taux de polynucléaires neutrophiles (PNN) doit être surveillé et les infections doivent être traitées conformément aux lignes directrices standard et au jugement médical. En cas d’échec de prise de greffe des neutrophiles, les patients doivent recevoir une perfusion des cellules CD34+ de secours non modifiées (voir 4.1 Considérations posologiques).
Retard de prise de greffe des plaquettes
Des délais médians de prise de greffe des plaquettes plus longs que ceux qui sont généralement observés lors d’une allogreffe de CSH ont été constatés chez les patients traités par CASGEVY. Il existe un risque accru de saignements jusqu’à ce que la prise de greffe des plaquettes ait été obtenue. Dans les essais cliniques, il n’a pas été observé de corrélation entre l’incidence des événements de saignement et le délai de prise de greffe des plaquettes.
Les patients doivent être surveillés conformément aux lignes directrices standard et au jugement médical afin que l’apparition de saignements puisse être détectée. Des numérations plaquettaires doivent être effectuées fréquemment jusqu’à la prise de greffe des plaquettes et la récupération plaquettaire. Un hémogramme et d’autres examens appropriés doivent être réalisés lors de toute apparition de symptômes cliniques évocateurs de saignements (voir 8 Effets indésirables).
Système immunitaire
Réactions d’hypersensibilité
Des réactions graves d’hypersensibilité, y compris une anaphylaxie, peuvent survenir pendant ou après la perfusion de CASGEVY. Les patients doivent être surveillés pendant et après la perfusion afin que des réactions d’hypersensibilité puissent être détectées.
Vaccins vivants
L’innocuité de la vaccination avec des vaccins viraux vivants pendant ou après le traitement par CASGEVY n’a pas été étudiée.
Santé reproductive
Femmes en âge de procréer/Contraception chez les hommes et les femmes
L’absence de grossesse doit être confirmée par un test sérique négatif avant le début de chaque cycle de mobilisation et confirmée à nouveau avant le conditionnement myéloablatif. Les femmes en âge de procréer et les hommes aptes à concevoir doivent utiliser une contraception efficace à partir du début du traitement de mobilisation et jusqu’à six mois après l’administration de CASGEVY en raison des risques associés au conditionnement myéloablatif par busulfan. Les patientes doivent être informées des risques associés aux médicaments utilisés pour le conditionnement myéloablatif. Les données relatives à l’exposition sont insuffisantes pour permettre de faire une recommandation précise quant à la durée de la contraception après le traitement par CASGEVY.
Fertilité
Il n’existe pas de données concernant les effets de l’exagamglogène autotemcel sur la fertilité humaine. Les effets sur la fertilité mâle et femelle n’ont pas été évalués dans des études chez les animaux. Une stérilité est observée après un traitement de conditionnement myéloablatif; par conséquent, il convient de parler avec les patients et leur famille du recours à des options de préservation de la fertilité avant de procéder au traitement (c’est-à-dire avant la mobilisation), en particulier chez les patients prépubères pour lesquels les options de préservation de la fertilité sont limitées.
7.1 Populations particulières
7.1.1 Grossesse
Il n’existe pas de données cliniques sur l’utilisation de l’exagamglogène autotemcel chez la femme enceinte et il n’a pas été réalisé d’études de toxicité pour la reproduction et le développement chez les animaux avec l’exagamglogène autotemcel. Du fait du risque d’effets délétères sur le fœtus, y compris de tératogénicité, des traitements de conditionnement myéloablatif, CASGEVY ne doit pas être administré pendant la grossesse. La patiente doit parler avec le médecin traitant de la possibilité de grossesse après la perfusion de CASGEVY (voir les recommandations relatives à la contraception ci-dessus).
7.1.2 Allaitement
L’allaitement doit être interrompu pendant le conditionnement myéloablatif en raison de la possibilité d’effets graves, incluant le risque potentiel de cancérogénicité. Les bienfaits de l’allaitement pour le développement et la santé doivent être pris en compte au regard du besoin clinique de la mère du traitement par CASGEVY et de tous les effets nocifs éventuels sur l’enfant allaité causés par les médicaments utilisés pour la mobilisation et le conditionnement myéloablatif avant l’administration de CASGEVY ou par la maladie sous-jacente de la mère. La patiente doit parler avec le médecin traitant de la possibilité d’allaiter après la perfusion de CASGEVY.
7.1.3 Enfants et adolescents
Santé Canada ne dispose d’aucune donnée chez les enfants âgés de moins de 12 ans; par conséquent, l’indication d’utilisation dans la population pédiatrique chez les patients âgés de moins de 12 ans n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Patients âgés de 65 ans et plus
CASGEVY n’a pas été étudié chez les patients âgés de plus de 35 ans. L’innocuité et l’efficacité de CASGEVY dans la population gériatrique n’ont pas été démontrées.
8 Effets indésirables
8.1 Aperçu des effets indésirables
Les effets indésirables graves ci-dessous sont décrits à la section 7 Mises en garde et précautions :
- Échec éventuel de prise de greffe des neutrophiles
- Retard de prise de greffe des plaquettes
- Réactions d’hypersensibilité
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’innocuité de CASGEVY a été évaluée dans deux études en ouvert, à un seul bras (étude 111 et étude 121) et dans une étude de suivi à long terme (étude 131), au cours desquelles 98 adolescents et adultes atteints d’anémie falciforme ou de ß-thalassémie dépendante des transfusions ont été traités par CASGEVY après un conditionnement myéloablatif par busulfan. Le profil d’effets indésirables concordait généralement avec celui attendu avec un traitement de conditionnement myéloablatif par busulfan et une greffe de CSH.
Patients atteints d’anémie falciforme
Résumé du profil d’innocuité
Chez les 44 patients atteints d’anémie falciforme, la durée médiane (min, max) de suivi après l’administration de CASGEVY était de 19,3 (0,8, 48,1) mois.
Dans l’étude 121, des effets indésirables graves ont été observés chez 45 % des patients après le conditionnement myéloablatif et la perfusion de CASGEVY. Les effets indésirables graves les plus courants (survenus chez ≥ 2 patients) étaient : cholélithiase, pneumonie, douleur abdominale, constipation, fièvre, douleur abdominale haute, douleur thoracique non cardiaque, douleur oropharyngée, douleur et sepsis.
Un patient (2 %) est décédé d’une insuffisance respiratoire secondaire à une infection COVID-19. L’événement n’était pas lié à CASGEVY.
Tableau des effets indésirables
Le tableau 2 présente les effets indésirables autres que les anomalies des paramètres biologiques observés après le conditionnement myéloablatif et la perfusion de CASGEVY chez au moins 10 % des patients atteints d’AF. Les effets indésirables sont classés par discipline médicale et terme préférentiel du dictionnaire MedDRA.
Tableau 2 – Effets indésirables rapportés chez ≥ 10 % des patients atteints d’AF ayant reçu CASGEVY après un conditionnement myéloablatif par busulfan dans l’étude 121 : du jour 1 au mois 24 suivant la perfusion de CASGEVY *
| Classification par système et organe MedDRA † | Exagamglogène autotemcel N = 44 n (%) |
| Affections hématologiques et du système lymphatique | |
| Neutropénie fébrile | 24 (55) |
| Affections cardiaques | |
| Tachycardie ‡ | 9 (20) |
| Affections oculaires | |
| Vision trouble | 6 (14) |
| Affections gastro-intestinales | |
| Mucite §, # | 43 (98) |
| Nausée | 31 (70) |
| Douleur abdominale ** | 27 (61) |
| Vomissement | 25 (57) |
| Constipation | 20 (45) |
| Diarrhée | 17 (39) |
| Gastrite | 11 (25) |
| Reflux gastro-œsophagien | 8 (18) |
| Dyspepsie | 5 (11) |
| Hématochézie | 5 (11) |
| Troubles généraux et anomalies au site d’administration | |
| Fièvre | 18 (41) |
| Fatigue | 16 (36) |
| Œdème périphérique | 12 (27) |
| Classification par système et organe MedDRA † | Exagamglogène autotemcel N = 44 n (%) |
| Douleur | 11 (25) |
| Syndrome de sevrage de drogue ou médicament | 9 (20) |
| Affections hépatobiliaires | |
| Lithiase biliaire | 8 (18) |
| Infections et infestations | |
| COVID-19 †† | 12 (27) |
| Candidose buccale | 9 (20) |
| Infection des voies aériennes supérieures ‡‡ | 9 (20) |
| Pneumonie | 5 (11) |
| Infection virale §, §§ | 5 (11) |
| Lésions, intoxications et complications d’interventions | |
| Douleur lors d’une intervention | 9 (20) |
| Réactions liées à la perfusion §, ## | 6 (14) |
| Investigations | |
| Poids diminué | 8 (18) |
| Troubles du métabolisme et de la nutrition | |
| Appétit diminué | 21 (48) |
| Affections musculosquelettiques et du tissu conjonctif | |
| Douleur musculosquelettique §, *** | 29 (66) |
| Arthralgie | 19 (43) |
| Troubles du système nerveux | |
| Céphalée | 22 (50) |
| Sensation vertigineuse | 10 (23) |
| Paresthésie | 5 (11) |
| Affections psychiatriques | |
| Anxiété | 9 (20) |
| Insomnie | 7 (16) |
| Affections du rein et des voies urinaires | |
| Dysurie | 7 (16) |
| Classification par système et organe MedDRA † | Exagamglogène autotemcel N = 44 n (%) |
| Affections respiratoires, thoraciques et médiastinales | |
| Douleur oropharyngée §, ††† | 11 (25) |
| Épistaxis | 9 (20) |
| Toux | 7 (16) |
| Affections de la peau et du tissu sous-cutané | |
| Prurit | 22 (50) |
| Trouble pigmentaire ‡‡‡ | 17 (39) |
| Exfoliation cutanée | 10 (23) |
| Rash §§§ | 8 (18) |
| Alopécie | 7 (16) |
| Sècheresse cutanée | 6 (14) |
| Affections vasculaires | |
| Hypertension | 7 (16) |
| Bouffée de chaleur | 5 (11) |
* Le tableau comprend les effets indésirables autres que les anomalies des paramètres biologiques associés au conditionnement myéloablatif par busulfan et au traitement par CASGEVY. Le profil d’effets indésirables concordait généralement avec celui attendu avec un traitement de conditionnement myéloablatif par busulfan et une greffe de CSH. † MedDRA version 26.0.
‡ Le terme « tachycardie » inclut : tachycardie sinusale et tachycardie.
§ Comprend des termes préférentiels appartenant à une autre classe de systèmes d’organes.
# Le terme « mucite » inclut : inflammation anale, inflammation muqueuse, inflammation pharyngée et stomatite. ** Le terme « douleur abdominale » inclut : gêne abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haut et sensibilité abdominale.
†† Le terme « COVID-19 » inclut : COVID-19 et test SARS-CoV-2 positif.
‡‡ Le terme « infection des voies aériennes supérieures » inclut : infection des voies aériennes supérieures et infection virale des voies aériennes supérieures.
§§ Le terme « infection virale » inclut : infection à adénovirus, grippe, test parvovirus B19 positif, infection virale et test de dépistage viral positif.
## Le terme « réactions liées à la perfusion » inclut les effets indésirables observés le jour 1 de perfusion de CASGEVY qui concordaient avec les signes et symptômes fréquents de réaction à la perfusion : douleur abdominale chez 3 patients (7 %), et réaction liée à la perfusion, nausée, douleur thoracique non cardiaque, prurit, tachycardie sinusale et vomissement chez un patient (2 %) chacun.
*** Le terme « douleur musculosquelettique » inclut : dorsalgie, douleur osseuse, douleur thoracique, chondrite costale, douleur thoracique musculosquelettique, myalgie, cervicalgie, douleur thoracique non cardiaque, douleur dans les membres et douleur d’un tendon.
††† Le terme « douleur oropharyngée » inclut : douleur buccale, douleur oropharyngée et douleur dans la mâchoire. ‡‡‡ Le terme « trouble pigmentaire » inclut : pigmentation unguéale, hyperpigmentation cutanée et hypopigmentation cutanée.
§§§ Le terme « rash » inclut : dermatite, rash, rash maculeux, rash maculopapuleux, rash papuleux et urticaire.
Prise de greffe des plaquettes chez les patients atteints d’anémie falciforme
La prise de greffe chez les patients atteints d’anémie falciforme est définie par trois taux de plaquettes consécutifs ≥ 50 × 109/l, déterminés lors de trois jours différents après la perfusion de CASGEVY, sans transfusion de plaquettes pendant 7 jours. Dans l’étude 121, le délai médian (min, max) de prise de greffe des plaquettes chez les patients atteints d’anémie falciforme était de 35 (23, 126 jours) (n = 43). Il n’a pas été observé de corrélation entre les événements de saignement et le délai de prise de greffe des plaquettes.
Prise de greffe des neutrophiles chez les patients atteints d’anémie falciforme
La prise de greffe des neutrophiles était définie par trois taux de polynucléaires neutrophiles (PNN) consécutifs ≥ 0,5 × 10⁹/l, déterminés lors de trois jours différents après la perfusion de CASGEVY, sans utilisation des cellules CD34+ de secours non modifiées. Dans l’étude 121, le délai médian (min, max) de prise de greffe des neutrophiles était de 27 (15, 40 jours) (n = 44). Il n’a pas été observé de corrélation entre les infections et le délai de prise de greffe des neutrophiles. Les cellules CD34+ de secours n’ont été utilisées chez aucun patient.
Patients atteints de ß-thalassémie dépendante des transfusions
Résumé du profil d’innocuité
Chez les 54 patients atteints de TDT, la durée médiane (min, max) de suivi après l’administration de CASGEVY était de 22,8 (2,1, 51,1) mois.
Des effets indésirables graves ont été observés chez 35 % des patients après le conditionnement myéloablatif et la perfusion de CASGEVY. Les effets indésirables graves les plus courants (survenus chez ≥ 2 patients) étaient : maladie veino-occlusive hépatique, pneumonie, COVID-19, hypoxie, thrombopénie et infection des voies respiratoires supérieures.
Tableau des effets indésirables
Le tableau 3 présente les effets indésirables autres que les anomalies des paramètres biologiques observés après le conditionnement myéloablatif et la perfusion de CASGEVY chez au moins 10 % des patients dans l’étude 111. Les effets indésirables sont présentés par discipline médicale et terme préférentiel du dictionnaire MedDRA.
Tableau 3 – Effets indésirables rapportés chez ≥ 10 % des patients atteints de TDT ayant reçu CASGEVY après un conditionnement myéloablatif par busulfan dans l’étude 111 : du jour 1 au mois 24 suivant la perfusion de CASGEVY *
| Classification par système et organe MedDRA † | Exagamglogène autotemcel N = 54 n (%) |
| Affections hématologiques et du système lymphatique | |
| Neutropénie fébrile | 33 (61) |
| Affections cardiaques | |
| Tachycardie ‡ | 11 (20) |
| Classification par système et organe MedDRA † | Exagamglogène autotemcel N = 54 n (%) |
| Affections oculaires | |
| Vision trouble | 8 (15) |
| Affections gastro-intestinales | |
| Mucite §, §, # | 48 (89) |
| Nausée | 23 (43) |
| Douleur abdominale | 22 (41) |
| Vomissement | 22 (41) |
| Constipation | 18 (33) |
| Diarrhée | 15 (28) |
| Gastrite | 6 (11) |
| Saignement gingival | 6 (11) |
| Troubles généraux et anomalies au site d’administration | |
| Fièvre | 15 (28) |
| Fatigue | 8 (15) |
| Asthénie | 7 (13) |
| Douleur | 6 (11) |
| Affections hépatobiliaires | |
| Maladie veino-occlusive hépatique | 7 (13) |
| Infections et infestations | |
| COVID-19 §, †† | 20 (37) |
| Infection des voies aériennes supérieures ‡‡‡‡ | 6 (11) |
| Infection virale §, §§ | 6 (11) |
| Lésions, intoxications et complications d’interventions | |
| Réactions liées à la perfusion §, ## | 13 (24) |
| Réactions post-transfusionnelles *** | 9 (17) |
| Classification par système et organe MedDRA † | Exagamglogène autotemcel N = 54 n (%) |
| Douleur lors d’une intervention | 8 (15) |
| Troubles du métabolisme et de la nutrition | |
| Appétit diminué | 14 (26) |
| Affections musculosquelettiques et du tissu conjonctif | |
| Douleur musculosquelettique §, ††† | 26 (48) |
| Arthralgie | 19 (35) |
| Affections du système nerveux | |
| Céphalée | 30 (56) |
| Sensation vertigineuse | 8 (15) |
| Affections psychiatriques | |
| Insomnie | 9 (17) |
| Affections du rein et des voies urinaires | |
| Hématurie | 7 (13) |
| Affections respiratoires, thoraciques et médiastinales | |
| Épistaxis | 20 (37) |
| Douleur oropharyngée §, ‡‡‡§, ‡‡‡ | 11 (20) |
| Toux | 10 (19) |
| Rhinite §, §§§ | 8 (15) |
| Affections de la peau et du tissu sous-cutané | |
| Rash ### | 19 (35) |
| Prurit | 15 (28) |
| Pétéchies | 12 (22) |
| Alopécie | 11 (20) |
| Trouble pigmentaire **** | 6 (11) |
| Classification par système et organe MedDRA † | Exagamglogène autotemcel N = 54 n (%) |
| Affections vasculaires | |
| Hypertension | 6 (11) |
* Le tableau comprend les effets indésirables autres que les anomalies des paramètres biologiques associés au conditionnement myéloablatif par busulfan et au traitement par CASGEVY. Le profil d’effets indésirables concordait généralement avec celui attendu avec un traitement de conditionnement myéloablatif par busulfan et une greffe de CSH. † MedDRA version 26.0.
‡ Le terme « tachycardie » inclut : tachycardie sinusale et tachycardie.
§ Inclut des termes préférentiels appartenant une autre classe de systèmes d’organes.
# Le terme « mucite » inclut : inflammation anale, inflammation muqueuse, inflammation pharyngée et stomatite. ** Le terme « douleur abdominale » inclut : gêne abdominale, douleur abdominale, douleur abdominale basse, douleur abdominale haute, sensibilité abdominale et gêne épigastrique.
†† Le terme « COVID-19 » inclut : COVID-19, pneumonie COVID-19 et test SARS-CoV-2 positif.
‡‡ Le terme « infection des voies aériennes supérieures » inclut : rhinopharyngite et infection des voies aériennes supérieures. §§ Le terme « infection virale » inclut : grippe, infection virale des voies aériennes et test de dépistage viral positif.
## Le terme « réactions liées à la perfusion » inclut les effets indésirables observés le jour 1 de perfusion de CASGEVY, qui concordaient avec les signes et symptômes fréquents de réaction à la perfusion : douleur abdominale et nausée chez 4 patients (7 %) chacun, vomissement chez 3 patients (6 %), prurit chez 2 patients (4 %) et douleur abdominale basse, frissons, tachycardie sinusale et tachycardie chez 1 patient (2 %) chacun.
*** Le terme « réactions post-transfusionnelles » inclut : réaction allergique à la transfusion et réaction à la transfusion. ††† Le terme « douleur musculosquelettique » inclut : dorsalgie, douleur osseuse, douleur thoracique musculosquelettique, douleur musculosquelettique, myalgie, cervicalgie, douleur thoracique non cardiaque, douleur dans les membres et douleur rachidienne.
‡‡‡ Le terme « douleur oropharyngée » inclut : douleur buccale, douleur oropharyngée et douleur dans la mâchoire. §§§ Le terme « rhinite » inclut : rhinite, rhinite allergique et rhinorrhée.
### Le terme « rash » inclut : dermatite, dermatite acnéiforme, rash, rash érythémateux, rash maculopapuleux, rash prurigineux et urticaire.
**** Le terme « trouble pigmentaire » inclut : hyperpigmentation cutanée.
Prise de greffe des plaquettes chez les patients atteints de TDT
La prise de greffe chez les patients atteints de TDT est définie par trois taux de plaquettes consécutifs ≥ 20 × 109/l, déterminés lors de trois jours différents après la perfusion de CASGEVY, sans transfusion de plaquettes pendant 7 jours. Dans l’étude 111, le délai médian (min, max) de prise de greffe des plaquettes était de 44 (20, 200 jours) (n = 53). Il n’a pas été observé de corrélation entre les événements de saignement et le délai de prise de greffe des plaquettes. Le délai médian de prise de greffe était plus court chez les patients splénectomisés que chez les patients non splénectomisés. Le délai médian (min, max) de prise de greffe était de 34,5 (20, 78) jours chez les patients splénectomisés et de 46 (27, 200) jours chez les patients non splénectomisés.
Prise de greffe des neutrophiles chez les patients atteints de TDT
La prise de greffe des neutrophiles est définie par trois taux de polynucléaires neutrophiles (PNN) consécutifs ≥ 0,5 × 10⁹/l, déterminés lors de trois jours différents après la perfusion de CASGEVY, sans utilisation des cellules CD34+ de secours non modifiées. Dans l’étude 111, le délai médian (min, max) de prise de greffe des neutrophiles était de 29 (12, 56 jours) (n = 54). Il n’a pas été observé de corrélation entre les infections et le délai de prise de greffe des neutrophiles. Les cellules CD34+ de secours n’ont été utilisées chez aucun patient.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Le profil d’innocuité était généralement cohérent chez les adolescents et les patients adultes. Les délais de prise de greffe étaient comparables chez les adolescents et les adultes.
Patients atteints d’AF (étude 121)
Dans l’étude 121, l’innocuité de CASGEVY a été évaluée chez 19 patients atteints d’AF âgés de 12 à moins de 18 ans. Le délai médian (min, max) de prise de greffe des plaquettes était de 44,5 (23, 81) jours chez les adolescents et de 32 (23, 126) jours chez les adultes. Le délai médian (min, max) de prise de greffe des neutrophiles était de 28 (24, 40) jours chez les adolescents et de 25,5 (15, 38) jours chez les adultes.
Patients atteints de TDT (étude 111)
Dans l’étude 111, l’innocuité de CASGEVY a été évaluée chez 19 patients atteints de TDT âgés de 12 à moins de 18 ans. Le délai médian (min, max) de prise de greffe des plaquettes était de 45 (20, 199) jours chez les adolescents et de 40 (24, 200) jours chez les adultes. Le délai médian (min, max) de prise de greffe des neutrophiles était de 31 (19, 56) jours chez les adolescents et de 29 (12, 40) jours chez les adultes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
L’autre effet indésirable important sur le plan clinique survenu chez moins de 10 % des patients atteints d’anémie falciforme est le suivant :
- Affections hépatobiliaires : maladie veino-occlusive hépatique [1 patient [2 %]).
Les autres effets indésirables importants sur le plan clinique survenus chez moins de 10 % des patients atteints de TDT sont les suivants :
- Affections du système immunitaire : lymphohistiocytose hémophagocytaire (1 patient [2 %]).
- Lésions, intoxications et complications d’interventions : retard de prise de greffe des neutrophiles (1 patient [2 %]).
Affections du système nerveux : hémorragie cérébelleuse (hémorragie intracrânienne)
(1 patient [2 %]).
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Le tableau 4 présente les anomalies des paramètres biologiques de grade 3 ou 4 rapportées chez au moins 10 % des patients atteints d’anémie falciforme.
Tableau 4 – Anomalies des paramètres biologiques de grade 3 ou 4 rapportées chez ≥ 10 % des patients atteints d’anémie falciforme ayant reçu CASGEVY après un conditionnement myéloablatif par busulfan dans l’étude 121 : du jour 1 au mois 24 suivant la perfusion de CASGEVY *
| Anomalie des paramètres biologiques | Patients atteints d’AF (étude 121) (N = 44) † (%) |
| Neutropénie | 100 |
| Thrombopénie | 100 |
| Leucopénie | 98 |
| Anémie | 84 |
| Lymphopénie | 50 |
| Lymphocytes CD4 diminué | 23 |
| Temps de céphaline activée allongé | 16 |
| Hyperbilirubinémie | 14 |
* Le tableau comprend les anomalies des paramètres biologiques associées au conditionnement myéloablatif par busulfan et au traitement par CASGEVY. Les anomalies des paramètres biologiques concordaient généralement avec celles attendues avec un traitement de conditionnement myéloablatif par busulfan et une greffe de CSH.
† Le dénominateur est de 43 pour la diminution du taux de lymphocytes CD4 et de 44 pour toutes les autres données des paramètres biologiques, sur la base des données évaluables au moment de l’analyse intermédiaire.
Le tableau 5 présente les anomalies des paramètres biologiques de grade 3 ou 4 rapportées chez au moins 10 % des patients atteints de β-thalassémie dépendante des transfusions.
Tableau 5 – Anomalies des paramètres biologiques de grade 3 ou 4 rapportées chez ≥ 10 % des patients atteints de β-thalassémie dépendante des transfusions ayant reçu CASGEVY après un conditionnement myéloablatif par busulfan dans l’étude 111 : du jour 1 au mois 24 suivant la perfusion de CASGEVY *
| Anomalie des paramètres biologiques | Patients atteints de TDT | ||||
| (étude 111) | |||||
| (N = 54) † | |||||
| (%) | |||||
| Neutropénie | 100 | ||||
| Thrombopénie | 100 | ||||
| Leucopénie | 98 | ||||
| Anémie | 93 | ||||
| Lymphopénie | 80 | ||||
| Hyperbilirubinémie | 24 | ||||
| Lymphocytes CD4 diminués | 23 | ||||
| Alanine aminotransférase augmentée | 20 | ||||
| Hypokaliémie | 19 | ||||
| Anomalie des paramètres biologiques | Patients atteints de TDT | ||||
| (étude 111) | |||||
| (N = 54) † | |||||
| (%) | |||||
| Gamma-glutamyltransférase augmentée | 17 | ||||
| Temps de céphaline activée allongé | 13 | ||||
| Hypocalcémie | 13 | ||||
| Aspartate aminotransférase augmentée | 11 | ||||
* Le tableau comprend les anomalies des paramètres biologiques associées au conditionnement myéloablatif par busulfan et au traitement par CASGEVY. Les anomalies des paramètres biologiques concordaient généralement avec celles attendues avec un traitement de conditionnement myéloablatif par busulfan et une greffe de CSH.
† Le dénominateur est de 52 pour la diminution du taux de lymphocytes CD4 et de 54 pour toutes les autres données des paramètres biologiques, sur la base des données évaluables au moment de l’analyse intermédiaire.
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
Les interactions des médicaments utilisés pour la mobilisation et le conditionnement myéloablatif doivent être prises en compte.
Aucune étude formelle d’interactions médicamenteuses n’a été réalisée. Il n’est pas attendu d’interactions entre CASGEVY et la famille d’enzymes du cytochrome P450 hépatique ou les transporteurs.
9.4 Interactions médicament-médicament
L’utilisation d’hydroxyurée doit être arrêtée au moins huit semaines avant le début de la mobilisation et du conditionnement. Il n’existe pas de données concernant l’utilisation d’hydroxyurée après la perfusion de CASGEVY.
L’utilisation de luspatercept doit être arrêtée au moins huit semaines avant le début de la mobilisation et du conditionnement, car le potentiel d’interactions avec les médicaments de mobilisation et de conditionnement myéloablatif n’est pas connu.
Les chélateurs du fer doivent être arrêtés au moins sept jours avant le début du conditionnement myéloablatif en raison d’interactions possibles avec le médicament de conditionnement. Certains chélateurs du fer sont myélosuppresseurs. Si une chélation du fer est nécessaire, il convient d’éviter l’utilisation de chélateurs du fer non myélosuppresseurs pendant au moins trois mois après la perfusion de CASGEVY et celle de chélateurs du fer myélosuppresseurs pendant aux mois six mois après la perfusion. Le cas échéant, la phlébotomie peut être utilisée à la place de la chélation du fer.
9.5 Interactions médicament-aliment
Il n’a pas été établi d’interactions avec des aliments.
9.6 Interactions médicament-plante médicinale
Il n’a pas été établi d’interactions avec des produits à base de plantes médicinales.
9.7 Interactions médicament-examens de laboratoire
Il n’a pas été établi d’interactions avec les examens de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
CASGEVY est une thérapie cellulaire consistant en cellules souches et progénitrices hématopoïétiques CD34+ autologues prélevées par aphérèse, qui sont éditées ex vivo au moyen de la technologie CRISPR/Cas9. Un ARN guide spécifique permet au complexe CRISPR/Cas9 d’effectuer une coupure précise du double brin d’ADN, ce qui perturbe le site de liaison du facteur de transcription critique (GATA-1) dans la région activatrice spécifique à la lignée érythroïde du gène BCL11A. Du fait de l’édition permanente, la liaison de GATA-1 est interrompue et l’expression du gène BCL11A est réduite. La diminution de l’expression de BCL11A entraîne une augmentation de l’expression de la γ-globine et de la synthèse d’hémoglobine fœtale (HbF) dans les cellules érythroïdes, ce qui remédie aux causes sous-jacentes de la maladie. Chez les patients atteints d’anémie falciforme (AF) sévère, l’expression de l’HbF devrait entraîner une diminution du taux d’hémoglobine S (HbS) intracellulaire, empêchant ainsi la falciformation des érythrocytes.
Chez les patients atteints de β-thalassémie dépendante des transfusions (TDT), la synthèse de γ-globine entraîne une correction du déséquilibre α-globine/non-α-globine, ce qui diminue l’érythropoïèse inefficace et l’hémolyse et augmente le taux d’hémoglobine totale, essentiellement sous forme d’HbF, en supprimant ainsi la dépendance aux transfusions de globules rouges (GR) régulières.
10.2 Pharmacodynamie
Anémie falciforme
Hémoglobine fœtale et hémoglobine totale
Les taux d’HbF et d’Hb totale au cours du temps chez l’ensemble des patients ayant reçu CASGEVY pour le traitement de l’anémie falciforme sont présentés dans le tableau 6 (population complète d’analyse – FAS, full analysis set). Les taux d’HbF et d’Hb totale au cours du temps dans le sous-groupe de patients inclus dans la population d’analyse principale de l’efficacité concordaient avec les valeurs observées dans la population complète d’analyse.
Tableau 6 – Pourcentage d’hémoglobine constituée d’HbF (%) et taux d’Hb totale (g/l) au cours du temps chez les patients atteints d’AF dans l’étude 121
CASGEVY Population complète d’analyse (FAS) (N = 44) | ||
Pourcentage d’Hb totale constituée d’HbF (%) * | Taux d’Hb totale (g/l) * | |
Au mois 6 n Moyenne (ÉT) Médiane (min, max) | 38 43,9 (8,6) 44,3 (14,9, 68,4) | 38 125 (18) 123 (72, 159) |
Au mois 12
n 32 31
Moyenne (ÉT) 43,4 (4,6) 130 (15) Médiane (min, max) 42,9 (35,1, 52,1) 129 (103, 157)
Au mois 18 n Moyenne (ÉT) Médiane (min, max) | 27 42,3 (5,8) 43,1 (27,5, 53,3) | 27 133 (19) 127 (110, 173) |
Au mois 24 n Moyenne (ÉT) Médiane (min, max) | 17 42,1 (5,2) 42,2 (33,3, 49,1) | 17 131 (18) 130 (105, 173) |
* Données relatives au pourcentage d’HbF et au taux d’HB non disponibles à tous les temps d’évaluation chez certains patients.
ÉT : écart-type.
Les taux d’Hb totale (g/l) et d’HbF (g/l) au cours du temps chez l’ensemble des patients ayant reçu CASGEVY pour le traitement de l’anémie falciforme sont présentés dans la figure 1.
Figure 1 – Taux moyens d’Hb totale et d’HbF au cours du temps chez les patients atteints d’AF *,†
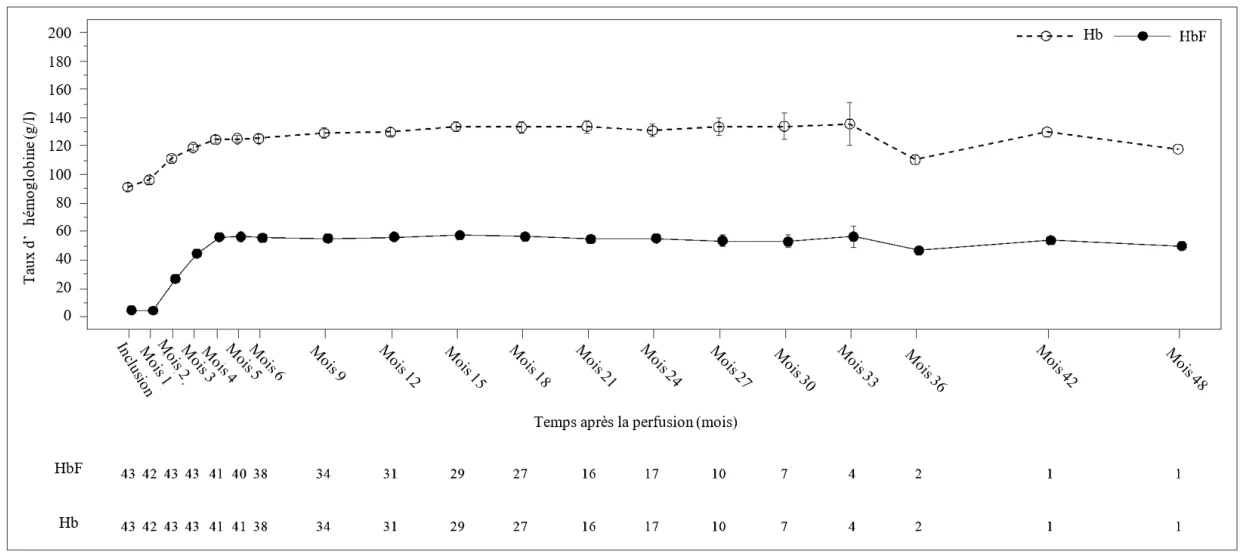
* Les valeurs moyennes sont présentées sur la ligne et les valeurs moyennes + erreur standard (ES) et les valeurs moyennes - ES lors de chaque visite sont présentées sous forme de barres. Les nombres de patients pour lesquels les valeurs étaient disponibles lors de la visite correspondante sont présentés sous le graphique.
† Le taux moyen d’Hb totale au mois 36 est diminué en raison d’un patient qui avait un taux d’Hb totale plus faible à tous les temps d’évaluation. Les critères d’absence de crises vaso-occlusives sévères sur 12 mois (AC12) et d’absence d’hospitalisations sur 12 mois (AH12) ont été atteints chez ce patient.
| Une augmentation du taux moyen (ÉT) d’Hb totale a été observée au mois 3 suivant la perfusion de | ||
| CASGEVY, le taux avait augmenté à environ 125 (18) g/l au mois 6 et est resté relativement stable | ||
| ensuite. | ||
Le pourcentage moyen (ÉT) d’Hb constituée d’HbF était de 43,9 % (8,6 %) au mois 6 et il s’est ensuite maintenu.
| De façon compatible avec l’augmentation des taux d’HbF, chez l’ensemble des patients traités, le | |
| pourcentage moyen (ÉT) d’érythrocytes circulants exprimant l’HbF (cellules F) était de 70,1 % (13,8 %) | |
Hb
| au mois 3. Au mois 6, le pourcentage moyen (ÉT) de cellules F était de 94,0 % (12,4 %), le pourcentage | |
| restant stable ensuite, ce qui indique une expression pancellulaire maintenue de l’HbF. | |
β-thalassémie dépendante des transfusions
Hémoglobine fœtale et hémoglobine totale
Les taux d’Hb totale et d’HbF au cours du temps chez l’ensemble des patients ayant reçu CASGEVY pour le traitement de la β-thalassémie dépendante des transfusions sont présentés dans le tableau 7 (population complète d’analyse). Les taux d’HbF et d’Hb totale au cours du temps dans le sous-groupe de patients inclus dans la population d’analyse principale de l’efficacité concordaient avec les valeurs observées dans la population complète d’analyse.
Tableau 7 – Taux d’Hb totale (g/l) et d’HbF (g/l) au cours du temps chez les patients atteints de TDT dans l’étude 111
CASGEVY Population complète d’analyse (FAS) (N = 54) | ||
| Taux d’Hb totale (g/l) * | Taux d’HbF (g/l) * | |
Au mois 6 n Moyenne (ÉT) Médiane (min, max) | 48 122 (20) 125 (65, 164) | 48 109 (27) 116 (11, 145) |
Au mois 12 n Moyenne (ÉT) Médiane (min, max) | 44 128 (21) 129 (62, 172) | 43 115 (25) 123 (44, 153) |
Au mois 18 n Moyenne (ÉT) Médiane (min, max) | 35 128 (22) 129 (65, 177) | 32 116 (24) 121 (43, 154) |
Au mois 24 n Moyenne (ÉT) Médiane (min, max) | 23 129 (24) 135 (77, 169) | 23 115 (27) 120 (67, 154) |
* Données relatives aux taux d’Hb totale et d’HbF non disponibles à tous les temps d’évaluation chez certains patients.
Les taux d’Hb totale (g/l) et d’HbF (g/l) au cours du temps chez l’ensemble des patients ayant reçu CASGEVY pour le traitement de la β-thalassémie sont présentés dans la figure 2.
Figure 2 – Taux moyens d’Hb totale (g/l) et d’HbF (g/l) au cours du temps chez les patients atteints de TDT *
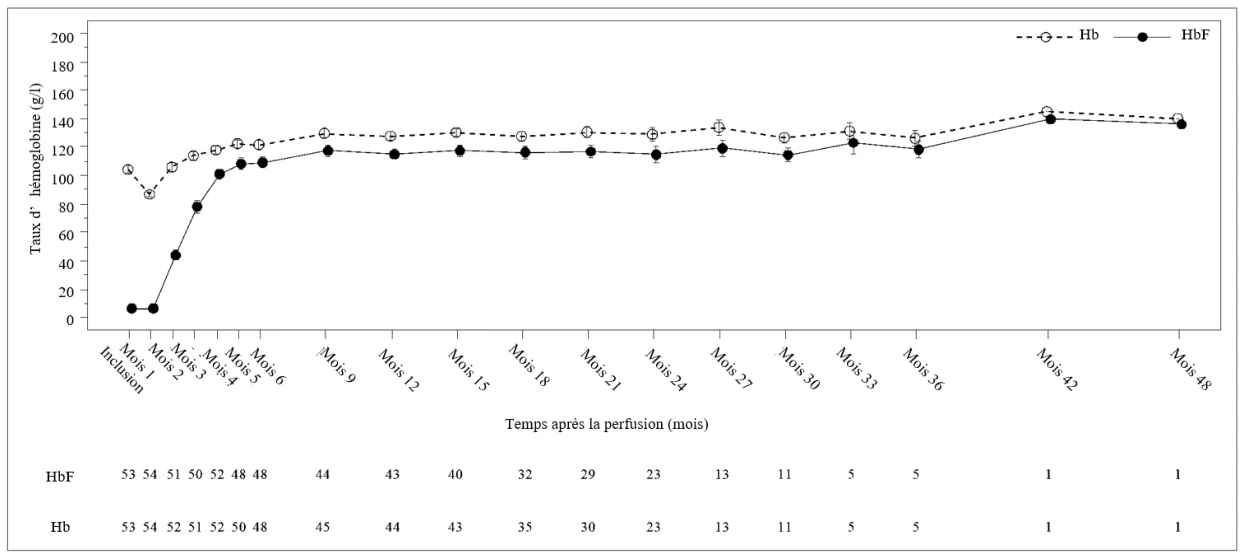
* Les valeurs moyennes sont présentées sur la ligne et les valeurs moyennes + ES et les valeurs moyennes - ES lors de chaque visite sont présentées sous forme de barres. Les nombres de patients pour lesquels les valeurs étaient disponibles lors de la visite correspondante sont présentés sous le graphique.
Des augmentations des taux moyens (ÉT) d’Hb totale et d’HbF ont été observées au mois 3 suivant la perfusion de CASGEVY, les taux ont augmenté jusqu’à 122 (20) g/l et 109 (27) g/l respectivement au mois 6. Après le mois 6, les taux d’Hb totale et d’HbF se sont ensuite maintenus, l’HbF représentant ≥ 88 % de l’Hb totale.
10.3 Pharmacocinétique
CASGEVY est une thérapie cellulaire autologue consistant en cellules CD34+ éditées ex vivo. Du fait de la nature de CASGEVY, les études pharmacocinétiques ADME (absorption, distribution, métabolisme et élimination) conventionnelles ne sont pas pertinentes.
11 Conservation, stabilité et mise au rebut
Réception et entreposage de CASGEVY
- CASGEVY est expédié au centre de traitement à l’état congelé dans la phase vapeur de l’azote liquide.
- Vérifier les identifiants du patient figurant sur la ou les étiquette(s) du produit et sur la fiche de renseignements sur le lot.
- Pour toute préoccupation à propos du produit, de l’emballage ou des températures d’expédition après réception, veuillez contacter VERTEX au 1-877-634-8739.
- Transférer CASGEVY de la phase vapeur de l’azote du conteneur d’expédition à la phase vapeur de l’azote liquide à ≤ -135 °C du récipient du centre de traitement pour entreposage jusqu’au moment de la décongélation et de l’administration.
- Conserver le(s) flacon(s) dans la boîte jusqu’au moment de la décongélation.
- Décongeler un flacon à la fois. Ne décongeler qu’immédiatement avant la perfusion. Ne pas recongeler après la décongélation.
Stabilité
CASGEVY entreposé à l’état congelé dans la phase vapeur de l’azote liquide est stable pendant
24 mois.
- CASGEVY doit être administré dans les 20 minutes suivant la décongélation du flacon.
Traitement
- Tout médicament non utilisé et tout matériel ayant été en contact avec CASGEVY (déchets solides et liquides) doivent être manipulés et éliminés comme des déchets potentiellement infectieux, conformément aux lignes directrices nationales relatives à la manipulation des matériels d’origine humaine.
12 Instructions particulières de manipulation du produit
Précautions à prendre avant la manipulation ou l’administration du médicament
Ne pas échantillonner, altérer ou irradier le médicament. L’irradiation pourrait entraîner l’inactivation du produit.
Ce médicament contient des cellules sanguines humaines. Les professionnels de la santé qui manipulent CASGEVY doivent prendre les précautions appropriées (port de gants, de vêtements de protection et de lunettes de protection) pour éviter toute transmission potentielle de maladies infectieuses.
Précautions à prendre pour la manipulation
Conserver le(s) flacon(s) dans la boîte jusqu’au moment de la décongélation.
Décongeler et administrer le contenu d’un flacon à la fois. Ne pas recongeler après la décongélation (pour les instructions complètes concernant la décongélation, voir 4 Posologie et administration).
Exposition accidentelle
En cas d’exposition accidentelle, il convient de suivre les lignes directrices nationales relatives à la manipulation de matériel d’origine humaine. Les plans de travail et les matériels susceptibles d’avoir été en contact avec CASGEVY doivent être décontaminés avec un désinfectant approprié.
PARTIE 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : exagamglogène autotemcel.
Propriétés physicochimiques : suspension cellulaire translucide pouvant contenir des petites particules protéiques inhérentes ou des agrégats cellulaires visibles.
Caractéristiques du produit :
CASGEVY est fabriqué à partir des propres cellules souches et progénitrices hématopoïétiques (CSPH) du patient qui sont prélevées par aphérèse. La population de cellules autologues est enrichie en cellules CD34+ et le composant CRISP/Cas9 utilisé pour l’édition est introduit ex vivo par électroporation. Les cellules CD34+ modifiées sont mises en suspension dans un milieu de cryoconservation et expédiées sous forme de suspension congelée dans un ou plusieurs flacon(s) spécifique(s) au patient. Le produit est décongelé avant la perfusion. Le produit décongelé se présente comme une suspension cellulaire translucide pouvant contenir des petites particules protéiques inhérents ou des agrégats cellulaires visibles.
14 Études cliniques
14.1 Études cliniques par indication
Anémie falciforme
Conception de l’étude et caractéristiques démographiques de l’étude
L’étude 121 est une étude multicentrique à un seul bras en cours visant à évaluer l’innocuité et l’efficacité de CASGEVY administré en dose unique chez des adultes et adolescents âgés de 12 à 35 ans atteints d’anémie falciforme sévère. À l’issue de la période de suivi de 24 mois dans l’étude 121, il est proposé aux patients d’entrer dans l’étude 131, une étude de suivi à long terme en cours visant à collecter des données d’innocuité et d’efficacité pendant une durée allant jusqu’à 15 ans après la perfusion de CASGEVY.
Les patients étaient admissibles à l’étude s’ils avaient des antécédents d’anémie falciforme sévère, caractérisée par la survenue d’au moins deux crises vaso-occlusives (CVO) sévères par an au cours des deux ans précédant la sélection, qui étaient définies comme la présence de l’un des critères suivants :
- Épisode de douleur aiguë nécessitant une consultation dans un établissement de santé et l’administration d’antalgiques (anti-inflammatoires non stéroïdiens [AINS] par voie intraveineuse ou opioïdes) ou des transfusions de GR.
- Syndrome thoracique aigu.
- Priapisme durant plus de deux heures et nécessitant une consultation dans un établissement de santé.
- Séquestration splénique.
Les patients étaient exclus s’ils présentaient une maladie hépatique avancée, s’ils avaient des antécédents de maladie de Moyamoya non traitée ou présentaient une maladie de Moyamoya qui, selon l’investigateur, les exposait à un risque de saignements. Les résultats du Doppler transcrânien
(DTC) devaient être normaux chez les patients âgés de 12 à 16 ans et les patients âgés de 12 à 18 ans étaient exclus s’ils avaient des antécédents d’anomalies du DTC dans l’artère cérébrale moyenne et dans la carotide interne. Les patients ayant un donneur de cellules souches hématopoïétiques apparenté avec compatibilité HLA (antigène leucocytaire humain) 10/10 étaient exclus. De plus, les patients n’étaient pas admissibles s’ils avaient eu au cours de l’année précédant la sélection dix hospitalisations non prévues ou consultations dans un service des urgences pour des douleurs chroniques et non pour des crises de douleur aiguë liées à l’anémie falciforme.
Les autres critères d’exclusion étaient : fraction d’éjection ventriculaire gauche (FEVG) inférieure à 45 % à l’échocardiographie, positivité pour différents marqueurs de maladies infectieuses telles que les infections par le VIH-1 ou le VIH-2, le VHB, le VHC ou la syphilis.
À la date du gel des données, 63 patients atteints d’AF avaient été inclus dans l’étude, 58 avaient reçu le traitement de mobilisation et 44 patients avaient reçu CASGEVY et constituaient la population complète d’analyse (FAS). Sur les 44 patients de la population FAS, 30 avaient été suivis pendant une durée suffisante (16 mois) pour être inclus dans les analyses du critère d’évaluation principal et des principaux critères secondaires. Ces 30 patients ont été inclus dans la population d’analyse principale de l’efficacité (PES - primary efficacy set). Les principales caractéristiques démographiques et initiales des patients des populations FAS et PES sont présentées dans le tableau 8.
Tableau 8 – Caractéristiques démographiques et initiales *
| Caractéristiques démographiques et initiales | CASGEVY Population complète d’analyse (FAS) (N = 44) | CASGEVY Population d’analyse principale de l’efficacité (PES) (N = 30) † |
Âge (ans), n % Adultes (18 à 35 ans) Adolescents (12 à moins de 18 ans) Tous âges confondus (12 à 35 ans) Médiane (min, max) | 32 (72,7 %) 12 (27,3 %) 20 (12, 34) | 24 (80,0 %) 6 (20,0 %) 21 (12, 34) |
Sexe, n (%) Masculin Féminin | 24 (54,5 %) 20 (45,5 %) | 16 (53,3 %) 14 (46,7 %) |
Groupe ethnique, n (%) Noirs ou Afro-américains Blancs Autres | 38 (86,4 %) 3 (6,8 %) 3 (6,8 %) | 26 (86,7 %) 1 (3,3 %) 3 (10,0 %) |
Génotype, n (%) βS/βS βS/β0 βS/β+ | 40 (90,9 %) 3 (6,8 %) 1 (2,3 %) | 29 (96,7 %) 1 (3,3 %) 0 |
Taux annualisé de CVO sévères au cours des 2 ans précédant l’inclusion (épisodes/an) Médiane (min, max) | 3,5 (2,0, 18,5) | 3,3 (2,0, 9,5) |
Taux annualisé d’hospitalisations dues aux CVO sévères au cours des 2 ans précédant l’inclusion (épisodes/an) Médiane (min, max) | 2,5 (0,5, 9,5) | 2,0 (0,5, 8,5) |
Durée annualisée des hospitalisations dues aux CVO sévères au cours des 2 ans précédant l’inclusion (jours/an) Médiane (min, max) | 14,0 (2,0, 136,5) | 12,3 (2,0, 64,6) |
Nombre annualisé d’unités de CGR transfusées pour des indications liées à l’anémie falciforme au cours des 2 ans précédant l’inclusion (nombre d’unités par an) Médiane (min, max) | 5,0 (0, 86,1) | 3,3 (0, 75,5) |
* Date de gel des données pour l’analyse : juin 2023.
† La population d’analyse principale de l’efficacité (PES) est un sous-groupe de la population complète d’analyse (FAS). La population PES était définie comme l’ensemble des patients ayant été suivis pendant au moins 16 mois après la perfusion de CASGEVY. Les patients chez lesquels la durée de suivi était inférieure à 16 mois en raison du décès ou de la sortie de l’étude pour cause d’événements indésirables liés à CASGEVY, ou qui avaient reçu régulièrement des transfusions de GR pendant plus de 10 mois après la perfusion de CASGEVY ont été également inclus dans cette population.
Mobilisation et aphérèse
Les patients recevaient des échanges transfusionnels ou des transfusions simples pendant au moins huit semaines avant le début planifié de la mobilisation, qui étaient poursuivis jusqu’au début du conditionnement myéloablatif. Les taux d’hémoglobine S (HbS) étaient maintenus à moins de 30 % de l’Hb totale avec maintien d’un taux d’Hb totale ≤ 110 g/l.
Pour la mobilisation des cellules souches dans l’étude 121, du plérixafor à une dose prévue de 0,24 mg/kg était administré en injection sous-cutanée environ deux à trois heures avant chaque aphérèse programmée. L’aphérèse était réalisée sur une période allant jusqu’à trois jours consécutifs afin d’obtenir le nombre cible de cellules pour la fabrication et de cellules CD34+ de secours non modifiées.
Les nombres médian (min, max) et moyen (ÉT) de cycles de mobilisation et d’aphérèse nécessaires pour la fabrication de CASGEVY et le prélèvement de cellules CD34+ de secours étaient respectivement de 2 (1, 6) et 2,30 (1,41). Six patients sur 58 (10 %) chez lesquels la mobilisation avait débuté n’ont pas reçu le traitement par CASGEVY car la dose minimale n’a pas été atteinte.
Conditionnement avant le traitement
Tous les patients recevaient un traitement de conditionnement par busulfan visant à induire une myéloablation totale avant l’administration de CASGEVY. Le busulfan était administré pendant quatre jours consécutifs par voie intraveineuse via un cathéter veineux central à une dose initiale prévue de 3,2 mg/kg une fois par jour ou de 0,8 mg/kg toutes les 6 heures. Les concentrations plasmatiques du busulfan étaient mesurées à l’aide de prélèvements sanguins en série et la dose était ajustée afin de maintenir l’exposition dans les valeurs cibles.
Pour l’administration une fois par jour, l’exposition cumulée cible au busulfan sur quatre jours était de 82 mg*h/l (intervalle : 74 à 90 mg*h/l), correspondant à une ASC0-24 h de 5 000 μM*min (intervalle : 4 500 à 5 500 μM*min). Pour l’administration toutes les 6 heures, l’exposition cumulée cible au busulfan sur quatre jours était de 74 mg*h/l (intervalle : 59 à 89 mg*h/l), correspondant à une ASC0-6 h de 1 125 μM*min (intervalle : 900 à 1 350 μM*min).
Avant le début du traitement de conditionnement par busulfan, tous les patients recevaient un traitement anticonvulsivant prophylactique par des médicaments autres que la phénytoïne. La phénytoïne n’était pas utilisée pour la prévention des convulsions en raison de son effet inducteur sur les enzymes du cytochrome P450 et de l’augmentation de la clairance du busulfan en résultant.
Un traitement prophylactique de la maladie veino-occlusive (MVO) hépatique/du syndrome d’obstruction sinusoïdale hépatique était administré conformément aux lignes directrices nationales et à la pratique de l’établissement.
Administration de CASGEVY
La dose médiane (min, max) de CASGEVY administrée était de 4,0 (2,9, 14,4) × 106 cellules/kg en perfusion intraveineuse.
Tous les patients recevaient un antihistaminique et un antipyrétique avant la perfusion de CASGEVY.
Après l’administration de CASGEVY
L’administration de G-CSF au cours des 21 premiers jours suivant la perfusion de CASGEVY n’était pas recommandée.
CASGEVY étant une thérapie autologue, un traitement immunosuppresseur n’était pas nécessaire après le conditionnement myéloablatif initial.
Résultats de l’étude
Une analyse intermédiaire portant sur 30 patients admissibles à l’analyse principale de l’efficacité (c’est-à-dire la population d’analyse principale de l’efficacité [PES]) a été effectuée. Au moment de l’analyse intermédiaire, 44 patients avaient reçu CASGEVY. La durée totale médiane (min, max) de suivi à compter de la date de la perfusion de CASGEVY était de 19,3 (0,8, 48,1) mois pour la population FAS et de 26,0 (17,8, 48,1) mois pour la population PES.
L’efficacité de CASGEVY a été évaluée sur la base d’une analyse portant sur 30 patients. Le critère d’évaluation principal était la proportion de patients n’ayant pas présenté de crises vaso-occlusives sévères pendant au moins 12 mois consécutifs à tout moment au cours des 24 premiers mois suivant la perfusion de CASGEVY dans l’étude 121 (AC12, absence de crises sur 12 mois, critère d’évaluation principal de l’efficacité). Pour ce critère d’évaluation, une CVO sévère était définie comme : (a) épisode de douleur aiguë nécessitant une consultation dans un établissement de santé et l’administration d’antalgiques (anti-inflammatoires non stéroïdiens [AINS] par voie intraveineuse ou opioïdes) ou des transfusions de GR, (b) syndrome thoracique aigu, (c) priapisme durant plus de deux heures et nécessitant une consultation dans un établissement de santé ou (d) séquestration splénique. La durée de suivi après la perfusion de CASGEVY était d’au moins 16 mois chez tous les patients. La proportion de patients n’ayant pas eu besoin d’hospitalisations en raison de CVO sévères pendant au moins 12 mois consécutifs (AH12, absence d’hospitalisations sur 12 mois, principal critère d’évaluation secondaire) était également évaluée. L’évaluation de l’AC12 et de l’AH12 débutait 60 jours après la dernière transfusion de GR pour le traitement de support post-greffe ou pour la prise en charge de l’AF. Après la perfusion de CASGEVY, le délai médian jusqu’à la dernière transfusion de GR chez les patients de la population PES était de 19,0 heures (intervalle : 11, 52).
Les données d’efficacité chez les 30 patients inclus dans la population d’analyse principale de l’efficacité (PES) sont présentées dans le tableau 9 ci-dessous.
Tableau 9 – Résultats d’efficacité chez les patients atteints d’AF – Population d’analyse principale de l’efficacité (PES)
| Critère d’évaluation | CASGEVY Analyse intermédiaire * (N = 30) † |
Proportion de patients ayant obtenu l’AC12 ‡ (%) n (%) (IC à 95 %) | 29 (96,7 %) (82,8 %; 99,9 %) |
Proportion de patients sans hospitalisation en raison de CVO sévères pendant au moins 12 mois (AH12) # (%) n (%) (IC à 95 %) | 30 (100 %) (88,4 %; 100 %) |
Durée de la période sans CVO sévères chez les patients ayant obtenu l’AC12 (mois) n Médiane (min, max) | 29 22,2 (14,8, 45,5) |
* Date de gel des données pour l’analyse : juin 2023.
† N représente le nombre total de patients inclus dans la population d’analyse principale de l’efficacité (PES), un sous-groupe de la population complète d’analyse (FAS). La population PES était définie comme l’ensemble des patients ayant été suivis pendant au moins 16 mois après la perfusion de CASGEVY. Les patients chez lesquels la durée de suivi était inférieure à 16 mois en raison du décès ou de la sortie de l’étude pour cause d’événements indésirables liés à CASGEVY, ou qui avaient reçu régulièrement des transfusions de GR pendant plus de 10 mois après la perfusion de CASGEVY ont été également inclus dans cette population.
‡ L’AC12 est définie comme l’absence de CVO sévères pendant au moins 12 mois consécutifs après la perfusion de CASGEVY. L’évaluation de l’AC12 débutait 60 jours après la dernière transfusion de GR pour le traitement de support post-greffe ou pour la prise en charge de l’AF.
# L’AH12 est définie comme l’absence d’hospitalisations liées à des CVO sévères maintenue pendant au moins 12 mois après la perfusion de CASGEVY. L’évaluation de l’AH12 débutait 60 jours après la dernière transfusion de GR pour le traitement de support post-greffe ou pour la prise en charge de l’AF.
ß-thalassémie dépendante des transfusions
Conception de l’étude et caractéristiques démographiques de l’étude
L’étude 111 est une étude multicentrique à un seul bras en cours visant à évaluer l’innocuité et l’efficacité de CASGEVY administré en dose unique chez des adultes et adolescents atteints de ß-thalassémie dépendante des transfusions (TDT) âgés de 12 à 35 ans. À l’issue de la période de suivi de 24 mois dans l’étude 111, il est proposé aux patients d’entrer dans l’étude 131, une étude de suivi de à long terme en cours visant à collecter des données d’innocuité et d’efficacité pendant une durée allant jusqu’à 15 ans après la perfusion de CASGEVY.
Les patients étaient admissibles à l’étude s’ils avaient eu besoin de transfusions d’au moins 100 ml/kg par an ou 10 unités par an de CGR au cours des deux années précédant l’inclusion et n’avaient pas de donneur de cellules souches hématopoïétiques apparenté avec compatibilité HLA (antigène leucocytaire humain) 10/10.
Les patients présentant une surcharge myocardique en fer sévère (patients ayant un T2* cardiaque inférieur à 10 ms à l’imagerie par résonance magnétique [IRM] ou une fraction d’éjection ventriculaire gauche (FEVG) inférieure à 45 % à l’échocardiographie), une maladie hépatique de stade avancé ou une insuffisance rénale (débit de filtration glomérulaire < 60 ml/min/1,73 m2) étaient exclus de l’étude. Une IRM hépatique était réalisée chez tous les patients. Lorsque les résultats de l’IRM montraient une
teneur hépatique en fer ≥ 15 mg/g, une biopsie hépatique était effectuée pour une évaluation supplémentaire. Les patients chez lesquels les résultats de la biopsie hépatique montraient une fibrose en pont ou une cirrhose étaient exclus de l’étude. De plus, les patients séropositifs pour le virus de l’immunodéficience humaine de type 1 (VIH-1), de type 2 (VIH-2), pour le virus de l’hépatite B (VHB), le virus de l’hépatite C (VHC) ou la syphilis étaient exclus.
Les principales caractéristiques démographiques et initiales de l’ensemble des patients ayant reçu CASGEVY dans l’étude 111 sont présentées dans le tableau 10 ci-dessous.
Tableau 10 – Caractéristiques démographiques et initiales *
| Caractéristiques démographiques et initiales | CASGEVY Population complète d’analyse (FAS) (N = 54) | CASGEVY Population d’analyse principale de l’efficacité (PES) † (N = 42) |
Âge, n (%) Adultes (18 à 35 ans) Adolescents (12 à moins de 18 ans) Tous âges confondus (12 à 35 ans) Médiane (min, max) | 35 (64,8 %) 19 (35,2 %) 20 (12, 35) | 29 (69 %) 13 (31 %) 20 (12, 35) |
Sexe, n (%) Féminin Masculin | 25 (46,3 %) 29 (53,7 %) | 21 (50 %) 21 (50 %) |
Groupe ethnique, n (%) Asiatiques Blancs Multiethniques Autres Non enregistré | 23 (42,6 %) 18 (33,3 %) 3 (5,6 %) 2 (3,7 %) 8 (14,8 %) | 16 (38,1 %) 17 (40,5 %) 3 (7,1 %) 1 (2,4 %) 5 (11,9 %) |
Génotype, n (%) De type β0/β0 † Non de type β0/β0 | 33 (61,1 %) 21 (38,9 %) | 25 (59,5 %) 17 (40,5 %) |
Volume annualisé des transfusions de CGR à l’inclusion (ml/kg) Médiane (min, max) | 205,7 (48,3, 330,9) | 201,0 (115,2, 330,9) |
Nombre annualisé d’épisodes de transfusions de CGR à l’inclusion Médiane (min, max) | 16,5 (5,0, 34,5) | 16,5 (10,5, 34,5) |
| Patients non splénectomisés, n (%) | 38 (70,4 %) | 30 (71,4 %) |
Teneur hépatique en fer à l’inclusion (mg/g) Médiane (min, max) | 3,5 (1,2, 14,0) | 3,8 (1,2, 14,0) |
Teneur myocardique en fer, T2* cardiaque à l’inclusion (ms) Médiane (min, max) | 34,4 (12,4, 61,1) | 34,8 (12,4, 61,1) |
Ferritinémie à l’inclusion (pmol/l) Médiane (min, max) | 3 115,5 (584,2, 10 837,3) | 3 157,0 (584,2, 10 837,3) |
* Date de gel des données pour l’analyse : avril 2023.
† La population d’analyse principale de l’efficacité (PES) est un sous-groupe de la population complète d’analyse (FAS). La population PES était définie comme l’ensemble des patients ayant été suivis pendant au moins 16 mois après la perfusion de CASGEVY. Les patients chez lesquels la durée de suivi était inférieure à 16 mois en raison du décès ou de la sortie de l’étude pour cause d’événements indésirables liés à CASGEVY, ou qui avaient reçu régulièrement des transfusions de GR pendant plus de 10 mois après la perfusion de CASGEVY ont été également inclus dans cette population.
‡ Synthèse faible à absente de β-globine endogène (β0/β0, β0/IVS-I-110 et IVS-I-110/IVS-I-110).
Mobilisation et aphérèse
Pour le maintien d’un taux d’Hb totale ≥ 110 g/l, les patients recevaient des transfusions de GR avant la mobilisation et l’aphérèse, qui étaient poursuivies jusqu’au début du conditionnement myéloablatif.
Dans l’étude 111, un facteur de croissance granulocytaire (G-CSF) était administré pour la mobilisation des cellules souches pour l’aphérèse. Les patients non splénectomisés recevaient une dose prévue de 5 μg/kg de G-CSF toutes les 12 heures environ en injection intraveineuse ou sous-cutanée pendant 5 à 6 jours. Les patients splénectomisés recevaient une dose prévue de 5 μg/kg de G-CSF une fois par jour pendant 5 à 6 jours. Chez les patients splénectomisés, la fréquence d’administration était augmentée à une injection toutes les 12 heures en l’absence d’augmentation des taux de leucocytes ou de cellules CD34+ dans le sang périphérique.
Après quatre jours de traitement par G-CSF, tous les patients recevaient du plérixafor à une dose prévue de 0,24 mg/kg, administrée en injection sous-cutanée 4 à 6 heures environ avant chaque aphérèse programmée.
L’aphérèse était réalisée sur une période allant jusqu’à trois jours consécutifs afin d’obtenir le nombre cible de cellules pour la fabrication et de cellules CD34+ de secours non modifiées.
Les nombres moyen (min, max) et médian (ÉT) de cycles de mobilisation et d’aphérèse nécessaires pour la fabrication de CASGEVY et le prélèvement de cellules CD34+ de secours étaient respectivement de 1,3 (0,6) et 1 (1,4).
Conditionnement avant le traitement
Tous les patients recevaient un traitement de conditionnement par busulfan visant à induire une myéloablation totale avant l’administration de CASGEVY. Le busulfan était administré pendant quatre jours consécutifs par voie intraveineuse via un cathéter veineux central à une dose initiale prévue de 3,2 mg/kg une fois par jour ou de 0,8 mg/kg toutes les 6 heures. Les concentrations plasmatiques du busulfan étaient mesurées à l’aide de prélèvements sanguins en série et la dose était ajustée afin de maintenir l’exposition dans les valeurs cibles.
Pour l’administration une fois par jour, l’exposition cumulée cible au busulfan sur quatre jours était de 82 mg*h/l (intervalle : (intervalle : 74 à 90 mg*h/l), correspondant à une ASC0-24 h de 5 000 μM*min (intervalle : 4 500 à 5 500 μM*min). Pour l’administration toutes les 6 heures, l’exposition cumulée cible au busulfan sur quatre jours était de 74 mg*h/l (intervalle : 59 à 89 mg*h/l), correspondant à une ASC0-6 h de 1 125 μM*min (intervalle : 900 à 1 350 μM*min).
Avant le début du traitement de conditionnement par busulfan, tous les patients recevaient un traitement anticonvulsivant prophylactique par des médicaments autres que la phénytoïne. La phénytoïne n’était pas utilisée pour la prévention des convulsions en raison de son effet inducteur sur les enzymes du cytochrome P450 et de l’augmentation de la clairance du busulfan en résultant. Un traitement prophylactique de la maladie veino-occlusive (MVO) hépatique/du syndrome d’obstruction sinusoïdale hépatique était administré conformément aux lignes directrices nationales et à la pratique de l’établissement.
Administration de CASGEVY
La dose médiane (min, max) de CASGEVY administrée en perfusion intraveineuse était de 8,0 (3,0, 19,7) × 106 cellules/kg.
Tous les patients recevaient un antihistaminique et un antipyrétique avant la perfusion de CASGEVY.
Après l’administration de CASGEVY
L’administration de G-CSF au cours des 21 premiers jours suivant la perfusion de CASGEVY n’était pas recommandée.
CASGEVY étant une thérapie autologue, un traitement immunosuppresseur n’était pas nécessaire après le conditionnement myéloablatif initial.
Résultats de l’étude
Une analyse intermédiaire portant sur 42 patients admissibles à l’analyse principale de l’efficacité a été effectuée. Au moment de l’analyse intermédiaire, 54 patients avaient reçu CASGEVY. La durée totale médiane (min, max) de suivi à compter de la date de la perfusion de CASGEVY était de 22,8 (2,1, 51,1) mois pour la population FAS et de 26,2 (16,1, 51,1) mois pour la population PES.
L’efficacité de CASGEVY a été évaluée sur la base d’une analyse portant sur 42 patients chez lesquels la durée de suivi était d’au moins 16 mois. Le critère d’évaluation principal était le pourcentage de patients ayant obtenu l’indépendance transfusionnelle pendant 12 mois consécutifs (IT12), définie comme le maintien pendant au moins 12 mois consécutifs d’un taux moyen pondéré d’Hb ≥ 90 g/l sans transfusions de GR à tout moment au cours des 24 premiers mois suivant la perfusion de CASGEVY dans l’étude 111, et déterminée en débutant 60 jours après la dernière transfusion de GR en traitement de support post-greffe ou pour la prise en charge de la TDT.
Au moment de l’analyse intermédiaire, l’IT12 pouvait être évaluée chez 42 patients. Parmi ces patients, 39/42 (92,9 %, IC à 95 % : 80,5 %; 98,5 %) avaient obtenu l’IT12. Le délai médian (min, max) jusqu’à la dernière transfusion de GR chez les patients ayant obtenu l’IT12 était de 28 (11, 91) jours après la perfusion de CASGEVY. Chez les trois patients qui n’avaient pas obtenu l’IT12, il a été observé une réduction de respectivement 83,4 %, 86,9 % et 98,5 % des volumes annualisés de transfusions de GR nécessaires et de 82,4 %, 73,4 % et 96,0 % de la fréquence annualisée des transfusions par rapport aux besoins transfusionnels lors de l’inclusion.
Les données d’efficacité chez les 42 patients inclus dans l’analyse principale de l’efficacité sont présentées dans le tableau 11 ci-dessous.
Tableau 11 – Résultats d’efficacité chez les patients atteints de TDT – Population d’analyse principale de l’efficacité (PES)
| Critère d’évaluation | CASGEVY Analyse intermédiaire * (N = 42) † |
Proportion de patients ayant obtenu l’IT12 ‡, § n (%) (IC à 95 %) | 39 (92,9 %) (80,5 %; 98,5 %) |
Durée de la période d’indépendance transfusionnelle chez les patients ayant obtenu l’IT12 (mois) n Médiane (min, max) | 39 22,3 (13,5; 48,1) |
* Date de gel des données pour l’analyse : avril 2023.
† N représente le nombre total de patients inclus dans la population d’analyse principale de l’efficacité (PES), un sous-groupe de la population complète d’analyse (FAS). La population PES était définie comme l’ensemble des patients ayant été suivis pendant au moins 16 mois après la perfusion de CASGEVY. Les patients pour lesquels la durée de suivi était inférieure à 16 mois en raison du décès ou de la sortie de l’étude pour cause d’événements indésirables liés à CASGEVY, ou qui avaient reçu régulièrement des transfusions de GR pendant plus de 10 mois après la perfusion de CASGEVY ont été également inclus dans cette population.
‡ IT12 définie comme le maintien pendant au moins 12 mois consécutifs d’un taux moyen pondéré d’Hb ≥ 90 g/l sans transfusions de GR à tout moment après la perfusion de CASGEVY. L’évaluation de l’IT2 débutait 60 jours après la dernière transfusion de GR pour le traitement de support post-greffe ou pour la prise en charge de la TDT. § Un taux moyen pondéré normal d’Hb totale (moyenne [ÉT] 132 [14] g/l) a été observé chez tous les patients qui avaient obtenu l’IT12.
ÉT : écart-type.
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Il n’a pas été effectué d’études conventionnelles de mutagénicité, de cancérogenèse et de toxicité sur la reproduction et le développement. Aucune étude des effets de CASGEVY sur la fertilité n’a été réalisée.
La toxicité et le potentiel cancérogène de CASGEVY ont été évalués chez des souris (NSG) immunodéficientes soumises à une irradiation à dose sublétale. Il n’a pas été observé de signes de toxicité pour des organes cibles ni de potentiel cancérogène dans une étude de 20 semaines.
Pendant le développement préclinique, le potentiel d’édition hors cible a été évalué sur plus de 5 000 sites, incluant ceux sélectionnés sur la base de la carte des variations génétiques humaines. Il n’a pas été observé d’édition hors cible dans les cellules CD34+ modifiées à partir de cellules de donneurs sains et de patients. Dans une étude non clinique après la commercialisation (étude U270), 33 sites éventuels d’édition hors cible supplémentaire sélectionnés sur la base de la présence d’une variation génétique ont été analysés. Il n’a pas été observé d’édition hors cible sur 32 de ces sites dans les cellules CD34+ modifiées à partir de cellules de patients. Une édition hors cible a été détectée sur un site à un taux faible (≤ 1 %); elle était due à la présence d’un allèle variant mineur dans 3 des 91 échantillons de patients (3,3 %). Ce variant entraîne la présence d’un motif de reconnaissance du proto-espaceur (PAM – protospacer-adjacent motif) TGG dans la région intronique du gène codant pour la carbamyl-phosphate synthétase 1 (CSP1). L’édition génique dans cet allèle mineur ne devrait pas avoir d’effets délétères chez les patients parce que le site hors cible est localisé dans un intron et que la CSP1 n’est pas exprimée dans les cellules hématopoïétiques.
Les études in vitro ont montré que les cellules CD34+ modifiées contenant l’exagamglogène autotemcel présentaient une altération de la croissance pendant les quelques jours suivant l’électroporation, tandis que la cinétique de croissance à long terme, objectivée par une multiplication par deux du nombre de cellules, était comparable à celle des cellules CD34+ n’ayant pas fait l’objet d’une électroporation.
17 Monographies de référence
BUSULFEX (busulfan pour injection, flacons de 6 mg/ml), numéro de contrôle : 02240602, Monographie de produit, Otsuka Pharmaceutical Co LTD.
MOZOBIL (solution injectable de plérixafor, flacons de 20 mg/ml), numéro de contrôle : 02377225, Monographie de produit, Sanofi-Aventis Canada Inc.
NEUPOGEN (filgrastim injection, flacons de 300 mcg/ml et 600 mcg/ml), numéro de contrôle : 270479, Monographie de produit, Amgen Canada Inc.