


Monographie de produit - Contrave
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | 03/2022 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques | 08/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Démasquer le syndrome de Brugada | 08/2023 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire, Lupus érythémateux cutané/lupus érythémateux disséminé | 03/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Toxicité sérotoninergique/syndrome sérotoninergique | 03/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ......... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................. 4
1.1 Enfants ............................................................................................................ 4
1.2 Personnes âgées ............................................................................................ 4
2 CONTRE-INDICATIONS ................................................................................................. 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ............ 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................. 5
4.1 Considérations posologiques........................................................................... 5
4.2 Posologie recommandée et ajustement posologique ....................................... 6
4.4 Administration ................................................................................................. 7
4.5 Dose omise ..................................................................................................... 7
5 SURDOSAGE ................................................................................................................. 9
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ……………………………………………………………………………………………………10
7 MISES EN GARDE ET PRÉCAUTIONS ....................................................................... 11
7.1 Populations particulières ............................................................................... 21
7.1.1 Femmes enceintes ........................................................................................ 21
7.1.2 Femmes qui allaitent ...................................................................................... 22
7.1.3 Enfants .......................................................................................................... 22
7.1.4 Personnes âgées ........................................................................................... 22 8 EFFETS INDÉSIRABLES ............................................................................................. 22
8.1 Aperçu des effets indésirables ....................................................................... 22
8.2 Effets indésirables observés dans les études cliniques ................................. 23
8.3 Effets indésirables peu fréquents observés au cours des études cliniques .... 26
8.5 Effets indésirables observés après la mise en marché .................................. 27
9 INTERACTIONS MÉDICAMENTEUSES ...................................................................... 28
9.1 Interactions médicamenteuses graves .......................................................... 28
9.2 Aperçu des interactions médicamenteuses ................................................... 28
9.3 Interactions médicament-comportement ........................................................ 29
9.4 Interactions médicament-médicament ........................................................... 30
9.5 Interactions médicament-aliment ................................................................... 35
9.6 Interactions médicament-plante médicinale ................................................... 35
9.7 Interactions médicament-examens de laboratoire ......................................... 35
10 PHARMACOLOGIE CLINIQUE .................................................................................... 36
10.1 Mode d’action ................................................................................................ 36
10.2 Pharmacodynamie ........................................................................................ 36
10.3 Pharmacocinétique ........................................................................................ 36
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ................................................... 41
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 41
PARTIE II : INFORMATIONS SCIENTIFIQUES ....................................................................... 42
13 INFORMATIONS PHARMACEUTIQUES ..................................................................... 42
14 ÉTUDES CLINIQUES ................................................................................................... 44
14.1 Essais cliniques par indication ....................................................................... 44
15 MICROBIOLOGIE......................................................................................................... 52
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 52
RENSEIGNEMENTS DESTINÉS AUX PATIENTS .................................................................. 57
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
CONTRAVE est indiqué en complément d’un régime alimentaire hypocalorique et d’une augmentation du niveau d’activité physique pour la prise en charge du poids à long terme chez les adultes ayant un indice de masse corporelle (IMC) initial de :
- 30 kg/m2 ou plus (obèses) où
27 kg/m2 ou plus (en surpoids) en présence d’au moins une comorbidité liée au surpoids
(p. ex., hypertension traitée, diabète de type 2 ou dyslipidémie).
Limites quant à l’utilisation
- Les effets de CONTRAVE sur la morbidité et la mortalité cardiovasculaires n’ont pas été établis (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Augmentation de la pression artérielle ou de la fréquence cardiaque).
- L’innocuité et l’efficacité de CONTRAVE en association avec d’autres produits destinés à la perte de poids, incluant les médicaments sur ordonnance, les médicaments en vente libre et les préparations à base de plantes médicinales, n’ont pas été établies.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée sur l’utilisation de CONTRAVE chez les enfants et n’a donc pas autorisé d’indication pour cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique, ASSOCIATION POSSIBLE AVEC LA SURVENUE DE CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIFS, INCLUANT L’AUTOMUTILATION et 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Les études cliniques sur CONTRAVE n’ont pas inclus un nombre suffisant de sujets âgés de 65 ans et plus pour déterminer s’ils répondent différemment des sujets plus jeunes, mais la possibilité d’une plus grande sensibilité chez certaines personnes plus âgées ne peut être écartée (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
CONTRAVE est contre-indiqué dans les cas suivants :
- Hypertension non maîtrisée (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Trouble convulsif ou antécédents de trouble convulsif.
- Utilisation d’autres produits contenant du chlorhydrate de bupropion (notamment, sans s’y limiter, WELLBUTRINMD SR, WELLBUTRINMD XL et ZYBANMD), parce que l’incidence de convulsions est reliée à la dose (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Convulsions).
- Diagnostic actuel ou antérieur de boulimie ou d’anorexie mentale, en raison d’un risque accru de convulsions noté chez les patients qui suivent un traitement antiboulimique faisant appel à une préparation de bupropion à libération immédiate (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Convulsions).
- Utilisation chronique d’agonistes des opioïdes ou opiacés (p. ex., méthadone) ou d’agonistes partiels (p. ex., buprénorphine), ou sevrage aigu des opiacés.
- Arrêt brutal de la consommation d’alcool ou de la prise de benzodiazépines ou d’autres sédatifs ou des antiépileptiques.
- Administration concomitante d’inhibiteurs de la monoamine oxydase (IMAO). Il faut laisser s’écouler au moins 14 jours entre l’arrêt du traitement par IMAO et l’instauration du traitement par CONTRAVE.
- Administration concomitante de thioridazine, un antipsychotique, puisque le bupropion peut inhiber le métabolisme de la thioridazine, ce qui est associé à une augmentation de la concentration de la thioridazine et à un risque potentiellement plus important d’arythmies ventriculaires graves et de mort subite.
- Grossesse (voir 7.1.1 Femmes enceintes)
- Insuffisance hépatique grave.
- Insuffisance rénale terminale.
- Hypersensibilité à ce médicament ou à tout ingrédient de la préparation ou composant du contenant (Pour obtenir la liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Le bupropion, un composant de CONTRAVE, est utilisé pour le traitement de la dépression.
L'utilisation d'antidépresseurs entraîne un risque accru d'automutilation, de préjudice à autrui, de pensées et de comportements suicidaires. Surveiller étroitement tous les patients pour déceler l'émergence d'une dépression, d'une agitation et/ou de pensées et de comportements suicidaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique, ASSOCIATION POSSIBLE AVEC LA SURVENUE DE CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIFS, INCLUANT L’AUTOMUTILATION).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
CONTRAVE n’est pas indiqué pour utilisation chez les patients pédiatriques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique, ASSOCIATION POSSIBLE AVEC LA SURVENUE DE CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIFS, INCLUANT L’AUTOMUTILATION).
Afin de réduire au minimum le risque de convulsions (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologiques, Convulsions), il ne faut pas dépasser la dose quotidienne maximale recommandée.
Les patients peuvent développer une pression artérielle ou une fréquence cardiaque élevée pendant le traitement par CONTRAVE; le risque peut être plus élevé pendant les trois premiers mois de traitement. La pression artérielle et le pouls doivent être mesurés avant d’instaurer le traitement par CONTRAVE et doivent être surveillés aux intervalles réguliers habituels dans la pratique clinique. CONTRAVE ne doit pas être administré aux patients atteints d’hypertension non maîtrisée (voir 2 CONTRE-INDICATIONS) et doit être utilisé avec prudence chez les patients dont l’hypertension est maîtrisée avant le traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Augmentation de la pression artérielle ou de la fréquence cardiaque).
Des cas de démasquage du syndrome de Brugada ont été rapportés avec le bupropion, un composant de CONTRAVE. Il est conseillé d'éviter l'utilisation de CONTRAVE chez les patients atteints du syndrome de Brugada. Si un traitement par CONTRAVE est envisagé chez des patients atteints du syndrome de Brugada ou chez des patients présentant un risque de syndrome de Brugada (par exemple, patients présentant une syncope inexpliquée, patients ayant des antécédents familiaux d'arrêt cardiaque ou de mort subite), il convient de demander l'avis d'un cardiologue avant d'instaurer le traitement, afin d'évaluer l'adéquation du traitement et de déterminer la stratégie la plus appropriée pour la surveillance des effets cardiaques (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Démasquer le syndrome de Brugada).
La réponse au traitement doit être évaluée après 12 semaines de traitement à la dose d’entretien. Si un patient n’a pas perdu au moins 5 % de son poids initial, il faut arrêter l’administration de CONTRAVE, car il est peu vraisemblable que le patient obtiendra et maintiendra une perte de poids significative sur le plan clinique en prolongeant le traitement (voir 14 ÉTUDES CLINIQUES).
Des modifications posologiques sont nécessaires chez les sujets atteints d’insuffisance hépatique ou d’insuffisance rénale et dans les cas d’une utilisation concomitante d’inhibiteurs de l’isozyme CYP2B6 (voir ci-dessous). Il faut surveiller de près tous les patients qui présentent une insuffisance hépatique ou rénale afin de déceler les effets indésirables (p. ex., insomnie, bouche sèche, convulsions) pouvant indiquer des concentrations élevées du médicament ou de ses métabolites
4.2 Posologie recommandée et ajustement posologique
La dose quotidienne recommandée de CONTRAVE est de deux comprimés dosés à 8 mg/90 mg deux fois par jour, soit une dose totale de 32 mg/360 mg.
La dose de CONTRAVE doit être augmentée selon le calendrier suivant :
| Dose du matin | Dose du soir | |
| Semaine 1 | 1 comprimé | Aucun |
| Semaine 2 | 1 comprimé | 1 comprimé |
| Semaine 3 | 2 comprimés | 1 comprimé |
| Semaine 4 et suivantes | 2 comprimés | 2 comprimés |
Une dose totale de deux comprimés CONTRAVE dosés à 8 mg/90 mg deux fois par jour (32 mg/360 mg) est atteinte au début de la semaine 4.
Ajustement posologique chez les patients atteints d’insuffisance rénale
Chez les patients atteints d’insuffisance rénale modérée à sévère, la dose quotidienne maximale recommandée pour CONTRAVE est de deux comprimés (un comprimé tous les matins et un comprimé tous les soirs). CONTRAVE est contrindiqué chez les patients atteints de maladie rénale terminale. On manque de renseignements appropriés pour déterminer la posologie chez les patients atteints d’insuffisance rénale légère (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Ajustement posologique chez les patients atteints d’insuffisance hépatique
Chez les patients atteints d’insuffisance hépatique légère ou modérée, la dose quotidienne maximale recommandée est d’un comprimé le matin (voir 7 MISES EN GARDE ET PRÉCAUTIONS). CONTRAVE est contre-indiqué dans les cas d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS).
Utilisation concomitante d’inhibiteurs du CYP2B6
Pendant l’utilisation concomitante d’inhibiteurs du CYP2B6 (p. ex., ticlopidine ou clopidogrel), la dose quotidienne maximale recommandée de CONTRAVE est de deux comprimés (un comprimé tous les matins et un comprimé tous les soirs) (voir 9 INTERACTIONS MÉDICAMENTEUSES).
4.4 Administration
CONTRAVE doit être pris par voie orale le matin et le soir. Les comprimés ne doivent pas être coupés, mâchés ou broyés. La dose maximale recommandée est de 32 mg/360 mg par jour (deux comprimés deux fois par jour).
Dans les essais cliniques, CONTRAVE a été administré avec des repas. Toutefois, CONTRAVE ne doit pas être pris avec des repas riches en gras en raison de l’augmentation significative de l’exposition systémique au bupropion et à la naltrexone que cela entraîne (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
Instauration après CONTRAVE ou arrêt avant CONTRAVE du traitement par un antidépresseur inhibiteur de la monoamine oxydase (IMAO)
Il faut laisser s’écouler au moins 14 jours entre l’arrêt du traitement par un IMAO contre la dépression et l’instauration du traitement par CONTRAVE. Réciproquement, il faut laisser s’écouler au moins 14 jours entre l’arrêt du traitement par CONTRAVE et l’instauration du traitement par un IMAO contre la dépression (voir 2 CONTRE-INDICATIONS et 9 INTERACTIONS MÉDICAMENTEUSES).
4.5 Dose omise
CONTRAVE doit être pris au même moment chaque jour et il ne faut pas prendre plus que les doses recommandées chaque jour. Afin de réduire au minimum le risque de convulsions, si le patient a manqué l’heure normale d’administration, la dose doit être sautée et l’administration doit reprendre à l’heure normale d’administration de la dose suivante.
L’Indice de Masse Corporelle (IMC) est calculé en divisant le poids (en kg) par la taille (en mètre) au carré. Une grille pour déterminer l’IMC selon la taille et le poids est fournie dans le Tableau 1.
Tableau 1 : Grille de conversion pour déterminer l’IMC
Poids
(lb) 12
5
13
0
13
5
14
0
14
5
15
0
15
5
16
0
16
5
17
0
17
5
18
0
18
5
19
0
19 5
20 0
20 5
21 0
21 5
22 0 225
(kg) 56,
8
59
,1
61
,4
63,
6
65
,9
68
,2
70
,5
72
,7
75
,0
77
,3
79
,5
81
,8
84
,1
86
,4
88 ,6
90 ,9
93 ,2
95 ,5
97 ,7
10 0,0
102 ,3
Taille
(in) (cm)
58 147,3 26 27 28 29 30 31 32 34 35 36 37 38 39 40 41 42 43 44 45 46 47
59 149,9 25 26 27 28 29 30 31 32 33 34 35 36 37 38 39 40 41 43 44 45 46
60 152,4 24 25 26 27 28 29 30 31 32 33 34 35 36 37 38 39 40 41 42 43 44
61 154,9 24 25 26 27 27 28 29 30 31 32 33 34 35 36 37 38 39 40 41 42 43
62 157,5 23 24 25 26 27 27 28 29 30 31 32 33 34 35 36 37 38 38 39 40 41
63 160,0 22 23 24 25 26 27 28 28 29 30 31 32 33 34 35 36 36 37 38 39 40
64 162,6 22 22 23 24 25 26 27 28 28 29 30 31 32 33 34 34 35 36 37 38 39
65 165,1 21 22 23 23 24 25 26 27 28 28 29 30 31 32 33 33 34 35 36 37 38
66 167,6 20 21 22 23 23 24 25 26 27 27 28 29 30 31 32 32 33 34 35 36 36
67 170,2 20 20 21 22 23 24 24 25 26 27 27 28 29 30 31 31 32 33 34 35 35
68 172,7 19 20 21 21 22 23 24 24 25 26 27 27 28 29 30 30 31 32 33 34 34
69 175,3 18 19 20 21 21 22 23 24 24 25 26 27 27 28 29 30 30 31 32 33 33
70 177,8 18 19 19 20 21 22 22 23 24 24 25 26 27 27 28 29 29 30 31 32 32
71 180,3 17 18 19 20 20 21 22 22 23 24 24 25 26 27 27 28 29 29 30 31 31
72 182,9 17 18 18 19 20 20 21 22 22 23 24 24 25 26 27 27 28 29 29 30 31
73 185,4 17 17 18 19 19 20 20 21 22 22 23 24 24 25 26 26 27 28 28 29 30
74 188,0 16 17 17 18 19 19 20 21 21 22 23 23 24 24 25 26 26 27 28 28 29
75 190,5 16 16 17 18 18 19 19 20 21 21 22 23 23 24 24 25 26 26 27 28 28
76 193,0 15 16 16 17 18 18 19 20 20 21 21 22 23 23 24 24 25 26 26 27 27
5 SURDOSAGE
Expérience chez l’humain
Il n’y a aucune expérience clinique de surdosage de CONTRAVE. La dose quotidienne maximale de CONTRAVE administrée dans les essais cliniques correspondait à 50 mg de naltrexone et 400 mg de bupropion. Les répercussions cliniques les plus graves d’une surdose de CONTRAVE sont susceptibles d’être celles liées à la surdose de bupropion.
Des surdoses de 30 grammes ou plus de bupropion (l’équivalent de jusqu’à 83 fois la dose quotidienne recommandée de CONTRAVE de 32 mg/360 mg) ont été rapportées. Une crise convulsive a été rapportée dans environ un tiers des cas. Les autres réactions graves signalées avec une surdose de bupropion seulement comprenaient les suivantes : hallucinations, perte de conscience, tachycardie sinusale, et changements à l’ECG comme des perturbations de la conduction (y compris une prolongation du QRS) ou des arythmies. La fièvre, la rigidité musculaire, la rhabdomyolyse, l’hypotension, la stupeur, le coma et l’insuffisance respiratoire ont été des réactions signalées principalement lorsque la surdose de bupropion était associée à de multiples surdoses d’autres médicaments.
Bien que la plupart des patients se soient rétablis sans séquelles, des cas de mortalité associée à des surdoses de bupropion seulement ont été rapportés chez des patients qui avaient ingéré de fortes doses du médicament. Des convulsions multiples non maîtrisées, une bradycardie, une insuffisance cardiaque et un arrêt cardiaque avant la mort ont été rapportés chez ces patients.
L’expérience qu’on a d’une surdose de naltrexone en monothérapie chez l’humain est limitée. Dans une étude, des sujets qui avaient reçu 800 mg de naltrexone quotidiennement (l’équivalent de 25 fois la dose quotidienne recommandée de CONTRAVE de 32 mg/360 mg) pendant une durée allant jusqu’à une semaine n’ont montré aucun signe de toxicité.
La toxicité sérotoninergique, aussi appelée « syndrome sérotoninergique », est un trouble pouvant menacer le pronostic vital qui a été rapporté en association avec une surdose de bupropion. Elle a notamment été associée à l’administration à long terme de doses suprathérapeutiques (doses se situant juste au-dessus de la dose quotidienne maximale recommandée, p. ex., 600-800 mg). Les symptômes de toxicité sérotoninergique peuvent inclure : hyperthermie, rigidité, myoclonie, instabilité autonomique pouvant s’accompagner de fluctuations rapides des signes vitaux, modifications de l’état mental incluant la confusion, l’irritabilité, une agitation extrême progressant vers le délire et un coma; un traitement symptomatique de soutien doit être instauré. Si un traitement concomitant par CONTRAVE ou des agents sérotoninergiques s’impose, une observation étroite du patient est conseillée, particulièrement au moment de l’instauration du traitement et à chaque augmentation de la dose (voir 9.4 Interactions médicament-médicament). Si une toxicité sérotoninergique est soupçonnée, il faut envisager l’arrêt du traitement par CONTRAVE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Toxicité sérotoninergique/syndrome sérotoninergique).
Expérience chez l’animal
Chez la souris, le rat et le cobaye, les DL50 de naltrexone par voie orale ont été de 1 100 à 1 550 mg/kg; de 1 450 mg/kg; et de 1 490 mg/kg; respectivement. Des doses élevées de naltrexone (généralement supérieures ou égales à 1 000 mg/kg) ont produit une salivation, une dépression/activité réduite, des tremblements et des convulsions. La mortalité chez les animaux après l’administration d’une dose élevée de naltrexone était habituellement due à des convulsions tonico-cloniques et/ou à une insuffisance respiratoire.
Prise en charge d’une surdose
Il n’y a pas d’antidote connu à CONTRAVE. En cas de surdose, administrez les soins de soutien, y compris une supervision et une surveillance médicales étroites. Envisagez la possibilité de surdoses de médicaments multiples. Assurez le dégagement des voies respiratoires, l’oxygénation et la ventilation appropriés. Surveillez le rythme cardiaque et les signes vitaux. Il n’est pas recommandé de provoquer le vomissement. Un lavage gastrique avec un tube oro-gastrique de gros calibre accompagné de la protection des voies respiratoires appropriée, au besoin, peut être indiqué s’il est pratiqué peu après l’ingestion ou chez les patients symptomatiques. Du charbon activé doit être administré. On n’a pas d’expérience de l’utilisation de la diurèse forcée, de la dialyse, de l’hémoperfusion ou de la transfusion d’échange pour la prise en charge des surdoses de bupropion.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 2 : Formes posologiques, concentrations, composition et emballage
Les comprimés CONTRAVE à 8 mg/90 mg (chlorhydrate de naltrexone à 8 mg et chlorhydrate de bupropion à 90 mg) à libération prolongée sont des comprimés à trois couches, bleus, ronds, biconvexes et pelliculés avec l’inscription « NB-890 » gravée sur un côté. Chaque comprimé a un noyau à trois couches composées de deux couches médicamenteuses, contenant le médicament et les excipients, séparées par une couche inactive à dissolution rapide.
Les comprimés CONTRAVE à libération prolongée sont disponibles en flacon de 120 comprimés.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés / chlorhydrate de naltrexone 8 mg et chlorhydrate de bupropion 90 mg | Dioxyde de silice colloïdal, crospovidone, edetate disodique, AD&C bleu n° 2 indigo carmin sur substrat d’aluminium, hydroxypropylcellulose, hypromellose, lactose anhydre, lactose monohydrate, chlorhydrate de L-cystéine, macrogol/PEG, stéarate de magnésium, cellulose microcristalline, alcool polyvinylique partiellement hydrolysé, talc et dioxyde de titane. | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Bien que CONTRAVE ne soit pas indiqué pour le traitement de la dépression, il contient le même ingrédient actif, le bupropion, que les antidépresseurs WELLBUTRINMD SR et WELLBUTRINMD XL. Par conséquent, certaines mises en garde peuvent s'appliquer à CONTRAVE, notamment l'association potentielle avec l'apparition de changements comportementaux et émotionnels, y compris l'automutilation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique, ASSOCIATION POSSIBLE AVEC LA SURVENUE DE CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIFS, INCLUANT L’AUTOMUTILATION).
- Interférence avec des produits médicamenteux contenant des opioïdes
Les patients qui prennent CONTRAVE pourraient ne pas retirer de bienfaits de médicaments contenant des opioïdes tels que les préparations contre le rhume et la toux, les préparations anti- diarrhéiques et les analgésiques opioïdes. Lorsqu’un autre traitement ne contenant pas d’opioïdes existe, cette option doit être choisie.
- Patients recevant des analgésiques opioïdes
Vulnérabilité au surdosage aux opioïdes : En raison de la naltrexone qu’il contient, CONTRAVE ne doit pas être administré aux patients sous traitement chronique par des opioïdes car la naltrexone est un antagoniste des récepteurs opioïdes (voir 2 CONTRE-INDICATIONS). En cas de traitement chronique par des opiacés, le traitement par CONTRAVE doit être arrêté. Chez les patients nécessitant un traitement intermittent par des opiacés, le traitement par CONTRAVE doit être temporairement interrompu et il est possible que des doses plus faibles d’opioïdes doivent être administrées. Il faut prévenir les patients qu’ils peuvent être plus sensibles aux opioïdes, y compris à des doses plus faibles d’opioïdes, après avoir arrêté le traitement par CONTRAVE.
La situation dans laquelle un patient tenterait de surmonter le blocage des récepteurs opioïdes par la naltrexone en s’administrant de grandes quantités d’opioïdes exogènes est particulièrement dangereuse et peut entraîner un surdosage mortel ou une intoxication aux opioïdes menaçant le pronostic vital (p. ex., arrêt respiratoire, collapsus circulatoire). Les patients doivent être avertis des conséquences graves à essayer de surmonter le blocage des récepteurs opioïdes.
- Sevrage précipité des opioïdes
Les symptômes du sevrage spontané des opioïdes, qui sont associés à l’arrêt de la prise d’opioïdes chez une personne dépendante, sont désagréables, mais ne sont habituellement pas considérés comme graves ou nécessitant une hospitalisation. Cependant, lorsque le sevrage est brutalement précipité, le syndrome de sevrage qui s’ensuit peut-être suffisamment grave pour nécessiter une hospitalisation. Pour éviter le sevrage précipité des patients dépendants aux opioïdes ou l’exacerbation de symptômes de sevrage infracliniques préexistants, les patients dépendants aux opioïdes, y compris les patients traités pour une dépendance à l’alcool, ne doivent utiliser aucun opioïde (y compris le tramadol) avant de pouvoir commencer le traitement par CONTRAVE.
On recommande une période minimale de 7 à 10 jours sans prise d’opioïdes pour les patients précédemment dépendants aux opioïdes à courte durée d’action et, jusqu’à deux semaines sans traitement peuvent être nécessaires chez les patients qui prenaient de la buprénorphine ou de la méthadone. Il faut informer les patients des risques associés au sevrage précipité et les encourager à donner une représentation exacte de la dernière fois où ils ont utilisé des opioïdes. Cardiovasculaire
- Démasquer le syndrome de Brugada
Des cas isolés de démasquage du syndrome de Brugada avec le bupropion, un composant de CONTRAVE, ont été rapportés après commercialisation. Le syndrome de Brugada est un trouble caractérisé par une syncope, des modifications caractéristiques de l'ECG, telles qu'un bloc de branche droit et un sus-décalage du segment ST dans les dérivations précordiales droites, ainsi qu'un risque d'arrêt cardiaque et de mort subite.
Il est conseillé d'éviter l'utilisation de CONTRAVE chez les patients atteints du syndrome de Brugada. Si l'utilisation de CONTRAVE est envisagée chez des patients atteints du syndrome de Brugada ou chez des patients présentant un risque de syndrome de Brugada (par exemple, des patients présentant une syncope inexpliquée, patients ayant des antécédents familiaux d'arrêt cardiaque ou de mort subite), une évaluation par un cardiologue doit être réalisée avant d'initier le traitement, afin d'évaluer l'adéquation du traitement et de déterminer la stratégie la plus appropriée pour la surveillance des effets cardiaques. Les patients doivent être informés des signes et symptômes du syndrome de Brugada. En cas de démasquage du syndrome de Brugada, il convient d'interrompre le traitement par CONTRAVE.
- Augmentation de la pression artérielle ou de la fréquence cardiaque CONTRAVE peut causer une augmentation de la pression artérielle systolique et/ou diastolique, ainsi qu’une augmentation de la fréquence cardiaque au repos. Dans la pratique clinique, une hypertension, dans certains cas sévères et nécessitant un traitement aigu, a été rapportée avec d’autres produits contenant du bupropion. La signification clinique des augmentations de la pression artérielle et de la fréquence cardiaque observées avec le traitement par CONTRAVE n’est pas claire, particulièrement chez les patients atteints de maladie cardiaque ou cérébrovasculaire, puisque les patients qui avaient des antécédents d’infarctus du myocarde ou d’accident vasculaire cérébral dans les 6 mois précédents, ou qui étaient atteints d’arythmie menaçant le pronostic vital ou d’insuffisance cardiaque congestive ont été exclus des essais cliniques sur CONTRAVE. La pression artérielle et le pouls doivent être mesurés avant d’instaurer le traitement par CONTRAVE et doivent être surveillés aux intervalles réguliers habituels dans la pratique clinique (voir 4 POSOLOGIE ET ADMINISTRATION). En présence d’augmentations de la pression artérielle ou de la fréquence cardiaque soutenues et importantes sur le plan clinique attribuables au traitement par CONTRAVE, il faut interrompre le traitement. CONTRAVE ne doit pas être administré aux patients atteints d’hypertension non maîtrisée (voir 2 CONTRE-INDICATIONS) et doit être utilisé avec prudence chez les patients dont l’hypertension est maîtrisée.
Chez les patients traités par CONTRAVE dans les essais cliniques contrôlés par placebo, les pressions artérielles systolique et diastolique moyennes étaient plus élevées d’environ 1 mm Hg par rapport aux valeurs de départ aux semaines 4 et 8, similaires aux valeurs de départ à la semaine 12, et moins élevées d’environ 1 mm Hg par rapport aux valeurs de départ entre les semaines 24 et 56. En revanche, chez les patients recevant le placebo, la pression artérielle moyenne a été inférieure à la valeur de départ d’environ 2 à 3 mm Hg aux mêmes moments d’évaluation, avec des différences statistiquement significatives entre les groupes à chaque évaluation menée pendant cette période. Les différences moyennes les plus importantes entre les groupes ont été observées durant les 12 premières semaines (différence entre les traitements allant de +1,8 à +2,4 mm Hg pour la TA systolique, p < 0,001 pour toutes les comparaisons; de +1,7 à +2,1 mm Hg pour la TA diastolique, p < 0,001 pour toutes les comparaisons; méthode de la dernière observation reportée ou LOCF).
Dans les sous-groupes n’ayant pas présenté de perte de poids significative, les pressions artérielles systolique et diastolique, chez les patients traités par CONTRAVE, étaient plus élevées d’environ 1 mm Hg que les valeurs initiales aux semaines 4 et 8 et similaires aux valeurs initiales entre les semaines 12 et 56 de l’étude. Chez les patients recevant le placebo, la pression artérielle a été inférieure à la valeur initiale d’environ 1 à 2 mm Hg jusqu’à la semaine 56 de l’étude.
Les différences de pression artérielle entre les patients traités par CONTRAVE et ceux recevant le placebo étaient plus importantes dans le sous-groupe de patients ayant présenté une perte de poids significative que dans le sous-groupe n’ayant pas présenté de perte de poids significative.
En ce qui concerne la fréquence cardiaque, aux semaines 4 et 8, la fréquence cardiaque moyenne était plus élevée (2,1 bpm) de façon significative sur le plan statistique dans le groupe recevant CONTRAVE par rapport au groupe recevant le placebo; à la semaine 52, la différence entre les groupes était de +1,7 bpm (p < 0,001); méthode de la dernière observation reportée ou LOCF).
Pendant les 56 semaines de l’étude, dans les sous-groupes ayant présenté une perte de poids significative (une perte d’au moins 5 % entre le début de l’étude et la semaine 16 de traitement), la fréquence cardiaque moyenne est passée d’aucune variation à une augmentation d’environ 2 bpm par rapport au début de l’étude chez les patients traités par CONTRAVE comparativement à une baisse d’environ 1 à 3 bpm chez les patients recevant le placebo.
Dans les sous-groupes n’ayant pas présenté de perte de poids significative, la fréquence cardiaque moyenne était d’environ 1 à 3 bpm plus élevée que la valeur initiale chez les patients traités par CONTRAVE et est passée d’aucune variation à une hausse d’environ 2 bpm dans le groupe placebo, pendant les 56 semaines de l’étude.
Les différences de fréquence cardiaque entre les patients traités par CONTRAVE et ceux recevant le placebo étaient plus importantes dans le sous-groupe de patients ayant présenté une perte de poids significative que dans celui n’ayant pas présenté de perte de poids significative.
Dans une sous-étude où la pression artérielle était mesurée en ambulatoire chez des patients obèses (CONTRAVE, n = 79, placebo, n = 38), la variation moyenne par rapport au départ de la pression artérielle systolique moyenne de 24 h après 52 semaines de traitement était de −0,2 mm Hg dans le groupe traité par CONTRAVE et de −2,8 mm Hg dans le groupe recevant le placebo (différence entre les traitements, +2,6 mm Hg, p = 0,08); la variation moyenne de la pression artérielle diastolique moyenne de 24 h a été de +0,8 mm Hg dans le groupe sous CONTRAVE et de −2,1 mm Hg dans le groupe recevant le placebo (différence entre les traitements, +2,9 mm Hg, p = 0,004).
Un plus fort pourcentage de sujets du groupe CONTRAVE par rapport au groupe placebo a présenté des réactions indésirables d’hypertension/augmentation de la pression artérielle (5,9 % vs 4,0 %, respectivement) et de tachycardie (0,7 % vs 0,2 %, respectivement). Des fréquences plus élevées de ces événements dans le groupe CONTRAVE par rapport au groupe placebo ont été observées, et ce, que les patients aient présenté ou non une hypertension préexistante documentée, et aient présenté ou non une perte de poids significative (c’est-à-dire une perte de poids d’au moins 5 % par rapport au poids initial). Dans un essai où ont été admis des personnes atteintes de diabète, 12,0 % des patients du groupe sous CONTRAVE et 6,5 % des patients du groupe recevant le placebo ont présenté une réaction indésirable d’hypertension/de hausse de pression artérielle; de plus, un taux plus élevé de sujets du groupe CONTRAVE que du groupe placebo ont manifesté des réactions indésirables de fréquence cardiaque élevée (0,6 % vs 0 %, respectivement), de tachycardie (1,2 % vs 0 %, respectivement) et de tachycardie sinusale (0,3 % vs 0 %, respectivement).
Les effets de CONTRAVE sur la morbidité et la mortalité cardiovasculaires n’ont pas été établis. Dépendance/tolérance
- Abus
CONTRAVE (chlorhydrate de naltrexone et chlorhydrate de bupropion) n’a pas fait l’objet d’études systématiques pour évaluer son potentiel d’abus, de tolérance ou de dépendance physique. Cependant, dans des études cliniques menées auprès de patients externes durant jusqu’à 56 semaines, il n’y a eu aucun signe d’intoxication médicamenteuse euphorisante, de dépendance physique ou d’utilisation détournée ou abusive. Il n’y a eu aucun signe de syndrome de sevrage à la suite de l’interruption du traitement, que l’interruption se fasse de façon brutale ou avec une diminution progressive de la dose, après 56 semaines de traitement à double insu, contrôlé par placebo et à répartition aléatoire.
La naltrexone est un antagoniste des opioïdes pur. Elle n’entraîne pas de dépendance physique ni psychologique. Il n’y a pas de cas connu de tolérance à l’effet antagoniste des opioïdes.
Des essais cliniques contrôlés sur le bupropion (préparation à libération immédiate) menés chez des volontaires sains, des sujets ayant des antécédents de polytoxicomanie et des sujets déprimés ont montré une certaine augmentation de l’activité motrice et de l’agitation/excitation. Dans une population de sujets souffrant de toxicomanie, une seule dose de 400 mg de bupropion a entraîné une légère activité s’apparentant à celle des amphétamines par rapport au placebo, selon la sous- échelle morphine-benzédrine de l’ARCI (Addiction Research Center Inventories) et un score intermédiaire entre le placebo et l’amphétamine selon l’échelle de l’attirance envers le médicament (Liking Scale) de l’ARCI. Ces échelles permettent de mesurer les sentiments généraux d’euphorie et d’attrait pour les drogues. Toutefois, les résultats des essais cliniques ne semblent pas prédire de manière fiable le risque d’abus de médicaments ou de drogues. Néanmoins, les données probantes des études portant sur l’administration d’une dose unique laissent entendre que la dose quotidienne recommandée de bupropion, lorsqu’il est administré en doses fractionnées, n’est pas susceptible de renforcer de façon marquée les effets chez les sujets utilisant abusivement des amphétamines ou des stimulants du SNC.
Des cas d’inhalation de comprimés de bupropion broyés ou d’injection de comprimés dissouts ont été rapportés. Des convulsions ou des cas de mortalité ont été rapportés lorsque le bupropion a été administré par voie intranasale ou par injection parentérale. Les comprimés à libération prolongée CONTRAVE (chlorhydrate de naltrexone et chlorhydrate de bupropion) sont destinés à être administrés par voie orale seulement.
Les études chez les rongeurs et les primates ont montré que le bupropion a certains effets pharmacologiques communs à ceux des psychostimulants. Chez les rongeurs, on a observé qu’il causait une augmentation de l’activité locomotrice, provoquait une légère réponse comportementale stéréotypée et augmentait les taux de réponse dans plusieurs modèles de comportement contrôlés par l’horaire. Dans des modèles primates évaluant les effets de renforcement positif des médicaments psychotropes, le bupropion a été auto-administré par voie intraveineuse. Chez les rats, le bupropion a produit des effets de stimulus discriminatif semblables à ceux produits par les amphétamines et la cocaïne dans des modèles de discrimination du stimulus utilisés pour caractériser les effets subjectifs des médicaments psychotropes.
Conduite de véhicules et utilisation de machines
La prise de tout médicament psychotrope peut altérer le jugement ou les aptitudes motrices et cognitives. Par conséquent, les patients doivent être mis en garde contre le risque de conduire un véhicule ou de faire fonctionner une machine dangereuse, jusqu’à ce qu’ils soient raisonnablement certains que le médicament n’entrave pas leurs capacités.
Endocrinien/métabolisme
- Lactose
Les comprimés CONTRAVE contiennent du lactose. Il faut en tenir compte lorsque le médicament est prescrit à des patients présentant des problèmes héréditaires rares d’intolérance au galactose, de déficit en lactase ou de malabsorption du glucose-galactose.
- Risque potentiel d’hypoglycémie chez les patients atteints de diabète de type 2 sous traitement antidiabétique
La perte de poids peut augmenter le risque d’hypoglycémie chez les patients atteints de diabète de type 2 traités par insuline ou par des sécrétagogues de l’insuline (p. ex., les sulfonylurées). CONTRAVE en association avec l’insuline n’a pas été étudié durant les essais cliniques de phase 2 ou de phase 3.
Il est recommandé de mesurer la glycémie avant d’instaurer le traitement par CONTRAVE et pendant le traitement par CONTRAVE chez les patients atteints de diabète de type 2. La diminution de la dose de médicament doit être envisagée pour les antidiabétiques dont l’action n’est pas glucodépendante, afin d’atténuer le risque hypoglycémie. Si un patient développe une hypoglycémie après avoir commencé le traitement par CONTRAVE, il faut apporter les changements appropriés au schéma thérapeutique des antidiabétiques.
Hépatique/biliaire/pancréatique
- Tamoxifène et autres médicaments métabolisés par le CYP2D6
Les médicaments qui nécessitent une activation métabolique par le CYP2D6 pour pouvoir être efficaces (p. ex., le tamoxifène) peuvent avoir une efficacité réduite lorsqu’ils sont administrés en concomitance avec des inhibiteurs du CYP2D6 comme le bupropion. Par conséquent, CONTRAVE ne doit pas être utilisé en association avec le tamoxifène et d’autres options de traitement doivent être envisagées (voir 9 INTERACTIONS MÉDICAMENTEUSES).
- Insuffisance hépatique
CONTRAVE n’a pas été évalué chez les sujets atteints d’insuffisance hépatique. D’après les renseignements disponibles pour chacun de ses constituants, l’exposition systémique au bupropion et à ses métabolites est significativement plus élevée (de deux à trois fois), de même que l’exposition systémique à la naltrexone et à ses métabolites (jusqu’à 10 fois), chez les sujets atteints d’insuffisance hépatique modérée à sévère. Par conséquent, la dose maximale quotidienne recommandée de CONTRAVE est d’un comprimé le matin chez les patients atteints d’insuffisance hépatique (voir 4 POSOLOGIE ET ADMINISTRATION). Il faut surveiller de près tous les patients qui présentent une atteinte hépatique afin de déceler les effets indésirables (p. ex., insomnie, bouche sèche, convulsions) pouvant indiquer des concentrations élevées du médicament ou de ses métabolites.
- Hépatotoxicité
Des cas d’hépatite et de dysfonction hépatique cliniquement significative ont été observés en association avec la naltrexone dans des essais cliniques et dans le cadre de la pharmacovigilance chez les patients recevant de la naltrexone. Des élévations temporaires et asymptomatiques des taux de transaminases hépatiques ont aussi été observées.
Lorsque les patients présentaient des taux de transaminases élevés, on a souvent identifié d’autres étiologies possiblement à l’origine de cette élévation ou y contribuant, notamment une maladie hépatique alcoolique, une hépatite B ou C, et l’utilisation concomitante d’autres médicaments potentiellement hépatotoxiques. Bien qu’une dysfonction hépatique cliniquement significative ne fasse pas partie des manifestations considérées comme typiques du sevrage des opioïdes, un sevrage des opioïdes brutalement précipité peut entraîner des séquelles systémiques, dont une lésion hépatique aiguë.
CONTRAVE est contre-indiqué dans les cas d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS). Il faut avertir les patients du risque de lésion hépatique et leur donner la consigne d’obtenir une assistance médicale s’ils éprouvent les symptômes d’une hépatite aiguë. L’utilisation de CONTRAVE doit être cessée en cas de symptômes ou de signes d’hépatite aiguë.
Dans les essais cliniques sur CONTRAVE, il n’y a pas eu d’élévation des taux de transaminases hépatiques supérieures à trois fois la limite supérieure de la normale (LSN) associée à une augmentation du taux de bilirubine supérieure à deux fois la LSN; toutefois, dans le cadre d’un essai à double insu, à répartition aléatoire et contrôlé par placebo, mené chez des sujets obèses ou en surpoids ayant des facteurs de risque cardiovasculaire, un des 4455 patients traités par CONTRAVE a présenté une lésion hépatique grave d’origine médicamenteuse ayant mené à l’abandon du traitement.
Immunitaire
- Réaction anaphylactique
Des réactions anaphylactoïdes/anaphylactiques caractérisées par des symptômes tels que le prurit, l’urticaire, l’œdème de Quincke et la dyspnée ont été rapportées à une fréquence d’un à trois cas par millier de patients dans les essais cliniques. De plus, il y a eu dans le cadre de la pharmacovigilance de rares signalements spontanés d’érythème multiforme, de syndrome de Stevens-Johnson et de choc anaphylactique associés au bupropion. Informez les patients d’arrêter le traitement par CONTRAVE et de consulter un professionnel de la santé s’ils développent une réaction allergique ou anaphylactoïde/anaphylactique (p. ex., éruption cutanée, prurit, urticaire, douleur thoracique, œdème ou essoufflement) pendant le traitement.
- Lupus érythémateux cutané/lupus érythémateux disséminé
Le traitement par CONTRAVE a été associé à l’apparition d’un lupus érythémateux cutané qui est disparu après l’arrêt du traitement. Une exacerbation du lupus érythémateux disséminé est également survenue. Des symptômes comme l’arthralgie, la myalgie, une éruption cutanée, l’enflure et la présence d’auto-anticorps ont été observés. Si l’un de ces effets se manifeste après un traitement par CONTRAVE, le traitement doit être abandonné et le patient doit être soumis à une évaluation minutieuse en vue d’une prise en charge appropriée.
- Hypersensibilité
Des cas d’arthralgie, de myalgie et de fièvre ont également été rapportés en association avec une éruption cutanée et d’autres symptômes évoquant une réaction d’hypersensibilité retardée. Ces symptômes peuvent ressembler à ceux de la maladie sérique.
Il faut cesser immédiatement la prise de bupropion en présence de réactions d’hypersensibilité. Les symptômes d’hypersensibilité seront traités selon les pratiques médicales établies. Les cliniciens doivent savoir que des symptômes peuvent persister même après le retrait du bupropion et qu’un traitement clinique doit être prodigué en conséquence. Durant la période de pharmacovigilance, des réactions d’hypersensibilité ont été signalées chez des patients qui ont consommé de l’alcool pendant leur traitement par le bupropion. Comme il a été établi que l’alcool a contribué à ces réactions, les patients qui prennent du bupropion doivent s’abstenir de consommer de l’alcool (voir 9.3 Interactions médicament-comportement, Utilisation avec l’alcool).
Surveillance et essais de laboratoire
Les patients traités par des antidépresseurs pour un trouble dépressif majeur ou pour d’autres indications, psychiatriques ou non, doivent être surveillés pour détecter l’apparition d’une anxiété, d’une agitation, d’une irritabilité, de changements inhabituels du comportement, ainsi que l’apparition d’une suicidalité, particulièrement pendant les quelques premiers mois d’un cycle de traitement pharmacologique, ou après un changement de la dose, qu’il s’agisse d’une augmentation ou d’une diminution. La surveillance doit aussi faire appel à l’observation quotidienne du patient par sa famille ou ses aidants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique, ASSOCIATION POSSIBLE AVEC LA SURVENUE DE CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIFS, INCLUANT L’AUTOMUTILATION).
La pression artérielle et le pouls doivent être mesurés avant d’instaurer le traitement par CONTRAVE et doivent être surveillés à intervalles réguliers pendant toute la durée du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Augmentation de la pression artérielle ou de la fréquence cardiaque).
L’effet de CONTRAVE sur la glycémie lorsqu’il est utilisé en concomitance avec des schémas thérapeutiques antidiabétiques pharmacologiques doit être surveillé par la mesure périodique de la glycémie et du taux d’HbA1c (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Risque potentiel d’hypoglycémie chez les patients atteints de diabète de type 2 sous traitement antidiabétique).
La perte de poids peut augmenter le risque d’hypoglycémie chez les patients atteints de diabète de type 2 traités par insuline ou par des sécrétagogues de l’insuline (p. ex., les sulfonylurées). Il est recommandé de mesurer la glycémie avant d’instaurer le traitement, et pendant le traitement par CONTRAVE, chez les patients atteints de diabète de type 2 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme).
Neurologique
- Convulsions
Les patients doivent être prévenus que les comprimés CONTRAVE contiennent le même principe actif que les comprimés WELLBUTRINMD SR à libération prolongée et les comprimés WELLBUTRINMD XL à libération prolongée, utilisés pour traiter la dépression. CONTRAVE NE doit PAS être administré aux patients recevant déjà un produit renfermant du chlorhydrate de bupropion (voir 2 CONTRE-INDICATIONS).
Le bupropion, un composant de CONTRAVE, peut provoquer des convulsions. Le risque de convulsions est relié à la dose. L’incidence des convulsions chez les patients ayant reçu CONTRAVE dans les essais cliniques a été d’environ 0,1 % comparativement à 0 % chez les patients recevant le placebo. Le traitement par CONTRAVE doit être cessé et ne pas être repris chez les patients qui ont des convulsions durant le traitement par CONTRAVE.
Le risque de convulsions est aussi lié à des facteurs propres au patient, à des circonstances cliniques et à des médicaments concomitants qui abaissent le seuil de convulsions. Il convient de prendre ces risques en considération avant d’instaurer un traitement par CONTRAVE. CONTRAVE est contre-indiqué chez les patients atteints d’un trouble convulsif, chez les patients qui ont ou ont déjà eu un diagnostic d’anorexie mentale ou de boulimie, chez les patients qui sont soumis à un sevrage brutal de l’alcool, qui prennent des benzodiazépines, des barbituriques ou des antiépileptiques, ou qui consomment d’autres médicaments contenant du bupropion. Il faut faire preuve de prudence lorsqu’on prescrit CONTRAVE aux patients présentant des facteurs de prédisposition pouvant augmenter le risque de convulsions, notamment les suivants :
- antécédents de traumatisme crânien ou de convulsions, AVC sévère, malformation artérioveineuse, tumeur ou infection du système nerveux central ou troubles métaboliques (p. ex., hypoglycémie, hyponatrémie, insuffisance hépatique sévère et hypoxie);
- consommation excessive d’alcool ou de sédatifs, dépendance à la cocaïne ou à des psychostimulants, ou sevrage des sédatifs;
patients atteints de diabète traité par de l’insuline et/ou des antidiabétiques oraux
(sulfonylurées et méglitinides) susceptibles d’entraîner une hypoglycémie;
- administration concomitante de médicaments qui peuvent abaisser le seuil de convulsions, notamment des antipsychotiques, des antidépresseurs tricycliques, de la théophylline ou des corticostéroïdes systémiques.
Recommandations pour réduire le risque de convulsions : L’expérience clinique acquise avec le bupropion suggère que le risque de convulsions peut être minimisé en respectant les recommandations posologiques (voir 4 POSOLOGIE ET ADMINISTRATION), en particulier les suivantes :
- la dose quotidienne totale de CONTRAVE ne dépasse représente pas plus de 360 mg de bupropion (soit quatre comprimés par jour);
- la dose quotidienne est administrée en doses fractionnées (deux fois par jour);
- la dose est augmentée graduellement;
- pas plus de deux comprimés sont pris en même temps;
l’administration de CONTRAVE en même temps que la prise de repas riches en gras doit
être évitée (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE);
- si le patient oublie de prendre une dose, il doit attendre jusqu’à l’heure prévue de la dose suivante pour reprendre l’administration selon l’horaire habituel.
Si une crise convulsive se produit : Il faut avertir les patients que, s’ils présentent une crise convulsive alors qu’ils prennent CONTRAVE, ils doivent immédiatement communiquer avec leur médecin ou se faire transporter au service des urgences d’un hôpital et cesser de prendre CONTRAVE. Le traitement ne doit pas être repris si un patient a présenté une crise convulsive durant le traitement par WELLBUTRINMD SR, WELLBUTRINMD XL ou ZYBANMD.
- Toxicité sérotoninergique/syndrome sérotoninergique
La toxicité sérotoninergique, aussi appelée « syndrome sérotoninergique », est un trouble pouvant menacer le pronostic vital qui a été rapporté avec la prise de bupropion, comme CONTRAVE, particulièrement lorsqu’il est pris en concomitance avec d’autres médicaments sérotoninergiques (voir 9.4 Interactions médicament-médicament).
La toxicité sérotoninergique se manifeste par une excitation neuromusculaire, une stimulation du système nerveux autonome (p. ex., tachycardie, bouffée congestive) et une modification de l’état mental (p. ex., anxiété, agitation, hypomanie). Selon les critères de Hunter, un diagnostic de toxicité sérotoninergique est probable lorsqu’un des phénomènes suivants est observé en présence d’au moins un agent sérotoninergique :
- clonus spontané;
- clonus inductible ou clonus oculaire accompagné d’agitation ou de diaphorèse;
- tremblements et hyperréflexie;
- hypertonie et température corporelle > 38 °C et clonus oculaire ou clonus inductible.
Si un traitement concomitant par CONTRAVE et des agents sérotoninergiques s’impose, une observation étroite du patient est conseillée, particulièrement à l’instauration du traitement et à chaque augmentation de la dose (voir 9.4 Interactions médicament-médicament). Si une toxicité sérotoninergique est soupçonnée, il faut envisager d’interrompre la prise des agents sérotoninergiques.
Ophtalmologique
- Glaucome à angle fermé
Bien que CONTRAVE ne soit pas indiqué pour le traitement de la dépression, il contient du bupropion, le même ingrédient actif que les antidépresseurs WELLBUTRINMD SR et WELLBUTRINMD XL. Les antidépresseurs, y compris le bupropion, peuvent provoquer une mydriase, ce qui peut déclencher une crise de fermeture de l'angle chez un patient dont les angles oculaires sont anatomiquement étroits. Les professionnels de la santé doivent informer les patients qu'ils doivent demander une assistance médicale immédiate s'ils ressentent une douleur oculaire, une modification de la vision, un gonflement ou une rougeur dans l'œil ou autour de l'œil.
Psychiatrique
CONTRAVE contient du bupropion, un médicament utilisé pour le traitement de la dépression ; par conséquent, les précautions suivantes relatives à ce produit doivent être prises en compte lors du traitement des patients avec CONTRAVE.
ASSOCIATION POSSIBLE AVEC LA SURVENUE DE CHANGEMENTS
COMPORTEMENTAUX ET ÉMOTIFS, INCLUANT L’AUTOMUTILATION
Enfants : Données provenant des essais cliniques contrôlés par placebo
Des analyses récentes de bases de données d’essais cliniques contrôlés par placebo sur l’innocuité des ISRS, du bupropion et d’autres antidépresseurs plus récents indiquent que l’utilisation de ces médicaments chez des patients âgés de moins de 18 ans peut être associée à des changements émotionnels et comportementaux, y compris à un risque accru de pensées et de comportements suicidaires par rapport au placebo.
Le petit dénominateur de la base de données des essais cliniques et la variabilité des taux des placebos empêchent d’obtenir des conclusions fiables quant aux profils d’innocuité relatifs de ces médicaments.
Adultes et enfants : Données supplémentaires
Certains essais cliniques et rapports post-commercialisation portant sur les ISRS et les autres nouveaux antidépresseurs, y compris le bupropion, ont révélé, chez l’adulte et chez l’enfant, des effets indésirables graves relatifs à l’agitation conjugués à des cas d’automutilation ou d’agression envers les autres. Les événements de type agitation comprennent: akathisie, agitation, désinhibition, labilité émotionnelle, hostilité, agression et dépersonnalisation. Dans certains cas, les événements sont survenus plusieurs semaines après le début du traitement.
CONTRAVE contient du bupropion; par conséquent, les précautions suivantes applicables à ce produit doivent être prises en compte lorsque l’on traite des patients par CONTRAVE.
Un suivi clinique étroit, afin de déceler toute pensée suicidaire ou tout autre indice de comportements suicidaires potentiels, est conseillé pour les patients de tous âges traités avec des antidépresseurs. Cela inclut la surveillance des changements émotifs et comportementaux de nature agitative.
Chez les patients atteints de trouble dépressif majeur, on peut observer une aggravation de la dépression ou l’apparition d’idées et de comportements suicidaires (suicidalité) ainsi que des changements de comportement inhabituels, aussi bien chez les adultes que chez les enfants, et que les patients prennent ou non des antidépresseurs. Ce risque peut persister jusqu’à l’obtention d’une rémission significative. Le suicide est un risque connu de la dépression et de certains autres troubles psychiatriques, et ces troubles eux-mêmes sont les plus importants indicateurs du suicide. Il y a depuis longtemps des préoccupations selon lesquelles les antidépresseurs peuvent avoir pour effet une aggravation de la dépression et l’apparition d’une suicidalité chez certains patients dans les premiers stades du traitement.
Tous les patients traités par antidépresseurs tel que le bupropion, peu importe pour quelle indication, doivent être surveillés de façon appropriée et attentivement évalués pour détecter une aggravation clinique, une suicidalité et des changements inhabituels de comportement, particulièrement pendant les quelques premiers mois d’un cycle de traitement pharmacologique, ou après un ajustement de la dose, qu’il s’agisse d’une augmentation ou d’une diminution.
Les symptômes suivants : anxiété, agitation, crises de panique, insomnie, irritabilité, hostilité, agressivité, impulsivité, akathisie (agitation psychomotrice), hypomanie et manie, ont été rapportés chez des adultes et des patients pédiatriques traités par antidépresseurs pour un trouble dépressif majeur ainsi que pour d’autres indications, psychiatriques et non psychiatriques. Bien qu’un lien de cause à effet n’ait pas été établi entre l’apparition de ces symptômes et l’aggravation de la dépression ou la survenue de pulsions suicidaires, le fait que ces symptômes pourraient être précurseurs du développement d’une suicidalité est une perspective préoccupante.
Il faut envisager de modifier le schéma thérapeutique, y compris la possibilité d’arrêter le traitement par le médicament, chez les patients dont la dépression s’aggrave de façon persistante ou chez lesquels une suicidalité se développe, ou chez ceux qui présentent des symptômes qui pourraient être précurseurs d’une aggravation de la dépression ou d’une suicidalité, particulièrement si ces symptômes sont sévères, d’apparition soudaine ou ne faisaient pas partie du tableau clinique initial du patient.
Dans les essais cliniques contrôlés par placebo évaluant CONTRAVE pour le traitement de l’obésité chez des patients adultes, aucun suicide ni tentative de suicide n’ont été rapportés dans des études où CONTRAVE était administré pour une durée allant jusqu’à 56 semaines (à des doses équivalant à 360 mg/jour de bupropion). Dans ces mêmes études, des idées suicidaires ont été rapportées par 3 (0,20 %) des 1 515 patients recevant le placebo comparativement à 1 (0,03 %) des 3 239 patients traités par CONTRAVE; un événement d’idées suicidaires dans chaque groupe a entraîné l’abandon du médicament à l’étude. Les patients ayant des antécédents de maladie psychiatrique grave ou présentant une maladie psychiatrique grave, incluant trouble dépressif majeur grave, tentative de suicide récente (au cours des six derniers mois), idées suicidaires, hospitalisation récente en raison d’une maladie psychiatrique, ainsi que les patients recevant des antidépresseurs, ont été exclus des essais cliniques de phase 2 et de phase 3 sur CONTRAVE.
- Activation maniaque
Le bupropion, un composant de CONTRAVE, est un médicament utilisé pour le traitement de la dépression. Le traitement antidépresseur peut précipiter la survenue d’un épisode maniaque, mixte ou hypomaniaque. Le risque semble être plus élevé chez les patients atteints de trouble bipolaire ou qui présentent des facteurs de risque de trouble bipolaire. Avant d’instaurer le traitement par CONTRAVE, évaluez chez les patients la présence d’antécédents de trouble bipolaire et de facteurs de risque de trouble bipolaire (p. ex., antécédents familiaux de trouble bipolaire, suicide ou dépression). CONTRAVE n’est pas approuvé pour le traitement de la dépression bipolaire. Aucune activation maniaque ou hypomaniaque n’a été rapportée dans les essais cliniques évaluant les effets de CONTRAVE chez des patients obèses; toutefois, les patients qui prenaient des médicaments antidépresseurs et ceux qui avaient des antécédents de trouble bipolaire ou d’hospitalisation récente pour un trouble psychiatrique étaient exclus des essais cliniques sur CONTRAVE.
- Hallucinations
On a observé chez des patients atteints de dépression majeure traités au bupropion divers signes et symptômes neuropsychiatriques, notamment idées délirantes, hallucinations, psychose, troubles de la concentration, paranoïa et confusion.
Dans un essai multicentrique à long terme, à double insu, à répartition aléatoire et contrôlé par placebo, mené chez des sujets obèses et en surpoids présentant des facteurs de risque cardiovasculaire, les hallucinations, considérées comme des effets indésirables apparus au cours du traitement (incluant des cas d’hallucinations auditives et visuelles) ont entraîné l’abandon prématuré du traitement chez 14 des 4455 patients (0,3 %) du groupe CONTRAVE, mais chez aucun des 4450 patients du groupe placebo. Dans les essais de phase 2 et de phase 3 sur CONTRAVE, des hallucinations apparues au cours du traitement ont été signalées chez 2 des 2545 sujets (< 0,1 %) du groupe CONTRAVE (et ont entraîné l’abandon du traitement chez l’un d’eux) et chez aucun des 1515 sujets du groupe placebo.
Rénal
- Insuffisance rénale
Il n’y a pas eu d’étude pharmacocinétique menée spécialement sur CONTRAVE chez des sujets atteints d’insuffisance rénale. D’après les renseignements disponibles pour chacun de ses constituants, l’exposition systémique au bupropion et à ses métabolites est significativement plus élevée (de deux à trois fois), de même que l’exposition systémique à la naltrexone et à ses métabolites, chez les sujets atteints d’insuffisance rénale modérée à sévère. Par conséquent, la dose quotidienne maximale d’entretien recommandée pour CONTRAVE est de deux comprimés (un comprimé tous les matins et un comprimé tous les soirs) chez les patients atteints d’insuffisance rénale modérée à sévère. CONTRAVE est contre-indiqué chez les patients atteints de maladie rénale terminale. On manque de renseignements appropriés pour déterminer la posologie de CONTRAVE chez les patients atteints d’insuffisance rénale légère. Il faut surveiller de près tous les patients qui présentent une insuffisance rénale afin de déceler les effets indésirables (p. ex., insomnie, bouche sèche, convulsions) pouvant indiquer des concentrations élevées du médicament ou de ses métabolites (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
7.1 Populations particulières
7.1.1 Femmes enceintes
CONTRAVE est contre-indiqué pendant la grossesse parce que la perte de poids qui lui est associée n’offre aucun bienfait potentiel à une femme enceinte et peut être nocive pour le fœtus. Si ce médicament est utilisé pendant la grossesse, ou si la patiente devient enceinte alors qu’elle prend ce médicament, la patiente doit être informée des dangers potentiels de la perte de poids de la mère pour le fœtus.
Considérations cliniques
Une prise de poids minimale et aucune perte de poids sont les recommandations actuelles pour toutes les femmes enceintes, y compris celles qui sont en surpoids ou obèses, en raison de la prise de poids obligatoire qui se produit dans les tissus maternels pendant la grossesse.
Données chez l’humain
Il n’y a pas d’études adéquates et bien contrôlées sur CONTRAVE chez les femmes enceintes. Le degré d’exposition lors de la grossesse au cours des essais cliniques est très limité. Dans les études cliniques, 21 des 3 024 femmes (0,7 %) sont devenues enceintes alors qu’elles prenaient CONTRAVE : 11 ont mené leur grossesse à terme et ont donné naissance à un nourrisson en santé, trois ont opté pour une interruption volontaire de grossesse, quatre ont subi un avortement spontané et l’issue de trois grossesses n’a pas été connue.
7.1.2 Femmes qui allaitent
On a observé que les constituants de CONTRAVE et leurs métabolites sont sécrétés dans le lait maternel humain. Le transfert de la naltrexone et du 6-bêta-naltrexol dans le lait humain a été rapporté lors de l’administration de naltrexone par voie orale. Le bupropion et ses métabolites sont aussi sécrétés dans le lait maternel humain. CONTRAVE ne devrait pas être utilisé par les femmes qui allaitent.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée sur l’utilisation de CONTRAVE chez les enfants et n’a donc pas autorisé d’indication pour cette population (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique, ASSOCIATION POSSIBLE AVEC LA SURVENUE DE CHANGEMENTS COMPORTEMENTAUX ET ÉMOTIFS, INCLUANT L’AUTOMUTILATION).
7.1.4 Personnes âgées
Sur les 3 239 sujets qui ont participé à un essai clinique sur CONTRAVE, 62 (2 %) étaient âgés de 65 ans et plus et aucun n’avait plus de 75 ans. Les études cliniques sur CONTRAVE n’ont pas inclus un nombre suffisant de sujets âgés de 65 ans et plus pour déterminer s’ils répondent différemment des sujets plus jeunes. Les personnes plus âgées peuvent être plus sensibles aux effets indésirables de CONTRAVE sur le système nerveux central. La naltrexone et le bupropion sont connus pour être substantiellement excrétés par les reins, et le risque de réactions indésirables à CONTRAVE peut être plus important chez les patients atteints d’insuffisance rénale. Comme les patients âgés sont plus susceptibles d’avoir une fonction rénale réduite, il faut choisir la dose avec soin et il peut être utile de surveiller la fonction rénale. CONTRAVE doit être utilisé avec précaution chez les patients âgés de 65 ans et plus (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables les plus fréquents avec CONTRAVE (incidence ≥ 5 % et deux fois celle du placebo) ont été la nausée, la constipation, les vomissements, les étourdissements et la bouche sèche. De plus, des céphalées ont été observées plus souvent chez les patients du groupe CONTRAVE que chez ceux du groupe placebo (17,6 % vs 10,4 %).
Dans les études cliniques, 24 % des sujets recevant CONTRAVE et 12 % des sujets recevant le placebo ont abandonné le traitement en raison d’un effet indésirable. Les effets indésirables entraînant le plus fréquemment l’abandon du traitement par CONTRAVE ont été la nausée (6 %), les céphalées (2 %), les étourdissements (1 %) et les vomissements (1 %).
D’autres effets indésirables sont abordés dans la section 7 MISES EN GARDE ET PRÉCAUTIONS de cette monographie.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux d’effets indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité de l’association naltrexone/bupropion a été évaluée dans cinq études à double insu contrôlées par placebo chez 4 754 sujets en surpoids ou obèses (3 239 sujets ont été traités par l’association naltrexone/bupropion et 1 515 sujets ont reçu un placebo) pour une période de traitement allant jusqu’à 56 semaines. Tous les sujets ont reçu le médicament de l’étude en plus de conseils sur le régime alimentaire et l’exercice. Dans un essai (N = 793), on a évalué des patients participant à un programme intensif de modification comportementale et, dans un autre essai (N = 505), des patients atteints de diabète de type 2. Dans les cinq essais à répartition aléatoire et contrôlés par placebo, 2482 patients ont reçu CONTRAVE à 32 mg/360 mg par jour dans le cadre de quatre essais de phase 3 de 56 semaines et 63 patients ont reçu une association de naltrexone à 32 mg et de bupropion SR à 400 mg/jour dans une étude de phase 2 de 24 semaines, pour un total de 2545 sujets. La durée moyenne du traitement était de 36 semaines (durée médiane de 56 semaines). La dose initiale a été augmentée hebdomadairement pour atteindre la dose d’entretien en l’espace de 4 semaines. Les caractéristiques initiales des patients étaient les suivantes : âge moyen de 46 ans, 82 % de femmes, 78 % de race blanche, 25 % atteints d’hypertension, 13 % atteints de diabète de type 2, 56 % atteints de dyslipidémie, 25 % présentant un IMC supérieur à 40 kg/m2 et moins de 2 % atteints de coronaropathie.
Tableau 3 : Effets indésirables survenus en cours de traitement à une incidence ≥ 1 % et supérieure à celle observée avec le placebo chez des sujets obèses ou en surpoids dans des essais de phase 2/phase 3 sur CONTRAVE*
| Système organique/terme privilégié | CONTRAVE* | Placebo | ||||
| (n = 2545) | (n = 2545) | |||||
| (%) | (%) | |||||
Affections cardiaques Palpitations | 2 % | 1 % | ||||
Affections de l’oreille et du labyrinthe Acouphène Vertige | 3 % 1 % | 1 % < 1 % | ||||
Affections oculaires Vision trouble | 2 % | 1 % | ||||
| Système organique/terme privilégié | CONTRAVE* | Placebo | ||||
| (n = 2545) | (n = 2545) | |||||
| (%) | (%) | |||||
Affections gastro-intestinales Nausées Constipation Vomissements Bouche sèche Diarrhée Douleur abdominale haute Douleur abdominale Dyspepsie | 33 % 19 % 11 % 8 % 7 % 4 % 3 % 2 % | 7 % 7 % 3 % 2 % 5 % 1 % 1 % 1 % | ||||
Troubles généraux et anomalies au site d’administration Fatigue Irritabilité Agitation | 4 % 3 % 2 % | 3 % 2 % < 1 % | ||||
Infections et infestations Grippe Gastro-entérite virale Infection des voies urinaires | 3 % 4 % 3 % | 3 % 3 % 3 % | ||||
Lésions, intoxications et complications d’interventions Foulure musculaire | 2 % | 2 % | ||||
Investigations Élévation de la pression artérielle Augmentation de la fréquence cardiaque | 2 % 2 % | 2 % 1 % | ||||
Troubles du système nerveux Maux de tête Étourdissements Tremblements Dysgueusie Migraine Perturbation de l’attention Léthargie | 18 % 10 % 4 % 2 % 2 % 2 % 1 % | 10 % 3 % 1 % 1 % 1 % < 1 % < 1 % | ||||
| Système organique/terme privilégié | CONTRAVE* | Placebo | ||||
| (n = 2545) | (n = 2545) | |||||
| (%) | (%) | |||||
Troubles psychiatriques Insomnie Anxiété Rêves anormaux | 9 % 4 % 1 % | 6 % 3 % < 1 % | ||||
Affections respiratoires, thoraciques et médiastinales Toux | 2 % | 1 % | ||||
Affections de la peau et du tissu sous-cutané Hyperhidrose Éruption cutanée Alopécie Prurit | 3 % 2 % 2 % 2 % | 1 % 2 % 1 % 1 % | ||||
Affections vasculaires Bouffée de chaleur Hypertension | 4 % 3 % | 1 % 2 % | ||||
* CONTRAVE à 32 mg/360 mg (n = 2482) pendant une période allant jusqu’à 52 semaines ou une association de naltrexone à 32 mg et de bupropion SR à 400 mg/jour (n = 63) pendant une période allant jusqu’à 24 semaines.
Effets indésirables gastro-intestinaux
Chez la grande majorité des sujets traités par l’association naltrexone/bupropion qui ont éprouvé des nausées, l’effet a été signalé dans les 4 premières semaines après le début du traitement. L’effet a généralement été spontanément résolutif, la majorité des cas observés se sont résolus en 4 semaines ou moins et presque tous les cas s’étaient résolus à la semaine 24. De façon similaire, dans la majorité des cas de constipation chez les sujets recevant l’association naltrexone/bupropion, la constipation a été signalée pendant la phase d’augmentation de la dose. Le délai avant la disparition de la constipation a été semblable entre les sujets traités par l’association naltrexone/bupropion et les sujets recevant le placebo.
Chez environ la moitié des sujets traités par l’association naltrexone/bupropion qui ont présenté des vomissements, les premiers vomissements rapportés l’ont été pendant la phase d’augmentation de la dose. Le délai avant la disparition des vomissements a généralement été court (disparition en une semaine ou moins) et presque tous les cas se sont résolus en 4 semaines ou moins. L’incidence de ces effets indésirables gastro-intestinaux courants chez les sujets traités par l’association naltrexone/bupropion comparativement à celle chez les sujets recevant le placebo a été la suivante : nausée (31,8 % vs 6,7 %), constipation (18,1 % vs 7,2 %) et vomissements (9,9 % vs 2,9 %). L’incidence des cas sévères de nausée, de constipation et de vomissements a été faible, mais a été plus élevée chez les sujets traités par l’association naltrexone/bupropion que chez les sujets recevant le placebo (nausée sévère : naltrexone/bupropion 1,9 %, placebo < 0,1 %; constipation sévère : naltrexone/bupropion 0,6 %, placebo 0,1 %; vomissements sévères : naltrexone/bupropion 0,7 %, placebo 0,3 %). Aucun des cas de nausée, de constipation ou de vomissements n’a été jugé grave.
Patients âgés
Les patients âgés peuvent être plus sensibles à certains des effets indésirables de l’association naltrexone/bupropion liés au système nerveux central (principalement les étourdissements et les tremblements). L’incidence des troubles gastro-intestinaux est plus élevée dans les catégories d’âge plus avancées. Les effets ayant fréquemment mené à l’abandon du traitement chez les personnes âgées ont été la nausée, les vomissements, les étourdissements et la constipation.
Diabète de type 2
Les patients atteints de diabète de type 2 traités par l’association naltrexone/bupropion ont présenté des effets indésirables gastro-intestinaux, principalement la nausée, les vomissements et la diarrhée, à une incidence plus élevée que les sujets non diabétiques. Les patients atteints de diabète de type 2 peuvent être plus susceptibles de présenter ces effets en raison des produits médicinaux qu’ils utilisent en concomitance (p. ex., la metformine) ou peuvent être plus susceptibles d’avoir des troubles gastro-intestinaux sous-jacents (p. ex., gastroparésie) les prédisposant à des symptômes gastro-intestinaux.
Insuffisance rénale
Les patients atteints d’insuffisance rénale modérée ont présenté des effets indésirables gastro- intestinaux et liés au système nerveux central à une incidence plus élevée, ce qui indique une tolérabilité généralement plus faible de l’association naltrexone/bupropion chez ces patients.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables observés dans les essais cliniques à une incidence de < 1 % chez les patients traités par CONTRAVE et à une incidence deux fois supérieure à celle observée avec le placebo sont fournis ci-dessous :
Affections cardiaques : tachycardie, infarctus du myocarde
Affections de l’oreille et du labyrinthe : mal des transports
Affections gastro-intestinales : douleur abdominale basse, éructation, enflure des lèvres, hématochézie, hernie et selles peu fréquentes
Troubles généraux et anomalies au site d’administration : sensation anormale, asthénie, augmentation du niveau d’énergie, soif, sensation de chaleur et malaise
Affections hépatobiliaires : cholécystite
Infections et infestations : pneumonie, laryngite, pharyngite, infection des voies respiratoires, infection à staphylocoques, infection rénale
Investigations : augmentation de la créatininémie, augmentation du taux d’aspartate aminotransférase, augmentation du taux de calcium sanguin, augmentation des taux d’enzymes hépatiques et diminution de l’hématocrite
Troubles du métabolisme et de la nutrition : diminution de l’appétit, déshydratation Affections musculosquelettiques et du tissu conjonctif : raideur musculaire, protrusion d’un disque intervertébral et douleur à la mâchoire
Troubles du système nerveux : tremblement intentionnel, trouble de l’équilibre, trouble de la mémoire, amnésie, perturbation mentale, mauvaise qualité du sommeil, pré syncope, sensation de brûlure, hyperactivité psychomotrice
Troubles psychiatriques : nervosité, insomnie de milieu de nuit, diminution de la libido, désorientation, dissociation, tension, agitation, perturbation de l’humeur, sautes d’humeur, cauchemars, humeur euphorique
Affections du rein et des voies urinaires : miction impérieuse
Affections des organes de reproduction et du sein : menstruations irrégulières, dysménorrhée, hémorragie vaginale, dysfonction érectile et sécheresse vulvovaginale
Affections de la peau et du tissu sous-cutané : peau sèche, éruption cutanée érythémateuse, hypoesthésie faciale, lésion cutanée et sueurs froides
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables additionnels suivants ont été déterminés après l’homologation de CONTRAVE. Étant donné que ces effets sont rapportés de façon volontaire par une population dont la taille est inconnue, il n’est pas toujours possible d’estimer avec fiabilité leur fréquence ni d’établir un lien de causalité avec l’exposition au médicament.
Remarque : Certains des effets indésirables énumérés ci-dessous n'ont pas été signalés avec CONTRAVE, mais l'ont été avec le bupropion, un composant de CONTRAVE. Ces effets indésirables doivent être pris en compte lors de l'administration de CONTRAVE.
Affections de la peau et du tissu sous-cutané : Pustulose exanthématique aiguë généralisée (PEAG).
Troubles cardiaques : syndrome de Brugada
Troubles du système nerveux : perte de connaissance
Dysphémie : Les cas signalés après la commercialisation portent à penser qu’il existe un lien entre la dysphémie et le bupropion, y compris CONTRAVE. Les symptômes disparaissent habituellement après l’arrêt du traitement et peuvent réapparaître à la reprise du traitement. Les symptômes peuvent être exacerbés chez les patients ayant des antécédents de dysphémie.
Convulsions : les cas signalés après la commercialisation portent à penser que, chez les patients ayant subi une crise convulsive, la reprise du traitement par CONTRAVE est associée à un risque de réapparition des crises dans certains cas. Par conséquent, le traitement par CONTRAVE ne doit pas être réinstauré chez les patients s’ils ont déjà subi une crise convulsive pendant le traitement par l’une ou l’autre des préparations de bupropion (WELLBUTRINMD SR, WELLBUTRINMD XL ou ZYBANMD) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Convulsions).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
Les produits suivants peuvent avoir des interactions médicamenteuses graves avec CONTRAVE :
médicaments qui contiennent du chlorhydrate de bupropion (p. ex., WELLBUTRINMD XL,
WELLBUTRINMD SR et ZYBANMD) administrés concomitamment;
- inhibiteurs de la monoamine-oxydase (IMAO);
- médicaments qui contiennent de la thioridazine.
Voir 2 CONTRE-INDICATIONS pour en savoir plus.
9.2 Aperçu des interactions médicamenteuses
Inhibiteurs de la monoamine oxydase (IMAO)
L’utilisation concomitante d’IMAO et de bupropion est contre-indiquée. Le bupropion inhibe la recapture de la dopamine et de la norépinéphrine et peut augmenter le risque de réactions hypertensives lorsqu’il est utilisé en concomitance avec des médicaments qui inhibent aussi la recapture de la dopamine et de la norépinéphrine, notamment les IMAO. Les études dans des modèles animaux démontrent que la toxicité aiguë du bupropion est augmentée par la phénelzine, un IMAO. Il faut laisser s’écouler au moins 14 jours entre l’arrêt du traitement par un IMAO et l’instauration du traitement par CONTRAVE. Réciproquement, il faut laisser s’écouler au moins 14 jours entre l’arrêt du traitement par CONTRAVE et l’instauration du traitement par un IMAO (voir 2 CONTRE-INDICATIONS).
Analgésiques opioïdes
En raison du chlorhydrate de naltrexone qu’il contient, les patients qui prennent CONTRAVE pourraient ne pas retirer les bienfaits complets d’un traitement par des médicaments contenant des opioïdes, comme les préparations contre le rhume et la toux, les préparations anti- diarrhéiques et les analgésiques opioïdes. Chez les patients nécessitant un traitement intermittent par des opiacés, le traitement par CONTRAVE doit être temporairement interrompu et la dose d’opiacés ne doit pas être augmentée au-delà de la dose standard. CONTRAVE peut être utilisé avec précaution après un traitement chronique par opioïdes si le traitement chronique par opioïdes a été arrêté depuis 7 à 10 jours afin de prévenir un sevrage précipité (voir 2 CONTRE- INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Interférence avec des produits médicamenteux contenant des opioïdes).
Pendant les études cliniques sur CONTRAVE, l’utilisation concomitante d’opioïdes ou de médicaments semblables aux opioïdes, y compris les analgésiques et les antitussifs, était un critère d’exclusion
Médicaments qui abaissent le seuil de convulsions
Il faut faire preuve d’une extrême prudence en cas d’administration concomitante de CONTRAVE et d’autres médicaments qui abaissent le seuil de convulsion (p. ex., antipsychotiques, antidépresseurs, théophylline, lithium ou corticostéroïdes systémiques). Utilisez de faibles doses initiales et augmentez la dose graduellement. L’utilisation concomitante d’autres produits contenant du bupropion est contre-indiquée (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE E PRÉCAUTIONS).
Médicaments dopaminergiques (lévodopa et amantadine)
Le bupropion, la lévodopa et l’amantadine ont des effets agonistes dopaminergiques. Une toxicité pour le SNC a été rapportée lorsque le bupropion était administré en concomitance avec de la lévodopa ou de l’amantadine. Les effets indésirables comprenaient les suivants : confusion, nervosité, agitation, tremblements, ataxie, trouble de la démarche, vertige et étourdissements. On suppose que la toxicité est le résultat d’effets agonistes dopaminergiques cumulatifs. Faites preuve de prudence et surveillez la survenue de tels effets indésirables lorsque CONTRAVE est utilisé en concomitance avec ces médicaments.
Isozymes du CYP
Le bupropion est principalement métabolisé par l’isozyme CYP2B6 en hydroxybupropion. Par conséquent, il existe un risque d’interaction médicamenteuse entre CONTRAVE et les médicaments inhibiteurs ou inducteurs de l’isozyme CYP2B6 (voir ci-dessous, Effets d’autres médicaments sur les paramètres pharmacocinétiques de CONTRAVE).
Le bupropion et ses métabolites inhibent l’isozyme CYP2D6 (voir ci-dessous, Interactions médicamenteuses possibles entre CONTRAVE et d’autres médicaments). L’administration concomitante de thioridazine, un antipsychotique, est contre-indiquée puisque le bupropion peut inhiber le métabolisme de la thioridazine, ce qui est associé à une augmentation de la concentration de la thioridazine et à un risque potentiellement plus important d’arythmies ventriculaires graves et de mort subite. L’utilisation concomitante de CONTRAVE et de tamoxifène peut entraîner une réduction de l’efficacité du tamoxifène.
9.3 Interactions médicament-comportement
Utilisation avec l’alcool
Bien que les données cliniques n’aient pas identifié d’interaction pharmacocinétique entre le bupropion et l’alcool, dans le cadre de la pharmacovigilance il y a eu de rares signalements d’effets indésirables neuropsychiatriques ou de tolérance réduite à l’alcool chez des patients qui buvaient de l’alcool alors qu’ils étaient traités par du bupropion. Il n’y a aucune interaction pharmacocinétique connue entre la naltrexone et l’alcool. La consommation d’alcool pendant le traitement par CONTRAVE doit être réduite au minimum ou évitée.
Fumeurs
Une analyse regroupée des données sur CONTRAVE n’a révélé aucune différence importante des concentrations plasmatiques du bupropion ou de la naltrexone entre les fumeurs et les non-fumeurs. Les effets du tabagisme sur les paramètres pharmacocinétiques du bupropion ont été étudiés chez 34 volontaires hommes et femmes en santé; 17 étaient des fumeurs de cigarette chroniques et 17 étaient non-fumeurs. Après l’administration orale d’une dose unique de 150 mg de bupropion, il n’y a eu aucune différence statistiquement significative de la Cmax, de la demi-vie, de la Tmax, de l’ASC ou de la clairance du bupropion ou de ses métabolites actifs entre les fumeurs et les non-fumeurs.
9.4 Interactions médicament-médicament
Interactions médicamenteuses possibles entre CONTRAVE et d’autres médicaments
Les interactions médicamenteuses entre CONTRAVE et des substrats du CYP2D6 (métoprolol) ou d’autres médicaments (atorvastatine, glyburide, lisinopril, nifédipine, valsartan) ont été évaluées. De plus, les interactions médicamenteuses entre le bupropion, un composant de CONTRAVE, et des substrats du CYP2D6 (désipramine) ou d’autres médicaments (citalopram, lamotrigine) ont aussi été évaluées (Tableau 4).
Tableau 4 : Effet de l’administration concomitante de l’association naltrexone/bupropion sur l’exposition systémique à d’autres médicaments.
| Médicament administré en concomitance | ||
| Posologie de l’association | ||
| naltrexone/bupropion | ||
| Variation de l’exposition | ||
| Nom et schémas | systémique | |
| posologiques | ||
| Instaurez les médicaments suivants à une dose dans le bas de l’intervalle posologique en cas d’utilisation en concomitance avec CONTRAVE. | ||
Bupropion 150 mg deux fois par jour pendant 10 jours | Désipramine Dose unique de 50 mg | ↑ de 5 fois de l’ASC, ↑de 2 fois de la Cmax |
Bupropion 300 mg (à libération prolongée) une fois par jour pendant 14 jours | Citalopram 40 mg une fois par jour pendant 14 jours | ↑ de 40 % de l’ASC, ↑ de 30 % de la Cmax |
Naltrexone/bupropion 16 mg/180 mg deux fois par jour pendant 7 jours | Métoprolol Dose unique de 50 mg | ↑ de 4 fois de l’ASC, ↑ de 2 fois de la Cmax |
| Aucun ajustement posologique n’est nécessaire pour les médicaments suivants lorsqu’ils sont administrés en concomitance avec CONTRAVE : | ||
Naltrexone/bupropion Dose unique de 16 mg/180 mg | Atorvastatine Dose unique de 80 mg | Aucun effet |
Naltrexone/bupropion Dose unique de 16 mg/180 mg | Glyburide Dose unique de 6 mg | Aucun effet |
Naltrexone/bupropion Dose unique de 16 mg/180 mg | Lisinopril Dose unique de 40 mg | Aucun effet |
Naltrexone/bupropion Dose unique de 16 mg/180 mg | Nifédipine Dose unique de 90 mg | Aucun effet |
Naltrexone/bupropion Dose unique de 16 mg/180 mg | Valsartan Dose unique de 320 mg | Aucun effet |
Bupropion 150 mg deux fois par jour pendant 12 jours | Lamotrigine Dose unique de 100 mg | Aucun effet |
| La prudence est conseillée avec les médicaments suivants en cas d’utilisation en concomitance avec CONTRAVE. | ||
Bupropion Comprimés à libération prolongée dosés à 150 mg | Digoxine | ↓ de 1,6 fois de l’ASC, ↑ de 1,8 fois de la Cl-rénale |
Médicaments métabolisés par le CYP2D6
Dans une étude clinique, CONTRAVE (32 mg de naltrexone/360 mg de bupropion) administré quotidiennement a été utilisé en concomitance avec une dose de 50 mg de métoprolol (un substrat du CYP2D6). CONTRAVE a fait augmenter l’ASC et la Cmax du métoprolol d’environ 4 et 2 fois, respectivement, comparativement à l’ASC et la Cmax du métoprolol lorsqu’il est administré seul. Des interactions médicamenteuses cliniques similaires entraînant une exposition pharmacocinétique accrue des substrats du CYP2D6 ont été observées avec le bupropion utilisé sous la forme d’un agent simple en association avec de la désipramine ou de la venlafaxine. L’administration concomitante de la thioridazine, un antipsychotique, est contre-indiquée (voir 2 CONTRE-INDICATIONS). L’administration de CONTRAVE en concomitance avec d’autres médicaments métabolisés par l’isozyme CYP2D6, notamment certains antidépresseurs (ISRS et de nombreux antidépresseurs tricycliques), antipsychotiques (p. ex., halopéridol, rispéridone), bêta-bloquants (p. ex., métoprolol) et antiarythmiques de classe 1C (p. ex., propafénone et flécaïnide), doit être envisagée avec prudence et le traitement par le médicament concomitant doit être instauré à une dose dans le bas de son intervalle posologique. Si CONTRAVE est ajouté au schéma thérapeutique d’un patient qui reçoit déjà un médicament métabolisé par le CYP2D6, la nécessité d’augmenter la dose de ce dernier doit être examinée, particulièrement pour les médicaments concomitants qui ont un index thérapeutique étroit (voir 10 PHARMACOLOGIE CLINIQUE).
Tamoxifène
Le tamoxifène est un pro médicament qui nécessite une activation métabolique par le CYP2D6. L’administration concomitante de ce médicament avec des inhibiteurs puissants du CYP2D6 comme le bupropion peut entraîner des concentrations plasmatiques réduites du métabolite actif principal (endoxifène). Par conséquent, comme l’utilisation chronique d’inhibiteurs du CYP2D6 en concomitance avec le tamoxifène peut entraîner une efficacité réduite du tamoxifène, le bupropion ne doit pas être utilisé en association avec le tamoxifène et d’autres options de traitement doivent être envisagées (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Digoxine
L’administration concomitante de CONTRAVE et de digoxine peut diminuer le taux plasmatique de digoxine. Il convient de surveiller le taux plasmatique de digoxine chez les patients traités de façon concomitante par l’association naltrexone/bupropion et la digoxine. Les cliniciens doivent être conscients du fait que le taux de digoxine peut augmenter lorsqu’il y a arrêt du traitement par l’association naltrexone/bupropion et que, dans ce contexte, la surveillance des patients s’impose en vue de déceler une éventuelle toxicité digitalique.
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS/IRSN)
La prise concomitante d’ISRS/IRSN et de bupropion augmente le risque de toxicité sérotoninergique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Neurologique, Toxicité sérotoninergique/syndrome sérotoninergique).
Effets d’autres médicaments sur les paramètres pharmacocinétiques de CONTRAVE
Le bupropion est principalement métabolisé en hydroxybupropion par le CYP2B6. Par conséquent, il y a un potentiel d’interactions médicamenteuses entre CONTRAVE et des médicaments qui sont des inhibiteurs ou des inducteurs du CYP2B6.
Les interactions médicamenteuses entre des inhibiteurs du CYP2B6 (ticlopidine, clopidogrel, prasugrel), des inducteurs du CYP2B6 (ritonavir, lopinavir) et le bupropion (un des composants de CONTRAVE), ou entre d’autres médicaments (atorvastatine, glyburide, métoprolol, lisinopril, nifédipine, valsartan) et CONTRAVE ont été évaluées (Tableau 5). Bien qu’ils n’aient pas été étudiés de façon systématique, la carbamazépine, le phénobarbital ou la phénytoïne peuvent avoir un effet inducteur sur le métabolisme du bupropion.
Tableau 5 : Effet de médicaments administrés en concomitance sur l’exposition systémique
à l’association naltrexone/bupropion
| Médicament administré en concomitance | ||
| Nom et schémas | ||
| posologiques | Composants de CONTRAVE | Variation de l’exposition |
| systémique | ||
| N’excédez pas la dose d’un comprimé de CONTRAVE deux fois par jour avec les médicaments suivants : | ||
Ticlopidine 250 mg deux fois par jour pendant 4 jours | Bupropion Hydroxybupropion | ↑ de 85 % de l’ASC, ↑ de 38 % de la Cmax ↓ de 84 % de l’ASC, ↓ de 78 % de la Cmax |
Clopidogrel 75 mg une fois par jour pendant 4 jours | Bupropion Hydroxybupropion | ↑ de 60 % de l’ASC, ↑ de 40 % de la Cmax ↓ de 52 % de l’ASC, ↓ de 50 % de la Cmax |
| Aucun ajustement posologique n’est nécessaire pour CONTRAVE lorsqu’il est administré en concomitance avec les médicaments suivants : | ||
Atorvastatine Dose unique de 80 mg | Naltrexone 6-bêta naltrexol Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | Aucun effet Aucun effet Aucun effet Aucun effet Aucun effet Aucun effet |
Lisinopril Dose unique de 40 mg | Naltrexone 6-bêta naltrexol Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | Aucun effet Aucun effet Aucun effet Aucun effet Aucun effet Aucun effet |
Valsartan Dose unique de 320 mg | Naltrexone 6-bêta naltrexol Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | Aucun effet Aucun effet Aucun effet ↓ de 14 % de l’ASC, aucun effet sur la Cmax Aucun effet Aucun effet |
Cimétidine Dose unique de 800 mg | Bupropion Hydroxybupropion Thréo/Érythrohydrobupropion | Aucun effet Aucun effet ↑ de 16 % de l’ASC, ↑ de 32 % de la Cmax |
Citalopram 40 mg une fois par jour pendant 14 jours | Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | Aucun effet Aucun effet Aucun effet Aucun effet |
Métoprolol Dose unique de 50 mg | Naltrexone 6-bêta naltrexol Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | ↓ de 25 % de l’ASC, ↑ de 29 % de la Cmax Aucun effet Aucun effet Aucun effet Aucun effet Aucun effet |
Nifédipine Dose unique de 90 mg | Naltrexone 6-bêta naltrexol Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | ↑ de 24 % de l’ASC, ↑ de 58 % de la Cmax Aucun effet Aucun effet sur l’ASC, ↑ de 22 % de la Cmax Aucun effet Aucun effet Aucun effet |
Prasugrel 10 mg une fois par jour pendant 6 jours | Bupropion Hydroxybupropion | ↑ de 18 % de l’ASC, ↑ de 14 % de la Cmax ↓ de 24 % de l’ASC, ↓ de 32 % de la Cmax |
| Utilisez CONTRAVE avec prudence avec les médicaments suivants : | ||
Glyburide Dose unique de 6 mg* | Naltrexone 6-bêta naltrexol Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | ↑ de 2 fois de l’ASC, ↑ de 2 fois de la Cmax Aucun effet ↑ de 36 % de l’ASC, ↑ de 18 % de la Cmax ↑ de 22 % de l’ASC, ↑ de 21 % de la Cmax Aucun effet sur l’ASC, ↑ de 15 % de la Cmax Aucun effet |
| Évitez l’utilisation concomitante de CONTRAVE avec les médicaments suivants : | ||
Ritonavir 100 mg deux fois par jour pendant 17 jours | Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | ↓ de 22 % de l’ASC, ↓ de 21 % de la Cmax ↓ de 23 % de l’ASC, aucun effet sur la Cmax ↓ de 38 % de l’ASC, ↓ de 39 % de la Cmax ↓ de 48 % de l’ASC, ↓ de 28 % de la Cmax |
| 600 mg deux fois par jour pendant 8 jours | Bupropion Hydroxybupropion Thréohydrobupropion Érythrohydrobupropion | ↓ de 66 % de l’ASC, ↓ de 62 % de la Cmax ↓ de 78 % de l’ASC, ↓ de 42 % de la Cmax ↓ de 50 % de l’ASC, ↓ de 58 % de la Cmax ↓ de 68 % de l’ASC, ↓ de 48 % de la Cmax |
Lopinavir/Ritonavir 400 mg/100 mg deux fois par jour pendant 14 jours | Bupropion Hydroxybupropion | ↓ de 57 % de l’ASC, ↓ de 57 % de la Cmax ↓ de 50 % de l’ASC, ↓ de 31 % de la Cmax |
Éfavirenz 600 mg une fois par jour pendant 2 semaines | Bupropion Hydroxybupropion | ↓ de 55 % de l’ASC, ↓ de 34 % de la Cmax Aucun effet sur l’ASC, ↑ de 50 % de la Cmax |
* L’effet de la nourriture a été un facteur de confusion jouant sur les résultats, car du glucose oral était administré en concomitance avec le traitement.
Inhibiteurs du CYP2B6
Ticlopidine et clopidogrel : Le traitement concomitant par ces médicaments peut augmenter l’exposition au bupropion mais diminuer l’exposition à l’hydroxybupropion. Pendant l’utilisation concomitante d’inhibiteurs du CYP2B6 (p. ex., la ticlopidine ou le clopidogrel), la dose quotidienne de CONTRAVE ne doit pas dépasser deux comprimés (un comprimé tous les matins et un comprimé tous les soirs) (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Inducteurs du CYP2B6
Ritonavir, lopinavir et éfavirenz : Le traitement concomitant par ces médicaments peut diminuer l’exposition au bupropion et à l’hydroxybupropion, et réduire l’efficacité. Il est recommandé d’éviter l’utilisation concomitante de ritonavir, de lopinavir ou d’éfavirenz.
Interaction avec des transporteurs de médicament
L’administration de CONTRAVE en concomitance avec des médicaments qui sont des substrats transportés par le transporteur de cation organique 2 (OCT2), y compris la metformine, doit être envisagée avec prudence et il faut surveiller la survenue d’effets indésirables chez les patients.
Dans une étude de phase 1 en ouvert selon un plan séquentiel qui évaluait l’effet potentiel de multiples doses orales de CONTRAVE sur les paramètres pharmacocinétiques d’une seule dose orale de metformine chez des sujets en santé, les résultats ont montré que l’exposition globale à la metformine (ASC∞ et ASCt) était supérieure de 23 % lorsque CONTRAVE était présent comparativement à la metformine seule. L’effet de CONTRAVE sur les paramètres pharmacocinétiques de la metformine est probablement dû à une combinaison des effets sur le transporteur OCT2 et à des effets temporaires légers sur la filtration glomérulaire.
9.5 Interactions médicament-aliment
CONTRAVE ne doit pas être pris avec des repas riches en gras en raison de l’augmentation significative de l’exposition systémique au bupropion et à la naltrexone (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 10 PHARMACOLOGIE CLINIQUE).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie avec CONTRAVE.
9.7 Interactions médicament-examens de laboratoire
Des résultats faux-positifs aux tests de dépistage urinaires immunochimiques pour les amphétamines ont été rapportés chez des patients prenant du bupropion. Cela est dû à un manque de spécificité de certains tests. Des résultats de test faux-positifs peuvent être obtenus même après l’arrêt du traitement par le bupropion. Des tests de confirmation, comme la chromatographie gazeuse/spectrométrie de masse, permettront de distinguer le bupropion des amphétamines.
Augmentations de la créatininémie
Lors d’essais contrôlés sur CONTRAVE d’une durée d’un an, des augmentations moyennes plus importantes de la créatininémie, entre le début et la fin de l’essai, ont été observées dans le groupe CONTRAVE par rapport au groupe placebo (0,07 mg/dL et 0,01 mg/dL, respectivement) ainsi qu’entre la valeur initiale et la valeur maximale pendant le suivi (0,15 mg/dL et 0,07 mg/dL, respectivement). Des augmentations de la créatininémie qui dépassaient la limite supérieure de la normale et qui étaient aussi égales ou supérieures à 50 % de la valeur initiale se sont produites chez 0,6 % des sujets traités par CONTRAVE et chez 0,1 % des sujets recevant le placebo. Une étude in vitro portant sur les interactions médicamenteuses a montré que le bupropion et ses métabolites inhibent le transporteur de cation organique 2 (OCT2), lequel intervient dans la sécrétion tubulaire de la créatinine, ce qui laisse croire que l’augmentation de la créatininémie observée peut être attribuable à l’inhibition de l’OCT2.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
CONTRAVE a deux composants : la naltrexone, un antagoniste des opioïdes, et le bupropion, un inhibiteur relativement faible de la recapture neuronale de la dopamine et de la norépinéphrine. Des études non cliniques indiquent que la naltrexone et le bupropion ont des effets sur deux régions distinctes du cerveau impliquées dans la régulation de l’apport alimentaire : l’hypothalamus (le centre de régulation de l’appétit) et le circuit dopaminergique mésolimbique (le système de récompense). Les effets neurochimiques exacts de CONTRAVE qui entraînent la perte de poids ne sont pas entièrement compris.
10.2 Pharmacodynamie
Ensemble, le bupropion et la naltrexone ont augmenté in vitro le taux de décharge des neurones hypothalamiques à pro-opiomélanocortine (POMC) qui sont associés à la régulation de l’appétit. L’association du bupropion et de la naltrexone a également réduit l’apport alimentaire lorsqu’elle a été injectée dans l’aire tegmentale ventrale du circuit mésolimbique chez la souris, une zone qui est associée à la régulation des voies de récompense et des envies impérieuses de nourriture.
Électrophysiologie cardiaque
Dans une étude à double insu, à répartition aléatoire, contrôlée par placebo et traitement actif, comportant trois permutations, 78 sujets en bonne santé ont reçu 8 mg de naltrexone et 90 mg de bupropion deux fois par jour, les jours 1 à 3, 16 mg de naltrexone et 180 mg de bupropion deux fois par jour, les jours 4 à 10, et 16 mg de naltrexone et 180 mg de bupropion, le matin du jour 11. Le traitement par naltrexone/bupropion a été associé à une élévation de la fréquence cardiaque, avec des différences statistiquement significatives, par rapport au placebo, au chapitre de la variation moyenne de la fréquence cardiaque, entre le début de l’étude avant l’administration de la dose et 23,5 heures après la dose, incluant la valeur mesurée au jour 11. La différence maximale par rapport au placebo était de 7,5 bpm (IC à 90 %, de 6,2 à 8,8) à l’évaluation après 3 h. Aucun effet important évident sur les intervalles QTc, QRS ou PR n’a été observé. Dans cette étude où l’association naltrexone/bupropion n’était pas administrée avec des aliments, les valeurs moyennes de Cmax étaient de 1,2 ng/mL pour le naltrexone et de 103,9 ng/mL pour le bupropion.
10.3 Pharmacocinétique
Absorption
- Naltrexone
Après l’administration d’une dose orale unique de CONTRAVE (deux comprimés à 8 mg de naltrexone/90 mg de bupropion) à des sujets en santé, la concentration maximale moyenne de naltrexone (Cmax) a été de 1,4 ng/mL, le temps avant l’atteinte de la concentration maximale (Tmax) a été de 2 heures, et l’ampleur de l’exposition (ASC0-inf) a été de 8,4 ng∙hr/mL.
- Bupropion
Après l’administration d’une dose orale unique de CONTRAVE (deux comprimés à 8 mg de naltrexone/90 mg de bupropion) à des sujets en santé, la concentration maximale moyenne de bupropion (Cmax) a été de 168 ng/mL, le temps avant l’atteinte de la concentration maximale (Tmax) a été de 3 heures, et l’ampleur de l’exposition (ASC0-inf) a été de 1 607 ng∙hr/mL.
Effet de la nourriture sur l’absorption
Lorsque CONTRAVE a été administré avec un repas riche en gras, l’ASC et la Cmax de la naltrexone ont augmenté de 2,1 fois et 3,7 fois, respectivement, et l’ASC et la Cmax du bupropion ont augmenté de 1,4 fois et 1,8 fois, respectivement. Par conséquent, CONTRAVE ne doit pas être pris avec des repas riches en gras en raison de l’augmentation significative de l’exposition systémique au bupropion et à la naltrexone.
Distribution
- Naltrexone
La naltrexone est liée aux protéines plasmatiques à 21 %. Le volume apparent moyen de distribution à l’état d’équilibre pour la naltrexone (Vss/F) est de 5 697 litres.
- Bupropion
Le bupropion est lié aux protéines plasmatiques à 84 %. Le volume apparent moyen de distribution à l’état d’équilibre pour le bupropion (Vss/F) est de 880 litres.
Métabolisme
- Naltrexone
Le principal métabolite de la naltrexone est le 6-bêta-naltrexol. On pense que l’activité de la naltrexone est attribuable à la fois à la molécule mère et au métabolite 6-bêta-naltrexol. Bien qu’il soit moins puissant, le 6-bêta-naltrexol est éliminé plus lentement et circule donc à des concentrations bien plus élevées que celles de la naltrexone. La naltrexone et le 6-bêta-naltrexol ne sont pas métabolisés par les enzymes du cytochrome P450 et les études in vitro indiquent qu’il n’y a aucun potentiel d’inhibition ou d’induction d’isozymes importantes.
- Bupropion
Le bupropion est largement métabolisé avec trois métabolites actifs : l’hydroxybupropion, le thréohydrobupropion et l’érythrohydrobupropion. Les métabolites ont des demi-vies d’élimination plus longues que le bupropion et s’accumulent dans une plus grande mesure. À la suite de l’administration de bupropion, plus de 90 % de l’exposition provient des métabolites. Les observations in vitro indiquent que le CYP2B6 est la principale isozyme impliquée dans la formation de l’hydroxybupropion tandis que les isozymes du cytochrome P450 ne sont pas impliquées dans la formation des autres métabolites actifs. Le bupropion et ses métabolites inhibent le CYP2D6. La liaison aux protéines plasmatiques de l’hydroxybupropion est semblable à celle du bupropion (84 %) tandis que les deux autres métabolites ont environ la moitié de ce taux de liaison.
Élimination
- Naltrexone
La naltrexone et ses métabolites sont excrétés principalement par les reins (53 % à 79 % de la dose). L’excrétion urinaire de naltrexone inchangée représente moins de 2 % de la dose orale. L’excrétion urinaire de 6-bêta-naltrexol inchangé et conjugué représente 43 % de la dose orale. La clairance rénale de la naltrexone va de 30 à 127 mL/min, ce qui indique que l’élimination rénale se fait principalement par filtration glomérulaire. La clairance rénale du 6-bêta-naltrexol va de 230 à 369 mL/min, ce qui indique un mécanisme de sécrétion tubulaire rénale supplémentaire. L’excrétion fécale est une voie d’élimination mineure.
Après l’administration d’une dose orale unique de comprimés CONTRAVE à des sujets en santé, la demi-vie d’élimination moyenne (T½) a été d’environ 5 heures pour la naltrexone. Après l’administration de CONTRAVE deux fois par jour, la naltrexone ne s’est pas accumulée et sa cinétique est apparue linéaire. Toutefois, comparativement à la naltrexone, le 6-bêta-naltrexol s’accumule dans une plus grande mesure (ratio d’accumulation ~3).
- Bupropion
Après l’administration orale de 200 mg de bupropion marqué au carbone 14 à des humains, 87 % et 10 % de la dose radioactive ont été retrouvés dans l’urine et les selles, respectivement. La fraction de la dose orale de bupropion excrétée inchangée a été de 0,5 %, une observation cohérente avec le métabolisme intensif du bupropion.
Après l’administration d’une dose orale unique de comprimés CONTRAVE à des sujets en santé, la demi-vie d’élimination moyenne (T½) a été d’environ 21 heures pour le bupropion.
Après l’administration de CONTRAVE deux fois par jour, les métabolites du bupropion, et dans une moindre mesure du bupropion sous forme inchangée, s’accumulent et atteignent les concentrations à l’état d’équilibre en environ une semaine.
Populations et états pathologiques particuliers
- Enfants : Les paramètres pharmacocinétiques de CONTRAVE chez les personnes de moins de 18 ans n’ont pas été évalués.
- Personnes âgées : Les paramètres pharmacocinétique de CONTRAVE n’ont pas été évalués dans la population gériatrique. Les effets de l’âge sur les paramètres pharmacocinétiques de la naltrexone ou du bupropion et de leurs métabolites n’ont pas été entièrement caractérisés. Un examen des concentrations à l’état d’équilibre du bupropion dans plusieurs études d’efficacité sur la dépression où les patients recevaient une dose allant de 300 à 750 mg/jour selon un schéma à trois prises quotidiennes n’a révélé aucun lien entre l’âge (18 à 83 ans) et les concentrations plasmatiques de bupropion. Une étude de pharmacocinétique sur une dose unique a démontré que l’élimination du bupropion et de ses métabolites chez les sujets âgés était similaire à celle observée chez les sujets plus jeunes. Les données indiquent qu’il n’y a pas d’effet important de l’âge sur la concentration de bupropion; toutefois, une autre étude de pharmacocinétique où des doses uniques et multiples étaient administrées a indiqué que les personnes âgées sont exposées à un risque plus élevé d’accumulation du bupropion et de ses métabolites (voir 7.1.4 Personnes âgées).
- Sexe : Une analyse de données regroupées sur CONTRAVE n’a pas indiqué de différence cliniquement importante des paramètres pharmacocinétiques du bupropion ou de la naltrexone selon le sexe
- Origine ethnique : Une analyse de données regroupées sur CONTRAVE n’a pas indiqué de différence cliniquement importante des paramètres pharmacocinétiques du bupropion ou de la naltrexone selon la race.
Insuffisance hépatique : On ne dispose d’aucune donnée pharmacocinétique sur l’administration de CONTRAVE à des patients atteints d’insuffisance hépatique.
Les sujets atteints d’insuffisance hépatique ont été exclus des essais de phase 3 sur CONTRAVE. Les renseignements suivants sur chacun de ses constituants sont disponibles :
Naltrexone
On a rapporté une augmentation de l’ASC de la naltrexone d’environ 5 et 10 fois chez les patients atteints de cirrhose compensée et décompensée respectivement, comparativement aux sujets dont la fonction hépatique était normale. Les données indiquent également des changements de la biodisponibilité de la naltrexone selon la gravité de la maladie hépatique.
Bupropion
L’effet de l’insuffisance hépatique sur les paramètres pharmacocinétiques du bupropion a été caractérisé dans deux essais portant sur une dose unique, l’un mené auprès de patients atteints de maladie hépatique alcoolique et l’autre chez des patients atteints de cirrhose légère à modérée.
Le premier essai a montré que la demi-vie de l’hydroxybupropion a été significativement plus longue chez huit patients atteints de maladie hépatique alcoolique que chez huit volontaires en santé (32±14 heures vs 21±5 heures, respectivement). Bien que cette observation n’ait pas été statistiquement significative, les ASC du bupropion et de l’hydroxybupropion ont été plus variables et ont eu tendance à être plus importantes (de 53 % à 57 %) chez les patients atteints de maladie hépatique alcoolique. Les différences de la demi-vie du bupropion et des autres métabolites dans les deux groupes de patients ont été minimes.
Le deuxième essai n’a démontré aucune différence statistiquement significative des paramètres pharmacocinétiques du bupropion et de ses métabolites actifs chez neuf sujets atteints de cirrhose légère à modérée comparativement à huit volontaires en santé. Toutefois, on a observé une plus grande variabilité de certains paramètres pharmacocinétiques du bupropion (ASC, Cmax et Tmax) et de ses métabolites actifs (t½) chez les sujets atteints de cirrhose légère à modérée. Chez les sujets atteints de cirrhose sévère, des changements significatifs des paramètres pharmacocinétiques du bupropion et de ses métabolites ont été observés (Tableau 6).
Tableau 6 : Paramètres pharmacocinétiques du bupropion et de ses métabolites chez les patients atteints de cirrhose sévère : Taux par rapport à ceux observés chez les témoins en santé appariés
| Cmax | ASC | t½ | Tmax* | |
| Bupropion | 1,69 | 3,12 | 1,43 | 0,5 h |
| Hydroxybupropion | 0,31 | 1,28 | 3,88 | 19 h |
| Amino-alcool thréo / érythrohydrobupropion | 0,69 | 2,48 | 1,96 | 20 h |
* = Différence
La dose de CONTRAVE doit être réduite chez les patients atteints d’insuffisance hépatique (voir 4 POSOLOGIE ET ADMINISTRATION, Ajustement posologique chez les patients atteints d’insuffisance hépatique). CONTRAVE est contre-indiqué dans les cas d’insuffisance hépatique grave (voir 2 CONTRE-INDICATIONS).
Insuffisance rénale : Il n’y a pas eu d’étude pharmacocinétique menée spécialement sur
CONTRAVE chez des sujets atteints d’insuffisance rénale. Les sujets atteints d’insuffisance rénale ont été exclus des essais de phase 3 sur CONTRAVE. Les renseignements suivants sont disponibles sur chacun de ses constituants :
Naltrexone
Peu de renseignements sont disponibles sur l’administration de la naltrexone à des patients atteints d’insuffisance rénale modérée à sévère. Dans une étude auprès de sept patients atteints de maladie rénale terminale nécessitant une dialyse, les concentrations plasmatiques maximales de la naltrexone ont été au moins 6 fois plus élevées que celles observées chez les sujets en santé.
Bupropion
Peu de renseignements sont disponibles sur l’administration de bupropion à des patients atteints d’insuffisance rénale modérée à sévère. Une comparaison entre des sujets normaux et des patients atteints de maladie rénale terminale de différents essais a démontré que la Cmax et l’ASC du bupropion étaient comparables dans les deux groupes, tandis que pour les métabolites hydroxybupropion et thréohydrobupropion, on observait une augmentation de l’ASC de respectivement 2,3 et 2,8 fois chez les patients atteints d’insuffisance rénale terminale. Un deuxième essai comparant des sujets normaux et des patients atteints d’insuffisance rénale modérée à sévère (DFG de 30,9 ± 10,8 mL/min) a montré que l’exposition après une dose unique de 150 mg de bupropion à libération prolongée était plus élevée d’environ 2 fois chez les patients atteints d’insuffisance rénale tandis que les niveaux d’exposition à l’hydroxybupropion et au thréo/érythrohydrobupropion (combinés) étaient semblables entre les deux groupes.
L’élimination du bupropion ou de ses principaux métabolites peut être réduite en présence d’insuffisance rénale.
La dose de CONTRAVE doit être réduite chez les patients atteints d’insuffisance rénale modérée à sévère. CONTRAVE est contrindiqué chez les patients atteints de maladie rénale terminale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (15 °C à 25 °C).
Garder hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Il n’y a pas de directives particulières de manipulation pour ce produit.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Chlorhydrate de naltrexone
Nom chimique : morphinan-6-one, 17-(cyclopropylméthyl) -4,5-époxy-
3,14- dihydroxy-, chlorhydrate, (5α)
Formule moléculaire et masse moléculaire : C20H23NO4•HCl 377,86 g/mol
Formule de structure :
Propriétés physicochimiques :
Description : Le chlorhydrate de naltrexone est un composé cristallin blanc à jaunâtre.
Solubilité : Il est soluble dans l’eau à une proportion d’environ 100 mg/mL.
Substance pharmaceutique
Nom propre : Chlorhydrate de bupropion
Nom chimique : (±)-1-(3-chlorophényl)-2-[(1,1-diméthyléthyl)amino]-1- chlorhydrate de propanone
Formule moléculaire et masse moléculaire : C13H18ClNO • HCl 276,2 g/mol
Formule de structure :
Propriétés physicochimiques :
Description : La poudre de chlorhydrate de bupropion est blanche, cristalline
Solubilité : Très soluble dans l’eau
NHC(CH3)3
O
Cl HCl.
14 ÉTUDES CLINIQUES
14.1 Essais cliniques par indication
Indiqué en complément d’un régime alimentaire hypocalorique et d’une augmentation du niveau d’activité physique pour la prise en charge du poids à long terme chez les adultes
Les effets de CONTRAVE sur la perte de poids conjointement à un apport calorique réduit et à une augmentation du niveau d’activité physique ont été étudiés dans des essais de phase 2 et de phase 3 sur l’obésité, menés à double insu et contrôlés par placebo (intervalle d’IMC de 27 à 45 kg/m2) d’une durée de 16 à 56 semaines dans lesquels les patients étaient répartis aléatoirement pour recevoir de la naltrexone (16 à 50 mg/jour) ou du bupropion (300 à 400 mg/jour) ou un placebo.
Effet sur la perte de poids et le maintien du poids
Quatre essais de phase 3 multicentriques, à double insu et contrôlés par placebo sur l’obésité d’une durée de 56 semaines (CONTRAVE Obesity Research, ou COR-I, COR-II, COR-BMOD, et COR-Diabetes) ont été menés pour évaluer l’effet de l’administration de CONTRAVE conjointement à des modifications du mode de vie chez 4 536 patients répartis aléatoirement pour recevoir CONTRAVE ou un placebo. Les essais COR-I, COR-II et COR-BMOD ont admis des patients atteints d’obésité (IMC de 30 kg/m2 ou plus) ou en surpoids (IMC de 27 kg/m2 ou plus) et présentant au moins une comorbidité (hypertension ou dyslipidémie). L’essai COR- Diabètes a admis des patients avec un IMC supérieur à 27 kg/m2 atteints de diabète de type 2 avec ou sans hypertension ou dyslipidémie et n’ayant pas atteint la cible glycémique, soit un taux d’HbA1c inférieur à 7 %, avec ou sans la prise d’antidiabétiques oraux.
Le traitement a été instauré avec une période d’augmentation de la dose suivie d’un traitement continu pendant une période d’environ 1 an. On a donné aux patients l’instruction de prendre CONTRAVE avec de la nourriture. Les essais COR-I, COR-II et COR-Diabètes comprenaient un programme dans lequel les patients devaient se soumettre à un régime alimentaire hypocalorique correspondant à une diminution de l’apport calorique d’environ 500 kcal/jour, à des conseils comportementaux et à une augmentation de leur niveau d’activité physique. L’essai COR-BMOD comprenait un programme intensif de modification comportementale consistant en 28 séances de conseils en groupe sur 56 semaines ainsi que la prescription d’un régime alimentaire et d’exercice physique.
Dans les essais de phase 3 combinés COR-I, COR-II et COR-BMOD, l’âge moyen était de 46 ans, 83 % des patients étaient des femmes, 77 % des patients étaient de race blanche, 18 % étaient de race noire et 5 % étaient de races autres. Au début de l’étude, l’IMC moyen était de 36 kg/m2 et le tour de taille moyen était de 110 cm. Sur la population globale de ces trois essais, 25 % des patients était hypertendus, 33 % avaient une glycémie à jeun ≥ 100 mg/dL (5,6 mMol/L) au départ, 54 % étaient dyslipidémiques à l’admission à l’étude et 11 % étaient atteints de diabète de type 2. Dans l’essai de phase 3 COR-Diabètes, l’âge moyen était de 54 ans, 54 % des patients étaient des femmes, 80 % des patients étaient de race blanche, 16 % étaient de race noire et 4 % étaient de races autres. Au début de l’étude, l’IMC moyen était de 37 kg/m2, le tour de taille moyen était de 115 cm et le taux moyen d’HbA1c était de 8 %. À l’admission à l’étude, 62 % des patients étaient atteints d’hypertension et 84 %, de dyslipidémie.
Un pourcentage substantiel de patients répartis aléatoirement se sont retirés des essais avant la semaine 56 : 45 % pour le groupe placebo et 46 % pour le groupe CONTRAVE. La majorité de ces patients ont abandonné dans les 12 premières semaines de traitement. Environ 24 % des patients traités par CONTRAVE et 12 % des patients recevant le placebo ont abandonné le traitement en raison d’un effet indésirable.
Les deux critères d’évaluation co-principaux étaient la variation en pourcentage du poids corporel par rapport à la valeur de départ et la proportion de sujets obtenant une diminution totale ≥ 5 % de leur poids corporel. Le principal critère d’évaluation était déterminé à la 56e semaine pour les études COR-I, COR-BMOD et COR-Diabètes. Dans l’étude COR-II, le principal critère d’évaluation était déterminé à la 28e semaine puisque les patients n’ayant pas répondu étaient répartis aléatoirement de nouveau pour recevoir une dose plus élevée de naltrexone à partir de la 28e semaine. C’est pourquoi les résultats sur l’efficacité de COR-II ne sont pas entièrement décrits; toutefois, les résultats étaient généralement conformes à ceux de l’étude COR-I.
Les résultats des études COR-I, COR-BMOD et COR-Diabètes sont présentés ci-dessous.
Dans l’essai de 56 semaines COR-I, la variation moyenne du poids corporel a été de −5,4 % chez les patients répartis pour recevoir CONTRAVE à 32 mg/360 mg comparativement à −1,3 % chez les patients répartis pour recevoir le placebo (population en ITT), comme présenté dans le Tableau 7 et la Figure 1. Dans cet essai, une réduction d’au moins 5 % du poids corporel par rapport au début a été obtenue plus fréquemment chez les patients traités par CONTRAVE à 32 mg/360 mg que chez les patients recevant le placebo (42 % vs 17 %).
Comme présenté dans le Tableau 7, dans l’étude COR-I les sujets ont eu un pourcentage moyen de perte de poids corporel de −5,4 % sous CONTRAVE comparativement à −1,3 % sous placebo. Une perte de poids d’au moins 5 % du poids corporel du début a été observée plus fréquemment chez les sujets traités par CONTRAVE (31 %) que chez ceux recevant le placebo (12 %) (Tableau 7). Une perte de poids plus marquée a été observée dans la cohorte de sujets ayant été jusqu’au bout des 56 semaines de traitement par CONTRAVE (−8,1 %) comparativement au placebo (−1,8 %). Des résultats comparables ont été observés dans l’étude COR-II, qui suivait un plan similaire, une perte de poids significative ayant été observée chez les sujets traités par CONTRAVE comparativement à ceux recevant le placebo pour le critère d’évaluation à 28 semaines, et elle s’est maintenue jusqu’à 56 semaines après le début de l’étude (Tableau 7).
CONTRAVE a aussi été évalué en association avec des conseils intensifs de modification comportementale dans l’étude COR-BMOD. En lien avec cette mesure, la perte de poids moyenne par rapport au début chez les patients sous CONTRAVE a été plus importante (−8,1 %) que celle dans l’étude COR-I (−5,4 %) à la semaine 56, et de même (−4,9 %) chez les patients recevant le placebo par rapport à (−1,3 %) dans l’étude COR-I.
Les effets du traitement observés chez les sujets obèses et en surpoids atteints de diabète de type 2 (étude COR-Diabètes) ont été plutôt moins prononcés que ceux observés dans les autres études de phase 3, mais CONTRAVE (−3,7 %) a été significativement (p < 0,001) plus efficace que le placebo (−1,7 %) dans cette population.
Tableau 7 : Perte de poids moyenne (% de variation) entre le début de l’étude et la semaine 56 (population en intention de traiter (ITT/méthode de la dernière observation reportée LOCF) dans les études de phase 3 sur CONTRAVE COR-I, COR-BMOD, et COR-Diabètes
| COR-I | COR-BMOD | COR-Diabètes | ||||||||||||||||||||
CONTRAVE 32 mg/360 mg | Placebo | CONTRAV | Placebo | CONTRAVE 32 mg/360 mg | Placebo | |||||||||||||||||
| E | ||||||||||||||||||||||
| 32 mg/360 | ||||||||||||||||||||||
| mg | ||||||||||||||||||||||
| N | 538 | 536 | 565 | 196 | 321 | 166 | ||||||||||||||||
| Analyse en intention de traiter† | ||||||||||||||||||||||
| Poids de départ (kg) | 99,8 | 99,5 | 100,3 | 101,8 | 104,2 | 105,3 | ||||||||||||||||
| Variation moyenne (%) selon la méthode des MC (IC à 95 %) | -5,4* (-6,0, -4,8) | -1,3 (-1,9, -0,07) | -8,1* (-8,8, -7,4) | -4,9 (-6,1, -3,7) | -3,7 (-4,3, -3,1) | -1,7 (-2,5, -0,9) | ||||||||||||||||
| Différence par rapport au placebo (moyenne selon la méthode ses MC) (IC à 95 %) | -4,0* (-4,8, -3,3) | -3,2* (-4,5, -1,8) | -2,0* (-3.0, -1,0) | |||||||||||||||||||
IC = intervalle de confiance; MC = moindres carrés.
Intervalles de confiance à 95 % calculés comme moyenne des MC ±1,96 × erreur-type.
† Les sujets qui ont été répartis aléatoirement sont ceux pour lesquels on avait une mesure du poids corporel de départ et au moins une mesure du poids corporel après le début de l’étude pendant la période de traitement définie. Toutes les données sur le poids corporel dont on disposait au cours de la phase de traitement à double insu sont comprises dans l’analyse, incluant celles recueillies chez les sujets ayant cessé le médicament à l’étude. Les résultats sont basés sur la méthode de la dernière observation reportée (LOCF).
* Différence par rapport au placebo, p < 0,001.
Les études COR-I, COR-BMOD et COR-Diabètes ont été menées chez des sujets qui étaient obèses ou en surpoids et présentaient des comorbidités. L’étude COR-BMOD comportait un programme de modification comportementale plus intensif. L’étude COR-Diabètes a été menée chez des sujets qui étaient en surpoids ou obèses et étaient atteints de diabète de type 2.
Les pourcentages de patients ayant obtenu une perte de poids corporel d’au moins 5 % ou d’au moins 10 % par rapport au début ont été plus importants parmi les patients répartis pour recevoir CONTRAVE, comparativement à ceux recevant le placebo (Tableau 8), dans les quatre essais sur l’obésité.
Tableau 8 : Pourcentage (%) des sujets ayant perdu ≥ 5 % et ≥ 10 % de leur poids corporel entre le début de l’étude et la semaine 56 (ITT/LOCF et tous les sujets répartis aléatoirement/BOCF) dans les études de phase 3 COR-I, COR-BMOD et COR-Diabètes
| COR-I | COR-BMOD | COR-Diabètes | ||||
| CONTRAVE | Placebo | CONTRAVE | Placebo | CONTRAVE | Placebo | |
| 32 mg/ | 32 mg/ | 32 mg/ | ||||
| 360 mg | 360 mg | 360 mg | ||||
| Analyse en intention de traiter† | ||||||
| n | 538 | 536 | 565 | 196 | 321 | 166 |
Perte de poids ≥ 5 % | 42* | 17 | 57* | 43 | 36* | 18 |
Perte de poids ≥ 10 % | 21* | 7 | 35* | 21 | 15** | 5 |
| Population répartie aléatoirement†‡ | ||||||
| n | 583 | 581 | 591 | 202 | 335 | 170 |
Perte de poids ≥ 5 % | 31* | 12 | 46** | 34 | 28* | 14 |
Perte de poids ≥ 10 % | 17* | 5 | 30* | 17 | 13** | 5 |
† Les sujets qui ont été répartis aléatoirement sont ceux pour lesquels on avait une mesure du poids corporel de départ et au moins une mesure du poids corporel après le dé but de l’étude pendant la période de traitement définie. Toutes les données sur le poids corporel dont on disposait au cours de la phase de traitement à double insu sont comprises dans l’analyse, incluant celles recueillies chez les sujets ayant cessé le médicament à l’étude. Les résultats sont basés sur la méthode de la dernière observation reportée (LOCF).
‡ Selon la méthode de l’observation de départ reportée (BOCF), c’est-à-dire que les sujets ayant arrêté le traitement avant la semaine 56 étaient considérés comme des non-répondeurs.
* Différence par rapport au placebo, p < 0,001.
** Différence par rapport au placebo, p < 0,01.
Les études COR-I, COR-BMOD et COR-Diabètes ont été menées chez des sujets qui étaient obèses ou en surpoids et présentaient des comorbidités. L’étude COR-BMOD comportait un programme de modification comportementale plus intensif. L’étude COR-Diabètes a été menée chez des sujets qui étaient en surpoids ou obèses et étaient atteints de diabète de type 2.
Parmi les sujets pour lesquels on disposait de données à la semaine 16 dans les quatre essais cliniques de phase 3, 50,8 % de ceux répartis aléatoirement pour recevoir CONTRAVE avaient perdu ≥ 5 % de leur poids corporel de départ, comparativement à 19,3 % des sujets recevant le placebo (répondeurs à la semaine 16). De plus, parmi les répondeurs à la semaine 16 qui recevaient CONTRAVE, le taux de rétention sous traitement a été élevé; 87 % ayant terminé 1 an de traitement. Le seuil de perte de poids ≥ 5 % à la semaine 16 avait une valeur de prédiction positive de 86.4% et une valeur de prédiction négative de 84.8% pour déterminer que les sujets traités par CONTRAVE rencontreraient l’objectif d’une perte de poids d’au moins 5% à la semaine
- 56. On n’a pas observé plus de problèmes de tolérabilité et d’innocuité chez les patients n’ayant pas rempli le critère de réponse précoce par rapport aux patients qui avaient obtenu une réponse précoce favorable.
La perte de poids obtenue jusqu’à la semaine 56 est illustrée, selon l’étude, aux figures 1, 2 et 3 ci-dessous, pour les patients qui ont mené à terme les 56 semaines du traitement à double insu; les résultats de l’analyse ITT/LOCF sont indiqués pour la fin de la période de 56 semaines.
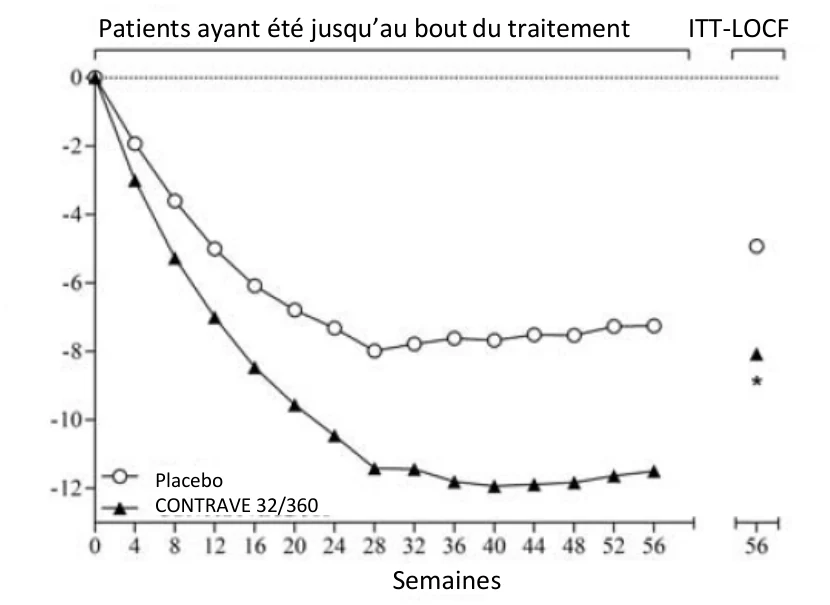
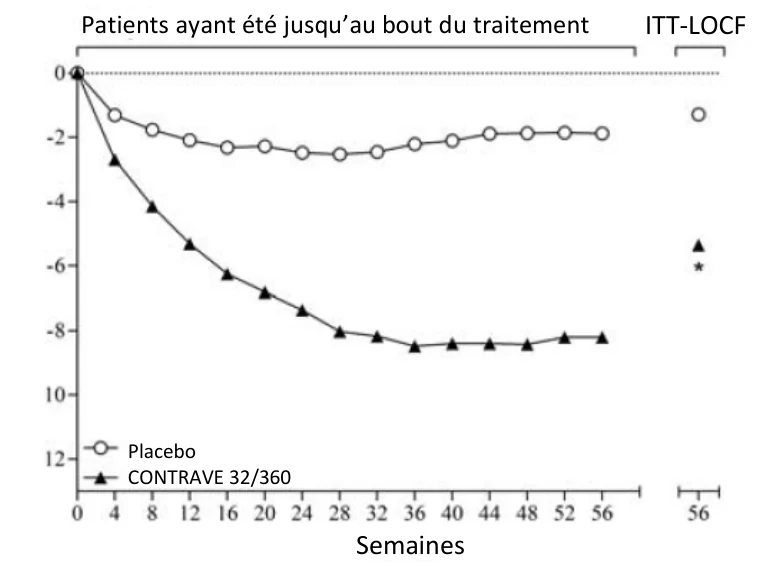
* p < 0,001 vs placebo
Figure 1 : Perte de poids en fonction du temps dans la population des patients ayant suivi le traitement jusqu’au bout
Essai COR-I : 50,1 % des patients du groupe placebo et 49,2 % des patients du groupe CONTRAVE ont abandonné le traitement.
Patients ayant été jusqu’au bout du traitement  ITT-LOCF
Semaines  Placebo
CONTRAVE 32/360
Patients ayant été jusqu’au bout du traitement ITT-LOCF 
Semaines  Placebo
CONTRAVE 32/360
* p < 0,001 vs placebo
Figure 2 : Perte de poids en fonction du temps dans la population des patients ayant suivi le traitement jusqu’au bout : Essai COR-BMOD
Essai COR-BMOD : 41,6 % des patients du groupe placebo et 42,1 % des patients du groupe CONTRAVE ont abandonné le traitement.
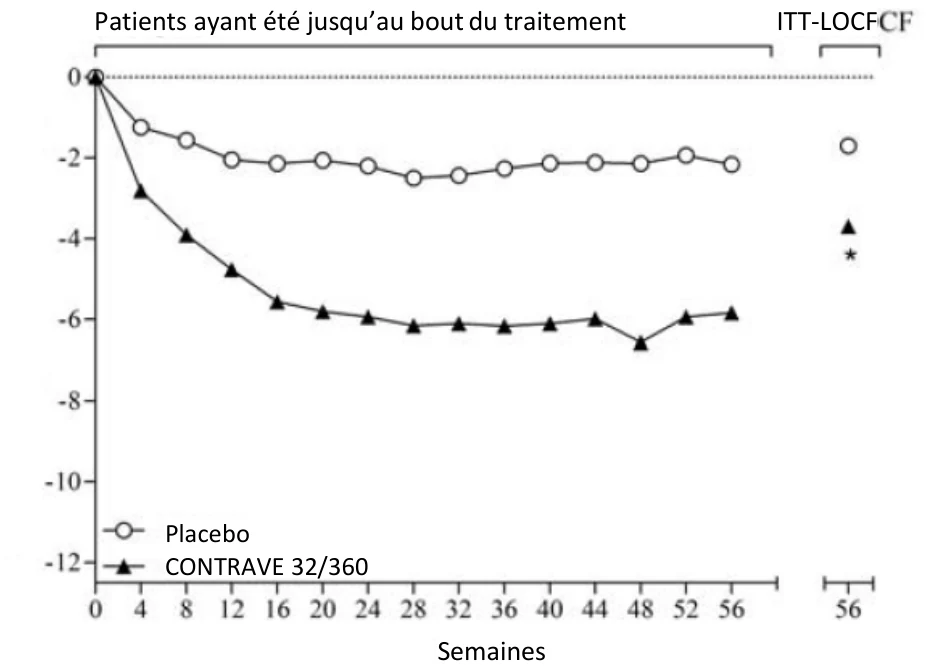
* p < 0,001 vs placebo
Figure 3 : Perte de poids en fonction du temps dans la population des patients ayant suivi le traitement jusqu’au bout : Essai COR-Diabètes
Essai COR-Diabètes : 41,2 % des patients du groupe placebo et 47,8 % des patients du groupe CONTRAVE ont abandonné le traitement.
Effet sur les paramètres cardiovasculaires et métaboliques
Les variations des paramètres cardiovasculaires et métaboliques associés à l’obésité sont présentés pour les études COR-I et COR-BMOD (patients non diabétiques) au Tableau 9 et pour l’étude COR-Diabètes au Tableau 10. Les variations de la pression artérielle et de la fréquence cardiaque moyennes sont également décrites plus en détail dans une autre section (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Augmentation de la pression artérielle ou de la fréquence cardiaque).
Patients ayant été jusqu’au bout du traitement ITT-LOCF 
Semaines  Placebo
CONTRAVE 32/360
Tableau 9 : Variation des paramètres cardiovasculaires et métaboliques, entre le début de l’étude et la semaine 56, dans les études de phase 3 COR-I et COR-BMOD (patients non diabétiques obèses ou en surpoids)
| COR-I | |||||
| CONTRAVE | Placebo n = 511 | ||||
| 32 mg/360 mg | |||||
| n = 471 | |||||
| CONTRAVE | |||||
| Paramètres | |||||
| Variation par | Variation par | moins placebo | |||
| Moyenne | rapport au | Moyenne | rapport au | (moyenne | |
| initiale | départ† | initiale | départ† | selon la | |
| méthode des | |||||
| MC) | |||||
| Tour de taille, cm | 108,8 | −6,2 | 110,0 | −2,5 | −3,8 |
| Pression artérielle systolique, mm Hg | 118,9 | −0,1 | 119,0 | −1,9 | 1,8 |
| Pression artérielle diastolique, mm Hg | 77,1 | 0,00 | 77,3 | −0,9 | 0,9 |
| Fréquence cardiaque, bpm | 72,1 | 1,0 | 71,8 | −0,2 | 1,2 |
| Variation par rapport au départ† en % | Variation par rapport au départ† en % | ||||
| Triglycérides, mMol/L* | 1,3 | −11,6 | 1,3 | 1,7 | −10,7 |
| C-HDL, mMol/L | 1,3 | 8,0 | 1,3 | 0,8 | 7,2 |
| C-LDL, mMol/L | 3,1 | −2,0 | 3,1 | −0,5 | −1,5 |
| COR-BMOD | |||||
| CONTRAVE | Placebo n = 193 | ||||
| 32 mg/360 mg | |||||
| n = 482 | |||||
| Paramètres | |||||
| CONTRAVE | |||||
| Variation | Variation | moins placebo | |||
| Moyenne | par rapport | Moyenne | par rapport | (moyenne | |
| selon la | |||||
| initiale | au départ† | initiale | au départ† | ||
| méthode des | |||||
| MC) | |||||
| Tour de taille, cm | 109,3 | −10,0 | 109,0 | −6,8 | −3,2 |
| Pression artérielle systolique, mm Hg | 116,9 | −1,3 | 116,7 | −3,9 | 2,6 |
| Pression artérielle diastolique, mm Hg | 78,2 | −1,4 | 77,2 | −2,8 | 1,4 |
| Fréquence cardiaque, bpm | 70,7 | 1,1 | 70,4 | 0,2 | 0,9 |
* Les valeurs correspondent aux valeurs médianes initiales, à la variation médiane en % et aux estimations de Hodges-Lehmann de la différence médiane entre les traitements.
† Moyennes selon la méthode des moindres carrés, provenant de tous les sujets répartis aléatoirement qui présentaient une mesure du poids corporel prise au début de l’étude et au moins une mesure faite au cours du traitement par le médicament à l’étude. Selon la méthode LOCF où la dernière observation sous traitement était reportée.
Les études COR-I et COR-BMOD ont été menées chez des sujets qui étaient obèses ou en surpoids et présentaient des comorbidités. L’étude COR-BMOD comportait un programme de modification comportementale plus intensif.
Tableau 10 : Variation des paramètres cardiovasculaires et métaboliques, entre le début de l’étude et la semaine 56, dans l’étude de phase 3 COR-Diabètes (patients atteints de diabète de type 2 obèses ou en surpoids)
| CONTRAVE | Placebo n = 159 | ||||
| 32 mg/360 mg | |||||
| n = 265 | |||||
| Variation | Variation | CONTRAVE | |||
| Paramètres | Moyenne | par rapport | Moyenne | par | moins |
| initiale | au départ† | initiale | rapport au | placebo | |
| (moyenne | |||||
| départ† | |||||
| selon la | |||||
| méthode des | |||||
| MC) | |||||
† Moyennes selon la méthode des moindres carrés, provenant de tous les sujets répartis aléatoirement qui présentaient une mesure du poids corporel prise au début de l’étude et au moins une mesure faite au cours du traitement par le médicament à l’étude. Selon la méthode LOCF où
| Variation | Variation | ||||
| par rapport | par rapport | ||||
| au départ† | au départ† | ||||
| en % | en % | ||||
| Triglycérides, mMol/L* | 1,24 | −17,8 | 1,16 | −7,4 | −9,9 |
| C-HDL, mMol/L | 1,6 | 9,4 | 1,4 | 2,8 | 6,6 |
| C-LDL, mMol/L | 2,8 | 7,1 | 2,8 | 10,0 | −2,9 |
| Taux d’HbA1c, % | 8,0 | −0,6 | 8,0 | −0,1 | −0,5 |
| Glycémie à jeun, mMol/L | 8,9 | −0,7 | 9,1 | −0,2 | −0,4 |
| Tour de taille, cm | 115,6 | −5,0 | 114,3 | −2,9 | −2,1 |
| Pression artérielle systolique, mm Hg | 125,0 | 0,0 | 124,5 | −1,1 | 1,2 |
| Pression artérielle diastolique, mm Hg | 77,5 | −1,1 | 77,4 | −1,5 | 0,4 |
| Fréquence cardiaque, bpm | 72,9 | 0,7 | 73,1 | −0,2 | 0,9 |
| Variation | CONTRAVE | ||||
| Moyenne | Variation | Moyenne | par | moins | |
| initiale | par rapport | initiale | rapport au | placebo | |
| (moyenne | |||||
| au départ† | départ† en | ||||
| selon la | |||||
| en % | % | ||||
| méthode des | |||||
| MC) | |||||
| Triglycérides, mMol/L* | 1,7 | −7,7 | 1,9 | −8,6 | −3,3 |
| C-HDL, mMol/L | 1,2 | 7,4 | 1,2 | −0,2 | 7,6 |
| C-LDL, mMol/L | 2,6 | 2,4 | 2,6 | 4,2 | −1,9 |
la dernière observation sous traitement était reportée.
* Les valeurs correspondent aux valeurs médianes initiales, à la variation médiane en % et aux estimations de Hodges-Lehmann de la différence médiane entre les traitements.
Effet sur la composition corporelle
Dans un sous-ensemble de sujets, la composition corporelle a été mesurée à l’aide d’une technique d’absorptiométrie radiologique à double énergie (DEXA pour dual energy X-ray absorptiometry) (CONTRAVE = 79 sujets et placebo = 45 sujets). L’évaluation par DEXA a montré que le traitement par CONTRAVE était associé à des réductions par rapport au départ du gras corporel total plus importantes que celles associées au placebo. Les résultats dans ce petit échantillon de sujets ont indiqué que la plupart des variations de masse corporelle tant dans le groupe CONTRAVE que dans le groupe placebo (−6,97 kg pour CONTRAVE et −2,01 kg pour le placebo) étaient attribuables à une diminution de la masse grasse (−4,72 kg pour CONTRAVE et −1,44 kg pour le placebo) plutôt qu’à celle de la masse maigre (−1,94 pour CONTRAVE vs −0,60 pour le placebo), mesurées par DEXA. Sur le plan de la composition corporelle, les diminutions de la masse grasse en pourcentage tant dans le groupe CONTRAVE que dans le groupe placebo étaient de −2,44 % vs −0,77 %, respectivement, tels que mesurées par DEXA.
15 MICROBIOLOGIE
L’information n’est pas disponible pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Aucune étude n'a été menée pour évaluer la toxicité à dose unique ou répétée, la génotoxicité, la cancérogenèse ou l'altération de la fertilité des produits combinés contenus dans CONTRAVE. Les résultats suivants proviennent d'études réalisées individuellement avec la naltrexone et le bupropion. Les effets potentiels génotoxiques, cancérogènes et sur la fertilité du métabolite 6-bêta-naltrexol sont inconnus. Les marges de sécurité ont été estimées en utilisant l'exposition de la surface corporelle (mg/m2) sur la base d'un poids corporel de 100 kg.
Toxicologie générale
- Naltrexone
Les résultats des études de toxicité aiguë menées avec la naltrexone sont résumés dans le tableau suivant :
| Toxicité aiguë | Résultats liés au médicament | |||||||||||||
| DL50 (mg/kg) | ||||||||||||||
| Espèces | PO | SC | IV | IP | ||||||||||
| Souris | 1100 | 570 | 95, 180* | 332 | ||||||||||
| Rat | 1450 | 1930 | 117 | --- | ||||||||||
| Cochon d'Inde | 1490 | 301 | --- | --- | ||||||||||
| Chien | >130 | 200 | 117 | --- | ||||||||||
* deux tests
Dans les études de toxicité aiguë chez la souris, le rat et le chien, la mort était due à des convulsions cloniques-toniques et/ou à une insuffisance respiratoire.
Les résultats des études de toxicité à doses répétées réalisées avec la naltrexone sont résumés dans le tableau suivant :
| Espèces | Durée | Dose | Observations | ||
| (mg/kg/jour) | |||||
| Rat | 90 jours | 35, 70, 560 p.o. | Pas de résultats significatifs | ||
| 30 jours | 3, 15, 300 s.c. | Pas de résultats significatifs | |||
| Chien | 90 jours | 20, 40, 100 p.o. | Vomissements à la dose de 100 mg/kg/jour ; pas d'autres résultats significatifs. | ||
| 28 jours | 2, 10. 50 s.c. | Vomissements, salivation, tremblements légers et faiblesse musculaire à la dose de 50 mg/kg/jour ; pas d'autres résultats significatifs. | |||
| Singe | 1 an | 1, 5, 10, 20 p.o. | Pas de résultats significatifs | ||
- Bupropion
Trois études de toxicité aiguë (DL50) ont été réalisées sur des souris et des rats à des doses allant de 175 à 700 mg/kg. La DL50 allait de 263 mg/kg chez les rats Long-Evans mâles à 636 mg/kg chez les souris CD-1 femelles. Les signes cliniques comprenaient des convulsions, une ataxie, une perte du réflexe de redressement, une respiration laborieuse, une prostration, une salivation et un ptosis.
Dans une étude de toxicité orale de 14 jours chez le rat, une augmentation réversible, liée à la dose, du poids absolu et relatif du foie (environ 5 à 30 %) a été observée chez les mâles et les femelles de tous les groupes traités à la fin de l'administration. Les doses utilisées dans cette étude étaient de 0, 100, 200 et 300 mg/kg/jour. Ces augmentations du poids du foie étaient liées à la production d'enzymes microsomales. Aucun autre changement lié au traitement n'a été constaté.
Dans une étude de 90 jours chez le rat, on a observé une irritabilité et une incontinence urinaire liées à la dose. Une augmentation du poids du foie liée à la dose a été observée. La dose utilisée allait jusqu'à 450 mg/kg/jour.
Dans une étude de 55 semaines chez le rat, on a observé une augmentation, liée à la dose, de la fréquence de la coloration jaune du pelage autour de la région anogénitale. On a également observé des matières brunes sèches autour du nez ou de la bouche et de l'humidité autour de la bouche, en particulier peu de temps après l'administration de la dose. Aucun effet lié au composé n'a été observé sur le poids corporel, la consommation de nourriture, l'hématologie, la biochimie ou l'analyse d'urine. Aucun résultat pathologique macroscopique lié au composé n'a été observé. Des augmentations statistiquement significatives du poids moyen du foie et des reins dans tous les groupes traités et une légère augmentation des pigments positifs en fer dans la rate des mâles à la dose de 100 mg/kg/jour ont été observées.
Dans les études de doses répétées chez les chiens jusqu'à 50 semaines, une augmentation de la salivation, des vomissements et une sécheresse du nez et/ou de la bouche ont été observés occasionnellement. En général, des tremblements et des faiblesses ont également été observés à la dose de 150 mg/kg/jour. La fréquence d'apparition, liée à la dose, d'une diminution légère à modérée de l'hémoglobine, de l'hématocrite et du nombre total d'érythrocytes a été observée à la plupart des intervalles d'analyse. Une augmentation légère à modérée des taux de SGPT et SGOT, de phosphatase alcaline et de rétention de BSP a été observée chez certains chiens.
Chez les rats recevant de fortes doses de bupropion de façon chronique, on a observé une augmentation de l'incidence des nodules hyperplasiques hépatiques et de l'hypertrophie hépatocellulaire. Chez les chiens recevant de fortes doses de bupropion de façon chronique, diverses modifications histologiques ont été observées dans le foie, et des tests de laboratoire suggérant une légère lésion hépatocellulaire ont été notés. Les données générées à ce jour par les essais cliniques n'indiquent pas de lien entre le bupropion et l'hépatotoxicité chez l'homme.
Génotoxicité
- Naltrexone
On a obtenu des données limitées montrant un faible effet génotoxique de la naltrexone dans un test de mutation génétique sur une lignée cellulaire mammalienne, dans le test de mutation récessive létale sur la drosophile, et dans des tests non spécifiques de réparation de l’ADN sur E. coli. Cependant, aucun signe de potentiel génotoxique n’a été observé dans une variété d’autres tests in vitro, y compris des tests de mutation génétique sur des bactéries, des levures, ou dans une deuxième lignée cellulaire mammalienne, dans un test d’aberration chromosomique et dans un test des dommages sur l’ADN de cellules humaines. La naltrexone n’a pas montré de clastogénicité dans un test in vivo des micronoyaux de souris.
- Bupropion
Le bupropion a produit une réponse positive (deux à trois fois le taux de mutation chez les témoins) pour deux des cinq souches du test de mutagénicité bactérienne de Ames et une augmentation des aberrations chromosomiques dans l’une de trois études cytogénétiques in vivo sur la moelle osseuse de rats.
Carcinogénicité
- Naltrexone
Dans une étude de carcinogénicité de deux ans menés avec la naltrexone sur des rats, on a observé de légères augmentations du nombre de mésothéliomes testiculaires chez les mâles et de tumeurs d’origine vasculaire chez les mâles et les femelles. L’incidence des mésothéliomes chez les mâles à qui l’on administrait de la naltrexone à une dose alimentaire de 100 mg/kg/jour (approximativement 50 fois la dose thérapeutique recommandée, sur la base de la dose d’entretien de naltrexone en mg/m2 pour CONTRAVE) a été de 6 %, comparativement à une incidence historique maximum de 4 %. L’incidence des tumeurs vasculaires chez les mâles et les femelles recevant des doses alimentaires de 100 mg/kg/jour a été de 4 %, mais seule l’incidence chez les femelles était supérieure à une incidence historique maximum de 2 %. Il n’y a eu aucun signe de carcinogénicité dans l’étude de deux ans avec administration alimentaire de naltrexone à des souris mâles et femelles.
- Bupropion
Des études sur la carcinogénicité à vie du bupropion ont été menées chez des rats et des souris à des doses allant jusqu’à 300 et 150 mg/kg/jour, respectivement. Ces doses sont environ 15 et 3 fois la dose maximum de bupropion recommandée chez l’humain (DMRH) que contient CONTRAVE, respectivement, en mg/m2. Dans l’étude chez le rat, il y eu une augmentation des lésions prolifératives nodulaires du foie à des doses de 100 à 300 mg/kg/jour (environ 5 à 15 fois la DMRH du bupropion que contient CONTRAVE en mg/m2); des doses plus faibles n’ont pas été testées. La question de savoir si de telles lésions peuvent être des précurseurs de néoplasme du foie n’a pas encore été résolue. On n’a pas observé de lésions du foie similaires dans l’étude chez la souris, et aucune augmentation des tumeurs malignes du foie et d’autres organes n’a été observée dans les deux études.
Toxicologie de la reproduction et du développement
Aucune étude sur la reproduction et le développement n’a été menée sur l’association de naltrexone et de bupropion dans CONTRAVE. Les marges d’innocuité ont été estimées en utilisant une exposition de surface corporelle (mg/m2) basée sur un poids corporel de 100 kg.
Des études séparées sur le bupropion et la naltrexone ont été menées chez des rates et des lapines gravides.
- Naltrexone
La naltrexone administrée oralement à des rats a causé une augmentation significative des fausses grossesses et une diminution des taux de grossesse chez les rates à une dose de 100 mg/kg/jour (environ 50 fois la DMRH de la naltrexone que contient CONTRAVE en mg/m2). Il n’y a eu aucun effet sur la fertilité des mâles à ce niveau de dose. La pertinence de ces observations pour la fertilité chez l’humain n’est pas connue.
La naltrexone administrée oralement a été associée à une augmentation de l’incidence de perte fœtale précoce chez les rates ayant reçu ≥ 30 mg/kg/jour (180 mg/m2/jour) et les lapines recevant ≥60 mg/kg/jour (720 mg/m2/jour), des doses équivalant à au moins 15 et 60 fois, respectivement, la dose maximum recommandée chez l’humain (DMRH) de la naltrexone que contient CONTRAVE en mg/m2. Il n’y a eu aucun signe de tératogénicité lorsque la naltrexone a été administrée oralement à des rates et à des lapines pendant la période principale d’organogenèse à des doses allant jusqu’à 200 mg/kg/jour (approximativement 100 et 200 fois la dose thérapeutique recommandée, respectivement, en mg/m2). Les rats ne produisent pas de quantités appréciables de 6-β-naltrexol, le métabolite principal chez l’humain; par conséquent le potentiel de toxicité reproductive du métabolite chez le rat n’est pas connu.
- Bupropion
Une étude de fertilité sur le bupropion administré à des rats à des doses allant jusqu’à 300 mg/kg/jour (environ 15 fois la DMRH du bupropion que contient CONTRAVE en mg/m2) n’a mis en évidence aucune altération de la fertilité.
Le bupropion a été administré oralement dans des études menées sur des rates et des lapines à des doses allant jusqu’à 450 et 150 mg/kg/jour, respectivement (approximativement 20 et 15 fois la DMRH, respectivement, du bupropion que contient CONTRAVE en mg/m2), pendant la période de l’organogenèse. Il n’y a eu aucun signe clair d’activité tératogène; cependant, chez les lapines, une légère augmentation de l’incidence de malformations fœtales et d’anomalies squelettiques a été observée à la plus faible dose testée (25 mg/kg/jour, approximativement 2 fois la DMRH en mg/m2) et aux doses plus élevées. Une diminution du poids fœtal a été observée aux doses de 50 mg/kg et plus (approximativement 5 fois la DMRH du bupropion que contient CONTRAVE en mg/m2). Lorsqu’on a administré aux rates des doses orales de bupropion allant jusqu’à 300 mg/kg/jour (approximativement 15 fois la DMRH du bupropion que contient CONTRAVE en mg/m2) avant l’accouplement et pendant toute la période de grossesse et d’allaitement, il n’y a eu aucun effet indésirable apparent sur le développement de la progéniture.