


Monographie de produit - Diovan 80mg Tablets
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite d’un véhicule et utilisation de machinerie | 3/2023 |
| 9.1 Interactions médicamenteuses graves | 3/2023 |
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE .................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants (< 18 ans) ..................................................................................................... 4
1.2 Personnes âgées (> 65 ans) ...................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES........................ 5
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................. 6
4.5 Dose omise ............................................................................................................... 7
5 SURDOSAGE .............................................................................................................. 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 8
7.1 Populations particulières ....................................................................................... 11
7.1.1 Femmes enceintes ........................................................................................... 11
7.1.2 Femmes qui allaitent ....................................................................................... 12
7.1.3 Enfants (< 18 ans) ............................................................................................. 12
7.1.4 Personnes âgées (> 65 ans) .............................................................................. 12
8 EFFETS INDÉSIRABLES .............................................................................................. 12
8.2 Effets indésirables observés dans les études cliniques ......................................... 12
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives .......................................................................................... 15
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 16
9.1 Interactions médicamenteuses graves .................................................................. 16 9.4 Interactions médicament-médicament ................................................................. 17
9.5 Interactions médicament-aliment ......................................................................... 21
10 PHARMACOLOGIE CLINIQUE .................................................................................... 22
10.1 Mode d’action .................................................................................................. 22
10.2 Pharmacodynamie ........................................................................................... 22
10.3 Pharmacocinétique .......................................................................................... 23
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 24
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 24
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 25
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 25
14 ÉTUDES CLINIQUES .................................................................................................. 26
14.1 Études cliniques par indication ........................................................................ 26
15 MICROBIOLOGIE ...................................................................................................... 36
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 36
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ....................................................................... 43
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
DIOVANMD (comprimés de valsartan) est indiqué dans les cas suivants :
Hypertension
- Pour le traitement de l’hypertension essentielle légère ou modérée.
- DIOVAN peut être administré seul ou en concomitance avec des diurétiques thiazidiques.
- L’efficacité et l’innocuité d’un traitement concomitant par des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) n’ont pas été établies.
Après un infarctus du myocarde
- Pour réduire la mortalité cardiovasculaire chez les patients dont l’état clinique est stable et qui présentent des signes ou des symptômes de dysfonctionnement ventriculaire gauche conjointement à un infarctus aigu du myocarde, dans les cas où l’emploi d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) ne convient pas.
- L’association de valsartan et d’un inhibiteur de l’enzyme de conversion de l’angiotensine (IECA) n’ayant pas apporté d’amélioration cliniquement significative de l’issue cardiovasculaire par rapport au valsartan utilisé seul, le recours à cette association n’est pas recommandé.
Insuffisance cardiaque chronique
- DIOVAN peut être employé chez les patients atteints d’insuffisance cardiaque chronique qui ont présenté une intolérance à un IECA. On ne dispose d’aucune donnée indiquant que DIOVAN offre des bienfaits supplémentaires lorsqu’il est employé en association avec des IECA (voir 14 Études cliniques).
1.1 Enfants (< 18 ans)
On n’a pas établi l’innocuité et l’efficacité de DIOVAN chez les enfants et les adolescents (avant l’âge de 18 ans).
1.2 Personnes âgées (> 65 ans)
Dans l’ensemble, aucune différence liée à l’âge n’a été observée au chapitre de l’efficacité et de l’innocuité, mais on ne peut exclure la sensibilité accrue de certains sujets plus âgés.
2 CONTRE-INDICATIONS
- L'emploi de DIOVAN est contre-indiqué chez les patients présentant une hypersensibilité à ce médicament, à l’un des ingrédients de la préparation ou à l’un des composants du récipient (voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE).
- DIOVAN est contre-indiqué chez les femmes enceintes et qui allaitent (voir 7.1.2 Femmes qui allaitent).
L’emploi concomitant d’antagonistes des récepteurs de l’angiotensine (ARA) – y compris
DIOVAN – ou d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) avec des médicaments contenant de l’aliskirène chez des patients atteints de diabète (diabète de type 1 ou de type 2) ou d’insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) est contre-indiqué (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, Double blocage du système rénine-angiotensine [SRA] et Rénal et 9.4 Interactions médicament-médicament, Double blocage du système rénine-angiotensine [SRA] par les ARA, les IECA ou l’aliskirène).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Grossesse : Le traitement par un antagoniste des récepteurs AT1 de l’angiotensine (ARA) peut entraîner des lésions au fœtus, voire causer sa mort. En cas de grossesse, le traitement par DIOVAN doit être interrompu le plus tôt possible (voir 2 CONTRE-INDICATIONS et 7.1 Populations particulières).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Insuffisance hépatique : Aucune adaptation posologique initiale ne s’impose chez les patients souffrant d’une hépatopathie légère ou modérée. La prudence est toutefois de rigueur en présence d’une hépatopathie (voir 10.3 Pharmacocinétique et 7 MISES EN GARDE ET PRÉCAUTIONS – Hépatique/biliaire/pancréatique).
- Insuffisance rénale : Aucune adaptation posologique initiale ne s’impose chez les patients atteints d’insuffisance rénale, y compris chez ceux qui subissent une hémodialyse. Une surveillance adéquate de ces patients est toutefois recommandée (voir 10.3 Pharmacocinétique et 7 MISES EN GARDE ET PRÉCAUTIONS – Rénal).
Personnes âgées : Aucune adaptation posologique n’est habituellement nécessaire (voir
7.1.4 Personnes âgées).
- Traitement concomitant par les diurétiques : Les patients qui prennent des diurétiques peuvent présenter un déficit volumique et être, en conséquence, plus sujets à l’hypotension par suite de l’instauration d’un traitement antihypertensif additionnel. La prudence s’impose donc au moment d’entreprendre un traitement par DIOVAN chez ces patients. Dans la mesure du possible, la prise de diurétiques devrait cesser de 2 à 3 jours avant l’administration de DIOVAN de façon à réduire le risque d’hypotension (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hypotension et 9 INTERACTIONS MÉDICAMENTEUSES – Diurétiques). Si l’état du patient ne permet pas d’interrompre la prise de diurétiques, lui administrer DIOVAN avec prudence et surveiller de près sa tension artérielle. Il convient par la suite d’adapter la posologie en fonction de la réponse du patient.
4.2 Posologie recommandée et ajustement posologique
Hypertension
Avant d’instaurer le traitement, il faut tenir compte du traitement médicamenteux antihypertensif antérieur, du degré d’hypertension, de la restriction sodée et d’autres facteurs cliniques pertinents (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Hypotension). Il peut s’avérer nécessaire d’adapter la posologie des autres antihypertenseurs administrés conjointement avec DIOVAN.
La dose initiale recommandée de DIOVAN est de 80 mg par jour administrée en une seule prise. L’effet antihypertensif du valsartan se manifeste au cours des 2 semaines suivant l’instauration du traitement, l’effet maximal étant habituellement atteint en 4 semaines. Si la tension artérielle n’est pas maîtrisée de façon adéquate, on peut augmenter la dose quotidienne jusqu’à concurrence de 320 mg ou y adjoindre un diurétique thiazidique. Il n’est pas recommandé de prescrire la dose maximale de 320 mg sans d’abord procéder à une augmentation de la posologie. DIOVAN doit être pris toujours de la même façon, soit avec ou sans nourriture (voir 10.3 Pharmacocinétique).
Après un infarctus du myocarde
Un traitement par DIOVAN peut être instauré à peine 12 heures après la survenue d’un infarctus du myocarde chez les patients dont l’état clinique est stable. Afin de réduire le risque d’hypotension, on recommande l’administration d’une dose initiale de 20 mg, 2 fois par jour. Par la suite, la dose peut être augmentée en l’espace de 7 jours à 40 mg, 2 fois par jour, puis portée par paliers à la dose d’entretien cible de 160 mg, 2 fois par jour, selon la tolérance du patient. En présence d’une hypotension symptomatique ou d’un dysfonctionnement rénal, on doit envisager de réduire la dose. DIOVAN doit être administré conjointement aux autres traitements traditionnellement utilisés après un infarctus du myocarde, y compris les thrombolytiques, l’aspirine et les statines, selon ce qui est indiqué.
L’emploi concomitant de bêtabloquants et de DIOVAN doit être encouragé dans ce contexte clinique, si cela est indiqué, étant donné que cette association peut réduire davantage et dans une mesure importante le risque relatif, comparativement au valsartan utilisé seul.
Insuffisance cardiaque
La dose de départ recommandée de DIOVAN est de 40 mg, 2 fois par jour. L’augmentation de la dose à 80 puis à 160 mg, 2 fois par jour, doit être effectuée toutes les 2 semaines, en fonction de la dose maximale tolérée par le patient. On doit également envisager de réduire la dose des diurétiques administrés en concomitance. La dose maximale recommandée est de 160 mg, 2 fois par jour.
4.5 Dose omise
Les patients doivent s’efforcer de prendre leur médicament à la même heure chaque jour, le matin de préférence. Toutefois, s’ils ont oublié de le prendre durant toute une journée, ils doivent prendre la dose suivante à l’heure habituelle. Ils ne doivent pas doubler la dose.
5 SURDOSAGE
On ne possède que peu de données sur DIOVAN (valsartan) concernant le surdosage chez l’être humain. Les manifestations de surdosage les plus probables seraient l’hypotension et la tachycardie; la bradycardie pourrait survenir à la suite d’une stimulation parasympathique (vagale). Des cas de baisse du niveau de conscience, de collapsus cardiovasculaire et d’état de choc ont été signalés. Un traitement d’appoint doit être instauré en cas d’hypotension symptomatique.
La dialyse n’élimine pas le valsartan du plasma.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Description
Comprimés DIOVAN 40 mg : jaunes, de forme ovale, sécables d’un côté, légèrement convexes, à bords biseautés et portent en creux l’inscription DO d’un côté et NVR de l’autre. Les comprimés DIOVAN dosés à 40 mg sont offerts en boîtes contenant 2 plaquettes alvéolées de 14 comprimés chacune. Étant donné que les comprimés de 40 mg sont sécables d’un côté, ils peuvent être utilisés pour amorcer le traitement après un infarctus du myocarde (voir 4 POSOLOGIE ET ADMINISTRATION – Après un infarctus du myocarde).
Comprimés DIOVAN 80 mg : rouge pâle, de forme ronde, à bords biseautés et portent en creux l’inscription DV d’un côté et NVR de l’autre. Les comprimés DIOVAN dosés à 80 mg sont offerts en boîtes contenant 2 plaquettes alvéolées de 14 comprimés chacune.
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| concentration/ | ||||
| composition | ||||
| Orale | Comprimés dosés à 40 mg, 80 mg, 160 mg et 320 mg | Cellulose microcristalline, crospovidone, dioxyde de silice colloïdal, dioxyde de titane, hydroxypropylméthylcellulose, oxyde de fer jaune, oxyde ferrique, oxyde ferrosoferrique, polyéthylèneglycol et stéarate de magnésium. | ||
Comprimés DIOVAN 160 mg : gris orangé, de forme ovale, à bords biseautés et portent en creux l’inscription DX d’un côté et NVR de l’autre. Les comprimés DIOVAN dosés à 160 mg sont offerts en boîtes contenant 2 plaquettes alvéolées de 14 comprimés chacune.
Comprimés DIOVAN 320 mg : gris-violet foncé, de forme ovale, légèrement convexes, à bords biseautés et portent en creux l’inscription DXL d’un côté et NVR de l’autre. Les comprimés DIOVAN dosés à 320 mg sont offerts en boîtes contenant 2 plaquettes alvéolées de 14 comprimés chacune.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Œdème de Quincke
Des cas d’œdème de Quincke, touchant notamment le larynx et la glotte, ayant entraîné une obstruction des voies aériennes et/ou une enflure du visage, des lèvres, du pharynx et/ou de la langue ont été signalés chez des patients traités par le valsartan : certains de ces patients avaient déjà présenté ce type de réaction lors de l’emploi d’autres médicaments, y compris des inhibiteurs de l’ECA. Les patients qui présentent un œdème de Quincke doivent immédiatement mettre fin au traitement par DIOVAN et ne jamais le reprendre.
Si un stridor laryngé ou un œdème de Quincke touchant le visage, les membres, les lèvres, la langue ou la glotte survient, on doit interrompre le traitement par DIOVAN sans tarder; il faut traiter le patient de façon adéquate en lui administrant les soins médicaux standard et le surveiller étroitement jusqu'à ce que l'œdème disparaisse. Dans les cas où l'œdème est limité au visage et aux lèvres, le problème se résorbe généralement sans traitement, bien que des antihistaminiques puissent être utiles pour soulager les symptômes. Lorsque la langue, la glotte ou le larynx sont touchés et risquent d'obstruer les voies aériennes, il faut rapidement administrer un traitement adéquat (incluant, entre autres choses, l'administration sous-cutanée de 0,3 à 0,5 mL d'une solution d'adrénaline à 1:1000) (voir 8 EFFETS INDÉSIRABLES – Conclusions après la mise sur le marché).
DIOVAN ne doit pas être administré aux patients présentant une hypersensibilité connue (anaphylaxie) aux antagonistes des récepteurs de l’angiotensine ou ayant des antécédents d’œdème de Quincke liés à l’emploi de ces médicaments (voir 8 EFFETS INDÉSIRABLES – Conclusions après la mise sur le marché).
Cardiovasculaire
Hypotension
Une hypotension symptomatique est parfois survenue après l’administration de valsartan, dans certains cas après la première dose. Ce trouble est plus susceptible de se manifester chez les patients qui présentent une hypovolémie imputable à la prise de diurétiques, à un régime hyposodé, à une dialyse, à une diarrhée ou à des vomissements. Étant donné le risque de chute de la tension artérielle chez ces patients, on doit entreprendre le traitement sous étroite surveillance médicale. Ces recommandations s’appliquent également aux patients atteints de cardiopathie ischémique ou de troubles vasculaires cérébraux de nature ischémique, chez qui une baisse excessive de la tension artérielle pourrait provoquer un infarctus du myocarde ou un accident vasculaire cérébral.
La prudence s’impose lorsqu’on amorce un traitement chez un patient ayant subi un infarctus aigu du myocarde. En présence d’insuffisance cardiaque ou durant la période qui suit de près un infarctus du myocarde, il est courant d’observer une baisse de la tension artérielle chez les sujets qui reçoivent DIOVAN, mais il n’est habituellement pas nécessaire de mettre fin au traitement si les patients ont été soigneusement évalués avant le début du traitement et si leur état clinique a été jugé stable. Si une hypotension symptomatique vient à se manifester, on doit envisager une réduction de la dose (voir 4 POSOLOGIE ET ADMINISTRATION – Après un infarctus du myocarde). Chez les patients traités à la suite d’un infarctus du myocarde à l’aide du schéma posologique recommandé de valsartan, la fréquence de l’hypotension en tant qu’événement indésirable grave était plus élevée qu’avec le schéma posologique classique de captopril recommandé dans cette indication (voir 8 EFFETS INDÉSIRABLES – Après un infarctus du myocarde).
Chez les patients atteints d’insuffisance cardiaque, on a signalé une fréquence accrue d’hypotension. On doit envisager d’assurer une surveillance de ces patients et d’adapter la posologie.
Sténose valvulaire
En théorie, les patients qui présentent une sténose aortique sont particulièrement exposés à une diminution du débit coronaire, en raison de la réduction moindre de la postcharge qu’on observe chez ces patients.
Double blocage du système rénine-angiotensine (SRA)
Des données indiquent que l’administration concomitante d’antagonistes des récepteurs de l’angiotensine (ARA), y compris DIOVAN, ou d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) avec l’aliskirène augmente le risque d’hypotension, de syncope, d’accident vasculaire cérébral, d’hyperkaliémie et de détérioration de la fonction rénale, y compris l’insuffisance rénale, chez les patients atteints de diabète (de type 1 ou de type 2) et/ou d’insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2). Par conséquent, l’emploi de DIOVAN en association avec des médicaments contenant de l’aliskirène est contre-indiqué chez ces patients. L’administration concomitante d’ARA, y compris DIOVAN, avec d’autres agents qui bloquent le SRA, tels que les IECA ou les médicaments contenant de l’aliskirène, n’est pas recommandée, étant donné que le risque de résultats défavorables ne peut être exclu chez ces patients.
Conduite d’un véhicule et utilisation de machinerie
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Hépatique/biliaire/pancréatique
Les patients atteints d’une hépatopathie chronique légère ou modérée présentent, en moyenne, une exposition 2 fois plus élevée au valsartan que les volontaires sains, tel que démontré par la mesure de l’ASC et de la Cmax. Par conséquent, la prudence est de mise lorsqu’on administre DIOVAN à ces patients (voir 10.3 Pharmacocinétique).
Rénal
L’inhibition du système rénine-angiotensine-aldostérone a donné lieu à des altérations de la fonction rénale chez les sujets qui y étaient prédisposés. Chez les patients dont la fonction rénale dépend de l’activité du système rénine-angiotensine-aldostérone, notamment ceux qui souffrent d’une sténose artérielle rénale bilatérale ou unilatérale (un seul rein) ou qui sont atteints d’insuffisance cardiaque congestive grave, le traitement à l’aide d’agents connus pour inhiber ce système a été associé à une oligurie, à une azotémie progressive et, dans de rares cas, à une insuffisance rénale aiguë ou à la mort. L’emploi concomitant de diurétiques peut accroître le risque chez les patients prédisposés.
Suite à un infarctus du myocarde, un dysfonctionnement rénal majeur a été observé plus fréquemment chez les patients recevant la monothérapie par le valsartan que la monothérapie par le captopril (voir 8 EFFETS INDÉSIRABLES – Après un infarctus du myocarde). On ne connaît pas le rôle que pourrait jouer l’abaissement modestement supérieur de la tension artérielle par le valsartan en comparaison du captopril en monothérapie.
On a également observé une fréquence plus élevée d’hyperkaliémie d’importance clinique chez les patients traités par le valsartan (voir 8 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives). Les patients ayant été exposés à des diurétiques épargneurs de potassium et/ou à des suppléments de potassium étaient plus susceptibles de présenter une hyperkaliémie. Par conséquent, l’emploi de ces agents devrait être soigneusement surveillé ou évité (voir 9 INTERACTIONS MÉDICAMENTEUSES – Agents augmentant le taux de potassium sérique).
Certains patients atteints d’insuffisance cardiaque ont présenté une élévation des taux de BUN (azote uréique du sang), de créatinine sérique et de potassium. Ces effets sont plus susceptibles de survenir chez les patients atteints d’une insuffisance rénale préexistante. Il peut être nécessaire de réduire la dose et/ou de mettre fin à l’administration de DIOVAN. Dans le cadre de l’étude Val-HeFT (Valsartan in Heart Failure Trial), au cours de laquelle 93 % des patients prenaient des IECA en concomitance, la fréquence d’abandon du traitement en raison d’élévation des taux de créatinine ou de potassium a été de 1,0 % dans le groupe valsartan comparativement à 0,2 % dans le groupe placebo.
L’emploi du valsartan devrait s’accompagner d’une évaluation appropriée de la fonction rénale.
L’emploi d’ARA – y compris DIOVAN – ou d’IECA avec des médicaments contenant de l’aliskirène est contre-indiqué chez les patients atteints d’insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament, Double blocage du système rénine-angiotensine [SRA] par les ARA, les IECA ou les médicaments contenant de l’aliskirène).
7.1 Populations particulières
7.1.1 Femmes enceintes
Administrés aux femmes enceintes, les médicaments qui agissent directement sur le système rénine-angiotensine-aldostérone (SRAA) peuvent provoquer une morbidité et une mortalité fœtales et néonatales. En cas de grossesse, le traitement par DIOVAN doit être interrompu le plus tôt possible.
L’emploi d’un antagoniste des récepteurs de l’angiotensine au cours de la grossesse n’est pas recommandé. Les données épidémiologiques sur le risque de tératogénicité consécutif à l’exposition à un inhibiteur de l'enzyme de conversion de l'angiotensine (autre classe de médicaments agissant sur le SRAA) durant le premier trimestre de la grossesse ne sont pas concluantes. Cependant, la possibilité d’une légère augmentation du risque ne peut être écartée. À la lumière des données dont on dispose, un risque semblable pourrait exister avec les antagonistes des récepteurs de l’angiotensine. Chez les patientes qui tentent de concevoir, il faut remplacer l’antagoniste des récepteurs de l’angiotensine par un autre antihypertenseur dont l’innocuité durant la grossesse est établie. Dès qu’une grossesse est déclarée, il faut interrompre l’administration de l’antagoniste des récepteurs de l’angiotensine II et, s’il y a lieu, instaurer un autre traitement.
L’emploi d’antagonistes des récepteurs de l’angiotensine durant les deuxième et troisième trimestres de la grossesse entraîne des effets toxiques chez le fœtus (diminution de la fonction rénale, oligoamnios, retard de l’ossification crânienne) et le nouveau-né (insuffisance rénale, hypotension, hyperkaliémie).
Des cas d’avortement spontané, d’oligoamnios et de dysfonctionnement rénal chez le nouveau-né ont été signalés après que des femmes enceintes aient pris du valsartan par inadvertance.
On doit observer de près les nourrissons exposés in utero à un antagoniste des récepteurs AT1 de l’angiotensine II afin de déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. En cas d’oligurie, il faut veiller à maintenir une tension artérielle et une perfusion rénale adéquates. Une transfusion d’échange peut être nécessaire afin de contrer l’hypotension ou de pallier l’insuffisance rénale; cependant, d’après le peu d’expérience dont on dispose, ces interventions ne semblent pas se traduire par des bienfaits cliniques importants. La dialyse n’élimine pas le valsartan du plasma.
Données chez l’animal : Aucun effet tératogène n’a été observé par suite de l’administration orale de valsartan à des doses pouvant atteindre 600 mg/kg/jour chez des rates et des souris en gestation, et 10 mg/kg/jour chez des lapines gestantes. Cela dit, des études chez le rat traité oralement par le valsartan à des doses toxiques pour la femelle gravide (réduction du gain pondéral et de l’apport alimentaire), soit de 600 mg/kg/jour durant l’organogenèse ou à la fin de la gestation ou encore au cours de la période de lactation, ont révélé une diminution significative du poids du fœtus, du poids à la naissance et du taux de survie néonatale, de même qu’un léger retard sur le plan du développement. Chez le lapin, une fœtotoxicité associée à une toxicité maternelle (mortalité) a été observée à des doses de 5 et de 10 mg/kg/jour.
7.1.2 Femmes qui allaitent
On ignore si le valsartan passe dans le lait maternel, mais il se retrouve en quantité importante dans le lait des rates. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel humain et qu’il peut y avoir un risque pour le nourrisson, il faut cesser soit l’allaitement, soit la prise du médicament, en tenant compte de l’importance du traitement pour la mère.
7.1.3 Enfants (< 18 ans)
On n'a pas établi l'innocuité et l’efficacité de DIOVAN chez les enfants et les adolescents (avant l’âge de 18 ans).
7.1.4 Personnes âgées (> 65 ans)
Dans le cadre des essais cliniques contrôlés, aucune différence liée à l’âge n’a été observée au chapitre des événements indésirables, mais on ne peut écarter une sensibilité accrue chez certains sujets plus âgés.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Hypertension
L’innocuité de DIOVAN a été évaluée chez plus de 4300 patients hypertendus, dont plus de 600 ont été traités pendant plus de 6 mois, et au-delà de 330, pendant plus de 1 an. De ces patients, 3634 ont reçu du valsartan en monothérapie dans le cadre d’essais cliniques contrôlés.
Au cours d’essais cliniques contrôlés, 3,1 % des patients traités par DIOVAN utilisé seul et 4 % des sujets ayant reçu un placebo ont cessé le traitement en raison d’événements indésirables.
Dans le cadre d’essais cliniques contrôlés, on a signalé à de rares occasions les réactions indésirables suivantes, susceptibles d’avoir de graves conséquences : syncope et hypotension.
Les données du tableau qui suit reposent sur des essais contrôlés menés à double insu chez des patients traités par DIOVAN en monothérapie à des doses variant de 80 à 160 mg/jour. Le tableau fait état de tous les événements indésirables dont l’incidence était de 1 % ou plus au sein du groupe de sujets traités par DIOVAN, indépendamment du lien avec le médicament à l’étude. Comme l’incidence des événements indésirables ne semblait pas liée à la dose, on les a regroupés sans égard à cette dernière.
Tableau 2 - Hypertension : Effets indésirables survenus lors d’études contrôlées menées à double insu chez des patients traités par DIOVAN en monothérapie à des doses allant de 80 à 160 mg/jour
| DIOVAN | Placebo | |||||
| n = 2827 | n = 1007 | |||||
| % | % | |||||
| Système nerveux central | ||||||
| Céphalées | 8,5 | 13,6 | ||||
| Étourdissements | 2,8 | 3,9 | ||||
| Appareil respiratoire | ||||||
| Infection des voies respiratoires supérieures | 2,9 | 2,3 | ||||
| Toux | 2,7 | 1,3 | ||||
| Rhinite | 1,8 | 2,0 | ||||
| Sinusite | 1,5 | 1,7 | ||||
| Pharyngite | 1,3 | 0,7 | ||||
| Bronchite | 1,1 | 1,3 | ||||
| Appareil digestif | ||||||
| Diarrhée | 2,5 | 1,6 | ||||
| Douleurs abdominales | 1,3 | 0,9 | ||||
| Nausées | 1,5 | 2,2 | ||||
| Dyspepsie | 1,1 | 1,8 | ||||
| Appareil locomoteur | ||||||
| Arthralgie | 1,3 | 0,9 | ||||
| Douleurs lombaires | 2,2 | 1,5 | ||||
| Réactions générales | ||||||
| Fatigue | 1,9 | 1,3 | ||||
| Autres | ||||||
| Infection virale | 3,1 | 2,6 | ||||
Lors d’une étude réalisée auprès de patients traités par DIOVAN à des doses initiales variant de 20 à 320 mg, une fréquence accrue d’étourdissements a été observée pour la dose de 320 mg (9 %) comparativement à celles de 20 à 160 mg (de 2 à 4 %). Au cours d’une autre étude où les patients ont reçu DIOVAN à 320 mg au terme d’une augmentation de la posologie, la fréquence des étourdissements a été comparable à celle qu’on a observée à la dose de 160 mg (1 %).
Au cours des essais cliniques contrôlés à double insu, les événements indésirables suivants ont été signalés, à une fréquence de moins de 1 %, chez les patients prenant DIOVAN, sans égard au lien avec le médicament : troubles orthostatiques, douleur thoracique, palpitations, myalgie, asthénie, somnolence, vertige, impuissance, épistaxis, alvéolite fibrosante (1 cas), réactions allergiques, urticaire, prurit et éruptions cutanées.
Après un infarctus du myocarde
Le tableau ci-après expose la fréquence de certains événements indésirables graves (égale ou supérieure à 0,4 % dans l’un ou l’autre des groupes de traitement) pour les groupes valsartan, valsartan + captopril et captopril d’une vaste étude menée à double insu après répartition aléatoire. Les effets indésirables graves reliés à la maladie étudiée ne sont pas inclus dans ce tableau.
Tableau 3 - Après un infarctus du myocarde : Effets indésirables graves sélectionnés par groupe de traitement (population étudiée aux fins de l’innocuité)
| Valsartan | Valsartan + | Captopril | |||||||
| Captopril | |||||||||
| N = 4885 | N = 4862 | N = 4879 | |||||||
| (%) | (%) | (%) | |||||||
Hypotension1 2,8 3,3 2,0
Syncope 0,7 0,6 0,6
Étourdissements 0,4 0,4 0,3
Causes rénales2 3,1 3,0 2,0
Hyperkaliémie 0,4 0,6 0,4
Fibrillation auriculaire 1,0 0,7 0,8
Toux 0,3 0,5 0,4
Perturbations gustatives3 0,1 0,4 0,3
- 1. Ce terme comprend les effets indésirables graves reliés à l’hypotension ou à l’hypotension orthostatique.
- 2. Ce terme comprend les effets indésirables graves reliés à l’insuffisance rénale aiguë, à l’insuffisance rénale chronique ou à l’augmentation de la créatinine sérique.
- 3. Ce terme comprend l’agueusie, la dysgueusie et l’hypogueusie.
Un dysfonctionnement rénal majeur a été observé chez 3,8 %, 3,7 % et 2,6 % des patients faisant respectivement partie des groupes valsartan, valsartan + captopril et captopril. Le dysfonctionnement rénal majeur a été défini comme étant la mort attribuable à une cause rénale, une manifestation indésirable grave évoquant une insuffisance rénale ou l’interruption temporaire ou définitive du traitement par le médicament à l’étude en raison d’une cause rénale.
Insuffisance cardiaque
Le profil d’effets indésirables du valsartan chez les patients atteints d’insuffisance cardiaque a concordé avec la pharmacologie du médicament et l’état de santé des patients, aux doses utilisées dans le cadre de l’étude Val-HeFT.
8.4 Résultats de laboratoire anormaux : données hématologiques, biochimiques et autres données quantitatives
Conclusions de l’essai clinique
À moins d’indication contraire, les résultats présentés ci-dessous proviennent d’études menées dans l’hypertension.
Hyperkaliémie : Chez les patients hypertendus, une augmentation de plus de 20 % du potassium sérique a été observée chez 5 % des patients traités par le valsartan, comparativement à 3 % des patients ayant reçu le placebo. L’hyperkaliémie en tant qu’événement indésirable est survenue chez 2,3 %, 2,4 % et 1,5 % des patients ayant subi un infarctus du myocarde et qui ont été traités par le valsartan, par l’association de valsartan et de captopril et par le captopril, respectivement. Chez les patients atteints d’insuffisance cardiaque, une augmentation de plus de 20 % du potassium sérique a été observée chez 10 % des patients traités par le valsartan, comparativement à 5,1 % des patients ayant reçu le placebo.
Créatinine : Dans le cadre d’essais cliniques contrôlés réalisés chez des patients hypertendus, une faible augmentation de la créatinine a été observée chez 1,1 % des patients traités par le valsartan et chez 0,8 % des patients ayant reçu le placebo. En ce qui a trait aux patients ayant subi un infarctus du myocarde, une créatininémie 2 fois plus élevée a été observée chez 4,2 % des patients traités par le valsartan, 4,8 % des patients traités par l’association de valsartan et de captopril et 3,4 % des patients traités par le captopril. Chez les patients atteints d’insuffisance cardiaque, une augmentation de plus de 50 % du taux de créatinine sérique a été observée chez 3,9 % des patients traités par le valsartan, comparativement à 0,9 % des patients ayant reçu le placebo.
Azote uréique du sang (BUN) : Dans le cadre d’essais cliniques portant sur l’insuffisance cardiaque, une augmentation de plus de 50 % des taux de BUN a été observée chez 16,6 % des patients traités par le valsartan, comparativement à 6,3 % des patients ayant reçu le placebo.
Hémoglobine et hématocrite : Au cours d’essais cliniques contrôlés, une diminution de plus de 20 % de l’hémoglobine et de l’hématocrite a été observée chez 0,4 % et 0,8 % respectivement des patients traités par le valsartan, comparativement à 0,1 % et 0,1 % des patients ayant reçu le placebo. Un patient recevant le valsartan a dû interrompre le traitement en raison d’une anémie microcytaire.
Acide urique : Lors d’essais cliniques contrôlés par placebo, on a observé une augmentation des concentrations d’acide urique (valeurs de départ comparées aux résultats des dernières épreuves de laboratoire) chez 2,6 % des patients ayant reçu le valsartan en monothérapie, chez 8,2 % des sujets ayant reçu conjointement du valsartan et de l’hydrochlorothiazide, chez 6 % des sujets ayant reçu de l’hydrochlorothiazide seulement et chez 2,3 % des patients ayant reçu un placebo.
Neutropénie : Des cas de neutropénie ont été signalés chez 1,9 % des patients traités par le valsartan et 0,8 % des patients ayant reçu le placebo.
Les essais cliniques contrôlés ont révélé la présence d’une thrombocytopénie chez 0,1 % des patients.
Conclusions après la mise sur le marché
Les données de pharmacovigilance ont fait état des autres réactions indésirables suivantes : anaphylaxie (très rare), œdème de Quincke (avec enflure de la face, des lèvres ou de la langue), dermatite bulleuse (fréquence inconnue), insuffisance rénale (très rare), photosensibilité, augmentation de la tension artérielle et altération du goût.
Les effets indésirables graves suivants, sans égard à la causalité et de fréquence inconnue, ont été signalés lors des essais cliniques ou après la commercialisation du produit : érythrodermie bulleuse avec épidermolyse, syndrome de Stevens-Johnson, érythème polymorphe, toxidermie, nécrose cutanée, éruption cutanée avec desquamation, pemphigus et pemphigoïde.
Des cas de douleur musculaire, de faiblesse musculaire, de myosite et de rhabdomyolyse ont été rapportés chez des patients recevant des antagonistes du récepteur de l’angiotensine II.
Les autres effets indésirables suivants, de fréquence inconnue, ont été signalés lors des essais cliniques ou après la commercialisation du produit : réactions d’hypersensibilité se manifestant notamment par une maladie sérique, une vascularite, de l’insomnie ou une perte de libido.
Trouble hépatobiliaire : Une élévation des paramètres de la fonction hépatique (augmentation de la concentration d’enzymes hépatiques), y compris de la bilirubinémie, a été observée.
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
L’emploi concomitant d’antagonistes des récepteurs de l’angiotensine (ARA) – y compris DIOVAN – ou d’inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA) avec des médicaments contenant de l’aliskirène chez des patients atteints de diabète (de type 1 ou de type 2) ou d’insuffisance rénale modérée ou grave (DFG < 60 mL/min/1,73 m2) est contre-indiqué (voir 2 CONTRE-INDICATIONS et 9.4 Interactions médicament-médicament – Double blocage du système rénine-angiotensine (SRA) par les ARA, les IECA ou les médicaments contenant de l’aliskirène).
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 4 Interactions médicament-médicament établies ou possibles
| Médicament | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
Agents augmentant le taux de potassium sérique
| T | L’emploi concomitant peut avoir pour effet d’augmenter le taux de potassium sérique. | Comme DIOVAN diminue la production d’aldostérone, l’emploi concomitant de diurétiques d’épargne potassique ou de suppléments de potassium n’est indiqué que dans les cas d’hypokaliémie avérée, et nécessite des dosages fréquents du potassium sérique. Il faut aussi user de prudence avec les succédanés de sel contenant du potassium. | ||
| Médicament | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
| Diurétiques | T | Les patients qui prennent des diurétiques, et plus particulièrement ceux qui en prennent depuis peu, peuvent ressentir, à l’occasion, une baisse excessive de la tension artérielle après l’instauration du traitement par DIOVAN. | On peut réduire les risques d’hypotension symptomatique associés à DIOVAN en interrompant la prise du diurétique avant le début du traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Cardiovasculaire – Hypotension). Aucune interaction médicamenteuse significative sur le plan clinique n’a été observée avec les diurétiques thiazidiques. | ||
| Digoxine | EC | L’administration concomitante d’une dose unique de digoxine et d’une dose unique de valsartan n’a pas provoqué d’interaction médicamenteuse significative sur le plan clinique. On ne dispose pas de données à l’état d’équilibre. | |||
Double blocage du système rénine- angiotensine (SRA) par les ARA, les IECA ou les médicaments contenant de l’aliskirène | EC | Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Double blocage du système rénine angiotensine (SRA). | |||
| Médicament | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
| Lithium et sels de lithium | EC, C | Une augmentation réversible des concentrations sériques et de la toxicité du lithium a été signalée lors de l’emploi concomitant d’inhibiteurs de l’ECA ou d’antagonistes des récepteurs de l’angiotensine II, y compris DIOVAN. Si l'on emploie également un diurétique, les risques de toxicité attribuables au lithium pourraient être accrus avec DIOVAN. Comme c’est le cas avec d’autres médicaments qui favorisent l’élimination du sodium, il se peut que la clairance du lithium soit réduite. | Il est recommandé de surveiller étroitement les concentrations sériques de lithium en cas d’administration concomitante de ces agents. | ||
| Médicament | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
Anti-inflammatoires non stéroïdiens (AINS), y compris inhibiteurs sélectifs de la cyclo-oxygénase-2 (inhibiteurs de la COX- 2) | EC | L’administration concomitante d’antagonistes des récepteurs de l’angiotensine II et d’AINS peut se traduire par une atténuation de l’effet antihypertenseur. De plus, chez les patients âgés, hypovolémiques (p. ex., ceux qui suivent un traitement par des diurétiques) ou dont la fonction rénale est atteinte, l’administration concomitante d’antagonistes des récepteurs de l’angiotensine II et d’AINS peut accroître le risque de détérioration de la fonction rénale, au point d’entraîner une insuffisance rénale aiguë dans certains cas. | Il faut surveiller la fonction rénale lors de l’amorce ou de la modification du traitement, de même qu’à intervalles ponctuels, chez les patients qui prennent des AINS pendant un traitement par le valsartan. | ||
| Médicament | Source | Effet | Commentaire clinique | ||
| de | |||||
| preuve | |||||
Transporteurs OATP1B1 et/ou MRP2 | T | Les résultats d’une étude in vitro réalisée sur des échantillons de tissu hépatique humain montrent que le valsartan est un substrat des transporteurs OATP1B1 et MRP2 assurant respectivement la capture et l’efflux hépatiques des médicaments. L’administration concomitante d’inhibiteurs du transporteur de capture (rifampine, cyclosporine) ou d’efflux (ritonavir) risque d’accroître l’exposition générale au valsartan. | Surveiller la tension artérielle comme d’habitude. | ||
| Warfarine | EC | L’administration concomitante de valsartan et de warfarine pendant 3 jours n’a pas eu d’effet sur la biodisponibilité du valsartan ni sur le temps de céphaline activé, mais s’est traduite par une augmentation de 12 % du temps de prothrombine. | |||
Légende : C = étude de cas; EC = essai clinique; T = théorique.
9.5 Interactions médicament-aliment
Voir 10.3 Pharmacocinétique – Absorption
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
DIOVAN (valsartan) est un antagoniste des récepteurs AT1 de l’angiotensine II actif sous forme orale.
Le valsartan agit de façon sélective sur le récepteur de type AT1, qui assure la médiation des actions cardiovasculaires connues de l’angiotensine II, principale hormone vasoactive du système rénine-angiotensine. Le récepteur de type AT2, présent dans les tissus du cerveau, de l’endomètre, du myomètre ainsi que dans les tissus des reins et des glandes surrénales chez le fœtus, ne semble pas intervenir dans l’homéostasie cardiovasculaire, selon les connaissances actuelles. Le valsartan ne démontre aucune activité agoniste partielle sur le récepteur AT1 et n’exerce pour ainsi dire aucune activité sur le récepteur AT2. Le valsartan ne se lie pas à d’autres récepteurs hormonaux ni aux canaux ioniques connus pour jouer un rôle important dans la régulation cardiovasculaire, non plus qu’il ne les bloque. Le principal métabolite du valsartan, le valeryl 4-hydroxy valsartan, est essentiellement inactif.
L’angiotensine II exerce une vaste gamme d’effets physiologiques. Nombre de ces effets participent directement ou indirectement à la régulation de la tension artérielle. Puissant vasoconstricteur, l’angiotensine II provoque une réponse vasopressive directe. De plus, elle favorise la rétention sodique et la sécrétion d’aldostérone.
Le blocage des récepteurs AT1 de l’angiotensine II double sinon triple les concentrations plasmatiques de rénine et d’angiotensine II chez les patients hypertendus. On ne connaît pas les effets à long terme d’une stimulation accrue des récepteurs AT2 par l’angiotensine II.
Le valsartan n’inhibe pas l’enzyme de conversion de l’angiotensine (ECA), également appelée kinase II, qui assure la transformation de l’angiotensine I en angiotensine II, ainsi que la dégradation de la bradykinine.
L’administration de valsartan aux patients présentant un diabète de type II et une microalbuminurie a entraîné une réduction significative de l'excrétion urinaire d'albumine.
10.2 Pharmacodynamie
Le valsartan inhibe l’effet vasopresseur de l’angiotensine II administrée en perfusion. À une dose orale de 80 mg, l’inhibition maximale est d’environ 80 % et l’effet inhibiteur persiste pendant 24 heures dans une proportion d’environ 30 %.
Après l’administration orale d’une dose unique, le délai d’action du valsartan est d’environ 2 heures, l’activité antihypertensive de cet agent atteignant son maximum en 4 à 6 heures chez la plupart des patients.
L’effet antihypertensif du valsartan dure 24 heures. Le ratio de l’effet minimal par rapport à l’effet maximal varie de 0,54 à 0,76. DIOVAN abaisse la tension artérielle des patients hypertendus sans modifier leur pouls.
Après l’administration de doses répétées, la réduction maximale de la tension artérielle est généralement atteinte en 4 semaines, quelle que soit la dose, et persiste durant un traitement à long terme. L’ajout d’hydrochlorothiazide procure une réduction additionnelle.
L’interruption soudaine du traitement par le valsartan ne semble pas provoquer d’effet de rebond.
Bien que les données disponibles à ce jour indiquent que le profil pharmacodynamique du valsartan est le même chez les patients hypertendus de race noire et de race blanche, il n’en demeure pas moins que les antihypertenseurs agissant sur le système rénine-angiotensine, notamment les inhibiteurs de l’ECA et les antagonistes des récepteurs AT1 de l’angiotensine II, se révèlent en général moins efficaces chez les hypertendus présentant de faibles concentrations de rénine (fait courant dans la population noire). La prudence est donc de mise.
10.3 Pharmacocinétique
Étant donné que le profil pharmacocinétique du valsartan est linéaire à des doses variant de 80 à 320 mg, on n’observe pas d’accumulation notable du valsartan dans le plasma par suite de l’administration répétée de cet agent.
Les comprimés et gélules DIOVAN se sont révélés bioéquivalents au cours d’une étude croisée avec répartition aléatoire, prévoyant deux traitements, à trois périodes, avec mesure répétée, menée chez 40 volontaires sains et visant à comparer le comprimé dosé à 320 mg à deux gélules dosées à 160 mg. Les valeurs médianes du tmax étaient semblables et les valeurs moyennes de la Cmax étaient presque identiques (2,75 h par rapport à 3,0 h et 6,162 mg/dL par rapport à 6,164 mg/dL, respectivement pour le comprimé et la gélule). L’ASC00→∞ était de 42,68 h•mg/L pour le comprimé et de 39,829 h•mg/L pour la gélule.
Absorption
Les concentrations plasmatiques maximales de valsartan sont atteintes dans les 2 à 4 heures qui suivent l’administration orale du médicament en monothérapie. La biodisponibilité absolue moyenne du valsartan est d’environ 23 %, mais elle varie largement. La prise de DIOVAN avec de la nourriture réduit l’aire sous la courbe (ASC) des concentrations plasmatiques de valsartan de 48 %. Cependant, après environ 8 heures, les concentrations plasmatiques de valsartan sont similaires, que le patient ait été à jeun ou non. Ces données relatives à l’effet des aliments ont été obtenues avec la présentation de DIOVAN en gélules. On n’a pas établi jusqu’ici l’effet des aliments associé à la présentation de DIOVAN en comprimés.
Distribution
Le valsartan se lie aux protéines sériques, principalement à l’albumine, dans des proportions variant de 94 à 97 %. Après administration intraveineuse, le volume de distribution du valsartan à l’état d’équilibre est d’environ 17 L, ce qui veut dire que la répartition du valsartan dans les tissus n’est pas très étendue.
Métabolisme
Le valsartan ne subit pas de biotransformation importante : seulement environ 20 % de la dose est récupérée sous forme de métabolites. Un métabolite de type hydroxy a été détecté dans le plasma à de faibles concentrations (moins de 10 % de la valeur de l’ASC du valsartan). Ce métabolite est considéré inactif sur le plan pharmacologique. Le système du cytochrome P450 ne semble pas intervenir dans la biotransformation du valsartan. L’enzyme ou les enzymes responsables du métabolisme du valsartan n’ont pas été identifiées.
Élimination
Par suite d’une administration intraveineuse, le valsartan présente un profil cinétique d’élimination bi-exponentiel (t½α < 1 heure et t½β de 5 à 9 heures). À la suite de l’administration d’une solution orale de valsartan marqué au 14C, 83 % du valsartan absorbé est essentiellement excrété dans les fèces et 13 %, dans l’urine, principalement sous forme inchangée. Après administration intraveineuse, la clairance plasmatique du valsartan s’établit à environ 2 L/h. Le valsartan a une demi-vie de 6 heures.
Populations et états pathologiques particuliers
- Enfants : L’innocuité et l’efficacité de DIOVAN chez les enfants et les adolescents (âgés de moins de 18 ans) n’ont pas été établies.
- Personnes âgées : Chez les sujets âgés, l’exposition au valsartan (mesurée d’après l’ASC et la Cmax) est environ 50 % plus grande et la demi-vie, plus longue, que chez les sujets plus jeunes. Cependant, cette différence ne s’est pas révélée significative sur le plan clinique.
- Sexe : Les concentrations plasmatiques sont similaires chez l’homme et la femme.
- Insuffisance hépatique : Chez les patients atteints d’une hépatopathie chronique légère ou modérée, l’exposition au valsartan (mesurée d’après l’ASC et la concentration maximale [Cmax]) est en moyenne deux fois plus élevée que chez les volontaires sains (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 4 POSOLOGIE ET ADMINISTRATION).
- Insuffisance rénale : La clairance rénale ne représente que 30 % de la clairance plasmatique totale. Il ne semble pas y avoir de corrélation entre la fonction rénale et l’exposition au valsartan, d’après l’ASC et la Cmax, chez les patients atteints à divers degrés d’un dysfonctionnement rénal. Chez les patients souffrant d’insuffisance rénale qui subissent une hémodialyse, les données limitées dont on dispose révèlent que l’exposition au valsartan est comparable à celle que l’on observe chez les patients dont la clairance de la créatinine est supérieure à 10 mL/min.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Garder à une température variant de 15 à 30 ºC, à l'abri de l'humidité et de la chaleur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Valsartan
Nom chimique : Acide (S)-3-méthyl-2((pentanoyl)(4-(2-1H-tétrazol-5 yl)phényl)benzyl)amino) = butanoïque
Formule moléculaire : C24H29N5O3
Masse moléculaire : 435,5
Formule de structure :
Propriétés
physicochimiques :
Description : Le valsartan se présente sous forme de fine poudre blanche ou blanchâtre, pratiquement inodore.
Solubilité :
| Solvant | Temp. | pH | Solubilité | ||||||
| (ºC) | résultant | (g/L) | |||||||
eau eau acide chlorhydrique 0,1 N | 25 37 22 | 3,8 3,8 1,12 | 0,18 0,21 0,084 | ||||||
N COOH O
N
N
N NH
acide chlorhydrique 0,01 N tampon phosphate 0,067 M, pH = 5,2 tampon phosphate 0,067 M, pH = 8,0 chloroforme éthanol à 96 % méthanol p.a. | 37 22 22 27 26 26 | 1,0 4,41 5,29 - - - | 0,10 0,64 16,8 56 - 61 > 300 > 500 |
Point de fusion : entre 105 et 110 ºC avec décomposition
Valeurs de pKa :
| Valeurs de | Solvant | Temp. (ºC) | Affectation | ||
| pKa | |||||
4,73 3,90 | eau eau | 22 22 | groupe tétrazole groupe carboxylique | ||
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Hypertension
Un essai contrôlé d’une durée de 6 semaines a porté sur l’incidence de la toux observée chez des patients hypertendus ayant des antécédents de toux durant un traitement par les inhibiteurs de l’ECA. On a constaté que l’incidence de la toux chez les patients traités à l’aide de DIOVAN (valsartan) était significativement moindre que chez les patients soumis à nouveau à un inhibiteur de l’ECA. Par ailleurs, une analyse globale des résultats d’essais cliniques menés à double insu chez 4565 patients révèle que l’incidence de toux signalée spontanément était de 2,7 % chez les patients traités par DIOVAN à la dose de 80 et de 160 mg (n = 2827), comparativement à 1,3 % chez les patients ayant reçu un placebo (n = 1007). L’incidence de toux associée aux inhibiteurs de l’ECA (n = 731) s’établissait à 12,6 %.
Les effets antihypertensifs de DIOVAN ont été démontrés principalement dans le cadre de 9 études contrôlées par placebo d’une durée de 4 à 12 semaines (dont 1 étude réalisée auprès de patients âgés de plus de 65 ans), durant lesquelles on a administré des doses quotidiennes variant de 10 à 320 mg à des patients présentant au départ une tension artérielle diastolique de 95 à 115 mmHg. Ces études ont permis de comparer les schémas d’administration uniquotidien et biquotidien de DIOVAN à 160 mg par jour, l’effet minimal et l’effet maximal ainsi que la réponse en fonction du sexe, de l’âge et de l’origine ethnique.
L’administration de valsartan à des patients atteints d’hypertension essentielle entraîne une baisse significative de la tension artérielle systolique et diastolique en position assise, en décubitus et en station debout, avec habituellement peu ou pas de variation orthostatique.
Chez la majorité des patients ayant reçu une dose unique par voie orale, l’activité antihypertensive débute environ 2 heures après la prise du médicament, et la baisse maximale de la tension artérielle se manifeste dans les 6 heures qui suivent son administration. L’effet antihypertensif se maintient durant 24 heures après la prise, mais on observe une diminution de l’effet maximal aux doses moins élevées (40 mg), ce qui témoigne vraisemblablement d’une perte d’inhibition de l’angiotensine II. Aux doses plus élevées (160 mg), toutefois, il y a peu de différence entre l’effet minimal et l’effet maximal. Après l’administration de doses répétées, peu importe la posologie, la baisse de tension artérielle atteint un niveau substantiel en 2 semaines, la baisse maximale étant généralement atteinte après 4 semaines. D’après les études de suivi prolongé (non contrôlées par placebo), l’effet du valsartan semble se maintenir jusqu’à 2 ans. L’effet antihypertensif n’est pas influencé par l’âge, le sexe ou l’origine ethnique.
Le retrait soudain du valsartan n’a pas été associé à une hausse rapide de la tension artérielle.
Les 9 études sur le valsartan en monothérapie réunissaient plus de 2800 patients ayant reçu au hasard différentes doses de valsartan et environ 1100 patients ayant reçu un placebo au terme de la répartition aléatoire. Les doses inférieures à 80 mg ne se sont pas différenciées avec constance du placebo aux concentrations minimales, mais les doses de 80, 160 et 320 mg ont entraîné des baisses proportionnelles à la dose de la tension artérielle systolique et diastolique, la différence par rapport au placebo s’établissant à environ 6 à 9/3 à 5 mmHg aux doses de 80 à 160 mg et à 8 à 9/4 à 7 mmHg à la dose de 320 mg. Lors d’une autre étude, les patients ayant reçu après répartition aléatoire le valsartan à raison de 320 mg, 1 fois par jour, ont présenté une diminution de la tension artérielle plus marquée (différence de 2,6/1,2 mmHg, que les patients ayant reçu le valsartan à raison de 160 mg, 1 fois par jour.
Chez les patients n’ayant pas obtenu une réponse adéquate par suite de l’administration du valsartan à 80 mg, 1 fois par jour, on a augmenté la posologie à 160 mg, 1 fois par jour, ou à 80 mg, 2 fois par jour, ce qui a produit une réponse comparable dans les 2 groupes. Durant les études contrôlées, l’effet antihypertensif du valsartan à 80 mg, 1 fois par jour, était semblable à celui de l’énalapril à 20 mg, 1 fois par jour, et à celui du lisinopril à 10 mg, 1 fois par jour.
La fréquence cardiaque des patients traités par le valsartan lors des études contrôlées est demeurée essentiellement inchangée.
Après un infarctus du myocarde
L’essai VALIANT (VALsartan In Acute myocardial iNfarcTion), une étude multinationale contrôlée menée à double insu après répartition aléatoire, réunissait 14 703 patients ayant subi un infarctus aigu du myocarde et présentant des signes ou des symptômes d’insuffisance cardiaque congestive et (ou) l’indication d’un dysfonctionnement ventriculaire gauche systolique (se manifestant par une fraction d’éjection ≤ 40 % à la ventriculographie isotopique ou ≤ 35 % à l’échocardiographie ou à l’angiographie ventriculaire de contraste). L’affectation au hasard des patients dans l’un des 3 groupes de traitement suivants a eu lieu dans les 12 heures à 10 jours ayant suivi l’apparition des symptômes d’infarctus du myocarde : le valsartan (dose initiale de 20 mg, 2 fois par jour, augmentée à la dose la plus élevée pouvant être tolérée par le patient jusqu’à concurrence de 160 mg, 2 fois par jour), le captopril – un inhibiteur de l’ECA - (dose initiale de 6,25 mg, 3 fois par jour, augmentée à la dose la plus élevée pouvant être tolérée par le patient jusqu’à concurrence de 50 mg, 3 fois par jour), ou l’association valsartan-captopril. Dans le groupe recevant le traitement d’association, la dose de valsartan a été augmentée de 20 mg, 2 fois par jour, à la dose la plus élevée pouvant être tolérée par le patient jusqu’à concurrence de 80 mg, 2 fois par jour; le captopril a été administré selon le même schéma que celui qui a été utilisé en monothérapie. La durée moyenne du traitement était de 2 ans. Dans les groupes ayant reçu une monothérapie, la dose quotidienne moyenne de DIOVAN était de 217 mg, et la dose quotidienne moyenne de captopril était de 104 mg. La dose quotidienne moyenne de valsartan et de captopril s’établissait, respectivement, à 103 mg et à 93 mg dans le groupe ayant reçu le traitement d’association. Le traitement administré au départ comprenait l’acide acétylsalicylique (91 %), les bêtabloquants (70 %), les inhibiteurs de l’ECA (40 %), les thrombolytiques (35 %) et les statines (34 %). La population à l’étude était constituée à 69 % d’hommes, à 94 % de sujets de race blanche et à 53 % de personnes de 65 ans ou plus. Le paramètre d’évaluation principal était le délai avant la mortalité toutes causes confondues.
Le pourcentage de mortalité toutes causes confondues était semblable dans l’ensemble des groupes de traitement : valsartan (19,9 %), captopril (19,5 %) et valsartan + captopril (19,3 %). Il est à noter que l’association de valsartan et de captopril n’a pas apporté plus de bienfaits que le traitement par le captopril seul. Le rapport des risques de mortalité toutes causes confondues pour le valsartan par rapport au captopril était de 1,00 (IC à 97,5 %, de 0,90 à 1,11; p = 0,98) et, pour l’association de valsartan et de captopril par rapport au captopril, de 0,98 (IC à 97,5 %, de 0,89 à 1,09; p = 0,73), après ajustement en fonction de l’âge et des antécédents d’IM.
Figure 1
Traduction des éléments du graphique:
Death from Any Cause = Mortalité toutes causes confondues
Probability of Event = Probabilité de la manifestation
Months = Mois
Valsartan and captopril = Valsartan et captopril
Axe vertical : 0,0 0,1 0,2 0,3 0,4
Nombre de patients à risque
Valsartan 4909 4464 4272 4007 2648 1437 357
Valsartan et
captopril 4885 4414 4265 3994 2648 1435 382
Captopril 4909 4428 4241 4018 2635 1432 364
De plus, on n’a noté aucune différence entre les groupes de traitement sur le plan de la mortalité toutes causes confondues ou de la mortalité cardiovasculaire lorsque des bêtabloquants ont été administrés en concomitance avec le valsartan, le captopril ou l’association valsartan-captopril. Peu importe le traitement à l’étude, la mortalité était environ 70 % plus élevée chez les patients n’ayant pas reçu de bêtabloquant, ce qui suggère que les bienfaits connus des bêtabloquants dans cette population se sont maintenus au cours de cet essai. 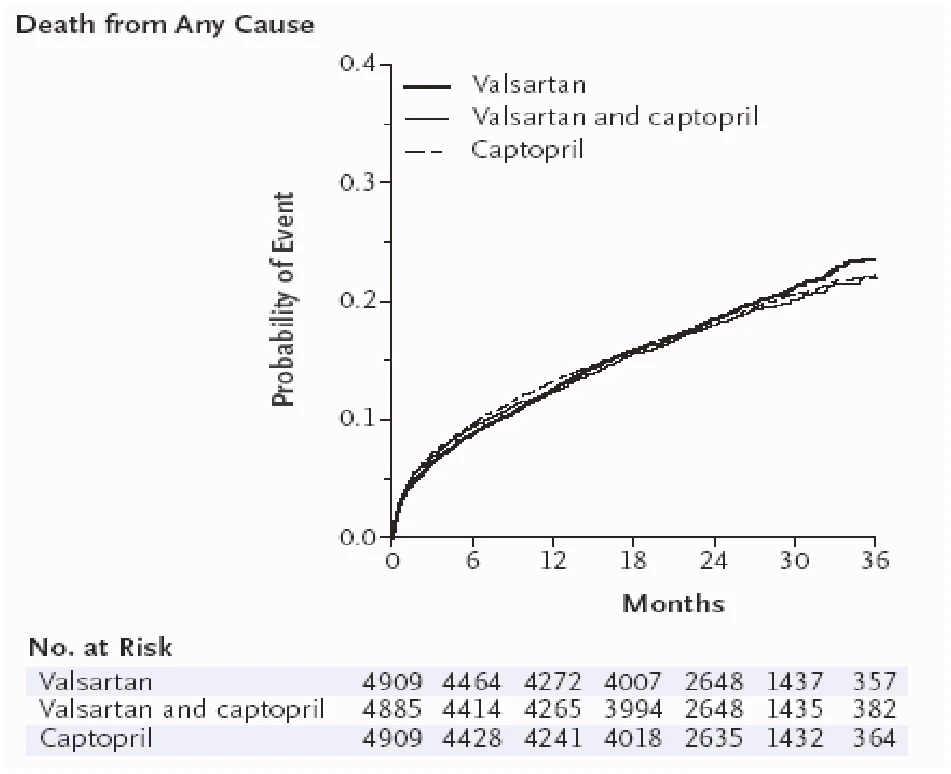
Insuffisance cardiaque
L’étude Val-HeFT (Valsartan in Heart Failure Trial) a été menée chez 5010 patients principalement atteints d’insuffisance cardiaque de classes II (62 %) et III (36 %) selon la NYHA, majoritairement des hommes (80 %), de race blanche (90 %), dont l’insuffisance cardiaque est principalement attribuable à une coronaropathie (57 %) ou d’origine idiopathique (31 %), et dont la fraction d’éjection ventriculaire gauche était inférieure à 40 %. Quarante-sept pour cent des patients étaient âgés de 65 ans ou plus. Les patients ont été répartis de façon aléatoire, à double insu, dans les groupes valsartan à 160 mg (dose cible) ou placebo, administrés 2 fois par jour. Ce traitement à double insu a été administré en plus du traitement jugé adéquat par le médecin traitant : diurétique (86 %), digoxine (67 %), bêtabloquant (35 % : carvédilol, 15% et métoprolol, 12 %) et IECA (93 %). À la fin de l’étude, la tension artérielle était en moyenne de 3/2 mm Hg inférieure dans le groupe valsartan (moyenne de 2 ans). L’essai comportait 2 paramètres d’évaluation principaux : (1) mortalité toutes causes confondues et (2) le paramètre combiné de la mortalité toutes causes confondues et de la morbidité, définie par l’arrêt cardiaque avec réanimation, l’hospitalisation attribuable à l’aggravation de l’insuffisance cardiaque ou l’administration intraveineuse d’inotropes ou de vasodilatateurs durant 4 heures ou plus sans hospitalisation.
La figure 2 et le tableau 5 indiquent qu’aucune différence significative n’a été observée au chapitre de la mortalité (le premier paramètre principal) entre les 2 groupes de patients. En ce qui a trait au second paramètre principal, on a constaté une différence statistiquement significative en faveur du valsartan (voir le tableau 5). Le bienfait prédominant relatif au paramètre combiné a été dû principalement à une fréquence moins élevée d’hospitalisation attribuable à l’aggravation de l’insuffisance cardiaque dans le groupe valsartan comparativement au groupe placebo (p = 0,001).
Figure 2 Analyse Kaplan-Meier de la probabilité de survie#
#Cohn et al., NEJM 2001; 345:1667-75.
Traduction des éléments du graphique:
Y = Probabilité de survie (%)
p = 0,80
X = Mois écoulés depuis la répartition aléatoire 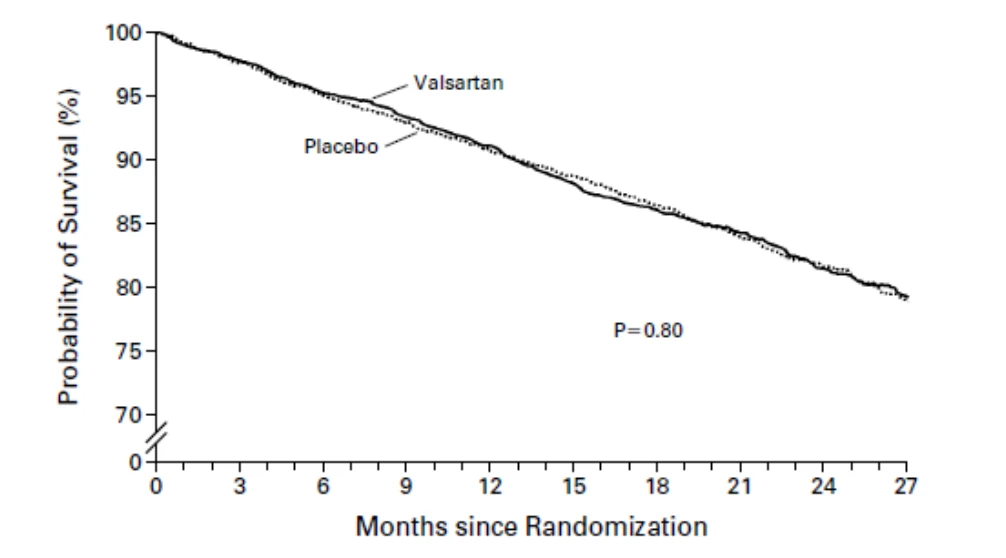
Tableau 5 Incidence et risque relatif de survenue des manifestations composant les paramètres d’évaluation principaux #
Groupe valsartan (N = 2511) | Groupe placebo (N = 2499) | Risque relatif (IC)+ | Valeur de p† | |||
| Manifestation | ||||||
| Nbre de cas avec manifestation (%) | ||||||
Mortalité toutes causes confondues (pendant toute la durée de l’étude) Paramètre combiné Mortalité toutes causes confondues (dès le premier cas) Hospitalisation attribuable à une insuffisance cardiaque Arrêt cardiaque avec réanimation Traitement intraveineux | 495 (19,7) 723 (28,8) 356 (14,2) 346 (13,8) 16 (0,6) 5 (0,2) | 484 (19,4) 801 (32,1) 315 (12,6) 455 (18,2) 26 (1,0) 5 (0,2) | 1,02 (0,88 - 1,18) 0,87 (0,77 - 0,97) | 0,80 0,009 | ||
+ L’intervalle de confiance (IC) à 98 % a été calculé pour le paramètre de mortalité (toutes causes confondues), et l’intervalle de confiance à 97,5 %, pour le paramètre combiné de mortalité et de morbidité. † Les valeurs de p ont été calculées au moyen d’un test de Mantel-Haenzel en fonction du délai de survenue de la première manifestation.
#Cohn et al., NEJM 2001; 345:1667-75.
Les résultats obtenus chez les patients recevant différents traitements de fond sont présentés à la figure 3. Les bienfaits du valsartan étaient plus marqués chez les patients ne recevant pas un IECA ni un bêtabloquant. Cependant, des rapports de risque favorables au placebo ont été observés chez les patients traités par une association triple, soit un bêtabloquant, un IECA et un ARA (antagoniste des récepteurs de l’angiotensine II), le valsartan. Toutefois, ces données ont été obtenues à l’aide d’analyses a posteriori, donc elles peuvent être attribuables au hasard. D’autres études, telles que l’étude VALIANT, dans laquelle le taux de mortalité n’a pas été accru chez ces patients, ont permis d’atténuer les inquiétudes à l’égard de la trithérapie.
Figure 3 Risques relatifs et intervalles de confiance à 95 % pour le paramètre combiné (mortalité toutes causes confondues, arrêt cardiaque avec réanimation, hospitalisation attribuable à l’aggravation de l’insuffisance cardiaque ou traitement intraveineux par des inotropes ou des vasodilatateurs)#
Traduction des éléments de la figure :
Variable Nombre de patients Risque relatif
Paramètre combiné
Inhibiteur de l’ECA +, bêtabloquant –
Inhibiteur de l’ECA +, bêtabloquant +
Inhibiteur de l’ECA -, bêtabloquant –
Inhibiteur de l’ECA -, bêtabloquant +
Mortalité
Inhibiteur de l’ECA +, bêtabloquant –
Inhibiteur de l’ECA +, bêtabloquant +
Inhibiteur de l’ECA -, bêtabloquant –
Inhibiteur de l’ECA -, bêtabloquant +
En faveur du valsartan En faveur du placebo
Selon le traitement de fond administré au départ, calculé en fonction des moyennes d’un modèle de régression de Cox.
ECA signifie enzyme de conversion de l’angiotensine, et le symbole « + », l’utilisation du médicament, et le symbole « - », sa non-utilisation.
#Cohn et al., NEJM 2001; 345:1667-75.
Les résultats obtenus dans un autre sous-groupe de patients non traités par un IECA sont présentés à la figure 4 et au tableau 6. Ces résultats indiquent que le valsartan peut être 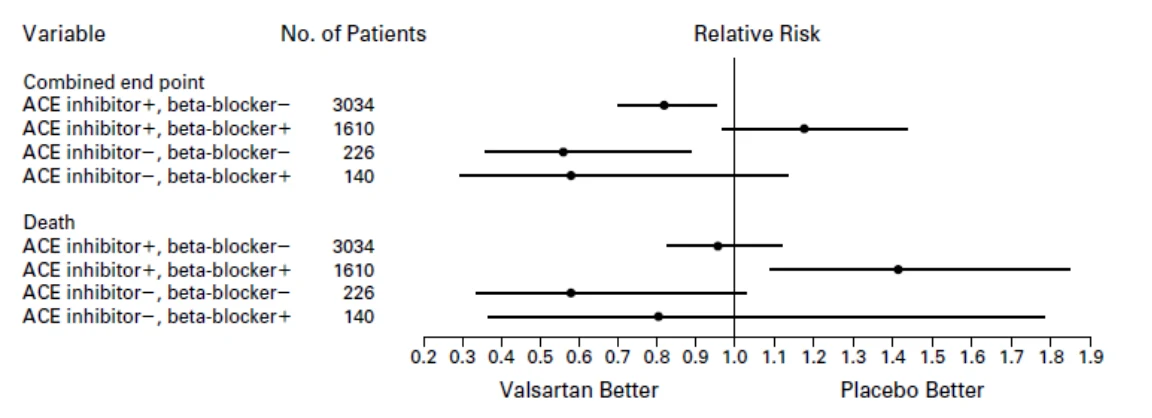 bénéfique aux patients qui ne sont pas traités par un IECA, bien qu’il soit nécessaire d’obtenir des résultats d’essais spécifiquement conçus pour vérifier cette hypothèse.
Figure 4 Courbes de Kaplan-Meier de la mortalité dans les groupes valsartan (ligne pointillée) et placebo (ligne pleine) en l’absence de traitement de fond par un IECA (p = 0,017, par test de Mantel-Haenzel)┼.
Traduction des éléments du graphique:
Y = Proportion de patients ayant survécu (%)
RR = 0,669 (IC à 95 %; 0,424, 1,056)
X = Temps écoulé depuis la répartition aléatoire (mois)
┼Maggioni AP et al. J Am Coll Cardiol 2002; 40:1414-1421.
Tableau 6 : Manifestations cliniques chez les patients non traités par des IECA :
A) Paramètres de mortalité et de morbidité et B) Total des hospitalisations évaluées par l’investigateur┼ 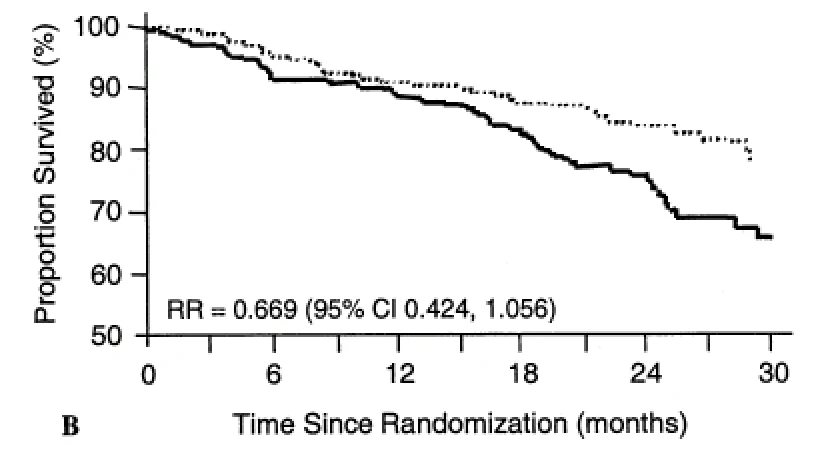
| A | Groupe valsartan (n = 185) | Groupe placebo (n = 181) | RR+ | ||||||
| IC à | Valeur | ||||||||
| 95 %+ | de p† | ||||||||
Paramètres principaux Mortalité toutes causes confondues Mortalité/morbidité Paramètres secondaires de mortalité/morbidité (survenue du premier cas) | 32 (17,3 %) 46 (24,9 %) 29 (15,7 %) | 49 (27,1 %) 77 (42,5 %) 40 (22,1 %) | 0,67 0,56 0,76 | 0,42-1,06 0,39-0,81 0,46-1,24 | 0,017‡ < 0,001‡ 0,074 | ||||
Mortalité d’origine cardiovasculaire Morbidité non mortelle Mort subite avec réanimation Traitement de l’IC Hospitalisation attribuable à l’IC | 24 (13,0 %) 1 (0,5 %) 0 24 (13,0 %) | 49 (27,1 %) 2 (1,1 %) 1 (0,6 %) 48 (26,5 %) | 0,46 0,46 --- 0,47 | 0,28-0,76 0,04-5,25 --- 0,29-0,78 | < 0,001‡ 0,529 --- < 0,001‡ | ||
| B | Valsartan | Placebo | Diff.§ | Diff. (%) | Valeur | ||
| de p¶ | |||||||
Cause d’hospitalisation Toutes causes confondues Attribuable à l’IC Non attribuable à l’IC | 199 51 148 | 262 117 145 |
|
| 0,260 0,010‡ 0,567 | ||
+ Rapport de risque (RR) et IC à 95 % obtenus à l’aide d’un modèle de régression de Cox, ajustés en fonction de la classe de la New York Heart Association (NYHA), de la fraction d’éjection ventriculaire gauche, de l’emploi de bêtabloquants au départ, de l’étiologie et du groupe d’âge.
†D’après des tests de Mantel-Haenzel
‡ Pertinence statistique à p < 0,05
§ Différence (valsartan - placebo); Diff. (%) = 100 x Diff./placebo
¶ Calculé par un test de Cochran-Mantel-Haenzel du nombre d’hospitalisations stratifié selon l’emploi de bêtabloquants et la classe de la NYHA, à l’aide de scores RIDIT modifiés
IC = insuffisance cardiaque
┼Maggioni AP et al. J Am Coll Cardiol 2002; 40:1414-1421.
Tableau 7 Abandons permanents du traitement à l’étude┼
Valsartan (n = 185) | Placebo (n = 181) | Total (n = 366) | ||||
| Valeur | ||||||
| de p+ | ||||||
Effets indésirables Anomalies des épreuves de laboratoire menaçant le pronostic vital Hypotension H Autre Total | 18 (9,7 %) 1 (0,5 %) 1 (0,5 %) 12 (6,5 %) 32 (17,3 %) | 23 (12,7 %) 1 (0,06 %) 1 (0,06 %) 20 (11,1 %) 45 (24,9 %) | 41 (11,2 %) 2 (0,05 %) 2 (0,05 %) 32 (8,7 %) 77 (21,0 %) | 0,367 0,988 0,988 0,122 0,076 | ||
+ Calculé au moyen d’un test du chi carré. H : Tension artérielle systolique en position debout constamment < 80 mm Hg ou symptômes d’hypotension
┼Maggioni AP et al. J Am Coll Cardiol 2002; 40:1414-1421.
Les effets indésirables le plus souvent observés, sans égard à la cause, dans les groupes valsartan et placebo ont été, respectivement, les étourdissements (24 % et 19 %) et l’hypotension (15 % et 6 %). L’augmentation moyenne du taux de créatinine sérique a été significativement plus élevée chez les patients traités par le valsartan (0,18 ± 0,02 vs 0,10 ± 0,02 mg/dL, p = 0,009).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Pharmacodynamie
Les données in vitro appuient les observations suivantes : le valsartan est un antagoniste spécifique du récepteur de sous-type AT1, qui ne réagit pas aux sites d’autres récepteurs et qui possède pour le récepteur AT1 une affinité de degré semblable chez le rat, le marmouset et chez l’être humain, cette affinité étant significativement moins grande chez le chien. Ces observations sont renforcées par des données provenant d’études in vivo et de la littérature médicale. Les études réalisées chez l’animal et l’être humain ne fournissent par ailleurs aucune donnée indiquant que le blocage des récepteurs AT1 par le valsartan et la hausse de l’angiotensine II qui en résulte provoquent des effets arythmogènes.
Chez le rat, la réactivité vasculaire à l’angiotensine II exogène est atténuée par la restriction de sodium et amplifiée en présence d’une charge de sodium. Ces effets sont contraires à ceux démontrés par la zone glomérulée de la corticosurrénale, dont la sensibilité à l’angiotensine II augmente en présence d’une restriction de sodium. Ce phénomène résulte de la modification des taux d’angiotensine II circulante associée à l’altération de l’équilibre sodé. Chez le rat, après un traitement par le valsartan, on observe un taux élevé d’angiotensine II circulante. On peut donc s’attendre à ce qu’il y ait une diminution du nombre de récepteurs disponibles sur la membrane cellulaire, ce qui réduirait l’efficacité du valsartan, mais la densité du récepteur vasculaire et, par conséquent, de la réactivité vasculaire dans le foie n’augmente pas après un traitement de longue durée. Le valsartan ne devrait donc pas produire une internalisation du récepteur de l’angiotensine II ni, de ce fait, une tolérance. Compte tenu de l’augmentation de l’angiotensine II circulante, il est possible que certains effets soient produits par la stimulation du récepteur AT2. On ne connaît pas à l’heure actuelle le rôle de ce récepteur. Comme aucun effet indésirable n’a été relevé lors des études précliniques et cliniques, il n’y a pas lieu de croire à une action orchestrée par le récepteur AT2.
La corrélation qui existe entre les concentrations plasmatiques et la réponse pharmacologique n’est pas très claire. Une observation semblable peut être faite en clinique, où la relation entre les concentrations plasmatiques et la baisse de la tension artérielle demeure incertaine. La variabilité des concentrations plasmatiques est vraisemblablement due à une variabilité de l’absorption, qui est tributaire du pH et qui, par conséquent, donne lieu à une fenêtre d’absorption limitée dans le tube digestif. Néanmoins, le facteur critique de la relation entre les concentrations plasmatiques de médicament et son effet est que, une fois les récepteurs AT1 bloqués, les concentrations plasmatiques à la hausse contribuent très peu à augmenter l’effet. Par conséquent, cette variabilité individuelle est sans importance majeure.
Pharmacocinétique
Les résultats d’études sur l’absorption, la distribution, la biotransformation et l’élimination font état de tendances assez semblables chez le rat, le marmouset et l’être humain, même si le volume de distribution est plus élevé chez les 2 premières espèces. Chez le rat, la distribution est rapide, et le valsartan se retrouve principalement dans le sang, le plasma, le foie, les poumons et le cortex du rein. Chez les 3 espèces, l’étendue de la liaison aux protéines est comprise entre 94 et 97 %, et la biotransformation est peu importante (> 10 %), l’élimination s’effectuant surtout par la bile. La majeure partie de la dose est éliminée en l’espace de 24 heures, et il ne semble pas y avoir d’accumulation à la suite d’administrations répétées. Le valsartan ne traverse pas la barrière hématoencéphalique ni ne se rend jusqu’au fœtus.
Toxicologie générale
Dans le cadre d’études précliniques visant à évaluer l’innocuité du valsartan, l’administration de fortes doses du médicament (de 200 à 600 mg/kg de poids corporel) à des rats a entraîné une réduction des paramètres concernant les globules rouges (numération érythrocytaire, hémoglobine, hématocrite) de même qu’une modification des effets hémodynamiques rénaux (légère élévation des concentrations plasmatiques d’urée, et hyperplasie des tubules rénaux et basophilie chez les mâles). Ces doses (200 et 600 mg/kg/jour) sont environ 6 et 18 fois plus élevées, respectivement, que la dose maximale recommandée chez l’humain, calculée en mg/m2 (supposant une dose orale de 320 mg/jour pour un patient de 60 kg). L’administration de doses comparables à des marmousets a donné lieu à des altérations similaires, mais plus graves, particulièrement au niveau du rein, où les modifications ont évolué vers une néphropathie notamment caractérisée par une élévation des taux d’urée et de créatinine. Une hypertrophie des cellules juxtaglomérulaires a également été constatée chez les deux espèces animales. Tous les changements observés ont été considérés comme étant liés à l’action pharmacologique du valsartan, laquelle a entraîné une hypotension prolongée, surtout chez les marmousets. L’hypertrophie des cellules juxtaglomérulaires ne semble pas être un effet pertinent lorsque le valsartan est administré à des doses thérapeutiques chez l’humain. Dans le cadre d’études portant sur le développement embryofœtal (segment II) des souris, des rats et des lapins, une fœtotoxicité a été observée en association avec une toxicité maternelle chez les rates et l’administration de doses > 200 mg/kg/jour de valsartan, de même qu’à des doses > 10 mg/kg/jour chez le lapin. Lors d’une étude de toxicité sur le développement périnatal et postnatal (segment III), la progéniture de rates traitées à raison de 600 mg/kg au cours du dernier trimestre de gestation et durant la lactation affichait un taux de survie légèrement inférieur ainsi qu’un faible retard de développement (voir 7.1.1 Femmes enceintes). Les principales observations précliniques concernant l’innocuité du valsartan sur les reins et ses effets connexes sont attribuables à l’action pharmacologique du composé. Aucun effet mutagène ni clastogène, ni anomalie de la capacité de reproduction n’a été observé chez le rat; aucune indication de carcinogénicité liée au médicament n’a non plus été relevée chez la souris et le rat.
Toxicité aiguë
| Espèce | Voie | Durée | Dose (mg/kg) | Principales observations | |||
| d’adm. | |||||||
| Rat | Gavage | Aiguë | 100 | Aucun effet indésirable observé | |||
| Rat | Gavage | Aiguë | 1000, 2000 | 2000 mg/kg : diarrhée, présence d’une substance blanche (similaire à la substance utilisée dans le cadre de l’épreuve) dans les fèces. DL50 approx. > 2000 mg/kg | |||
| Marmouset | Gavage | Aiguë | 600, 1000 | Aucun effet à 600 mg/kg 1000 mg/kg : vomissements, présence d’une substance blanche (similaire à la substance utilisée dans le cadre de l’épreuve) dans les vomissures. DL50 approx. > 1000 mg/kg | |||
Toxicité chronique
| Espèce | Voie | Durée | Dose (mg/kg) | Principales observations | |||
| d’adm. | |||||||
| Rat | Gavage | 14 j. | 60, 200, 600 | ↑ de l’urée à 200 et à 600 mg/kg DSEO = 60 mg/kg | |||
| Marmouset | Gavage | 14 j. | 60, 200, 600 | Vomissements et ↑ légère ou modérée de l’urée à 600 mg/kg DSEO = 200 mg/kg | |||
| Rat | I.V. | 14 j. | 10, 30, 100 | Aucun effet indésirable observé DSEIO = 100 mg/kg | |||
| Marmouset | I.V. | 14 j. | 6, 20, 60 | Aucun effet indésirable observé DSEIO = 60 mg/kg | |||
| Rat | Gavage | 91 j. | 60, 200, 600 | 200 et 600 mg/kg : ↑ de l’urée 600 mg/kg : Hyperplasie tubulaire rénale, hypertrophie de l’artériole glomérulaire. Anémie avec réponse régénérative. DSEO = 60 mg/kg | |||
| Marmouset | Gavage | 91 j. | 30, 60, 200, 600 → 400 | ↑ de l’urée et de la créatinine plasmatiques à partir de 200 mg/kg Néphropathie à 200 et à 600 mg/kg ↑ de la phosphatase alcaline à 400 mg/kg Anémie à partir de 200 mg/kg Hypertrophie de l’artériole glomérulaire à 400 mg/kg Hypertrophie du cortex surrénalien à partir de 200 mg/kg chez les femelles Cachexie et 3 décès à 600 mg/kg Un décès à 200 mg/kg et un autre à 400 mg/kg durant la période de rétablissement DSEO = 60 mg/kg |
| Rat | Gavage | 12 m. | 20, 60, 200 | ↑ de l’urée à 60 mg/kg Anémie et hypertrophie artériolaire rénale à 200 mg/kg DSEIO = 20 mg/kg |
| Marmouset | Gavage | 12 m. | 12, 40, 120 | ↑ de l’urée et de la créatinine à 40 mg/kg et à 120 mg/kg DSEIO = 12 mg/kg |
DSEO Dose sans effet observable
DSEIO Dose sans effet indésirable observable
Cancérogénicité
| Souris | Diète | 2 ans | 10, 40, 160 | Hyperplasie de la muqueuse gastrique chez les mâles ↓ du gain pondéral à ≥ 10 mg/kg Aucun effet carcinogène |
| Rat | Diète | 2 ans | 10, 50, 200 | ↓ du gain pondéral, anémie, néphropathie à ≥ 50 mg/kg. ↑ de l’urée et de la créatinine, ↓ des protéines totales et de l’albumine à 200 mg/kg Aucun effet carcinogène |
Génotoxicité
Aucun effet mutagène ni clastogène n’a été associé au composé au cours des épreuves de mutagénicité portant sur un éventail de critères.
In vitro
| Test | Système | µg/mL ou | Commentaires | ||
| *boîte de | |||||
| Pétri | |||||
| Pouvoir mutagène | Bactérie** | *5,0 - 5000,0 | Négatif | ||
| Pouvoir mutagène | Bactérie*** | *5000,0 | Négatif | ||
| Mutation génétique | Cellules de hamsters chinois (V79) | 81,88 - 5550,00 | Négatif | ||
| Aberration chromosomi que | Cellules de hamsters chinois (ovaire) | 81,88 - 1310,00 | Négatif | ||
In vivo
| Test | Système | mg/kg | Commentaires | ||||||||
| Micronoyau | Rat | 781,3 - 3125,0 | Négatif | ||||||||
** S. typhimurium - TA98, TA100, TA1537; E coli - WP2uvrA
*** S. typhimurium - TA98, TA100, TA1535, TA1537; E. coli - WP2uvrA
Toxicologie pour la reproduction et le développement
Segment I
| Espèce | Voie | Durée du | Dose | Principales observations | ||||||
| d’adm. | traitement | (mg/kg) | ||||||||
| Rat | Gavage | M - 90 j. F - des jours 14 à 19 ou 14 à 20+ | 10, 50, 200 | ↓ de l’activité motrice à 200 mg/kg chez les femelles (F) Aucun effet sur la fertilité ni sur la fonction reproductrice des générations F0 et F1 non plus que sur le développement de la génération F1 Aucun effet sur le développement des reins | ||||||
Segment II
| Souris | Gavage | Jours 6 à 15 | 60, 200, 600 | Aucune embryotoxicité, fœtotoxicité ni tératogénicité à 600 mg/kg |
| Rat | Gavage | Jours 6 à 15 | 60, 200, 600 | ↓ du gain pondéral maternel à 200 et à 600 mg/kg et du poids du fœtus à 600 mg/kg Aucune embryotoxicité, fœtotoxicité ni tératogénicité à 600 mg/kg |
| Lapin (établis-sement de la dose) | Breuva ge | Jours 6 à 18 | 2,5, 15, 30, 45, 50, 150 | Pertes des rejetons et décès à 15 mg/kg et plus Une perte de rejeton (1/5) à 2,5 mg/kg |
| Lapin | Gavage | Jours 6 à 18 Jours 7 à 19 | 2, 5, 10 | Incidence accrue de fœtus de petit poids à 5 mg/kg Perte de rejeton et avortement à 5 et à 10 mg/kg Aucune tératogénicité à 10 mg/kg |
Segment III
| Rat | Gavage | Jours 15 à 20 ou 20+ | 60, 200, 600 | Légère réduction du taux de survie postnatal et faible retard de développement dans la génération F1, conjointement avec une réduction du gain pondéral maternel à 600 mg/kg Aucun effet sur le développement des reins |
+ Nombre de jours après la parturition