


Monographie de produit - Dutasteride (Pro Doc)
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Forme pharmaceutique / Teneur | Ingrédients non médicinaux |
| Orale | Capsules de gélatine molle / 0,5 mg | Dioxyde de titane, gélatine, glycérol, hydroxytoluène butylé, monocaprylocaprate de glycérol et oxyde de fer jaune. |
INDICATIONS ET UTILISATION CLINIQUE
Monothérapie : DUTASTERIDE (dutastéride) est indiqué pour le traitement de l’hyperplasie bénigne de la prostate (HBP) symptomatique chez les hommes qui présentent une augmentation du volume de la prostate.
Traitement d’association : DUTASTERIDE (dutastéride), en association avec la tamsulosine (un alphabloquant), est indiqué pour le traitement de l’HBP symptomatique modérée ou grave chez les hommes qui présentent une augmentation du volume de la prostate.
Il a été démontré que DUTASTERIDE, administré seul ou en association avec la tamsulosine (un alphabloquant), réduit la taille de la prostate, améliore le débit urinaire et atténue les symptômes d’HBP.
Il a été démontré que DUTASTERIDE, administré en monothérapie, réduit le risque de rétention urinaire aiguë et la nécessité d’une intervention chirurgicale liée à l’HBP. Le traitement d’association a procuré une réduction statistiquement significative du risque relatif de rétention urinaire aiguë ou d’intervention chirurgicale liée à l’HBP par rapport à la tamsulosine en monothérapie, mais pas par rapport au dutastéride en monothérapie (voir ESSAIS CLINIQUES).
Limites d’utilisation : DUTASTERIDE n’est pas approuvé pour la prévention du cancer de la prostate.
CONTRE-INDICATIONS
DUTASTERIDE est contre-indiqué chez les femmes et les enfants (voir MISES EN GARDE ET PRÉCAUTIONS, Exposition des femmes – risque pour le fœtus de sexe masculin).
DUTASTERIDE est contre-indiqué chez les patients présentant une hypersensibilité connue au dutastéride, à d’autres inhibiteurs de la 5 alpha-réductase ou à l’un des composants de la préparation.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes L’usage de DUTASTERIDE est réservé aux hommes. Exposition des femmes – risque pour le fœtus de sexe masculin : Le dutastéride est absorbé par la peau. Par conséquent, les femmes enceintes ou susceptibles de l’être ne doivent pas manipuler les capsules. |
Généralités
Risque accru de cancer de la prostate de haut grade : Avant le traitement par DUTASTERIDE, les patients doivent subir une évaluation complète visant à exclure la présence d’autres affections urologiques, y compris le cancer de la prostate. Le dutastéride peut être associé à une augmentation de la fréquence du cancer de la prostate de haut grade. En effet, chez des hommes âgés de 50 à 75 ans ayant récemment obtenu des résultats négatifs à une biopsie pour le cancer de la prostate et un taux sérique d’APS se situant entre 2,5 ng/mL et 10,0 ng/mL, qui prenaient du dutastéride depuis 4 ans, on a observé une hausse de la fréquence du cancer de la prostate de grade 8 à 10 sur l’échelle de Gleason, comparativement aux hommes qui prenaient un placebo (voir EFFETS INDÉSIRABLES). À l’heure actuelle, on ignore comment le traitement par le dutastéride pourrait influer sur l’évolution du cancer de la prostate ou affecter le cancer de la prostate de haut grade. Aucun lien de causalité n’a été établi entre le dutastéride et le cancer de la prostate de haut grade. Dans une étude clinique contrôlée par placebo d’une durée de 7 ans portant sur un autre inhibiteur de la 5 alpha-réductase (finastéride à 5 mg), on a observé des résultats similaires au chapitre du cancer de la prostate de grade 8 à 10 sur l’échelle de Gleason (fréquence de 1,8 % dans le groupe finastéride vs 1,1 % dans le groupe placebo). Les inhibiteurs de la 5 alpha-réductase pourraient accroître le risque de survenue d’un cancer de la prostate de haut grade. On n’a pas établi si l’effet des inhibiteurs de la 5 alpha-réductase sur la réduction du volume de la prostate, ou des facteurs liés à l’étude, a influé sur les résultats de ces études. Voir INDICATIONS ET UTILISATION CLINIQUE et EFFETS INDÉSIRABLES.
Des changements touchant les seins, notamment l’hypertrophie et la sensibilité mammaires de même que le cancer du sein, ont été signalés. Les prescripteurs doivent demander à leurs patients de signaler sans délai tout changement aux tissus mammaires, comme une masse ou un écoulement des mamelons (voir EFFETS INDÉSIRABLES).
Les patients présentant un volume post-mictionnel considérable et/ou un débit urinaire fortement diminué peuvent ne pas être des candidats appropriés au traitement par un inhibiteur de la 5 alpha-réductase et doivent faire l’objet d’une surveillance attentive visant à dépister une uropathie obstructive.
Aucune étude n’a été menée pour déterminer si DUTASTERIDE peut servir à maîtriser l’HBP chez des patients asymptomatiques.
Les effets salutaires et les effets indésirables de DUTASTERIDE à long terme (> 4 ans) n’ont pas été établis.
Système cardiovasculaire
Dans le cadre de deux études cliniques d’une durée de quatre ans, la fréquence des cas d’insuffisance cardiaque (terme regroupant les événements signalés, principalement l’insuffisance cardiaque et l’insuffisance cardiaque congestive) a été plus élevée chez les sujets qui avaient reçu l’association de dutastéride et d’un alphabloquant (la tamsulosine dans la plupart des cas) que chez ceux qui n’avaient pas reçu ces agents en association. Le risque relatif estimé quant au temps écoulé avant la première manifestation d’insuffisance cardiaque était de 3,57 [IC95% : 1,17, 10,8] pour le traitement d’association comparativement au dutastéride en monothérapie et de 1,36 [IC95% : 0,61, 3,07] comparativement à la tamsulosine en monothérapie. Dans ces deux études, la fréquence de l’insuffisance cardiaque était faible (≤ 1 %) et variait d’une étude à l’autre. On n’a relevé aucun déséquilibre dans la fréquence globale des effets cardiovasculaires indésirables au cours de ces études. On n’a établi aucun lien de causalité entre le traitement par le dutastéride (seul ou en association avec un alphabloquant) et l’insuffisance cardiaque; par contre, on doit rester à l’affût des signes et symptômes l’insuffisance cardiaque chez les patients qui présentent des facteurs de risque sous-jacents de maladie cardiovasculaire, notamment ceux qui sont actuellement ou ont déjà été atteints d’affections cardiovasculaires, ceux dont l’âge est avancé ou qui ont une fréquence cardiaque élevée au repos (voir EFFETS INDÉSIRABLES).
Système endocrinien et métabolisme
Concentrations hormonales
Chez des volontaires sains, un traitement de 52 semaines par le dutastéride à raison de 0,5 mg/jour (n = 26) n’a pas entraîné de variations cliniquement significatives des taux de SHBG (globuline spécifique), d’œstradiol, d’hormone lutéinisante (LH), d’hormone folliculostimulante (FSH), de thyroxine (T4 libre) et de déhydroépiandrostérone (DHEA) comparativement au placebo (n = 23). On a observé des hausses moyennes statistiquement significatives (ajustées en fonction des valeurs initiales) de la testostérone totale après 8 semaines (3,37 nmol/L, p < 0,003) et de la thyréostimuline (TSH) après 52 semaines (0,4 µUI/mL, p < 0,05), comparativement au placebo. Chez les sujets du groupe dutastéride, la variation médiane par rapport aux valeurs initiales en pourcentage était de 17,9 % pour la testostérone après 8 semaines et de 12,4 % pour la TSH après 52 semaines. Vingt-quatre semaines après l’arrêt de la prise de dutastéride, les concentrations moyennes de testostérone et de TSH étaient revenues aux valeurs initiales chez les sujets dont les données étaient connues au moment de la visite. Chez les patients atteints d’HBP traités par le dutastéride à raison de 0,5 mg par jour pendant 4 ans, la diminution médiane des concentrations sériques de DHT était de 94 % après 1 an, de 93 % après 2 ans et de 95 % après 3 et 4 ans. L’augmentation médiane des concentrations sériques de testostérone était de 19 % après 1 et 2 ans, de 26 % après 3 ans et de 22 % après 4 ans, mais les concentrations moyennes et médianes restaient dans les limites des valeurs physiologiques normales. Chez les patients atteints d’HBP traités par le dutastéride dans le cadre d’une vaste étude de phase III, on a observé des hausses médianes de la concentration de LH de 12 % après 6 mois et de 19 % après 12 mois et 24 mois.
Système hématologique
Les hommes traités par le dutastéride doivent s’abstenir de donner de leur sang pendant au moins six mois après la prise de la dernière dose. Cette période d’attente permet d’éviter qu’une femme enceinte ne reçoive le médicament par le biais d’une transfusion sanguine.
Fonction hépatique
L’effet de l’insuffisance hépatique sur la pharmacocinétique du dutastéride n’a pas été étudié. Comme le dutastéride subit un métabolisme considérable et que sa demi-vie est de 3 à 5 semaines, on doit faire preuve de prudence quand on l’administre à des patients atteints d’une maladie hépatique.
Fonction sexuelle/reproduction
Les effets du dutastéride à raison de 0,5 mg/jour sur les caractéristiques séminales ont été évalués chez des volontaires en santé âgés de 18 à 52 ans (n = 27 pour le groupe sous dutastéride et n = 23 pour le groupe sous placebo) tout au long de 52 semaines de traitement et durant 24 semaines de suivi post-thérapeutique. Au bout de 52 semaines, le pourcentage moyen de réduction par rapport au départ de la numération totale des spermatozoïdes, du volume de sperme et de la motilité des spermatozoïdes était de 23 %, 26 % et 18 %, respectivement, dans le groupe sous dutastéride même s’il était ajusté en fonction des changements par rapport au départ dans le groupe sous placebo. La concentration et la morphologie des spermatozoïdes n’ont pas été affectées. Après un suivi de 24 semaines, le pourcentage de changement moyen au niveau de la numération totale des spermatozoïdes dans le groupe sous dutastéride est demeuré 23 % inférieur par rapport au départ. Bien que les valeurs moyennes pour tous les paramètres de spermatozoïdes à tous les points de référence sont demeurées dans les limites normales et ne répondaient pas au critère prédéfini pour un changement cliniquement significatif (30 %), deux sujets du groupe sous dutastéride ont présenté des réductions dans la numération des spermatozoïdes supérieures à 90 % par rapport au départ au bout de 52 semaines, avec rétablissement partiel au suivi de 24 semaines. La portée clinique de l’effet du dutastéride sur les caractéristiques séminales pour la fertilité d’un patient est inconnue.
Exposition des femmes – risque pour le fœtus de sexe masculin :
Le dutastéride est absorbé par la peau. Par conséquent, les femmes enceintes ou susceptibles de l’être ne doivent pas manipuler DUTASTERIDE en raison de la possibilité d’absorption du dutastéride et du risque d’anomalie fœtale qui pourrait s’ensuivre pour un fœtus de sexe masculin. Des données précliniques révèlent que la suppression des taux circulants de dihydrotestostérone pourrait inhiber le développement des organes génitaux externes chez un fœtus de sexe masculin lorsque la mère a été exposée au dutastéride (voir TOXICOLOGIE). Par ailleurs, les femmes doivent faire preuve de prudence lorsqu’elles manipulent DUTASTERIDE. En cas de contact avec des capsules non étanches, on lavera immédiatement la région touchée à l’eau et au savon.
Populations particulières
Femmes enceintes :
DUTASTERIDE est contre-indiqué chez les femmes. On ignore si le dutastéride est excrété dans le lait humain. Aucune étude adéquate et bien contrôlée n’a été effectuée auprès de femmes enceintes. DUTASTERIDE n’a pas été étudié chez la femme parce que des données précliniques révèlent que la suppression des taux circulants de dihydrotestostérone pourrait inhiber le développement des organes génitaux externes chez un fœtus de sexe masculin lorsque la mère a été exposée au dutastéride (voir TOXICOLOGIE).
Femmes qui allaitent :
DUTASTERIDE est contre-indiqué chez les femmes. On ignore si le dutastéride est excrété dans le lait humain.
Enfants : L’HBP n’est pas une maladie de l’enfance. DUTASTERIDE est contre-indiqué chez les enfants. L’innocuité et l’efficacité chez les enfants n’ont pas été établies. Le dutastéride est absorbé par la peau et par conséquent, il faut éviter tout contact avec les capsules non étanches. En cas de contact avec des capsules non étanches, on lavera immédiatement la région touchée à l’eau et au savon.
Personnes âgées : Aucun ajustement posologique n’est nécessaire chez les patients âgés. La pharmacocinétique et la pharmacodynamie du dutastéride ont été évaluées chez 36 hommes en bonne santé âgés de 24 à 87 ans après l’administration d’une dose unique de 5 mg de dutastéride. Dans cette étude à dose unique, la demi-vie du dutastéride s’est accrue avec l’âge des patients (elle était approximativement de 170 heures chez les hommes âgés de 20 à 49 ans, de 260 heures chez les hommes âgés de 50 à 69 ans et de 300 heures chez les hommes de plus de 70 ans). Sur les 2167 hommes traités par le dutastéride dans le cadre des 3 études clés, 60 % étaient âgés de 65 ans et plus et 15 % étaient âgés de 75 ans et plus. Aucune différence globale quant à l’innocuité ou à l’efficacité du médicament n’a été observée entre ces patients et les patients plus jeunes.
Surveillance et épreuves de laboratoire
Effets sur l’antigène prostatique spécifique (APS) et le dépistage du cancer de la prostate
On doit effectuer un toucher rectal ainsi que d’autres évaluations permettant de dépister le cancer de la prostate chez les patients atteints d’HBP avant d’amorcer le traitement par DUTASTERIDE (dutastéride) en capsules, et de façon périodique par la suite.
Dans les études cliniques, le dutastéride a abaissé les concentrations sériques d’APS d’environ 50 % après 3 à 6 mois de traitement. Cette baisse était prévisible pour toute la gamme des concentrations d’APS mesurées chez des patients atteints d’HBP symptomatique, bien que le degré de réduction varie selon les individus. Le dutastéride peut également entraîner une baisse de la concentration sérique d’APS en présence d’un cancer de la prostate. Pour interpréter les différentes valeurs d’APS mesurées chez des hommes traités par le dutastéride, on doit établir une nouvelle valeur de référence au moins 3 mois après le début du traitement, et surveiller périodiquement l’APS par la suite. Toute hausse confirmée du taux d’APS par rapport à la valeur la plus basse mesurée pendant le traitement par le dutastéride peut évoquer la présence d’un cancer de la prostate, et doit être évaluée même si les taux d’APS se situent dans la plage des valeurs normales pour des hommes non traités par un inhibiteur de la 5 alpha-réductase. La non-observance du traitement par le dutastéride pourrait aussi influer sur les résultats du dosage d’APS.
Pour interpréter une concentration d’APS prise isolément chez un homme traité par du dutastéride pendant 3 mois ou plus, on doit la multiplier par deux avant de la comparer aux valeurs normales chez des hommes non traités.
Le rapport APS libre-APS total (pourcentage d’APS libre) reste constant même sous l’effet de DUTASTERIDE. Si le clinicien retient le pourcentage d’APS libre comme marqueur pour les besoins du dépistage du cancer de la prostate chez les hommes traités par DUTASTERIDE, aucun ajustement de la valeur mesurée n’apparaît nécessaire.
L’administration conjointe de tamsulosine et de dutastéride a entraîné des variations de l’APS total similaires à celles observées avec le dutastéride en monothérapie.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
La plupart des effets indésirables étaient légers ou modérés et se sont généralement résorbés pendant le traitement, aussi bien chez les sujets du groupe dutastéride que chez ceux du groupe placebo. Les effets indésirables touchant l’appareil génital ont été la cause de retrait de l’étude la plus fréquente dans les deux groupes traités.
Au cours des essais cliniques décrits ci-après, où le dutastéride a été administré seul ou en association avec la tamsulosine :
- Les effets indésirables signalés le plus souvent sous dutastéride ont été l’impuissance, la baisse de la libido, les troubles mammaires (y compris l’hypertrophie et la sensibilité mammaires) et les troubles de l’éjaculation. Les effets indésirables signalés le plus souvent sous traitement d’association (dutastéride-tamsulosine) ont été l’impuissance, la baisse de la libido, les troubles mammaires (y compris l’hypertrophie et la sensibilité mammaires), les troubles de l’éjaculation et les étourdissements. Les cas de troubles de l’éjaculation, de baisse de la libido et d’impuissance étaient plus fréquents sous traitement d’association que sous l’un ou l’autre agent en monothérapie.
- Le taux d’abandon de l’étude pour cause d’effets indésirables a été de 4 % sous dutastéride, de 6 % sous traitement d’association (dutastéride -tamsulosine), de 4 % sous tamsulosine et de 3 % sous placebo. L’impuissance est l’effet indésirable qui a le plus souvent motivé l’abandon de l’étude dans tous les groupes traités.
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation des taux.
Dutastéride en monothérapie
Plus de 4300 hommes atteints d’HBP ont été répartis de façon aléatoire pour recevoir soit un placebo, soit du dutastéride à raison de 0,5 mg par jour dans le cadre de trois études cliniques identiques de phase III à double insu contrôlées par placebo, d’une durée de 2 ans, chacune prolongée sur 2 ans en mode ouvert. Pendant la période de traitement en double insu, 2167 sujets de sexe masculin ont été exposés au dutastéride, y compris 1772 sujets exposés durant 1 an et 1510 sujets exposés durant 2 ans. Si l’on inclut les périodes de prolongation en mode ouvert, 1009 sujets de sexe masculin ont été exposés au dutastéride pendant 3 ans et 812 l’ont été pendant 4 ans.
La population étudiée se composait de sujets âgés de 47 à 94 ans (âge moyen de 66 ans), de race blanche dans une proportion de plus de 90 %. Au cours de la période de traitement de 2 ans en double insu, 376 sujets (9 % de chaque groupe traité) ont été retirés des études en raison d’effets indésirables associés pour la plupart à l’appareil génital; des résultats similaires ont été obtenus durant les périodes de prolongation de 2 ans en mode ouvert. Le tableau 1 résume les effets indésirables considérés comme liés au médicament par les chercheurs et qui ont été signalés chez au moins 1 % des sujets qui prenaient le dutastéride et plus fréquemment que chez ceux qui prenaient un placebo.
Tableau 1 Effets indésirables liés au médicament* signalés chez ≥ 1 % des sujets sur une période de 48 mois et plus fréquemment chez les sujets du groupe dutastéride que chez les sujets du groupe placebo (données regroupées des études clés)
| Survenue d’effets indésirables | |||||||||||||
| Essais en double insu | Essais en mode ouvert** | ||||||||||||
Effets indésirables Dutastéride (n) Placebo (n) | Mois 0-6 (n = 2167) (n = 2158) | Mois 7-12 (n = 1901) (n = 1922) | Mois 13-18 (n = 1725) (n = 1714) | Mois 19-24 (n = 1605) (n = 1555) | Mois 25-36 (n = 1188) (n = 1152) | Mois 39-48 (n = 1041) (n = 968) | |||||||
Impuissance†† Dutastéride Placebo | 4,7 % 1,7 % | 1,4 % 1,5 % | 1,0 % 0,5 % | 0,8 % 0,9 % | 1,4 % 2,8 % | 0,4 % 0,4 % | |||||||
Baisse de la libido†† Dutastéride Placebo | 3,0 % 1,4 % | 0,7 % 0,6 % | 0,3 % 0,2 % | 0,3 % 0,1 % | 0,4 % 2,4 % | 0,1 % 0,2 % | |||||||
Troubles de l’éjaculation†† Dutastéride Placebo | 1,4 % 0,5 % | 0,5 % 0,3 % | 0,5 % 0,1 % | 0,1 % 0,0 % | 0,3 % 1,2 % | 0,1 % 0,3 % | |||||||
Troubles mammaires† Dutastéride Placebo | 0,5 % 0,2 % | 0,8 % 0,3 % | 1,1 % 0,3 % | 0,6 % 0,1 % | 1,8 % 1,3 % | 0,7 % 0,9 % | |||||||
* Un effet indésirable est dit lié au médicament lorsque le chercheur a des motifs raisonnables de croire que celui-ci soit causé par le médicament à l’étude. Dans leur évaluation de la causalité, les chercheurs devaient choisir l’une ou l’autre des deux options suivantes : raisonnablement lié au médicament à l’étude ou non lié au médicament à l’étude.
† Comprennent la sensibilité et l’hypertrophie mammaires.
** Tous les sujets sont passés au traitement ouvert par le dutastéride pour les mois 25 à 48.
†† Ces effets indésirables d’ordre sexuel sont associés au traitement par le dutastéride (en monothérapie et en association avec la tamsulosine) et pourraient persister après l’arrêt du traitement. Le rôle du dutastéride dans cette persistance est inconnu.
Au cours des essais cliniques sur la monothérapie de l’HBP par le dutastéride, cumulant 3374 années-patients d’exposition au médicament, on a signalé 3 cas de cancer du sein, à savoir 2 chez les patients sous le dutastéride après 10 semaines et 11 mois de traitement respectivement et 1 chez les patients sous placebo. Au cours des essais cliniques subséquents sur l’HBP et la réduction du risque de cancer de la prostate, cumulant 17 489 années-patients d’exposition au dutastéride et 5027 années-patients d’exposition à l’association dutastéride-tamsulosine, aucun autre cas n’a été signalé dans l’ensemble des groupes traités. Le lien entre l’emploi à long terme du dutastéride et le cancer du sein chez l’homme est inconnu. Le lien entre, d’une part, l’emploi à long terme du dutastéride et, d’autre part, l’apparition de tumeurs à cellules interstitielles du testicule ou d’adénomes hépatocellulaires et le score de Gleason (degré de malignité) du cancer de la prostate chez les patients qui suivent un traitement au long cours par des inhibiteurs de l’alpha-réductase est présentement inconnu.
Étude CombAT (Combination with Alpha-Blocker Therapy) :
L’étude CombAT est une étude multicentrique, à double insu, d’une durée de 4 ans dans laquelle plus de 4844 hommes souffrant d’HBP ont reçu, après répartition aléatoire, le traitement d’association (dutastéride à 0,5 mg/jour plus la tamsulosine à 0,4 mg/jour, n = 1610), le dutastéride seul (n = 1623) ou la tamsulosine seule (n = 1611). Durant les quatre années de traitement, 1623 sujets ont reçu le dutastéride en monothérapie, 1611 la tamsulosine en monothérapie et 1610 le traitement d’association. La population, âgée de 49 à 88 ans (âge moyen de 66 ans), était de race blanche dans une proportion de 88 %. Le tableau 2 résume les effets indésirables signalés chez au moins 1 % des sujets dans tout groupe de traitement pendant une période de 4 ans.
Tableau 2 Effets indésirables signalés pendant une période de 48 mois chez ≥ 1 % des sujets dans tout groupe de traitement (étude CombAT)
Effets indésirables
| Moment où est survenu l’effet indésirable | ||||||||||||
| An 1 | An 2 | An 3 | An 4 | |||||||||
| Mois 0-6 | Mois 7-12 | |||||||||||
Associationa Dutastéride Tamsulosine | (n = 1610) (n = 1623) (n = 1611) | (n = 1527) (n = 1548) (n = 1545) | (n = 1428) (n = 1464) (n = 1468) | (n = 1283) (n = 1325) (n = 1281) | (n = 1200) (n = 1200) (n = 1112) | |||||||
Impuissanceb Association Dutastéride Tamsulosine | 5,4 % 4,0 % 2,6 % | 1,1 % 1,1 % 0,8 % | 1,8 % 1,6 % 1,0 % | 0,9 % 0,6 % 0,6 % | 0,4 % 0,3 % 1,1 % | |||||||
Baisse de la libidob Association Dutastéride Tamsulosin | 4,5 % 3,1 % 2,0 % | 0,9 % 0,7 % 0,6 % | 0,8 % 1,0 % 0,7 % | 0,2 % 0,2 % 0,2 % | 0,0 % 0,0 % < 0,1 % | |||||||
Troubles de l’éjaculationb Association Dutastéride Tamsulosine | 7,8 % 1,0 % 2,2 % | 1,6 % 0,5 % 0,5 % | 1,0 % 0,5 % 0,5 % | 0,5 % 0,2 % 0,2 % | < 0,1 % 0,3 % 0,3 % | |||||||
Troubles mammairesc Association Dutastéride Tamsulosine | 1,1 % 0,9 % 0,4 % | 1,1 % 0,9 % 0,4 % | 0,8 % 1,2 % 0,4 % | 0,9 % 0,5 % 0,2 % | 0,6 % 0,7 % 0,0 % | |||||||
Étourdissements Association Dutastéride Tamsulosine | 1,1 % 0,5 % 0,9 % | 0,4 % 0,3 % 0,5 % | 0,1 % 0,1 % 0,4 % | < 0,1 % < 0,1 % < 0,1 % | 0,2 % < 0,1 % 0, 0% | |||||||
a Association = dutastéride à 0,5 mg 1 fois/jour plus tamsulosine 0,4 mg 1 fois/jour.
b Ces effets indésirables d’ordre sexuel sont associés au traitement par le dutastéride (en monothérapie et en association avec la tamsulosine) et pourraient persister après l’arrêt du traitement. Le rôle du dutastéride dans cette persistance est inconnu.
c Comprennent la sensibilité et l’hypertrophie mammaires.
Troubles cardiovasculaires
Durant l’étude CombAT, après 4 ans de traitement, la fréquence des manifestations regroupées sous le terme insuffisance cardiaque a été plus élevée dans le groupe sous traitement d’association (14/1610, 0,9 %) que dans les groupes recevant l’un ou l’autre agent en monothérapie : dutastéride 4/1623 (0,2 %), tamsulosine 10/1611 (0,6 %). Le risque relatif estimé quant au temps écoulé avant la première manifestation d’insuffisance cardiaque chez les sujets sous traitement d’association était de 3,57 [IC95% : 1,17, 10,8] vs le dutastéride en monothérapie et de 1,36 [IC95% : 0,61, 3,07] vs la tamsulosine en monothérapie, comme l’illustre le tableau 3).
Dans le cadre d’une étude qui a permis de comparer le dutastéride à un placebo sur une période de 4 ans chez des hommes présentant un risque de cancer de la prostate, la fréquence des manifestations regroupées sous le terme insuffisance cardiaque a été plus élevée chez les sujets sous dutastéride (30/4 105, 0,7 %) que chez les sujets sous placebo (16/4 126, 0,4 %). Le risque relatif estimé quant au temps écoulé avant la première manifestation d’insuffisance cardiaque était de 1,91 [IC95% : 1,04, 3,50] (tableau 3).
Tableau 3 Nombre (%) de sujets ayant manifesté une insuffisance cardiaque dans les études ARI40005 et ARI40006, 4e année
| Étude | Dutastéride + tamsulosine n/N (%) | Dutastéride n/N (%) | Tamsulosine n/N (%) | Placebo n/N (%) | Risque relatif estimé1 [IC95%] | ||
Association vs dutastéride | Association vs tamsulosine | Dutastéride vs placebo | |||||
| ARI40005 | 14/1610 (0,9) | 4/1623 (0,2) | 10/1611 (0,6) | 3,57 (1,17, 10,8) | 1,36 (0,61, 3,07) | ||
| ARI40006 | 30/4105 (0,7) | 16/4126 (0,4) | 1,91 (1,04, 3,50) | ||||
1 Risque relatif (rapport des risques instantanés) d’après le modèle des risques proportionnels de Cox
ARI40005 – étude multicentrique à double insu CombAT d’une durée de 4 ans au cours de laquelle un traitement d’association par le dutastéride et la tamsulosine a été administré de façon aléatoire à des hommes atteints d’HBP
ARI40006 – étude visant à comparer le dutastéride à un placebo sur une période de 4 ans chez des hommes présentant un risque de cancer de la prostate
Une analyse a posteriori des données sur l’utilisation concomitante d’un alphabloquant révèle que la fréquence des manifestations regroupées sous le terme insuffisance cardiaque était plus élevée chez les sujets qui prenaient le dutastéride en association avec un alphabloquant (12/1152, 1,0 %) que chez les sujets qui ne prenaient pas ces agents de façon concomitante : dutastéride sans alphabloquant (18/2953, 0,6 %), placebo et alphabloquant (1/1399, < 0,1 %), placebo sans alphabloquant (15/2727, 0,6 %).
On n’a relevé aucun déséquilibre dans la fréquence globale des effets cardiovasculaires indésirables au cours des ces études. On n’a établi aucun lien de causalité entre le traitement par le dutastéride (seul ou en association avec un alphabloquant) et l’insuffisance cardiaque (voir MISES EN GARDE ET PRÉCAUTIONS).
Traitement à long terme (jusqu’à 4 ans) : cancer de la prostate de haut grade
Dans une étude clinique d’une durée de 4 ans visant à comparer le placebo et le dutastéride chez 8231 hommes âgés de 50 à 75 ans présentant un taux sérique d’APS de 2,5 ng/mL à 10,0 ng/mL qui avaient subi une biopsie de la prostate négative dans les six mois précédant leur participation à l’étude, 1517 participants ont reçu un diagnostic de cancer de la prostate. Le système de classification standard de Gleason a été utilisé dans le cadre de cette étude (par opposition à l’échelle modifiée actuellement en vigueur). On a recensé un nombre plus élevé de cas de cancer ayant un score de Gleason de 8 à 10 dans le groupe sous dutastéride (29, 0,9 %) que dans le groupe placebo (19, 0,6 %) (p = 0,15). Les deux premières années de l’étude, le nombre de sujets aux prises avec un cancer correspondant à un score de Gleason de 8 à 10 était similaire dans le groupe dutastéride (17, 0,5 %) et le groupe placebo (18, 0,5 %). Au cours des 3e et 4e années de l’étude, un plus grand nombre de cancer ayant un score de Gleason de 8 à 10 ont été diagnostiqués dans le groupe sous dutastéride (12, 0,5 %) que dans le groupe placebo (1, < 0,1 %) (p = 0,0035). Aucun lien de causalité n’a été établi entre le dutastéride et le cancer de la prostate de haut grade. Dans une étude clinique contrôlée par placebo d’une durée de 7 ans portant sur un autre inhibiteur de la 5 alpha-réductase (finastéride à 5 mg), on a observé des résultats similaires au chapitre du cancer de la prostate de grade 8 à 10 sur l’échelle de Gleason (fréquence de 1,8 % dans le groupe finastéride vs 1,1 % dans le groupe placebo).
Aucun bienfait clinique n’a été démontré chez les patients atteints d’un cancer de la prostate traités par le dutastéride.
Effets indésirables signalés depuis la commercialisation du médicament
Les effets indésirables ci-dessous ont été signalés volontairement après la mise en marché du dutastéride. Comme il s’agit de déclarations spontanées provenant d’une population de taille indéterminée, il n’est pas toujours possible d’estimer leur fréquence ou d’établir un rapport de causalité avec l’exposition au médicament. Ces effets ont été retenus en raison de leur gravité, de leur fréquence de signalement, du rapport causal possible avec l’exposition au médicament, ou encore d’une combinaison de ces facteurs.
Effets très rares – humeur dépressive, réactions allergiques, notamment éruption cutanée, prurit, urticaire, œdème localisé, réactions cutanées graves et œdème de Quincke ainsi que douleur et œdème testiculaires.
Effets rares – alopécie (essentiellement chute des poils) et hypertrichose.
Des cas de cancer du sein chez des patients traités par le dutastéride ont été signalés spontanément dans une base de données de pharmacovigilance à l’échelle mondiale. Le lien entre l’emploi à long terme du dutastéride et le cancer du sein chez l’homme est inconnu.
INTERACTIONS MÉDICAMENTEUSES
Aperçu
La prudence est de rigueur quand on administre du dutastéride à des patients qui suivent un traitement au long cours par de puissants inhibiteurs de l’isoenzyme CYP3A4 tels que le ritonavir, le kétoconazole, le vérapamil, le diltiazem, la cimétidine, la troléandomycine et la ciprofloxacine. D’après les données in vitro, les concentrations de dutastéride dans le sang peuvent augmenter en présence d’inhibiteurs de l’isoenzyme CYP3A4.
Le dutastéride n’inhibe pas le métabolisme in vitro des substrats modèles des principales isoenzymes humaines du cytochrome P450 (CYP1A2, CYP2A6, CYP2E1, CYP2C8, CYP2C9, CYP2C19, CYP2B6, CYP2D6 et CYP3A4) à la concentration de 1000 ng/mL, soit une concentration 25 fois supérieure aux concentrations sériques à l’état d’équilibre chez l’humain. Les études in vitro démontrent que le dutastéride ne déloge pas la warfarine, le diazépam ni la phénytoïne des sites de liaison des protéines plasmatiques, pas plus que ces composés modèles ne délogent le dutastéride.
Interactions médicament-médicament
Inhibiteurs du cytochrome P450 : Chez l’humain, le dutastéride est fortement métabolisé par les isoenzymes CYP3A4 et CYP3A5. Les effets d’inhibiteurs du CYP3A4 puissants sur le dutastéride n’ont pas été étudiés. En raison du risque d’interactions médicament- médicament, la prudence est de rigueur quand on prescrit DUTASTERIDE à des patients suivant un traitement au long cours par des inhibiteurs du CYP3A4 puissants (p. ex. ritonavir).
Digoxine : Dans une étude menée chez 20 volontaires en santé, le dutastéride administré à raison de 0,5 mg/jour en association avec la digoxine pendant 3 semaines n’a pas altéré les propriétés pharmacocinétiques de la digoxine à l’état d’équilibre.
Warfarine : Dans une étude menée chez 23 volontaires en santé, le dutastéride administré à raison de 0,5 mg/jour en association avec la warfarine pendant 3 semaines n’a pas altéré les propriétés pharmacocinétiques des isomères S- et R- de la warfarine à l’état d’équilibre, ni l’effet de la warfarine sur le temps de prothrombine.
Alphabloquants : Dans le cadre d’une étude avec permutation unique menée chez des volontaires en santé, l’administration de tamsulosine ou de térazosine en association avec du dutastéride n’a pas eu d’effet sur la pharmacocinétique à l’état d’équilibre de l’un ou l’autre de ces alphabloquants. Le pourcentage de variation des concentrations de DHT était comparable chez les sujets prenant le dutastéride seul et chez ceux le prenant avec un alphabloquant.
Un essai clinique mené chez des patients souffrant d’HBP a porté sur l’administration concomitante de dutastéride et de tamsulosine pendant une période de 24 semaines suivie d’un traitement de 12 semaines par l’association dutastéride-tamsulosine ou par le dutastéride en monothérapie. Les résultats émanant de la seconde phase de l’essai n’ont pas révélé d’augmentation de la fréquence des effets indésirables graves ou des abandons dus aux effets indésirables dans le groupe recevant le traitement d’association, par comparaison avec le groupe traité par le dutastéride en monothérapie.
Si DUTASTERIDE est administré en association avec la tamsulosine, un alphabloquant, voir les sections MISES EN GARDE ET PRÉCAUTIONS, EFFETS INDÉSIRABLES et ESSAIS CLINIQUES.
Inhibiteurs calciques : Dans une analyse pharmacocinétique de population, on a noté une diminution de la clairance du dutastéride lorsque celui-ci était administré en association avec le vérapamil (-37 %, n = 6) et le diltiazem (-44 %, n = 5), deux inhibiteurs de l’isoenzyme CYP3A4. À l’opposé, aucune diminution de la clairance n’a été constatée lorsque le dutastéride a été administré en association avec l’amlodipine, un autre inhibiteur calcique qui n’est pas un inhibiteur de l’isoenzyme CYP3A4 (+7 %, n = 4). La diminution de la clairance et l’augmentation subséquente de l’exposition au dutastéride en présence de vérapamil ou de diltiazem ne sont pas significatives du point de vue clinique. Aucun ajustement posologique n’est recommandé.
Cholestyramine : L’administration d’une dose unique de 5 mg de dutastéride suivie une heure plus tard de l’administration de 12 g de cholestyramine n’a pas modifié la biodisponibilité relative du dutastéride chez 12 volontaires en santé.
Autre traitement d’association : Bien qu’aucune étude portant expressément sur les interactions avec d’autres composés n’ait été effectuée, environ 90 % des sujets participant aux trois études clés de phase III sur l’efficacité ont pris le dutastéride en même temps que d’autres médicaments. Aucune interaction indésirable cliniquement significative n’a pu être attribuée à l’association du dutastéride et d’un traitement concomitant dans les cas où le dutastéride a été administré en même temps que des antihyperlipidémiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA), des bêtabloquants, des inhibiteurs calciques, des corticostéroïdes, des diurétiques, des anti-inflammatoires non stéroïdiens (AINS), des inhibiteurs de la phosphodiestérase de type V et des quinolones.
Interactions médicament-aliment
L’absorption du dutastéride ne se trouve pas modifiée par la prise d’aliments. Les effets des inhibiteurs de l’isoenzyme CYP3A4 retrouvés dans les aliments sur la pharmacocinétique du dutastéride n’ont pas fait l’objet d’études. La prudence est de mise lorsque le dutastéride est administré à des patients qui consomment de façon chronique des inhibiteurs de l’isoenzyme CYP3A4 que l’on trouve dans les aliments et les boissons comme le jus de pamplemousse.
Interactions médicament-herbe médicinale
Les effets des herbes médicinales sur la pharmacocinétique du dutastéride n’ont pas fait l’objet d’études. La prudence est de mise lorsque le dutastéride est administré à des patients qui prennent de façon chronique des herbes médicinales renfermant des inhibiteurs de l’isoenzyme CYP3A4 (p. ex. du chardon-Marie) ou des inducteurs de celle-ci (p. ex. du millepertuis).
Effets du médicament sur les épreuves de laboratoire
Effets sur l’antigène prostatique spécifique (APS) : Le dutastéride abaisse d’environ 50 % les concentrations sériques d’APS après 3 à 6 mois de traitement, bien que le degré de réduction varie selon les individus. Une augmentation des taux d’APS chez un patient traité par le dutastéride peut évoquer la présence d’un cancer de la prostate et doit être évaluée par un professionnel de la santé (voir MISES EN GARDE ET PRÉCAUTIONS : Effets sur l’antigène prostatique spécifique (APS) et le dépistage du cancer de la prostate).
Dans une étude évaluant le dutastéride en association avec la tamsulosine, les variations de l’APS total observées avec le traitement d’association ont été semblables à celles observées avec le dutastéride en monothérapie.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et modification posologique
Adultes de sexe masculin (y compris les hommes âgés)
Monothérapie
La dose recommandée de DUTASTERIDE (dutastéride) est de 1 capsule de 0,5 mg par voie orale 1 fois par jour.
Traitement d’association
Dans le cadre d’un traitement d’association DUTASTERIDE – tamsulosine (un alphabloquant), les doses recommandées sont de 1 capsule DUTASTERIDE à 0,5 mg 1 fois par jour et de 1 capsule de tamsulosine à 0,4 mg 1 fois par jour.
Administration
On doit avaler les capsules DUTASTERIDE en entier et ne pas les croquer ni les ouvrir, car tout contact avec le contenu de la capsule pourrait irriter la muqueuse oropharyngée (voir MISES EN GARDE ET PRÉCAUTIONS, Exposition des femmes – risque pour le fœtus de sexe masculin, et INSTRUCTIONS PARTICULIÈRES DE MANIPULATION).
DUTASTERIDE peut être pris avec ou sans aliments (voir MISES EN GARDE ET PRÉCAUTIONS, Interactions médicament-aliment).
Bien qu’une amélioration de la symptomatologie puisse s’observer après 3 mois dans certains cas, jusqu’à 6 mois peuvent s’écouler avant que le patient ne réponde au traitement (voir ESSAIS CLINIQUES).
Insuffisance rénale
L’effet de l’insuffisance rénale sur la pharmacocinétique du dutastéride n’a pas été étudié. Cependant, moins de 0,1 % d’une dose de 0,5 mg de dutastéride à l’état d’équilibre se retrouvant dans l’urine chez l’humain, aucun ajustement posologique ne devrait être nécessaire chez les insuffisants rénaux.
Insuffisance hépatique
L’effet de l’insuffisance hépatique sur la pharmacocinétique du dutastéride n’a pas été étudié. Comme le dutastéride subit un métabolisme considérable et que sa demi-vie est de 3 à 5 semaines, on doit faire preuve de prudence quand on l’administre à des patients atteints d’une maladie hépatique.
Oubli d’une dose
Si le patient saute une dose, il peut prendre simplement la prochaine dose au moment prévu. Il est inutile de prendre des capsules supplémentaires pour compenser les doses oubliées.
SURDOSAGE
| Pour connaître les mesures à prendre en cas de surdosage présumé, il faut communiquer avec le centre antipoison de sa région. |
Dans le cadre d’études où des volontaires recevaient du dutastéride, des doses quotidiennes uniques de dutastéride atteignant 40 mg/jour (80 fois la dose thérapeutique) ont été administrées pendant 7 jours sans que cela ait une incidence significative sur l’innocuité du traitement. Au cours des études cliniques, l’administration de doses quotidiennes de 5 mg pendant 6 mois n’a provoqué chez les sujets traités aucun autre effet indésirable par rapport à ceux observés à la dose thérapeutique de 0,5 mg.
Il n’existe aucun antidote spécifique de DUTASTERIDE. Dans les cas où l’on soupçonne un surdosage, il convient donc d’instaurer un traitement symptomatique et de soutien au besoin, en tenant compte de la demi-vie prolongée du dutastéride.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le dutastéride, un composé 4-azastéroïde de synthèse, inhibe la conversion de la testostérone en 5 alpha-dihydrotestostérone (DHT). La DHT est l’androgène principalement responsable du développement initial et de l’hypertrophie subséquente de la prostate. La testostérone est convertie en DHT par la 5 alpha-réductase, une enzyme dont il existe deux isoformes, soit le type I et le type II. Les deux types d’isoenzyme sont présents dans la prostate. L’isoenzyme de type I est aussi responsable de la conversion de la testostérone au niveau de la peau et du foie. Par comparaison à ce qui est observé dans un tissu sain, on a constaté que les deux isoenzymes sont surexprimées en présence d’HBP.
Le dutastéride est un inhibiteur compétitif et spécifique des isoenzymes de types I et II de la 5 alpha-réductase, avec lesquelles il forme un complexe enzymatique stable. La dissociation de ce complexe, évaluée in vitro et in vivo, s’avère extrêmement lente. Le dutastéride abaisse les concentrations de DHT et entraîne une diminution du volume de la prostate, ce qui permet de traiter une cause sous-jacente de l’HBP. Le dutastéride ne se fixe pas au récepteur androgène chez l’humain.
Pharmacodynamie
L’effet maximal de la prise quotidienne de dutastéride sur la réduction de la concentration de DHT dépend de la dose et s’observe en 1 à 2 semaines. Après l’administration de dutastéride pendant 1 ou 2 semaines à raison de 0,5 mg par jour, les concentrations sériques médianes de DHT ont été réduites de 85 % et de 90 % respectivement.
Chez les patients atteints d’HBP traités par le dutastéride à raison de 0,5 mg par jour pendant 4 ans, la diminution médiane des concentrations sériques de DHT était de 94 % après 1 an, de 93 % après 2 ans et de 95 % après 3 et 4 ans. L’augmentation médiane des concentrations sériques de testostérone était de 19 % après 1 et 2 ans, de 26 % après 3 ans et de 22 % après 4 ans. Les concentrations de testostérone sont restées dans les limites des valeurs physiologiques normales.
Dans une étude menée auprès de patients atteints d’HBP traités par le dutastéride à raison de 5 mg par jour ou par un placebo pendant une durée maximale de 12 semaines avant une résection transurétrale de la prostate, les concentrations moyennes de DHT dans les tissus prostatiques étaient significativement plus faibles chez les patients du groupe dutastéride que chez les patients du groupe placebo (784 et 5793 pg/g, respectivement, p < 0,001). Les concentrations moyennes de testostérone dans les tissus prostatiques étaient significativement plus élevées au sein du groupe dutastéride, comparativement au groupe placebo (2073 et 93 pg/g, respectivement, p < 0,001).
Chez des patients présentant une HBP (n = 43) traités par le dutastéride à raison de 0,5 mg par jour ou par un placebo pendant les trois mois précédant une résection transurétrale de la prostate, la concentration moyenne ajustée de DHT intraprostatique était significativement plus faible dans le groupe sous dutastéride que dans le groupe placebo (0,209 ng/g et 3,23 ng/g, respectivement, p < 0,001).
Dans une autre étude, des hommes atteints d’un cancer localisé de la prostate ont reçu une dose d’attaque de dutastéride de 10 mg/jour pendant 7 jours, suivie d’un traitement par le dutastéride à raison de 5 mg/jour pendant une durée maximale de 10 semaines avant de subir une prostatectomie radicale. Les concentrations moyennes de DHT dans les tissus prostatiques étaient considérablement plus faibles chez les patients du groupe dutastéride que chez les patients du groupe placebo (177 et 6179 pg/g, respectivement).
Pharmacocinétique
Absorption : Le dutastéride est rapidement absorbé, les concentrations maximales étant atteintes au bout de 1 à 3 heures, et la prise d’aliments ne modifie pas l’absorption du produit. La biodisponibilité absolue est d’environ 60 % par rapport à une perfusion intraveineuse de 2 heures.
Distribution : Le dutastéride présente un volume de distribution considérable (300-500 L) et se fixe fortement aux protéines plasmatiques (> 99,5 %). La demi-vie du dutastéride est de 3 à 5 semaines. Des concentrations sériques à l’état d’équilibre d’environ 40 ng/mL sont atteintes après 6 mois de traitement par le dutastéride à raison de 0,5 mg 1 fois par jour. De même, les concentrations séminales de dutastéride ont atteint l’état d’équilibre après 6 mois. Après 52 semaines de traitement, les concentrations séminales de dutastéride ont atteint 3,4 ng/mL en moyenne (valeurs extrêmes : 0,4-14 ng/mL).
Métabolisme : Le dutastéride subit un métabolisme considérable chez l’humain. Des études ont montré que les isoenzymes 3A4 du cytochrome P 450 (CYP3A4) interviennent dans le métabolisme du dutastéride.
Excrétion : Le dutastéride et ses métabolites ont été principalement excrétés dans les fèces. Seules des quantités infimes de dutastéride sous forme inchangée ont été trouvées dans l’urine (< 1 %) (voir PHARMACOLOGIE DÉTAILLÉE).
Populations particulières et états pathologiques
Gériatrie : Aucun ajustement posologique n’est nécessaire chez les patients âgés. La pharmacocinétique et la pharmacodynamie du dutastéride ont été évaluées chez 36 hommes en bonne santé âgés de 24 à 87 ans après l’administration d’une dose unique de 5 mg de dutastéride. Dans cette étude à dose unique, la demi-vie du dutastéride s’est accrue avec l’âge des patients (elle était approximativement de 170 heures chez les hommes âgés de 20 à 49 ans, de 260 heures chez les hommes âgés de 50 à 69 ans et de 300 heures chez les hommes de plus de 70 ans). Sur les 2167 hommes traités par le dutastéride dans le cadre des 3 études clés, 60 % étaient âgés de 65 ans et plus et 15 % étaient âgés de 75 ans et plus. Aucune différence globale quant à l’innocuité ou à l’efficacité du médicament n’a été observée entre ces patients et les patients plus jeunes.
Sexe : DUTASTERIDE n’est pas indiqué chez les femmes (voir MISES EN GARDE ET PRÉCAUTIONS).
Race : L’effet de la race sur la pharmacocinétique du dutastéride n’a pas été étudié.
Insuffisance hépatique : L’effet de l’insuffisance hépatique sur la pharmacocinétique du dutastéride n’a pas été étudié.
Insuffisance rénale : L’effet de l’insuffisance rénale sur la pharmacocinétique du dutastéride n’a pas été étudié. Cependant, moins de 0,1 % d’une dose de 0,5 mg de dutastéride à l’état d’équilibre se retrouvant dans l’urine chez l’humain, aucun ajustement posologique ne devrait être nécessaire chez les insuffisants rénaux.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 °C et 30 °C, à l’abri de la lumière.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Le dutastéride pouvant être absorbé par la peau, il est impératif que les femmes et les enfants évitent tout contact avec des capsules non étanches. Si un tel contact se produit, on lavera immédiatement la région touchée à l’eau et au savon (voir CONTRE-INDICATIONS, MISES EN GARDE ET PRÉCAUTIONS).
FORMES PHARMACEUTIQUES, COMPOSITION ET CONDITIONNEMENT
Les capsules de gélatine molle DUTASTERIDE sont opaques, de couleur jaune et de forme oblongue, sont remplies d’un liquide huileux incolore à jaunâtre, sans particules/cristaux visibles, et ne portent aucune inscription. Elles sont offertes en plaquettes alvéolées de 30 capsules et en flacons de 100 capsules.
Chaque capsule perorale contient 0,5 mg de dutastéride dissous dans un mélange de monocaprylocaprate de glycérol et d’hydroxytoluène butylé. La capsule contient les ingrédients non médicinaux suivants : dioxyde de titane, gélatine, glycérol et oxyde de fer jaune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
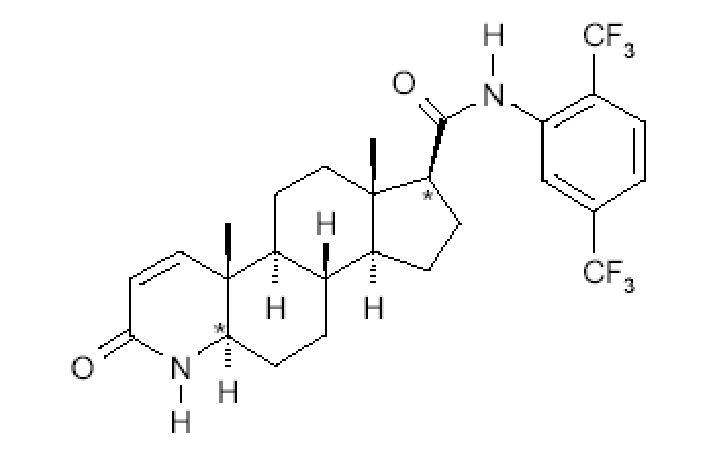
Nom propre : Dutastéride
Nom chimique : (5α, 17β)-N-{2,5-bi(trifluorométhyl)phényl}-3oxo-
4-azaandrost-1-ène-17-carboxamide
Formule moléculaire C27H30F6N2O2
Masse moléculaire : 528,53 g/mol
Formule développée :
Propriétés physicochimiques :
Description : Le dutastéride est une poudre de couleur blanche ou blanc cassé.
Solubilité : Le dutastéride est soluble dans le méthanol et l’éthanol absolu, mais insoluble dans l’eau.
Point de fusion : 246 ºC
ESSAIS CLINIQUES
Études de biodisponibilité comparative
Une étude croisée et à répartition aléatoire portant sur deux traitements administrés selon deux séquences et étalée sur deux périodes a comparé, chez 24 hommes en bonne santé soumis à un jeûne, la biodisponibilité d’une dose unique des deux produits suivants : capsules de gélatine molle DUTASTERIDE à 0,5 mg (fabriquées pour Pro Doc Ltée) et capsules AVODART® à 0,5 mg (GlaxoSmithKline Inc., Canada).
Dutastéride ( 1 x 0,5 mg ) D’après les données mesurées Moyenne géométrique (moindres carrés) Moyenne arithmétique (% CV) | ||||
|---|---|---|---|---|
| Paramètre | Produit évalué * | Produit de référence† | Rapport des moyennes géométriques par la méthode des moindres carrés (%) | Intervalle de confiance (IC) à 90 % |
ASC72 (pg·h/mL) | 38972,1 45537,9 (46,0) | 43196,4 51146,5 (45,8) | 90,22 | 86,44 – 94,17 |
Cmax (pg/mL) | 2723,5 2920,8 (35,0) | 2955,1 3137,2 (33,0) | 92,16 | 85,51 – 99,33 |
tmax§ (h) | 2,00 (1,00-4,50) | 2,00 (1,00-5,00) | ||
* Capsules de gélatine molle DUTASTERIDE à 0,5 mg (fabriquées pour Pro Doc Ltée).
† Capsules Avodart® à 0,5 mg (GlaxoSmithKline Inc., Canada).
§ Exprimé sous forme de moyenne arithmétique (CV [%]) seulement.
L’ASC1 et la t1/2 ne sont pas mentionnés; ces paramètres n’ont pas pu être estimés de façon précise en raison de la longue demi-vie du dutastéride et de la méthodologie de l’étude.
ESSAIS CLINIQUES
Monothérapie
Aspects démographiques de l’étude et organisation de l’essai
Le dutastéride à raison de 0,5 mg/jour (n = 2167) et un placebo (n = 2158) ont été évalués chez des hommes atteints d’HBP dans trois études multicentriques à double insu contrôlées par placebo d’une durée de 2 ans, chacune prolongée sur 2 ans en mode ouvert (n = 2340). Plus de 90 % de la population étudiée était de race blanche. Les sujets avaient au moins 50 ans, présentaient un taux sérique d’antigène prostatique spécifique (APS) ≥ 1,5 ng/mL et < 10 ng/mL et étaient atteints d’une HBP diagnostiquée sur la base des antécédents médicaux et d’un examen physique, celui-ci ayant notamment mis en évidence une hypertrophie de la prostate (≥ 30 cm3) et des symptômes d’HBP allant de modérés à graves selon l’American Urological Association Symptom Index (AUA-SI). La plupart des 4325 sujets répartis de façon aléatoire pour recevoir soit du dutastéride, soit un placebo ont suivi le traitement à double insu tout au long des 2 premières années (70 % et 67 %, respectivement). La plupart des 2340 sujets (71 %) participant aux études de prolongation ont suivi le traitement en mode ouvert pendant une période supplémentaire de 2 ans.
Résultats d’étude
Effet sur les scores relatifs aux symptômes : Les symptômes ont été quantifiés au moyen du questionnaire de l’AUA-SI, lequel permet d’évaluer les symptômes urinaires (vidange incomplète, fréquence des mictions, jet intermittent, urgence, faiblesse du jet, effort à la miction et nycturie) sur une échelle de 0 à 5 pour un score total possible de 35. Dans les 3 études clés, le score AUA-SI initial était d’environ 17 dans les deux groupes de traitement.
Comparativement aux sujets recevant le placebo, les sujets recevant le dutastéride ont affiché une amélioration statistiquement significative des symptômes dès le 3e mois dans l’une des études et à compter du 12e mois dans les 2 autres études clés. Les résultats regroupés de 3 études comparatives clés avec le placebo ont révélé au 6e mois que le dutastéride était associé à une variation significativement plus marquée par rapport au départ (p < 0,001). Au 12e mois, pour les 3 études regroupées, la diminution moyenne des scores par rapport aux valeurs initiales sur l’échelle des symptômes AUA-SI était de 3,3 points pour le dutastéride et de 2,0 points pour le placebo, pour un écart moyen de 1,3 entre les deux groupes de traitement (valeurs extrêmes : 1,1 à 1,5 point dans chacune des 3 études, p < 0,001). Ces résultats étaient constants dans les 3 études. Au 18e mois, la diminution moyenne par rapport aux valeurs initiales était de 3,7 points pour le dutastéride et de 2,1 points pour le placebo, pour un écart moyen de 1,6 (valeurs extrêmes : 1,4 à 1,9 point dans chacune des 3 études, p < 0,001). Au 24e mois, la diminution moyenne par rapport aux valeurs initiales était de 3,8 points pour le dutastéride et de 1,7 point pour le placebo, pour un écart moyen de 2,1 (valeurs extrêmes : 1,9 à 2,2 points dans chacune des 3 études, p < 0,001) (voir la figure 1). Un soulagement soutenu des symptômes a également été observé durant les périodes de prolongation de 2 ans en mode ouvert. Dans le cas des sujets qui ont poursuivi le traitement par le dutastéride, le changement du score AUA-SI du 24e au 48e mois était statistiquement significatif (p < 0,001). Au 48e mois, la diminution moyenne du score AUA-SI par rapport aux valeurs initiales, pour les 3 études regroupées, était de 6,5 points pour les sujets ayant reçu un traitement continu par le dutastéride pendant les 48 mois et de
5,6 points pour les sujets ayant reçu le placebo pendant 24 mois, suivi d’un traitement par le dutastéride pendant 24 mois (voir la figure 2).
Ces études prospectives visaient à évaluer les effets du traitement sur les symptômes, en fonction de la taille initiale de la prostate. Chez les hommes dont la prostate avait un volume de 40 cm3 ou plus, la diminution moyenne était de 3,8 points au sein du groupe dutastéride et de 1,6 point au sein du groupe placebo, l’écart moyen entre les deux groupes étant de 2,2 au 24e mois. Chez les hommes dont la prostate avait un volume de moins de 40 cm3, la diminution moyenne était de 3,7 points au sein du groupe dutastéride et de 2,2 points au sein du groupe placebo, l’écart moyen entre les deux groupes étant de 1,5 au 24e mois.
La figure 1 représente les données AUA-SI de phase III regroupées, pour le 24e mois. La figure 2 représente tous les sujets de l’étude sur 48 mois. Au terme de la première période de 2 ans, tous les sujets qui continuaient de participer à l’étude sont passés à un traitement ouvert par le dutastéride.
Figure 1 Variation du score AUA-SI* par rapport aux valeurs initiales
(données regroupées des 3 études clés)
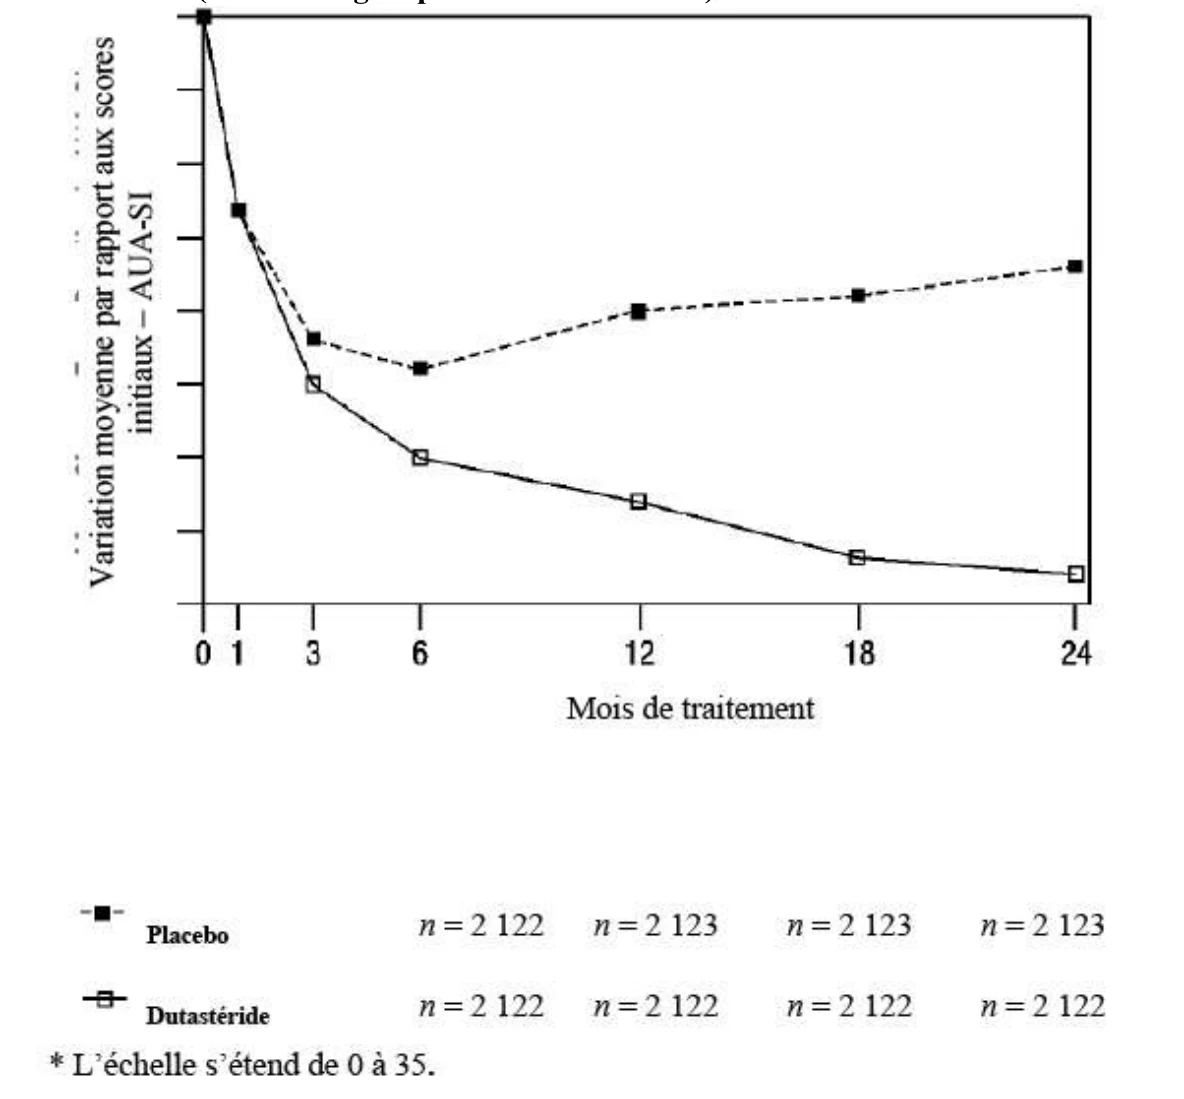
Figure 2 Variation moyenne du score AUA-SI* par rapport aux valeurs initiales (données regroupées de l’ensemble de la population de l’étude** en mode ouvert)
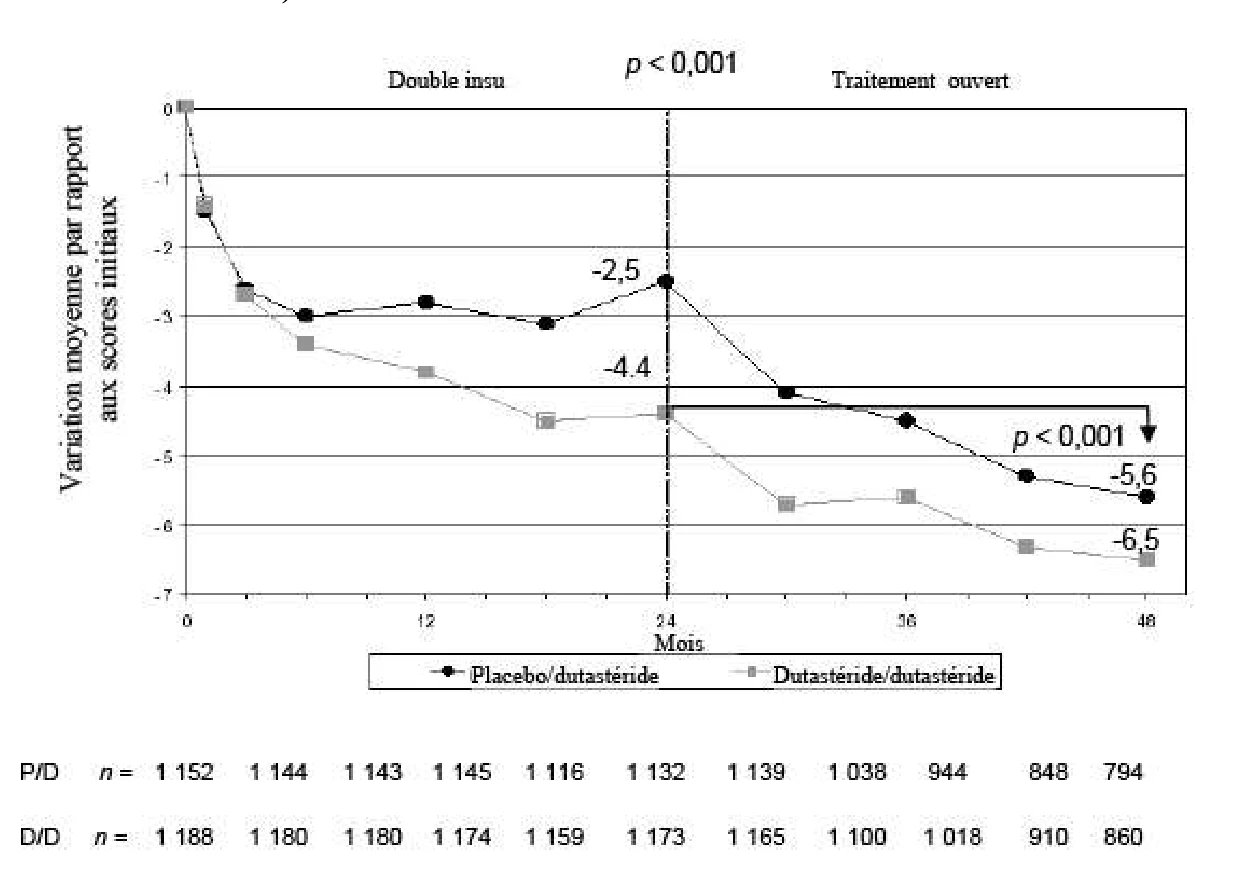
Tous les sujets sont passés au traitement ouvert par le dutastéride pour les mois 24 à 48.
*L’AUA-SI (American Urological Association Symptom Index) est un questionnaire à 7 items assorti d’un score maximal de 35. Les critères d’admissibilité comprenaient un score de dépistage ≥ 12 (symptômes modérés à graves). Une diminution du score correspond à une amélioration des symptômes.
**Population en intention de traiter.
Qmax (débit urinaire maximal)
L’un des critères d’admissibilité était un débit urinaire maximal moyen (Qmax) de 15 mL/s ou moins. La valeur Qmax initiale, pour les 3 études clés, était d’environ 10 mL/s.
Les différences entre les deux groupes étaient statistiquement significatives entre le départ et le 3e mois dans chacune des trois études, et ces différences se sont maintenues jusqu’au 12e mois. Au 12e mois, l’augmentation moyenne du Qmax dans les trois études regroupées a atteint 1,6 mL/s pour le dutastéride et 0,7 mL/s pour le placebo; la différence moyenne (dutastéride moins placebo) a été de 0,8 mL/s (valeurs extrêmes : 0,7-1,0 mL/s dans chacune des trois études, p < 0,001). Au 18e mois, l’augmentation moyenne du Qmax était de 1,7 mL/s pour le dutastéride et 0,7 mL/s pour le placebo, pour une différence moyenne de 1,0 mL/s (valeurs extrêmes : 0,8-1,1 mL/s dans chacune des trois études, p < 0,001). Au 24e mois, l’augmentation moyenne du Qmax a atteint 1,8 mL/s pour le dutastéride et 0,7 mL/s pour le placebo, pour une différence moyenne de 1,1 mL/s (valeurs extrêmes : 1,0-1,2 mL/s dans chacune des trois études, p < 0,001)
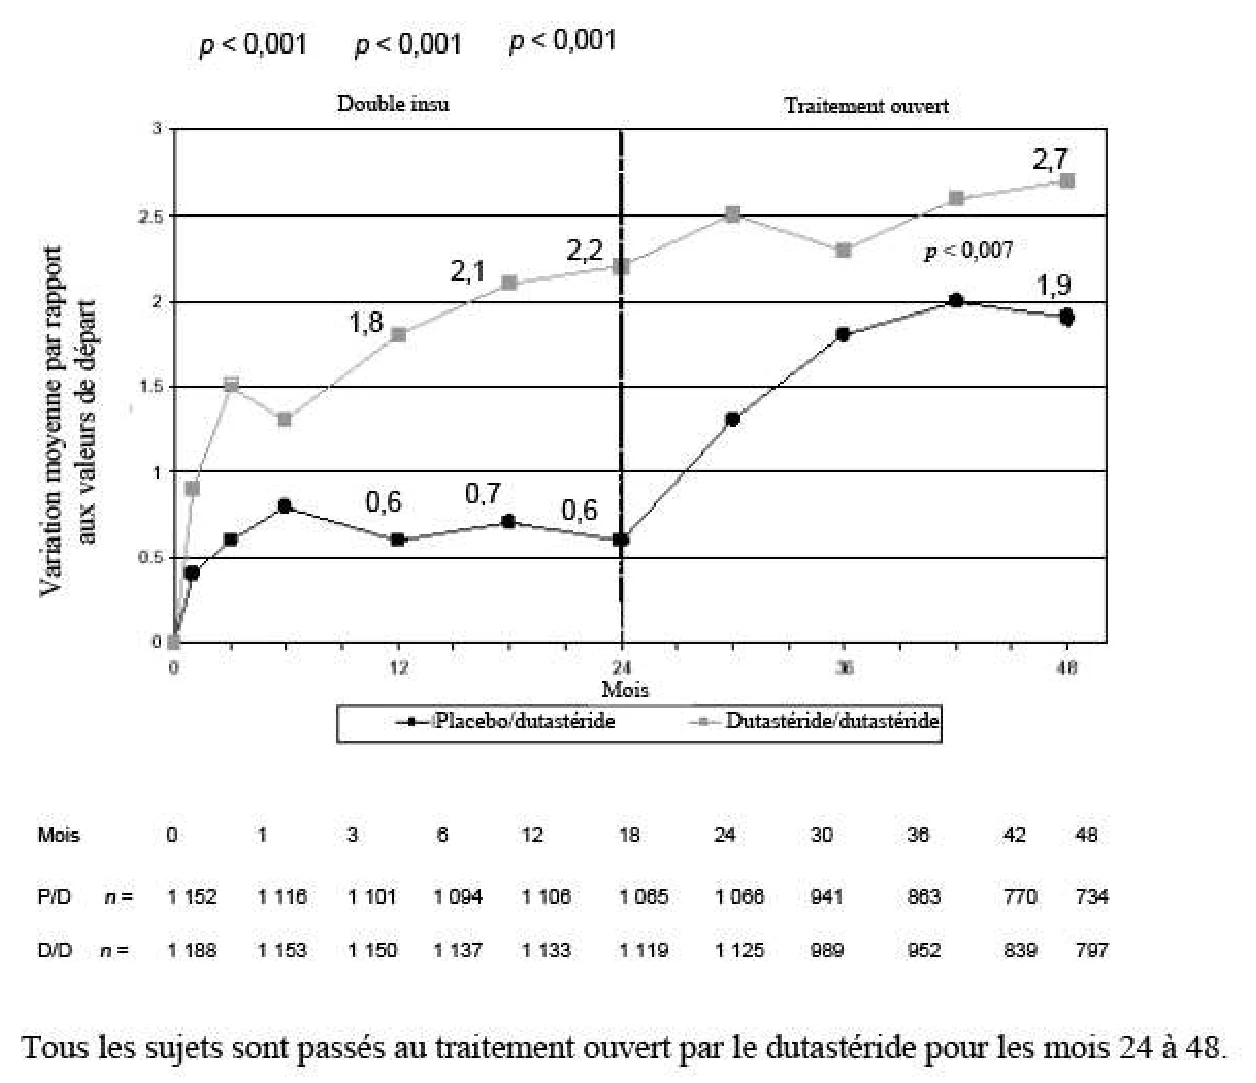
(voir la figure 3). L’augmentation du débit urinaire maximal observée pendant les 2 premières années du traitement à double insu s’est maintenue durant les périodes de prolongation de 2 ans en mode ouvert. Dans le cas des sujets qui ont poursuivi le traitement par le dutastéride, l’augmentation moyenne du Qmax du 24e au 48e mois était statistiquement significative (p ≤ 0,007). Au 48e mois, l’augmentation moyenne du débit urinaire maximal par rapport aux valeurs initiales, pour les 3 études regroupées, était de 2,7 mL/s pour les sujets ayant reçu un traitement continu par le dutastéride pendant 48 mois et de 1,9 mL/s pour les sujets ayant reçu le placebo pendant 24 mois, suivi d’un traitement par le dutastéride pendant 24 mois (voir la figure 4).
Figure 3 Variation du Qmax par rapport aux valeurs initiales (données regroupées des études clés)
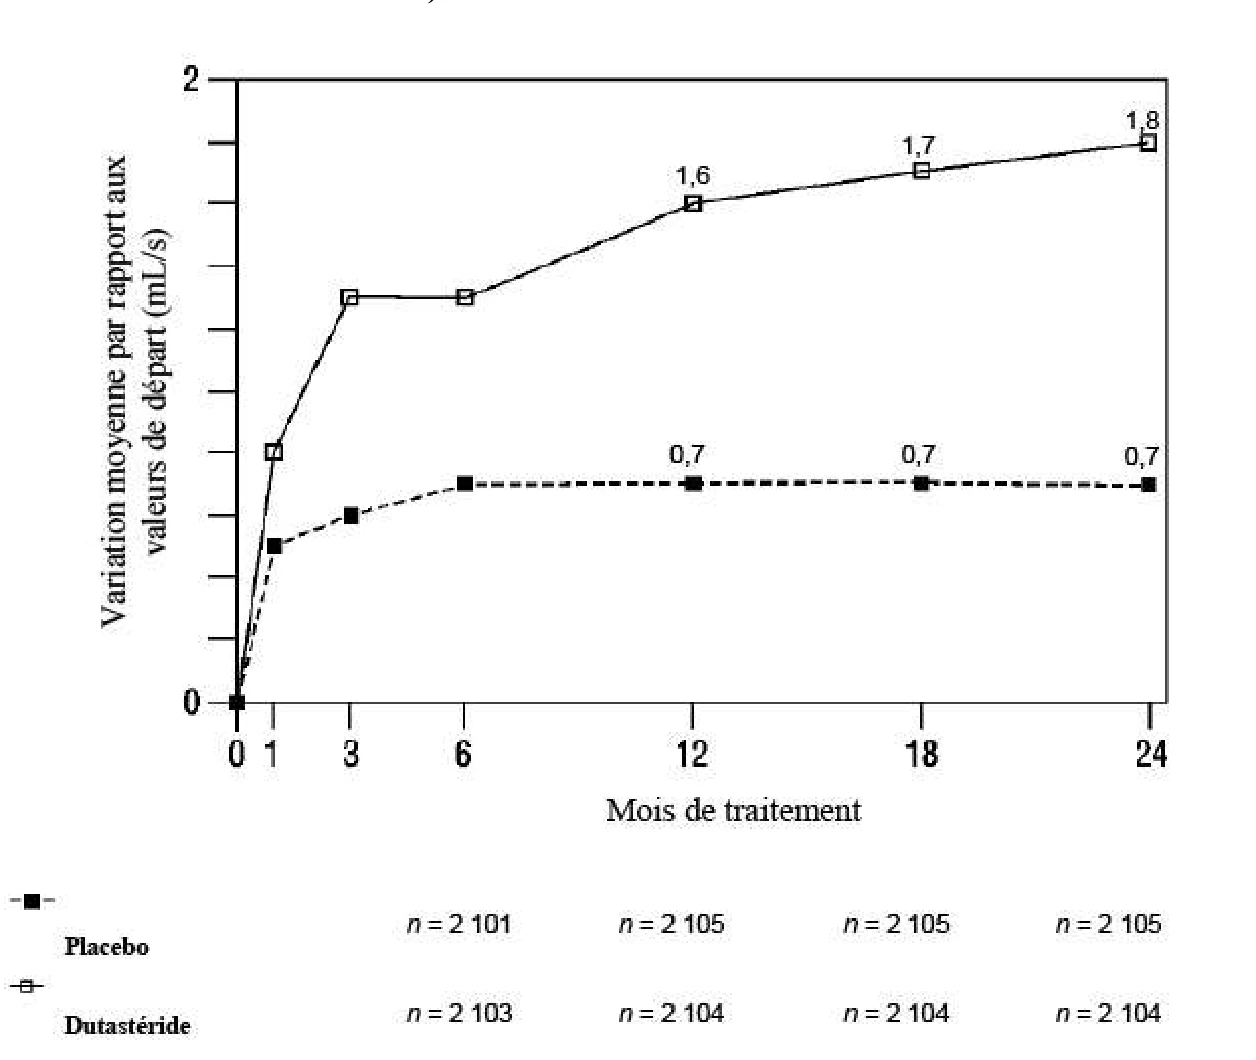
Figure 4 Variation moyenne du Qmax (mL/s) par rapport aux valeurs initiales (données regroupées de l’ensemble de la population de l’étude en mode ouvert)
Rétention urinaire aiguë et intervention chirurgicale
Après deux années de traitement, l’efficacité a également été évaluée au moyen de la fréquence des cas de rétention urinaire aiguë nécessitant l’installation d’un cathéter et des interventions chirurgicales urologiques associées à l’HBP. Comparativement au placebo, le dutastéride a été associé à une fréquence significativement moindre d’un point de vue statistique de rétention urinaire aiguë (1,8 % avec le dutastéride vs 4,2 % avec le placebo, p < 0,001; réduction du risque de 57 %, IC95% : [38-71 %]) ainsi qu’à une fréquence significativement moindre d’un point de vue statistique d’interventions chirurgicales (2,2 % avec le dutastéride vs 4,1 % avec le placebo, p < 0,001; réduction du risque de 48 %, IC95% : [26-63 %]) (Voir les figures 5a et 6a). Une fois les données regroupées, la fréquence de rétention urinaire aiguë chez les sujets traités par le dutastéride a été faible durant la période de traitement de 24 mois en mode ouvert (mois 24-48), avec une fréquence de 1,9 % chez le groupe qui recevait auparavant le placebo (groupe P/D) et de 1,2 % chez le groupe qui recevait auparavant le dutastéride (groupe D/D). Par comparaison avec le groupe P/D, le groupe D/D a présenté une baisse de 40 % du risque de rétention urinaire aiguë, mais cette réduction n’était pas statistiquement significative (voir la figure 6b). La fréquence globale des interventions chirurgicales associées à l’HBP chez les sujets traités par le dutastéride a été faible au cours de la période de traitement de 24 mois en mode ouvert (mois 24-48), avec une fréquence de 0,8 % aussi bien chez le groupe qui recevait auparavant le placebo (groupe P/D) que chez le groupe qui recevait auparavant le dutastéride (groupe D/D) (voir la figure 7b). Une liste des interventions chirurgicales associées à l’HBP est fournie au tableau 4.
Figure 5a Pourcentage de sujets ayant présenté une rétention urinaire aiguë sur une période de 24 mois (données regroupées des études clés)
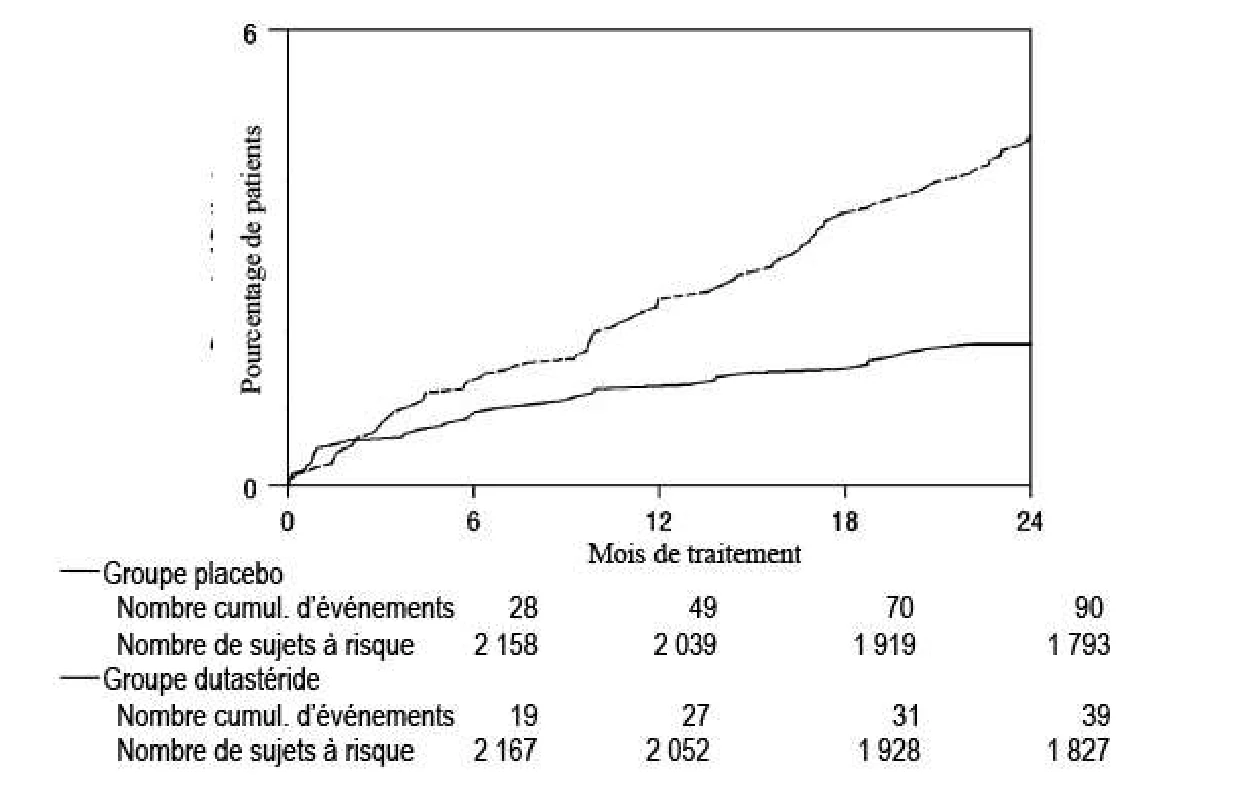
Figure 5b Pourcentage de sujets ayant présenté une rétention urinaire aiguë sur une période de 48 mois (données regroupées des études clés)
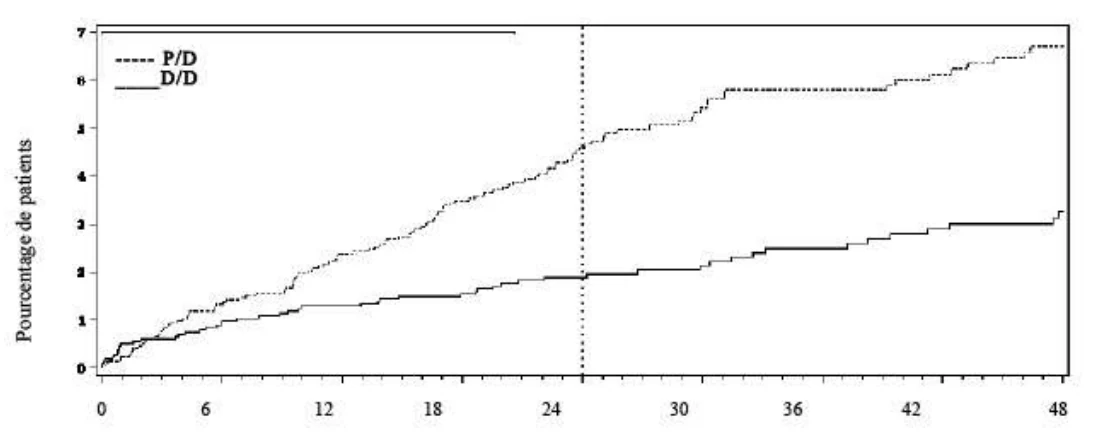
Temps (mois)
P/D 0,5 mg 6 12 18 24 30 36 42 48
Nombre cumul. d’événements 13 40 59 85 90 95 96 98
Nombre de sujets à risque 2158 2057 1944 1823 1587 1070 956 866
D/D 0.5 mg*
Nombre cumul. d’événements 12 25 39 47 50 52 56 57
Nombre de sujets à risque 2167 2064 1944 1846 1651 1125 1033 930
*P/D = placebo/dutastéride (0,5 mg)
*D/D = dutasteride (0,5 mg)/dutastéride (0,5 mg)
| Percent of Patients | Pourcentage de patients |
Figure 6a Pourcentage de sujets devant subir une intervention chirurgicale liée à l’HBP sur une période de 24 mois (données regroupées des études clés)
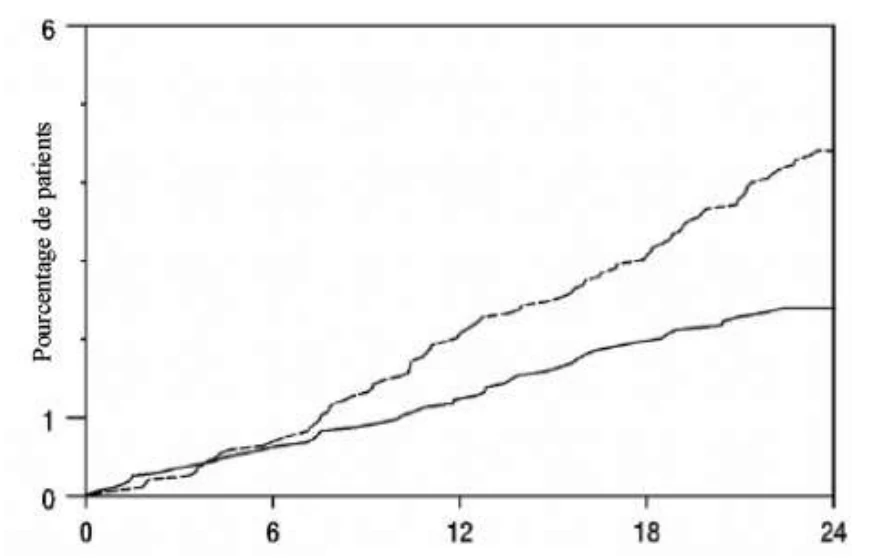
Mois de traitement
 Groupe placebo
Nombre cumul. d’événements 13 40 59 89
Nombre de sujets à risque 2158 2057 1944 1823
 Groupe dutastéride
Nombre cumul. d’événements 12 25 39 47
Nombre de sujets à risque 2167 2064 1944 1846
Figure 6b Pourcentage de sujets devant subir une intervention chirurgicale liée à l’HBP sur une période de 48 mois (données regroupées des études clés)
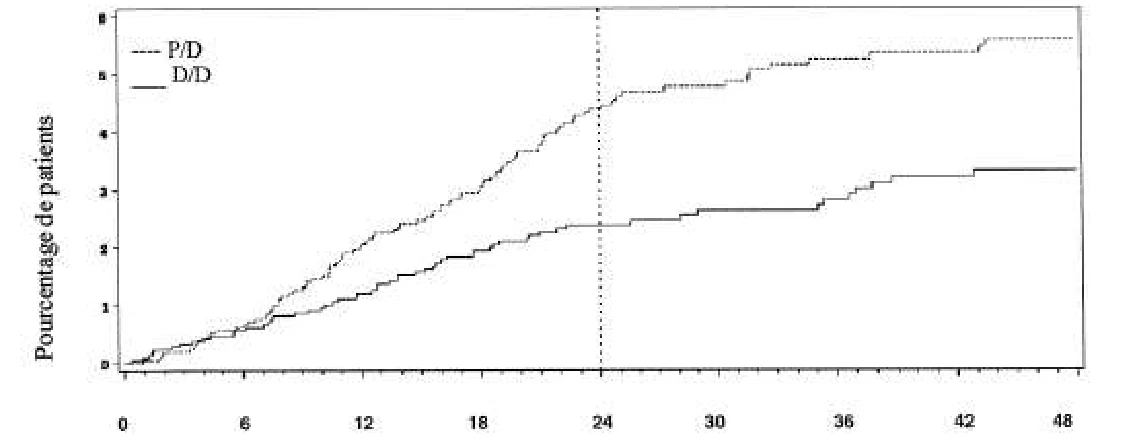
Temps (mois)
P/D 0,5 mg 6 12 18 24 30 36 42 48
Nombre cumul. d’événements 13 40 59 85 90 95 96 98
Nombre de sujets à risque 2158 2057 1944 1823 1587 1070 956 866
D/D 0,5 mg*
Nombre cumul. d’événements 12 25 39 47 50 52 56 57
Nombre de sujets à risque 2167 2064 1944 1846 1651 1125 1033 930
* P/D = placebo/dutastéride (0,5 mg)
* D/D = dutastéride (0,5 mg)/dutastéride (0,5 mg)
Tableau 4 Interventions chirurgicales sur une période de 48 mois (ensemble de la population des études à double insu et en mode ouvert)
Première intervention chirurgicale liée à l’HBP | Double insu | Mode ouvert | |||||||||||||
| Placebo | Dutastéride | Placebo/ dutastéride | Dutastéride/ dutastéride | ||||||||||||
| n = 2158 | n = 2167 | n = 1152 | n = 1188 | ||||||||||||
| Nombre (%) | Nombre (%) | Nombre (%) | Nombre (%) | ||||||||||||
Résection endoscopique de la Prostate | 65 (3,01) | 26 (1,20) | 2 (0,17) | 3 (0,25) | |||||||||||
| Résection transurétrale de la prostate | 4 (0,19) | 7 (0,32) | 0 (0) | 0 (0) | |||||||||||
| Prostatectomie au laser | 3 (0,14) | 2 (0,09 | 0 (0) | 0 (0) | |||||||||||
| Prostactectomie | 3 (0,14) | 3 (0,14) | 0 (0) | 0 (0) | |||||||||||
Thérapie transurétrale à micro-ondes | 2 (0,09) | 2 (0,09) | 3 (0,26) | 3 (0,25) | |||||||||||
| Thermothérapie | 0 (0) | 2 (0,09) | 0 (0) | 0 (0) | |||||||||||
| Électrorésection de la prostate | 2 (0,09) | 0 (0) | 1 (0,09) | 0 (0) | |||||||||||
| Prostatectomie ouverte | 2 (0,09) | 0 (0) | 1 (0,09) | 0 (0) | |||||||||||
| Prostatectomie rétropubienne | 2 (0,09) | 0 (0) | 0 (0) | 0 (0) | |||||||||||
| Prostatectomie transvésicale | 1 (0,05) | 1 (0,05) | 0 (0) | 0 (0) | |||||||||||
| Adénectomie (prostate) | 1 (0,05) | 0 (0) | 0 (0) | 0 (0) | |||||||||||
| Prostatectomie suspubienne | 0 (0) | 1 (0,05) | 0 (0) | 0 (0) | |||||||||||
| Prostatectomie partielle | 0 (0) | 0 (0) | 1 (0,09) | 0 (0) | |||||||||||
| Adénectomie | 0 (0) | 1 (0,05) | 0 (0) | 0 (0) | |||||||||||
| Hyperthermie par micro-ondes | 0 (0) | 0 (0) | 0 (0) | 1 (0,08) | |||||||||||
| Autre | 4 (0,19) | 2 (0,09) | 1 (0,09) | 1 (0,08) | |||||||||||
Volume prostatique
Un volume prostatique (mesuré par échographie transrectale) d’au moins 30 cm3 représentait l’un des critères d’admissibilité. Le volume prostatique moyen initial était d’environ 54 cm3.
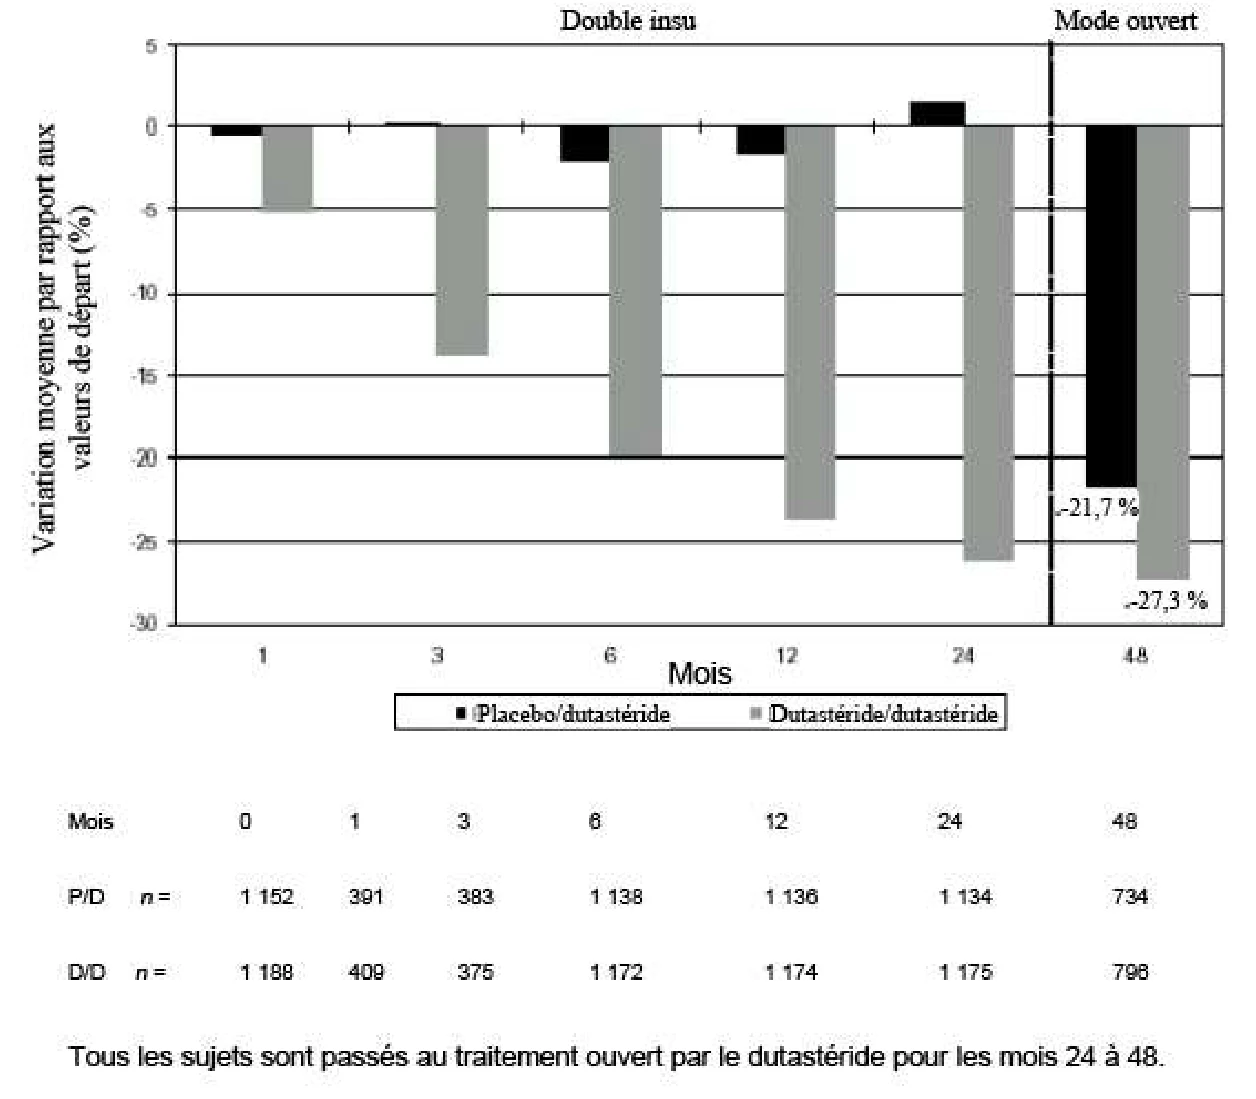
Des variations statistiquement significatives ont été notées entre les groupes dutastéride et placebo dès la première mesure du volume prostatique effectuée après le début du traitement dans chacune des études (mois 1, mois 3 ou mois 6), et ces variations ont persisté jusqu’au 24e mois. Au 12e mois, le pourcentage moyen de variation du volume de la prostate au sein des populations regroupées des 3 études était de -24,7 % chez les sujets traités par le dutastéride et de -3,4 % chez les sujets traités par placebo; l’écart moyen (dutastéride moins placebo) était de -21,3 % (valeurs extrêmes : -21,0 % à -21,6 % dans chacune des 3 études, p < 0,001). Au 24e mois, le pourcentage moyen de variation du volume de la prostate au sein des populations regroupées des 3 études était de -26,7 % chez les sujets traités par le dutastéride et de -2,2 % chez les sujets traités par placebo, pour un écart moyen de 24,5 % (valeurs extrêmes : 24,0 % à 25,1 % dans chacune des 3 études, p < 0,001) (voir la figure 7). La diminution du volume prostatique observée durant les 2 premières années de traitement à double insu s’est maintenue durant la période supplémentaire de 2 ans de traitement en mode ouvert. Au 48e mois, le pourcentage moyen de variation du volume prostatique par rapport aux valeurs initiales, pour les 3 études regroupées, était de -27,3 % pour les sujets ayant reçu un traitement continu par le dutastéride pendant 48 mois et de -21,7 % pour les sujets ayant reçu le placebo pendant 24 mois, suivi d’un traitement par le dutastéride pendant 24 mois (voir la figure 8).
Figure 7 Pourcentage de variation du volume prostatique par rapport aux valeurs initiales (données regroupées des études clés)
(p < 0,001) (p < 0,001)
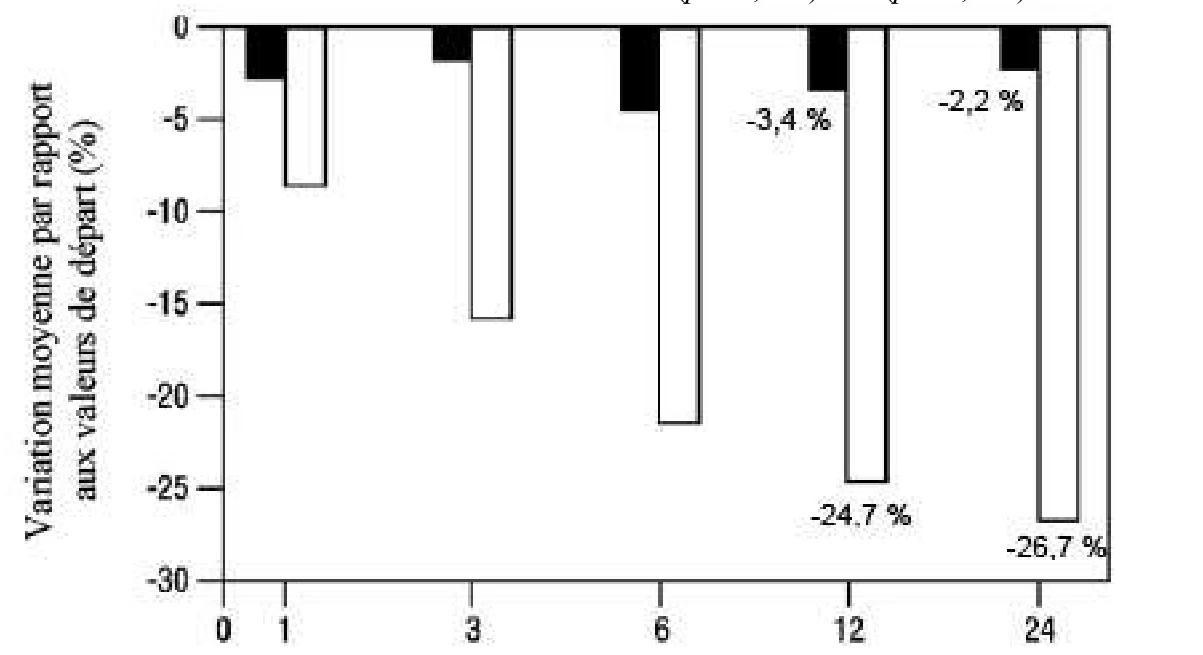
Mois de traitement
- Placebo n = 704 n = 645 n = 2033 n = 2043 n = 2043
□ Dutastéride n = 702 n = 630 n = 2020 n = 2027 n = 2028
Figure 8 Pourcentage moyen de variation du volume prostatique par rapport aux valeurs initiales (données regroupées de l’ensemble de la population des études à double insu et en mode ouvert)
Sommaire des études cliniques sur l’emploi du dutastéride en monothérapie : Les données émanant de 3 vastes études bien contrôlées portant sur l’efficacité du dutastéride démontrent que le traitement par le dutastéride (0,5 mg 1 fois par jour) réduit à la fois le risque de rétention urinaire aiguë et le risque d’intervention chirurgicale due à l’HBP comparativement à un placebo, atténue les symptômes associés à l’HBP, réduit le volume prostatique et accroît le débit urinaire maximal. Ces données semblent indiquer que le dutastéride interrompt le processus pathologique de l’HBP chez les hommes qui présentent une hypertrophie de la prostate.
Études sur une association médicamenteuse
Étude SMART (ARI40002) :
Le dutastéride a été utilisé en association avec la tamsulosine, un antagoniste des récepteurs alpha1-adrénergiques, sur une période pouvant atteindre 36 semaines dans le cadre d’une étude multicentrique à double insu avec groupes parallèles menée chez 327 sujets. Après 24 semaines de traitement d’association, environ 50 % des sujets n’ont plus reçu de tamsulosine. Soixante-dix-sept pour cent des sujets qui ont continué de prendre le dutastéride en monothérapie se sentaient aussi bien ou mieux 6 semaines après le retrait de la tamsulosine, et 93 % d’entre eux présentaient une maîtrise soutenue des symptômes 12 semaines après le retrait. La maîtrise des symptômes a été proportionnellement un peu plus soutenue chez les sujets qui ont poursuivi le traitement d’association (91 % vs 77 % après 30 semaines). Les deux schémas thérapeutiques ont été bien tolérés (voir INTERACTIONS MÉDICAMENTEUSES).
Traitement d’association avec un alphabloquant (étude CombAT) :
Aspects démographiques de l’étude et organisation de l’essai
L’efficacité et l’innocuité d’un traitement d’association (dutastéride à 0,5 mg/jour plus la tamsulosine à 0,4 mg/jour, n = 1610) ont été comparées à celles du dutastéride seul (n = 1623) et de la tamsulosine seule (n = 1611) au cours d’une étude multicentrique à répartition aléatoire et à double insu d’une durée de 4 ans. Le principal critère d’évaluation de l’efficacité à 2 ans était la variation du score IPSS par rapport au score obtenu au début de l’étude; à 4 ans, le temps écoulé avant le premier épisode de rétention urinaire aiguë ou la première intervention chirurgicale liée à l’HBP.
La population à l’étude était de race blanche dans une proportion de 88 %. Environ 52 % des sujets avaient déjà été exposés à un traitement par un inhibiteur de la 5 alpha-réductase ou par un alphabloquant. Les sujets étaient âgés d’au moins 50 ans, présentaient un taux sérique d’APS ≥ 1,5 ng/mL mais < 10,0 ng/mL et étaient atteints d’une HBP diagnostiquée sur la base des antécédents médicaux et d’un examen physique, celui-ci ayant notamment mis en évidence une hypertrophie de la prostate (≥ 30 cm3) et des symptômes d’HBP allant de modérés à graves selon le score IPSS. Les sujets ayant des antécédents ou des signes de cancer de la prostate ou ayant subi une chirurgie prostatique antérieure ont été exclus. La plupart des 4844 sujets répartis au hasard pour recevoir l’association médicamenteuse, le dutastéride seul ou la tamsulosine seule ont suivi le traitement à double insu pendant 4 ans (69 %, 67 % et 61 %, respectivement).
Résultats d’étude
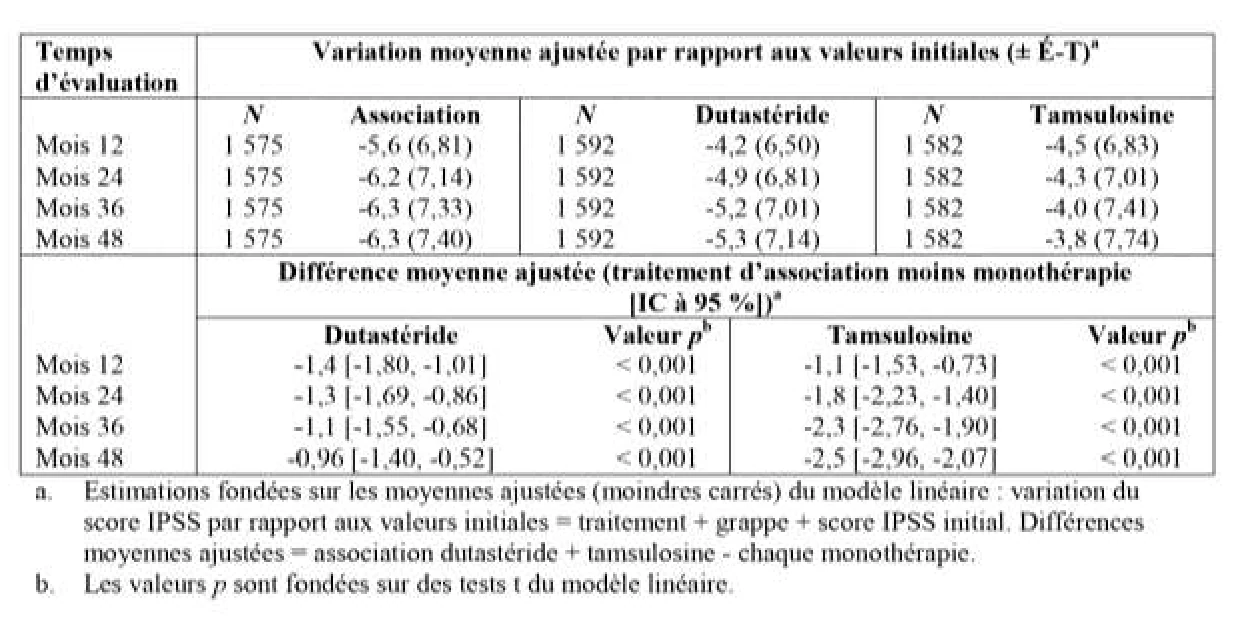
Effet sur les scores relatifs aux symptômes : Les symptômes ont été quantifiés au moyen des 7 premières questions de l’IPSS (identique au questionnaire de l’AUA-SI). Le score initial était d’environ 16,4 points dans chaque groupe de traitement. Le traitement d’association s’est révélé supérieur sur le plan statistique à chaque agent en monothérapie au regard de la diminution du score IPSS au mois 24, principal temps d’évaluation de ce paramètre. Une différence statistiquement significative entre le traitement d’association et le traitement par la tamsulosine seule, prenant la forme d’une variation à la baisse, a été observée à partir du mois 9 et s’est maintenue jusqu’au mois 48. Une différence statistiquement significative entre le traitement d’association et le traitement par le dutastéride seul a aussi été observée à partir du mois 3 et s’est maintenue jusqu’au mois 48 (voir la figure 9 et le tableau 5).
Figure 9 Variation du score IPSS par rapport aux valeurs initiales (étude CombAT)
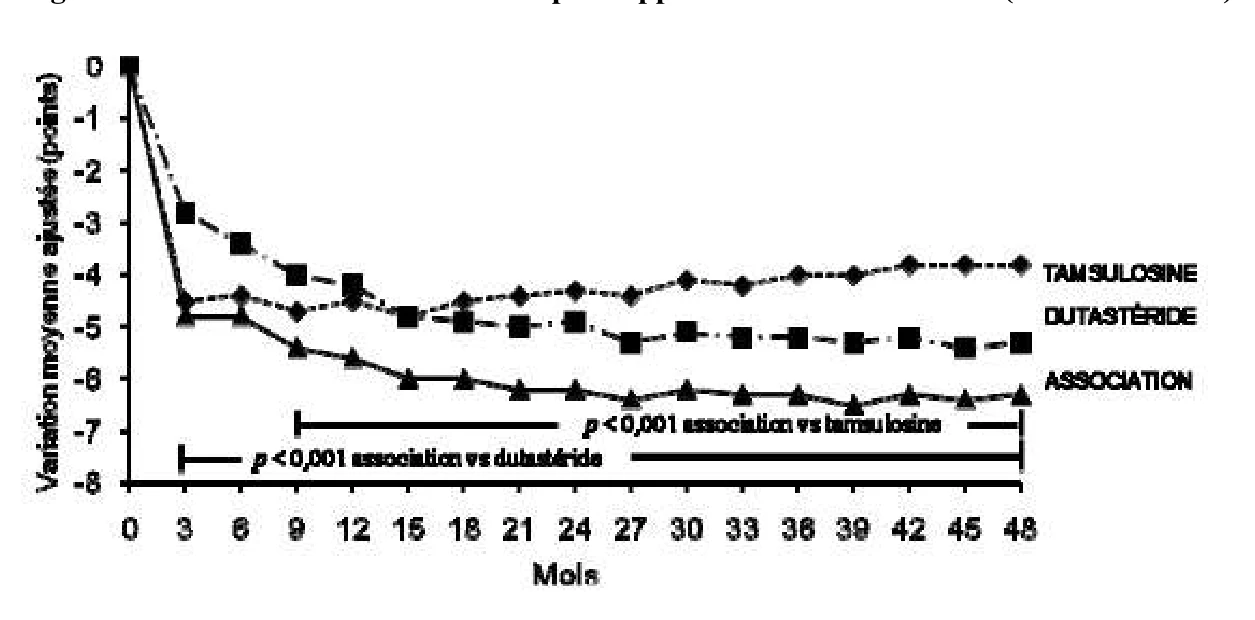
Tableau 5 Variation du score IPSS par rapport aux valeurs initiales sur 48 mois
Effet sur le taux de rétention urinaire aiguë ou d’intervention chirurgicale
L’efficacité des schémas thérapeutiques a été évaluée après 4 ans de traitement en fonction de la fréquence de la rétention urinaire aiguë ou des interventions chirurgicales liées à l’HBP. Chez les sujets sous traitement d’association, le taux de rétention urinaire aiguë ou d’intervention chirurgicale liée à l’HBP était significativement moindre sur le plan statistique comparativement aux sujets sous tamsulosine seule, mais pas significativement moindre comparativement aux sujets sous dutastéride. Des résultats semblables ont été observés au regard de chaque paramètre
(rétention urinaire aiguë et intervention chirurgicale liée à l’HBP) pris isolément (voir les figures 10 et 11).
Figure 10 Estimations, selon la méthode de Kaplan-Meier, du temps écoulé avant le premier épisode de rétention urinaire aiguë ou la première intervention chirurgicale prostatique liée à l’HBP
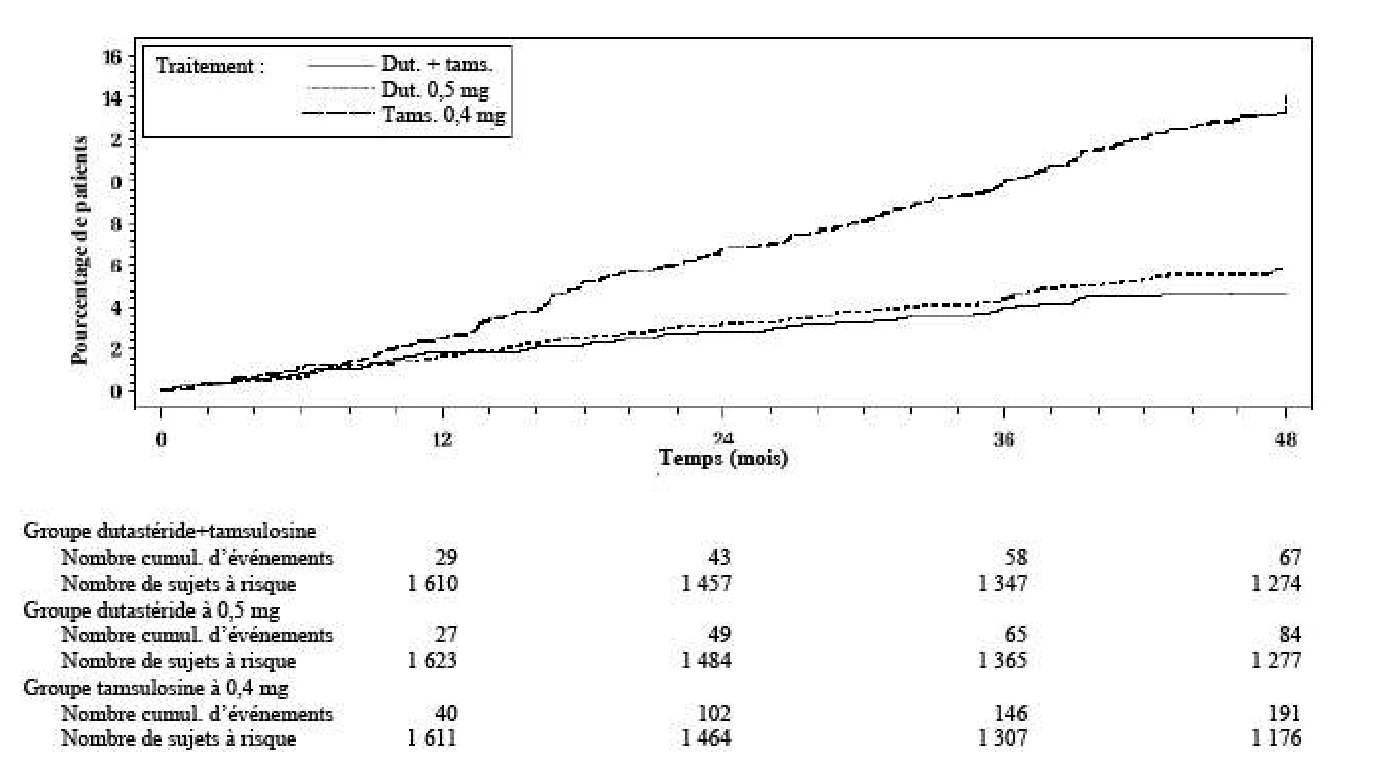
Figure 11 Taux de rétention urinaire aiguë ou d’intervention chirurgicale liée à l’HBP et progression clinique, avec estimation de la réduction du risque relatif (population en intention de traiter)
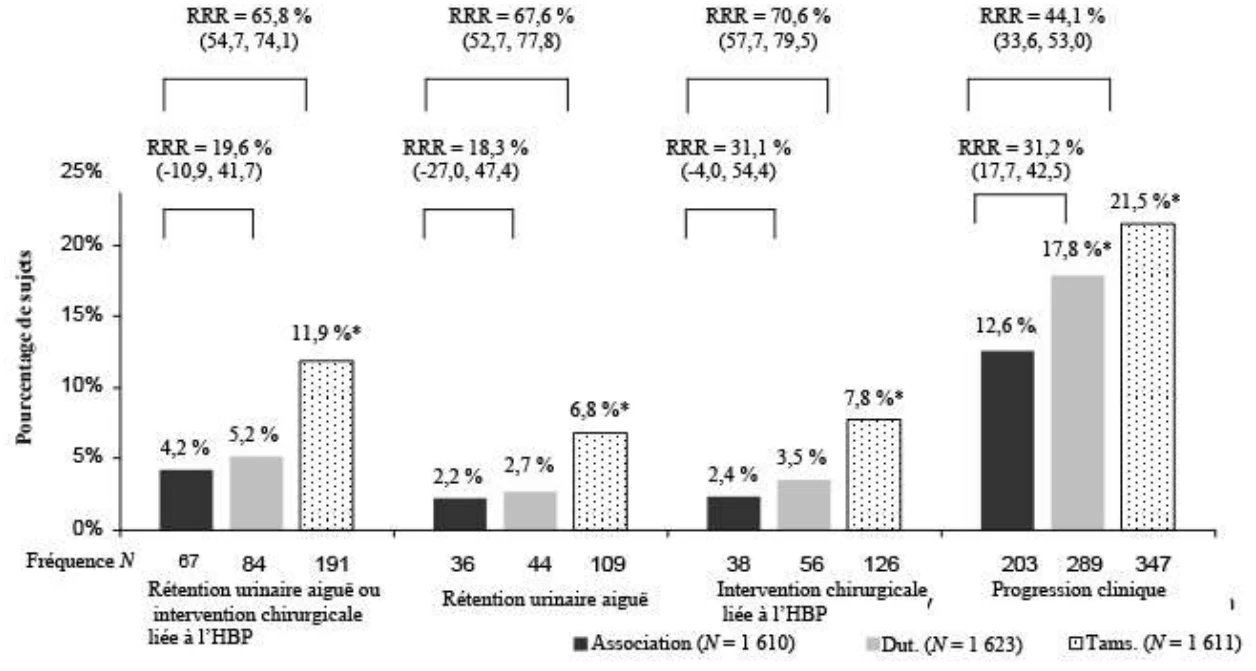
Note : * p < 0,001 vs association; RRR = réduction du risque relatif vs association (IC95%)
Progression clinique de l’HBP
Le terme progression clinique englobait l’aggravation des symptômes (IPSS = 4 points) et les manifestations liées à l’HBP, à savoir la rétention urinaire aiguë, l’incontinence, les infections urinaires et l’insuffisance rénale. Les taux de progression clinique sous traitement d’association, sous dutastéride et sous tamsulosine ont atteint 12,6 %, 17,8 % et 21,5 %, respectivement. Chez les sujets sous traitement d’association, le taux de progression clinique après 4 ans était significativement moindre sur le plan statistique que chez les sujets sous tamsulosine (voir la figure 11).
Effet sur le débit urinaire maximal (Qmax) : Au départ, le Qmax était d’environ 10,7 mL/s dans chaque groupe de traitement. Le traitement d’association s’est avéré statistiquement supérieur à chacun des agents employés en monothérapie au regard de l’augmentation du Qmax au mois 24, principal temps d’évaluation de ce paramètre (voir le tableau 6). Cette différence a été observée à compter du mois 6 et s’est poursuivie jusqu’au mois 24. Le traitement d’association est demeuré statistiquement supérieur à la tamsulosine pendant deux autres années de traitement (p < 0,001); toutefois, l’amélioration n’était pas statistiquement significative comparativement au dutastéride en monothérapie au mois 48 (voir la figure 12 et le tableau 6).
Figure 12 Variation du Qmax par rapport aux valeurs initiales (étude CombAT)
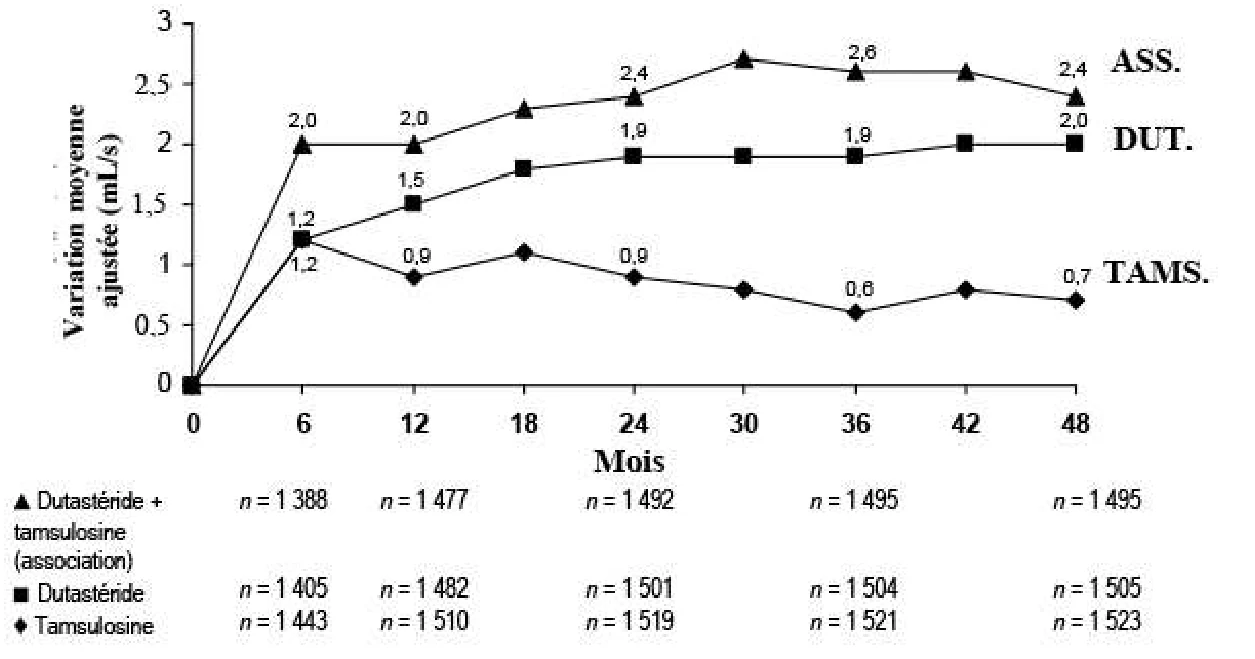
Tableau 6 Variation d’autres paramètres secondaires clés par rapport aux valeurs initiales aux mois 24 et 48
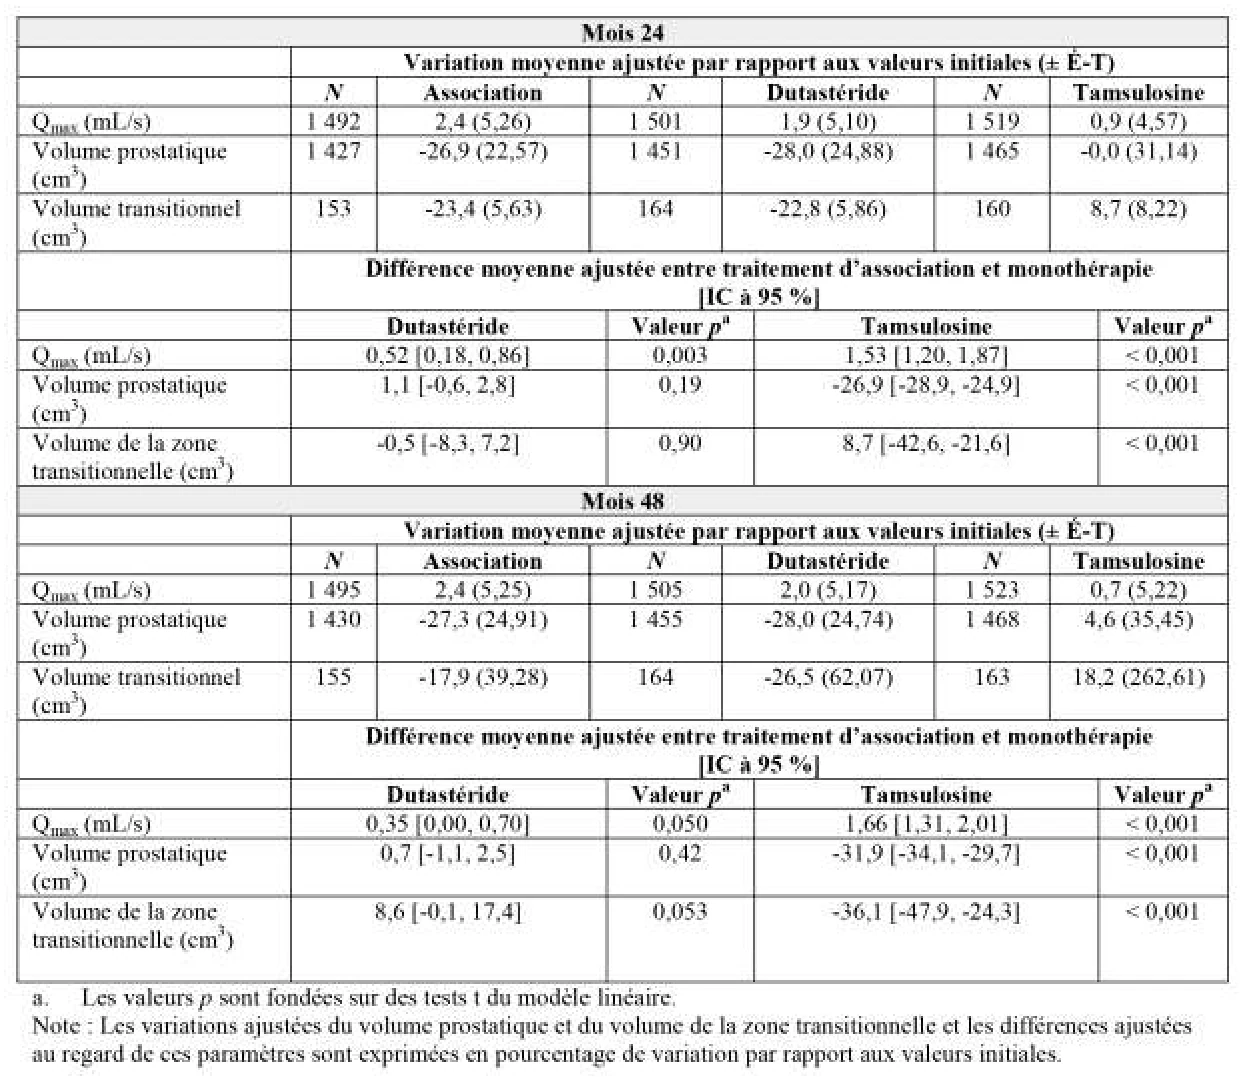
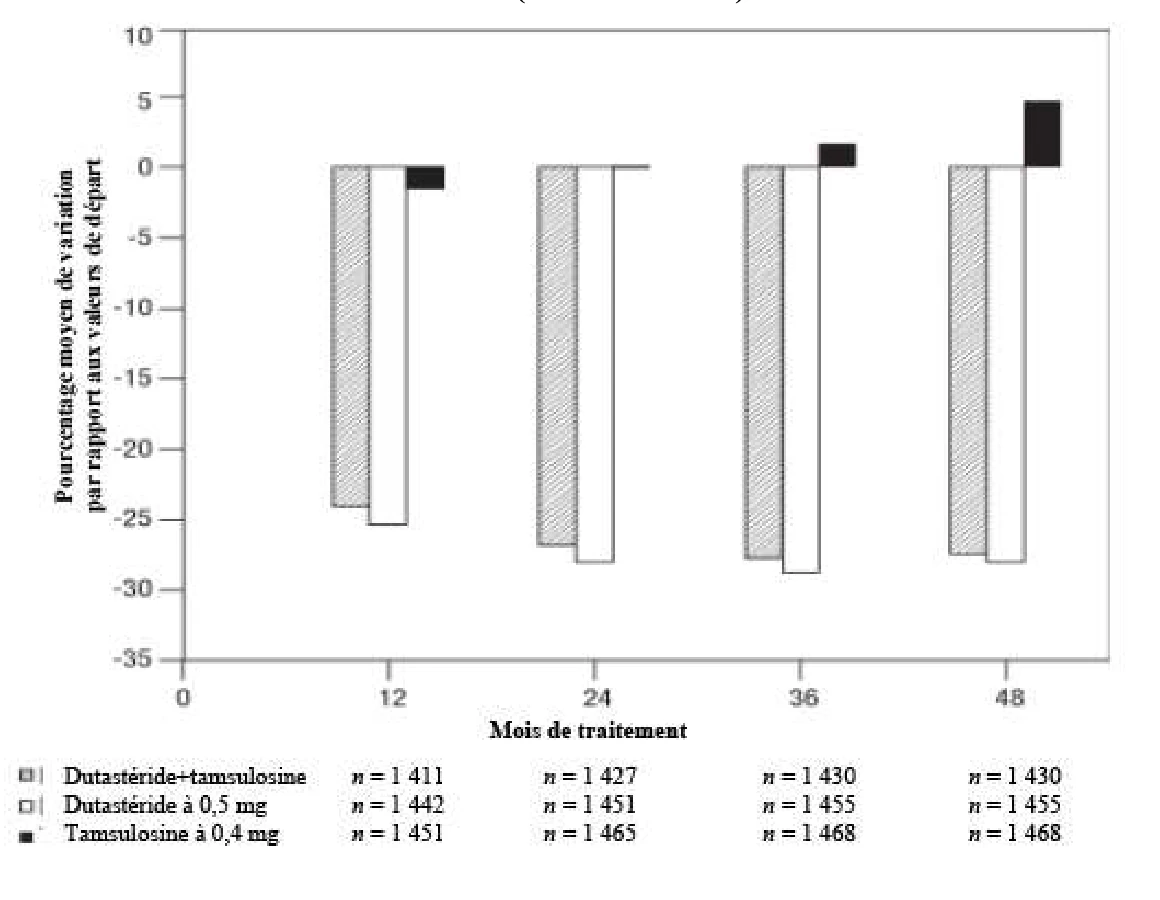
Effet sur le volume de la prostate : Le volume moyen de la prostate au début de l’étude était d’environ 55 cm3. Les variations moyennes, en pourcentage, du volume de la prostate par rapport aux valeurs initiales étaient significativement moindres sur le plan statistique sous traitement d’association comparativement à la tamsulosine, mais pas moindre comparativement au dutastéride en monothérapie au mois 24, principal temps d’évaluation de ce paramètre (voir le tableau 6). Cette variation du volume prostatique par rapport aux valeurs initiales a été observée à partir du mois 12 et s’est poursuivie jusqu’au mois 48. Après la première année, le volume prostatique a eu tendance à augmenter au fil du temps chez les sujets sous tamsulosine (voir la figure 13).
Des réponses comparables ont été observées au regard des variations du volume prostatique de la zone transitionnelle dans un sous-groupe de sujets (environ 10 % dans chaque groupe de traitement) (voir le tableau 6).
Figure 13 Pourcentage de variation du volume prostatique par rapport aux valeurs initiales (étude CombAT)
Résultats cliniques :
Le traitement d’association s’est avéré significativement supérieur (p < 0,001) à la tamsulosine en monothérapie et au dutastéride en monothérapie au regard des paramètres d’amélioration des résultats cliniques, à savoir l’indice d’impact de l’HBP (BII) et le score touchant l’état de santé lié à l’HBP à 4 ans. L’amélioration moyenne ajustée de l’indice d’impact de l’HBP par rapport aux valeurs initiales était de -2,2 points pour l’association, de -1,8 point pour le dutastéride et de -1,2 point pour la tamsulosine. L’amélioration moyenne ajustée du score touchant l’état de santé lié à l’HBP par rapport aux valeurs initiales était de -1,5 point pour l’association, de -1,3 point pour le dutastéride et de -1,1 point pour la tamsulosine.
PHARMACOLOGIE DÉTAILLÉE
Le dutastéride s’administre par voie orale sous forme de solution contenue dans des capsules de gélatine molle. Après l’administration par voie orale d’une dose unique de 0,5 mg de dutastéride (1 capsule), le délai d’obtention des concentrations sériques maximales de dutastéride est de 1 à 3 heures. La biodisponibilité absolue est d’environ 60 % par rapport à une perfusion intraveineuse de 2 heures. La prise de nourriture ne modifie pas la biodisponibilité du dutastéride.
Le dutastéride présente un volume de distribution considérable (300-500 L) et se fixe fortement aux protéines plasmatiques (> 99,5 %). Après la prise quotidienne, les concentrations sériques de dutastéride représentent 65 % de la concentration à l’état d’équilibre après 1 mois et environ 90 % après 3 mois.
Des concentrations sériques à l’état d’équilibre d’environ 40 ng/mL ont été atteintes après 6 mois de traitement à raison de 0,5 mg 1 fois par jour. De même, les concentrations séminales de dutastéride ont atteint l’état d’équilibre après 6 mois. Après 52 semaines de traitement, les concentrations séminales de dutastéride ont atteint 3,4 ng/mL en moyenne (valeurs extrêmes : 0,4-14 ng/mL). La concentration séminale de dutastéride représentait en moyenne 11,5 % du taux sérique.
In vitro, le dutastéride est métabolisé par l’isoenzyme CYP3A4 du cytochrome P humain, qui le transforme en deux métabolites mineurs monohydroxylés. Les isoenzymes CYP1A2, CYP2A6, CYP2E1, CYP2C8, CYP2C9, CYP2C19, CYP2B6 et CYP2D6 ne métabolisent toutefois pas le dutastéride. Dans le sérum humain, une fois l’état d’équilibre atteint, le dutastéride sous forme inchangée, 3 métabolites majeurs (4’-hydroxydutastéride, 1,2-dihydrodutastéride et 6-hydroxydutastéride) et 2 métabolites mineurs (6,4’-dihydroxydutastéride et 15-hydroxydutastéride) étaient décelables par spectrométrie de masse. Les cinq métabolites du dutastéride présents dans le sérum humain ont été décelés dans le sérum du rat; cependant, les caractéristiques stéréochimiques des ajouts hydroxyles en position 6 et 15 des métabolites chez l’humain et le rat sont inconnues.
Le dutastéride subit un métabolisme considérable chez l’humain. Après l’administration de dutastéride par voie orale à raison de 0,5 mg/jour jusqu’à l’état d’équilibre chez l’humain, de 1,0 % à 15,4 % (moyenne de 5,4 %) de la dose administrée se trouve excrétée sous forme inchangée dans les fèces. La fraction restante est excrétée dans les fèces sous la forme de 4 métabolites majeurs, composés à 39 %, à 21 %, à 7 % et à 7 % respectivement d’éléments d’origine médicamenteuse, et de 6 métabolites mineurs (à moins de 5 % chacun). Seules des quantités infimes de dutastéride sous forme inchangée (moins de 0,1 % de la dose) sont décelables dans l’urine humaine.
Aux concentrations thérapeutiques, la demi-vie terminale du dutastéride est de 3 à 5 semaines. Les concentrations sériques de DHT, corrélées avec l’effet clinique, reviennent aux valeurs initiales (aucun effet clinique) en moins de 4 mois environ après l’arrêt du traitement.
La pharmacocinétique du dutastéride se caractérise par un processus d’absorption de premier ordre et deux voies d’élimination parallèles, l’une saturable (liée à la concentration), l’autre non (indépendante de la concentration). À de faibles concentrations sériques (moins de 3 ng/mL), le dutastéride est rapidement éliminé par les deux voies parallèles. Des doses uniques de 5 mg ou moins ont présenté une clairance rapide et une courte demi-vie, allant de 3 à 9 jours. À des concentrations sériques dépassant 3 ng/mL, le dutastéride subit une élimination linéaire lente et possède une demi-vie de 3 à 5 semaines. Aux concentrations thérapeutiques, après l’administration répétée d’une dose de 0,5 mg/jour, une clairance lente domine le tableau et la clairance totale se révèle linéaire et indépendante de la concentration. Une analyse de la proportionnalité des doses de la gamme posologique (0,5 mg-5,0 mg) faite le 1er et le 28e jour a indiqué que la pharmacocinétique du dutastéride était indépendante de la dose.
TOXICOLOGIE
Toxicité aiguë
Dans les études de toxicité aiguë portant sur l’administration perorale du dutastéride, la dose maximale non létale (DMNL) a été > 2000 mg/kg chez la souris et > 1500 mg/kg chez le rat, ce qui représente respectivement une dose 200 000 et 150 000 fois plus élevée que la dose thérapeutique recommandée de 0,01 mg/kg (0,5 mg/jour pour un sujet de 50 kg). L’administration intrapéritonéale a entraîné une polysérite aiguë attribuable aux propriétés irritantes de l’excipient (PEG 400 et Tween 80 à 0,1 % M/V) et exacerbée par la présence du dutastéride, en raison des propriétés physiques du composé. On n’a donc pu déterminer la DMNL intrapéritonéale chez l’une ou l’autre espèce.
L’administration perorale et intrapéritonéale aiguë de dutastéride à des souris et à des rats n’a entraîné aucun signe de toxicité non équivoque au niveau d’un organe cible. Une réduction du volume prostatique et de la taille des vésicules séminales accompagnée de changements microscopiques a été observée principalement chez les mâles traités et concorde avec une diminution des concentrations de dihydrotestostérone (DHT) résultant de l’activité du dutastéride en tant qu’inhibiteur de la 5 alpha-réductase (5AR).
Toxicité à long terme
Des études de toxicité portant sur l’administration répétée de dutastéride par voie orale ont été effectuées chez le rat pendant 5 et 26 semaines (jusqu’à 500 mg/kg/jour chez les mâles et 100 ou 30 mg/kg/jour, respectivement, chez les femelles) et chez le chien pendant 26 et 53 semaines (jusqu’à 50 ou 10 mg/kg/jour, respectivement, chez les mâles et les femelles). Les principaux effets observés prenaient la forme de modifications des organes reproducteurs chez les mâles et les femelles des deux espèces ainsi que de modifications de la thyroïde et d’autres glandes endocrines chez le chien. Ces effets semblent compatibles avec des modifications physiologiques des tissus stéroïdogènes et des modifications de l’axe hypothalamo-hypophyso-gonadique, caractéristiques de l’inhibition de la 5AR et de la diminution des concentrations de DHT qui s’ensuit.
Les effets liés au traitement observables au niveau des organes reproducteurs des mâles comprenaient une diminution de volume et des modifications histopathologiques apparentées touchant la prostate chez le rat et le chien, une atrophie épithéliale et une baisse de la sécrétion des vésicules séminales chez le rat, une diminution du poids de l’épididyme chez le rat et des modifications histopathologiques concordant avec une atrophie de l’épididyme chez le chien. Les effets testiculaires se limitaient à une augmentation du poids des testicules chez le rat après 5 semaines de traitement. Aucune modification significative de la spermatogenèse n’a été relevée chez le rat ou le chien. Les effets liés au traitement observables au niveau des organes reproducteurs des femelles comprenaient une diminution du poids des ovaires et de l’utérus ou du col utérin, une augmentation de la fréquence du diœstrus ou une plus grande fréquence des kystes de l’ovaire (folliculaires) chez la rate ainsi que des modifications intra-utérines microscopiques et des variations du cycle œstral à la phase lutéale chez la chienne.
Chez le chien, la thyroïde a subi une modification consistant en une hausse réversible de son poids, accompagnée de modifications microscopiques corrélées prenant la forme d’une réduction du contenu colloïdal et d’une hyperplasie des cellules C dans l’étude de 26 semaines et d’une vacuolisation des cellules folliculaires dans l’étude de 53 semaines. Les autres transformations réversibles des glandes endocrines ont été une légère augmentation du volume des cellules chromophobes du lobe antérieur de l’hypophyse et une hyperplasie, une vacuolisation cytoplasmique et une hausse des taux d’un pigment semblable à la lipofuscine dans le cortex surrénal.
Des signes cliniques révélant une toxicité réversible non spécifique à médiation centrale ont été notés chez quelques animaux après l’administration répétée du médicament. Ces signes n’étaient pas associés à des modifications histopathologiques et sont survenus chez des rats et des chiens qui avaient subi une exposition représentant respectivement 425 fois et 315 fois la concentration sérique à l’état d’équilibre observée à la dose clinique (40 ng/mL).
En raison des effets liés au dutastéride prévus à la suite de l’inhibition de la 5AR, il n’a pas été possible de déterminer la dose sans effet négatif observable (DSENO) dans les études portant sur l’administration répétée de dutastéride. Cependant, dans les études de 26 semaines chez le rat et de 53 semaines chez le chien, aucun autre effet significatif sur le plan toxicologique n’a été relevé chez les rates, les rats, les chiennes ou les chiens ayant respectivement subi une exposition jusqu’à 84, 17, 203 et 117 fois plus élevée que celle observée à la dose clinique (40 ng/mL).
Toxicité particulière
L’application dermique aiguë de dutastéride chez le lapin a causé une irritation légère mais réversible. La DL50 dermique du dutastéride chez le lapin a été estimée à > 2000 mg/kg.
Au cours d’une étude sur l’absorption dermique aiguë du dutastéride menée chez le lapin, la présence du médicament a été décelée dans le sérum des sujets après l’administration de doses allant de 0,1 à 40 mg/kg. Une irritation dermique légère à modérée a été observée dans le groupe traité et le groupe témoin. Toutefois, d’autres effets (notamment une hémorragie sous-cutanée), principalement chez les animaux traités, de même que des signes macroscopiques (zones érythémateuses multiples) chez les animaux traités à raison de 40 mg/kg laissent supposer que le dutastéride irrite le derme.
L’application oculaire aiguë de dutastéride chez le lapin a causé une légère irritation iridienne ainsi qu’une irritation conjonctivale légère à modérée, réversibles en moins de 72 heures.
L’application dermique de dutastéride chez le cobaye n’a présenté aucun effet sensibilisant.
In vitro, le dutastéride (0,0111 mg/mL) n’a accru ni l’hémolyse ni le taux d’hémoglobine libre dans les érythrocytes humains, ni la floculation protéique, la turbidité ou la précipitation dans le plasma humain. Le dutastéride (0,0111 mg/mL) et l’excipient témoin (un agent complexant) ont déterminé des signes minimes d’irritation périvasculaire chez la souris. Le dutastéride n’a causé aucune irritation intraveineuse chez le lapin.
Reproduction et tératologie
Dans une étude sur la fertilité, des rats mâles auxquels on avait administré du dutastéride par voie orale (de 0,05 à 500 mg/kg/jour) sur une période allant jusqu’à 31 semaines ont présenté une baisse de fertilité réversible liée à la dose et au temps, une diminution du poids des vésicules séminales, de la prostate et de l’épididyme ainsi que des modifications microscopiques au niveau de ces organes reproducteurs. Les effets concordent avec l’activité du dutastéride. Aucun effet n’a été noté au niveau des testicules, et le traitement n’a modifié ni la concentration ni la motilité des spermatozoïdes. La baisse de fertilité associée au dutastéride est probablement liée à l’absence de bouchon urétral, conséquence de la diminution du poids des vésicules séminales et de la prostate. Comme on estime qu’un tel mécanisme ne peut pertinemment être évoqué dans le cas des espèces chez lesquelles la formation d’un bouchon urétral ne survient pas, on considère que cet effet n’a aucune importance sur le plan clinique. En outre, la baisse de fertilité chez le rat n’a été associée à aucun effet sur la spermatogenèse.
Dans une étude portant sur la fertilité de la rate après l’administration perorale de dutastéride, la DSENO pour la génération F0 a été de 0,05 mg/kg/jour. Une diminution du poids corporel fœtal s’est produite à toutes les doses de dutastéride (de 0,05 à 30 mg/kg/jour) et la féminisation des fœtus mâles est survenue à des doses ≥ 2,5 mg/kg/jour.
Dans une étude portant sur le développement embryofœtal du rat après l’administration perorale de dutastéride, la DSENO pour la génération F0 a été de 0,05 mg/kg/jour. Une diminution du poids corporel fœtal s’est produite aux doses de dutastéride ≥ 2,5 mg/kg/jour et la féminisation des fœtus mâles et des jeunes rats mâles de la génération F1 est survenue à toutes les doses de dutastéride (de 0,05 à 30 mg/kg/jour). La survenue plus fréquente de variations squelettiques considérées comme des retards d’ossification réversibles associés à une diminution du poids corporel a été notée aux doses de 12,5 et de 30 mg/kg/jour. Dans une étude portant sur le développement embryofœtal du lapin après l’administration perorale de dutastéride, la DSENO pour la génération F0 a été de 200 mg/kg/jour.
Le dutastéride a provoqué la féminisation des fœtus mâles à toutes les doses (de 30 à 200 mg/kg/jour). La fusion des os malaires a été notée chez une minorité de fœtus à toutes les doses, mais il n’est pas certain qu’elle était liée de façon non équivoque au traitement. Dans une autre étude chez le lapin, l’administration perorale à des doses allant de 0,05 à 30 mg/kg/jour a aussi donné lieu à la féminisation des fœtus mâles à toutes les doses. La féminisation des fœtus mâles est un effet prévu de l’activité du dutastéride, qui en tant qu’inhibiteur de la 5AR empêche la conversion de la testostérone en DHT.
Dans l’étude sur la fertilité des rats mâles, de faibles concentrations de dutastéride étaient décelables dans le sérum des rates non traitées accouplées à des mâles traités, et chez l’humain le dutastéride a été décelé dans le sperme à une concentration maximale de 14,0 ng/mL après une administration perorale répétée sur une période de 12 mois. Pour déterminer les effets du dutastéride sur le développement embryofœtal des fœtus mâles, on a effectué une étude portant sur le développement embryofœtal du singe Rhésus après l’administration intraveineuse du médicament. L’administration intraveineuse de dutastéride à des doses allant jusqu’à 2010 ng/animal/jour durant le développement embryofœtal n’a pas provoqué de toxicité chez les mères ou les fœtus ni de féminisation des petits de sexe masculin. La forte dose est au moins 186 fois plus élevée que ce que pourrait être la dose quotidienne maximale provenant de 5 mL de sperme d’un homme traité par le dutastéride à raison de 0,5 mg/jour (en supposant une absorption totale) chez une femme de 50 kg. Le dutastéride se fixant fortement aux protéines dans le sperme humain (> 96 %), la quantité susceptible d’être absorbée par voie vaginale peut s’en trouver réduite.
Dans une étude pré- et postnatale portant sur l’administration perorale de dutastéride chez le rat, la DSENO pour la génération F0 a été de 0,05 mg/kg/jour. La perméabilité vaginale a été établie plus tôt chez les femelles de la génération F1 à des doses de 2,5, de 12,5 et de 30 mg/kg/jour. La féminisation (diminution de la distance anogénitale) des mâles de la génération F1 a été observée à toutes les doses (de 0,05 à 30 mg/kg/jour. Après l’administration de ≥ 2,5 mg/kg/jour, un hypospadias entraînant une baisse de fertilité a été observé plus fréquemment chez les mâles de la génération F1, tout comme l’inflammation du tractus génito-urinaire et la prostatite. Le poids de la prostate et des vésicules séminales a diminué chez les mâles de la génération F1 à des doses ≥ 2,5 mg/kg/jour. Ces modifications sont des effets prévus de l’activité du dutastéride.
Mutagénicité
Le dutastéride et le 4’-hydroxydutastéride, un de ses métabolites, n’ont présenté aucun signe d’activité mutagène dans le test de Ames à des concentrations allant jusqu’à 5000 mcg/plaque en présence ou en l’absence d’activation métabolique S9. De même, le 1,2-dihydrodutastéride, un autre métabolite du dutastéride, n’a fait preuve d’aucune activité mutagène dans un test de Ames sur microplaques à des concentrations allant jusqu’à 800 mcg/puits en présence ou en l’absence d’activation métabolique S9.
Le dutastéride n’a présenté aucun signe d’activité clastogène in vitro sur des cellules ovariennes de hamster chinois à des concentrations allant jusqu’à 1150 mcg/mL ou in vivo dans des tests du micronoyau chez le rat à des doses allant jusqu’à 1500 mg/kg/jour pendant 6 jours.
Cancérogénicité
Dans le cadre d’une étude de 2 ans sur la cancérogénicité menée chez des souris B6C3F1, on a administré des doses de 3, 35, 250 et 500 mg/kg/jour aux souris mâles et de 3, 35 et 250 mg/kg/jour aux souris femelles; une augmentation de la fréquence des adénomes hépatocellulaires bénins a été observée à la dose de 250 mg/kg/jour (290 fois l’exposition clinique prévue à la dose quotidienne de 0,5 mg) chez les femelles seulement. Deux des trois principaux métabolites trouvés chez l’humain ont été détectés chez la souris. L’exposition à ces métabolites chez les souris est soit plus faible que chez les humains, soit inconnue.
Dans le cadre d’une étude de 2 ans sur la cancérogénicité menée chez des rats Han Wistar, on a administré des doses de 1,5, 7,5 et 53 mg/kg/jour aux rats mâles et de 0,8, 6,3 et 15 mg/kg/jour aux rats femelles; on a observé une augmentation de la fréquence des tumeurs à cellules interstitielles du testicule à la dose de 53 mg/kg/jour (135 fois l’exposition clinique prévue). On a également noté une fréquence accrue d’hyperplasie des cellules interstitielles du testicule aux doses de 7,5 mg/kg/jour (52 fois l’exposition clinique prévue) et de 53 mg/kg/jour chez les rats mâles. Une corrélation positive entre les modifications prolifératives des cellules interstitielles du testicule et la hausse des concentrations de l’hormone lutéinisante circulante a été démontrée avec l’emploi des inhibiteurs de la 5 alpha-réductase. Cette corrélation concorde avec un effet sur l’axe hypothalamo-hypophyso-testiculaire consécutif à l’inhibition de la 5 alpha-réductase. Aux doses tumorigènes chez le rat, les concentrations de l’hormone lutéinisante ont augmenté de 167 %. Dans cette étude, les principaux métabolites observés chez l’humain ont fait l’objet d’épreuves de cancérogénicité à des doses équivalant à 1 à 3 fois l’exposition clinique prévue.
RÉFÉRENCES
- 1. Andriole GL, Kirby R. Safety and tolerability of the dual 5 alpha-reductase inhibitor dutasteride in the treatment of benign prostatic hyperplasia. Eur Urol 2003; 44(1): 82-88.
- 2. Barkin J, Roehrborn C, Simai P, Haillot O, Morrill B, Black L, et al. Effect of dutasteride, tamsulosin and the combination on patient-reported quality of life and treatment satisfaction in men with moderate-to-severe benign prostatic hyperplasia: 2-year data from the CombAT trial. BJU Intl 2009; 103(7): 919-926.
- 3. Bramson HN, Hermann D, Batchelor KW, Lee FW, James MK, Frye SV. Unique preclinical characteristics of GG745, a potent dual inhibitor of 5AR. J Pharmacol and Exp Ther 1997; 282(3):1496-1502.
- 4. Debruyne F, Barkin J, van Erps P., Reis M, Tammela TL, Roehrborn C. Efficacy and safety of long-term treatment with the dual 5 alpha-reductase inhibitor dutasteride in men with symptomatic benign prostatic hyperplasia. Euro Urol 2004; 46(4):488-494.
- 5. Frye SV, Bramson HN, Hermann DJ, Lee FW, Sinhababu AD, Tain G. Discovery and development of GG745, a potent inhibitor of both isozymes of 5 alpha-reductase. Pharm Biotechnol 1998; 11:393-422.
- 6. Gisleskog PO, Hermann G, Hammarlund-Udenaes M, Karlsson MO. The pharmacokinetic modelling of GI198745 (dutasteride), a compound with parallel linear and nonlinear elimination. Br J Clin Pharmacol 1999; 47(1):53-58.
- 7. Graul A, Silvestre J, Castaner J. Dutasteride. Steroid 5 alpha-reductase inhibitor, treatment of BPH. Drugs Future 1999; 24(3):246-253.
- 8. Iehle C, Radvanyi F, Gil Diez de MS, Ouafik LH, Gerard H, Chopin D, et al. Differences in steroid 5alpha-reductase iso-enzymes expression between normal and pathological human prostate tissue. J Steroid Biochem Mol Biol 1999 Mar; 68(5-6):189-95.
- 9. Roehrborn CG, Lukkarinen O, Mark S, Siami P, Ramsdell J, Zinner N. Long-term sustained improvement in symptoms of benign prostatic hyperplasia with the dual 5alpha-reductase inhibitor dutasteride: results of 4-year studies. BJU Int 2005 Sep; 96(4):572-7.
- 10. Roehrborn CG, Marks LS, Fenter T, Freedman S, Tuttle J, Gittleman M, et al. Efficacy and safety of dutasteride in the four-year treatment of men with benign prostatic hyperplasia. Urology 2004; 63(4), 2004; 709-715.
- 11. Roehrborn CG, Siani P, Barkin J, Damiao R, Major-Walker K, Morrill B et al. The Effects of Dutasteride, Tamsulosin and Combination Therapy on Lower Urinary Tract Symptoms in Men with Benign Prostatic Hyperplasia and Prostatic Enlargement: 2-Year Results from the CombAT Study. J Urol 2008 Feb; 179:616-621.
- 12. Roehrborn CG, Siami P, Barkin J, Damiao R, Major-Walker K, et al. The Effects of Combination Therapy with Dutasteride and Tamsulosin on Clinical Outcomes in Men with Symptomatic Benign Hyperplasia: 4-Year Results from the CombAT Study, Eur Urol (2009), doi: 10.1016/j.eururo.2009.09.035.
- 13. Stuart JD, Lee FW, Simpson ND, Kadwell SH, Overton LK, Hoffman CR et al. Pharmacokinetic parameters and mechanisms of inhibition of rat type 1 and 2 steroid 5 alpha-reductases: determinants for different in vivo activities of GI198745 and finasteride in the rat. Biochem Pharmacol 2001; 62(7):933-942.
- 14. Thomas LN, Lazier CB, Gupta R, Norman RW, Troyer DA, O'Brien SP, et al. Differential alterations in 5alpha-reductase type 1 and type 2 levels during development and progression of prostate cancer. Prostate 2005 May 15; 63(3): 231-9.
- 15. Monographie d’AVODART®, GlaxoSmithKline Inc., Canada; date de révision : 12 septembre 2013; numéro de contrôle : 166232.
- 16. Étude comparant la biodisponibilité des capsules de gélatine molle DUTASTERIDE à 0,5 mg et les capsules AVODART® à 0,5 mg chez des sujets à jeun. Données internes.