


Monographie de produit - Emend
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
INDICATIONS ET USAGE CLINIQUE
EMEND® (aprépitant), en association avec un antiémétique de la classe des antagonistes des récepteurs 5-HT3 et la dexaméthasone, est indiqué :
- 1. pour la prévention des nausées et des vomissements immédiats et différés induits par l’administration d’une chimiothérapie anticancéreuse hautement émétisante;
- 2. pour la prévention des nausées et des vomissements chez les femmes induits par l’administration d’une chimiothérapie anticancéreuse modérément émétisante.
Personnes âgées (≥ 65 ans) : Dans les études cliniques, l’efficacité et l’innocuité d’EMEND® étaient comparables chez les patients âgés (≥ 65 ans) et les sujets plus jeunes (< 65 ans). Aucun ajustement de la posologie n’est requis chez les personnes âgées.
Enfants (< 18 ans) : Aucune donnée n’est disponible.
CONTRE-INDICATIONS
- Patients présentant une hypersensibilité à ce médicament ou à l’un des composants du produit. Pour obtenir une liste complète, consulter la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT.
- EMEND® ne doit pas être utilisé en association avec le pimozide, la terfénadine, l’astémizole ou le cisapride. L’inhibition par l’aprépitant de l’isoenzyme 3A4 du cytochrome P450 (CYP3A4) peut entraîner une élévation des concentrations plasmatiques de ces médicaments pouvant provoquer des effets indésirables graves ou potentiellement fatals (voir INTERACTIONS MÉDICAMENTEUSES).
| Voie d’administration | Forme posologique / teneur | Ingrédients non médicinaux d’importance clinique |
| Orale | Gélules / 80 mg et 125 mg | Voir la section FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT pour connaître la liste complète des ingrédients. |
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
Interactions médicamenteuses avec :
- des médicaments, y compris des antinéoplasiques, métabolisés par le CYP3A4 (voir INTERACTIONS MÉDICAMENTEUSES);
- la warfarine (voir INTERACTIONS MÉDICAMENTEUSES);
- les contraceptifs hormonaux (voir INTERACTIONS MÉDICAMENTEUSES).
Interactions médicamenteuses
Substrats du CYP3A4 : EMEND® est un inhibiteur modéré du CYP3A4. Il faut user de prudence lorsque EMEND® est administré conjointement avec des substrats du CYP3A4, y compris des antinéoplasiques (voir INTERACTIONS MÉDICAMENTEUSES).
Des réactions graves de neurotoxicité, un effet indésirable potentiel de l’ifosfamide, ont été rapportées après la commercialisation du produit chez des patients ayant reçu EMEND® conjointement avec l’ifosfamide. Il est recommandé d’user de prudence et d’assurer une étroite surveillance. Se reporter à la monographie d’IFEX (ifosfamide pour injection) (voir EFFETS INDÉSIRABLES, Effets indésirables rapportés après la commercialisation du produit et INTERACTIONS MÉDICAMENTEUSES).
Warfarine : L’administration conjointe d’EMEND® et de warfarine peut entraîner une diminution cliniquement significative du temps de prothrombine (d’après le rapport international normalisé ou RIN). Chez les patients recevant un traitement chronique avec la warfarine, le RIN doit faire l’objet d’une étroite surveillance pendant une période de deux semaines, particulièrement entre les jours 7 et 10, suivant le début du traitement de trois jours avec EMEND®, pour chaque cycle de chimiothérapie (voir INTERACTIONS MÉDICAMENTEUSES).
Contraceptifs hormonaux : EMEND® peut atténuer l’efficacité des contraceptifs hormonaux. Une méthode contraceptive de substitution ou additionnelle doit être employée pendant le traitement avec EMEND® et dans le mois suivant l’administration de la dernière dose d’EMEND® (voir INTERACTIONS MÉDICAMENTEUSES).
Populations particulières
Femmes enceintes : Des études sur la reproduction ont été menées chez des rats et des lapins recevant des doses atteignant 1,5 fois l’exposition générale observée avec la dose recommandée chez l’humain adulte, et n’ont révélé aucun signe d’altération de la fertilité ou d’effets nuisibles sur le fœtus associés à l’aprépitant. Aucune étude adéquate et bien contrôlée n’a toutefois été menée auprès de femmes enceintes. Par conséquent, l’utilisation d’EMEND® n’est pas recommandée durant la grossesse, sauf dans des conditions jugées essentielles.
Femmes qui allaitent : L’aprépitant est excrété dans le lait des rates. Par ailleurs, on ignore si ce médicament est excrété dans le lait maternel chez l’humain; par conséquent, l’allaitement n’est pas recommandé au cours du traitement avec EMEND®.
Enfants (< 18 ans) : L’innocuité et l’efficacité d’EMEND® n’ont pas été établies chez les enfants.
Personnes âgées (≥ 65 ans) : Parmi l’ensemble des patients (n = 544) traités avec EMEND® lors de deux études cliniques bien contrôlées, 31 % étaient âgés de 65 ans ou plus, et 5 %, de 75 ans ou plus. Aucune différence quant à l’efficacité et à l’innocuité du produit n’a été observée entre ces patients et les sujets plus jeunes. Toutefois, il faut reconnaître que certaines personnes âgées peuvent se montrer plus sensibles au traitement. Aucun ajustement de la posologie n’est recommandé chez les personnes âgées.
EFFETS INDÉSIRABLES
Effets indésirables rapportés dans les études cliniques
Le profil d’innocuité général de l’aprépitant a été évalué chez environ 6 500 sujets.
Chimiothérapie hautement émétisante (CHÉ)
Dans deux études cliniques bien contrôlées menées auprès de sujets soumis à une chimiothérapie à base de cisplatine, 544 patients ont reçu l’aprépitant au cours du cycle 1 de chimiothérapie, et 413 de ces patients ont poursuivi l’étude lors de la phase de prolongation comportant jusqu’à six cycles de chimiothérapie. EMEND® a été administré conjointement avec l’ondansétron et la dexaméthasone et a été généralement bien toléré. La plupart des effets indésirables rapportés au cours de ces études cliniques étaient d’intensité légère ou modérée.
Lors du cycle 1, des effets indésirables ont été rapportés par environ 74 % des patients recevant le traitement avec l’aprépitant, comparativement à environ 72 % des sujets recevant le traitement standard. Le pourcentage de patients ayant rapporté des effets indésirables cliniques à une fréquence ≥ 3 % est indiqué dans le tableau 1.
Tableau 1 – Effets indésirables, indépendamment de leur lien de causalité (fréquence ≥ 3 %), observés chez les patients soumis à une chimiothérapie hautement émétisante recevant le traitement avec l’aprépitant pour maîtriser les nausées et vomissements induits par la chimiothérapie (NVIC) dans les études cliniques (cycle 1)
| Traitement avec l’aprépitant | Traitement standard | |
|---|---|---|
n = 544 % | n = 550 % | |
| Troubles généraux et au site d’administration | ||
| Asthénie | 10,1 | 7,1 |
| Fatigue | 8,8 | 5,8 |
| Pyrexie | 2,4 | 3,1 |
| Troubles gastro-intestinaux | ||
| Douleur abdominale | 4,2 | 3,1 |
| Douleur dans le haut de l’abdomen | 3,7 | 3,3 |
| Constipation | 10,8 | 12,7 |
| Diarrhée | 10,3 | 7,5 |
| Dyspepsie | 8,3 | 6,9 |
| Gastrite | 3,9 | 2,9 |
| Nausées | 12,7 | 11,8 |
| Stomatite | 2,2 | 3,1 |
| Vomissements | 7,5 | 7,5 |
| Traitement avec l’aprépitant | Traitement standard |
n = 544 % | n = 550 % | |
|---|---|---|
| Troubles auditifs et labyrinthiques | ||
| Acouphène | 3,7 | 3,6 |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 11,8 | 10,0 |
| Déshydratation | 5,5 | 4,7 |
| Troubles du système nerveux | ||
| Étourdissements | 6,3 | 4,4 |
| Céphalées | 8,3 | 8,4 |
| Troubles psychiatriques | ||
| Insomnie | 2,9 | 3,1 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Hoquet | 10,8 | 5,6 |
De plus, des cas isolés d’effets indésirables graves tels que bradycardie, désorientation et ulcère duodénal avec perforation ont été rapportés, indépendamment de leur lien de causalité, dans les études cliniques portant sur les nausées et vomissements consécutifs aux chimiothérapies hautement émétisantes.
Chimiothérapie modérément émétisante (CMÉ)
Au cours du cycle 1 de deux études menées auprès de sujets soumis à une chimiothérapie modérément émétisante, 868 patients ont reçu le traitement avec l’aprépitant, et 686 de ces patients ont poursuivi les études lors des phases de prolongation comportant jusqu’à quatre cycles de chimiothérapie. Dans l’analyse des données regroupées des deux études pour le cycle 1, des effets indésirables ont été rapportés par environ 69 % des patients recevant l’aprépitant, comparativement à environ 72 % des patients recevant le traitement standard.
Dans l’analyse regroupant les données des deux études pour le cycle 1, le profil des effets indésirables observé dans les deux études avec une chimiothérapie modérément émétisante était comparable à celui des études avec une chimiothérapie hautement émétisante. Le pourcentage de patients ayant rapporté des effets indésirables cliniques à une fréquence ≥ 3 % est présenté au tableau 2.
Tableau 2 – Effets indésirables, indépendamment de leur lien de causalité (fréquence ≥ 3 %), observés chez les patients soumis à une chimiothérapie modérément émétisante recevant le traitement avec l’aprépitant pour maîtriser les NVIC dans les études cliniques (cycle 1)
| Traitement avec l’aprépitant | Traitement standard | |
|---|---|---|
n = 868 % | n = 846 % | |
| Troubles des systèmes sanguin et lymphatique | ||
| Neutropénie | 5,8 | 5,6 |
| Troubles du métabolisme et de la nutrition | ||
| Diminution de l’appétit | 7,6 | 8,5 |
| Troubles psychiatriques | ||
| Insomnie | 2,6 | 3,7 |
| Troubles du système nerveux | ||
| Étourdissements | 2,8 | 3,4 |
| Céphalées | 13,2 | 14,3 |
| Troubles gastro-intestinaux | ||
| Constipation | 10,3 | 15,5 |
| Diarrhée | 7,9 | 8,9 |
| Dyspepsie | 5,8 | 3,8 |
| Nausées | 5,8 | 5,1 |
| Stomatite | 3,1 | 2,7 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Alopécie | 12,4 | 11,9 |
| Troubles généraux ou au site d’administration | ||
| Asthénie | 4,7 | 4,6 |
| Fatigue | 15,4 | 15,6 |
Dans une analyse des données regroupées des deux études, des cas isolés d’effets indésirables graves ont été rapportés à une fréquence similaire dans les deux groupes de traitement.
Autres effets indésirables rapportés dans les études cliniques (fréquence supérieure à 0,5 % et à celle du traitement standard), indépendamment de leur lien de causalité, chez les patients soumis à une chimiothérapie hautement ou modérément émétisante
Troubles des systèmes sanguin et lymphatique : Anémie, neutropénie fébrile, neutropénie, thrombopénie.
Troubles cardiaques : Infarctus du myocarde, palpitations, tachycardie.
Troubles oculaires : Conjonctivite.
Troubles gastro-intestinaux : Sécheresse buccale, dysphagie, malaise épigastrique, éructation, flatulences, reflux gastro-œsophagien, odynophagie, hypersalivation.
Troubles généraux ou au site d’administration : Douleur thoracique, œdème périphérique, malaise, douleur.
Troubles infectieux et infestations : Candidose buccale, pharyngite, choc septique.
Investigations : Diminution du poids.
Troubles du métabolisme et de la nutrition : Diabète sucré, hypokaliémie.
Troubles musculosquelettiques et des tissus conjonctifs : Douleur musculosquelettique.
Troubles du système nerveux : Dysgueusie, neuropathie périphérique, neuropathie sensitive périphérique.
Troubles psychiatriques : Anxiété, confusion, dépression.
Troubles rénaux et urinaires : Dysurie, insuffisance rénale.
Troubles respiratoires, thoraciques et médiastinaux : Toux, dyspnée, douleur oropharyngée, pneumonite, embolie pulmonaire, insuffisance respiratoire, altération de la voix.
Troubles de la peau et des structures cutanées : Hyperhidrose, acné, éruption cutanée.
Troubles vasculaires : Thrombose veineuse profonde, bouffées vasomotrices, bouffées de chaleur, hypertension, hypotension.
Autres études cliniques
Un syndrome de Stevens-Johnson a été signalé à titre d’effet indésirable grave chez un patient recevant l’aprépitant et une chimiothérapie anticancéreuse dans une autre étude sur les NVIC.
Anomalies dans les résultats hématologiques et biologiques
Le pourcentage de patients soumis à une chimiothérapie hautement émétisante ayant rapporté des anomalies dans les résultats des analyses de laboratoire à une fréquence ≥ 3 % est présenté au tableau 3.
Tableau 3 – Anomalies dans les résultats des analyses de laboratoire, indépendamment de leur lien de causalité (fréquence ≥ 3 %), observées chez les patients soumis à une chimiothérapie hautement émétisante recevant le traitement avec l’aprépitant pour maîtriser les NVIC dans les études cliniques (cycle 1)
| Traitement avec l’aprépitant | Traitement standard | |
|---|---|---|
n = 544 % | n = 550 % | |
| Augmentation de l’ALAT | 5,9 | 3,8 |
| Augmentation de l’urée sanguine | 4,6 | 3,5 |
| Augmentation de la créatinine sanguine | 3,7 | 3,8 |
| Protéinurie | 6,1 | 4,5 |
Le pourcentage de patients soumis à une chimiothérapie modérément émétisante ayant rapporté des anomalies dans les résultats des analyses de laboratoire à une fréquence ≥ 3 % est présenté au tableau 4.
Tableau 4 – Pourcentage de patients soumis à une chimiothérapie modérément émétisante ayant rapporté des anomalies dans les résultats des analyses de laboratoire (fréquence ≥ 3 %) – Cycle 1
| Traitement avec l’aprépitant | Traitement standard | |
| (n = 868) | (n = 846) | |
| Diminution du nombre de neutrophiles | 4,6 | 4,6 |
| Diminution de la numération leucocytaire | 5,1 | 4,7 |
Autres anomalies dans les résultats hématologiques et biologiques rapportées dans les études cliniques
D’autres anomalies dans les résultats des analyses de laboratoire, indépendamment de leur lien de causalité, ont été rapportées chez les patients recevant le traitement avec l’aprépitant : augmentation de l’ASAT, augmentation de la phosphatase alcaline sanguine, augmentation du glucose sanguin, diminution du sodium sanguin, augmentation des leucocytes, présence d’érythrocytes dans l’urine, présence de leucocytes dans l’urine. La hausse des taux d’ALAT et d’ASAT était en général légère et transitoire.
Le profil des effets indésirables rapportés durant la phase de prolongation des études avec la chimiothérapie hautement et modérément émétisante comportant jusqu’à 6 cycles de chimiothérapie était semblable à celui observé pendant le cycle 1 de chimiothérapie.
Effets indésirables rapportés après la commercialisation du produit
Les effets indésirables suivants, signalés rarement ou très rarement, et survenus en présence de plusieurs facteurs confusionnels, ont été rapportés indépendamment de leur lien de causalité avec EMEND® : perte de conscience, baisse du niveau de conscience, convulsions, somnolence, paresthésie, syndrome d’antidiurèse inappropriée, hallucinations, prurit, éruption cutanée, urticaire, syndrome de Stevens-Johnson/érythrodermie bulleuse avec épidermolyse et réactions d’hypersensibilité, y compris réactions anaphylactiques.
Des réactions graves de neurotoxicité, un effet indésirable potentiel de l’ifosfamide, ont été rapportées après la commercialisation du produit chez des patients ayant reçu l’aprépitant par voie orale conjointement avec l’ifosfamide; ces réactions comptaient, entre autres, une psychose aiguë, une encéphalopathie, une encéphalopathie toxique, un délire, des convulsions, une baisse du niveau de conscience et des hallucinations (voir INTERACTIONS MÉDICAMENTEUSES).
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses pouvant avoir des conséquences graves
- EMEND® devrait être administré avec prudence aux patients recevant un traitement concomitant au moyen de médicaments principalement métabolisés par le CYP3A4 et le CYP2C9, y compris les antinéoplasiques. L’inhibition du CYP3A4 par l’aprépitant peut entraîner une augmentation des concentrations plasmatiques de ces médicaments administrés conjointement, alors que l’induction du CYP2C9 par l’aprépitant peut provoquer une diminution des concentrations plasmatiques de ces médicaments administrés conjointement (voir CONTRE-INDICATIONS et Interactions médicament-médicament ci-dessous).
- L’effet d’EMEND® sur la pharmacocinétique des substrats du CYP3A4 administrés par voie orale est supérieur à celui d’EMEND® sur la pharmacocinétique des substrats du CYP3A4 administrés par voie intraveineuse.
- L’administration conjointe d’EMEND® et de warfarine entraîne une diminution du temps de prothrombine, d’après le rapport international normalisé (RIN). Chez les patients recevant un traitement à long terme au moyen de la warfarine, le temps de prothrombine (RIN) doit être surveillé attentivement pendant une période de deux semaines, particulièrement entre les jours 7 et 10, suivant le début du traitement de trois jours avec EMEND®, et ce, pour chaque cycle de chimiothérapie (voir Interactions médicament-médicament ci-dessous).
- L’efficacité des contraceptifs hormonaux pourrait être réduite lors de l’administration d’EMEND® et durant les 28 jours suivant la prise du médicament. Une méthode contraceptive de substitution ou additionnelle devrait être utilisée durant le traitement avec EMEND® et au cours du mois suivant la dernière dose d’EMEND® (voir Interactions médicament-médicament ci-dessous).
Aperçu
L’aprépitant est un substrat, un inhibiteur modéré et un inducteur du CYP3A4. L’aprépitant est également un inducteur du CYP2C9.
Un traitement continu à long terme avec EMEND® n’est pas recommandé parce qu’une telle utilisation n’a pas été étudiée et que le profil d’interactions médicamenteuses peut changer en cas d’administration prolongée.
Effets de l’aprépitant sur la pharmacocinétique d’autres médicaments
En tant qu’inhibiteur modéré du CYP3A4, l’aprépitant peut augmenter les concentrations plasmatiques des produits administrés conjointement qui sont métabolisés par le CYP3A4. EMEND® peut entraîner une augmentation de la concentration plasmatique des substrats du CYP3A4 administrés par voie orale plus importante que celle observée avec les substrats du CYP3A4 administrés par voie intraveineuse.
Il a été démontré que l’aprépitant exerce un effet inducteur sur la biotransformation de la S(-) warfarine et du tolbutamide, deux substances métabolisées par le CYP2C9. L’administration concomitante d’EMEND® et de ces médicaments ou d’autres produits métabolisés par le CYP2C9, telle la phénytoïne, peut entraîner une réduction des concentrations plasmatiques de ces médicaments.
Effets d’autres médicaments sur la pharmacocinétique de l’aprépitant
L’aprépitant est un substrat du CYP3A4; par conséquent, l’administration concomitante d’EMEND® et de médicaments qui inhibent l’activité du CYP3A4 peut entraîner une augmentation des concentrations plasmatiques de l’aprépitant. Il faut donc user de prudence lors de l’administration concomitante d’EMEND® et d’inhibiteurs puissants du CYP3A4 (p. ex. le kétoconazole, l’itraconazole, la néfazodone, la troléandomycine, la clarithromycine, le ritonavir, le nelfinavir). L’administration d’inhibiteurs modérés du CYP3A4 (p. ex. le diltiazem) a entraîné une augmentation deux fois plus élevée des concentrations plasmatiques de l’aprépitant; il faut donc user de prudence lors de l’administration concomitante d’EMEND® et de ces inhibiteurs.
L’aprépitant est un substrat du CYP3A4; par conséquent, l’administration concomitante d’EMEND® et de médicaments qui sont de puissants inducteurs de l’activité du CYP3A4 (p. ex. la rifampine, la carbamazépine, la phénytoïne) peut entraîner une réduction des concentrations plasmatiques de l’aprépitant, pouvant se traduire par une diminution de l’efficacité d’EMEND®.
Interactions médicament-médicament
Antinéoplasiques : Le docetaxel, le paclitaxel, l’étoposide, l’irinotécan, l’ifosfamide, l’imatinib, la vinorelbine, la vinblastine et la vincristine figurent parmi les antinéoplasiques reconnus pour être métabolisés par le CYP3A4. Dans les études cliniques, EMEND® a généralement été administré avec l’étoposide, la vinorelbine, le paclitaxel et le cyclophosphamide. Les doses de ces produits n’ont pas été modifiées en fonction d’interactions médicamenteuses possibles.
Dans des études pharmacocinétiques distinctes, EMEND® n’a exercé aucun effet sur les paramètres pharmacocinétiques de la vinorelbine ou du docetaxel administrés par voie intraveineuse. Cependant, EMEND® peut entraîner une augmentation plus importante de la concentration plasmatique des substrats du CYP3A4 administrés par voie orale que celle observée avec les substrats du CYP3A4 administrés par voie intraveineuse. Aucune autre étude sur les interactions médicament-médicament n’a été réalisée avec les antinéoplasiques métabolisés par le CYP3A4.
Des réactions graves de neurotoxicité, un effet indésirable potentiel de l’ifosfamide, ont été rapportées après la commercialisation du produit chez des patients ayant reçu EMEND® conjointement avec l’ifosfamide. Se reporter à la monographie d’IFEX (ifosfamide pour injection).
Il est recommandé d’user de prudence et d’assurer une surveillance étroite chez les patients recevant des antinéoplasiques métabolisés par le CYP3A4, en particulier s’il s’agit de médicaments qui n’ont pas été évalués dans les études cliniques (voir MISES EN GARDE ET PRÉCAUTIONS).
Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
| Pimozide | T | ↑ concentration de pimozide | Possibilité de réactions graves ou fatales |
| Terfénadine | T | ↑ concentration de terfénadine | Possibilité de réactions graves ou fatales |
| Astémizole | T | ↑ concentration d’astémizole | Possibilité de réactions graves ou fatales |
| Cisapride | T | ↑ concentration de cisapride | Possibilité de réactions graves ou fatales |
| Warfarine | ÉC | ↓ concentration de warfarine ↓ RIN | Chez les patients recevant un traitement à long terme au moyen de la warfarine, le RIN doit être surveillé attentivement pendant une période de deux semaines, particulièrement entre les jours 7 et 10 suivant le début du traitement de trois jours avec EMEND®, et ce, pour chaque cycle de chimiothérapie (voir MISES EN GARDE ET PRÉCAUTIONS et PHARMACOLOGIE DÉTAILLÉE). |
| Tolbutamide | ÉC | ↓ concentration de tolbutamide | L’aprépitant exerce un effet inducteur sur la biotransformation des médicaments métabolisés par le CYP2C9 (voir PHARMACOLOGIE DÉTAILLÉE). |
| Phénytoïne | T | ↓ concentration de phénytoïne | L’aprépitant exerce un effet inducteur sur la biotransformation des médicaments métabolisés par le CYP2C9. |
Légende : ÉC = étude clinique; T = théorique
| Dénomination commune | Réf. | Effet | Répercussions cliniques |
|---|---|---|---|
| Dexaméthasone | ÉC | ↑ concentration de dexaméthasone | Les doses orales habituelles de dexaméthasone doivent être réduites d’environ 50 % lors du traitement administré conjointement avec EMEND®, de manière à ce que l’exposition à la dexaméthasone soit semblable à celle obtenue sans la prise d’EMEND® (voir PHARMACOLOGIE DÉTAILLÉE). |
| Méthylprednisolone | ÉC | ↑ concentration de méthylprednisolone | Les doses IV habituelles de méthylprednisolone doivent être réduites d’environ 25 %, et les doses orales habituelles, d’environ 50 %, lors d’un traitement conjoint avec EMEND®, de manière à ce que l’exposition à la méthylprednisolone soit semblable à celle obtenue sans la prise d’EMEND® (voir PHARMACOLOGIE DÉTAILLÉE). |
| Contraceptifs hormonaux (quelle que soit la voie d’administration) | ÉC | ↓ concentration d’hormones | L’efficacité des contraceptifs hormonaux pourrait être réduite lors de l’administration d’EMEND® et durant les 28 jours suivant la prise du médicament. Une méthode contraceptive de substitution ou additionnelle devrait être utilisée durant le traitement avec EMEND® et au cours du mois suivant la dernière dose d’EMEND® (voir MISES EN GARDE ET PRÉCAUTIONS et PHARMACOLOGIE DÉTAILLÉE). |
| Midazolam (voie orale et IV) | ÉC | ↑ concentration de midazolam | Les effets possibles d’une hausse des concentrations plasmatiques du midazolam ou d’autres benzodiazépines métabolisées par le CYP3A4 (alprazolam, triazolam) doivent être envisagés lorsque ces médicaments sont administrés conjointement avec EMEND® (voir PHARMACOLOGIE DÉTAILLÉE). |
| Kétoconazole | ÉC | ↑ concentration d’aprépitant | Il faut user de prudence lors de l’administration concomitante d’EMEND® et d’un inhibiteur puissant du CYP3A4 (voir PHARMACOLOGIE DÉTAILLÉE). |
| Rifampine | ÉC | ↓ concentration d’aprépitant | L’administration concomitante d’EMEND® et de médicaments qui exercent un effet inducteur sur l’activité du CYP3A4 pourrait entraîner une diminution des concentrations plasmatiques d’EMEND®, et donc de son efficacité (voir PHARMACOLOGIE DÉTAILLÉE). |
| Diltiazem | ÉC | ↑ concentration d’aprépitant et de diltiazem | Aucune modification significative sur le plan clinique de l’ECG, de la fréquence cardiaque ou de la tension artérielle au-delà de celles observées lors d’une monothérapie avec le diltiazem (voir PHARMACOLOGIE DÉTAILLÉE). |
| Paroxétine | ÉC | ↓ concentration d’aprépitant et de paroxétine | Voir PHARMACOLOGIE DÉTAILLÉE. |
Antagonistes des récepteurs 5-HT3 : Dans les études cliniques sur les interactions médicamenteuses, l’aprépitant n’a pas exercé d’effets cliniques importants sur la pharmacocinétique de l’ondansétron administré par voie IV, du granisétron administré par voie orale ou de l’hydrodolasétron (métabolite actif du dolasétron) après l’administration de dolasétron par voie orale.
Substrats de la glycoprotéine P (transporteur membranaire) : Il est peu probable qu’EMEND® interagisse avec des médicaments qui sont des substrats de la glycoprotéine P, un transporteur membranaire, tel que démontré par l’absence d’interactions observées entre EMEND® et la digoxine, dans une étude clinique sur les interactions médicamenteuses.
Interactions médicament-aliment
EMEND® peut être pris avec ou sans aliments.
Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
Effets du médicament sur les constantes biologiques
Les effets du médicament sur les constantes biologiques n’ont pas été établis.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
EMEND® est indiqué dans le cadre d’un traitement maximal de trois jours consécutifs par cycle de chimiothérapie.
EMEND® ne s’est pas révélé efficace lorsqu’il a été utilisé en monothérapie; il doit être administré avec d’autres antiémétiques.
Dose recommandée et ajustement de la posologie
La dose recommandée d’EMEND® est de 125 mg par voie orale 1 heure avant la chimiothérapie (jour 1), puis de 80 mg 1 fois par jour le matin aux jours 2 et 3.
Posologie recommandée pour la prévention des nausées et des vomissements induits par l’administration d’une chimiothérapie anticancéreuse hautement émétisante à base de cisplatine :
| Jour 1 | Jour 2 | Jour 3 | Jour 4 | |
| EMEND®* | 125 mg (oral) | 80 mg (oral) | 80 mg (oral) | – |
| Dexaméthasone** | 12 mg (oral) | 8 mg (oral) | 8 mg (oral) | 8 mg (oral) |
| Antagoniste des récepteurs 5-HT3 | Consulter la notice du produit de l’antagoniste des récepteurs 5-HT3 choisi pour obtenir les renseignements posologiques appropriés | – | – | – |
* EMEND® a été administré par voie orale 1 heure avant la chimiothérapie au jour 1 et le matin aux jours 2 et 3.
** La dexaméthasone doit être administrée 30 minutes avant la chimiothérapie au jour 1 et le matin des jours 2 à 4. La dose de dexaméthasone tient compte du risque d’interactions médicamenteuses. Il n’est pas recommandé d’augmenter la dose de dexaméthasone (voir INTERACTIONS MÉDICAMENTEUSES).
Dans le cadre d’une chimiothérapie hautement émétisante, on ne dispose que de données limitées sur l’efficacité d’EMEND® administré conjointement avec l’ondansétron par voie orale ou d’autres antiémétiques de la classe des antagonistes des récepteurs 5-HT3 et la dexaméthasone. Au cours des études cliniques portant sur l’administration d’une chimiothérapie hautement émétisante, l’antagoniste des récepteurs 5-HT3 évalué était l’ondansétron administré par voie intraveineuse. Cependant, la dose administrée (32 mg) n’est plus recommandée en raison du risque d’allongement de l’intervalle QTc lié à la dose (consulter la notice du produit de l’ondansétron pour plus d’information).
Posologie recommandée pour la prévention des nausées et des vomissements induits par l’administration d’une chimiothérapie anticancéreuse modérément émétisante :
| Jour 1 | Jour 2 | Jour 3 | |
| EMEND®* | 125 mg (oral) | 80 mg (oral) | 80 mg (oral) |
| Dexaméthasone** | 12 mg (oral) | – | – |
| Antagoniste des récepteurs 5-HT3 | Consulter la notice du produit de l’antagoniste des récepteurs 5-HT3 choisi pour obtenir les renseignements posologiques appropriés | – | – |
* EMEND® a été administré par voie orale 1 heure avant la chimiothérapie au jour 1 et le matin aux jours 2 et 3.
** La dexaméthasone doit être administrée 30 minutes avant la chimiothérapie au jour 1. La dose de dexaméthasone tient compte du risque d’interactions médicamenteuses. Il n’est pas recommandé d’augmenter la dose de dexaméthasone (voir INTERACTIONS MÉDICAMENTEUSES).
Dans le cadre d’une chimiothérapie modérément émétisante, on ne dispose que de données limitées sur l’efficacité d’EMEND® administré conjointement avec d’autres antiémétiques de la classe des antagonistes des récepteurs 5-HT3 et la dexaméthasone. Lors des études cliniques portant sur l’administration d’une chimiothérapie modérément émétisante, l’antagoniste des récepteurs 5-HT3 évalué était l’ondansétron administré par voie orale.
Consulter la section INTERACTIONS MÉDICAMENTEUSES pour obtenir de plus amples renseignements sur l’administration concomitante d’EMEND® et de corticostéroïdes.
Pour obtenir de plus amples renseignements sur les antiémétiques administrés conjointement, consulter la monographie respective des produits.
EMEND® peut être pris avec ou sans aliments.
Aucun ajustement de la posologie n’est nécessaire en fonction de l’âge, du sexe, de la race ou de l’indice de masse corporelle (IMC).
Aucun ajustement de la posologie n’est nécessaire chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min) ou les sujets hémodialysés atteints d’insuffisance rénale au stade terminal.
Aucun ajustement de la posologie n’est nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée (score de Child-Pugh : 5 à 9). On ne dispose d’aucune donnée clinique chez les patients atteints d’insuffisance hépatique grave (score de Child-Pugh > 9).
SURDOSAGE
| En cas de surdosage soupçonné, communiquez avec le centre antipoison de votre région. |
On ne dispose d’aucune donnée spécifique sur le traitement d’un surdosage avec EMEND®. Des doses uniques allant jusqu’à 600 mg d’aprépitant ont été généralement bien tolérées par des sujets en bonne santé. Administré à une dose monoquotidienne de 375 mg sur une période allant jusqu’à 42 jours à des patients participant à des études ne portant pas sur les nausées et vomissements induits par la chimiothérapie (NVIC), l’aprépitant a été généralement bien toléré. Chez 33 patients cancéreux, l’administration d’une dose unique de 375 mg d’aprépitant au jour 1 et de 250 mg 1 fois par jour aux jours 2 à 5 a été généralement bien tolérée.
De la somnolence et des céphalées ont été rapportées chez un patient ayant ingéré 1 440 mg d’aprépitant.
En cas de surdosage, il faut cesser l’administration d’EMEND®, instaurer un traitement d’appoint général et surveiller l’état du patient. En raison de l’activité antiémétique de l’aprépitant, le recours à un médicament provoquant des vomissements pourrait s’avérer inefficace.
L’aprépitant ne peut être éliminé par hémodialyse.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
L’aprépitant possède un mode d’action unique; c’est un antagoniste sélectif doté d’une grande affinité pour les récepteurs de la substance P / neurokinine 1 (NK1) chez l’humain. Des essais de criblage (counter-screening assays) ont montré que l’aprépitant est au moins 3 000 fois plus sélectif pour les récepteurs NK1 que pour les autres enzymes, transporteurs, canaux ioniques et récepteurs, y compris les récepteurs de la dopamine et de la sérotonine qui constituent la cible des traitements actuels contre les nausées et vomissements induits par la chimiothérapie (NVIC).
Les études précliniques ont démontré que les antagonistes des récepteurs NK1 inhibent les vomissements provoqués par les antinéoplasiques cytotoxiques tels que le cisplatine grâce à leur mode d’action sur le système nerveux central. Des études précliniques et des études utilisant la tomographie par émission de positrons (TÉP) chez l’humain ont montré que la substance évaluée, l’aprépitant, traverse la barrière hémato-encéphalique et se fixe aux récepteurs NK1 du cerveau. Toutefois, le lien entre le taux d’occupation des récepteurs NK1 et l’efficacité clinique de l’aprépitant n’a pas été établi. Les études précliniques ont révélé que l’aprépitant exerce une activité prolongée au niveau du système nerveux central, qu’il inhibe les vomissements immédiats et différés provoqués par le cisplatine et qu’il augmente l’activité antiémétique de l’ondansétron, un antagoniste des récepteurs 5-HT3, et de la dexaméthasone, un corticostéroïde, contre les vomissements induits par l’administration de cisplatine.
Pharmacocinétique
Tableau 5 – Résumé des paramètres pharmacocinétiques d’EMEND® chez des sujets en bonne santé
Absorption : La biodisponibilité absolue moyenne de l’aprépitant administré par voie orale est d’environ 60 % à 65 % et la concentration plasmatique maximale (Cmax) moyenne de cette substance est atteinte en 4 heures environ (Tmax). L’administration orale de la gélule conjointement avec la prise d’un petit-déjeuner standard n’a pas eu de répercussions cliniques significatives sur la biodisponibilité de l’aprépitant.
La pharmacocinétique de l’aprépitant est non linéaire pour la gamme des doses cliniques. Chez des jeunes adultes en bonne santé, l’augmentation de l’aire sous la courbe (ASC0-∞) dépassait de 26 % l’aire proportionnelle à la dose entre les doses uniques de 80 mg et de 125 mg administrées à des sujets non à jeun.
À la suite de l’administration orale d’une dose unique de 125 mg d’EMEND® au jour 1 et d’une dose monoquotidienne de 80 mg aux jours 2 et 3, l’ASC0-24 h était d’environ 19,5 μg•h/mL et 20,1 μg•h/mL aux jours 1 et 3, respectivement. Des Cmax de 1,5 μg/mL et de 1,4 μg/mL ont été atteintes en environ 4 heures (Tmax) aux jours 1 et 3, respectivement.
Distribution : Le taux de liaison de l’aprépitant aux protéines plasmatiques est supérieur à 95 %. Le volume de distribution moyen géométrique apparent à l’état d’équilibre (Vdss) est d’environ 66 litres chez l’humain.
L’aprépitant traverse la barrière placentaire chez les rats, et la barrière hémato-encéphalique chez les rats et les furets. Les études chez l’humain utilisant la tomographie par émission de positrons ont révélé que l’aprépitant traverse également la barrière hémato-encéphalique chez ces derniers (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Métabolisme : L’aprépitant subit une biotransformation importante. Chez de jeunes adultes en bonne santé, l’aprépitant représentait environ 24 % de la radioactivité décelée dans le plasma au cours des 72 heures suivant l’administration orale d’une dose unique de 300 mg d’aprépitant marqué au 14C, ce qui indique la présence d’une concentration substantielle de métabolites dans le plasma. Sept métabolites de l’aprépitant, qui ne sont que faiblement actifs, ont été identifiés dans le plasma humain. Le métabolisme de l’aprépitant repose principalement sur l’oxydation du cycle morpholinique et de ses chaînes latérales. Des études in vitro utilisant des microsomes hépatiques humains ont montré que l’aprépitant est principalement métabolisé par le CYP3A4, est faiblement métabolisé par le CYP1A2 et le CYP2C19, et n’est pas métabolisé par le CYP2D6, le CYP2C9 et le CYP2E1.
Cmax (μg/mL) | ASC0-24 h (μg·h/mL) | |
|---|---|---|
| Jour 1 – Dose orale de 125 mg d’aprépitant | 1,5 | 19,5 |
| Jour 3 – Dose orale de 80 mg d’aprépitant | 1,4 | 20,1 |
Excrétion : La biotransformation de l’aprépitant demeure son principal mode d’élimination. L’aprépitant n’est pas éliminé par le rein. À la suite de l’administration orale d’une dose unique de 300 mg d’aprépitant marqué au 14C à des sujets en bonne santé, 5 % de la radioactivité a été retrouvée dans l’urine et 86 %, dans les fèces.
La clairance plasmatique apparente de l’aprépitant variait d’environ 60 à 84 mL/min, et la demi-vie terminale apparente, d’environ 9 à 13 heures.
Pharmacodynamie
Électrophysiologie cardiaque : Dans le cadre d’une étude sur l’intervalle QTc avec répartition aléatoire, menée à double insu et avec comparateur actif, l’administration d’une dose unique de 200 mg de fosaprépitant (une prodrogue de l’aprépitant) n’a exercé aucun effet sur l’intervalle QTc.
Populations et situations particulières
Enfants : La pharmacocinétique d’EMEND® n’a pas été évaluée chez les patients de moins de 18 ans.
Personnes âgées : À la suite de l’administration orale d’une dose unique de 125 mg d’EMEND® au jour 1 et d’une dose monoquotidienne de 80 mg des jours 2 à 5, l’ASC0-24 h de l’aprépitant était plus élevée, de 21 % au jour 1 et de 36 % au jour 5, chez les personnes âgées (≥ 65 ans) en comparaison des valeurs chez les adultes plus jeunes. La Cmax était plus élevée, de 10 % au jour 1 et de 24 % au jour 5, chez les personnes âgées, comparativement aux adultes plus jeunes. Ces différences ne sont pas jugées significatives sur le plan clinique. Aucun ajustement de la posologie d’EMEND® n’est nécessaire chez les personnes âgées.
Sexe : À la suite de l’administration orale d’une dose unique d’EMEND®, l’ASC0-24 h et la Cmax de l’aprépitant chez les femmes étaient plus élevées de 9 % et de 17 %, respectivement, que chez les hommes. La demi-vie de l’aprépitant était environ 25 % plus faible chez les femmes que chez les hommes, tandis que le Tmax était sensiblement le même chez les deux sexes. Aucun ajustement de la posologie d’EMEND® n’est nécessaire en fonction du sexe.
Race : À la suite de l’administration orale d’une dose unique d’EMEND®, aucune différence n’a été observée entre les personnes de race blanche et de race noire pour ce qui est de l’ASC0-24 h ou de la Cmax. L’administration orale d’une dose unique d’aprépitant chez les sujets hispaniques s’est soldée par une augmentation de 27 % de l’ASC0-24 h et une augmentation de 19 % de la Cmax, par rapport aux personnes de race blanche. Chez les Asiatiques, l’administration orale d’une dose unique d’aprépitant a entraîné une augmentation de 74 % de l’ASC0-24 h et une augmentation de 47 % de la Cmax, comparativement aux sujets de race blanche. Ces différences ne sont pas jugées significatives sur le plan clinique. Aucun ajustement de la posologie n’est nécessaire en fonction de la race.
Indice de masse corporelle (IMC) : Pour chaque 5 kg/m2 d’augmentation de l’IMC, on a observé une diminution de 8,5 % de l’ASC0-24 h et de 10,2 % de la Cmax. Ces différences ne sont pas jugées significatives sur le plan clinique. Aucun ajustement de la posologie n’est nécessaire en fonction de l’IMC.
Insuffisance hépatique : EMEND® a été bien toléré chez les patients atteints d’insuffisance hépatique légère ou modérée. À la suite de l’administration orale d’une dose unique de 125 mg d’EMEND® au jour 1 et d’une dose monoquotidienne de 80 mg aux jours 2 et 3 à des patients atteints d’insuffisance hépatique légère (score de Child-Pugh : 5 ou 6), l’ASC0-24 h de l’aprépitant a été moins élevée de 11 % et de 36 % aux jours 1 et 3, respectivement, par rapport à celle observée chez les sujets en bonne santé ayant reçu le même traitement. Chez les patients atteints d’insuffisance hépatique modérée (score de Child-Pugh : 7 à 9), l’ASC0-24 h de l’aprépitant a été plus élevée de 10 % et de 18 % aux jours 1 et 3, respectivement, par rapport à celle observée chez les sujets en bonne santé ayant reçu le même traitement. Ces différences quant à l’ASC0-24 h ne sont pas jugées significatives sur le plan clinique. Par conséquent, aucun ajustement de la posologie d’EMEND® n’est nécessaire chez les patients atteints d’insuffisance hépatique légère ou modérée.
On ne dispose pas de données cliniques ou pharmacocinétiques concernant les patients atteints d’insuffisance hépatique grave (score de Child-Pugh > 9).
Insuffisance rénale : Une dose unique de 240 mg d’EMEND® a été administrée à des patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min) et à des patients hémodialysés atteints d’insuffisance rénale au stade terminal.
Chez les patients atteints d’insuffisance rénale grave, l’ASC0-∞ de l’aprépitant total (fractions libre et liée aux protéines plasmatiques) a diminué de 21 % et la Cmax, de 32 %, comparativement aux valeurs chez les sujets en bonne santé. Chez les patients hémodialysés atteints d’insuffisance rénale au stade terminal, l’ASC0-∞ de l’aprépitant total a diminué de 42 % et la Cmax, de 32 %. En raison d’une réduction limitée de la liaison de l’aprépitant aux protéines plasmatiques chez les patients atteints d’insuffisance rénale, l’ASC de la fraction libre pharmacologiquement active n’a pas été modifiée de façon significative chez ces patients, comparativement aux sujets en bonne santé. Une séance d’hémodialyse effectuée 4 ou 48 heures après l’administration du médicament n’a pas modifié de façon significative la pharmacocinétique de l’aprépitant. En effet, moins de 0,2 % de la dose a été retrouvé dans le dialysat.
Aucun ajustement de la posologie d’EMEND® n’est nécessaire chez les patients atteints d’insuffisance rénale grave ou chez les patients hémodialysés atteints d’insuffisance rénale au stade terminal.
STABILITÉ ET ENTREPOSAGE
Plaquettes : Conserver à la température ambiante (15 °C à 30 °C) dans l’emballage original.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
Carte de 3 renfermant 2 gélules EMEND® à 80 mg et 1 gélule EMEND® à 125 mg.
La gélule EMEND® à 80 mg est blanche, en gélatine dure opaque, et porte l’inscription 461 et 80 mg à l’encre noire sur le pourtour. Plaquettes de 2 et de 6.
La gélule EMEND® à 125 mg est en gélatine dure opaque, avec un corps blanc et une coiffe rose, et porte l’inscription 462 et 125 mg à l’encre noire sur le pourtour. Plaquettes de 6.
Ingrédients actifs : Chaque gélule EMEND® pour administration orale renferme 80 mg ou 125 mg d’aprépitant.
Ingrédients non médicinaux : Chaque gélule EMEND® renferme les ingrédients non médicinaux suivants : sucrose, cellulose microcristalline, hydroxypropylcellulose et laurylsulfate de sodium. Les excipients entrant dans la composition de l’enveloppe de la gélule sont la gélatine et le dioxyde de titane. L’enveloppe de la gélule à 125 mg renferme également de l’oxyde de fer rouge et de l’oxyde de fer jaune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
| Dénomination commune : | Aprépitant |
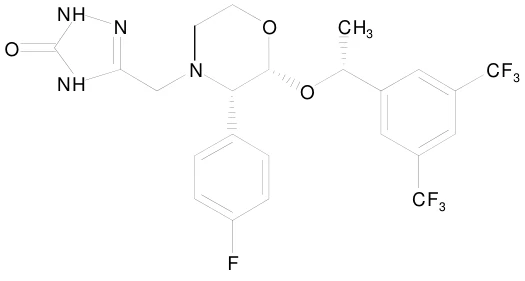
| Nom chimique : | L’aprépitant est un antagoniste des récepteurs de la substance P/neurokinine 1 (NK1) de structure inédite dont le nom chimique est : 5-[[(2R,3S)-2-[(1R)-1-[3,5-bis(trifluorométhyl)phényl]éthoxy]-3-(4-fluorophényl)-4-morpholinyl]méthyl]-1,2-dihydro-3H-1,2,4-triazol-3-one. |
| Formule moléculaire : | C23H21F7N4O3 |
| Poids moléculaire : | 534,43 |
| Formule développée : | |
| Propriétés physicochimiques : | Description : L’aprépitant est un solide cristallin blanc ou blanc cassé. Solubilité : L’aprépitant est pratiquement insoluble dans l’eau, modérément soluble dans l’éthanol et l’acétate d’isopropyle, et légèrement soluble dans l’acétonitrile. |
ÉTUDES CLINIQUES
Dans des études cliniques bien contrôlées, EMEND® (aprépitant) administré par voie orale conjointement avec l’ondansétron et la dexaméthasone s’est révélé efficace pour prévenir les nausées et vomissements induits par l’administration d’une chimiothérapie hautement ou modérément émétisante.
Chimiothérapie hautement émétisante
Caractéristiques démographiques et protocole des études
Tableau 6 – Résumé des caractéristiques démographiques des études cliniques chez des patients soumis à une chimiothérapie hautement émétisante
| No de l’étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| 052* | Étude à double insu, en mode parallèle, avec répartition aléatoire, contrôlée par placebo | EMEND® à 125 mg au jour 1, puis à 80 mg/jour aux jours 2 et 3, en association avec l’ondansétron à 32 mg par voie IV au jour 1 et la dexaméthasone à 12 mg par voie orale au jour 1, puis à 8 mg 1 f.p.j. aux jours 2 à 4. OU Traitement standard composé d’un placebo en association avec l’ondansétron à 32 mg par voie IV au jour 1 et la dexaméthasone à 20 mg au jour 1, puis à 8 mg 2 f.p.j. aux jours 2 à 4. | 266 268 | 14 à 84 | Hommes Femmes |
| 054* | Étude à double insu, en mode parallèle, avec répartition aléatoire, contrôlée par placebo | EMEND® à 125 mg au jour 1, puis à 80 mg/jour aux jours 2 et 3, en association avec l’ondansétron à 32 mg par voie IV au jour 1 et la dexaméthasone à 12 mg au jour 1, puis à 8 mg 1 f.p.j. aux jours 2 à 4. OU Traitement standard composé d’un placebo en association avec l’ondansétron à 32 mg par voie IV au jour 1 et la dexaméthasone à 20 mg au jour 1, puis à 8 mg 2 f.p.j. aux jours 2 à 4. | 283 286 | 18 à 82 | Hommes Femmes |
* Bien qu’une dose de 32 mg d’ondansétron administrée par voie intraveineuse ait été utilisée dans les études cliniques, celle-ci n’est plus recommandée en raison du risque de prolongation de l’intervalle QTc lié à la dose (consulter la notice du produit de l’ondansétron pour plus d’information).
Études 052 et 054
Dans les études cliniques susmentionnées, tous les patients admis ont reçu des doses élevées de cisplatine (≥ 70 mg/m2). Environ 95 % des patients du groupe aprépitant ont reçu conjointement un autre antinéoplasique. Les antinéoplasiques les plus fréquemment utilisés ainsi que le nombre de patients ayant reçu l’aprépitant conjointement sont présentés ci-dessous : étoposide (106), fluoro-uracile (100), gemcitabine (89), vinorelbine (82), paclitaxel (52), cyclophosphamide (50), doxorubicine (38), docetaxel (11). L’efficacité d’EMEND® n’a pas été évaluée dans le cadre d’études cliniques utilisant une chimiothérapie hautement émétisante sans cisplatine.
L’effet antiémétique d’EMEND® a été évalué au cours de la phase immédiate (0 à 24 heures après l’administration du cisplatine), de la phase différée (25 à 120 heures après l’administration du cisplatine) et de la période entière (0 à 120 heures après l’administration du cisplatine) au cours du cycle 1 de la chimiothérapie. L’efficacité était mesurée en fonction des paramètres suivants :
Paramètre principal
- Réponse complète (définie comme l’absence de vomissements et la prise d’aucun médicament de secours)
Autres paramètres préalablement définis
- Protection complète (définie comme l’absence de vomissements, la prise d’aucun médicament de secours et un score maximal < 25 mm sur une échelle visuelle analogique pour les nausées de 0 à 100 mm)
- Absence de vomissements (définie comme l’absence d’épisodes de vomissements, avec ou sans médicament de secours)
- Absence de nausées (score maximal < 5 mm sur une échelle visuelle analogique de 0 à 100 mm)
- Absence de nausées significatives (score maximal < 25 mm sur une échelle visuelle analogique de 0 à 100 mm)
Dans les tableaux 7 et 8 sont présentés les principaux résultats de chacune des études clés.
Résultats des études
Tableau 7 – Pourcentage de patients soumis à une chimiothérapie hautement émétisante ayant répondu au traitement, par groupe et par phase dans l’étude 1 – Cycle 1
| PARAMÈTRES | Traitement avec l’aprépitant (n = 260)† % | Traitement standard (n = 261)† % | p | ||||
|---|---|---|---|---|---|---|---|
| PARAMÈTRE PRINCIPAL | |||||||
| Réponse complète | |||||||
| Période entière‡ | 73 | 52 | < 0,001 | ||||
| AUTRES PARAMÈTRES PRÉALABLEMENT DÉFINIS | |||||||
| Réponse complète | |||||||
Phase immédiate§ Phase différée|| | 89 75 | 78 56 | < 0,001 < 0,001 | ||||
| Protection complète | |||||||
Période entière Phase immédiate Phase différée | 63 85 66 | 49 75 52 | 0,001 NS* < 0,001 | ||||
| Absence de vomissements | |||||||
Période entière Phase immédiate Phase différée | 78 90 81 | 55 79 59 | < 0,001 0,001 < 0,001 | ||||
| Absence de nausées | |||||||
Période entière Phase différée | 48 51 | 44 48 | NS** NS** | ||||
| Absence de nausées significatives | |||||||
Période entière Phase différée | 73 75 | 66 69 | NS** NS** | ||||
† n : nombre de patients (âgés de plus de 18 ans) ayant reçu le cisplatine, le médicament à l’étude, et ayant complété au moins une mesure de l’efficacité après le traitement.
‡ Période entière : de 0 à 120 heures après l’administration du cisplatine.
§ Phase immédiate : de 0 à 24 heures après l’administration du cisplatine.
|| Phase différée : de 25 à 120 heures après l’administration du cisplatine.
* Aucune différence significative sur le plan statistique après un ajustement pour comparaisons multiples.
** Aucune différence significative sur le plan statistique.
Scores sur l’échelle visuelle analogique (ÉVA) : 0 mm = absence de nausées; 100 mm = nausées les plus incommodantes.
Tableau 8 – Pourcentage de patients soumis à une chimiothérapie hautement émétisante ayant répondu au traitement, par groupe et par phase dans l’étude 2 – Cycle 1
| PARAMÈTRES | Traitement avec l’aprépitant (n = 261)† % | Traitement standard (n = 263)† % | p | |||||
| PARAMÈTRE PRINCIPAL | ||||||||
| Réponse complète | ||||||||
| Période entière‡ | 63 | 43 | < 0,001 | |||||
| AUTRES PARAMÈTRES PRÉALABLEMENT DÉFINIS | ||||||||
| Réponse complète | ||||||||
Phase immédiate§ Phase différée|| | 83 68 | 68 47 | < 0,001 < 0,001 | |||||
| Protection complète | ||||||||
Période entière Phase immédiate Phase différée | 56 80 61 | 41 65 44 | < 0,001 < 0,001 < 0,001 | |||||
| Absence de vomissements | ||||||||
Période entière Phase immédiate Phase différée | 66 84 72 | 44 69 48 | < 0,001 < 0,001 < 0,001 | |||||
| Absence de nausées | ||||||||
Période entière Phase différée | 49 53 | 39 40 | NS* NS* | |||||
| Absence de nausées significatives | ||||||||
Période entière Phase différée | 71 73 | 64 65 | NS** NS** | |||||
† n : nombre de patients (âgés de plus de 18 ans) ayant reçu le cisplatine, le médicament à l’étude, et ayant complété au moins une mesure de l’efficacité après le traitement.
‡ Période entière : de 0 à 120 heures après l’administration du cisplatine.
§ Phase immédiate : de 0 à 24 heures après l’administration du cisplatine.
|| Phase différée : de 25 à 120 heures après l’administration du cisplatine.
* Aucune différence significative sur le plan statistique après un ajustement pour comparaisons multiples.
** Aucune différence significative sur le plan statistique.
Scores sur l’échelle visuelle analogique : 0 mm = absence de nausées; 100 mm = nausées les plus incommodantes.
Dans les deux études, une proportion significativement plus élevée sur le plan statistique de patients ayant reçu le traitement avec l’aprépitant au cycle 1 ont présenté une réponse complète (paramètre principal), comparativement aux patients ayant reçu le traitement standard. Une différence significative sur le plan statistique a également été observée pour la réponse complète en faveur du traitement avec l’aprépitant lorsque les phases immédiate et différée ont été analysées séparément.
Dans les deux études, le délai prévu avant l’apparition des premiers vomissements après le début du traitement avec le cisplatine était plus long et la fréquence des premiers vomissements moins élevée dans le groupe ayant reçu le traitement avec l’aprépitant, comparativement à celui ayant reçu le traitement standard, comme indiqué par les courbes de Kaplan-Meier à la figure 1.
Figure 1 – Pourcentage de patients soumis à une chimiothérapie hautement émétisante n’ayant présenté aucun vomissement, en fonction du temps – Cycle 1
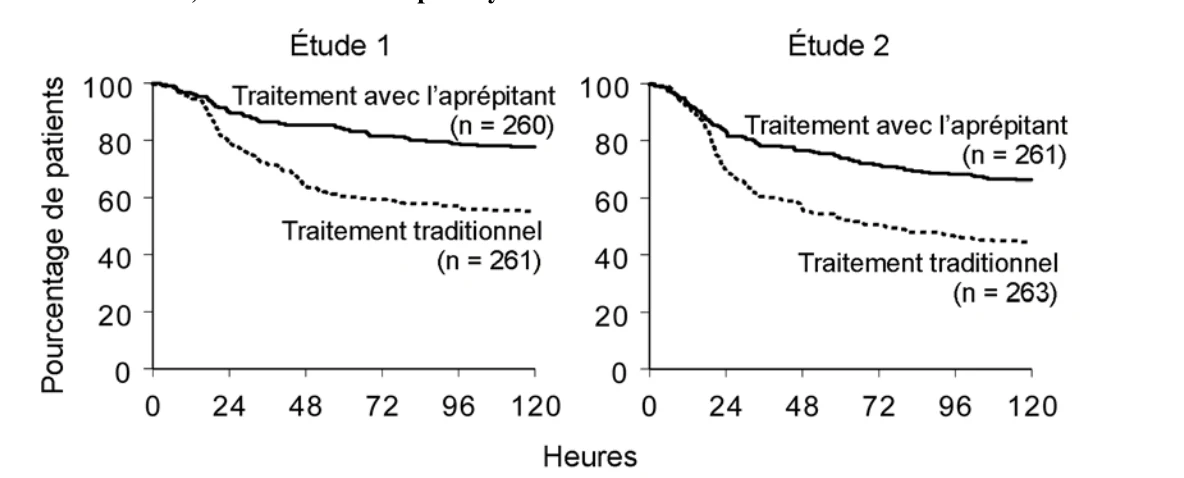
p < 0,001 selon le test logarithmique par rangs pour les études 1 et 2; valeurs nominales de p non ajustées pour la multiplicité.
Résultats rapportés par les patients : Les répercussions des nausées et des vomissements sur la vie quotidienne des patients ont été évaluées au cycle 1 des deux études de phase III à l’aide du questionnaire FLIE (Functional Living Index-Emesis), un instrument validé pour l’évaluation de paramètres reliés aux nausées et aux vomissements et rapportés par les patients. L’absence de répercussions ou une répercussion minimale des nausées et des vomissements sur la vie quotidienne des patients se définit comme un score total FLIE supérieur à 108. Dans chacune des deux études, une proportion plus élevée de patients ayant reçu le traitement avec l’aprépitant (étude 1 : 74 % versus 64 %; étude 2 : 75 % versus 64 %) ont rapporté que les nausées et les vomissements n’avaient eu aucune répercussion ou avaient eu des répercussions minimales sur leur vie quotidienne.
Phase de prolongation sur plusieurs cycles : Dans les deux mêmes études cliniques, 851 patients ont participé à une phase de prolongation comportant jusqu’à six cycles de chimiothérapie. L’efficacité de l’aprépitant s’est maintenue durant tous les cycles de chimiothérapie.
Chimiothérapie modérément émétisante
Caractéristiques démographiques et protocole de l’étude
Tableau 9 – Résumé des caractéristiques démographiques de l’étude clinique chez des patients soumis à une chimiothérapie modérément émétisante
| No de l’étude | Protocole | Posologie, voie d’administration et durée | Sujets (n = nombre) | Âge moyen (limites) | Sexe |
| 071 | Étude à double insu, en mode parallèle, avec répartition aléatoire et traitement standard | EMEND® à 125 mg au jour 1, puis à 80 mg/jour aux jours 2 et 3, en association avec l’ondansétron à 8 mg par voie orale 2 f.p.j. au jour 1 et la dexaméthasone à 12 mg par voie orale au jour 1. Traitement standard composé d’un placebo en association avec l’ondansétron à 8 mg par voie orale (deux fois par jour au jour 1 et toutes les 12 heures aux jours 2 et 3) et la dexaméthasone à 20 mg par voie orale au jour 1. | 866 | 52 (23 à 78) | Femmes : 864 Hommes : 2 |
| 130 | Étude à double insu (selon des modalités internes), en mode parallèle, avec répartition aléatoire | EMEND® à 125 mg au jour 1, puis à 80 mg/jour aux jours 2 et 3, en association avec l’ondansétron à 8 mg par voie orale 2 f.p.j. au jour 1 et la dexaméthasone à 12 mg par voie orale au jour 1. Traitement standard composé d’un placebo en association avec l’ondansétron à 8 mg par voie orale (deux fois par jour au jour 1 et toutes les 12 heures aux jours 2 et 3) et la dexaméthasone à 20 mg par voie orale au jour 1. | 848 | 56 (19 à 87) | Femmes : 652 Hommes : 196 |
Étude 071
Les patients admis à la première étude avec la CMÉ (P071) étaient atteints d’un cancer du sein (99 % de femmes) et ont reçu une chimiothérapie comprenant, soit du cyclophosphamide à raison de 750 à 1 500 mg/m2, soit du cyclophosphamide à raison de 500 à 1 500 mg/m2 et de la doxorubicine (≤ 60 mg/m2) ou de l’épirubicine (≤ 100 mg/m2). Certains patients ont également reçu d’autres antinéoplasiques tels que le fluoro-uracile, le méthotrexate, le docetaxel ou le paclitaxel. Les combinaisons les plus souvent utilisées dans cette étude (P071) étaient les suivantes : cyclophosphamide + doxorubicine (60,6 %) et cyclophosphamide + épirubicine + fluoro-uracile (21,6 %).
Dans le cadre de la première étude avec la CMÉ (P071), l’effet antiémétique d’EMEND® a été évalué au cours de la phase immédiate (0 à 24 heures après l’administration de la chimiothérapie), de la phase différée (25 à 120 heures après l’administration de la chimiothérapie) et de la période entière (0 à 120 heures après l’administration de la chimiothérapie) chez les patients recevant leur premier cycle de chimiothérapie. L’activité antiémétique d’EMEND® était mesurée en fonction des paramètres suivants :
Paramètre principal :
- Réponse complète (définie comme l’absence de vomissements et la prise d’aucun médicament de secours) pour la période entière (0 à 120 heures après l’administration de la chimiothérapie)
Autres paramètres préalablement définis :
- Absence de vomissements (définie comme l’absence d’épisodes de vomissements, avec ou sans médicament de secours)
- Absence de nausées (score maximal < 5 mm sur une échelle visuelle analogique de 0 à 100 mm)
- Absence de nausées significatives (score maximal < 25 mm sur une échelle visuelle analogique de 0 à 100 mm)
- Protection complète (définie comme l’absence de vomissements, la prise d’aucun médicament de secours et un score maximal < 25 mm sur une échelle visuelle analogique pour les nausées de 0 à 100 mm)
- Réponse complète durant les phases immédiate et différée
Le tableau 10 présente les principaux résultats de cette étude.
Résultats de l’étude
Tableau 10 – Pourcentage de patients soumis à une chimiothérapie modérément émétisante ayant répondu au traitement, par groupe et par phase – Cycle 1
| PARAMÈTRES | Traitement avec l’aprépitant (n = 433)† % | Traitement standard (n = 424)† % | p | |||||
| PARAMÈTRE PRINCIPAL | ||||||||
| Réponse complète‡ | 51 | 42 | 0,015 | |||||
| AUTRES PARAMÈTRES PRÉALABLEMENT DÉFINIS | ||||||||
| Absence de vomissements | 76 | 59 | NS* | |||||
| Absence de nausées | 33 | 33 | NS | |||||
| Absence de nausées significatives | 61 | 56 | NS | |||||
| Aucun médicament de secours | 59 | 56 | NS | |||||
| Protection complète | 43 | 37 | NS | |||||
† n : nombre de patients inclus dans l’analyse principale portant sur la réponse complète.
‡ Période entière : de 0 à 120 heures après l’administration de la chimiothérapie.
* Aucune différence sur le plan statistique après un ajustement pour les comparaisons multiples préalablement définies; valeur p non ajustée < 0,001.
Dans cette étude, une proportion significativement plus élevée sur le plan statistique (p = 0,015) de patients ayant reçu le traitement avec l’aprépitant (51 %) au cycle 1 ont présenté une réponse complète (paramètre principal) pour la période entière, comparativement aux patients ayant reçu le traitement standard (42 %). La différence entre les groupes de traitement était principalement due au paramètre « Absence de vomissements », une composante importante de ce paramètre principal composé. De plus, une proportion plus élevée de patients ayant reçu le traitement avec l’aprépitant au cycle 1 ont présenté une réponse complète au cours de la phase immédiate (0 à 24 heures) et de la phase différée (25 à 120 heures), comparativement aux patients ayant reçu le traitement standard; toutefois, les différences entre les groupes de traitement n’ont pas atteint le seuil de signification statistique, après ajustements pour la multiplicité.
Résultats rapportés par les patients : Dans une étude de phase III à laquelle ont participé des patients soumis à une chimiothérapie modérément émétisante, les répercussions des nausées et des vomissements sur la vie quotidienne des patients ont été évaluées lors du cycle 1 à l’aide du questionnaire FLIE. Une proportion plus élevée de patients ayant reçu le traitement avec l’aprépitant ont rapporté des répercussions minimales ou une absence de répercussions sur leur vie quotidienne (64 % vs 56 %). La différence entre les groupes de traitement était principalement due au volet « Absence de vomissements » du paramètre composé.
Phase de prolongation sur plusieurs cycles : Au total, 744 patients soumis à une chimiothérapie anticancéreuse modérément émétisante ont participé à une phase de prolongation comportant jusqu’à quatre cycles de chimiothérapie. L’efficacité de l’aprépitant s’est maintenue durant tous les cycles de chimiothérapie.
Étude 130
Dans le cadre d’une deuxième étude multicentrique, à double insu, en mode parallèle et avec répartition aléatoire (étude 130), on a comparé le traitement avec l’aprépitant à un traitement standard chez 848 patients soumis à une chimiothérapie composée de toute dose IV d’oxaliplatine, de carboplatine, d’épirubicine, d’idarubicine, d’ifosfamide, d’irinotécan, de daunorubicine, de doxorubicine; de cyclophosphamide par voie IV (< 1 500 mg/m2); ou de cytarabine par voie IV (> 1 g/m2). La population de patients répartis au hasard pour recevoir le traitement avec l’aprépitant était composée à 76 % de femmes et à 24 % d’hommes. Les patients recevant l’aprépitant étaient soumis à une chimiothérapie pour différents types de cancers, notamment un cancer du sein (52 %), un cancer gastro-intestinal (21 %), dont le cancer colorectal, un cancer du poumon (13 %) et un cancer gynécologique (6 %). Dans cette étude, 48 % des patients ont reçu une chimiothérapie à base d’AC, définie comme une chimiothérapie incluant une anthracycline (doxorubicine, épirubicine) + le cyclophosphamide, et 52 % ont reçu une chimiothérapie sans AC.
Le traitement avec l’aprépitant était composé d’EMEND® à 125 mg au jour 1, puis à 80 mg/jour aux jours 2 et 3 en association avec l’ondansétron à 8 mg par voie orale deux fois par jour au jour 1 et la dexaméthasone à 12 mg par voie orale au jour 1. Le traitement standard était composé d’un placebo en association avec l’ondansétron à 8 mg par voie orale (deux fois par jour au jour 1, et toutes les 12 heures aux jours 2 et 3) et la dexaméthasone à 20 mg par voie orale au jour 1.
L’effet antiémétique d’EMEND® a été évalué pour la période entière (0 à 120 heures après l’administration de la chimiothérapie) du cycle 1. L’efficacité a été mesurée en fonction des paramètres suivants :
Paramètre principal :
- absence de vomissements pour la période entière (0 à 120 heures après l’administration de la chimiothérapie)
Autres paramètres préalablement définis :
- réponse complète (définie comme l’absence de vomissements et la prise d’aucun médicament de secours) pour la période entière (0 à 120 heures après l’administration de la chimiothérapie)
- délai avant les premiers vomissements – période entière (0 à 120 heures après l’administration de la chimiothérapie)
- absence de vomissements – phase immédiate (0 à 24 heures suivant le début de la chimiothérapie) et phase différée (25 à 120 heures suivant le début de la chimiothérapie)
- réponse complète – phase immédiate et phase différée (telles que définies ci-dessus)
- prise d’aucun médicament de secours – période entière, phase immédiate et phase différée (telles que définies ci-dessus)
- absence de répercussions sur la vie quotidienne (score total FLIE [Functional Living Index-Emesis] > 108) – période entière (telle que définie ci-dessus)
- absence de vomissements et de nausées significatives (score < 25 mm sur une échelle visuelle analogique pour les nausées) – période entière (telle que définie ci-dessus)
Le tableau 11 présente les principaux résultats de l’étude.
Tableau 11 – Pourcentage de patients soumis à une chimiothérapie modérément émétisante ayant répondu au traitement, par groupe et par phase, dans l’étude 2 – Cycle 1
| PARAMÈTRES | Traitement avec l’aprépitant (n = 430)† % | Traitement standard (n = 418)† % | p |
| PARAMÈTRE PRINCIPAL | |||
| Absence de vomissements | |||
| Période entière | 76 | 62 | < 0,0001 |
| PRINCIPAL PARAMÈTRE SECONDAIRE | |||
| Réponse complète | |||
| Période entière | 69 | 56 | 0,0003 |
| AUTRES PARAMÈTRES SECONDAIRES | |||
| Absence de vomissements | |||
| Phase immédiate | 92 | 84 | 0,0002 |
| Phase différée | 78 | 67 | 0,0005 |
| Absence de répercussions sur la vie quotidienne (score total FLIE > 108) | |||
| Période entière | 73 | 66 | 0,035 |
| Réponse complète | |||
Phase immédiate Phase différée | 89 71 | 80 61 | 0,0005 0,0042 |
| Prise d’aucun médicament de secours | |||
Période entière Phase immédiate Phase différée | 81 95 84 | 75 91 79 | 0,0427ß 0,0179ß 0,0922ß |
| Absence de vomissements et de nausées significatives (score < 25 mm sur une échelle visuelle analogique pour les nausées) | |||
| Période entière | 65 | 53 | 0,0011 |
† n = nombre de patients soumis à une chimiothérapie, ayant reçu le médicament à l’étude et ayant complété au moins une mesure de l’efficacité après le traitement.
ß Aucune différence significative sur le plan statistique après un ajustement pour la multiplicité.
Scores sur l’échelle visuelle analogique : 0 mm = absence de nausées; 100 mm = nausées les plus incommodantes.
Dans cette étude, on a observé une absence de vomissements (paramètre principal) pour la période entière chez une proportion significativement plus élevée sur le plan statistique (p < 0,0001) de patients ayant reçu le traitement avec l’aprépitant (76 %) au cycle 1, comparativement aux patients ayant reçu le traitement standard (62 %). De plus, une proportion plus élevée de patients ayant reçu le traitement avec l’aprépitant au cycle 1 ont présenté une réponse complète au cours de la période entière (0 à 120 heures), comparativement aux patients ayant reçu le traitement standard. L’aprépitant s’est révélé numériquement supérieur au traitement standard sans égard à l’âge, au sexe, à la chimiothérapie ou au type de cancer (du sein, gastro-intestinal, du poumon ou autre), tel qu’évalué par l’absence de vomissements et la réponse complète. Cependant, la proportion de patients n’ayant pas souffert de vomissements et ayant obtenu une réponse complète dans le groupe recevant le traitement standard, ainsi que l’ampleur de la différence observée entre les groupes de traitement quant à l’absence de vomissements et la réponse complète variaient en fonction du sexe et de la chimiothérapie. Pendant la période entière, on a observé une réponse complète chez 209 des 324 femmes (65 %) recevant l’aprépitant et 161 des 320 femmes (50 %) recevant le traitement standard ainsi que chez 83 des 101 hommes (82 %) recevant l’aprépitant et 68 des 87 hommes (78 %) recevant le traitement standard. Par ailleurs, on a observé une absence de vomissements chez 235 des 324 (73 %) femmes recevant l’aprépitant et 181 des 319 femmes (57 %) recevant le traitement standard ainsi que chez 89 des 101 hommes (88 %) recevant l’aprépitant et 71 des 87 hommes (82 %) recevant le traitement standard. Pendant la période entière, on a observé une réponse complète chez 125 des 199 patients soumis à une chimiothérapie à base d’AC (63 %) recevant l’aprépitant et 96 des 204 patients soumis à une chimiothérapie à base d’AC (47 %) recevant le traitement standard ainsi que chez 167 des 226 patients soumis à une chimiothérapie sans AC (74 %) recevant l’aprépitant et chez 133 des 203 patients soumis à une chimiothérapie sans AC (66 %) recevant le traitement standard. Par ailleurs, on a observé une absence de vomissements chez 136 des 199 patients soumis à une chimiothérapie à base d’AC (68 %) recevant l’aprépitant et 108 des 204 patients soumis à une chimiothérapie à base d’AC (53 %) recevant le traitement ainsi que chez 188 des 226 patients soumis à une chimiothérapie sans AC (83 %) recevant l’aprépitant et 144 des 202 patients soumis à une chimiothérapie sans AC (71 %) recevant le traitement standard.
Dans cette étude, le délai avant les premiers vomissements suivant le début de la chimiothérapie était plus long avec l’aprépitant, et la fréquence des premiers vomissements était moins élevée dans le groupe ayant reçu le traitement avec l’aprépitant, comparativement à celui ayant reçu le traitement standard, comme indiqué par les courbes de Kaplan-Meier à la figure 2.
Figure 2 – Courbes de Kaplan-Meier estimant le délai avant le premier épisode de vomissements suivant le début de la chimiothérapie, pour la période entière – Cycle 1 (ensemble d’analyse intégral)
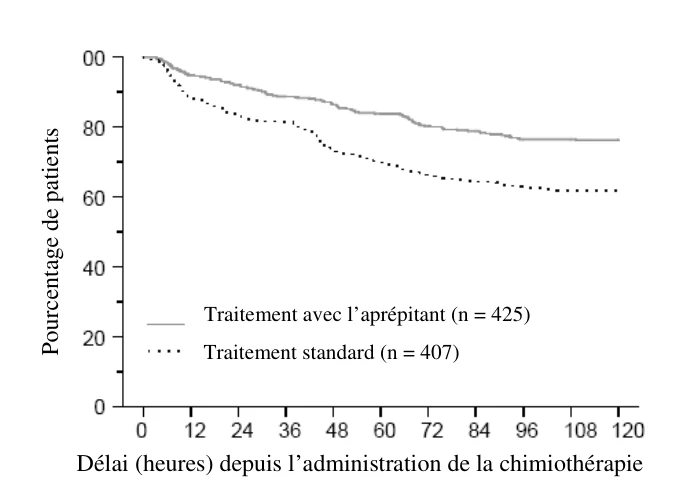
Dans cette étude, une proportion significativement plus élevée sur le plan statistique de patients ayant reçu le traitement avec l’aprépitant au cycle 1 n’ont rapporté aucune répercussion des nausées et des vomissements sur la vie quotidienne, évaluée par un score total FLIE > 108, comparativement aux patients ayant reçu le traitement standard.
Pourc e nt a ge de pa t ie nt s
Délai (heures) depuis l’administration de la chimiothérapie
Traitement avec l’aprépitant (n = 425)
Traitement standard (n = 407)
PHARMACOLOGIE DÉTAILLÉE
Dexaméthasone : EMEND®, administré à raison de 125 mg en association avec une dose orale de 20 mg de dexaméthasone au jour 1, puis à raison de 80 mg/jour en association avec une dose orale de 8 mg de dexaméthasone des jours 2 à 5, a augmenté l’ASC de la dexaméthasone, un substrat du CYP3A4, de 2,2 fois aux jours 1 et 5. Par conséquent, les doses orales habituelles de dexaméthasone doivent être réduites d’environ 50 % lors d’un traitement conjoint avec EMEND®, de façon à obtenir une exposition à la dexaméthasone semblable à celle obtenue sans la prise d’EMEND®. La dose quotidienne de dexaméthasone administrée dans les études cliniques portant sur EMEND® reflète cette réduction approximative de 50 % (voir POSOLOGIE ET ADMINISTRATION).
Méthylprednisolone : EMEND®, administré à raison de 125 mg au jour 1, puis à raison de 80 mg/jour aux jours 2 et 3, a augmenté l’ASC de la méthylprednisolone, un substrat du CYP3A4, de 1,3 fois au jour 1, et de 2,5 fois au jour 3, lors d’un traitement conjoint avec une dose intraveineuse de méthylprednisolone de 125 mg au jour 1 suivie d’une dose orale de 40 mg de méthylprednisolone aux jours 2 et 3. Par conséquent, les doses IV habituelles de méthylprednisolone devraient être réduites d’environ 25 %, et les doses orales habituelles de ce médicament, d’environ 50 %, lors d’un traitement conjoint avec EMEND®, de façon à obtenir une exposition à la méthylprednisolone semblable à celle obtenue sans la prise d’EMEND®.
Warfarine : Une dose unique de 125 mg d’EMEND® a été administrée au jour 1, suivie d’une dose de 80 mg/jour aux jours 2 et 3, à des sujets en bonne santé recevant des doses stables de warfarine dans le cadre d’un traitement à long terme. Bien qu’EMEND® n’ait pas modifié l’ASC des concentrations plasmatiques de la R(+) ou de la S(-) warfarine au jour 3, on a observé une diminution de 34 % des concentrations de la S(-) warfarine (un substrat du CYP2C9) au moment de l’effet minimal, accompagnée d’une réduction de 14 % du temps de prothrombine (d’après le rapport international normalisé ou RIN) 5 jours après la fin du traitement avec EMEND®. Chez les patients recevant un traitement à long terme au moyen de la warfarine, le temps de prothrombine (RIN) doit être surveillé attentivement pendant une période de deux semaines, particulièrement entre les jours 7 et 10 suivant le début du traitement de trois jours au moyen d’EMEND®, et ce, pour chaque cycle de chimiothérapie (voir MISES EN GARDE ET PRÉCAUTIONS).
Tolbutamide : EMEND®, administré à raison de 125 mg au jour 1 et de 80 mg/jour aux jours 2 et 3, a entraîné une diminution de l’ASC du tolbutamide (un substrat du CYP2C9) de 23 % au jour 4, de 28 % au jour 8 et de 15 % au jour 15, lorsqu’une dose orale unique de 500 mg de tolbutamide était administrée avant le traitement de trois jours avec EMEND® ainsi qu’aux jours 4, 8 et 15.
Contraceptifs oraux : L’aprépitant, administré une fois par jour pendant 14 jours sous forme de gélule à 100 mg, en association avec un contraceptif oral renfermant 35 µg d’éthinylœstradiol et 1 mg de noréthindrone, a entraîné une diminution de l’ASC de l’éthinylœstradiol et de la noréthindrone de 43 % et de 8 %, respectivement. L’efficacité des contraceptifs hormonaux pourrait donc être réduite lors de l’administration d’EMEND® et durant les 28 jours suivants. Une méthode contraceptive de substitution ou additionnelle devrait être utilisée lors du traitement avec EMEND® et au cours du mois suivant la dernière dose d’EMEND® (voir MISES EN GARDE ET PRÉCAUTIONS).
Midazolam : EMEND® a entraîné une augmentation de l’ASC du midazolam, un substrat sensible du CYP3A4, de 2,3 fois au jour 1 et de 3,3 fois au jour 5, lorsqu’une dose orale unique de 2 mg de midazolam a été administrée aux jours 1 et 5 d’un traitement avec EMEND® (à raison de 125 mg au jour 1 et de 80 mg/jour aux jours 2 à 5). Les effets possibles d’une hausse des concentrations plasmatiques du midazolam ou d’autres benzodiazépines métabolisées par le CYP3A4 (alprazolam, triazolam) doivent être envisagés lorsque ces médicaments sont administrés conjointement avec EMEND®.
Dans une autre étude portant sur le traitement avec le midazolam par voie intraveineuse, EMEND® a été administré à raison de 125 mg au jour 1 et de 80 mg/jour aux jours 2 et 3, et le midazolam, à raison de 2 mg par voie intraveineuse avant le traitement de trois jours avec EMEND® ainsi qu’aux jours 4, 8 et 15. EMEND® a entraîné une augmentation de l’ASC du midazolam de 25 % au jour 4, et une diminution de l’ASC du midazolam de 19 % au jour 8, consécutives à l’administration d’EMEND® des jours 1 à 3. Ces effets n’étaient pas jugés importants sur le plan clinique. L’ASC du midazolam au jour 15 était comparable à celle observée au départ.
Une autre étude a été menée sur le traitement avec le midazolam par voie intraveineuse et EMEND®. Le midazolam a été administré à raison de 2 mg par voie intraveineuse une heure après l’administration orale d’une dose unique d’EMEND® de 125 mg. L’ASC des concentrations plasmatiques de midazolam a augmenté de 1,5 fois. Selon la situation clinique (p. ex., patients âgés) et le degré de surveillance possible, il pourrait être nécessaire d’ajuster la posologie du midazolam administré par voie intraveineuse en association avec EMEND® pour le traitement des NVIC (125 mg au jour 1, puis 80 mg aux jours 2 et 3).
Kétoconazole : Lorsqu’une dose unique de 125 mg d’EMEND® a été administrée au jour 5 d’un traitement de 10 jours au moyen de 400 mg/jour de kétoconazole, un puissant inhibiteur du CYP3A4, l’ASC de l’aprépitant a augmenté d’environ 5 fois et sa demi-vie terminale moyenne, d’environ 3 fois. Il faut donc user de prudence lors de l’administration concomitante d’EMEND® et d’inhibiteurs puissants du CYP3A4.
Rifampine : Lorsqu’une dose unique de 375 mg d’EMEND® a été administrée au jour 9 d’un traitement de 14 jours au moyen de 600 mg/jour de rifampine, un puissant inducteur du CYP3A4, l’ASC de l’aprépitant a diminué d’environ 11 fois et sa demi-vie terminale moyenne, d’environ 3 fois. L’administration concomitante d’EMEND® et de médicaments qui exercent un effet inducteur sur l’activité du CYP3A4 pourrait entraîner une diminution des concentrations plasmatiques d’EMEND®, et donc de son efficacité.
Diltiazem : Chez les patients atteints d’hypertension légère ou modérée, l’administration monoquotidienne d’aprépitant, sous forme de comprimés équivalant à des gélules à 230 mg, et de diltiazem à 120 mg 3 fois par jour pendant 5 jours a augmenté l’ASC de l’aprépitant et du diltiazem de 2 fois et de 1,7 fois, respectivement. Ces effets pharmacocinétiques n’ont pas entraîné de modifications cliniques significatives de l’ECG, de la fréquence cardiaque ou de la tension artérielle au-delà de celles observées lors d’une monothérapie avec le diltiazem.
Paroxétine : L’administration concomitante de doses monoquotidiennes d’aprépitant, sous forme de comprimés équivalant à des gélules à 85 mg ou à 170 mg, et de paroxétine à 20 mg une fois par jour a entraîné, pour l’aprépitant et la paroxétine, une diminution d’environ 25 % de l’ASC et d’environ 20 % de la Cmax.
TOXICOLOGIE
Toxicologie chez l’animal
Toxicité aiguë
La dose létale50 (DL50) approximative de l’aprépitant administré par voie orale était supérieure à 2 000 mg/kg chez les souris femelles et les rates. La DL50 approximative de l’aprépitant administré par voie intrapéritonéale était supérieure à 800 mg/kg, mais inférieure à 2 000 mg/kg, chez les rates, et supérieure à 2 000 mg/kg chez les souris femelles.
Toxicité chronique
La toxicité potentielle de l’aprépitant a été évaluée dans une série d’études portant sur l’administration orale de doses répétées pendant une période allant jusqu’à un an chez des rats et des chiens.
Chez les rats, l’administration orale de l’aprépitant pendant six mois, à des doses allant jusqu’à la dose maximale possible de 1 000 mg/kg, deux fois par jour (correspondant approximativement à une dose équivalente [pour les femelles] ou inférieure [pour les mâles] à celle recommandée chez l’humain adulte d’après l’exposition générale au médicament), a entraîné une augmentation du poids du foie correspondant à une hypertrophie hépatocellulaire, une augmentation du poids de la thyroïde correspondant à une hyperplasie ou une hypertrophie des cellules folliculaires thyroïdiennes, et une vacuolisation des cellules hypophysaires. Ces résultats consécutifs à l’induction du système enzymatique CYP hépatique chez le rat sont propres à l’espèce et correspondent aux changements observés chez cette espèce avec d’autres substances de structure ou de pharmacologie différentes, capables de stimuler le système enzymatique CYP hépatique.
Chez les chiens ayant reçu l’aprépitant par voie orale pendant une période de 9 mois, à des doses ≥ 5 mg/kg deux fois par jour (soit une dose supérieure ou égale à 13 fois la dose recommandée chez l’humain adulte d’après l’exposition générale au médicament), la toxicité a été caractérisée par de légères augmentations de l’activité de la phosphatase alcaline sérique et par des réductions du rapport albumine/globuline. Des modifications significatives, telles qu’une réduction du gain pondéral, une dégénérescence testiculaire et une atrophie de la prostate, ont été observées à des doses ≥ 25 mg/kg deux fois par jour (soit une dose supérieure ou égale à 31 fois la dose recommandée chez l’humain adulte d’après l’exposition générale au médicament). Une augmentation légère du poids du foie sans corrélation histologique a été observée à la dose de 500 mg/kg deux fois par jour (70 fois la dose recommandée chez l’humain adulte d’après l’exposition générale au médicament). Aucun signe de toxicité n’a été observé chez les chiens ayant reçu une dose de 32 mg/kg/jour (6 fois la dose recommandée chez l’humain adulte d’après l’exposition générale au médicament) pendant un an.
Carcinogenèse
Des études sur la carcinogenèse ont été menées chez la souris et le rat pendant environ 2 ans. Chez la souris, l’aprépitant ne s’est pas révélé carcinogène à des doses allant jusqu’à 500 mg/kg/jour (environ 2 fois la dose recommandée chez l’humain adulte d’après l’exposition générale au médicament). Les rats ont présenté des adénomes hépatocellulaires à la dose de 25 mg/kg deux fois par jour (femelles) et de 125 mg/kg deux fois par jour (mâles et femelles), des adénomes des cellules folliculaires thyroïdiennes à la dose de 125 mg/kg deux fois par jour (mâles et femelles), et des carcinomes des cellules folliculaires thyroïdiennes à la dose de 125 mg/kg deux fois par jour (mâles). Chez les rats, l’exposition générale à ces doses était à peu près équivalente ou inférieure à l’exposition observée chez l’humain à la dose recommandée. Ces types de tumeurs consécutifs à l’induction du système enzymatique CYP hépatique chez le rat sont des conséquences propres à l’espèce et correspondent aux changements observés chez cette espèce avec d’autres substances de structure ou de pharmacologie différentes, capables de stimuler le système enzymatique CYP hépatique.
Mutagenèse
L’aprépitant ne s’est révélé ni mutagène ni génotoxique dans les épreuves visant à déterminer le pouvoir mutagène, les cassures de brins d’ADN et les aberrations chromosomiques. L’aprépitant a présenté des résultats négatifs dans les épreuves suivantes : mutagenèse in vitro sur des cellules lymphoblastiques humaines TK6 ou microbiennes, recherche in vitro de cassures de brins d’ADN par élution alcaline sur des hépatocytes de rat, recherche d’aberrations chromosomiques in vitro sur des cellules d’ovaires de hamsters chinois et test du micronucleus in vivo dans la moelle osseuse des souris.
Reproduction
L’aprépitant administré à des rates à des doses allant jusqu’à la dose maximale possible de 1 000 mg/kg deux fois par jour (à peu près équivalente à la dose recommandée chez l’humain adulte d’après l’exposition générale au médicament) n’a pas eu d’effets sur la capacité d’accouplement, la fertilité et la survie des embryons et des fœtus.
L’administration de l’aprépitant à des rats mâles à des doses allant jusqu’à la dose maximale possible de 1 000 mg/kg deux fois par jour (inférieure à la dose recommandée chez l’humain adulte d’après l’exposition générale au médicament) n’a pas eu d’effets sur la capacité d’accouplement, la fertilité, la survie des embryons et des fœtus, le nombre et la motilité des spermatozoïdes, le poids des testicules, ou les caractéristiques histologiques des testicules et des épididymes.
Développement
Chez des rats et des lapins ayant reçu des doses orales d’aprépitant allant jusqu’à 1 000 mg/kg deux fois par jour et 25 mg/kg/jour, respectivement (jusqu’à 1,5 fois l’exposition générale observée avec la dose recommandée chez l’humain adulte), on n’a observé aucun effet nuisible sur le développement, selon l’évaluation de la survie des embryons et des fœtus, du poids corporel des fœtus et des paramètres morphologiques externes, viscéraux et squelettiques des fœtus. Un transfert placentaire de l’aprépitant a été observé chez les rats et les lapins à ces doses. Les concentrations plasmatiques de l’aprépitant chez les fœtus correspondaient à environ 27 % et 56 % des concentrations plasmatiques de la mère chez le rat et le lapin, respectivement.
Des concentrations significatives d’aprépitant ont été décelées dans le lait des rates en lactation recevant une dose de 1 000 mg/kg deux fois par jour. À cette dose, la concentration moyenne de médicament retrouvée dans le lait correspondait à 90 % de la concentration plasmatique moyenne observée chez la mère.
RÉFÉRENCES
- 1. MRL Clinical Study Report: A Randomized, Double-Blind, Placebo-Controlled, Parallel-Group Study, Conducted Under In-House Blinding Conditions, to Examine the Safety, Tolerability, and Efficacy of MK–0869 for the Prevention of Chemotherapy-Induced Nausea and Vomiting Associated With High-Dose Cisplatin (Protocol 052).
- 2. MRL Clinical Study Report: A Randomized, Double-Blind, Placebo-Controlled, Parallel-Group Study, Conducted Under In-House Blinding Conditions, to Examine the Safety, Tolerability, and Efficacy of MK–0869 for the Prevention of Chemotherapy-Induced Nausea and Vomiting Associated With High-Dose Cisplatin (Protocol 054).
- 3. MRL Clinical Study Report, Multicenter Study: A Randomized, Double-Blind, Parallel-Group Study Conducted Under In-House Blinding Conditions to Determine the Efficacy and Tolerability of Aprepitant for the Prevention of Chemotherapy-Induced Nausea and Vomiting Associated With Moderately Emetogenic Chemotherapy (Protocol 071).
- 4. MRL Clinical Study Report, A Randomized, Double-Blind, Parallel-Group Study Conducted Under In-House Blinding Conditions to Determine the Efficacy and Tolerability of Aprepitant for the Prevention of Chemotherapy-Induced Nausea and Vomiting Associated With Moderately Emetogenic Chemotherapy (Protocol 130).
- 5. de Wit R, Herrstedt J, Rapoport B, Carides AD, Guoguang-Ma J, Elmer M et al. The oral NK(1) antagonist, aprepitant, given with standard antiemetics provides protection against nausea and vomiting over multiple cycles of cisplatin-based chemotherapy: a combined analysis of two randomised, placebo-controlled phase III clinical trials. Eur J Cancer 2004;40:403-10.
- 6. Gralla RJ, de Wit R, Herrstedt J. Carides AD, Ianus J, Guoguang-Ma J et al. Antiemetic Efficacy of the Neurokinin-1 Antagonist, Aprepitant, Plus a 5HT3 Antagonist and a Corticosteroid in Patients Receiving Anthracyclines or Cyclophosphamide in Addition to High-Dose Cisplatin. Cancer 2005 Aug 15;104(4):864-8.
- 7. Hesketh PJ, Grunberg SM, Gralla RJ, Warr DG, Roila F, de Wit R et al. The oral neurokinin-1 antagonist aprepitant for the prevention of chemotherapy-induced nausea and vomiting: a multinational, randomized, double-blind, placebo-controlled trial in patients receiving high-dose cisplatin—the Aprepitant Protocol 052 Study Group. J Clin Oncol 2003;21:4112-9.
- 8. Hesketh PJ, Grunberg, SM, Herrstedt J, de Wit R, Gralla RJ, Carides AD. Combined data from two phase III trials of the NK1 antagonist aprepitant plus a 5HT3 antagonist and a corticosteroid for prevention of chemotherapy-induced nausea and vomiting: effect of gender on treatment response. Support Care Cancer 2006;14:354-60.
- 9. Poli-Bigelli S, Rodrigues-Pereira J, Carides AD, Guoguang-Ma J, Eldridge K, Hipple A et al. Addition of the neurokinin 1 receptor antagonist aprepitant to standard antiemetic therapy improves control of chemotherapy-induced nausea and vomiting. Results from a randomized, double-blind, placebo-controlled trial in Latin America. Cancer 2003;97:3090-8.
- 10. Rapoport BL, Jordan K, Boice JA, Taylor A, Brown C, Hardwick JS et al. Aprepitant for the prevention of chemotherapy-induced nausea and vomiting associated with a broad range of moderately emetogenic chemotherapies and tumor types: a randomized, double blind study. Support Care Cancer 2009 Jul 01; published on line.
- 11. Warr DG, Hesketh PJ, Gralla RJ, Muss HB, Herrstedt J, Eisenbert PD et al. Efficacy and tolerability of aprepitant for the prevention of chemotherapy-induced nausea and vomiting in patients with breast cancer after one cycle of moderately emetogenic chemotherapy. J Clin Oncol 2005;23:2822-30.