


Monographie de produit - Ferrlecit
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire | 02/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | 02/2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques............................................................................. 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.4 Administration ................................................................................................... 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 7
7.1 Populations particulières ................................................................................... 9
7.1.1 Femmes enceintes ............................................................................................. 9
7.1.2 Allaitement ......................................................................................................... 9
7.1.3 Enfants ............................................................................................................... 9
7.1.4 Personnes âgées .............................................................................................. 10
8 EFFETS INDÉSIRABLES .............................................................................................. 10
8.1 Aperçu des effets indésirables ........................................................................ 10
8.2 Effets indésirables observés dans les essais cliniques .................................... 12
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres
données quantitatives ..................................................................................................... 13
8.5 Effets indésirables observés après la mise en marché .................................... 14
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 15
9.2 Aperçu des interactions médicamenteuses .................................................... 15
9.4 Interactions médicament-médicament ........................................................... 15
9.5 Interactions médicament-aliment ................................................................... 15
9.6 Interactions médicament-plante médicinale .................................................. 15
9.7 Interactions médicament-tests de laboratoire ............................................... 15
10 PHARMACOLOGIE CLINIQUE .................................................................................... 15
10.1 Mode d’action ................................................................................................. 15
10.3 Pharmacocinétique .......................................................................................... 15
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 16
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 16
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 17
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 17
14 ESSAIS CLINIQUES .................................................................................................... 17
14.1 Essais cliniques, par indication ........................................................................ 17
15 MICROBIOLOGIE ...................................................................................................... 25
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 25
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 34
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
FERRLECIT (complexe de gluconate ferrique de sodium en solution de sucrose pour injection) est indiqué dans :
- le traitement de l'anémie ferriprive chez les patients en hémodialyse au long cours qui reçoivent un traitement complémentaire par l'érythropoïétine.
1.1 Enfants
Enfants (˂ 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2 CONTRE-INDICATIONS
FERRLECIT est contre-indiqué dans les situations suivantes :
- tous les cas d'anémie non liée à une carence martiale et dans les cas présentant des signes de surcharge en fer (p. ex., hémochromatose, hémolyse chronique) ou trouble de l’utilisation du fer (p. ex., anémie sidéroblastique, anémie liée au plomb);
- hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE;
- hypersensibilité grave connue à d’autres produits du fer administrés par voie parentérale;
- maladie inflammatoire grave du foie;
- maladie inflammatoire grave du rein.
FERRLECIT contient de l'alcool benzylique et ne doit pas être utilisé chez les nouveau-nés ou les prématurés (voir 7.1.3 Enfants).
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Des réactions d’hypersensibilité graves, y compris des réactions
anaphylactiques/anaphylactoïdes, dont certaines ont mis la vie en danger ou provoqué le décès, ont été signalées chez des patients recevant des produits contenant du fer pour administration intraveineuse, dont FERRLECIT (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
- FERRLECIT ne doit être administré que lorsque du personnel et des traitements sont immédiatement disponibles pour la prise en charge de l’anaphylaxie et d’autres réactions d’hypersensibilité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Immunitaire).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La posologie de FERRLECIT est exprimée en milligrammes de fer élémentaire. Chaque flacon de
5 mL contient 62,5 mg de fer élémentaire (12,5 mg/mL).
- FERRLECIT ne doit pas être mélangé avec d'autres médicaments ni ajouté à des solutions d'alimentation parentérale administrées en perfusion intraveineuse. La compatibilité de FERRLECIT avec des véhicules de perfusion intraveineuse autres que le chlorure de sodium à 0,9 % pour préparations injectables n'a pas été évaluée.
4.2 Dose recommandée et modification posologique
La posologie recommandée dans le traitement de recharge de la carence martiale chez les patients hémodialysés est de 10 mL de FERRLECIT (125 mg de fer élémentaire). La plupart des patients ont besoin d'une dose cumulative minimale de 1,0 gramme de fer élémentaire administré en huit séances lors de traitements successifs de dialyse pour obtenir une réponse favorable au chapitre de l'hémoglobine ou de l'hématocrite. Les patients peuvent continuer à avoir besoin d'un traitement par FERRLECIT administré à la plus petite dose nécessaire au maintien de valeurs acceptables pour le taux d'hémoglobine, l'hématocrite et les paramètres de laboratoire témoignant des réserves en fer. FERRLECIT a été administré lors de séances successives de dialyse en perfusion ou par injection intraveineuse lente durant la séance même de dialyse.
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique (voir 1.1 Enfants).
4.4 Administration
FERRLECIT peut être dilué dans 100 mL de solution de chlorure de sodium à 0,9 % pour injection, puis administré en perfusion intraveineuse sur une période d’une heure. FERRLECIT peut également être injecté lentement par voie intraveineuse sans dilution préalable (à un rythme pouvant aller jusqu'à 12,5 mg/min).
En cas d’injection intramusculaire ou paraveineuse, l’administration de FERRLECIT doit être arrêtée immédiatement.
Si des réactions d’hypersensibilité ou des signes d’intolérance surviennent, arrêter immédiatement l’administration de FERRLECIT. Surveiller les patients pour déceler tout signe ou symptôme d’hypersensibilité pendant et après l’administration de FERRLECIT, pendant au moins 30 minutes et jusqu’à ce que l’état du patient soit cliniquement stable une fois la perfusion achevée. N’administrer FERRLECIT que si du personnel et des interventions de réanimation sont à portée immédiate pour la prise en charge des réactions d’hypersensibilité graves.
5 SURDOSAGE
Les posologies qui dépassent les besoins en fer peuvent donner lieu à une accumulation de fer dans les sites de stockage et à l'hémosidérose. Une surveillance périodique des paramètres de laboratoire témoignant des quantités de fer en réserve peut faciliter le diagnostic d'une surcharge en fer.
FERRLECIT est contre-indiqué chez les patients présentant une surcharge en fer.
Des taux sériques de fer supérieurs à 300 mcg/dL peuvent indiquer une intoxication martiale, caractérisée par une douleur abdominale, de la diarrhée ou des vomissements qui évoluent vers un état comprenant pâleur ou cyanose, lassitude, somnolence, hyperventilation secondaire à l'acidose et collapsus cardiovasculaire. Les signes d’un surdosage avec FERRLECIT peuvent également inclure de la diarrhée, une dyspnée, une agitation, un choc, ainsi que la confusion et le coma. De la fièvre et des convulsions ont également été rapportées. On doit se garder de tirer des conclusions hâtives lorsque le taux sérique de fer est mesuré au cours des 24 heures qui suivent l'administration de FERRLECIT; en effet, dans de nombreuses analyses de laboratoire, le fer sérique ou le fer lié à la transferrine est surestimé en raison de la prise en compte du fer encore lié au complexe FERRLECIT. De plus, dans l'évaluation de la surcharge en fer, il faut faire preuve de circonspection lors de l'interprétation des taux de ferritine sérique au cours de la semaine qui suit l'administration de FERRLECIT, car, dans les études cliniques, une augmentation non spécifique de la ferritine sérique persistait pendant cinq jours.
Le complexe martial contenu dans FERRLECIT n'est pas dialysable.
Lorsqu’une surcharge en fer est décelée/confirmée par des épreuves de laboratoire, un agent chélateur comme la déféroxamine peut être envisagé.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Description
FERRLECIT est présenté sous forme de liquide clair de couleur brun foncé conditionné dans un flacon en verre incolore de 5 mL avec une butée de sécurité en caoutchouc bromobutyl et un capuchon en aluminium avec une protection en plastique amovible. Le produit est conditionné dans des emballages contenant 10 flacons.
Chaque flacon de 5 mL de FERRLECIT contient 12,5 mg/mL (62,5 mg/flacon de 5 mL) de fer élémentaire sous forme de sel sodique d'un complexe gluconate-ion ferrique en solution aqueuse alcaline avec environ 20 % de sucrose p/v (195 mg/mL) dans de l'eau pour préparations injectables (pH : 7,7 à 9,7). La solution contient 0,9 % p/v (9 mg/mL) d'alcool benzylique comme agent de conservation.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » de la section 3.
Généralités
Le fer n'est pas éliminé facilement de l'organisme, et son accumulation peut être toxique. Un traitement inutile au moyen de fer administré par voie parentérale occasionnera un stockage excessif de fer, qui peut exposer le patient à une hémosidérose iatrogène. Pour éviter l’hémosidérose, il convient de déterminer le statut en fer des patients avant l'administration i.v. de fer et de surveiller périodiquement l'apparition de syndromes de surcharge en fer. Le risque d'une surcharge en fer est particulièrement élevé chez les patients porteurs d'hémoglobinopathies et d'autres anémies réfractaires. FERRLECIT est contre-indiqué chez les patients présentant une surcharge en fer (voir 5 SURDOSAGE).
FERRLECIT contient de l'alcool benzylique. L'alcool benzylique est un irritant et peut provoquer des réactions d'hypersensibilité, notamment des irritations locales et des réactions cutanées.
Cardiovasculaire
Hypotension :
Une hypotension accompagnée d’une sensation d’étourdissement, de malaise, de fatigue, de faiblesse
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Intraveineuse | Solution, 12,5 mg de fer élémentaire /mL (sous forme de complexe de gluconate ferrique de sodium en solution de sucrose) | Alcool benzylique, eau pour injection, carbonate de sodium anhydre, carbonate de sodium décahydraté | ||
ou de douleur intense dans la poitrine, le dos, le flanc ou l’aine a été associée à une administration rapide de fer par voie intraveineuse. Ces réactions hypotensives ne sont pas associées à des signes d’hypersensibilité et disparaissent généralement en moins d’une heure ou deux. Le traitement approprié peut se résumer à une observation ou, en cas de symptômes dus à l’hypotension, à un apport volémique (voir 8 EFFETS INDÉSIRABLES). Surveiller l’apparition de signes et symptômes d’hypotension chez les patients suivant l’administration de FERRLECIT.
Immunitaire
Réactions d'hypersensibilité et d’anaphylaxie :
Des réactions d’hypersensibilité graves, y compris des réactions de type anaphylactique, dont certaines ont mis la vie en danger ou provoqué le décès, ont été signalées chez des patients recevant FERRLECIT. Des réactions d'hypersensibilité ont également été rapportées, même si les doses précédentes de complexes de fer parentéraux se sont déroulées sans incident. Plusieurs cas de réactions d’hypersensibilité légère à modérée caractérisée par une respiration sifflante, de la dyspnée, de l’hypotension, des éruptions cutanées et/ou du prurit ont été observés dans des études cliniques pivots et des études de post-commercialisation. Bien qu’elles soient rares, des réactions anaphylactiques/ anaphylactoïdes ont été rapportées dans des études cliniques d’innocuité menées partout dans le monde, et dans des déclarations spontanées en période de post-commercialisation (voir 8 EFFETS INDÉSIRABLES).
Les réactions d’hypersensibilité peuvent également évoluer vers un syndrome de Kounis, une réaction allergique grave susceptible d’entraîner un infarctus du myocarde. Ces réactions se manifestent notamment par une douleur thoracique liée à une réaction allergique aux médicaments contenant du fer administrés par voie intraveineuse. Le syndrome de Kounis peut être particulièrement grave chez les patients atteints d’une maladie coronarienne ou qui en présentent des facteurs de risque. Il faut donc réaliser une évaluation minutieuse des risques et des bienfaits du traitement avant de prescrire des médicaments contenant du fer administrés par voie intraveineuse à ces patients.
Le risque est accru chez les patients ayant des allergies connues, y compris des allergies aux médicaments, notamment chez les patients ayant des antécédents d’asthme, d’eczéma ou d’autres allergies atopiques graves. Il y a également un risque accru de réactions d’hypersensibilité aux complexes du fer administrés par voie parentérale chez les patients atteints d’affections immunitaires ou inflammatoires (p. ex., polyarthrite rhumatoïde, lupus érythémateux disséminé, maladie de Crohn).
Si des réactions d’hypersensibilité ou des signes d’intolérance surviennent, arrêter immédiatement l’administration de FERRLECIT. La plupart des réactions associées à la préparation de fer pour administration intraveineuse se produisent dans les 30 minutes suivant la perfusion. Surveiller les patients pour déceler tout signe ou symptôme d’hypersensibilité pendant et après l’administration de FERRLECIT, pendant au moins 30 minutes et jusqu’à ce que l’état du patient soit cliniquement stable une fois la perfusion achevée. N’administrer FERRLECIT que si du personnel et des interventions de réanimation sont à portée immédiate pour la prise en charge des réactions d’hypersensibilité graves.
Neurologique
Il y a eu des rapports post-commercialisation de convulsions chez les patients recevant FERRLECIT. FERRLECIT doit être interrompu chez les patients qui souffrent de crises soupçonnées d'être liées au traitement (voir 8.5 Effets indésirables observés après la mise en marché).
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Aucune étude n’a été menée en vue d’évaluer l’effet de FERRLECIT sur la fertilité.
Peau
Il faut administrer FERRLECIT avec prudence pour éviter l’injection intramusculaire ou paraveineuse accidentelle. De plus, l’administration intramusculaire ou paraveineuse accidentelle peut rendre la peau rougeâtre ou brune. En cas d’injection intramusculaire ou paraveineuse, l’administration de FERRLECIT doit être arrêtée immédiatement.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n'y a eu aucun essai adéquat et bien contrôlé de FERRLECIT chez les femmes enceintes.
FERRLECIT ne doit être utilisé durant la grossesse que si les bienfaits escomptés l’emportent sur les risques, tant pour la mère que pour le fœtus. Le traitement par FERRLECIT ne doit être administré qu’au deuxième ou au troisième trimestre de la grossesse, et ce, seulement si le clinicien juge que les bienfaits surpassent les risques pour la mère et le fœtus. Le fœtus doit être surveillé pendant la perfusion intraveineuse de FERRLECIT chez la femme enceinte.
FERRLECIT n'a pas été tératogène lors d'études chez l'animal, mais a montré une toxicité sur la reproduction (16 TOXICOLOGIE NON CLINIQUE).
Des effets indésirables graves chez la mère et le fœtus, notamment une bradycardie fœtale résultant d'une réaction anaphylactique maternelle, d'une hypotension grave et / ou d'un choc (en dehors du contexte de la réaction anaphylactique), ont été rapportés chez des femmes traitées par FERRLECIT au cours des deuxième et troisième trimestres. Une bradycardie fœtale peut survenir après l’administration d’un traitement martial par voie parentérale. Cet effet est habituellement passager et résulte d’une réaction d’hypersensibilité de la mère. Les patientes doivent être informées du risque encouru par le fœtus. Une surveillance étroite de l’enfant à naître s’impose si un traitement martial par voie intraveineuse est envisagé chez la femme enceinte (voir 8.5 Effets indésirables observés après la mise en marché).
FERRLECIT contient de l’alcool benzylique et l’on ne sait pas si l’alcool benzylique traverse la barrière placentaire (voir 7.1.3 Enfants).
7.1.2 Allaitement
On ignore si ce médicament est excrété dans le lait maternel. Puisque de nombreux médicaments sont excrétés dans le lait maternel, la prudence est conseillée lorsque FERRLECIT est administré à une femme qui allaite. Par conséquent, il ne faut employer FERRLECIT pendant l’allaitement, qu'après avoir soigneusement évalué les avantages par rapport aux risques.
7.1.3 Enfants
Enfants (˂ 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
FERRLECIT contient de l’alcool benzylique. L’alcool benzylique a été associé à un « syndrome de
suffocation » qui peut être fatal chez les nouveau-nés prématurés de faible poids. Le syndrome est caractérisé par une détérioration neurologique, une acidose métabolique, un déclenchement rapide du syndrome de suffocation, des anomalies hématologiques, une détérioration de la peau, une insuffisance hépatique et rénale, une bradycardie et un collapsus hypotensif et cardiovasculaire. FERRLECIT ne doit pas être utilisé chez les prématurés et les nouveau-nés (voir 2 CONTRE-INDICATIONS).
7.1.4 Personnes âgées
Les études cliniques sur FERRLECIT ne comptaient pas un nombre suffisant de sujets âgés de 65 ans ou plus pour que l'on puisse déterminer si la réponse de ces patients âgés diffère de celle des patients jeunes. Dans d'autres contextes cliniques, cependant, on n'a pas constaté de différence de réponse entre les patients âgés et les patients jeunes. En particulier, 51/159 patients hémodialysés inscrits dans les études nord-américaines étaient âgés de 65 ans ou plus. Aucune différence attribuable à l'âge sur le plan de l'innocuité ou de l'efficacité n'a été observée chez ces patients. En général, la dose destinée à une personne âgée doit être choisie avec prudence; on commence habituellement par une dose voisine de la limite inférieure de l'intervalle posologique, pour tenir compte de la fréquence accrue de dysfonction hépatique, rénale ou cardiaque, et de maladies concomitantes ou d'autres traitements médicamenteux administrés conjointement.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L'exposition à FERRLECIT a été documentée à partir de diverses sources chez plus de 3000 patients hémodialysés. Moins de 1 % ont présenté des effets indésirables graves qui ont nécessité l'arrêt du traitement.
Dans une étude clinique réalisée après la commercialisation chez 2534 patients traités pour la première fois par FERRLECIT et qui ont reçu une dose unique du médicament dans le cadre d'un essai croisé contrôlé par placebo visant à étudier l'innocuité du médicament, on a administré FERRLECIT non dilué sur une période de 10 minutes (125 mg à raison de 12,5 mg/min) au cours de la première heure d'hémodialyse. On n'a utilisé aucune dose d'essai (voir l'étude C, 14 ESSAIS CLINIQUES).
FERRLECIT a été bien toléré, l'incidence globale des effets indésirables (12,3 %, 310/2514) étant comparable à celle enregistrée avec le placebo (9,8 %, 245/2509), bien que la différence soit statistiquement significative (p < 0,05 selon le test de McNemar). L’incidence des effets indésirables de FERRLECIT a été de 0,4 % (11/2493; intervalle de confiance : 0,21; 0,71 %) et l’incidence d’effets indésirables mettant la vie en danger de 0,0 % (1/2493; intervalle de confiance : 0,00; 0,22 %). Il n'y a eu aucune différence entre les patients qui avaient des antécédents de sensibilité au fer dextran et les patients qui n'en avaient pas au chapitre de l'incidence des effets indésirables décisifs ou menaçant le pronostic vital, des réactions allergiques présumées ou avérées ou des effets indésirables graves.
L'usage concomitant d'un inhibiteur de l'enzyme de conversion de l'angiotensine (ECA) n'était pas non plus un facteur prédisposant les patients aux effets indésirables de FERRLECIT.
Dans le cadre d'une petite étude de pharmacocinétique, 14 sujets ont reçu FERRLECIT à raison de 62,5 mg ou de 125 mg en perfusion « lente » d'environ 2 mg/min, puis en perfusion « rapide » de 15 à 18 mg/min. Trois effets indésirables (palpitations, essoufflement et étourdissements) ont été notés par un sujet au cours de l'administration de FERRLECIT dans des conditions de perfusion « rapide » à raison
de 62,5 mg sur une période de 4 minutes. Les manifestations indésirables sont apparues immédiatement après le début de l'administration du médicament et sont disparues juste au moment où celle-ci prenait fin. Il n'y avait pas de corrélation avec le moment où la concentration sanguine de FERRLECIT était maximale ni avec la dose du médicament. L'étude permet de prédire que la plupart des patients peuvent tolérer sans risque une perfusion rapide de FERRLECIT.
Réactions d'hypersensibilité :
De 1976 à 1996, 74 effets indésirables d'ordre allergique associés à FERRLECIT ont été rapportés à l'Organisation mondiale de la Santé (OMS), au Bureau allemand de la santé et au fabricant réunis. On estime à environ 2,7 millions le nombre de doses i.v. utilisées chaque année en Europe (chiffres de 1992 à 1996). Au cours de la même période, le taux de notification de réactions allergiques associées au traitement par FERRLECIT était de 3,3 épisodes d'allergie par million de doses par an. On n'a rapporté aucun décès durant toute la période d'observation (de 1976 à 1996).
Tableau 2 – Réactions allergiques et anaphylactiques signalées en Europe et aux États-Unis
| Médicament | Nombre de cas signalés | Nombre de décès | Nombre de cas dont l'issue est inconnue | Taux de mortalité |
| Fer dextran | 196 | 31 | 129 | 15,8 % |
| Ferrlecit injectable | 74 | 0 | 3 | 0 % |
Données de Faich, G.A. et Strobos, J. 1999
Une élévation de la tryptase sérique constitue un marqueur de réaction anaphylactique ou anaphylactoïde de type immédiat, ou de réaction allergique. Dans une étude réalisée en période de post-commercialisation chez 2534 patients ayant reçu une dose unique de FERRLECIT (Étude C), les données sur la tryptase sérique ont confirmé l'absence d'hypersensibilité de type immédiat à FERRLECIT qui soit cliniquement significative (voir l'étude C, 14 ESSAIS CLINIQUES). Globalement, dans l'étude C, 16 patients (0,6 %; 16/2512) ont eu 18 réactions vraisemblablement allergiques selon le jugement de l'investigateur clinique. On a pu confirmer, par l'augmentation significative des taux sériques de tryptase, que les réactions allergiques (rougeur du visage et lombalgie) observées après l'administration de FERRLECIT étaient bel et bien attribuables à une intolérance au médicament chez seulement deux (0,1 %; 2/2512) des 16 patients.
Dans toute l'étude, un seul cas de dégranulation mastocytaire, défini par des critères préétablis, a été confirmé. Ce patient a présenté des bouffées vasomotrices au visage et dans la partie supérieure du corps après avoir reçu FERRLECIT à raison de 12,5 mg; cette réaction s'est résolue spontanément sans autre traitement que le retrait du médicament. La réaction était accompagnée d'une élévation de la tryptase de 2,1 à 4,9 ng/mL. L'investigateur clinique a jugé que cette réaction ne menaçait pas le pronostic vital et ne l'a même pas considérée comme une réaction grave.
Un patient a eu, après l'administration de FERRLECIT, une réaction immédiate de nature anaphylactoïde présumée (diaphorèse, dyspnée et respiration sifflante pendant 20 minutes) ayant mis sa vie en danger. Cependant, les épreuves de laboratoire n'ont pas permis de confirmer qu'il s'agissait d'une réaction d'hypersensibilité. Le patient ayant présenté antérieurement une sensibilité au fer dextran et à d'autres médicaments, il y a tout lieu de croire que la réaction observée avec FERRLECIT était de nature idiosyncrasique, reflétant une réaction d’intolérance aux médicaments plutôt qu’une allergie médicamenteuse spécifique.
Il n'y avait pas de différence significative entre FERRLECIT et le placebo au chapitre de la fréquence des réactions d'hypersensibilité soupçonnées. Dans cette étude, on a conclu que FERRLECIT n'était pas un allergène. Dans l'étude C, aucun patient n'a subi de réaction allergique anaphylactique telle que définie dans le protocole de l'étude.
Dans les études A et B, portant sur des doses multiples (voir 14 ESSAIS CLINIQUES), on n'a observé aucune réaction d'hypersensibilité mortelle parmi les 126 patients traités par FERRLECIT. Dans l'étude A, des réactions d'hypersensibilité associées à FERRLECIT et ayant donné lieu à un retrait prématuré de l'étude sont survenues chez trois des 88 patients (3,4 %) traités par FERRLECIT. Le premier patient a abandonné le traitement suivant l'apparition d'un prurit et d'une douleur thoracique après l'administration de la dose d'essai de FERRLECIT. Le deuxième patient, inscrit dans le groupe traité par une dose élevée, a présenté des nausées, des douleurs à l'abdomen et au flanc, de la fatigue et une éruption cutanée après avoir reçu la première dose de FERRLECIT. Le troisième patient, inscrit dans le groupe traité par une faible dose, a présenté une « éruption érythémateuse couperosée » après la première dose de FERRLECIT. Des 38 patients exposés à FERRLECIT dans l'étude B, aucun n'a rapporté de réaction d'hypersensibilité. Aucune mesure de la tryptase sérique n'a été réalisée dans le cadre de ces études.
Il y a lieu de noter que nombre de patients souffrant d'une insuffisance rénale chronique présentent des crampes, de la douleur, des nausées, des éruptions, des bouffées vasomotrices et du prurit.
De graves réactions d'hypersensibilité ont été rapportées grâce au système de notification spontanée en vigueur aux États-Unis. Depuis le lancement du produit aux États-Unis en juin 1999, 11 réactions graves, qualifiées d'allergiques ou d'anaphylactoïdes par les déclarants, ont été rapportées. Toutes les réactions se sont dissipées sans séquelles après le retrait de FERRLECIT et l'administration d'un traitement approprié.
Hypotension :
Des cas d'hypotension ont été signalés dans des observations cliniques européennes après l'administration de FERRLECIT. Des 226 patients hémodialysés exposés à FERRLECIT et dont les cas ont été rapportés dans les publications, trois patients (1,3 %) ont subi des réactions hypotensives, dont deux avec bouffées vasomotrices. Toutes ces réactions se sont dissipées complètement sans séquelles après une heure. L'hypotension transitoire est une réaction fréquente pendant l'hémodialyse. Dans l'étude C, il n'a pas été possible d'établir un lien spécifique entre FERRLECIT et l'hypotension. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
Des 126 patients traités par FERRLECIT dans le cadre des études A et B (voir 14 ESSAIS CLINIQUES), un patient a présenté une baisse de conscience transitoire sans hypotension. Un autre patient a interrompu le traitement prématurément en raison d'étourdissements, d'une sensation de tête légère, d'une diplopie, de malaises et d'une faiblesse, sans hypotension, qui ont donné lieu à une hospitalisation de trois à quatre heures à des fins d'observation après l'administration du médicament. Le syndrome a rétrocédé spontanément.
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament.
Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Dans le cadre des études A et B, portant sur des doses multiples (voir 14 ESSAIS CLINIQUES), les effets indésirables les plus fréquents après un traitement par FERRLECIT ont été les suivants :
Troubles hématologiques et du système lymphatique : anomalies érythrocytaires, anémie, leucocytose, lymphadénopathie.
Troubles cardiaques : hypotension, hypertension, syncope, tachycardie, bradycardie, vasodilatation, angine de poitrine, infarctus du myocarde, œdème pulmonaire.
Troubles oculaires : conjonctivite, trouble de la vision.
Troubles de l’oreille et du labyrinthe : trouble de l’oreille.
Troubles gastro-intestinaux : nausées, vomissements, diarrhée, anorexie, trouble rectal, dyspepsie, éructation, flatulence, trouble gastro-intestinal, méléna.
Troubles généraux et anomalies au site d’administration : réaction au point d’injection, douleur thoracique, douleur, asthénie, céphalée, douleur abdominale, fatigue, fièvre, malaise, infection, abcès, dorsalgie, frissons, tremblements, douleur dans le bras, cancer, syndrome pseudo-grippal, sepsis.
Troubles du métabolisme et de la nutrition : hyperkaliémie, œdème généralisé, œdème des membres inférieurs, œdème périphérique, hypoglycémie, œdème, hypervolémie, hypokaliémie.
Troubles musculosquelettiques et du tissu conjonctif : crampes dans les jambes, myalgie, arthralgie.
Troubles du système nerveux : crampes, étourdissements, paresthésie, agitation, somnolence.
Troubles rénaux et urinaires : infection urinaire.
Troubles respiratoires, thoraciques et médiastinaux : dyspnée, toux, infections des voies respiratoires supérieures, rhinite, pneumonie.
Troubles de la peau et d tissu sous-cutané : prurit, éruption cutanée, transpiration accrue.
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
On n'a rapporté aucune variation dans les valeurs de laboratoire associée au traitement par FERRLECIT dans le cadre des essais cliniques nord-américains, après normalisation en fonction d'une base de données de laboratoire de National Institute of Health recueillies chez 1100 patients hémodialysés.
8.5 Effets indésirables observés après la mise en marché
Dans une étude clinique réalisée après la commercialisation sur l'innocuité d'une dose unique (étude C), les appareils cardiovasculaire et digestif étaient les seuls systèmes de l'organisme dans lesquels des effets indésirables sont survenus à une fréquence statistiquement plus élevée (p < 0,05 selon le test de McNemar) chez les patients traités par FERRLECIT que chez les patients du groupe placebo. Le pourcentage de patients qui ont subi au moins une manifestation cardiovasculaire était de 5,4 % (136/2514) chez les patients traités par FERRLECIT et de 4,1 % (103/2509) chez les patients du groupe placebo. L'hypotension, l'hypertension et la vasodilatation constituaient la majorité des incidents cardiovasculaires. En ce qui a trait à l'appareil digestif, 2,5 % des patients (64/2514) ont subi une manifestation suivant l'administration de FERRLECIT et 1,6 % des patients (39/2509) ont subi une manifestation après la prise d'un placebo. La diarrhée et les nausées représentaient la majorité de ces manifestations.
Troubles hématologiques et du système lymphatique
- Hémolyse et hémoglobinurie (due à la surcharge de la transferrine)
Troubles cardiaques
- Palpitations, bradycardie fœtale due à une réaction d’hypersensibilité maternelle grave, syndrome de Kounis (spasme aigu des artères coronaires causé par une réaction d’hypersensibilité)
Troubles du système immunitaire
- Réactions d’hypersensibilité (fièvre, arthralgie, nausées, vomissements)
- Réaction anaphylactique, y compris l’œdème de Quincke et le choc anaphylactique
Troubles musculosquelettiques et du tissu conjonctif
- Aggravation des symptômes chez les patients souffrant de troubles rhumatismaux (p. ex., douleur à la poitrine et au dos, myalgie et / ou arthralgie)
Troubles du système nerveux
- Crises généralisées
- Dysgueusie
Troubles vasculaires
- Collapsus circulatoire (avec ou sans hypotension préalable)
- Thrombophlébite superficielle au site d'injection
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
On n'a pas étudié les interactions entre FERRLECIT et d'autres médicaments. Cependant, comme c'est le cas pour d'autres préparations parentérales de fer, on peut s'attendre à ce que FERRLECIT diminue l'absorption de préparations de fer administrées de façon concomitante par voie orale.
L’incidence et la gravité des réactions anaphylactiques/anaphylactoïdes susceptibles de survenir pendant le traitement par FERRLECIT peuvent augmenter si FERRLECIT est employé en concomitance avec un inhibiteur de l'enzyme de conversion de l'angiotensine (ECA).
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec des tests de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Complexe de gluconate ferrique de sodium en solution de sucrose pour injection est un complexe macromoléculaire stable utilisé pour refaire et maintenir le contenu total en fer de l'organisme. Le fer est indispensable à la synthèse normale de l'hémoglobine, qui assure le maintien du transport de l'oxygène. De plus, le fer est nécessaire au métabolisme et à la synthèse de l'ADN de même qu'à divers processus enzymatiques.
10.3 Pharmacocinétique
Des études de pharmacocinétique portant sur l'administration intraveineuse d'une succession de doses uniques ont été réalisées chez 14 volontaires sains souffrant d'une carence en fer. Les critères d'inclusion comprenaient une hémoglobine ≥ 10,5 g/dL et un coefficient de saturation de la transferrine ≤ 15 % (CST) ou une ferritine sérique ≤ 20 ng/mL. Au cours de la première phase, tous les sujets ont reçu, après randomisation selon un rapport 1:1, des perfusions de FERRLECIT non dilué à raison de 125 mg/heure (h) ou de 62,5 mg/½ heure (2,1 mg/min). Cinq jours après la première phase, tous les sujets ont été de nouveau randomisés selon un rapport 1:1, puis ont reçu des perfusions de FERRLECIT non dilué à raison de 125 mg/7 min ou de 62,5 mg/4 min (> 15,5 mg/min).
Les pics sériques du médicament (Cmax) variaient de façon significative en fonction de la posologie et de la vitesse d'administration, la Cmax la plus élevée ayant été enregistrée avec le schéma d'administration de 125 mg en sept minutes (19,0 mg/L). Le volume initial de distribution (VFerr), soit six litres, correspondait bien au volume sanguin calculé. Le VFerr ne variait pas en fonction de la posologie ni de la vitesse d'administration. La demi-vie d'élimination terminale (λz-HL) du fer lié au médicament était d'environ une heure. La λz-HL variait en fonction de la dose, mais pas en fonction de la vitesse d'administration. La valeur la plus courte (0,85 h) a été enregistrée avec le schéma d'administration de 62,5 mg/4 min et la valeur la plus longue (1,45 h), avec le schéma de 125 mg/7 min. La clairance totale de FERRLECIT était de 3,02 à 5,35 L/h. Il n'y a pas eu de variation significative en fonction de la vitesse d'administration. Environ 80 % du fer lié au médicament a été livré à la transferrine sous la forme d'une espèce de fer ionique mononucléaire au cours des 24 heures ayant suivi l'administration du médicament, et ce, pour chaque schéma posologique. On n'a détecté aucun mouvement direct du fer entre FERRLECIT et la transferrine. Le coefficient maximal moyen de saturation de la transferrine n'a pas dépassé 100 % et il est revenu près des valeurs de départ au cours des 40 heures ayant suivi l'administration du médicament, pour chaque schéma posologique.
Dans cette étude, 14 sujets ont reçu soit 62,5 mg, soit 125 mg, de FERRLECIT en perfusion « lente » à environ 2 mg/min, puis en perfusion « rapide » à raison de 15 à 18 mg/min. Trois effets indésirables (palpitations, essoufflement et étourdissements) ont été considérés comme liés au médicament dans cette étude. Ces trois manifestations sont survenues chez un même sujet au cours de l'administration de FERRLECIT en perfusion rapide, à raison de 62,5 mg pendant quatre minutes. Elles sont apparues immédiatement après le début de l'administration du médicament et se sont dissipées juste au moment où l'administration du médicament prenait fin. Il n'y avait pas de corrélation entre la survenue de ces effets indésirables et le moment où la concentration sanguine de FERRLECIT était maximale, et il n'y avait pas de corrélation non plus avec la dose du médicament.
L'étude a démontré que les différences de vitesse de perfusion n'exerçaient pas d'effet significatif sur la pharmacocinétique de FERRLECIT. L'étude permet de prédire que la plupart des patients peuvent tolérer sans risque une perfusion rapide de FERRLECIT.
Les essais in vitro ont montré que moins de 1 % de l'espèce de fer contenue dans FERRLECIT est dialysable à travers des membranes munies de pores d'une grosseur de 12 000 à 14 000 daltons sur une période atteignant 270 minutes. Les études chez l'être humain portant sur des sujets ayant une fonction rénale normale confirment le caractère cliniquement négligeable de l'excrétion urinaire.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à température ambiante contrôlée entre 20 °C et 25 °C (écarts permis de 15 °C à 30 °C). Tenir à l'abri de la lumière et du gel.
Les médicaments à administrer par voie parentérale devraient, lorsque la solution et le conditionnement le permettent, faire l'objet d'une inspection visuelle visant à déceler la présence de particules ou une coloration anormale avant l'administration. Le produit doit être utilisé immédiatement après avoir été dilué dans une solution salée. Toute portion inutilisée est à jeter.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune instruction de manipulation particulière n’est nécessaire pour ce produit. 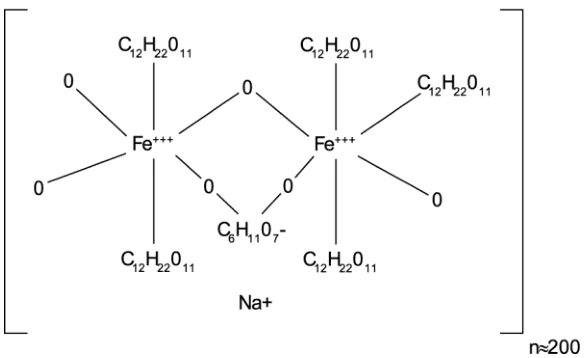
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : complexe de gluconate ferrique de sodium
Nom chimique : acide D-gluconique, sel sodique de fer (3+)
Formule moléculaire et masse moléculaire : [NaFe2O3(C6H11O7)(C12H22O11)5] n≈200 et 289-440 KDa
Formule de structure :
Propriétés physicochimiques : Le complexe macromoléculaire est porteur d'une charge négative à un pH alcalin et il est présent en solution avec des cations sodiques. Il ne contient ni ions ferreux ni polysaccharides dextran. La couleur brun foncé du produit témoigne de liaisons avec l'oxyde ferrique.
14 ESSAIS CLINIQUES
14.1 Essais cliniques, par indication
Traitement de l’anémie ferriprive chez des patients en hémodialyse au long cours qui reçoivent un traitement complémentaire par l'érythropoïétine
Tableau 3 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’anémie ferriprive
| Nº | Conception de l’étude | Posologie, voie d’administration et | Nombre de sujets (n) | ||||
| d’étude | durée | ||||||
| Essai A | Étude ouverte tricentrique avec randomisation sur l'innocuité et l'efficacité de deux doses de FERRLECIT chez des patients hémodialysés carencés en fer | 500 mg (faible dose) ou 1000 mg (forte dose) Voie intraveineuse Durée de 40 jours | 108 | ||||
| Essai B | Étude ouverte monocentrique sans randomisation et avec témoins historiques sur l'innocuité et l'efficacité de doses cumulatives variables de FERRLECIT chez des patients hémodialysés carencés en fer | 500 mg (faible dose) ou 1000 mg (forte dose) Voie intraveineuse Durée de 50 jours | 63 | ||||
| Essai C | Étude multicentrique croisée, prospective, menée à double insu avec randomisation et portant sur l'innocuité de FERRLECIT chez des patients hémodialysés qui devaient recevoir au moins 125 mg de fer élémentaire par voie intraveineuse | 125 mg Voie intraveineuse, sur 10 minutes (125 mg à raison de 12,5 mg/min) s.o. | |||||
On a mené trois essais cliniques (essais A, B et C) pour évaluer l'efficacité et l'innocuité de FERRLECIT.
Essai A
L'essai A était une étude ouverte tricentrique avec randomisation sur l'innocuité et l'efficacité de deux doses de FERRLECIT administrées par voie intraveineuse à des patients hémodialysés carencés en fer. L'essai comprenait à la fois un témoin simultané de la relation dose-effet et un témoin historique. Après la prise d'une dose d'essai de FERRLECIT (25 mg de fer élémentaire), les sujets admis ont été affectés par randomisation à l'un des traitements suivants : FERRLECIT à des doses cumulatives de 500 mg (faible dose) ou de 1000 mg (forte dose) de fer élémentaire. On a administré FERRLECIT aux deux groupes en huit doses fractionnées, lors de huit séances consécutives de dialyse (sur une période
de 16 à 17 jours). Lors de chaque séance, les sujets du groupe sous faible dose ont reçu FERRLECIT à raison de 62,5 mg de fer élémentaire sur une période de 30 minutes et ceux du groupe sous forte dose ont reçu FERRLECIT à raison de 125 mg de fer élémentaire sur une période de 60 minutes. Le critère principal était la variation du taux d'hémoglobine entre la première évaluation et la dernière observation disponible, jusqu'au 40e jour.
Pour être admissibles à cet essai, les patients sous hémodialyse au long cours devaient avoir un taux d'hémoglobine < 10 g/dL (ou un hématocrite ≤ 32 %), et soit un taux de ferritine sérique < 100 ng/mL, soit un coefficient de saturation de la transferrine < 18 %. Les critères d'exclusion étaient les suivants : affection sous-jacente ou maladie inflammatoire importante, ou besoins en érythropoïétine humaine recombinante (r-HuEPO) > 10 000 unités trois fois par semaine. Les sujets ne devaient pas avoir reçu de fer par voie parentérale ni de transfusion de globules rouges au cours des deux mois ayant précédé l'étude. Enfin, la prise de fer par voie orale et la transfusion de globules rouges n'étaient pas autorisées pendant l'étude chez les patients traités par FERRLECIT.
La population de témoins historiques comptait 25 patients sous hémodialyse à long terme qui, pendant 14 mois, n'ont reçu qu'un supplément de fer par voie orale et n'ont fait l'objet d'aucune transfusion de globules rouges. Chez tous les sujets, la dose de r-HuEPO et la valeur de l'hématocrite étaient stables depuis au moins deux mois lors de l'amorce du traitement martial par voie orale.
La population soumise à l'évaluation comprenait 39 patients du groupe FERRLECIT faiblement dosé, 44 patients du groupe FERRLECIT fortement dosé et 25 témoins historiques.
Au départ, les valeurs moyennes de l'hémoglobine et de l'hématocrite étaient semblables dans les groupes traités et chez les témoins historiques, soit : 9,8 g/dL et 29 % (FERRLECIT faiblement dosé); 9,6 g/dL et 29 % (FERRLECIT fortement dosé); 9,4 g/dL et 29 % (témoins historiques). Quant au coefficient de saturation de la transferrine sérique, il était au départ de 20 % dans le groupe sous faible dose, de 16 % dans le groupe sous forte dose et de 14 % chez les témoins historiques. Enfin, la ferritine sérique de départ se situait à 106 ng/mL dans le groupe sous faible dose, à 88 ng/mL dans le groupe sous forte dose et à 606 ng/mL chez les témoins historiques.
L'augmentation du taux d'hémoglobine et de l'hématocrite a été significativement plus marquée chez les patients traités par la forte dose de FERRLECIT que chez ceux qui recevaient la faible dose et chez les témoins historiques (fer par voie orale). De fait, la hausse du taux d'hémoglobine et de l'hématocrite n'a pas été significativement plus forte dans le groupe FERRLECIT faiblement dosé que dans le groupe sous traitement martial par voie orale (Tableau 4).
Tableau 4 – Hémoglobine, hématocrite et valeurs martiales
| Essai A | Variation moyenne par rapport à la valeur de départ deux semaines après l'arrêt du traitement | ||
Ferrlecit 1000 mg i.v. (N = 44) | Ferrlecit 500 mg i.v. (N = 39) | Témoins historiques (fer par voie orale) (N = 25) | |
| Hémoglobine | 1,1 g/dL* | 0,3 g/dL | 0,4 g/dL |
| Hématocrite | 3,6 %* | 1,4 % | 0,8 % |
| Saturation de la transferrine | 8,5 % | 2,8 % | 6,1 % |
| Ferritine sérique | 199 ng/mL | 132 ng/mL | S.o. |
* p < 0,01 par rapport à la fois au groupe 500 mg et aux témoins historiques
Essai B
L'essai B était une étude ouverte monocentrique sans randomisation et avec témoins historiques sur l'innocuité et l'efficacité de doses cumulatives variables de FERRLECIT administrées par voie intraveineuse à des patients hémodialysés carencés en fer. Les modalités d'administration de FERRLECIT étaient les mêmes que dans l'essai A. Le critère d'efficacité principal était la variation du taux d'hémoglobine entre la première évaluation et la dernière observation disponible, jusqu'au 50e jour.
Les critères d'inclusion et d'exclusion étaient les mêmes que dans l’essai A, tout comme d'ailleurs la population de témoins historiques. Les investigateurs ont évalué 63 sujets : 38 patients traités par FERRLECIT et 25 témoins historiques.
On estimait que les sujets traités par FERRLECIT s'étaient rendus au terme de l'étude selon les modalités définies dans le protocole s'ils avaient reçu au moins huit doses de FERRLECIT de 62,5 ou 125 mg de fer élémentaire. Au total, 14 patients (37 %) se sont rendus au terme de l'étude suivant ces modalités. Douze (32 %) sujets traités par FERRLECIT ont reçu moins de huit doses, et chez 12 (32 %) sujets, l'information sur la séquence posologique était lacunaire. Les patients n'ont pas tous reçu FERRLECIT lors de séances de dialyse consécutives, et bon nombre d'entre eux ont reçu du fer par voie orale pendant l'étude.
Tableau 5 – Posologie chez les patients de l’étude B
Dose cumulative de Ferrlecit (mg de fer élémentaire) | 62,5 | 250 | 375 | 562,5 | 625 | 750 | 1000 | 1125 | 1187,5 |
| Nombre de patients | 1 | 1 | 2 | 1 | 10 | 4 | 12 | 6 | 1 |
Le taux d'hémoglobine et l'hématocrite de départ étaient semblables chez les patients traités et les témoins historiques; ces valeurs se situaient respectivement à 9,1 g/dL et à 27,3 % chez les sujets traités par FERRLECIT. Les valeurs martiales étaient également comparables, à l'exception de la ferritine sérique, qui était de 606 ng/mL chez les témoins historiques, contre 77 ng/mL chez les patients traités par FERRLECIT.
Au sein de cette population, le taux d'hémoglobine et l'hématocrite ont augmenté de manière significative par rapport à la valeur de départ uniquement dans le groupe FERRLECIT. La hausse était significativement plus forte dans ce groupe que chez les témoins historiques sous traitement martial par voie orale (Tableau 6).
Tableau 6 – Hémoglobine, hématocrite et valeurs martiales
| Essai B | Variation moyenne par rapport à la valeur de départ un mois après le traitement | |
| Ferrlecit (N = 38) | Fer par voie orale (N = 25) | |
| Variation | Variation | |
| Hémoglobine (g/dL) | 1,3a,b | 0,4 |
| Hématocrite (%) | 3,8a,b | 0,2 |
| Saturation de la transferrine (%) | 6,7b | 1,7 |
| Ferritine sérique (ng/mL) | 73b | -145 |
a : p < 0,05 pour la comparaison entre les groupes (analyse de la covariance) b : p < 0,001 par rapport à la valeur de départ selon le test T apparié
Essai C
L'essai C était une étude multicentrique (n = 2534) croisée, prospective, menée à double insu avec randomisation et portant sur l'innocuité de FERRLECIT chez des patients hémodialysés qui devaient recevoir au moins 125 mg de fer élémentaire par voie intraveineuse.
L'un des principaux objectifs de cette étude était la comparaison des effets indésirables décisifs (intolérance au médicament) et ayant menacé le pronostic vital chez des patients ayant reçu FERRLECIT, des patients ayant reçu un placebo et des témoins historiques. La cohorte historique a été constituée par l'analyse prudente de l'exposition au fer dextran dans des populations définies, selon trois publications indépendantes réunies dans une méta-analyse. Les médicaments étaient trois préparations commercialisées de fer dextran, utilisées dans trois populations différentes. Deux des études étaient rétrospectives et une, prospective. Dans ces études, le fer dextran avait été administré par voie intraveineuse à des doses allant de 25 à 100 mg.
L'essai C comptait également, au nombre de ses principaux objectifs, l'évaluation de l'innocuité de FERRLECIT administré non dilué à raison de 12,5 mg/minute sans dose d'essai dans une vaste population. Chaque patient a reçu au total 125 mg de FERRLECIT (10 mL non dilué) en perfusion lente, par le retour veineux, sur une période de 10 minutes. On a administré ce traitement pendant la première heure de l'hémodialyse.
Les patients ont été soumis à quatre séances de dialyse successives sur une période d’une semaine environ. Lors de la première séance, ils ont fait l'objet d'une présélection. Les sujets admissibles à l'étude ont ensuite été affectés par randomisation à l'un des deux schémas croisés ci-après : FERRLECIT lors de la deuxième séance et placebo lors de la troisième séance, ou placebo lors de la deuxième séance et FERRLECIT lors de la troisième séance.
Le troisième des principaux objectifs de l'essai C était la comparaison de l'incidence des réactions allergiques de type immédiat, soupçonnées ou confirmées, après l'administration de FERRLECIT, d'une part, et du placebo, d'autre part.
Une élévation de la tryptase sérique constitue un marqueur de réaction anaphylactique ou anaphylactoïde de type immédiat, ou de réaction allergique. Chez les 200 premiers patients des établissements désignés, on a dosé la tryptase sérique dans des échantillons obtenus pendant la dialyse. On a également prélevé le sang de ces patients lors de la deuxième séance avant, puis 60 minutes après, l'administration du médicament à l'étude dans le but de déterminer l'éventail normal des variations de la tryptase dans cette population ainsi que l'effet de la dialyse, de FERRLECIT et de la solution physiologique salée/l'alcool benzylique (placebo) sur le taux de tryptase en circulation. Lorsqu'une réaction d'allure allergique se produisait chez un des sujets choisis, le sang de ce patient était exclu de l'analyse de détermination de la plage normale et remplacé par un autre échantillon. La hausse de la tryptase était jugée significative en présence de deux écarts-types par rapport à la variation moyenne définie dans la population de référence (n = 200).
Chez tous les patients, on prélevait un échantillon sanguin au tout début de la dialyse, avant l'administration du médicament à l'étude. Advenant la survenue d'une réaction d'allure allergique pendant l'administration d'un des médicaments à l'étude (FERRLECIT ou placebo), on prélevait un deuxième échantillon de sang une heure après le début de la réaction, et on dosait la tryptase sérique dans ces deux échantillons. La réaction allergique était confirmée lorsque le taux de tryptase ultérieur à la manifestation était au moins deux fois plus élevé que le taux de départ (augmentation de 100 % ou plus).
Au final, 2512 patients ont été exposés à FERRLECIT et 2487, au placebo, dans le cadre de l'essai croisé désigné par la lettre « C ». On a pu évaluer les manifestations définies dans le protocole chez 2489 patients, puisqu'ils avaient reçu une perfusion de FERRLECIT et du placebo et s'étaient rendus au terme de l'étude selon les modalités définies dans le protocole.
FERRLECIT a été bien toléré, l'incidence globale des effets indésirables (12,3 %, 310/2514) ayant été comparable au taux enregistré sous placebo (9,8 %, 245/2509), malgré un écart statistiquement significatif (p < 0,05 selon le test de McNemar).
Par ailleurs, l'incidence des effets indésirables décisifs (0,4 %, 11/2493) et des effets indésirables menaçant le pronostic vital (0,0 %, 1/2493) – qui ne s'écartait pas de manière significative (test de McNemar) de l'incidence sous placebo (manifestations décisives : 0,1 %, 2/2487; manifestations menaçant le pronostic vital : 0 %, 0/2487) – a démontré l'innocuité de FERRLECIT. En outre, l'incidence des effets indésirables chez les patients traités par FERRLECIT a été plus faible que l'incidence historique pendant un traitement par le fer dextran (2,47 %, 64/2589 pour les manifestations décisives et 0,61 %, 23/37 684 pour les manifestations menaçant le pronostic vital).
L'incidence des effets indésirables graves a atteint 0,6 %, 14/2514, après l'administration de FERRLECIT, comparativement à 0,5 %, 12/2509, après l'administration du placebo. Ce n'est pas là une différence statistiquement significative selon le test de McNemar.
Trois des 11 effets décisifs survenus après la perfusion de FERRLECIT ont été considérés comme des effets indésirables immédiats graves (prurit, hypotension et réaction anaphylactoïde). Sur la foi des observations cliniques, on a également rangé le prurit et la réaction anaphylactoïde au nombre des réactions allergiques soupçonnées, avant qu'un dosage de la tryptase révèle qu'il ne s'agissait pas de réactions allergiques.
L'investigateur a considéré la troisième manifestation (réaction anaphylactoïde) comme un effet indésirable menaçant le pronostic vital. Le patient visé a eu une réaction d'allure anaphylactoïde (diaphorèse, dyspnée et respiration sifflante pendant 20 minutes) tout de suite après l'administration de FERRLECIT. Toutefois, cette réaction n'était pas anaphylactique selon le protocole, puisque le taux sérique de la tryptase a diminué de 11,7 ng/mL à 10,8 ng/mL. En outre, le patient présentait des antécédents de réaction anaphylactoïde grave au fer dextran, d'éruption cutanée après l'administration de pénicilline et de prurit après la prise d'une céphalosporine. Selon toute vraisemblance, ce patient présentait une fuite importante de la tryptase, si bien que la réaction découlait probablement d'une intolérance médicamenteuse idiosyncrasique plutôt que d'une allergie médicamenteuse proprement dite.
Au chapitre des réactions allergiques soupçonnées (éruption cutanée, prurit, nausées, étourdissements, frissons, dyspnée, douleurs thoraciques, sécheresse de la gorge, vomissements, céphalées et malaise), on n'a pas noté d'écart statistiquement significatif entre FERRLECIT et le placebo (test de McNemar). Le taux de survenue de telles réactions après l'administration de FERRLECIT s'est établi à 0,5 % (12/2493), contre 0,2 % (5/2487) après l'administration du placebo.
En ce qui concerne les réactions allergiques confirmées (par le dosage de la tryptase), on a enregistré, après la perfusion de FERRLECIT, un taux de 0,1 % (2/2493, rougeur faciale avec hausse de la tryptase sérique de 2,1 à 4,9 ng/mL, et dorsalgies avec augmentation de la tryptase sérique de 3,8 à 7,8 ng/mL). Le dosage de la tryptase n'a pas permis de confirmer la survenue d'une réaction allergique après l'administration du placebo (incidence de 0 % [0/2487]).
Aucun des sujets de l'essai C n'a subi de réaction anaphylactique selon la définition du protocole.
Tous les effets indésirables menaçant le pronostic vital, décisifs et d'allure allergique observés dans la population de l'analyse en intention de traiter sont énumérés dans le Tableau 7 ci-après.
Tableau 7 – Effets indésirables menaçant le pronostic vital, décisifs et d'allure allergique dans la population de l'analyse en intention de traiter
Manifes-tation(s) par patient n = 20 | Trai-tement | Effet indésirable menaçant le pronostic vital | Effet indésirable décisif (intolérance médica-menteuse) | Effet indésirable d’allure allergique | Début | Gravité | ||
Non allergique confirmé | Allergique confirmé | Pas de confir-mation | ||||||
Réaction allergique (nausées, malaise, sécheresse de la gorge) | Ferrlecit | X | Immédiat2 | Légère | ||||
Réaction allergique (crampes abdominales [immédiate], diarrhée, nausées, | Placebo | X | X | Immédiat | Modérée | |||
Manifes-tation(s) par patient n = 20 | Trai-tement | Effet indésirable menaçant le pronostic vital | Effet indésirable décisif (intolérance médica-menteuse) | Effet indésirable d’allure allergique | Début | Gravité | ||
Non allergique confirmé | Allergique confirmé | Pas de confir-mation | ||||||
démangeaisons et bouffées vasomotrices [retardée]) | ||||||||
| Nausées | Ferrlecit | X | Instantané1 | Légère | ||||
| Prurit | Ferrlecit | X | X | Immédiat | Modérée | |||
| Hypotension | Ferrlecit | X | Immédiat | Grave | ||||
Réaction allergique (nausées, étourdis- sements, céphalée et vomissements) | Placebo | X | Instantané | Légère | ||||
| Étourdis-sements, nausées | Ferrlecit | X | Instantané | Légère | ||||
Réaction allergique (bouffées vasomotrices et malaise) | Placebo | X | Immédiat | Légère | ||||
Réaction allergique (bouffées vasomotrices intenses) | Ferrlecit | X | X | Instantané | Grave | |||
| Réaction allergique (frissons) | Ferrlecit | X | X | Immédiat | Légère | |||
Réaction anaphylactoïde (diaphorèse, dyspnée et respiration sifflante) | Ferrlecit | X | X | X | Immédiat | Grave | ||
| Hypotension | Placebo | X | Immédiat | Modérée | ||||
| Porphyrie | Ferrlecit | X | Retardé3 | Modérée | ||||
| Éruption cutanée Prurit | Placebo Ferrlecit | X | X | X | Retardé Immédiat | Légère | ||
| Réaction allergique (dyspnée et | Ferrlecit | X | X | Instantané | Modérée | |||
Manifes-tation(s) par patient n = 20 | Trai-tement | Effet indésirable menaçant le pronostic vital | Effet indésirable décisif (intolérance médica-menteuse) | Effet indésirable d’allure allergique | Début | Gravité | ||
Non allergique confirmé | Allergique confirmé | Pas de confir-mation | ||||||
douleurs thoraciques) | ||||||||
| Réaction allergique (éruption cutanée) | Ferrlecit | X | X | Retardé | Légère | |||
| Dorsalgies | Ferrlecit | X | X | Immédiat | Légère | |||
| Éruption cutanée | Ferrlecit | X | Immédiat | Légère | ||||
| Prurit | Ferrlecit | X | Immédiat | Légère | ||||
| Prurit | Placebo | X | Immédiat | Légère | ||||
1 Pendant la perfusion 2 Après la perfusion, mais avant la fin de la dialyse 3 Après la dialyse
Le système cardiovasculaire et l'appareil digestif sont les deux seuls systèmes et appareils de l'organisme où les effets indésirables ont été statistiquement plus fréquents (p < 0,05 selon le test de McNemar) chez les patients traités par FERRLECIT que chez les témoins sous placebo. La proportion de sujets ayant subi au moins une manifestation cardiovasculaire s'est établie à 5,4 %, soit 136/2514, chez les patients traités par FERRLECIT comparativement à 4,1 %, soit 103/2509, chez les témoins sous placebo. Les cas d'hypotension, d'hypertension et de vasodilatation ont constitué les principaux incidents cardiovasculaires. On sait que l'hypotension est fréquente pendant l'hémodialyse, et il n'y a d'ailleurs pas eu de différence statistiquement significative entre les groupes FERRLECIT et placebo sur ce plan.
Au total, 2,5 % des patients, soit 64/2514, ont éprouvé un effet indésirable digestif après avoir reçu FERRLECIT, contre 1,6 % des patients, soit 39/2509, après avoir reçu le placebo. Ces manifestations étaient en majorité de la diarrhée et des nausées.
La sensibilité antérieure au fer dextran et le traitement concomitant par un inhibiteur de l'enzyme de conversion de l'angiotensine (ECA), dont la surveillance constituait un objectif secondaire de l'étude C, n'ont pas prédisposé les sujets à la survenue d'effets indésirables.
Bref, la faible incidence de l'ensemble des effets indésirables, y compris les manifestations allergiques décisives, graves et ayant menacé le pronostic vital, étaye l'innocuité de la perfusion de FERRLECIT à raison de 12,5 mg/minute, sans dose d'essai.
15 MICROBIOLOGIE
Aucune information microbiologique ne s’impose pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë :
On a étudié la toxicité aiguë chez la souris, le rat, le lapin et le chien (Tableau 8).
Tableau 8 – Toxicité aiguë d'une dose unique administrée par voie intraveineuse
| Espèce | Souche | Nombre de sujets par groupe | Doses uniques (mg Fe/kg) (mL/kg) | DL50 |
| Souris | CF-1 | 10 M + 10 F | 99,25 – 198,75 (7,9 – 15,9) | Après 24 heures : 159 mg Fe/kg (mâles) 155 mg Fe/kg (femelles) |
| Rat | Wistar SD | 10 M + 10 F 10 M + 10 F | 62,5 – 157,5 (5,0 – 12,6) Voir ci-dessus | Après 24 heures : 111,25 mg Fe/kg (mâles) 90 mg Fe/kg (femelles) Après 5 jours : 274 mg Fe/kg (mâles et femelles réunis) |
| Lapin | Morini | 8 M | 62,5; 87,5; 112,5 (5; 7; 9) | Après 5 jours : 70,4 mg Fe/kg |
| Chien | Mixte | 3 M + 3 F | 5 mL/animal | Après 96 heures : aucune toxicité générale |
| Chien | Mixte | 2 M + 2 F | 125 - 250 (10 – 20) | Après 24 heures : 262,5 mg Fe/kg (pour les deux sexes) |
À des doses respectives de 125 mg/kg, de 78,8 mg/kg, de 62,5 mg/kg et de 250 mg/kg de fer élémentaire, complexe de gluconate ferrique de sodium en solution de sucrose pour injection a causé la mort de souris, de rats, de lapins et de chiens. Les principaux symptômes de toxicité aiguë ont été les suivants : activité réduite, démarche chancelante, ataxie, tachypnée, tremblements et convulsions. En fonction de la surface corporelle, ces doses correspondent respectivement à 4, à 5, à < 8 et à 54 fois la dose recommandée chez l’être humain (125 mg/jour ou 92,5 mg/m2/jour) pour une personne de taille moyenne ayant un poids corporel de 50 kg et une surface corporelle de 1,46 m2.
Toxicité de doses multiples :
On a étudié la toxicité de doses multiples chez le rat et le lapin. Les résultats de ces travaux sont résumés dans le Tableau 9.
Tableau 9 – Études sur la toxicité de doses multiples
| Espèce | Souche | Nombre de sujets par groupe | Doses (mg Fe/kg) (mL/kg) | Jours de trai-tement | Résultats |
| Rat | SD | 20 M + 20 F | 42,25 (3,3) | 28 | Aucun animal n’est mort. Les rats ont montré des signes de douleur et d’agressivité. On a noté une inhibition du gain pondéral et une baisse marquée de la prise alimentaire. Le nombre de leucocytes a augmenté après quatre semaines. La teneur en fer du plasma et le pouvoir sidéropexique se sont accrus chez |
| tous les animaux, sauf les femelles d’un groupe. Des cas d’hémorragie ainsi que de thrombose et de nécrose au point d’injection ont été signalés. L’examen macroscopique à l’autopsie n’a révélé qu’une splénomégalie. Le poids de certains organes, dont le cœur, les poumons, les reins, les surrénales, le thymus, l’hypophyse, les gonades, la thyroïde et le foie, était réduit par rapport aux témoins. Chez la quasi-totalité des animaux traités, on a noté une activation réticulaire discrète sur l’hile et dans le parenchyme alvéolaire. On a repéré un papillome vésical de petite taille chez un rat mâle traité. Enfin, une quantité appréciable de dépôts sidérophiles a été observée dans le réticulum lymphatique chez tous les animaux traités, mais on n’a noté aucun signe d’activation du système. | |||||
| Rat | Wistar | 20 M + 20 F | 2,5; 6,25; 12,5 (0,2; 0,5; 1,0) | 84 | On a noté une baisse légère, mais non proportionnelle à la dose, du poids corporel des mâles des groupes 6,25 et 12,50 mg/kg. De même, une légère réduction du poids corporel a été constatée chez les femelles du groupe 12,50 mg/kg. Le fer sérique s’est accru de manière proportionnelle à la dose dans tous les groupes, chez les mâles comme chez les femelles. Les lipides totaux ont augmenté chez les animaux des deux sexes dans les groupes 6,25 et 12,50 mg/kg. Les phospholipides se sont élevés chez les mâles du groupe 12,50 mg/kg et les femelles des groupes 6,25 et 12,5 mg/kg. Le cholestérol total s’est accru de façon proportionnelle à la dose chez les mâles de tous les groupes et les femelles du groupe 12,50 mg/kg. Le taux des triglycérides était élevé chez les femelles des groupes 6,25 et 12,50 mg/kg. L’examen des urines a révélé une augmentation appréciable des protéines chez les mâles du groupe 6,25 mg/kg. Les organes (pancréas, rate, foie, surrénales, intestin et tissu adipeux sous-cutané) avaient une teinte brun pâle à foncé chez la quasi-totalité des rats du groupe 12,50 mg/kg. On a observé une atrophie des surrénales ainsi qu’une hypertrophie de la rate et du foie. Le poids du foie a augmenté considérablement chez les mâles des groupes 6,25 et 12,50 mg/kg et les femelles du groupe 12,50 mg/kg. Le poids de la rate s’est accru de manière proportionnelle à la dose chez les animaux des deux sexes dans les groupes 6,25 et 12,50 mg/kg. Enfin, l’examen histologique a révélé la présence d’un plus grand nombre de dépôts de pigments ferreux dans le foie, la rate, les ganglions lymphatiques et les reins, et des dépôts épars dans d’autres organes, manifestation qui, selon toute vraisemblance, était proportionnelle à la dose. |
| Lapin | Morini | 10 | 1,875 (0,15) | 90 | Les valeurs hématologiques et la chimie sanguine sont demeurées inchangées, hormis une hausse de l’hémoglobine et de l’ALAT. La pesée des organes ainsi que les examens macroscopique et microscopique n’ont pas mis en lumière d’effet toxique. Il n’y avait |
Cancérogénicité : On n'a pas réalisé d'étude à long terme sur la cancérogénicité de complexe de gluconate ferrique de sodium en solution de sucrose pour injection.
Génotoxicité : Complexe de gluconate ferrique de sodium en solution de sucrose pour injection n'a fait montre d'aucun pouvoir mutagène lors du test d'Ames et du test du micronoyau chez le rat. Le médicament a eu un effet clastogène lors d'une épreuve in vitro sur les aberrations chromosomiques réalisée sur des cellules ovariennes de hamster chinois.
Toxicologie pour la reproduction et le développement :
Tératogénicité :
Complexe de gluconate ferrique de sodium en solution de sucrose pour injection n'a pas été tératogène à des doses de fer élémentaire ayant atteint 100 mg/kg/jour (300 mg/m2/jour) chez la souris et 20 mg/kg/jour (120 mg/m2/jour) chez le rat. Si on se base sur la surface corporelle, ces doses correspondent à 3,24 et à 1,3 fois, respectivement, la dose recommandée chez l'être humain (125 mg/jour ou 92,5 mg/m2/jour) pour une personne de taille moyenne ayant un poids corporel de 50 kg et une surface corporelle de 1,46 m2.
Altération de la fertilité
On n'a pas mené d'étude sur l'effet de complexe de gluconate ferrique de sodium en solution de sucrose pour injection sur la fertilité.
Tableau 10 – Études sur la reproduction
| aucun signe de dépôts ferreux dans le duodénum, le pancréas, les corticosurrénales, ni le foie. |
| Espèce | Souche | Nombre de sujets par groupe | Doses (mg Fe/kg) (mL/kg) | Jours de trai- tement | Résultats |
| Souris | CD-1 | 5 F | 2,5; 5; 15; 30 (0,2 – 2,4) | Jours 6-15 de la gestation | On n’a noté aucune mort liée au traitement. Parmi les effets localisés au point de traitement, signalons l’œdème et le bleuissement de la queue. On a observé des lésions cutanées ou des croûtes, ou les deux, sur la queue des animaux dans tous les groupes, y compris chez les témoins. Le poids corporel et la prise alimentaire étaient comparables chez les animaux traités et les témoins. L’examen macroscopique n’a mené à aucune constatation pathologique particulière. Le taux de grossesse a atteint 100 % dans tous les groupes. Le traitement n’a eu aucun effet sur les éléments suivants : nombre de corps jaunes, de points d’implantation, de fœtus vivants, de fœtus morts et de résorptions, proportion des sexes ainsi que pertes antérieures et ultérieures à l’implantation. Les poids fœtaux étaient comparables aux valeurs de référence. Le traitement n’a pas eu d’effet sur le taux de malformations majeures et d’anomalies mineures. |
| Souris | CD-1 | 25 F | 10; 30; 100 (0,4; 2,4; 8,06) | Jours 6-15 de la gestation | On n’a noté aucune mort liée au traitement. Dans les groupes 30 et 100 mg/kg, les constatations suivantes ont été faites au point d’injection : sécheresse de la peau, ulcération de la queue et noircissement du bout de la queue. On a également noté une activité réduite et des pertes vaginales de couleur rouge chez certains animaux traités à raison de 100 mg/kg. Une baisse du gain pondéral corporel est intervenue du 6e au 9e jour, puis du 15e au 18e jour, dans le groupe 100 mg/kg. Au 18e jour de la gestation, le poids corporel était significativement moins élevé chez les animaux traités que chez les témoins. Dans le groupe 100 mg/kg, la prise alimentaire a été notablement réduite du 6e au 9e jour de la gestation. L’examen macroscopique a révélé une splénomégalie et la présence de zones pâles focales ou multifocales sur le foie dans les groupes 30 et 100 mg/kg. D’autres altérations hépatiques, notamment une architecture lobulaire proéminente ou une morphologie irrégulière, ou les deux, ont également été observées chez quelques animaux du groupe 100 mg/kg. On a par |
| ailleurs noté, chez trois souris traitées à raison de 100 mg/kg, un œdème sous-cutané, parfois accompagné d’une ascite et/ou d’un œdème du pancréas et du cæcum. Les résorptions précoces ont été légèrement plus nombreuses dans le groupe 100 mg/kg. Le nombre de résorptions par portée et le nombre de portées avec résorption complète témoignent d’un effet embryocide. Le nombre de corps jaunes, de points d’implantation et de fœtus morts, la proportion des sexes et les pertes antérieures à l’implantation étaient similaires chez les témoins et les animaux traités. Le poids des fœtus était significativement (p < 0,01) réduit dans le groupe 100 mg/kg. Aucune malformation iatrogène n’a été constatée dans cette étude. Toutefois, le nombre de fœtus présentant des anomalies squelettiques mineures était significativement plus élevé dans les groupes 30 et 100 mg/kg. Cette incidence accrue s’expliquait principalement par la fréquence supérieure d’un nombre moindre de vertèbres coccygiennes ossifiées, d’une part, et de phalanges ossifiées dans les pattes avant ou arrière, ou les deux, d’autre part. Le pourcentage de fœtus porteurs de variantes dans les sternèbres était plus élevé dans les groupes 30 et 100 mg/kg. Ces dernières observations découlaient probablement de la croissance réduite des petits, conséquence du gain pondéral moindre chez les mères traitées par la forte dose. | |||||
| Rat | SD | 6 F | 2,5; 5; 15; 30 (0,2 - 2,42) | Jours 6-17 de la gestation | Pendant l’étude, deux animaux du groupe 15 mg/kg et un animal du groupe 30 mg/kg sont morts ou ont été sacrifiés en piètre état. Les constatations cliniques antérieures au sacrifice ou à la mort étaient les suivantes : pertes vaginales, zones pâles, taches sur les poils, froideur au toucher, posture voûtée, déshydratation, faiblesse, décubitus latéral et/ou bradypnée ou respiration laborieuse; notons qu’une mère avait commencé à mettre bas. Voici les constatations d’autopsie faites chez les animaux visés : noircissement des ingesta, présence de multiples zones sombres sur l’estomac, présence de zones ou de foyers pâles ou irréguliers sur le foie, splénomégalie, thymus petit ou présentant des zones sombres et présence d’un liquide foncé dans l’utérus ou la vessie. Les animaux traités à raison de 15 et |
| 30 mg/kg avaient fréquemment des taches jaunes, orange ou rouges causées par l’urine dans la région génito-urinaire. Parmi les effets localisés, notons un bleuissement de la queue, observé principalement chez les animaux traités à raison de 5 mg/kg ou plus. Une baisse du poids corporel liée à la dose était manifeste du 6e au 9e jour de la gestation, et le poids corporel est demeuré moins élevé jusqu'au 18e jour de la gestation dans le groupe 30 mg/kg. On a constaté une baisse de la prise alimentaire du 6e au 9e jour de la gestation, et cette diminution était liée à la dose. La prise alimentaire était également réduite dans les groupes 15 et 30 mg/kg/jour du 15e au 18e jour et du 9e au 18e jour de la gestation, respectivement. L'autopsie des animaux examinés lors de la césarienne a conduit aux constatations que voici : liquide clair dans l'abdomen, coloration anormale, hypertrophie ou assombrissement des ganglions lymphatiques, multiples zones pâles sur le foie, tuméfaction ou coloration anormale du pancréas et splénomégalie. On a repéré des zones foncées sur l'utérus des mères traitées à raison de 15 et/ou 30 mg/kg. Le taux de grossesse a atteint au moins 83 % dans tous les groupes. Le traitement n'a eu aucun effet sur les éléments suivants : nombre de corps jaunes, de points d'implantation, de fœtus vivants et de fœtus morts, proportion des sexes ainsi que pertes antérieures et ultérieures à l'implantation. Le poids des fœtus était légèrement moindre dans les groupes 15 et 30 mg/kg. L'examen externe n'a révélé ni malformations majeures, ni anomalies mineures. | |||||
| Rat | SD | 20 | 1; 5; 10 (0,08; 0,4; 0,81) | Du 6e jour de la gestation au 21e jour du post-partum | Génération F0 : Aucun animal n'est mort ni n'a été sacrifié en piètre état au cours de l'étude. Les effets au point d'injection, notamment le bleuissement de la queue, ont été plus fréquents dans les groupes 5 et 10 mg/kg. Chez les animaux traités à raison de 10 mg/kg, on a observé un noircissement de l'urine. Des pertes pondérales appréciables et liées à la dose ont été enregistrées dans les groupes 5 et 10 mg/kg du 6e au 9e jour de la gestation. Les rats traités à raison de 10 mg/kg ont été l'objet d'un gain pondéral accru du 9e au 12e jour de la gestation, mais celui-ci a diminué de nouveau du 12e au 15e jour de la gestation. |
Pendant la lactation, le gain pondéral a varié considérablement : des valeurs plus faibles ont été enregistrées des jours 0 à 4 du post-partum dans les groupes 5 et 10 mg/kg, tandis que des pertes pondérales moins marquées ont été notées du 17e au 21e jour du post-partum chez les animaux traités à raison de 10 mg/kg. Toujours dans le groupe 10 mg/kg, on a observé, du 6e au 9e jour ainsi que du 15e au 18e jour de la gestation, une diminution de la prise alimentaire significative (p < 0,05) et liée à la dose. On n'a noté aucune altération pathologique liée au traitement lors de l'examen macroscopique. Le traitement n'a eu aucun effet sur la prestation des mères, plus précisément sur la durée de la gestation et de la parturition ainsi que le nombre de petits vivants, morts et présentant des
malformations à la naissance.
Génération F1 : Les indices de viabilité et de survie n'ont pas été altérés. L'examen clinique n'a pas mené à quelque constatation que ce soit liée au traitement. Le poids de naissance des ratons (mâles, femelles et ensemble des petits) était légèrement moins élevé dans le groupe 10 mg/kg. Le poids était
significativement moins élevé le 4e jour du post-partum, et l'écart est demeuré significatif jusqu'au 21e jour du post-partum. Dans le groupe 5 mg/kg, le poids des petits était légèrement moins élevé le 7e jour du post-partum, et les valeurs étaient significativement plus faibles du 14e au 21e jour du post-partum. Aucune observation clinique indésirable n'est ressortie de l'évaluation des données chez les rats adultes de la génération F1. L'évaluation du comportement et de la maturation indique que le médicament n'a pas eu d'effet direct sur le développement. À la dose la plus élevée, le délai moyen d'ouverture vaginale s'est allongé et les activités exploratoires ont augmenté le 35e jour (mais non le 60e jour) du post-partum. Dans un cas comme dans l'autre, le ralentissement du gain pondéral chez les mères est en cause. La capacité de
reproduction des animaux de la génération F1 est demeurée intacte, et les observations cliniques ainsi que le gain pondéral étaient normaux chez leurs petits.
| Rats | Wistar | 20 | 4; 20 (0,5; 2,5) | Jours 6-15 de la gestation | Le traitement de rates gravides à raison de 20 mg/kg a eu des effets marqués, à savoir une diminution du gain pondéral maternel, de la prise alimentaire, de l'indice de gestation et de la taille de la portée (écart significatif dans ce dernier cas) ainsi qu'une augmentation des sites de résorption et de la mortalité fœtale. À 4 mg/kg, il n'y a pas eu de différence entre les témoins et les animaux traités au chapitre du gain pondéral et de la prise alimentaire. Les deux groupes traités ont bu une plus grande quantité d'eau que les témoins, mais sans écart significatif. L'indice de fertilité était le même dans tous les groupes. On n'a pas noté de différence entre les témoins et les animaux traités à raison de 4 mg/kg en ce qui concerne l'indice de gestation, le nombre de fœtus morts, la taille de la portée et le poids de naissance. Par contre, la différence de poids de naissance, tant chez les mâles que chez les femelles, entre le groupe 20 mg/kg et les témoins de même que le groupe 4 mg/kg était significative. On n'a pas observé d'anomalie liée au traitement. Cependant, beaucoup de fœtus du groupe 20 mg/kg ont accusé un retard d'ossification du crâne. On a conclu à un retard de développement consécutif au gain pondéral moindre et à la prise alimentaire réduite de la mère. On n'a pas noté de signe de tératogénicité, peu importe la dose administrée. |
| Lapin | Morini | 4 F | 1,875 (0,15) | Jours 1-23 et jours 1-28 de la gestation | L'administration de Ferrlecit par voie i.v. à raison de 1,875 mg/kg/jour à des lapines gravides n'a pas eu d'effet sur le nombre de fœtus et le poids de ceux-ci, le nombre de naissances vivantes ni la structure des principaux organes fœtaux. La morphologie du squelette, des membres et des viscères ne portait aucune marque de tératogénicité. Le nombre de fœtus et leur poids étaient semblables chez les animaux traités et les animaux ayant reçu l'excipient. |