


Monographie de produit - Folotyn
1 INDICATIONS
FOLOTYN® (pralatrexate pour injection) est indiqué pour le traitement des patients atteints d’un lymphome T périphérique récidivant ou réfractaire.
L’approbation est fondée sur les taux de réponse démontrés au cours d’un essai mené dans un seul groupe (voir Essais cliniques). L’augmentation de la survie sans progression (SSP), de la survie globale (SG) et l’amélioration de la qualité de vie n’ont pas été démontrées.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données cliniques probantes sur le pralatrexate et l’expérience acquise avec ce médicament indiquent que son efficacité et son innocuité ne sont pas différentes chez les personnes âgées, mais on ne peut pas écarter la possibilité d'une plus grande sensibilité au médicament chez certains individus. Étant donné la proportion de la clairance totale du pralatrexate qui est assurée par les reins, la détérioration de la fonction rénale liée au vieillissement est susceptible d’entraîner une diminution de la clairance du pralatrexate et d’accroître en conséquence l’exposition plasmatique à cet agent.
2 CONTRE-INDICATIONS
FOLOTYN® (pralatrexate pour injection) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section Formes posologiques, concentrations, composition, et conditionnement.
FOLOTYN® (pralatrexate pour injection), qui est indiqué pour le traitement des patients atteints d’un lymphome T périphérique récidivant ou réfractaire, bénéficie d’une autorisation de commercialisation avec conditions, en attendant les résultats d’études permettant d’attester son bénéfice clinique. Les patients doivent être avisés de la nature de l’autorisation. Pour obtenir de plus amples renseignements pour FOLOTYN®, veuillez consulter le site Web de Santé Canada sur les avis de conformité avec conditions – médicaments.
AC-C
AC-C
3 ENCADRÉ DE MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- FOLOTYN® est réservé à l’administration par voie intraveineuse. Il doit être administré sous la supervision d’un médecin qualifié ayant de l’expérience avec l’utilisation des agents antinéoplasiques.
- Pour les cas d’insuffisance rénale grave, consulter la section 4.2 Posologie recommandée et modification posologique.
- Effectuer une formule sanguine complète (FSC) et évaluer la gravité de l’inflammation des muqueuses au début du traitement, puis toutes les semaines. Effectuer des analyses biochimiques, y compris des évaluations des fonctions rénale et hépatique, avant l’administration de la première et de la quatrième doses de chaque cycle (voir la section 4.2 Posologie recommandée et modification posologique).
Avant l’administration de toute dose de FOLOTYN® :
- l’inflammation des muqueuses doit être de grade ≤ 1;
- la numération plaquettaire doit être ≥ 100 × 109/L, dans le cas de la première dose, et ≥ 50 × 109/L, dans le cas de toutes les doses subséquentes;
- le nombre absolu de neutrophiles (NAN) doit être ≥ 1 × 10⁹/L.
4.2 Posologie recommandée et modification posologique
Suppléments de vitamine
Acide folique : Le patient doit commencer à prendre de 1,0 à 1,25 mg d’acide folique une fois par jour, par voie orale, 10 jours avant l’administration de la première dose de FOLOTYN®. Il devra continuer à prendre l’acide folique pendant toute la durée du traitement par FOLOTYN® et pour les 30 jours qui suivront l’administration de la dernière dose de ce médicament (voir Mises en garde et précautions).
Vitamine B12 : Administrer au patient 1 mg de vitamine B12 par voie intramusculaire au cours des 10 semaines qui précèdent l’injection de la première dose de FOLOTYN®, puis toutes les
Mises en garde et précautions importantes
- Réactions cutanées (voir Mises en garde et précautions)
- Dépression médullaire (voir Mises en garde et précautions, Système hématopoïétique)
- Infection (voir Mises en garde et précautions)
- Inflammation des muqueuses (voir Mises en garde et précautions)
- Syndrome de lyse tumorale (voir Mises en garde et précautions)
- Effets nocifs potentiels pour le fœtus (voir Mises en garde et précautions, Toxicité pour le développement embryo-fœtal et Santé sexuelle; Toxicologie non clinique)
- Effets toxiques pulmonaires (voir Mises en garde et précautions, Appareil respiratoire)
AC-C
AC-C
8 à 10 semaines après. Les injections subséquentes de vitamine B12 pourront être administrées le même jour que FOLOTYN® (voir Mises en garde et précautions).
Posologie recommandée
La posologie recommandée de FOLOTYN® est de 30 mg/m2 administré en injection intraveineuse directe de 3 à 5 minutes, par l’orifice latéral d’un système de perfusion à écoulement libre contenant une solution de chlorure de sodium à 0,9 % pour injection, une fois par semaine, pendant 6 semaines, au cours de cycles de 7 semaines, jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. La dose calculée doit être aspirée de la fiole au moyen d’une seringue dans des conditions d’asepsie et administrée immédiatement. Ne pas diluer FOLOTYN®.
La dose de FOLOTYN® recommandée en présence d’une insuffisance rénale grave (débit de filtration glomérulaire estimé [DFGe] de 15 à < 30 mL/min/1,73 m2) est de 15 mg/m2.
Santé Canada n’a pas approuvé d’indication chez l’enfant.
Ajustement posologique
Il est possible de réduire la dose administrée ou d’omettre des doses en fonction de la tolérance du patient. Cela dit, si la dose a été réduite en raison de l’apparition d’effets toxiques, il ne faut pas revenir à la dose initiale, et les doses qui ont été omises ne doivent pas être administrées à la fin du cycle pour compenser. Suivre les directives fournies dans les tableaux 1, 2 et 3 pour modifier la dose ou omettre des doses.
| Tableau 1 | Modifications de la dose de FOLOTYN® en cas d’inflammation des muqueuses | ||||||
|---|---|---|---|---|---|---|---|
| Gradea de l’inflammation des muqueuses le jour de l’administration | Mesure à prendre | Dose à administrer dès que l’inflammation des muqueuses sera rétablie à un grade ≤ 1 | Dose à administrer après le rétablissement en cas d’insuffisance rénale grave | ||||
| Grade 2 | Omettre la dose | Poursuivre le traitement à la même dose | Poursuivre le traitement à la même dose | ||||
| Grade 2 (récurrence) | Omettre la dose | 20 mg/m2 | 10 mg/m2 | ||||
| Grade 3 | Omettre la dose | 20 mg/m2 | 10 mg/m2 | ||||
| Grade 4 | Cesser le traitement | -- | -- | ||||
| a Selon la version 3.0 des critères CTCAE (Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI) | |||||||
| Tableau 2 | Modifications de la dose de FOLOTYN® en cas d’effets toxiques hématologiques | |||||||
|---|---|---|---|---|---|---|---|---|
| Numération globulaire le jour de l’administration | Durée des effets toxiques | Mesure à prendre | Dose à administrer lors de la reprise du traitement | Dose à administrer après le rétablissement en cas d’insuffisance rénale grave | ||||
Numération plaquettaire < 50 × 109/L | 1 semaine | Omettre la dose | Poursuivre le traitement à la même dose | Poursuivre le traitement à la même dose | ||||
| 2 semaines | Omettre la dose | 20 mg/m2 | 10 mg/m2 | |||||
| 3 semaines | Cesser le traitement | -- | -- | |||||
| NAN = 0,5-1 × 10⁹/L en l’absence de fièvre | 1 semaine | Omettre la dose | Poursuivre le traitement à la même dose | Poursuivre le traitement à la même dose | ||||
| NAN = 0,5-1 × 10⁹/L en présence de fièvre ou NAN < 0,5 × 10⁹/L | 1 semaine | Omettre la dose, administrer un traitement de soutien d’un G-CSF ou d’un GM-CSF | Poursuivre le traitement à la même dose et le traitement de soutien d’un G-CSF ou d’un GM-CSF | Poursuivre le traitement à la même dose et le traitement de soutien d’un G-CSF ou d’un GM-CSF | ||||
| 2 semaines ou récurrence | Omettre la dose, administrer un traitement de soutien par un G-CSF ou un GM-CSF | 20 mg/m2 et traitement de soutien par un G-CSF ou un GM-CSF | 10 mg/m2 et traitement de soutien par un G-CSF ou un GM-CSF | |||||
| 3 semaines ou 2e récurrence | Cesser le traitement | -- | -- | |||||
| G-CSF : granulocyte colony-stimulating factor (facteur stimulant la croissance des granulocytes); GM-CSF : granulocyte macrophage colony-stimulating factor (facteur stimulant la croissance des granulocytes et des macrophages) | ||||||||
| Tableau 3 | Modifications de la dose de FOLOTYN® en présence de tout autre effet toxique lié au traitement | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Gradea de l’effet toxique le jour de l’administration | Mesure à prendre | Dose à administrer dès que l’effet toxique aura diminué à un grade ≤ 2 | Dose à administrer après le rétablissement en cas d’insuffisance rénale grave | |||||||
| Grade 3 | Omettre la dose | 20 mg/m2 | 10 mg/m2 | |||||||
| Grade 4 | Cesser le traitement | -- | -- | |||||||
| a Selon la version 3.0 des critères CTCAE (Common Terminology Criteria for Adverse Events) du National Cancer Institute (NCI) | ||||||||||
4.3 Administration
FOLOTYN® s’administre par injection intraveineuse directe, pendant 3 à 5 minutes, par l’orifice latéral d’un système de perfusion à écoulement libre contenant une solution de chlorure de sodium à 0,9 % pour injection. Ne pas diluer FOLOTYN®.
Fiole à usage unique. Jeter le reste du produit.
4.4 Dose oubliée
Ne pas administrer les doses oubliées ou omises à la fin du cycle pour compenser.
5 SURDOSAGE
On ne dispose d’aucun renseignement précis sur le traitement du surdosage de FOLOTYN® (pralatrexate pour injection). En cas de surdosage, le médecin traitant appliquera les mesures générales de soutien qu’il juge nécessaires. Compte tenu du mode d’action de FOLOTYN®, il faut envisager d’administrer de la leucovorine au patient dans les plus brefs délais, de l’hydrater adéquatement et de procéder à l’alcalinisation de ses urines.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION, ET CONDITIONNEMENT
Tableau 4 – Formes posologiques, concentrations, composition et conditionnement
| Voie d’administration | Forme posologique / concentration | Ingrédients non médicinaux |
| Intraveineuse | Solution 20 mg/mL Fioles à usage unique de 1 mL et 2 mL | Chlorure de sodium, hydroxyde de sodium et acide chlorhydrique |
FOLOTYN® (pralatrexate pour injection) se présente sous la forme d’une solution parentérale, aqueuse, limpide, stérile, isotonique et apyrogène, de couleur jaune et sans agent de conservation, offerte dans une fiole en verre unidose transparente (type I) pour administration intraveineuse. Chaque millilitre de cette solution contient 20 mg de pralatrexate, une quantité de chlorure de sodium suffisante pour qu’elle soit isotonique (280 à 300 mOsm), une quantité suffisante d’hydroxyde de sodium, et de l’acide chlorhydrique (pour ajuster le pH et le maintenir entre 7,5 et 8,5). FOLOTYN® est offert dans des fioles unidoses de 20 mg (1 mL) ou de 40 mg (2 mL) à une concentration de 20 mg/mL.
Il faut toujours inspecter une solution parentérale avant de l’administrer, si la solution et le contenant se prêtent à une telle vérification, afin de déceler la présence éventuelle de particules ou un éventuel changement de couleur. Si la solution contient des particules ou qu’elle a changé de couleur, ne pas l’utiliser.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Au cours des essais cliniques sur FOLOTYN®, la fatigue a été fréquemment signalée, mais celle-ci était généralement d’intensité légère à modérée. Il faut informer les patients qui sont affectés par la fatigue de s’abstenir de conduire un véhicule automobile, de faire fonctionner des machines ou de réaliser des tâches dangereuses (voir Effets indésirables et Interactions médicamenteuses, Interactions médicament-mode de vie).
Carcinogenèse et mutagenèse
Aucune étude de carcinogenèse n’a été menée sur le pralatrexate (voir Toxicologie non clinique).
Réactions cutanées
FOLOTYN® peut provoquer des réactions cutanées graves et potentiellement mortelles. Ces réactions, qui ont été signalées pendant les études cliniques (14 patients sur 663 [2,1 %]) et au cours des analyses de pharmacovigilance, comprennent la desquamation, l’ulcération et l’érythrodermie bulleuse avec épidermolyse. Des réactions cutanées graves et pouvant menacer le pronostic vital ont été observées, y compris des cas mortels survenus après l’administration de la première dose. Les patients atteints d’une affection cutanée étendue ou ayant des antécédents d’effets indésirables touchant la peau semblent être exposés à un risque accru de présenter ces réactions graves, qui se manifestent en début de traitement dans la plupart des cas. Elles peuvent être évolutives et s’aggraver avec la poursuite du traitement. Elles peuvent, en outre, impliquer les zones cutanées et sous-cutanées touchées par le lymphome. Par conséquent, il faut surveiller étroitement le patient en vue de déceler tout signe de réaction cutanée, et en cas de réaction cutanée grave, interrompre ou cesser le traitement par FOLOTYN® (voir Effets indésirables et Populations particulières).
Toxicité pour le développement embryo-fœtal
FOLOTYN® ne doit pas être utilisé pendant la grossesse, car il peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte. FOLOTYN® s’est révélé embryotoxique et fœtotoxique chez le rat et le lapin. Si ce médicament est utilisé durant la grossesse ou qu’une femme qui l’utilise tombe enceinte durant le traitement, il faut informer la patiente concernée du risque auquel est exposé le fœtus (voir Populations particulières).
AC-C
Hépatotoxicité
FOLOTYN® est susceptible d’entraîner une hépatotoxicité et des anomalies dans les résultats des tests de la fonction hépatique. La persistance de telles anomalies peut être un signe d’hépatotoxicité et requiert une modification de la dose administrée ou l’arrêt du traitement. Évaluer la fonction hépatique et omettre les doses de FOLOTYN® jusqu’au rétablissement de la fonction hépatique, ou encore ajuster ou cesser le traitement, selon la gravité de l’hépatotoxicité (voir Posologie et administration et Populations particulières).
Système hématopoïétique
FOLOTYN® peut entraîner une dépression médullaire qui se manifeste par une thrombocytopénie, une neutropénie et/ou une anémie. Des cas ayant connu une issue fatale ont été signalés. Effectuer une FSC avant l’administration de chaque dose de FOLOTYN® et omettre ou réduire la dose en fonction du NAN et de la numération plaquettaire, en suivant les directives fournies dans les tableaux 1, 2 et 3 de la section 4.2 Posologie recommandée et modification posologique. Administrer de la vitamine B12 au patient et lui recommander de prendre de l’acide folique pour réduire le risque d’effets toxiques hématologiques liés au traitement (voir Posologie et administration et Effets indésirables).
Infection
Des effets indésirables graves, tels que la pneumonie, le sepsis, le choc septique et le zona (y compris des cas mortels), ont été signalés lors des essais cliniques sur FOLOTYN® et après la commercialisation du médicament. Les patients doivent faire l’objet d’une surveillance étroite au cours du traitement afin de déceler l’apparition de possibles infections (voir Effets indésirables).
Surveillance et tests de laboratoire
La prise en charge des effets indésirables graves ou intolérables peut nécessiter l’omission de certaines doses de FOLOTYN®, la réduction de la dose administrée ou l’arrêt du traitement.
Effectuer une formule sanguine complète (FSC) et évaluer la gravité de l’inflammation des muqueuses au début du traitement, puis toutes les semaines. Effectuer des analyses biochimiques, y compris des évaluations des fonctions rénale et hépatique, avant l’administration de la première et de la quatrième doses de chaque cycle ou plus fréquemment si nécessaire.
Inflammation des muqueuses
FOLOTYN® peut causer une inflammation des muqueuses. Des cas ayant connu une issue fatale ont été signalés. Surveiller l’apparition de signes d’inflammation des muqueuses toutes les semaines, et en présence d’une inflammation des muqueuses de grade ≥ 2, omettre certaines doses et/ou réduire la dose administrée conformément aux directives fournies dans le tableau 1 de la section 4.2 Posologie recommandée et modification posologique. Administrer de la vitamine B12 au patient et lui recommander de prendre de l’acide folique pour réduire le risque d’inflammation des muqueuses (voir Posologie et administration et Effets indésirables).
Fonction rénale
Des cas de lésion rénale aiguë et d’insuffisance rénale ont été rapportés lors du traitement par FOLOTYN® au cours des essais cliniques et après la commercialisation du médicament. Des évaluations de la fonction rénale doivent être effectuées.
Il se peut que le risque d’exposition au pralatrexate et de toxicité de cet agent augmente chez les patients atteints d’une insuffisance rénale modérée ou grave. Surveiller la fonction rénale et l’apparition de signes évocateurs d’une toxicité générale, et ajuster la posologie en conséquence, conformément aux tableaux 1 à 3 de la section 4.2, Posologie recommandée et modification posologique.
Des effets indésirables graves, y compris des cas de mucosite et d’érythrodermie bulleuse avec épidermolyse, ont été signalés chez des patients en insuffisance rénale terminale sous dialyse qui recevaient un traitement par FOLOTYN®. Éviter d’administrer FOLOTYN® aux patients qui ont une insuffisance rénale terminale, y compris ceux qui sont dialysés, à moins que les bienfaits éventuels du traitement ne l’emportent sur les risques qui lui sont associés (voir Posologie et administration, Effets indésirables, Populations particulières et Pharmacologie clinique).
Appareil respiratoire
Des effets toxiques pulmonaires (y compris la pneumonite, l’insuffisance respiratoire et le syndrome de détresse pulmonaire aiguë), dont certains ont connu une issue fatale, ont été signalés chez des patients traités par FOLOTYN®. Lors des études cliniques, une pneumonite a été signalée chez 9 patients (1,3 %), dont 7 étaient atteints d’un lymphome T périphérique. Quatre (4) des cas rapportés étaient non graves. Le pralatrexate a été considéré comme ayant un lien causal dans la majorité des cas.
Santé sexuelle
Femmes : Les femmes capables de procréer doivent être informées du risque auquel peut être exposé le fœtus, qui comprend les malformations congénitales potentielles et la mort fœtale (effets embryotoxiques).
En raison des risques pour le fœtus, on doit recommander aux femmes capables de procréer d’éviter de devenir enceintes pendant qu’elles reçoivent le traitement par FOLOTYN®. Une méthode contraceptive adéquate doit être utilisée pendant le traitement par FOLOTYN® et jusqu’à 8 semaines après la fin de celui-ci.
Hommes : On ignore si le pralatrexate se retrouve dans le sperme. Les hommes doivent donc prendre les précautions qui s’imposent pour éviter de concevoir un enfant durant leur traitement par FOLOTYN®. Les hommes doivent utiliser un condom avec spermicide, même s’ils ont subi une vasectomie, lors des rapports sexuels avec des femmes pendant leur traitement par FOLOTYN®.
On ignore si le pralatrexate peut avoir des effets sur la fonction sexuelle et la fertilité. La préservation du sperme avant l’amorce du traitement par FOLOTYN® pourrait être envisagée.
Syndrome de lyse tumorale
FOLOTYN® peut causer un syndrome de lyse tumorale, signalé à une fréquence de 0,6 % chez les patients ayant participé aux essais cliniques. Surveiller tout patient qui est exposé à un risque accru de syndrome de lyse tumorale et prendre les mesures préventives et thérapeutiques qui s’imposent, le cas échéant.
7.1 Populations particulières
7.1.1 Femmes enceintes
FOLOTYN® ne doit pas être administré pendant la grossesse. Lorsque FOLOTYN® est administré à une femme enceinte, il peut être nocif pour le fœtus. Le pralatrexate s’est révélé embryotoxique et fœtotoxique chez la rate. Plus précisément, le traitement par le pralatrexate a entraîné une diminution du taux de viabilité fœtale, qui était fonction de la dose et qui a été mise en évidence par une augmentation du nombre de résorptions tardives et précoces et du nombre total de résorptions, de même qu’une augmentation des pertes post-implantatoires. Chez la lapine, le pralatrexate a causé des avortements et la mort de certains fœtus, qui se sont manifestés par des résorptions précoces et tardives, des pertes post-implantatoires et une diminution du nombre total de fœtus vivants (voir Toxicologie non clinique). Si une femme qui utilise ce médicament tombe enceinte durant le traitement, il faut l’informer du risque auquel est exposé le fœtus.
7.1.2 Allaitement
On n’a mené aucune étude préclinique ou clinique en vue de déterminer si le pralatrexate est excrété dans le lait des femmes qui allaitent. Par conséquent, on ignore si le pralatrexate est excrété dans le lait maternel chez l’humain. Puisque de nombreux autres médicaments le sont et étant donné le risque d’effets indésirables graves auquel pourrait être exposé le nourrisson allaité par une femme qui prend ce médicament, il est recommandé de cesser l’allaitement, en tenant compte de l’importance du traitement pour la mère.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Dans le cadre de l’étude PROPEL, 36 % des patients (n = 40) étaient âgés de 65 ans ou plus. Dans l’ensemble, aucune différence n’a été observée entre les patients de moins de 65 ans et les patients de 65 ans ou plus sur le plan de l’efficacité et de l’innocuité de FOLOTYN®. Étant donné la proportion de la clairance totale du pralatrexate qui est assurée par les reins (environ 34 %), la détérioration de la fonction rénale liée au vieillissement est susceptible d’entraîner une diminution de la clairance du pralatrexate et d’accroître en conséquence l’exposition plasmatique à cet agent. En général, il faut faire preuve de prudence lorsqu’on détermine la dose à administrer aux patients âgés et tenir compte de la fréquence accrue des cas de détérioration des fonctions hépatique, rénale ou cardiaque, et des maladies ou des traitements médicamenteux concomitants au sein de cette population de patients. Puisque les personnes âgées pourraient être des patients à haut risque, il convient de les surveiller de plus près. En cas d’effets toxiques liés à l’exposition au médicament, omettre la dose, puis ajuster ou cesser le traitement (voir Posologie et administration, Mises en garde et précautions, Populations particulières et Pharmacologie clinique).
7.1.5 Insuffisance hépatique
L’efficacité, l’innocuité et la pharmacocinétique de FOLOTYN® n’ont pas été évaluées chez les patients atteints d’insuffisance hépatique. Les patients qui ont obtenu les résultats suivants aux examens de laboratoire ont été exclus des essais cliniques du pralatrexate pour le traitement du lymphome : bilirubine totale > limite supérieure de la normale (LSN); taux d’aspartate aminotransférase (ASAT) ou d’alanine aminotransférase (ALAT) > 2,5 × LSN; et taux d’ASAT ou d’ALAT > 5 × LSN en cas d’atteinte hépatique associée au lymphome. Le traitement par FOLOTYN® est susceptible d’entraîner une hépatotoxicité et des anomalies dans les résultats aux tests de la fonction hépatique (voir Posologie et administration et Mises en garde et précautions). Il faut surveiller étroitement le patient et être à l’affût des signes d’hépatotoxicité (voir Surveillance et tests de laboratoire).
7.1.6 Insuffisance rénale
La dose de FOLOTYN® recommandée en présence d’une insuffisance rénale grave (DFGe de 15 à < 30 mL/min/1,73 m2) est de 15 mg/m2. Il n’est pas nécessaire de réduire la dose de ce médicament en cas d’insuffisance rénale légère ou modérée.
Des effets indésirables graves, y compris des cas de mucosite et d’érythrodermie bulleuse avec épidermolyse, ont été signalés chez des patients en insuffisance rénale terminale sous dialyse. Surveiller la fonction rénale et l’apparition de signes évocateurs d’une toxicité générale attribuable à une exposition accrue, et ajuster la posologie en conséquence. Éviter d’administrer FOLOTYN® aux patients qui ont une insuffisance rénale terminale, y compris ceux qui sont dialysés, à moins que les bienfaits éventuels du traitement ne l’emportent sur les risques qui lui sont associés (voir Posologie et administration, Mises en garde et précautions, Effets indésirables et Pharmacologie clinique).
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Effets indésirables fréquents
Les effets indésirables les plus fréquemment (≥ 20 %) observés chez les patients traités par FOLOTYN® (pralatrexate pour injection) au cours de l’étude PROPEL étaient l’inflammation des muqueuses (70 %), la thrombocytopénie (41 %), les nausées (40 %), la fatigue (36 %), l’anémie (34 %), la constipation (33 %), la pyrexie (32 %), l’œdème (30 %), la toux (28 %), l’épistaxis (26 %), les vomissements (25 %) et la diarrhée (21 %) (voir la section 8.2 Effets indésirables identifiés lors des essais cliniques).
Effets indésirables graves
En tout, 44 % des patients de l’étude PROPEL (n = 49) ont subi un effet indésirable grave au cours de cette étude ou des 30 jours ayant suivi l’administration de la dernière dose de FOLOTYN®. Les effets indésirables graves les plus fréquents (≥ 3 %) ont été la pyrexie (7 %), la neutropénie fébrile (5 %), le sepsis (5 %), la déshydratation (4 %), la dyspnée (4 %), l’inflammation des muqueuses (4 %), le zona (3 %), la neutropénie (3 %), la pneumonie (3 %) et la thrombocytopénie (3 %).
Dans cette étude, on a signalé le décès (arrêt cardio-respiratoire) d’un patient qui présentait une mucosite et une neutropénie fébrile. La fréquence des décès attribuables à une inflammation des muqueuses, à une neutropénie fébrile, à un sepsis ou à une pancytopénie s’est établie à 1,2 % dans l’ensemble des études sur FOLOTYN®; les patients concernés avaient reçu des doses comprises entre 30 et 325 mg/m2.
AC-C
Abandons
Au cours de l’étude PROPEL, 23 % des patients (n = 25) ont abandonné le traitement par FOLOTYN® en raison d’effets indésirables. Les effets indésirables qui ont été signalés le plus souvent comme étant le motif de l’abandon du traitement étaient l’inflammation des muqueuses (6 %; n = 7) et la thrombocytopénie (5 %; n = 5).
Modifications de la dose
La dose cible de FOLOTYN® était de 30 mg/m2 une fois par semaine pendant 6 semaines au cours de cycles de 7 semaines. Soixante-neuf pour cent (69 %; n = 77) des patients de l’étude PROPEL ont reçu cette dose cible pendant toute la durée du traitement. Dans l’ensemble, 85 % des doses prévues ont été administrées. Il a fallu omettre l’administration d’au moins une dose de pralatrexate chez 76 patients (38 %), principalement en raison d’une inflammation des muqueuses (n = 46; 41 %), d’une thrombocytopénie (n = 28; 25 %) ou d’une neutropénie (n = 14; 13 %). Par ailleurs, il a fallu réduire la dose de pralatrexate chez 35 patients (32 %); l’inflammation des muqueuses était le principal effet indésirable en cause (n = 25; 23 %). Les autres motifs qui ont justifié une réduction de la dose chez au moins 2 patients étaient les suivants : anomalies dans les résultats aux tests de la fonction hépatique, thrombocytopénie et fatigue (chacun : n = 2; 2 %).
8.2 Effets indésirables identifiés lors des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, l’incidence des effets indésirables qui sont observés peut ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux incidences observées dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des événements indésirables liés aux médicaments et pour l’approximation de leur incidence.
L’innocuité de FOLOTYN® a été évaluée dans le cadre d’une étude multicentrique et multinationale, comportant un seul groupe de traitement, qui a été menée en mode ouvert auprès de 111 patients atteints d’un lymphome T périphérique récidivant ou réfractaire. Les patients ont reçu une dose initiale de 30 mg/m2 une fois par semaine pendant 6 semaines au cours de cycles de 7 semaines (voir Essais cliniques). La durée médiane du traitement a été de 70 jours (min.-max. : 1-540 jours).
| Tableau 5 – | Effets indésirables observés chez ≥ 10 % des patients lors de l’étude déterminante PROPEL | |||||||||
| Effets indésirables | Étude PROPEL (n = 111) | |||||||||
Total n (%) | Grade 3 n (%) | Grade 4 n (%) | ||||||||
| Effets indésirables de tout type | 111 (100) | 48 (43) | 34 (31) | |||||||
| Troubles sanguins et lymphatiques | ||||||||||
| Thrombocytopénie* | 45 (41) | 15 (14) | 21 (19) | |||||||
| Anémie* | 38 (34) | 17 (15) | 2 (2) | |||||||
| Neutropénie* | 27 (24) | 14 (13) | 8 (7) | |||||||
| Leucopénie* | 12 (11) | 3 (3) | 4 (4) | |||||||
| Tableau 5 – | Effets indésirables observés chez ≥ 10 % des patients lors de l’étude déterminante PROPEL | ||||||||
| Effets indésirables | Étude PROPEL (n = 111) | ||||||||
Total n (%) | Grade 3 n (%) | Grade 4 n (%) | |||||||
| Troubles cardiaques | |||||||||
| Tachycardie | 11 (10) | 0 (0) | 0 (0) | ||||||
| Troubles gastro-intestinaux | |||||||||
| Nausées | 44 (40) | 4 (4) | 0 (0) | ||||||
| Constipation | 37 (33) | 0 (0) | 0 (0) | ||||||
| Vomissements | 28 (25) | 2 (2) | 0 (0) | ||||||
| Diarrhée | 23 (21) | 2 (2) | 0 (0) | ||||||
| Douleur abdominale | 13 (12) | 4 (4) | 0 (0) | ||||||
| Troubles généraux | |||||||||
| Inflammation des muqueuses* | 78 (70) | 19 (17) | 4 (4) | ||||||
| Fatigue | 40 (36) | 5 (5) | 2 (2) | ||||||
| Pyrexie | 36 (32) | 1 (1) | 1 (1) | ||||||
| Œdème* | 33 (30) | 1 (1) | 0 (0) | ||||||
| Asthénie | 11 (10) | 1 (1) | 0 (0) | ||||||
| Infections et infestations | |||||||||
| Infection des voies respiratoires supérieures | 11 (10) | 1 (1) | 0 (0) | ||||||
| Examens | |||||||||
| Anomalies dans les résultats des tests de la fonction hépatique | 14 (13) | 6 (5) | 0 (0) | ||||||
| Troubles du métabolisme et de la nutrition | |||||||||
| Anorexie* | 17 (15) | 3 (3) | 0 (0) | ||||||
| Hypokaliémie* | 17 (15) | 4 (4) | 1 (1) | ||||||
| Troubles musculosquelettiques et du tissu conjonctif | |||||||||
| Douleur dans les membres | 13 (12) | 0 (0) | 0 (0) | ||||||
| Dorsalgie | 12 (11) | 3 (3) | 0 (0) | ||||||
| Troubles respiratoires, thoraciques et médiastinaux | |||||||||
| Toux | 31 (28) | 1 (1) | 0 (0) | ||||||
| Épistaxis | 29 (26) | 0 (0) | 0 (0) | ||||||
| Dyspnée | 21 (19) | 8 (7) | 0 (0) | ||||||
| Douleur pharyngo-laryngée | 15 (14) | 1 (1) | 0 (0) | ||||||
| Troubles cutanés et sous-cutanés | |||||||||
| Éruption cutanée | 17 (15) | 0 (0) | 0 (0) | ||||||
| Prurit* | 16 (14) | 2 (2) | 0 (0) | ||||||
| Tableau 5 – | Effets indésirables observés chez ≥ 10 % des patients lors de l’étude déterminante PROPEL |
Effets indésirables
| Étude PROPEL (n = 111) | |||||||
Total n (%) | Grade 3 n (%) | Grade 4 n (%) | |||||
| Sueurs nocturnes | 12 (11) | 0 (0) | 0 (0) | ||||
*Termes privilégiés regroupés :
Thrombocytopénie (incluant la diminution de la numération plaquettaire)
Anémie (incluant la diminution du taux d’hémoglobine)
Œdème (incluant l’œdème périphérique et l’œdème qui prend le godet)
Neutropénie (incluant la diminution du nombre de neutrophiles)
Anorexie (incluant la diminution de l’appétit)
Hypokaliémie (incluant la diminution du taux sanguin de potassium)
Prurit (incluant le prurit généralisé)
Anomalies dans les résultats aux tests de la fonction hépatique (incluant l’élévation du taux d’ALAT, le taux d’ALAT, l’élévation du taux d’ASAT, le taux d’ASAT et l’élévation du taux de transaminases)
Leucopénie (incluant la diminution de la numération leucocytaire)
Inflammation des muqueuses (incluant la stomatite, l’inflammation anale, l’inflammation vaginale, la mucosite rectale, l’œsophagite, l’ulcération buccale, l’érythème de la muqueuse buccale, l’inflammation pharyngée et la pharyngite)
Description de certains effets indésirables observés lors de l’étude déterminante PROPEL
Inflammation des muqueuses
Soixante-dix-huit patients (78; 70 %) ont présenté un des effets indésirables faisant partie du terme groupé « inflammation des muqueuses », qui, selon l’analyse effectuée en regroupant les termes privilégiés similaires, était l’effet indésirable survenu le plus souvent.
La gravité de ces effets indésirables se répartissait comme suit : grades 1-2 (n = 55, 50 %), grade 3 (n = 19, 17 %) et grade 4 (n = 4, 4 %). Le laps de temps médian écoulé avant l’apparition d’une inflammation des muqueuses de grade ≥ 3 était de 15 jours, et la durée médiane des épisodes d’inflammation des muqueuses de grade ≥ 3 était de 13 jours.
Dépression médullaire
La dépression médullaire peut se manifester par une thrombocytopénie, une neutropénie et/ou une anémie.
Thrombocytopénie
Après regroupement des termes privilégiés similaires, la thrombocytopénie a été le deuxième effet indésirable le plus souvent observé. Une thrombocytopénie est survenue chez 45 patients (41 %), sa gravité étant de grade 1-2 chez 9 patients (8 %), de grade 3 chez 15 patients (14 %) et de grade 4 chez 21 patients (19 %). Aucun des cas de thrombocytopénie n’a été associé à des hémorragies de grade 3 ou 4.
Le laps de temps médian écoulé avant l’apparition d’une thrombocytopénie de grade ≥ 3 était de 15 jours, et la durée médiane des épisodes de thrombocytopénie de grade ≥ 3 était de 16 jours.
Neutropénie
En tenant compte des termes groupés sous l’appellation « neutropénie », 24 patients (27 %) ont présenté un épisode; la neutropénie était de grade 2 chez 5 patients (5 %), de grade 3 chez 14 patients (13 %) et de grade 4 chez 8 patients (7 %). Aucun patient n’a présenté de neutropénie de grade 1.
Le laps de temps médian écoulé avant l’apparition d’épisodes de neutropénie de grade ≥ 3 était de 22 jours. La durée médiane des épisodes de neutropénie de grade ≥ 3 était de 8 jours.
Anémie
Une anémie (terme groupé) a été observée chez 38 patients (34 %); celle-ci était de grade 1-2 chez 19 patients (17 %), de grade 3 chez 17 patients (15 %) et de grade 4 chez 2 patients (2 %).
L’anémie n’a pas été retenue pour les analyses temporelles.
Infection
Un effet faisant partie du terme groupé « infection et infestations » est survenu chez 60 patients (54 %). L’effet indésirable le plus fréquemment signalé comme étant une infection était l’infection des voies respiratoires supérieures (n = 11, 10 %). Les types d’infection relevés à une fréquence ≥ 5 % durant l’étude PROPEL étaient les suivants : sinusite (n = 9, 8 %), rhinopharyngite (n = 8, 7 %), herpès buccal (n = 7, 6 %), candidose (n = 6, 5 %), folliculite (n = 6, 5 %), zona (n = 6, 5 %), sepsis (n = 6, 5 %), infection des voies urinaires (n = 6, 5 %), cellulite (n = 5, 5 %) et candidose buccale (n = 5, 5 %).
Quatre infections étaient de grade 4 : 2 cas de sepsis, 1 cas de pneumonie et 1 cas de choc septique.
8.3 Effets indésirables moins fréquemment observés au cours des essais cliniques
Les effets indésirables fréquents (≥ 1 % et < 10 %) et peu fréquents (≥ 0,1 % et < 1 %), sans égard au lien de causalité, énumérés ci-dessous ont été signalés chez les patients qui ont reçu FOLOTYN® dans le cadre de l’étude PROPEL.
Troubles sanguins et lymphatiques
Fréquents : neutropénie fébrile, leucopénie, douleur aux ganglions lymphatiques, lymphadénopathie, lymphopénie, pancytopénie et splénomégalie.
Peu fréquents : anémie hémolytique et leucocytose.
Troubles cardiaques
Fréquents : tachycardie sinusale.
Peu fréquents : angine de poitrine, fibrillation auriculaire, cardiomégalie, arrêt cardiorespiratoire, épanchement péricardique, tachycardie supraventriculaire et tachycardie ventriculaire.
Maladies congénitales, familiales et génétiques
Fréquentes : phimosis.
Peu fréquentes : hydrocèle.
Troubles de l’oreille et du labyrinthe
Fréquents : douleur auriculaire, acouphène et vertige.
Peu fréquents : surdité et hypoacousie.
Troubles endocriniens :
Peu fréquents : sécrétion inappropriée d’hormone antidiurétique.
Troubles oculaires
Fréquents : hyperhémie conjonctivale, conjonctivite, irritation oculaire, augmentation du larmoiement, hyperhémie oculaire et vision brouillée.
Peu fréquents : cataracte, hémorragie de la conjonctive, sécheresse oculaire, hémorragie oculaire, œdème oculaire, douleur oculaire, œdème palpébral, ptose palpébrale, prurit palpébral, parophtalmie, photopsie, hyperhémie sclérale, uvéite, diminution de l’acuité visuelle et troubles de la vue.
Troubles gastro-intestinaux
Fréquents : malaise abdominal, distension abdominale, douleur abdominale haute, sensibilité abdominale, stomatite aphteuse, sécheresse des lèvres, sécheresse de la bouche, dyspepsie, dysphagie, flatulences, gastrite, reflux gastro-œsophagien pathologique, hémorroïdes, ulcération des lèvres, œsophagite et douleur buccale.
Peu fréquents : douleur abdominale basse, inflammation anale, ascite, chéilite, chéilose, colite, occlusion duodénale, œdème gingival, douleur gingivale, gingivite, hémorragie hémorroïdaire, douleur labiale, ulcération buccale, occlusion gastrique, odynophagie, douleur œsophagienne, affection buccale, érythème de la muqueuse buccale, pancréatite, érythème périanal, polype colorectal, lésion rectale et odontalgie.
Troubles généraux et réactions au point d’administration
Fréquents : douleur axillaire, douleur thoracique, frissons, œdème du visage, syndrome pseudo-grippal, réaction liée à la perfusion, douleur œdémateuse et sensation de pression.
Peu fréquents : inflammation au point d’insertion du cathéter, réaction liée au point d’insertion du cathéter, satiété précoce, épanchement, sensation de froid, impression de variation de la température corporelle, troubles de la démarche, détérioration générale de l’état de santé physique, œdème localisé, malaise, sécheresse des muqueuses, œdème qui prend le godet et sensibilité.
Troubles hépatobiliaires
Fréquents : ubinémie.
Peu fréquents : cholangite, cholécystite aiguë, cholestase, hépatomégalie et hépatosplénomégalie.
Infections et infestations
Fréquentes : infection bactérienne, candidose, cellulite, infection auriculaire, folliculite, infection fongique, herpès génital, herpès, zona, infection, grippe, infection localisée, rhinopharyngite, candidose buccale, herpès buccal, pneumonie, sepsis, sinusite et infection des voies urinaires.
Peu fréquentes : abcès, bronchite, infection au point d’insertion du cathéter, cystite, colite à cytomégalovirus, infection virale oculaire, infection oculaire, infection fongique cutanée, infection des voies génito-urinaires, dermatite herpétiforme, infection par un virus de l’herpès, infection des voies respiratoires inférieures, infection pulmonaire, infection des ganglions lymphatiques, infection unguéale, candidose œsophagienne, pharyngite, kyste pilonidal, rhinite, choc septique, sinusite bactérienne, infection des voies urinaires à entérocoque, infection fongique des voies urinaires, mycose vulvovaginale et infection d’une plaie.
Lésion, intoxication et complications liées à une intervention
Fréquents : excoriation.
Peu fréquents : morsure d’arthropode, cicatrice choriorétinienne, abrasion cornéenne, chute, entorse, claquage musculaire, lacération de la peau et brûlure thermique.
Examens
Fréquents : élévation du taux d’ALAT, taux d’ALAT, élévation du taux d’ASAT, taux d’ASAT, diminution du taux sanguin d’albumine, élévation du taux sanguin de phosphatase alcaline, élévation de la bilirubinémie, élévation de la créatininémie, élévation du taux sanguin d’acide urique, diminution du taux d’hémoglobine, diminution du nombre de neutrophiles, diminution du poids et diminution de la numération leucocytaire.
Peu fréquents : diminution de la calcémie, créatininémie, élévation de la glycémie, élévation du taux sanguin de lactate-déshydrogénase, diminution de la magnésémie, diminution de la phosphorémie, élévation de la phosphorémie, diminution de la kaliémie, anomalies de l’urémie, souffle cardiaque, culture d’urine positive, anomalies à l’examen oto-rhino-laryngologique, diminution de la fraction d’éjection, anomalies des bruits cardiaques, anomalies dans les résultats aux tests de la fonction hépatique, élévation des taux de transaminases, anomalies de la numération leucocytaire et augmentation du nombre de leucocytes.
Troubles du métabolisme et de la nutrition
Fréquents : anorexie, diminution de l’appétit, déshydratation, hypercalcémie, hyperglycémie, hyperkaliémie, hyperuricémie, hypocalcémie, hypoglycémie, hypomagnésémie et hypophosphatémie.
Peu fréquents : mort cellulaire, déséquilibre liquidien, hyperphosphatémie, perte de conscience en raison d’une hypoglycémie, hypokaliémie et hyponatrémie.
Troubles musculosquelettiques et du tissu conjonctif
Fréquents : arthralgie, raideur articulaire, spasmes musculaires, musculosquelettiques, douleur thoracique musculosquelettique, gêne musculosquelettique, raideur musculosquelettique, myalgie et douleur au cou.
Peu fréquents : arthrite, arthropathie, douleur osseuse, costochondrite, douleur au flanc, douleur à l’aine et faiblesse musculaire.
Néoplasmes bénins, malins et non précisés (y compris les kystes et les polypes)
Fréquents : douleur cancéreuse, fièvre associée à une tumeur et syndrome de lyse tumorale.
Peu fréquents : cancer des voies biliaires, ascite maligne et papillome cutané.
Troubles du système nerveux
Fréquents : infarctus cérébral, étourdissements, hypoesthésie, troubles de la mémoire, neuropathie périphérique, paresthésie, neuropathie sensorielle périphérique, céphalées causées par une sinusite et syncope.
Peu fréquents : syndrome du sinus carotidien, convulsions, étourdissements orthostatiques, dysgueusie, fourmillements, hyperesthésie, accident ischémique cérébral, névralgie, syndrome des jambes sans repos, perte sensorielle et somnolence.
Troubles psychiatriques
Fréquents : anxiété, confusion, insomnie et dépression.
Peu fréquents : agitation, délire, désorientation, hallucinations et changements de l’état mental.
Troubles rénaux et urinaires
Fréquents : insuffisance rénale et insuffisance rénale aiguë.
Peu fréquents : dysurie, hématurie, hydronéphrose et jet hésitant.
Troubles de l’appareil reproducteur et des seins
Fréquents : balanoposthite et douleur testiculaire.
Peu fréquents : éruption génitale, ulcération génitale, enflure du scrotum, enflure des testicules et prurit vulvovaginal.
Troubles respiratoires, thoraciques et médiastinaux
Fréquents : atélectasie, sécheresse de la gorge, dysphonie, dyspnée à l’effort, hoquet, hypoxie, inflammation pharyngée, épanchement pleural, douleur pleurétique, toux productive, rhinorrhée et congestion sinusale.
Peu fréquents : asthme, hémoptysie, augmentation des sécrétions dans les voies respiratoires supérieures, condensation pulmonaire, trouble pulmonaire, congestion nasale, pneumonite, écoulement dans le fond de la gorge, râles, laryngite par reflux, râles continus, tachypnée, serrement de la gorge et respiration sifflante.
Troubles cutanés et sous-cutanés
Fréquents : alopécie, ampoules, érythème, ulcération pénienne, œdème périorbitaire, pétéchies, éruption érythémateuse, éruption cutanée généralisée, éruption prurigineuse, lésion cutanée, ulcère cutané et urticaire.
Peu fréquents : dermatite de contact, ecchymose, eczéma, érythème généralisé, neurodermatite, douleur cutanée, prurit généralisé, éruption maculaire, éruption maculopapuleuse, éruption papuleuse, cicatrice, troubles cutanés, desquamation, hémorragie cutanée, toxicité cutanée, enflure de la face et jaunissement de la peau.
Interventions chirurgicales et médicales :
Peu fréquentes : chirurgie des sinus.
Troubles vasculaires
Fréquents : thrombose veineuse profonde, bouffées vasomotrices, hypertension, hypotension et thrombose de la veine subclavière.
Peu fréquents : artériosclérose, bouffées de chaleur, thrombose d’une veine jugulaire, hypotension orthostatique, phlébite, occlusion de la veine cave supérieure, thrombophlébite superficielle et thrombose veineuse.
8.4 Résultats de laboratoire anormaux : paramètres hématologiques, de chimie clinique et autres données quantitatives
| Tableau 6 | Effets indésirables hématologiques et liés aux paramètres biochimiques survenus chez ≥ 5 % des patients | |||||||||
| Effets indésirables | Étude PROPEL (n = 111) | |||||||||
Total n (%) | Grade 3 n (%) | Grade 4 n (%) | ||||||||
| hématologiques | ||||||||||
| Diminution de la numération plaquettaire | 13 (12) | 4 (4) | 5 (5) | |||||||
| Diminution du taux d’hémoglobine | 9 (8) | 3 (3) | 1 (1) | |||||||
| Diminution de la numération leucocytaire | 7 (6) | 2 (2) | 1 (1) | |||||||
| Diminution du nombre de neutrophiles | 6 (5) | 4 (4) | 0 (0) | |||||||
Effets indésirables liés aux paramètres biochimiques Élévation du taux d’ALAT Élévation du taux d’ASAT | 10 (9) 5 (5) | 4 (4) 2 (2) | 0 (0) 0 (0) |
| La liste des effets indésirables liés aux paramètres biochimiques qui sont survenus chez moins de 5 % des patients de l’étude PROPEL figure dans la section « Examens » du Tableau 6. | |||
8.5 Effets indésirables identifiés après la mise en marché
Réactions cutanées
Des cas d’érythrodermie bulleuse avec épidermolyse, qui se sont parfois révélés mortels, ont été signalés après la commercialisation de FOLOTYN®. Des cas ayant connu une issue fatale ont été signalés après l’administration de la première dose de FOLOTYN®, y compris lorsque celle-ci avait été réduite, ainsi que chez des patients en insuffisance rénale terminale sous dialyse (voir Mises en garde et précautions, Populations particulières et Pharmacologie clinique).
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Aperçu
Aucune évaluation clinique en bonne et due forme des interactions pharmacocinétiques entre FOLOTYN® (pralatrexate pour injection) et d’autres médicaments n’a été effectuée. Toutefois, les effets de l’administration concomitante du pralatrexate et du probénécide (un uricosurique qui inhibe de nombreuses protéines de transport, y compris la pompe d’efflux MPR2 [multidrug resistance-associated protein 2; protéine associée à la multirésistance de type 2]) sur la pharmacocinétique du pralatrexate ont été examinés dans le cadre d’une étude de phase I. L’administration concomitante de doses croissantes de probénécide a ralenti la clairance du pralatrexate et accru en conséquence l’exposition à ce dernier (voir Pharmacologie clinique).
Lorsque l’on administre FOLOTYN® à un patient qui prend du probénécide ou tout autre médicament (p. ex., anti-inflammatoires non stéroïdiens [AINS]) susceptible d’influer sur certaines protéines de transport, il faut le surveiller de près afin de déceler tout signe évocateur d’une toxicité générale attribuable à une augmentation de l’exposition à ce médicament.
Étant donné la proportion de la clairance totale du pralatrexate qui est assurée par les reins (environ 34 %), l’utilisation concomitante de médicaments qui subissent une clairance rénale importante (tels que les AINS ou l’association sulfaméthoxazole-triméthoprime) et du pralatrexate peut ralentir la clairance de ce dernier.
9.2 Interactions médicament-médicament
Des études in vitro indiquent que le pralatrexate n’est ni un inhibiteur ni un inducteur de l’activité des isoenzymes du cytochrome P450 (CYP450) lorsqu’il atteint la concentration clinique à laquelle on peut raisonnablement s’attendre.
In vitro, le pralatrexate est un substrat des protéines de transport BCRP (breast cancer resistance protein; protéine de résistance au traitement du cancer du sein), MRP2, MRP3 (multidrug resistance-associated protein 3; protéine associée à la multirésistance de type 3) et OATP1B3 (organic anion transport protein 1B3; polypeptide transporteur d’anions organiques de type 1B3) lorsqu’il atteint la concentration clinique à laquelle on peut raisonnablement s’attendre. Le pralatrexate n’est pas un substrat de protéines de transport telles que la P-gp (P-glycoprotein; glycoprotéine P), OATP1B1 (organic anion transport protein 1B1; polypeptide transporteur d’anions organiques de type 1B1), OCT2 (organic cation transporter 2; transporteur de cations organiques de type 2), OAT1 (organic anion transporter 1; transporteur d’anions organiques de type 1) et OAT3 (organic anion transporter 3; transporteur d’anions organiques de type 3).
In vitro, le pralatrexate inhibe les protéines de transport MRP2 et MRP3 ([I]/CI50 > 0,1) lorsqu’il atteint la concentration clinique à laquelle on peut raisonnablement s’attendre. MRP3 est une protéine de transport qui est susceptible d’influer sur le transport de l’étoposide et du téniposide.
In vitro, le pralatrexate n’a pas inhibé de manière significative la P-gp, BCRP, OCT2, OAT1, OAT3, OATP1B1 ou OATP1B3 lorsqu’il a atteint la concentration clinique à laquelle on peut raisonnablement s’attendre.
9.3 Interactions médicament-aliments
Les interactions du médicament avec les aliments n’ont pas été établies.
9.4 Interactions médicament-plantes médicinales
Les interactions du médicament avec les plantes médicinales n’ont pas été établies.
9.5 Interactions médicament-tests de laboratoire
Les interactions du médicament sur les tests de laboratoire n’ont pas été établies.
9.6 Interactions médicament-mode de vie
Les effets de FOLOTYN® sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés. Or, le traitement par FOLOTYN® est fréquemment associé à de la fatigue, qui peut être intense (voir Effets indésirables). Il faut informer les patients qui sont affectés par la fatigue de s’abstenir de conduire un véhicule automobile, de faire fonctionner des machines ou de réaliser des tâches dangereuses.
10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le pralatrexate est un inhibiteur du métabolisme des folates; il entre de manière sélective dans les cellules qui expriment RFC-1 (reduced folate carrier type 1; transporteur des folates réduits), une protéine surexprimée à la surface de certaines cellules cancéreuses comparativement aux cellules saines. Le pralatrexate est un inhibiteur compétitif de la dihydrofolate-réductase (DHFR) et il inhibe également de manière compétitive la polyglutamylation dans laquelle intervient une autre enzyme appelée folylpolyglutamyl synthétase (FPGS). Cette inhibition entraîne une déplétion de la thymidine et d’autres molécules, qui aboutit à l’inhibition de la synthèse de l’ARN et de la réplication de l’ADN dans les cellules en division, et, à terme, à l’apoptose de ces cellules et à une inhibition de la croissance de la tumeur.
10.2 Pharmacodynamie
Pharmacodynamie primaire
La sélectivité du pralatrexate pour les cellules cancéreuses serait attribuable en partie à une captation cellulaire accrue par l’intermédiaire de RFC-1 et à la formation de métabolites polyglutamylés, qui met en jeu la FPGS. La polyglutamylation est un processus dépendant du temps et de la concentration qui survient au sein des cellules cancéreuses, et dans une moindre mesure dans les tissus sains. La polyglutamylation du pralatrexate entraîne une rétention intracellulaire prolongée et une inhibition accrue de la DHFR, qui se traduisent par une accentuation des effets cytotoxiques de cet agent sur les cellules malignes. La différence relative qui existe entre les cellules saines et les cellules cancéreuses en ce qui a trait à la captation cellulaire du pralatrexate et à la formation de polyglutamates expliquerait la sélectivité relative de l’activité antitumorale de cet agent.
Comme on peut s’y attendre du fait de l’activité antifolate du pralatrexate, les principaux effets toxiques de cet agent sont l’inflammation des muqueuses (stomatite, mucosite) et la myélotoxicité (neutropénie et thrombocytopénie). Les résultats d’une étude secondaire indiquent que les patients qui présentaient des taux d’acide méthylmalonique (MMA) et d’homocystéine (Hcy) anormalement élevés et qui ont été aux prises avec une mucosite ont vu ces taux anormaux se corriger après avoir commencé à prendre des suppléments d’acide folique et de vitamine B12 et n’ont pas eu d’autres épisodes de mucosite après avoir été de nouveau exposés au pralatrexate. C’est cette dernière observation qui vient étayer la stratégie consistant à prendre systématiquement des suppléments de vitamine B12 et d’acide folique durant l’administration du pralatrexate.
Innocuité pharmacologique
L’évaluation de l’innocuité du pralatrexate dans le cadre d’études de pharmacologie préclinique et de toxicologie a révélé que le pralatrexate n’exerce pas d’effets directs limitant la dose sur le système nerveux central (SNC) ou sur les fonctions cardiovasculaire, respiratoire et rénale.
Selon l’évaluation de l’innocuité cardiovasculaire du pralatrexate dans les études in vitro, cet agent n’inhibe pas le gène hERG (human Ether-a-go-go-Related Gene) et n’influe pas sur le potentiel d’action des fibres de Purkinje chez le chien lorsqu’il est utilisé à des concentrations bien supérieures à la concentration maximale (Cmax) observée en clinique. Les études in vivo menées chez le chien n’ont mis en évidence aucun effet du pralatrexate sur la tension artérielle (tension artérielle systolique, tension artérielle diastolique et tension artérielle moyenne), la
AC-C
fréquence cardiaque, la température corporelle et les paramètres électrocardiographiques (fréquence cardiaque, intervalle PR, complexe QRS, intervalle RR et intervalles QT/QTc).
Électrocardiogramme et intervalle QTc
Une évaluation de l’intervalle QTc a été effectuée auprès d’un sous-groupe de 14 patients évaluables atteints d’un cancer du poumon non à petites cellules (CPNPC) qui avaient pris part à une étude de pharmacocinétique. Cinq patients avaient reçu une dose suprathérapeutique de 230 mg/m2 de pralatrexate administré par voie intraveineuse pendant 3 à 5 minutes ou pendant 60 minutes. Ils ont été soumis à des électrocardiographies (ECG) à 12 dérivations lors de la sélection, au début du traitement (juste avant l’injection du pralatrexate), à la fin de la perfusion, et 1, 3 et 6 heures après celle-ci, ainsi qu’à des prélèvements visant à mesurer les paramètres pharmacocinétiques du pralatrexate dans le plasma. Par rapport au début du traitement (avant l’injection), les variations moyennes de l’intervalle QTcF mesurées la fin de la perfusion et 1 heure après l’injection s’établissaient respectivement à 6,1 ms (IC à 90 % : -0,6, 12,7) et à 7,8 ms (IC à 90 % : 3,0, 12,6). Aucun patient n’a présenté un intervalle QTcF supérieur à 470 ms, et il n’y a eu qu’un seul cas d’intervalle QTcF absolu supérieur à 450 ms. On n’a observé aucun cas d’allongement absolu de l’intervalle QTcF de plus de 30 ms par rapport à la valeur initiale.
10.3 Pharmacocinétique
| Tableau 7 | Résumé des paramètres pharmacocinétiques du pralatrexate dans l’étude PROPEL | |||||
Cmax1 (ng/mL) | t½2 (h) | ASC0-∞1 (ng/mL•min) | Cltotale2 (mL/min) | Vdéé2 (L) | ||
| Dose unique moyenne | 5,815 | 12-18 | 267 854 | 191-417 | 37-105 | |
1 Mélange racémique (PDX-10a + PDX-10b), hommes et femmes (moyenne) 2 Valeurs minimale et maximale de la clairance totale moyenne observée chez les hommes et les femmes pour le PDX-10a et le PDX-10b | ||||||
La pharmacocinétique du pralatrexate n’a pas varié de manière significative lorsque cet agent a été administré pendant de nombreux cycles de traitement, et aucune accumulation n’a été observée.
Absorption : La pharmacocinétique du pralatrexate administré en monothérapie à raison de 30 mg/m2 par injection intraveineuse directe de 3 à 5 minutes, une fois par semaine, pendant 6 semaines, au cours de cycles de 7 semaines, a été évaluée chez 10 patients atteints d’un lymphome T périphérique. Les clairances générales totales des diastéréo-isomères du pralatrexate étaient de 417 mL/min (diastéréo-isomère S) et de 191 mL/min (diastéréo-isomère R). La demi-vie d’élimination terminale du pralatrexate variait de 12 à 18 heures (coefficient de variance [CV] = 62-120 %). L’exposition générale totale au pralatrexate (ASC) et la concentration plasmatique maximale (Cmax) de cet agent ont augmenté proportionnellement à la dose (éventail posologique : 30-325 mg/m2; résultats tenant compte des données pharmacocinétiques obtenues après l’administration de fortes doses dans le cadre des études cliniques sur les tumeurs solides).
Distribution : Les volumes de distribution des diastéréo-isomères du pralatrexate à l’état d’équilibre se sont établis à 105 L (diastéréo-isomère S) et à 37 L (diastéréo-isomère R). Les études in vitro indiquent que le taux de liaison du pralatrexate aux protéines plasmatiques est d’environ 67 à 84 %.
Métabolisme : Les études in vitro sur les hépatocytes, les microsomes hépatiques et les fractions S9 humains, et sur les isoenzymes du cytochrome P450 (CYP450) humaines recombinantes ont révélé que le pralatrexate n’est pas métabolisé de manière significative par les isoenzymes du CYP450 (réactions de phase I) ou par les glucuronidases hépatiques (réactions de phase II).
Élimination : Les fractions moyennes des diastéréo-isomères du pralatrexate excrétées sous forme inchangée dans l’urine après l’administration d’une dose de 30 mg/m2 de cet agent par injection intraveineuse directe pendant 3 à 5 minutes étaient de 31 % (diastéréo-isomère S; CV = 47 %) et de 38 % (diastéréo-isomère R; CV = 45 %). Durant une étude du bilan de masse menée auprès de patients atteints d’un cancer au stade avancé, 39 % (CV = 28 %) de la dose de pralatrexate radiomarqué administrée ont été excrétés dans l’urine sous la forme du racémate (molécule mère; fe), en moyenne. En moyenne, 34 % (CV = 88 %) de la dose administrée ont été récupérés dans les fèces sous la forme de la substance radioactive totale (fe RT), qui comprend la molécule mère (pralatrexate) et/ou tout métabolite de celle-ci. En moyenne, 10 % (CV = 95 %) de la dose totale ont été expirés sous la forme de la substance radioactive totale en 24 heures.
Populations particulières et états pathologiques
Personnes âgées : L’âge moyen des patients pris en compte pour l’évaluation de la pharmacocinétique clinique était d’environ 60 ans (min.-max. : 21-85 ans). L’analyse de covariance a révélé que les seules covariables significatives étaient la clairance de la créatinine calculée au moyen de l’équation de Cockcroft-Gault (ClCrCG) et l’âge (p = 0,06), mais qu’elles n’étaient associées qu’à environ 10 % de la variabilité observée au sein de la population. Étant donné que l’âge est l’un des facteurs pris en compte dans l’estimation de la ClCrCG, les effets de ces deux covariables témoignent probablement de la diminution sous-jacente de la clairance totale (Cltotale) du pralatrexate attribuable à la détérioration physiologique de la fonction rénale liée au vieillissement. En somme, la détérioration de la fonction rénale liée au vieillissement est susceptible d’entraîner une diminution de la clairance du pralatrexate et d’accroître en conséquence l’exposition plasmatique à cet agent (ASC0-∞). Toutefois, il est peu probable que ces effets aient une portée clinique considérable; par conséquent, aucun ajustement posologique n’est recommandé.
Sexe : Le sexe n’a pas influé de manière significative sur la pharmacocinétique du pralatrexate.
Origine ethnique : L’origine ethnique n’a pas eu d’effets significatifs sur la pharmacocinétique du pralatrexate. Cela dit, étant donné que la taille de l’échantillon à l’étude était limitée et qu’il y avait relativement peu de diversité ethnique au sein de celui-ci, la variabilité globale de la pharmacocinétique observée ne peut être écartée.
Insuffisance hépatique : Le pralatrexate n’a pas été évalué chez les patients atteints d’insuffisance hépatique.
Insuffisance rénale : Chez des patients cancéreux qui n’étaient pas en insuffisance rénale, environ 34 % d’une dose unique de 30 mg/m2 de pralatrexate administrée par injection intraveineuse directe pendant 3 à 5 minutes ont été excrétés dans l’urine sous forme inchangée. La pharmacocinétique de FOLOTYN® a été évaluée chez des patients qui présentaient divers degrés d’insuffisance rénale. Les patients qui avaient une insuffisance rénale grave (DFGe compris entre 15 et < 30 mL/min/1,73 m2) ont reçu une dose de 15 mg/m2 de ce médicament. Les patients dont la fonction rénale était normale et ceux qui étaient atteints d’insuffisance rénale légère ou modérée ont tous reçu une dose de 30 mg/m2. Les expositions moyennes aux diastéréo-isomères S et R du pralatrexate observées dans les différentes cohortes étaient comparables. La fraction moyenne de la dose administrée ayant été excrétée dans l’urine sous forme inchangée (soit sous forme de diastéréo-isomères; fe) a diminué à mesure que la fonction rénale se détériorait. L’insuffisance rénale n’a influé ni sur la clairance non rénale ni sur le volume de distribution du pralatrexate (voir Populations particulières).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
FOLOTYN® (pralatrexate pour injection) est offert dans des fioles en verre unidoses transparentes, emballées individuellement, sous la forme d’une solution limpide et stérile, de couleur jaune, sans agent de conservation, contenant 20 mg/mL de pralatrexate :
- 20 mg de pralatrexate dans une fiole contenant 1 mL de solution (20 mg / 1 mL),
- 40 mg de pralatrexate dans une fiole contenant 2 mL de solution (40 mg / 2 mL).
Chaque fiole de FOLOTYN® est destinée à un usage unique. Jeter les restes de produit inutilisés après l’injection.
Entreposage : Il faut conserver les fioles de FOLOTYN® au réfrigérateur entre 2 et 8 °C dans leur emballage d’origine pour les protéger de la lumière. La solution contenue dans une fiole non entamée peut demeurer stable à la température ambiante pendant 72 heures pourvu que la fiole soit conservée dans l’emballage d’origine. Il faut jeter toute fiole non entamée qui est demeurée à la température ambiante pendant plus de 72 heures.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
FOLOTYN® (pralatrexate pour injection) est un antinéoplasique cytotoxique. La prudence s’impose lors de la manipulation, de la préparation et de l’administration de cette solution. Si FOLOTYN® entre en contact avec la peau, il faut immédiatement laver abondamment la région concernée avec de l’eau et du savon. Si FOLOTYN® entre en contact avec une muqueuse, il faut la rincer abondamment à l’eau.
Manipuler et jeter la solution de FOLOTYN® conformément aux lignes directrices établies pour l’utilisation des médicaments cytotoxiques, qui prévoient notamment le port de gants et de vêtements de protection pour éviter tout contact avec la peau.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : pralatrexate
Nom chimique :
acide (2S)-2-[[4-[(1RS)-1-[(2,4-diaminoptéridine-6-yl)méthyl]but-3ynyl]benzoyl]amino] pentanedioïque
Formule moléculaire et masse moléculaire : C23H23N7O5; 477,48 g/mol
Formule développée :
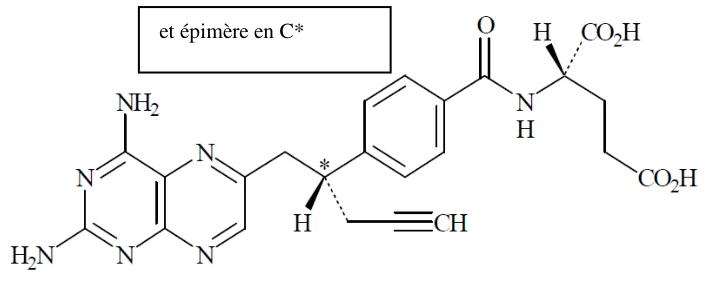
Le pralatrexate est un mélange racémique (1:1) de diastéréo-isomères S et R en position C10 (indiqué par l’astérisque).
Propriétés physicochimiques :
Le pralatrexate est un solide blanc cassé tirant sur le jaune. Il est soluble dans les solutions aqueuses ayant un pH de 6,5 ou plus. Il est pratiquement insoluble dans le chloroforme et l’éthanol. Les valeurs de pKa sont les suivantes : 3,25, 4,76 et 6,17.
FOLOTYN® (pralatrexate pour injection), qui est indiqué pour le traitement des patients atteints d’un lymphome T périphérique récidivant ou réfractaire, bénéficie d’une autorisation de commercialisation avec conditions, en attendant les résultats d’études permettant d’attester son bénéfice clinique. Les patients doivent être avisés de la nature de l'autorisation. Pour obtenir de plus amples renseignements pour FOLOTYN® veuillez consulter le site Web de Santé Canada sur les avis de conformité avec conditions – médicaments.
et épimère en C*
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et aspects démographiques de l’étude
Tableau 8 – Résumé des données démographiques sur les patients de l’essai clinique sur le lymphome T périphérique récidivant ou réfractaire
| Étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (min.-max.) | Sexe n (%) |
PROPEL (PDX-008) | Étude de phase II, ouverte, multicentrique et multinationale comportant un seul groupe de traitement | 30 mg/m2/semaine pendant 6 semaines, puis 1 semaine de repos (cycle de 7 semaines) Injection i.v. directe de 3 à 5 minutes Poursuite du traitement jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables | 111 | 57,7 (21-85) | H : 76 (68) F : 35 (32) |
L’efficacité et l’innocuité de FOLOTYN® ont été évaluées dans le cadre d’une étude de phase II multicentrique et multinationale, comportant un seul groupe de traitement, qui a été menée en mode ouvert auprès de 115 patients atteints d’un lymphome T périphérique récidivant ou réfractaire. En tout, 111 patients ont reçu FOLOTYN® à raison de 30 mg/m2 par injection intraveineuse directe de 3 à 5 minutes, une fois par semaine, pendant 6 semaines, au cours de cycles de 7 semaines, jusqu’à la progression de la maladie ou jusqu’à l’apparition d’effets toxiques inacceptables. Sur ces 111 patients, 109 étaient évaluables dans le cadre de l’analyse de l’efficacité. Pour qu’un patient soit évaluable, il devait être atteint d’un lymphome T périphérique confirmé par un examen histologique effectué dans le cadre d’une évaluation centrale indépendante reposant sur la classification REAL (Revised European American Lymphoma) de l’Organisation mondiale de la Santé (OMS), qui avait récidivé ou qui s’était révélé réfractaire après au moins un traitement antérieur.
Le paramètre d’efficacité principal était le taux de réponse globale (réponse complète, réponse complète non confirmée et réponse partielle) évalué selon les critères IWC (International Workshop Criteria) de 1999. Le paramètre d’efficacité secondaire était la durée de la réponse. Les évaluations de la réponse étaient prévues à la fin du 1er cycle, puis tous les deux cycles (soit toutes les 14 semaines). La durée de la réponse a été mesurée à partir du premier jour où une réponse a été observée jusqu’à la progression de la maladie ou décès. La réponse et la progression de la maladie ont fait l’objet d’une évaluation centrale indépendante utilisant les critères IWC.
L’âge médian des patients ayant reçu le traitement était de 59,0 ans (min.-max. : 21-85 ans);
AC-C
68 % de ces patients étaient des hommes, et 32 %, des femmes. La plupart étaient Blancs (72 %); les autres groupes ethniques représentés étaient les suivants : Noirs (13 %), Hispaniques (8 %), Asiatiques (5 %), autres (< 1 %) et origine ethnique inconnue (< 1 %).
Lors de leur admission à l’étude, les patients avaient un indice fonctionnel ECOG (Eastern Cooperative Oncology Group) de 0 (39 %), 1 (44 %) ou 2 (17 %). Le temps médian écoulé entre l’établissement du diagnostic initial et l’admission à l’étude était de 15,6 mois (min.-max. : 0,8-322,3 mois).
Comme l’indiquaient les analyses histopathologiques effectuées dans le cadre de l’évaluation centrale, 53 % des patients avaient un lymphome T périphérique sans autre précision, 15 %, un lymphome anaplasique à grandes cellules, 12 %, un lymphome T angio-immunoblastique, 11 %, un mycosis fongoïde transformé, et 10 %, d’autres sous-types de lymphome T (à savoir lymphome NK blastique, lymphome T/NK de type nasal, lymphome T/NK périphérique extra-ganglionnaire sans autre précision, ou leucémie/lymphome T de l’adulte) lors de leur admission.
Le nombre médian de traitements généraux antérieurs était de 3 (min.-max. : 1-12). À peu près un quart des patients (24 %; n = 26) n’avaient présenté aucun signe évocateur d’une réponse lors des traitements antérieurs. Environ les deux tiers des patients (63 %; n = 69) n’avaient présenté aucun signe évocateur d’une réponse lors du dernier traitement administré avant leur admission à l’étude, et 16 % (n = 18) avaient vu leur maladie récidiver après une autogreffe de cellules souches hématopoïétiques. Le temps médian écoulé entre l’établissement du diagnostic et l’admission à l’étude était de 15,6 mois.
14.2 Résultats de l’étude
| Tableau 9 – Analyse de la meilleure réponse selon l’évaluation centrale indépendante (fondée sur les critères IWC)* | ||||||||
|---|---|---|---|---|---|---|---|---|
| Patients évaluables (n = 109) | ||||||||
| n (%) | IC à 95 % | Durée médiane de la réponse | Min. Max de la Durée de la réponse | |||||
| Meilleure réponse | ||||||||
| RC + RCnc + RP | 29 (27) | 19, 36 | 287 jours (9,4 mois) | 1-503 jours | ||||
| RC / RCnc | 9 (8) | |||||||
| RP | 20 (18) | |||||||
| MS | 24 (22) | |||||||
Quatorze (14) patients ont cessé le traitement lors du 1er cycle; la réponse de 2 patients n’était pas évaluable parce que les données fournies aux fins de l’évaluation centrale étaient insuffisantes. RC : réponse complète; RCnc : réponse complète non confirmée; *IWC : International Workshop Criteria de 1999; RP : réponse partielle; MS : maladie stable | ||||||||
Le taux de réponse selon les critères IWC s’est chiffré à 27 % (n = 29). Neuf (9) patients (8 %) ont obtenu une réponse complète (RC), 20 patients (18 %) ont obtenu une réponse partielle (RP), et 24 patients (22 %) avaient une maladie stable (MS). La durée médiane du traitement a été de 70 jours (min.-max : 1-540). Le nombre médian de cycles de traitement suivis par les patients (d’après le nombre de cycles entamés) a été de 2,0 (min.-max : 1-12).
Chez 19 patients (66 % des patients ayant répondu au traitement), la réponse a été observée durant le 1er cycle. Le temps médian écoulé avant l’obtention de la première réponse était de 45 jours (min.-max. : 37-349 jours).
Les taux de réponse observés pour les différents sous-types histopathologiques de lymphome T étaient similaires, à l’exception possible de celui observé pour le lymphome T angioblastique, qui était de 8 %, c’est-à-dire 1 patient ayant répondu au traitement sur un nombre limité de patients (n = 13) présentant ce sous-type histologique. L’étude n’était pas conçue pour évaluer la réponse tumorale en fonction du sous-type histologique.
15 TOXICOLOGIE NON CLINIQUE
Toxicologie générale (études sur une dose unique et sur des doses répétées)
Toxicité d’une dose unique
Comme le pralatrexate pour injection n’est pas destiné à être administré en une dose unique, aucune étude de toxicité ayant porté sur l’administration de doses uniques n’a été menée chez le rat.
Une étude exploratoire visant à déterminer la dose appropriée de pralatrexate à administrer par voie intraveineuse à des chiens beagle lors d’études subséquentes sur des doses répétées a été réalisée. Le pralatrexate utilisé dans cette étude avait subi une dégradation forcée afin que l’effet d’une teneur accrue en 4-OH-PDX, le principal produit de dégradation du pralatrexate, puisse être étudié. La teneur totale en impureté a été établie à 5,25 % (4-OH-PDX, 4,0 %) et, par conséquent, les doses corrigées de la molécule mère (pralatrexate) étaient de 2,8, de 5,6 et de 8,5 mg/kg respectivement. Au 3e jour de l’étude, tous les chiens qui avaient reçu du pralatrexate, quelle qu’en soit la dose, présentaient une diarrhée sanglante. Des vomissements sanglants ont également été observés à toutes les doses. Tous les chiens traités par le pralatrexate sont devenus moribonds et ont été euthanasiés ou sont morts entre le 4e et le 6e jour de l’étude. Même si le produit médicamenteux utilisé au cours de cette étude avait une teneur accrue en impuretés et en 4-OH-PDX, les effets toxiques observés ont probablement été causés par le pralatrexate puisque la toxicité gastro-intestinale est l’un des principaux effets toxiques limitant la dose des analogues des folates de cette classe.
Toxicité de doses répétées
Le pralatrexate a été administré selon divers schémas posologiques chez le rat et le chien.
Au cours d’une étude de toxicité de 8 semaines sur l’administration de doses répétées de pralatrexate à des rats Sprague-Dawley, les effets liés au médicament observés chez les mâles à la dose de 50 mg/kg comprenaient les suivants : diarrhée, posture voûtée, pelage rêche et maigreur. Chez les femelles, les signes cliniques de toxicité comprenaient la maigreur aux doses de 50 et de 75 mg/kg, la posture voûtée et la langueur aux doses de 25, de 50 et de 75 mg/kg, ainsi que le pelage rêche et les selles peu abondantes à la dose de 75 mg/kg.
Lors d’une étude de toxicité de 14 semaines sur l’administration de doses répétées de pralatrexate à des rats Sprague-Dawley, une diminution significative du poids moyen absolu des testicules et du rapport poids des testicules-poids du cerveau a été relevée chez les mâles qui ont reçu la dose de 25 mg/kg. Une augmentation significative du rapport poids de la rate-poids corporel a également été notée chez les mâles ayant reçu la dose de 25 mg/kg. Des variations des paramètres érythroïdes évoquant une anémie minime ont été observées aux doses ≥ 5 mg/kg, mais la majorité des paramètres érythroïdes sont revenus à la normale après la période sans médicament de 1 semaine, ce qui porte à croire que l’effet était transitoire et réversible après l’arrêt du traitement.
Des études de toxicologie sur l’administration de doses répétées allant jusqu’à 25 mg/kg (150 mg/m2) chez le rat ont révélé une perte de poids corporel et une diminution des paramètres érythroïdes réversibles. La dose sans effet observable chez le rat n’a pu être établie. La toxicocinétique observée après la première dose et après l’administration de doses répétées a révélé un profil d’élimination biphasique affichant un déclin initial rapide suivi d’un déclin terminal plus graduel, sans signe d’accumulation du médicament.
Le pralatrexate a été administré par voie intraveineuse pendant 2 cycles de 7 semaines (un cycle consistait en l’administration du médicament une fois par semaine pendant 6 semaines suivie de 1 semaine sans médicament) chez des chiens beagle mâles et femelles.
Hormis des signes occasionnels associés à la diarrhée, l’administration de pralatrexate aux doses ≤ 0,3 mg/kg/semaine n’a pas entraîné de signes de toxicité. En tenant compte des résultats de cette étude, la dose sans effet observable du pralatrexate est établie à 0,3 mg/kg/semaine (6 mg/m2/semaine).
L’administration de suppléments de vitamine B12 et d’acide folique a semblé être bénéfique chez la femelle restante traitée à la dose élevée.
Des études de toxicologie sur l’administration répétée de doses pouvant atteindre 0,7 mg/kg (14 mg/m2) chez le chien ont permis d’observer les effets réversibles suivants : perte de poids corporel causée par un stress gastro-intestinal et des vomissements, et diminution des paramètres érythroïdes et leucocytaires. Tous les effets étaient réversibles, et aucune modification microscopique n’a été relevée chez les animaux durant la période de récupération.
Carcinogenèse
Aucune étude de carcinogenèse n’a été menée sur le pralatrexate.
Effets mutagéniques
Le pralatrexate n’a entraîné aucune mutation lors du test d’Ames ou de la recherche d’aberrations chromosomiques dans les cellules d’ovaires de hamsters chinois. Il convient de préciser néanmoins que ces tests ne permettent pas de prédire en toute fiabilité les éventuels effets génotoxiques de la classe thérapeutique à laquelle appartient cet agent. Le pralatrexate n’a pas non plus entraîné de mutations lors du test du micronoyau chez la souris.
Toxicité pour la reproduction et le développement
Fertilité
Aucune étude sur la fertilité n’a été menée avec le pralatrexate.
Développement embryo-fœtal
Les données issues des études sur le développement embryo-fœtal réalisées chez des rates et des lapines gravides portent à croire que le pralatrexate peut causer une infertilité irréversible chez l’être humain (voir Mises en garde et précautions, Toxicité embryo-fœtale).
Lors d’une étude de détermination de la dose effectuée chez des rates Sprague-Dawley gravides, le pralatrexate administré par injection intraveineuse aux doses de 0,03, de 0,1, de 0,3 ou de 2 mg/kg/jour (soit 0,18, 0,6, 1,8 et 12 mg/m2/jour) du 7e au 20e jour de gestation a entraîné le décès lié au traitement de certaines mères, des signes cliniques, ainsi que des diminutions du poids corporel et des paramètres relatifs à la consommation de nourriture aux doses ≥ 0,1 mg/kg/jour. Le traitement par le pralatrexate a eu des effets nocifs sur la viabilité fœtale aux doses ≥ 0,1 mg/kg/jour.
À la dose de 0,06 mg/kg, le pralatrexate a causé chez les mères, une diminution significative du poids corporel, de la consommation de nourriture et des variations du poids corporel. À la même dose de pralatrexate, une augmentation significative des décès in utero, des pertes post-implantatoires et un faible poids de l’utérus gravide a été observé. De plus, le traitement au moyen de pralatrexate à 0,06 mg/kg a entraîné une diminution du poids moyen de la portée, du poids moyen des fœtus ainsi que du poids moyen des mâles et des femelles par portée, sans toutefois que des effets sur la morphologie fœtale (externe, viscérale, osseuse) soient relevés. Par conséquent, la dose sans effet observable chez les mères ainsi que la dose sans effet observable sur les fonctions de reproduction des mères a été considérée comme étant de 0,03 mg/kg/jour.
Au cours d’une étude de détermination de la dose réalisée chez des lapines blanches de Nouvelle-Zélande gravides, le pralatrexate administré par injection intraveineuse à des doses ≥ 1 mg/kg/jour a entraîné des pertes vaginales de couleur rouge ou tan, une augmentation du nombre de résorptions précoces, du nombre total de résorptions, du nombre total de pertes post-implantatoires, du pourcentage de pertes post-implantatoires et du poids corporel corrigé en fonction du poids de l’utérus gravide, ainsi qu’une diminution du poids de l’utérus. Le traitement par le pralatrexate a eu un effet nocif sur la viabilité fœtale aux doses ≥ 1 mg/kg/jour. Par conséquent, la dose sans effet observable chez les mères ainsi que la dose sans effet observable sur les fonctions de reproduction des mères a été considérée comme étant de 0,03 mg/kg/jour (0,36 mg/m2/jour). Une diminution statistiquement significative du poids moyen de la portée a été observée dans le groupe ayant reçu la dose de 1 mg/kg/jour en raison d’une diminution du nombre de fœtus viables.