


Monographie de produit - GLN-Atovaquone
Modifications importantes apportées récemment à la monographie
| 7 Mises en garde et précautions, Appareil cutané | 2026-08 |
Table des matières
Modifications importantes apportées récemment à la monographie ......................................2
Table des matières ................................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ................................... 4
1 Indications ....................................................................................................................... 4
1.1 Pédiatrie................................................................................................................................... 4
1.2 Gériatrie ................................................................................................................................... 4
2 Contre-indications .......................................................................................................... 4
4 Posologie et administration ........................................................................................... 4
4.1 Considérations posologiques ....................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ................................................... 4
4.5 Dose oubliée .................................................................................................................... 4
5 Surdose ........................................................................................................................... 5
6 Formes pharmaceutiques, teneurs, composition et conditionnement ....................... 5
7 Mises en garde et précautions ....................................................................................... 5
Généralités ............................................................................................................................. 5
Conduite et utilisation de machines ....................................................................................... 5
Appareil digestif ...................................................................................................................... 6
Fonctions hépatique, biliaire et pancréatique ......................................................................... 6
Système immunitaire ............................................................................................................. 6
Fonction rénale ...................................................................................................................... 6
Appareil cutané ...................................................................................................................... 6
7.1 Populations particulières............................................................................................... 7
7.1.1 Grossesse ................................................................................................................ 7
7.1.2 Allaitement ................................................................................................................ 7
7.1.3 Enfants et adolescents ............................................................................................. 7
7.1.4 Personnes âgées ..................................................................................................... 7
8 Effets indésirables................................................................................................................7
8.1 Aperçu des effets indésirables...................................................................................... 7
8.2 Effets indésirables observés au cours des études cliniques ........................................ 8
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
.................................................................................................................................... 12
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............... 12
8.5 Effets indésirables observés après la commercialisation ........................................... 12
9 Interactions médicamenteuses ......................................................................................... 13
9.4 Interactions médicament-médicament ........................................................................ 13
9.7 Interactions médicament-examens de laboratoire ......................................................... 16
10 Pharmacologie clinique ..................................................................................................... 16
10.1 Mode d’action ............................................................................................................. 16
10.2 Pharmacodynamie ...................................................................................................... 16
10.3 Pharmacocinétique ..................................................................................................... 17
11 Conservation, stabilité et mise au rebut .......................................................................... 21
Partie 2 : Renseignements scientifiques ................................................................................... 22
13 Renseignements pharmaceutiques ................................................................................. 22
14 Études cliniques ................................................................................................................ 22
14.1 Études cliniques par indication ................................................................................... 22
14.2 Études de biodisponibilité comparatives..................................................................... 26
15 Microbiologie ...................................................................................................................... 26
16 Toxicologie non clinique ................................................................................................... 28
17 Monographies de référence .............................................................................................. 30
Renseignements destinés aux patient·e·s ................................................................................ 31
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
- La suspension orale GLN-Atovaquone (atovaquone) est indiquée pour le traitement oral aigu de la pneumonie à Pneumocystis jirovecii (PPC) d’intensité légère ou modérée chez les patients qui se montrent intolérants au triméthoprime-sulfaméthoxazole (TMP-SMX).
1.1 Pédiatrie
Aucune étude d’efficacité n’a été réalisée chez les enfants. L’expérience clinique avec atovaquone chez des enfants immunodéprimés se limite à des données sur l’innocuité provenant d’une étude de pharmacocinétique (n = 11). L’essai de phase I ne comptait aucun enfant de moins de 4 mois.
1.2 Gériatrie
Suspension orale d’atovaquone n’a pas fait l’objet d’études systématiques chez les personnes de plus de 65 ans. Étant donné la fréquence plus élevée d’atteinte cardiaque, rénale et hépatique dans cette population, le traitement doit être prescrit avec prudence.
2 Contre-indications
La suspension orale GLN-Atovaquone est contre-indiquée chez les personnes qui présentent une hypersensibilité connue à l’atovaquone ou à l’un des ingrédients de la préparation.
4 Posologie et administration
4.1 Considérations posologiques
La prise de la suspension orale GLN-Atovaquone sans aliments peut se traduire par une baisse de la concentration plasmatique du médicament et pourrait donc limiter la réponse au traitement (voir 10.2 Pharmacodynamie et 7 Mises en garde et précautions).
4.2 Posologie recommandée et ajustement posologique
Adultes
- La dose orale recommandée de GLN-Atovaquone est de 750 mg (5 mL) prise avec des aliments 2 fois par jour (dose quotidienne totale de 1 500 mg) pendant 21 jours. Pour les patients qui ont de la difficulté à avaler et qui sont incapables de prendre 2 repas par jour, la dose doit être de 1 500 mg (2 x 5 mL) prise avec des aliments 1 fois par jour pendant 21 jours (voir 10.3 Pharmacocinétique).
4.5 Dose oubliée
En cas d’oubli d’une dose, celle-ci doit être prise dès que possible après l’heure prévue, avec un repas. La dose suivante doit être prise à l’heure habituelle, avec un repas. La dose quotidienne totale ne doit pas dépasser 10 mL.
5 Surdose
Les données actuelles sont insuffisantes pour prédire les conséquences d’un surdosage consécutif à la prise de la suspension orale GLN-Atovaquone ou pour proposer un traitement particulier si cela arrivait. En cas de surdosage, il convient de surveiller le patient et de lui administrer un traitement de soutien approprié.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1- 844-764-7669). |
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique/ teneur/composition | Ingrédients non médicinaux |
| Suspension orale | Forme posologique : suspension orale Teneur : 750 mg/5 mL Ingrédient actif : atovaquone | Alcool benzylique, acide citrique, citrate de sodium dihydraté, eau purifiée, hypromellose, poloxamère 188, saccharine sodique, saveur (tutti frutti) et gomme de xanthane. La saveur tutti frutti contient : saveurs artificielles, alcool benzylique, dl-alpha- tocophérol, maltodextrine et propylèneglycol. |
La suspension orale GLN-Atovaquone renfermant 750 mg/5 mL d’atovaquone est jaune clair, à saveur douce et fruitée. Flacons de 210 mL avec fermeture à l’épreuve des enfants.
7 Mises en garde et précautions
Généralités
Administré par voie orale, atovaquone est absorbé en quantité limitée. L’absorption peut cependant être considérablement accrue par l’ingestion simultanée d’aliments. Il a été démontré que les concentrations plasmatiques d’atovaquone sont en corrélation avec les possibilités de réussite thérapeutique et de survie. On doit donc envisager l’administration d’autres agents par voie parentérale chez les sujets qui éprouvent de la difficulté à ingérer GLN-Atovaquone avec des aliments (voir 10.3 Pharmacocinétique).
L’efficacité de atovaquone chez les patients n’ayant pas réagi de façon appropriée au TMP-SMX n’a pas fait l’objet d’études systématiques.
L’expérience clinique avec atovaquone se limite aux patients souffrant de PPC légère ou modérée [(A-a)DO2 ≤ 45 mm Hg]. L’agent n’a pas fait l’objet d’études systématiques dans le traitement des épisodes plus graves de PPC.
Suspension orale d’atovaquone n’a pas été évalué à titre de traitement préventif contre la PPC.
Conduite et utilisation de machines
Aucune étude n’a été menée en vue d’évaluer l’effet de atovaquone sur la capacité de conduire ou de faire fonctionner des machines.
Appareil digestif
Les troubles digestifs peuvent restreindre l’absorption des médicaments administrés par voie orale. La présence de troubles digestifs peut en outre empêcher l’obtention des concentrations plasmatiques d’atovaquone ayant été associées à une réponse thérapeutique dans le cadre des essais contrôlés. Le médecin prescripteur doit savoir que la présence d’une diarrhée au début du traitement a été associée à des concentrations plasmatiques d’atovaquone significativement plus faibles qui, à leur tour, sont associées à une fréquence plus élevée d’échec thérapeutique et à un plus faible taux de survie.
Fonctions hépatique, biliaire et pancréatique
On a fait état de rares cas d’hépatite et de résultats élevés aux épreuves fonctionnelles hépatiques de même que d’un cas d’insuffisance hépatique fatale chez des patients prenant l’atovaquone. On n’a pas pu établir de lien de causalité entre atovaquone et ces événements en raison de nombreux troubles médicaux confondants et traitements médicamenteux concomitants (voir 8.5 Effets indésirables observés après la commercialisation).
Aucune différence significative sur le plan clinique n’a été observée entre les patients sains et ceux qui présentent une atteinte hépatique légère ou modérée pour ce qui est de l’exposition à l’atovaquone. Il n’existe pas de données pour les patients qui présentent une atteinte hépatique grave.
Système immunitaire
Si l’on se fie à son spectre d’activité antimicrobienne in vitro, GLN-Atovaquone ne constitue pas un traitement efficace contre les affections pulmonaires concomitantes telles que les pneumonies fongiques, virales ou bactériennes, ou encore les affections mycobactériennes. Les cas de détérioration clinique peuvent être attribués à d’autres agents pathogènes ou à la progression de la PPC. Tous les patients souffrant de PPC aiguë doivent faire l’objet d’une évaluation soignée, de façon que soient décelées toutes les autres causes possibles d’affection pulmonaire et que des agents thérapeutiques additionnels soient administrés au besoin.
Fonction rénale
Chez les patients qui présentent une atteinte rénale légère ou modérée, la clairance et/ou l’ASC de l’atovaquone administrée par voie orale se situent dans les limites observées chez les patients dont la fonction rénale est normale. La Cmax et l’ASC de l’atovaquone totale (liée et libre) sont toutefois réduites chez les patients qui présentent une affection rénale grave. On ne connaît pas les effets d’une atteinte rénale grave sur les concentrations plasmatiques d’atovaquone libre (non liée).
Appareil cutané
Des réactions indésirables cutanées sévères, notamment des cas de syndrome de Stevens-Johnson (SSJ), de réaction médicamenteuse avec éosinophilie et symptômes systémiques (syndrome DRESS) et d’érythème polymorphe, ont été signalées chez des patients traités par l’atovaquone. Les réactions indésirables cutanées sévères pouvant menacer le pronostic vital, voire être mortelles, le traitement par l’atovaquone doit être arrêté immédiatement et un autre traitement doit être administré en cas d’apparition de signes et symptômes évoquant ce type de réaction. Les patients ayant déjà présenté une réaction indésirable cutanée sévère après avoir été traités par l’atovaquone ne doivent pas recevoir ce médicament (voir 2 Contre-indications et 8 Effets indésirables).
7.1 Populations particulières
7.1.1 Grossesse
Aucune étude adéquate et bien contrôlée n’a été réalisée chez les femmes enceintes.
GLN-Atovaquone ne doit être administré durant la grossesse que si les avantages possibles du traitement l’emportent sur les risques pour le fœtus.
7.1.2 Allaitement
Comme on ignore si l’atovaquone est excrétée dans le lait de la mère, l’allaitement maternel n’est pas recommandé. Une étude effectuée sur des rats révèle que la concentration d’atovaquone dans le lait représentait 30 % de la concentration d’atovaquone relevée au même moment dans le plasma maternel.
7.1.3 Enfants et adolescents
Aucune étude d’efficacité n’a été réalisée chez les enfants. L’expérience clinique avec atovaquone chez des enfants immunodéprimés se limite à des données sur l’innocuité provenant d’une étude de pharmacocinétique (n = 11). L’essai de phase I ne comptait aucun enfant de moins de 4 mois.
7.1.4 Personnes âgées
Suspension orale d’atovaquone n’a pas fait l’objet d’études systématiques chez les personnes de plus de 65 ans. Étant donné la fréquence plus élevée d’atteinte cardiaque, rénale et hépatique dans cette population, le traitement doit être prescrit avec prudence.
Une étude de pharmacocinétique donne à penser que l’atovaquone peut s’accumuler à la suite de prises multiples chez les personnes âgées (voir 10.3 Pharmacocinétique).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Beaucoup de patients ayant participé aux essais cliniques sur les comprimés atovaquone avaient déjà des complications de l’infection par le VIH parvenue à un stade avancé. De ce fait, il est souvent difficile d’établir la distinction entre les effets indésirables dus au médicament et les symptômes d’affections sous-jacentes. Atovaquone en comprimés n’a été associé à aucun effet indésirable fatal ou menaçant le pronostic vital.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Au Tableau 2 sont résumés tous les effets indésirables cliniques signalés (indépendamment de la cause) chez 5 % ou plus des participants à l’essai comparatif sur atovaquone en comprimés et le TMP-SMX (n = 408).
Tableau 2 – Effets indésirables survenus durant l’essai comparatif Atovaquone/TMP-SMX dans le traitement de la PPC
| Effets indésirables survenus durant le traitement | Nombre de participants ayant manifesté un effet indésirable durant le traitement (% du total) | ||||||
|---|---|---|---|---|---|---|---|
Comprimés Atovaquone (n = 203) | TMP-SMX (n = 205) | ||||||
| ORGANISME ENTIER | |||||||
| Asthénie | 17 (8 %) | 16 (8 %) | |||||
| Fièvre | 28 (14 %) | 52 (25 %)* | |||||
| Céphalées | 33 (16 %) | 44 (22 %) | |||||
| APPAREIL DIGESTIF | |||||||
| Diarrhée | 39 (19 %)* | 15 (7 %) | |||||
| Constipation | 7 (3 %) | 35 (17 %)* | |||||
| Douleurs abdominales | 9 (4 %) | 15 (7 %) | |||||
| Vomissements | 29 (14 %) | 72 (35 %)* | |||||
| Nausées | 43 (21 %) | 90 (44 %)* | |||||
| Candidose orale | 11 (5 %) | 21 (10 %) | |||||
| SYSTÈME NERVEUX | |||||||
| Étourdissements | 7 (3 %) | 17 (8 %)* | |||||
| Insomnie | 20 (10 %) | 18 (9 %) | |||||
| PEAU | |||||||
| Éruptions cutanées (y compris les éruptions maculopapuleuses) | 47 (23 %) | 69 (34 %)* | |||||
| Prurit | 11 (5 %) | 18 (9 %) | |||||
| Nombre de patients ayant dû abandonner le traitement par suite d’effets indésirables | 19 (9 %) | 50 (24 %)* | |||||
| Effets indésirables survenus durant le traitement | Nombre de participants ayant manifesté un effet indésirable durant le traitement (% du total) |
|---|
Comprimés Atovaquone (n = 203) | TMP-SMX (n = 205) | |
|---|---|---|
| Nombre de patients ayant signalé au moins un effet indésirable | 127 (63 %) | 134 (65 %) |
* p < 0,05
Huit sujets du groupe atovaquone en comprimés ont été contraints d’abandonner leur traitement en raison d’une éruption cutanée. La majorité des cas d’éruption cutanée observés chez les patients traités par atovaquone en comprimés étaient cependant bénins et n’ont pas nécessité l’arrêt du traitement. Les vomissements constituent le seul autre effet indésirable ayant justifié l’interruption prématurée du traitement par atovaquone en comprimés chez plus de un patient (n = 2). Par ailleurs, la raison la plus souvent invoquée pour expliquer l’interruption du traitement dans le groupe TMP-SMX était l’éruption cutanée (n = 16).
Au Tableau 3 sont résumées les valeurs de laboratoire anormales constatées chez plus de 5 % des participants durant la période de traitement. Cinq sujets du groupe atovaquone en comprimés et 15 du groupe TMP-SMX ont dû abandonner le traitement prématurément en raison d’une élévation de leur taux d’ALT/AST.
Tableau 3 – Valeurs de laboratoire anormales constatées en cours de traitement
| Valeurs de laboratoire anormales | Nombre de patients ayant présenté une valeur de laboratoire anormale (% du total) | ||||
|---|---|---|---|---|---|
| Comprimés Atovaquone | TMP-SMX | ||||
| Anémie (Hb < 8,0 g/dL) | 6 % | 7 % | |||
| Neutropénie (TAGN < 750 c/mm3) | 3 % | 9 % | |||
| Élévation du taux d’ALT (> 5 x LSN) | 6 % | 16 % | |||
| Élévation du taux d’AST (> 5 x LSN) | 4 % | 14 % | |||
| Élévation du taux de phosphatase alcaline | 8 % | 6 % | |||
| (> 2,5 x LSN) | |||||
| Élévation du taux d’amylase (> 1,5 x LSN) | 7 % | 12 % | |||
| Hyponatrémie (< 0,96 x LIN) | 7 % | 26 % | |||
TAGN = taux absolu de granulocytes neutrophiles LSN = limite supérieure de la normale
LIN = limite inférieure de la normale
Au Tableau 4 sont résumés tous les effets indésirables cliniques signalés (peu importe la cause) chez 5 % ou plus des participants à l’essai comparatif sur atovaquone en comprimés et la pentamidine intraveineuse (n = 144). Parmi les 5 patients ayant abandonné le traitement à l’aide de atovaquone en comprimés, 3 présentaient une éruption cutanée (4 %). On n’a toutefois signalé aucun cas d’éruption cutanée grave. Aucune autre raison n’a été invoquée plus d’une fois pour justifier l’interruption du traitement par atovaquone en comprimés. Par ailleurs, les raisons le plus souvent invoquées pour justifier l’interruption du traitement par la pentamidine étaient l’hypoglycémie [8 patients (11 %)] et les vomissements [6 patients (9 %)].
Tableau 4 – Effets indésirables survenus durant l’essai comparatif Atovaquone/pentamidine dans le traitement de la PPC
| Effets indésirables survenus durant le traitement | Nombre de participants ayant éprouvé un effet indésirable durant le traitement (% du total) | |
|---|---|---|
Comprimés Atovaquone (n = 73) | Pentamidine (n = 71) | |
| ORGANISME ENTIER | ||
| Asthénie | 6 (8 %) | 10 (14 %) |
| Fièvre | 29 (40 %) | 18 (25 %) |
| Céphalées | 13 (18 %) | 20 (28 %) |
| Douleurs | 7 (10 %) | 7 (10 %) |
| SYSTÈME CARDIOVASCULAIRE | ||
| Hypotension | 1 (1 %) | 7 (10 %)* |
| SYSTÈME DIGESTIF | ||
| Diarrhée | 15 (21 %) | 22 (31 %) |
| Dyspepsie | 4 (5 %) | 7 (10 %) |
| Douleurs abdominales | 7 (10 %) | 8 (11 %) |
| Vomissements | 10 (14 %) | 12 (17 %) |
| Nausées | 16 (22 %) | 26 (37 %) |
| Candidose orale | 7 (10 %) | 2 (3 %) |
| Anorexie | 5 (7 %) | 7 (10 %) |
| MÉTABOLISME | ||
| Hypoglycémie | 1 (1 %) | 11 (15 %)* |
| SYSTÈME NERVEUX | ||
| Anxiété | 5 (7 %) | 7 (10 %) |
| Étourdissements | 6 (8 %) | 10 (14 %) |
| Effets indésirables survenus durant le traitement | Nombre de participants ayant éprouvé un effet indésirable durant le traitement (% du total) |
|---|
Comprimés Atovaquone (n = 73) | Pentamidine (n = 71) | |
|---|---|---|
| Insomnie | 14 (19 %) | 10 (14 %) |
| APPAREIL RESPIRATOIRE | ||
| Sinusite | 5 (7 %) | 4 (6 %) |
| Rhinite | 4 (5 %) | 5 (7 %) |
| Toux | 10 (14 %)* | 1 (1 %) |
| PEAU | ||
| Éruptions cutanées | 16 (22 %) | 9 (13 %) |
| Transpiration | 7 (10 %) | 2 (3 %) |
| FONCTIONS SENSORIELLES | ||
| Altération du goût | 2 (3 %) | 9 (13 %)* |
| Nombre de patients ayant dû abandonner le traitement par suite d’effets indésirables | 5 (7 %) | 29 (41 %)** |
| Nombre de patients ayant signalé au moins un effet indésirable | 46 (63 %) | 51 (72 %) |
* p < 0,05 ** p < 0,001
Au Tableau 5 sont présentées les valeurs de laboratoire anormales observées chez plus de 5 % des participants à l’essai comparatif sur atovaquone et la pentamidine.
Chez 2 des 73 sujets traités par atovaquone en comprimés, le traitement a dû être abandonné par suite d’anomalie des valeurs de laboratoire. Dans le premier cas (1 %), on a signalé une élévation des taux de créatinine et d’azote uréique du sang (BUN), et dans le second cas (1 %) une élévation du taux d’amylase. L’abandon prématuré du traitement a été attribué en totalité ou en partie aux valeurs de laboratoire anormales chez 14 des patients recevant la pentamidine. Chez les 71 sujets traités par la pentamidine, les anomalies biologiques le plus souvent invoquées pour justifier l’interruption du traitement étaient l’hypoglycémie (11 %), l’élévation du taux de créatinine (6 %) et la leucopénie (4 %).
Tableau 5 – Valeurs de laboratoire anormales constatées durant l’essai comparatif
Atovaquone/pentamidine dans le traitement de la PPC
| Valeurs de laboratoire anormales | Nombre de patients ayant présenté une valeur de laboratoire anormale (% du total) | |
|---|---|---|
Comprimés Atovaquone | Pentamidine | |
| Anémie (Hb < 8,0 g/dL) | 4 % | 9 % |
| Neutropénie (TAGN < 750 c/mm3) | 5 % | 9 % |
| Hyponatrémie (< 0,96 x LIN) | 10 % | 10 % |
| Hyperkaliémie (> 1,18 x LSN) | 0 % | 5 % |
| Élévation du taux de phosphatase alcaline (> 2,5 x LSN) | 5 % | 2 % |
| Hyperglycémie (> 1,8 x LSN) | 9 % | 13 % |
| Élévation du taux d’AST (> 5 x LSN) | 0 % | 5 % |
| Élévation du taux d’amylase (> 1,5 x LSN) | 8 % | 4 % |
| Élévation du taux de créatinine (> 1,5 x LSN) | 0 % | 7 % |
TAGN = taux absolu de granulocytes neutrophiles LSN = limite supérieure de la normale
LIN = limite inférieure de la normale
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Données non disponibles au moment de l’approbation.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Voir 8.2 Effets indésirables observés au cours des études cliniques.
8.5 Effets indésirables observés après la commercialisation
Outre les effets indésirables signalés pendant les essais cliniques, les effets suivants ont été relevés durant l’emploi post-homologation de atovaquone à l’échelle mondiale. Comme ces effets ont été signalés de façon volontaire et proviennent d’une population dont on ignore la taille, il est impossible d’en estimer la fréquence. Ces effets ont été inclus en raison de leur gravité, de leur fréquence de signalement et/ou de leur lien possible avec atovaquone.
Troubles sanguins et lymphatiques : méthémoglobinémie, thrombocytopénie.
Troubles du système immunitaire : réactions d’hypersensibilité, y compris œdème de Quincke, bronchospasme, serrement de la gorge et urticaire.
Troubles oculaires : cornea verticillata.
Troubles gastrointestinaux : pancréatite.
Troubles hépatobiliaires : on a signalé l’hépatite et un cas d’insuffisance hépatique fatale lors de l’emploi de l’atovaquone.
Troubles de la peau et des tissus sous-cutanés : érythème polymorphe, syndrome de Stevens-Johnson et desquamation ont été signalés chez des patients recevant plusieurs traitements médicamenteux, y compris l’atovaquone.
Troubles rénaux et urinaires : atteinte rénale aiguë.
9 Interactions médicamenteuses
9.4 Interactions médicament-médicament
Tableau 6 – Interactions médicament-médicament établies ou potentielles
| Type de médicament/dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
Médicaments se liant aux protéines plasmatiques (Quinine, phénytoïne, warfarine, sulfaméthoxazole, indométhacine ou diazépam) | T | Le degré de fixation de l’atovaquone aux protéines plasmatiques est très élevé (> 99,9 %). Il peut y avoir compétition aux sites de liaison. La présence de phénytoïne en concentration thérapeutique (15 mcg/mL) n’influe pas sur le degré de fixation de l’atovaquone aux protéines du plasma humain. Des données in vivo indiquent que l’atovaquone ne modifie pas les paramètres pharmacocinétiques, le métabolisme ni le degré de fixation aux protéines de la phénytoïne. Des résultats in vitro sur la fixation aux protéines plasmatiques indiquent qu’il n’y a aucune interaction entre l’atovaquone et la quinine, la phénytoïne, la warfarine, le sulfaméthoxazole, l’indométhacine ou le diazépam. | Il convient d’agir avec prudence lorsqu’on administre GLN-Atovaquone en concomitance avec d’autres médicaments présentant à la fois un degré élevé de fixation aux protéines plasmatiques et une fenêtre thérapeutique étroite. |
| Type de médicament/dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
| Rifampicine, rifabutine | T | On sait que la rifampicine ou la rifabutine administrées conjointement avec l’atovaquone réduisent les concentrations d’atovaquone d’environ 50 % et 34 %, respectivement, et que les concentrations plasmatiques d’atovaquone résultantes pourraient être insuffisantes pour obtenir un effet thérapeutique chez certains patients. | On ne recommande pas l’administration concomitante d’atovaquone et de rifampicine ou de rifabutine. |
| Tétracycline, métoclopramide | T | Un traitement concomitant avec la tétracycline ou le métoclopramide a été associé à des diminutions significatives des concentrations plasmatiques d’atovaquone. | Jusqu’à ce que d’autres études examinent de plus près cette possibilité d’interaction, on doit user de prudence lorsqu’on prescrit ces médicaments conjointement avec la suspension orale GLN-Atovaquone. |
Acétaminophène, benzodiazépines, acyclovir, opiacés, céphalosporines, antidiarrhéiques, laxatifs | EC | Lors d’essais cliniques portant sur l’administration de la suspension orale atovaquone, de faibles diminutions des concentrations plasmatiques d’atovaquone (moyenne < 3 μg/mL) ont été associées à l’administration concomitante d’acétaminophène, de benzodiazépines, d’acyclovir, d’opiacés, de céphalosporines, d’antidiarrhéiques et de laxatifs. | La relation de cause à effet entre la diminution des concentrations plasmatiques d’atovaquone et l’administration de ces médicaments n’a pas été établie. |
| Zidovudine | T | La zidovudine ne semble pas avoir d’effet sur les paramètres pharmacocinétiques de l’atovaquone. Toutefois, les données pharmacocinétiques ont montré que l’atovaquone semble diminuer la vitesse de biotransformation de la zidovudine en son métabolite glucuronide (l’ASC à l’état d’équilibre s’est accrue de 33 % et la concentration plasmatique maximale du glucuronide a diminué de 19 %). À une posologie de 500 à | Il convient de surveiller de très près les patients qui reçoivent un traitement prolongé au moyen de la suspension orale atovaquone. |
| Type de médicament/dénomination commune | Référence | Effet | Commentaire clinique |
|---|---|---|---|
| 600 mg/jour de zidovudine, il semblerait peu probable que l’administration concomitante de la suspension orale atovaquone pour le traitement d’une PPC aiguë pendant 3 semaines entraîne une fréquence accrue d’effets indésirables attribuables à des concentrations plasmatiques plus élevées de zidovudine. Aucune donnée en ce sens n’existe pour la ddC (zalcitabine). | |||
| Didanosine | EC | La didanosine (ddI) ne modifie pas les paramètres pharmacocinétiques de l’atovaquone, comme l’ont montré les résultats d’une étude prospective d’interaction médicamenteuse ayant porté sur l’administration de plusieurs doses d’atovaquone et de ddI. | Les chercheurs ont noté une diminution de 24 % de l’ASC de la ddI lorsque cette dernière est administrée conjointement avec l’atovaquone, effet peu susceptible d’avoir une importance clinique. |
| Indinavir | EC | L’administration concomitante de atovaquone et d’indinavir entraîne une diminution de la concentration plasmatique minimale (Cmin) de l’indinavir (baisse de 23 %, IC à 90 %, 8-35 %). | Il convient de faire preuve de prudence lorsqu’on prescrit ces deux médicaments conjointement du fait de la diminution de la concentration minimale de l’indinavir. |
Fluconazole, clotrimazole, kétoconazole, antiacides, corticostéroïdes à action générale, anti- inflammatoires non stéroïdiens, antiémétiques (à l’exclusion du métoclopramide) et antagonistes des récepteurs H2 | EC | Lors des essais cliniques sur l’atovaquone, ces médicaments n’ont pas été associés à une variation des concentrations plasmatiques d’atovaquone à l’état d’équilibre. | Aucune interaction médicamenteuse significative sur le plan clinique n’a été observée. |
Légende : É = étude de cas ; EC = essai clinique ; T = théorique ; PBPK = modélisation pharmacocinétique fondée sur la physiologie ; popPK = modélisation pharmacocinétique de la population
9.7 Interactions médicament-examens de laboratoire
On ignore si atovaquone influe sur les résultats des dosages et des analyses cliniques de laboratoire.
10 Pharmacologie clinique
10.1 Mode d’action
L’atovaquone est une hydroxy-1,4-naphthoquinone (analogue de l’ubiquinone) qui exerce une activité anti-Pneumocystis. Le mode d’action permettant d’expliquer l’activité contre Pneumocystis jirovecii n’a pas encore été totalement élucidé.
10.2 Pharmacodynamie
Rapport entre la concentration plasmatique d’atovaquone et les résultats cliniques :
Dans une étude comparant les comprimés atovaquone et le triméthoprime-sulfaméthoxazole (TMP-SMX) dans le traitement oral de la PPC légère ou modérée, où les patients atteints de sida ont reçu des comprimés d’atovaquone à raison de 750 mg trois fois par jour pendant 21 jours, la concentration moyenne d’atovaquone à l’état d’équilibre a été de 13,9 ± 6,8 mcg/mL (n = 191). L’analyse de ces données a établi un rapport entre la concentration plasmatique d’atovaquone et la réussite du traitement.
Tableau 7 – Rapport entre les concentrations plasmatiques d’atovaquone et la réussite du traitement
| Concentrations plasmatiques d’atovaquone à l’état d’équilibre (mcg/mL) | Traitement réussi* Nombre de réussites/nombre dans le groupe (%) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Observés | Prévus† | |||||||||||||
| 0 à < 5 | 0/6 | 0 % | 1,5/6 | 25 % | ||||||||||
| 5 à < 10 | 18/26 | 69 % | 14,7/26 | 57 % | ||||||||||
| 10 à < 15 | 30/38 | 79 % | 31,9/38 | 84 % | ||||||||||
| 15 à < 20 | 18/19 | 95 % | 18,1/19 | 95 % | ||||||||||
| 20 à < 25 | 18/18 | 100 % | 17,8/18 | 99 % | ||||||||||
| 25 + | 6/6 | 100 % | 6/6 | 100 % | ||||||||||
* Le succès du traitement a été défini comme une amélioration des mesures cliniques et respiratoires persistant pendant au moins 4 semaines après la cessation du traitement.
† Selon l’analyse de régression logistique
Un schéma posologique de la suspension orale atovaquone dans le traitement de la PPC légère ou modérée a été choisi pour obtenir des concentrations plasmatiques moyennes d’atovaquone d’environ 20 mcg/mL, parce que cette concentration s’est révélée précédemment bien tolérée et a produit les pourcentages de succès thérapeutiques les plus élevés (Tableau 7). Dans une étude ouverte sur le traitement de la PPC à l’aide de la suspension orale atovaquone, on a administré à des patients atteints du sida présentant une PPC les schémas posologiques de 1 000 mg une fois par jour, de 750 mg deux fois par jour, de 1 500 mg une fois par jour et de 1 000 mg deux fois par jour. La concentration moyenne d’atovaquone plasmatique à l’état d’équilibre (Cmoy,éq ± É-T) obtenue avec 750 mg deux fois par jour, administrés aux repas, a été de 22,0 ± 10,1 mcg/mL (n = 18). Douze des dix-huit patients (67 %) ont présenté une Cmoy,éq d’au moins 15 mcg/mL après 21 jours de traitement. D’après les données pharmacocinétiques limitées, la Cmoy,éq pour le schéma posologique de 1 500 mg une fois par jour administré aux repas a été de 17,6 ± 8,1 mcg/mL (n = 9). À ce schéma posologique, cinq des neuf patients (56 %) ont présenté une Cmoy,éq d’au moins 15 mcg/mL après 21 jours de traitement.
10.3 Pharmacocinétique
Des études de pharmacocinétique ont été effectuées sur l’atovaquone chez des volontaires sains, des adultes accusant différents stades et manifestations d’infection par le VIH et des enfants immunodéprimés. La demi-vie de l’atovaquone est longue (2 à 3 jours) en raison du présumé cycle entéro-hépatique et de l’élimination fécale consécutive. Rien n’indique que le médicament soit métabolisé chez l’homme.
L’atovaquone est une molécule très lipophile faiblement soluble en milieu aqueux. Son degré de fixation aux protéines plasmatiques est très élevé (> 99,9 %).
La biodisponibilité de l’atovaquone dépend pour beaucoup de la forme galénique et du régime alimentaire. La suspension orale atovaquone, dans laquelle les particules d’atovaquone sont significativement plus petites que celles présentes dans les comprimés, assure une biodisponibilité de l’atovaquone prise à jeun ou aux repas environ deux fois supérieure à celle des comprimés dans les mêmes conditions. La biodisponibilité de la suspension orale atovaquone peut être grandement accrue lorsque le médicament est pris pendant le repas. Chez des volontaires sains, la prise d’un repas normal (23 g de matières grasses ; 610 kCal) a augmenté de deux à trois fois la biodisponibilité de doses uniques de 750 mg d’atovaquone en suspension. L’aire moyenne sous la courbe (ASC) de la concentration plasmatique d’atovaquone en fonction du temps s’est accrue de 2,5 fois et la Cmax moyenne, de 3,4 fois. On a constaté que les matières grasses augmentent significativement l’absorption de l’atovaquone (voir 10.3 Pharmacocinétique).
Chez des volontaires sains, rien ne semble démontrer que l’atovaquone est métabolisée. L’excrétion urinaire de ce produit est négligeable et la molécule mère est éliminée principalement sous sa forme inchangée (> 90 %) dans les matières fécales. Dans le cadre d’un essai à doses multiples réalisé auprès de 4 volontaires asymptomatiques séropositifs pour le VIH, on a constaté une diminution de la biodisponibilité orale relative des comprimés aux doses supérieures à 750 mg, prises 1 fois par jour avec des aliments. Un essai à doses multiples croissantes mené auprès de sidatiques a également démontré l’absence de relation proportionnelle des doses administrées sous forme de comprimés ; on a toutefois noté une légère augmentation des concentrations plasmatiques du médicament.
Absorption
L’atovaquone est très lipophile et présente une faible solubilité dans l’eau. Des études de pharmacocinétique et de biodisponibilité démontrent que la biodisponibilité du médicament dépend pour beaucoup de la forme galénique et du régime alimentaire. La suspension assure une augmentation d’environ deux fois la biodisponibilité de l’atovaquone, à jeun ou aux repas, comparativement à celle des comprimés dans les mêmes conditions. La biodisponibilité absolue d’une dose de 750 mg de la suspension orale atovaquone, administrée aux repas, a été évaluée chez neuf volontaires séropositifs pour le VIH (CD4 ≥ 100 cellules/mm3) et a été de 47 % ± 15 %. Dans la même étude, la biodisponibilité des comprimés a été de 23 % ± 11 %. D’autres paramètres pharmacocinétiques observés dans cette étude sont donnés au Tableau 8.
Tableau 8 – Paramètres pharmacocinétiques moyens (± écart type) de l’atovaquone après perfusion intraveineuse de 0,5 mg/kg ou administration de 750 mg en comprimés et en suspension orale*
| Paramètre | I.V. | Comprimé | Suspension orale |
|---|---|---|---|
| Cmax (mcg/mL) | 3,21 ± 0,38 | 4,76 ± 1,71 | 11,47 ± 2,76 |
| ASC (h•mcg/mL) | 70,0 ± 25,6 | 316 ± 159 | 639 ± 227 |
| Biodisponibilité (%) | -- | 23 ± 11 | 47 ± 15 |
| t½ (h) | 62,5 ± 35,3 | 67,8 ± 28,9 | 67,0 ± 33,4 |
* La dose i.v. moyenne était de 36,9 mg.
La prise avec des aliments permet de multiplier par 3 environ la biodisponibilité des comprimés atovaquone. Il a notamment été démontré que les matières grasses accroissent considérablement l’absorption. Dans le cadre d’une étude, 18 volontaires ont reçu une dose unique de 500 mg de atovaquone en comprimés après un jeûne d’une nuit et après un petit déjeuner [23 g de matières grasses : 2 696 kJ (642 kCal)]. Les valeurs moyennes d’aire sous la courbe (ASC) (± écart type) étaient respectivement de 93,8 ± 45,7 et de 288 ± 77 h•mcg/mL après la nuit de jeûne et après le petit déjeuner. Dans une autre étude, des volontaires ont pris les comprimés atovaquone à jeun, puis avec 28 g de beurre (23 g de matières grasses) et ensuite 56 g de beurre (46 g de matières grasses) sur pain rôti ; l’ASC moyenne était respectivement multipliée par 2,7 et par 4 suivant l’ingestion de gras, par comparaison à la prise à jeun.
La biodisponibilité de la suspension orale atovaquone est augmentée d’environ deux fois lorsque le médicament est administré aux repas. Dans une étude, 16 volontaires sains ont reçu une dose unique de 750 mg de suspension orale atovaquone après avoir jeûné une nuit et après un petit déjeuner classique [23 g de matières grasses : 2 686 kJ (642 kCal)]. La moyenne (± écart type) des valeurs de l’aire sous la courbe concentration/temps (ASC) étaient de 324 ± 115 et de 801 ± 320 h•mcg/mL respectivement en état de jeûne et après repas. L’effet de la nourriture [23 g de matières grasses : 1 673 kJ (400 kCal)] sur les concentrations plasmatiques d’atovaquone a également été évalué dans une étude multidose, à répartition aléatoire avec permutation chez 19 volontaires séropositifs pour le VIH (CD4 ≤ 200 cellules/mm3) recevant des doses quotidiennes de 500 mg de la suspension orale atovaquone. L’ASC a été de 280 ± 114 h•mcg/mL lorsque l’atovaquone était administrée aux repas comparativement à 169 ± 77 h•mcg/mL à l’état de jeûne. La concentration plasmatique maximale (Cmax) d’atovaquone était de 15,1 ± 6,1 et de 8,8 ± 3,7 mcg/mL respectivement lorsque l’atovaquone était administrée au repas et à jeun. Des différences significatives dans la biodisponibilité de la suspension orale atovaquone ont été observées entre des volontaires sains ou des volontaires asymptomatiques séropositifs pour le VIH et des patients atteints du sida.
La comparaison des valeurs de l’ASC entre les comprimés et la suspension orale atovaquone dans les diverses études indique qu’en moyenne les concentrations plasmatiques d’atovaquone sont environ deux à trois fois plus élevées chez les personnes non infectées par le VIH que chez les patients atteints du sida.
Relation proportionnelle des doses
Les concentrations plasmatiques d’atovaquone n’augmentent pas proportionnellement à la dose. Lorsque la suspension orale atovaquone est administrée au repas à des posologies de 500 mg une fois par jour, 750 mg une fois par jour et 1 000 mg une fois par jour, les concentrations plasmatiques moyennes d’atovaquone à l’état d’équilibre sont respectivement de 11,7 ± 4,8, 12,5 ± 5,8 et 13,5 ± 5,1 mcg/mL. Les concentrations plasmatiques maximales (Cmax) correspondantes sont de 15,1 ± 6,1, 15,3 ± 7,6 et 16,8 ± 6,4 mcg/mL. Lorsque la suspension orale atovaquone a été administrée à cinq volontaires infectés par le VIH, selon une posologie de 750 mg deux fois par jour, la concentration plasmatique moyenne d’atovaquone à l’état d’équilibre a été de 21,0 ± 4,9 mcg/mL et la Cmax, de 24,0 ± 5,7 mcg/mL. La concentration plasmatique minimale d’atovaquone (Cmin) liée à une posologie de 750 mg deux fois par jour était de 16,7 ± 4,6 mcg/mL.
Distribution
Après administration intraveineuse d’atovaquone, le volume de distribution à l’état d’équilibre (Vdee) est de 0,60 ± 0,17 L/kg (n = 9). L’atovaquone est fortement liée aux protéines plasmatiques (99,9 %) sur une plage de concentration de 1 à 90 mcg/mL. Chez trois enfants infectés par le VIH qui ont reçu 750 mg d’atovaquone sous forme de comprimés quatre fois par jour pendant deux semaines, la concentration d’atovaquone dans le liquide céphalo-rachidien était de 0,04 mcg/mL, 0,14 mcg/mL et 0,26 mcg/mL, soit moins de 1 % de la concentration plasmatique.
Élimination
La clairance plasmatique de l’atovaquone après administration intraveineuse chez
9 volontaires séropositifs pour le VIH était de 10,4 ± 5,5 mL/min (0,15 ± 0,09 mL/min/kg). La demi-vie de l’atovaquone était de 62,5 ± 35,3 heures après administration intraveineuse et variait de 67,0 ± 33,4 à 77,6 ± 23,1 heures dans les études après administration de la suspension orale atovaquone. La demi-vie de l’atovaquone est longue en raison du cycle entéro-hépatique présumé et de l’élimination fécale subséquente. Dans le cadre d’une étude où de l’atovaquone marquée au carbone 14 était administrée à des volontaires sains, plus de 94 % de la dose fut récupérée inchangée dans les fèces sur une période de 21 jours. L’élimination urinaire de l’atovaquone était faible ou nulle (moins de 0,6 %). Il existe une preuve indirecte que l’atovaquone peut être soumise à un métabolisme limité ; toutefois, on n’a pas identifié de métabolite spécifique.
Populations et états pathologiques particuliers
Adultes asymptomatiques séropositifs pour le VIH :
Dans le cadre d’un essai à doses multiples sur les comprimés atovaquone réalisé chez des cohortes de 4 volontaires adultes asymptomatiques séropositifs pour le VIH, on a constaté que la biodisponibilité était proportionnelle à la dose lorsque le médicament était administré 1 fois par jour à des doses variant entre 100 et 750 mg. On a néanmoins constaté une diminution de la biodisponibilité orale relative aux doses supérieures à 750 mg, prises 1 fois par jour avec des aliments. À la dose maximale éprouvée (3 000 mg 1 fois par jour), on a relevé une concentration plasmatique moyenne à l’état d’équilibre (± écart type) de 40,0 ± 19,0 mcg/mL ; par comparaison, elle était de 26,9 ± 10,0 mcg/mL chez les volontaires ayant reçu une dose de 750 mg 1 fois par jour.
Quinze volontaires sidatiques ont été soumis à des traitements consécutifs de 15 à 17 jours à l’aide de comprimés atovaquone administrés aux repas à raison de 750 mg, 1 500 mg et 3000 mg une fois par jour, puis de 750 mg 2 fois par jour et enfin de 1 500 mg 2 fois par jour. Cet essai à doses multiples croissantes (Tableau 9) a démontré une absence de relation entre la biodisponibilité et les doses administrées ; on a toutefois noté une légère augmentation des concentrations médicamenteuses avec l’accroissement de la dose quotidienne totale. Le fait de modifier l’intervalle entre les prises sans changer la dose quotidienne totale n’influait pas sur les concentrations médicamenteuses. Dans cet essai, le rapport Cmax/Cmin était faible ; il se chiffrait à environ 1,5, indépendamment du schéma posologique utilisé.
Tableau 9 – Valeurs de l’ASC et concentrations plasmatiques de Atovaquone en comprimés relevées chez des volontaires sidatiques*
| Paramètre | 750 mg (n = 15) | 1 500 mg (n = 15) | 3 000 mg (n = 14) | 750 mg (n = 12) | 1 500 mg (n = 13) |
ASC à l’état d’équilibre (h • mcg/mL) | 181 + 84 | 253 + 126 | 322 + 135 | 231 + 59 | 314 + 109 |
| Concentration moyenne à l’état d’équilibre (mcg/mL) | 7,5 + 3,5 | 10,6 + 5,3 | 13,4 + 5,6 | 9,6 + 2,5 | 13,1 + 4,5 |
* Moyenne ± écart type
Dans le cadre de deux essais déterminants sur le traitement de la PPC chez 191 sidatiques à qui on avait administré les comprimés atovaquone à raison de 750 mg 3 fois par jour, la concentration plasmatique moyenne d’atovaquone à l’état d’équilibre était de 13,9 ± 6,8 mcg/mL.
- Enfants et adolescents :
Enfants immunodéprimés : La pharmacocinétique de l’atovaquone a été évaluée chez 10 enfants immunodéprimés (âge : de 5 mois à 13 ans ; poids : de 3,5 à 85,5 kg). La demi-vie moyenne était de 2,7 ± 1,6 jours. L’administration 1 fois par jour d’une dose de 10 mg/kg a permis d’obtenir une concentration moyenne à l’état d’équilibre de 7,5 ± 4,6 mcg/mL (variant de 2,5 à 15,2 mcg/mL). Chez 3 des enfants ayant également reçu le médicament à une dose quotidienne de 40 mg/kg, on a relevé une concentration moyenne à l’état d’équilibre de 14,0 ± 2,2 mcg/mL (variant de 10,9 à 15,6 mcg/mL).
- Personnes âgées :
Les données révèlent qu’il n’y a pas de différence significative sur le plan clinique entre les personnes âgées et les patients plus jeunes pour ce qui est de la vitesse et du degré d’absorption moyen de l’atovaquone. Une tendance à la hausse de la t½ chez les participants
âgés après la prise d’une dose unique donne à penser que l’atovaquone peut s’accumuler à la suite de prises multiples.
11 Conservation, stabilité et mise au rebut
La suspension orale GLN-Atovaquone doit être conservée entre 15 et 25 °C dans un contenant hermétique et opaque.
La suspension orale atovaquone NE DOIT PAS ÊTRE CONGELÉE.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : Atovaquone
Nom chimique :
- 1) 1,4-naphtalènedione, 2-[4-(4-chlorophényl)cyclohexy] -3-hydroxy-trans
- 2) 2-[trans-4-(p-chlorophényl)cyclohexyl]-3-hydroxy-1,4-naphtoquinone
Masse moléculaire : 366,84 g/mol
Formule développée :
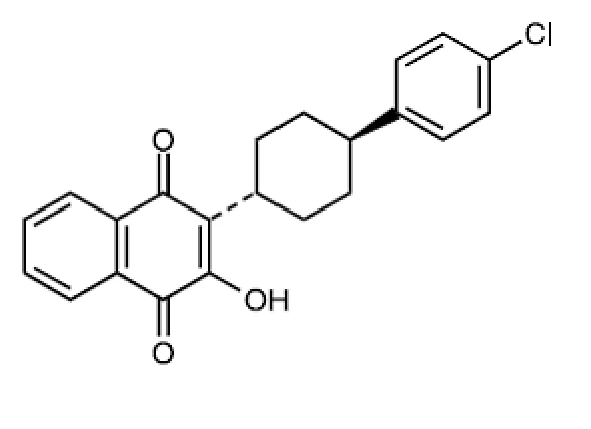
Poudre jaune, facilement soluble dans la N-méthyl-2-pyrrolidone et le tétrahydrofurane, soluble dans le chloroforme, peu soluble dans l'acétone et le diméthylsulfoxyde, légèrement soluble dans l'octanol, l'acétate d'éthyle et le polyéthylèneglycol 200, très légèrement soluble dans 0,1 N d’hydroxyde de sodium, insoluble dans l'eau.
14 Études cliniques
14.1 Études cliniques par indication
Pneumonie à Pneumocystis jirovecii (PPC)
L’indication est fondée sur les résultats d’études pharmacocinétiques comparatives de la suspension orale atovaquone et des comprimés atovaquone [voir 10.3 Pharmacocinétique] et d’études sur l’efficacité clinique des comprimés qui ont permis d’établir un rapport entre la concentration plasmatique d’atovaquone et la réussite du traitement. Les résultats d’un essai à répartition aléatoire et à double insu où les comprimés atovaquone étaient comparés au TMP-SMX chez des sidatiques souffrant de PPC légère ou modérée (se définissant par un gradient alvéolo-artériel de diffusion d’oxygène [(A-a)DO2] ≤ 45 mm Hg et une PaO2 ≥ 60 mm Hg à l’air ambiant) ainsi que les résultats d’un autre essai à répartition aléatoire consistant cette fois à comparer les comprimés atovaquone à de l’iséthionate de pentamidine intraveineux chez des patients atteints de PPC légère ou modérée s’étant montrés intolérants au triméthoprime ou à des agents antimicrobiens de type sulfa sont résumés ci-après.
Essai comparatif avec le TMP-SMX
Cet essai à double insu commencé en 1990 visait à comparer l’innocuité et l’efficacité des comprimés atovaquone par rapport à celles du TMP-SMX dans le traitement de sidatiques souffrant de PPC confirmée par analyse histologique. Seuls les patients atteints de PPC légère ou modérée étaient admissibles.
On a inscrit au total 408 sujets dans 37 établissements. Quatre-vingt-six patients ont dû être exclus des analyses d’efficacité du fait que leur PPC n’avait pas été confirmée par analyse histologique. Parmi les 322 sujets dont la PPC avait été confirmée par analyse histologique, 160 se sont vu attribuer les comprimés atovaquone et 162, le TMP-SMX, par répartition aléatoire.
Les patients traités par atovaquone recevaient 750 mg de atovaquone (3 comprimés à 250 mg) 3 fois par jour pendant 21 jours, tandis que ceux traités par le TMP-SMX recevaient 320 mg de TMP et 1 600 mg de SMX 3 fois par jour pendant 21 jours.
La réponse au traitement a été évaluée chez tous les participants. Pour chaque sujet, le traitement était classé comme étant soit un échec, soit une réussite. Pour que le traitement soit considéré une réussite, on devait observer une amélioration des paramètres cliniques et respiratoires persistant durant au moins 4 semaines suivant la fin du traitement. L’échec thérapeutique consistait en une absence de réponse, en un abandon pour cause d’effet indésirable ou encore en une impossibilité d’évaluation.
Tableau 10 – Issue du traitement des patients atteints de PPC confirmée ayant participé à l’essai comparatif sur Atovaquone et le TMP-SMX
| Issue du traitement1 | Nombre de patients (% du total) | Valeur de p | |||||||
Comprimés d’atovaquone (n = 160) | TMP-SMX (n = 162) | ||||||||
| Réussite thérapeutique | 99 (62 %) | 103 (64 %) | 0,75 | ||||||
| Échec thérapeutique | |||||||||
| Absence de réponse | 28 (17 %) | 10 (6 %) | < 0,01 | ||||||
| Effets indésirables | 11 (7 %) | 33 (20 %) | < 0,01 | ||||||
| Cas non évaluables | 22 (14 %) | 16 (10 %) | 0,28 | ||||||
| Traitement de rechange nécessaire contre la PPC au cours de l’étude | 55 (34 %) | 55 (34 %) | 0,95 | ||||||
1 Conformément à la définition du protocole et à la description donnée précédemment
On a observé une différence significative (p = 0,03) entre les deux groupes sur le plan du taux de mortalité. Parmi les 322 patients dont la PPC avait été confirmée, 13 des 160 sujets recevant les comprimés atovaquone et 4 des 162 sujets recevant le TMP-SMX sont morts durant le traitement de 21 jours ou la période de suivi de 8 semaines. L’analyse de tous les sujets, soit les 408 patients répartis au hasard, révèle 16 décès dans le groupe recevant les comprimés atovaquone et 7 dans le groupe TMP-SMX (p = 0,051).
La différence relevée entre les deux groupes au chapitre de la mortalité semble en partie s’expliquer par le nombre disproportionné d’infections bactériennes fatales chez les sujets traités avec les comprimés atovaquone. Quatre des 13 patients recevant atovaquone en comprimés sont morts des suites de la PPC et 5, d’une combinaison de PPC et d’infections bactériennes. On a établi une corrélation entre le décès et la concentration plasmatique de médicament ; en général, les probabilités de décès étaient plus élevées chez les patients dont la concentration d’atovaquone était plus faible.
Les indicateurs additionnels de réponse au traitement (c.-à-d., gaz du sang artériel, signes vitaux, concentration sérique de LDH, symptômes cliniques, radiographies pulmonaires) n’ont révélé aucune différence significative entre les deux traitements.
Essai comparatif avec la pentamidine
Cet essai ouvert à répartition aléatoire commencé en 1991 visait à comparer l’innocuité et l’efficacité de atovaquone en comprimés à celles de la pentamidine dans le traitement des sidatiques souffrant de PPC légère ou modérée confirmée par analyse histologique. Environ 80 % des participants avaient des antécédents d’intolérance au triméthoprime ou aux agents antimicrobiens de type sulfa ou présentaient des symptômes d’intolérance au moment de l’étude.
Les patients traités à l’aide de atovaquone recevaient 750 mg d’atovaquone (3 comprimés à 250 mg) 3 fois par jour pendant 21 jours, tandis que ceux traités par l’iséthionate de pentamidine en recevaient 3 à 4mg/kg pendant 21 jours sous forme d’une seule perfusion intraveineuse quotidienne.
On avait prévu que les cas d’intolérance au TMP-SMX se présenteraient sous deux formes. D’une part, on parlerait de traitement primaire chez les patients dont l’intolérance était connue. D’autre part, dans les cas d’intolérance inconnue se manifestant pour la première fois durant le traitement en cours, le médicament à l’étude prendrait alors la forme d’un traitement de secours.
Au total 135 sujets atteints de PPC confirmée ont participé à l’essai : 110 dans le groupe « traitement primaire » et 25 dans le groupe « traitement de secours ».
Les données relatives à l’issue du traitement sont présentées au Tableau 11 ci-après.
Tableau 11 – Issue du traitement des patients atteints de PPC confirmée ayant participé à l’essai comparatif sur Atovaquone et la pentamidine
| Issue du traitement | Traitement primaire | Valeur de p | Traitement de secours | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Comprimés d’atovaquo ne (n = 56) | Pentamidin e (n = 53) | Comprimés d’atovaquo ne (n = 14) | Pentamidin e (n = 11) | Valeur de p | |||||||||||||||
| Réussite thérapeutique | 32 (57 %) | 21 (40 %) | 0,09 | 13 (93 %) | 7 (64 %) | 0,14 | |||||||||||||
| Échec thérapeutique | |||||||||||||||||||
| Absence de réponse | 16 (29 %) | 9 (17 %) | 0,18 | 0 | 0 | ||||||||||||||
| Effets indésirables | 2 (3,6 %) | 19 (36 %) | < 0,01 | 0 | 3 (27 %) | 0,07 | |||||||||||||
| Cas non évaluables | 6 (11 %) | 4 (8 %) | 0,75 | 1 (7 %) | 1 (9 %) | 1,00 | |||||||||||||
| Traitement de rechange nécessaire contre la PPC au cours de l’étude | 19 (34 %) | 29 (55 %) | 0,04 | 0 | 4 (36 %) | 0,03 | |||||||||||||
On n’a relevé aucune différence entre les deux groupes sur le plan de la mortalité. Parmi les 135 sujets dont la PPC avait été confirmée, 10 des 70 traités par atovaquone en comprimés et 9 des 65 traités avec la pentamidine sont morts durant la période de traitement de 21 jours ou la période de suivi de 8 semaines. Trois des 10 patients recevant atovaquone en comprimés sont morts des suites de la PPC et 3 autres, d’une combinaison de PPC et d’infections bactériennes. Dans ces derniers cas, on ne peut encore établir avec certitude dans quelle mesure la PPC a contribué au décès. Un patient est mort de septicémie, un d’un lymphome, un de complications du sida, et enfin un autre de pneumothorax réfractaire. Par ailleurs, 2 des 9 sujets recevant la pentamidine sont morts des suites de la PPC et 3 autres d’une combinaison de PPC et d’infections bactériennes. Dans ces derniers cas encore, on ne peut établir avec certitude dans quelle mesure la PPC a contribué au décès. Un sujet est mort d’anévrisme mycotique cérébral, un de coccidioïdomycose disséminée et 2 de complications du sida. L’analyse de tous les patients répartis au hasard révèle 11 décès chez les sujets du groupe atovaquone en comprimés et 12 chez ceux du groupe pentamidine. Chez les sujets pour lesquels on connaît la concentration plasmatique d’atovaquone au 4e jour de traitement, 3 patients sur les 5 (60 %) dont la concentration était inférieure à 5 mcg/mL sont morts au cours de l’étude. Par contre, on compte seulement 2 décès chez les 21 (9 %) sujets dont la concentration plasmatique d’atovaquone au 4e jour de traitement était supérieure à 5 mcg/mL.
Données sur le traitement chronique
La suspension orale atovaquone n’a pas fait l’objet d’une évaluation systématique à titre de traitement suppressif chronique visant à prévenir la PPC chez les sujets à risque élevé. Dans le cadre d’une étude pilote portant sur l’administration à long terme des comprimés atovaquone à des sidatiques, 5 des 31 patients ont contracté une PPC : dans 1 cas, la posologie était de
750 mg 1 fois par jour (après 20 jours) ; dans 3 cas, elle était de 750 mg 2 fois par jour (après 14, 70 et 97 jours) ; et dans 1 cas, elle était de 1 500 mg 2 fois par jour (après 74 jours). On ne s’est pas penché sur la posologie employée dans le cadre des essais sur le traitement aigu (750 mg 3 fois par jour) ; de ce fait, on ne dispose d’aucune donnée sur l’incidence de la PPC dans ce contexte. Les observations étant limitées, on ne peut formuler de recommandations sur l’emploi de la suspension orale atovaquone à titre préventif.
14.2 Études de biodisponibilité comparatives
Une étude comparative, en double aveugle, randomisée, à dose unique (750 mg administrés sous forme de 5 ml à 750 mg/5 mL) et croisée à deux voies portant sur la biodisponibilité du GLN-Atovaquone (suspension orale d'atovaquone) 750 mg/5 mL (Glenmark Pharmaceuticals Canada Inc.) et du PrMEPRON (suspension orale d'atovaquone) à 750 mg/5 mL (GlaxoSmithKline Inc.) a été menée chez 32 sujets masculins adultes en bonne santé, soumis à un régime riche en graisses et en calories. Un résumé des données comparatives de biodisponibilité issues des 28 sujets ayant mené l'étude à son terme est présenté dans le tableau suivant.
TABLEAU RÉCAPITULATIF DES DONNÉES COMPARATIVES SUR LA BIODISPONIBILITÉ
Atovaquone (5 mL x 750 mg/5 mL) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
|---|---|---|---|---|
| Paramètre | Test1 | Référence2 | % Rapport des moyennes géométriques | Intervalle de confiance à 90 % |
| ASC0-72 (ng۰h/mL) | 360302,16 382989,20 (33,07) | 364864,33 384236,65 (28,35) | 98,8 | 90,7 – 107,5 |
Cmax (ng/mL) | 8860,62 9179,25 (25,10) | 9235,53 9697,38 (27,78) | 95,9 | 87,7 – 104,9 |
| Tmax3 (h) | 7,50 (4,50 – 16,00) | 5,25 (4,00 – 16,00) | ||
1 GLN-Atovaquone (suspension orale d'atovaquone) 750 mg/5 mL (Glenmark Pharmaceuticals Canada Inc.)
2 PrMEPRON (suspension orale d'atovaquone) 750 mg/5 mL (GlaxoSmithKline Inc.), acheté au Canada
3 Exprimé uniquement sous forme de médiane (intervalle)
Remarque : l'ASCI et la T1/2 ne sont pas indiquées; ces paramètres n'ont pas pu être estimés de manière fiable en raison de la longue demi-vie de l'atovaquone et de la conception de l'étude
15 Microbiologie
Pneumocystis jirovecii
Des analyses réalisées selon diverses méthodologies in vitro dans plusieurs laboratoires ont démontré que la CI50 (concentration inhibitrice 50 %) de l’atovaquone à l’égard de P. jirovecii chez le rat se situe entre 0,1 et 3,0 mcg/mL.
L’atovaquone exerce son activité sur P. jirovecii chez des rats immunodéprimés. Cette activité a été mise en évidence dans le cadre du schéma tant prophylactique que thérapeutique. Une étude a été réalisée pour évaluer les effets de l’atovaquone dans le traitement aigu de la PPC chez le rat ; afin de favoriser la manifestation de la PPC, on a d’abord provoqué l’immunosuppression par l’administration de corticostéroïdes pendant 4 ou 6 semaines. Les rats étaient ensuite traités par voie orale, à raison de 1 dose par jour, 5 ou 7 jours par semaine pendant 3 semaines. L’administration de doses de 100 mg/kg s’est traduite par une guérison complète (c.-à-d. absence de signe histologique d’infection) chez la majorité des animaux. Dans le cadre d’une autre étude, l’atovaquone était administrée pendant 3 semaines à une dose quotidienne de 100 mg/kg ; le traitement était commencé au début de la 5e semaine d’immunosuppression. Chez 4 des 15 (27 %) rats évalués, le traitement a amené une guérison complète (telle que définie précédemment). L’indice moyen d’infection relevé chez les animaux traités était de 0,8 ; il était de 2,57 chez les rats immunodéprimés non traités.
Des études ont été réalisées afin d’évaluer les effets prophylactiques de l’atovaquone, à des doses de 100 mg/kg, à l’égard de la PPC. Le traitement préventif et le traitement immunosuppresseur étaient commencés en même temps. L’atovaquone a empêché la manifestation de la pneumocystose chez la majorité des rats immunodéprimés. Le médicament était administré par voie orale à raison de 1 fois par jour, 5 jours par semaine pendant 6 semaines, ou de 1 fois par jour pendant 8 semaines. Chez ce modèle, on obtenait une réponse évidente, mais un effet moindre, aux doses inférieures à 100 mg/kg. Par ailleurs, aux doses de 10 mg/kg et de 25 mg/kg, l’effet était marginal, comme en témoigne la persistance de l’infection chez 90 % et 88 % des animaux respectivement. À la fin de l’étude, les animaux n’ayant encore manifesté aucun signe de PPC présentaient des concentrations plasmatiques d’atovaquone supérieures à 60 mcg/mL (variant entre 60 et 94 mcg/mL). Ces concentrations plasmatiques peuvent être obtenues par l’administration quotidienne d’une dose de 50 mg/kg ou plus.
Toxoplasma gondii
À noter qu’on ignore la signification clinique des données précliniques ci-après au sujet des effets de l’atovaquone sur Toxoplasma gondii. Les CI50 in vitro de l’atovaquone sur un certain nombre de souches de T. gondii au stade tachyzoïte se situaient entre 0,001 et 0,07 mcg/mL. Sur une période d’incubation de 72 heures, l’atovaquone exerçait manifestement son activité sur les kystes parasitaires isolés quand ils étaient exposés à des concentrations de 50 mcg/mL. On a constaté des effets limités aux concentrations de 5,0 mcg/mL ; les effets des concentrations intermédiaires d’atovaquone n’ont pas été étudiés.
Des études in vitro réalisées sur un modèle de souris immunodéprimées infectées par des souches cliniques de T. gondii ont révélé des DE50 (50 % de la dose efficace pouvant retarder la mort) variant entre 10 et 30 mg/kg/jour lorsque le traitement était instauré dans les 24 heures suivant l’infection. Le pourcentage de survie des souris diminuait quand le traitement était commencé plus de 24 heures après l’infection. Dans une étude en particulier, les souris recevaient pendant 15 jours une dose quotidienne d’atovaquone de 50 mg/kg ; les animaux qui étaient toujours vivants 30 jours après l’infection ont fait l’objet d’un examen visant à évaluer les kystes cérébraux viables résiduels. On a constaté que les homogénats cérébraux préparés à partir de prélèvements de souris traitées étaient capables de provoquer une toxoplasmose mortelle lorsqu’on en faisait la subinoculation à des souris saines. Par conséquent, bien que l’atovaquone semble agir sur T. gondii in vivo, ces résultats révèlent que des, organismes viables demeurent enkystés dans le cerveau. Dans le cadre d’une autre étude, réalisée cette fois sur des animaux présentant déjà une infection cérébrale, l’administration d’atovaquone à des doses supérieures ou égales à 100 mg/kg/jour a eu des effets favorables aux chapitres de la survie et du niveau d’infection. La fréquence des rechutes dues aux parasites résiduels n’a toutefois pas été évaluée.
Espèces Plasmodium
La CI50 in vitro de l’atovaquone à l’endroit des espèces Plasmodium est d’environ 0,004 mcg/mL. Des souches de P. falciparum qui se sont montrées résistantes à l’atovaquone ont été produites in vitro par pression sélective médicamenteuse.
Afin d’évaluer l’efficacité in vivo de l’atovaquone sur le paludisme murin, on a injecté à des souris CD-1 de 1 à 5 x 10⁶ d’érythrocytes infectés par des souches pathogènes de P. yoelii ou de P. berghei ; on a, par la suite, administré l’atovaquone en 7 doses séparées dans le but de déterminer la dose capable de diminuer la parasitémie de 50 % (DE50) et de 99 % (DE99). Avec les souches sensibles au médicament, la DE99 de l’atovaquone se situait entre 0,09 et 0,15 mg/kg (P. yoelii) et entre 0,009 et 0,116 mg/kg (P. berghei).
L’activité de l’atovaquone a également été étudiée chez le modèle singe Aotus du paludisme à
P. falciparum. Chez les singes infectés par P. falciparum, l’administration d’atovaquone par voie orale à une dose quotidienne de 1 mg/kg pendant 3 à 7 jours avait éliminé chez tous les animaux toute présence de parasites circulants de 2 à 4 jours après l’instauration du traitement. On a observé une guérison complète chez les animaux ayant reçu le médicament pendant 7 jours ; on a par contre noté une recrudescence chez la plupart des animaux ayant été traités avec 3 ou 5 doses.
Chez les espèces Plasmodium, le lieu d’action semble être le complexe cytochrome bc1 (complexe III). Plusieurs enzymes métaboliques contribuent à la chaîne mitochondriale des transporteurs d’électrons par l’ubiquinone. Les effets inhibiteurs de l’atovaquone sur le transport des électrons entravent indirectement l’action de ces enzymes ; il peut notamment s’ensuivre une inhibition de la synthèse de l’ATP et de l’acide nucléique.
16 Toxicologie non clinique
Toxicologie générale
La toxicité de l’atovaquone a été amplement étudiée chez une grande variété d’espèces sur des périodes allant jusqu’à 6 mois (Tableau 11).
Études de toxicité aiguë
Dans le cadre d’études de toxicité aiguë réalisées sur des rats et sur des souris, la dose létale médiane orale a été établie à plus de 1 825 mg/kg. On n’a relevé aucun décès ni autre effet associé au traitement. La dose létale médiane intraveineuse était par ailleurs d’environ 26 mg/kg chez la souris et de 36 mg/kg chez le rat. Les doses les plus faibles auxquelles se sont produits des décès étaient respectivement de 25 et de 35 mg/kg chez la souris et chez le rat. Toutes les morts sont survenues la journée où le médicament fut administré. Les animaux ont notamment manifesté des convulsions cloniques et d’autres signes tels que de l’ataxie, une baisse d’activité, une prostration et des difficultés respiratoires. Ces signes étaient observés immédiatement après l’administration ou dans les 3 minutes suivant cette dernière, et tous les animaux ayant survécu se sont rétablis en moins de 24 heures.
Études de toxicité orale subchronique
Des études de toxicité orale subchronique (sur 28 jours et sur 6 mois) ont été réalisées sur des rats et sur des chiens ayant reçu de l’atovaquone à des doses variant entre 20 et
500 mg/kg/jour.
Dans le cadre de l’étude de 28 jours chez le rat, on n’a relevé aucun effet antemortem ni postmortem aux doses de 500 mg/kg/jour et moins. En ce qui concerne l’étude étalée sur 6 mois, on a noté des diminutions équivoques ou marginales des paramètres érythrocytaires lorsque le médicament était administré à des doses de 20 à 500 mg/kg/jour.
Les études de 28 jours et de 6 mois réalisées sur le chien portaient sur des doses orales quotidiennes variant entre 20 et 500 mg/kg/jour. On n’a constaté aucun effet antemortem ni postmortem pouvant être associé au traitement.
Cancérogénicité
Des études d’oncogénicité effectuées chez des souris ont montré une augmentation de la fréquence des adénomes hépatocellulaires et des hépatomes, sans que la concentration sans effet indésirable observé n’ait été déterminée. Aucun résultat de même nature n’a été observé chez les rats, et les tests de mutagénicité ont été négatifs. Les résultats obtenus semblent être attribuables à une sensibilité inhérente des souris à l’atovaquone et on ne leur accorde aucune importance clinique. Aux concentrations allant jusqu’au seuil maximal de solubilité médicamenteuse, le dosage d’Ames sur Salmonella (79 mcg/boîte de Petri : 29,3 mcg/mL) et le dosage de lymphomes de souris (50 mcg/mL) n’ont démontré aucun pouvoir mutagène de l’atovaquone, avec ou sans activation métabolique. À des doses allant jusqu’à 50 mcg/mL et jusqu’à 10 mcg/mL, avec et sans activation métabolique respectivement, l’atovaquone n’a été associée à aucune augmentation biologiquement significative de l’incidence des aberrations chromosomiques numériques ou structurales dans les cultures de lymphocytes humains.
On n’a pas non plus constaté d’augmentation biologiquement significative de l’incidence des aberrations chromosomiques numériques ou structurales dans les cellules médullaires osseuses de souris ayant reçu des doses orales d’atovaquone allant jusqu’à 5 000 mg/kg.
Toxicité pour la reproduction et le développement
Des études ont été menées chez le rat à des doses orales allant jusqu’à 1 000 mg/kg/jour, et chez le lapin à des doses orales allant jusqu’à 1 200 mg/kg/jour. La concentration plasmatique minimale d’atovaquone relevée chez les mères était en moyenne de 76 mcg/mL (1 000 mg/kg/jour) et de 16 mcg/mL (1 200 mg/kg/jour) pour le rat et le lapin respectivement. On n’a observé aucun signe de tératogenèse chez ni l’une ni l’autre des espèces.
Dans l’étude portant sur le lapin, la concentration fœtale d’atovaquone correspondait en moyenne à 30 % de la concentration plasmatique relevée chez la mère au même moment. On a observé une perte pondérale à la dose de 1 200 mg/kg/jour ; 5 des 25 animaux ont connu un avortement spontané à la dose de 1 200 mg/kg/jour. Les lapines ayant connu un avortement spontané faisaient partie du groupe d’animaux chez lesquels on avait noté une baisse importante de la consommation alimentaire et une perte pondérale considérable. Une faible diminution du poids et de la longueur du corps des fœtus a été relevée à la dose de 1 200 mg/kg/jour ; ces effets pourraient avoir été dus à une toxicité du médicament chez la mère.
Toxicologie particulière
Les données recueillies dans le cadre d’autres études animales sont résumées ci-après. Le lien entre ces observations et le pouvoir toxique du médicament chez l’humain demeure encore indéterminé. Lors d’une étude de toxicité orale à long terme, étalée sur 6 mois, l’atovaquone a été administrée à des rats Wistar à des doses de 20, de 100 et de 500 mg/kg/jour. À partir de la 5e semaine, on a constaté une légère anémie chez les animaux recevant des doses environ 1 à 4 fois supérieures aux quantités auxquelles sont normalement exposés les humains (d’après les concentrations plasmatiques et l’ASC).
Une étude de 90 jours réalisée sur des souris ayant reçu par voie orale des doses d’atovaquone de 800 mg/kg/jour fait état de morts inexpliquées. On relève des observations similaires dans une autre étude portant cette fois sur des lapines à qui on a administré des doses allant jusqu’à 1 200 mg/kg/jour du 6e au 18e jour de gestation.
L’administration d’atovaquone par voie intraveineuse a provoqué la mort inexpliquée de souris et de rats. Chez la souris, la mort s’est produite aux doses de 25 et de 30 mg/kg/jour. Par ailleurs, chez le rat, la mort est survenue à des doses intraveineuses associées à des concentrations plasmatiques d’atovaquone supérieures à 100 mcg/mL.
En outre, une perfusion intraveineuse de 1 heure d’une dose de 60 mg/kg d’atovaquone combinée à un cosolvant contenant du polyéthylèneglycol, du propylèneglycol et de la trométhamine (TRIS) a provoqué des convulsions et la mort chez des chiens dont la concentration plasmatique s’élevait à 164 mcg/mL.
17 Monographies de référence
- 1. PrMEPRON® (Suspension orale d’atovaquone USP, 750 mg/5 mL), control 302092, monographie de produit, GlaxoSmithKline Inc. (2026-03-05)