


Monographie de produit - Idvynso
Modifications importantes apportées récemment à la monographie
Sans objet
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie...................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
1 Indications...................................................................................................................... 4
1.1 Pédiatrie ...................................................................................................................... 4
1.2 Gériatrie ...................................................................................................................... 4
2 Contre-indications .......................................................................................................... 4
4 Posologie et administration ............................................................................................ 5
4.1 Considérations posologiques ...................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ................................................ 5
4.5 Dose oubliée ............................................................................................................... 5
5 Surdose .......................................................................................................................... 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement .............................. 6
7 Mises en garde et précautions ........................................................................................ 6
7.1 Populations particulières ............................................................................................ 7
7.1.1 Grossesse ............................................................................................................ 7
7.1.2 Allaitement .......................................................................................................... 8
7.1.3 Enfants et adolescents ........................................................................................ 8
7.1.4 Personnes âgées ................................................................................................. 8
7.1.5 Co-infection par le VHB ....................................................................................... 8
8 Effets indésirables ........................................................................................................... 9
8.1 Aperçu des effets indésirables .................................................................................... 9
8.2 Effets indésirables observés au cours des études cliniques ....................................... 9
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............. 10
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ...................................................... 10
8.5 Effets indésirables observés après la commercialisation ......................................... 12 9 Interactions médicamenteuses ..................................................................................... 12
9.2 Aperçu des interactions médicamenteuses.............................................................. 12
9.4 Interactions médicament-médicament .................................................................... 12
9.5 Interactions médicament-aliment ............................................................................ 19
10 Pharmacologie clinique ................................................................................................ 20
10.1 Mode d’action ........................................................................................................... 20
10.2 Pharmacodynamie .................................................................................................... 20
10.3 Pharmacocinétique ................................................................................................... 20
11 Conservation, stabilité et mise au rebut ........................................................................ 23
Partie 2 : Renseignements scientifiques ............................................................................... 24
13 Renseignements pharmaceutiques ............................................................................... 24
14 Études cliniques ............................................................................................................ 25
14.1 Études cliniques par indication ................................................................................. 25
15 Microbiologie ............................................................................................................... 28
16 Toxicologie non clinique ................................................................................................ 30
Renseignements destinés aux patient·e·s............................................................................. 32
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
IDVYNSO® (doravirine/islatravir) est indiqué comme bithérapie complète contre l’infection par le virus de l’immunodéficience humaine de type 1 (VIH-1) chez les adultes pour remplacer le traitement antirétroviral actuel chez les personnes présentant une suppression virologique (taux d’ARN du VIH-1 inférieur à 50 copies/mL) qui reçoivent un traitement antirétroviral stable sans antécédents d’échec thérapeutique et sans substitutions connues associées à une résistance à la doravirine.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité d’IDVYNSO® n’ont pas été établies chez les personnes vivant avec le VIH âgées de moins de 18 ans.
1.2 Gériatrie
Gériatrie (≥ 65 ans) : Les études cliniques menées chez des participants présentant une suppression virologique qui ont reçu IDVYNSO® (étude 051 et étude 052) incluaient 81 (11,4 %) participants âgés de 65 ans et plus, dont 10 (1,4 %) âgés de 75 ans et plus (voir 14 Études cliniques). Aucune différence quant à l’innocuité ou à l’efficacité globale n’a été observée entre les participants âgés de ≥ 65 ans et ceux âgés de 18 à < 65 ans.
2 Contre-indications
IDVYNSO® est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
L’administration d’IDVYNSO® est contre-indiquée avec :
des médicaments qui sont de puissants inducteurs de l’enzyme 3A du cytochrome P450 (CYP3A), car une diminution importante de la concentration plasmatique de la doravirine peut survenir, ce qui peut diminuer l’efficacité d’IDVYNSO® (voir 9.4 Interactions médicament-médicament). Ces médicaments comprennent, entre autres, les suivants :
la carbamazépine, l’oxcarbazépine, le phénobarbital et la phénytoïne
(anticonvulsivants);
- l’enzalutamide (inhibiteur des récepteurs des androgènes);
- la rifampine et la rifapentine (antimycobactériens);
- le mitotane (agent cytotoxique);
- le millepertuis (Hypericum perforatum).
- la lamivudine (3TC) ou l’emtricitabine (FTC), des substrats de la désoxycytidine kinase (dCK), car une diminution importante de la concentration d’islatravir triphosphate (ISL-TP) peut survenir, ce qui peut diminuer l’efficacité d’IDVYNSO® (voir 9.4 Interactions médicament-médicament).
4 Posologie et administration
4.1 Considérations posologiques
IDVYNSO® est une association à dose fixe contenant 100 mg de doravirine et 0,25 mg d’islatravir.
Comme pour tous les antirétroviraux, le traitement avec IDVYNSO® doit être amorcé par un professionnel de la santé expérimenté dans la prise en charge de l’infection par le VIH-1.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée d’IDVYNSO® chez les adultes est de un comprimé contenant 100 mg de doravirine et 0,25 mg d’islatravir à prendre par voie orale une fois par jour, avec ou sans aliments.
Enfants et adolescents (< 18 ans)
L’innocuité et l’efficacité d’IDVYNSO® n’ont pas été établies chez les personnes vivant avec le VIH âgées de moins de 18 ans.
Personnes âgées (≥ 65 ans)
Aucun ajustement posologique d’IDVYNSO® n’est recommandé chez les personnes vivant avec le VIH âgées de 65 ans et plus (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
Insuffisance rénale
Aucun ajustement posologique d’IDVYNSO® n’est recommandé chez les personnes vivant avec le VIH dont le débit de filtration glomérulaire estimé (DFGe) est ≥ 30 mL/min/1,73 m2. IDVYNSO® n’est pas recommandé chez les personnes vivant avec le VIH atteintes d’insuffisance rénale grave (DFGe < 30 mL/min/1,73 m2). IDVYNSO® n’a pas été étudié chez les participants atteints d’une maladie rénale au stade terminal ni chez les participants sous dialyse (voir 10.3 Pharmacocinétique).
Insuffisance hépatique
Aucun ajustement posologique d’IDVYNSO® n’est recommandé chez les personnes vivant avec le VIH présentant une insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh). IDVYNSO® n’est pas recommandé chez les personnes vivant avec le VIH présentant une insuffisance hépatique grave (classe C de Child-Pugh) [voir 10.3 Pharmacocinétique].
Administration concomitante avec la rifabutine
Si IDVYNSO® est administré avec la rifabutine, un inducteur modéré du CYP3A, prendre un comprimé de doravirine à 100 mg (PIFELTRO®) environ 12 heures après la dose d’IDVYNSO® pendant toute la durée de l’administration concomitante de rifabutine (voir 9.4 Interactions médicament-médicament).
4.5 Dose oubliée
Si une dose d’IDVYNSO® est oubliée, elle peut être prise jusqu’à 12 heures après l’heure habituelle prévue. Si plus de 12 heures se sont écoulées, sauter la dose oubliée et reprendre le calendrier habituel le jour suivant. Ne pas prendre deux doses en même temps pour compenser une dose oubliée.
5 Surdose
Il n’existe aucun traitement spécifique connu en cas de surdose avec IDVYNSO®. En cas de surdose, il faut surveiller la personne et lui administrer les mesures de soutien habituelles, au besoin.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
Description
IDVYNSO® est offert sous forme de comprimé enrobé par film, de couleur rose et de forme ovale. Il porte l’inscription « 772 » gravée d’un côté, et est lisse de l’autre. Chaque comprimé contient 100 mg de doravirine et 0,25 mg d’islatravir.
Chaque flacon contient 30 comprimés et des dessiccants.
7 Mises en garde et précautions
Généralités
IDVYNSO® est un schéma posologique complet indiqué pour traiter l’infection par le VIH-1; par conséquent, IDVYNSO® ne doit pas être administré avec d’autres antirétroviraux pour le traitement de l’infection par le VIH-1.
Interactions médicamenteuses
L’administration d’IDVYNSO® avec la 3TC et la FTC, deux substrats de la désoxycytidine kinase (dCK), est contre-indiquée. L’administration concomitante d’IDVYNSO® et d’autres substrats de la dCK (p. ex., antimétabolites nucléosidiques), n’est quant à elle pas recommandée, car ces derniers peuvent réduire l’exposition à l’islatravir triphosphate (voir 2 Contre-indications, 9.4 Interactions médicament-médicament et 10.3 Pharmacocinétique).
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| Orale | Chaque comprimé pelliculé contient 100 mg de doravirine et 0,25 mg d’islatravir. | Cellulose microcristalline, croscarmellose sodique, dioxyde de silicium colloïdal, monohydrate de lactose, stéarate de magnésium, succinate d’acétate d’hypromellose. Les comprimés sont enrobés d’une pellicule contenant les ingrédients inactifs suivants : carbonate de calcium, hypromellose, monohydrate de lactose, oxyde ferrique, oxyde ferrosoferrique et triacétine. Les comprimés pelliculés sont polis avec de la cire de carnauba. | ||
L’administration concomitante d’IDVYNSO® et d’inhibiteurs de l’adénosine désaminase (ADA) n’est pas recommandée, car ces derniers peuvent augmenter l’exposition à l’islatravir (voir 9.4 Interactions médicament-médicament et 10.3 Pharmacocinétique).
La doravirine est un substrat de l’enzyme 3A du cytochrome P450 (CYP3A). Or, les médicaments qui sont des inducteurs du CYP3A peuvent significativement réduire l’exposition à la doravirine et peuvent entraîner une perte de l’effet thérapeutique et l’apparition d’une résistance. L’administration concomitante d’IDVYNSO® et d’inducteurs puissants du CYP3A est contre-indiquée (voir 2 Contre-indications et 9.4 Interactions médicament-médicament).
Système endocrinien et métabolisme
Lipides sériques et glycémie
Les taux sériques de lipides et la glycémie peuvent augmenter pendant un traitement antirétroviral (TAR). La maîtrise de la maladie et les modifications apportées au style de vie peuvent également se révéler des facteurs importants. Il faut envisager l’évaluation du taux de lipides sériques et de la glycémie; les anomalies lipidiques et les hausses de la glycémie doivent être prises en charge lorsque cela est cliniquement justifié.
Santé reproductive
Fertilité
Il n’existe aucune donnée concernant l’effet d’IDVYNSO® sur la fertilité chez l’humain. Des études réalisées chez les animaux indiquent que la doravirine et l’islatravir n’ont pas d’effets nuisibles sur la fertilité à des niveaux d’exposition qui étaient plus élevés que ceux des sujets ayant reçu la dose clinique recommandée chez l’humain (voir Toxicité pour la reproduction et le développement).
Appareil cutané
Réactions cutanées graves
Une réaction d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes généraux (syndrome DRESS, de l’anglais Drug Reaction with Eosinophilia and Systemic Symptoms) a été signalée dans le cadre d’une étude clinique menée avec IDVYNSO®. En outre, la surveillance post-commercialisation a permis d’observer des réactions cutanées graves, y compris des cas de nécrolyse épidermique toxique, avec des schémas thérapeutiques contenant de la doravirine. Il faut cesser immédiatement la prise d’IDVYNSO®, et celle de tout autre médicament reconnu comme étant associé à des réactions cutanées graves, si le patient présente une éruption cutanée douloureuse avec atteinte des muqueuses, une éruption cutanée grave qui progresse, ou encore une éruption cutanée accompagnée de symptômes constitutionnels, d’éosinophilie, d’une lymphadénopathie ou d’une atteinte d’autres organes. L’état clinique du patient doit être surveillé de près et un traitement approprié doit être instauré.
7.1 Populations particulières
7.1.1 Grossesse
Il n’y a pas de données suffisantes sur l’utilisation d’IDVYNSO® chez les femmes enceintes pour évaluer le risque d’anomalies congénitales et de fausse couche associé au médicament. IDVYNSO® ne doit pas être utilisé pendant la grossesse à moins que les bienfaits escomptés justifient les risques possibles pour le fœtus.
Dans les études sur la reproduction animale, aucun effet sur le développement n’a été observé lorsque les composants d’IDVYNSO® étaient administrés séparément à des niveaux d’exposition (aire sous la courbe [ASC]) ≥ 8 fois (doravirine) et ≥ 532 fois (islatravir) supérieurs à l’exposition chez l’humain à la dose recommandée pour ces deux agents contenus dans IDVYNSO® (voir 16 Toxicologie non clinique).
Chez les rongeurs gravides, la doravirine et l’islatravir ont traversé le placenta.
Registre d’exposition à des antirétroviraux pendant la grossesse
Afin de surveiller l’issue materno-fœtale chez les patientes enceintes exposées à IDVYNSO®, un registre international d’exposition à des antirétroviraux pendant la grossesse a été établi.
Les médecins sont invités à déclarer les cas de grossesse en vue de leur ajout au registre : SM_APR@APRegistry.com (www.apregistry.com)
Téléphone : 1-800-258-4263
Télécopieur : 1-800-800-1052
7.1.2 Allaitement
On ignore si IDVYNSO®, ou l’un ou l’autre de ses composants, est excrété dans le lait maternel humain, s’il a des effets sur la production de lait maternel ou sur le nourrisson allaité. Les risques potentiels de l’allaitement comprennent : (1) la transmission du VIH-1 (chez les nourrissons séronégatifs pour le VIH-1), (2) l’apparition d’une résistance virale (chez les nourrissons séropositifs pour le VIH-1) et (3) les effets indésirables graves chez les nourrissons allaités semblables à ceux observés chez les adultes. Il faut demander aux mères de ne pas allaiter si elles reçoivent IDVYNSO®.
La doravirine et l’islatravir ont été excrétés dans le lait des rates (voir 16 Toxicologie non clinique).
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité d’IDVYNSO® n’ont pas été établies chez les personnes vivant avec le VIH âgées de moins de 18 ans.
7.1.4 Personnes âgées
Les études cliniques menées chez des participants présentant une suppression virologique qui ont reçu IDVYNSO® (étude 051 et étude 052) incluaient 81 (11,4 %) participants âgés de 65 ans et plus, dont 10 (1,4 %) âgés de 75 ans et plus (voir 14 Études cliniques). Aucune différence quant à l’innocuité ou à l’efficacité globale n’a été observée entre les participants âgés de ≥ 65 ans et ceux âgés de 18 à < 65 ans.
7.1.5 Co-infection par le VHB
IDVYNSO® n’est pas actif contre le virus de l’hépatite B (VHB). Les personnes présentant une co-infection par le VHB qui passent d’un traitement antirétroviral actif contre le VHB à IDVYNSO®, ainsi que celles qui sont traitées avec IDVYNSO® et qui ont récemment reçu un diagnostic de co-infection par le VHB, doivent faire l’objet d’une surveillance étroite. En pareils cas, et lorsque cela est justifié sur le plan clinique, le recours à un traitement anti-VHB spécifique doit être envisagé.
8 Effets indésirables
8.1 Aperçu des effets indésirables
L’évaluation de l’innocuité d’IDVYNSO® chez des adultes vivant avec le VIH-1 et présentant une suppression virologique (taux d’ARN du VIH-1 inférieur à 50 copies par mL) était fondée sur des données obtenues à la semaine 48 dans le cadre de deux études internationales de phase III, multicentriques, menées avec répartition aléatoire et contrôlées par comparateur actif, soit l’étude 051 et l’étude 052. Au total, 708 adultes vivant avec le VIH-1 ont reçu IDVYNSO® une fois par jour (voir 14 Études cliniques).
Dans ces études menées auprès de sujets recevant IDVYNSO®, l’effet indésirable le plus fréquemment signalé était la diarrhée (2,4 %).
La section « Mises en garde et précautions » décrit les effets indésirables suivants :
- Réactions cutanées graves.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Pour obtenir de plus amples renseignements relatifs aux effets indésirables signalés lors de l’utilisation de la doravirine en association avec d’autres antirétroviraux, veuillez consulter la monographie de PIFELTRO®.
Études cliniques chez les adultes vivant avec le VIH-1 et présentant une suppression virologique qui sont passés à IDVYNSO®
Dans l’étude 051, une étude ouverte menée auprès de 551 participants, 366 participants sont passés à IDVYNSO® et 185 autres ont poursuivi leur traitement antirétroviral (TAR) initial. À la semaine 48, 0,5 % des participants du groupe traité avec IDVYNSO® et 2,2 % des participants du groupe traité avec le TAR initial ont présenté des effets indésirables entraînant l’abandon du médicament à l’étude.
Dans l’étude 052, menée à double insu auprès de 513 participants, 342 participants sont passés à IDVYNSO® et 171 autres ont poursuivi le traitement avec l’association bictégravir/emtricitabine/ténofovir alafénamide (BIC/FTC/TAF). À la semaine 48, 2,9 % des participants du groupe recevant IDVYNSO® et 1,8 % des participants du groupe recevant l’association BIC/FTC/TAF ont présenté des effets indésirables entraînant l’abandon du médicament à l’étude.
La majorité (88 %) des effets indésirables observés chez les participants à l’une ou l’autre de ces études étaient de grade 1 (légers) ou de grade 2 (modérés) à la semaine 48. Le Tableau 2 présente les effets indésirables les plus fréquents (tous les grades) rapportés chez au moins 2 % des participants de n’importe quel groupe de traitement des études 051 et 052 jusqu’à la semaine 48. Tableau 2 – Effets indésirables⃰ (tous les grades) rapportés chez ≥ 2 % des adultes vivant avec le VIH-1 et présentant une suppression virologique qui ont reçu IDVYNSO® dans le cadre des études 051 et 052 à la semaine 48
Effets indésirables
| Étude 051 | Étude 052 | |||||||||||
| IDVYNSO® | TAR initial | IDVYNSO® | BIC/FTC/TAF | |||||||||
| N = 366 | N = 185 | N = 342 | N = 171 | |||||||||
| Affections gastro-intestinales | ||||||||||||
| Distension abdominale | 2 % | 0 | 1 % | 0 | ||||||||
| Diarrhée | 3 % | 0 | 1 % | 1 % | ||||||||
| Troubles généraux | ||||||||||||
| Fatigue | 2 % | 1 % | < 1 % | 1 % | ||||||||
| Investigations | ||||||||||||
| Gain pondéral‡ | 2 %§ | 0 | < 1 % | 0 | ||||||||
| Affections du système nerveux | ||||||||||||
| Étourdissements | 2 % | 1 % | 1 % | 0 | ||||||||
| Céphalées | 2 % | 1 % | 1 % | 0 | ||||||||
* La fréquence des effets indésirables est basée sur l’ensemble des effets indésirables attribués aux médicaments à l’étude par le chercheur. ‡ La variation moyenne du poids entre le début de l’étude et la semaine 48 était de 0,94 kg dans le groupe recevant IDVYNSO® contre -0,15 kg dans le groupe recevant le TAR initial dans l’étude 051, et de -0,03 kg dans le groupe recevant IDVYNSO® contre 0,28 kg dans le groupe recevant l’association BIC/FTC/TAF dans l’étude 052. § Parmi les 6 participants ayant présenté des effets indésirables liés à une prise de poids, 4 sont passés d’un traitement antirétroviral initial à base d’éfavirenz et/ou de fumarate de ténofovir disoproxil à IDVYNSO® dans l’étude 051. | ||||||||||||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
On a notamment observé les effets indésirables suivants chez moins de 2 % des participants ayant reçu IDVYNSO®.
Affections gastro-intestinales : Douleurs abdominales (y compris douleur abdominale, douleur dans le haut de l’abdomen, douleur dans le bas de l’abdomen et gêne abdominale), flatulences, nausées
Affections psychiatriques : Rêves anormaux, insomnie (y compris insomnie, insomnie d’endormissement, insomnie du milieu de la nuit et insomnie de fin de nuit)
Affections de la peau et du tissu sous-cutané : Prurit, éruption cutanée (y compris éruption cutanée, éruption cutanée papuleuse, éruption cutanée maculopapuleuse et éruption cutanée prurigineuse)
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Dans l’ensemble, aucune différence significative sur le plan clinique n’a été observée entre les participants recevant IDVYNSO® et ceux recevant le TAR initial ou l’association BIC/FTC/TAF quant aux résultats des analyses de laboratoire sur la fonction rénale, le profil hématologique, y compris la numération des lymphocytes totaux et des sous-ensembles de lymphocytes, et les taux lipidiques à jeun. Le pourcentage de participants présentant une anomalie hépatique aux épreuves de laboratoire qui s’est aggravée entre le début de l’étude et la semaine 48 était faible (tous les grades) dans le groupe IDVYNSO® et comparable à celui des groupes témoins. Les anomalies hépatiques aux épreuves de laboratoire étaient généralement asymptomatiques et se sont résolues sans interruption du traitement avec IDVYNSO®. Le Tableau 3 présente les résultats de laboratoire associés aux épreuves de la fonction hépatique tirés des études 051 et 052.
Tableau 3 – Anomalies hépatiques aux épreuves de laboratoire (grades 2 à 4) s’étant aggravées par rapport aux valeurs initiales rapportées chez les adultes recevant IDVYNSO® dans le cadre des études 051 et 052
| Paramètre biochimique | Étude 051 | Étude 052 | ||||||
| IDVYNSO® N = 366 | TAR initial N = 185 | IDVYNSO® N = 340 | BIC/FTC/TAF N = 171 | |||||
| Alanine aminotransférase (ALAT) Grade 2 : 2,5 à < 5,0 × LSN Grade 3 : 5,0 à < 10,0 × LSN Grade 4 : ≥ 10,0 × LSN | 2 % < 1 % 0 | 1 % 0 1 % | 1 % 0 1 % | 1 % 0 0 | ||||
Aspartate aminotransférase (ASAT) Grade 2 : 2,5 à < 5,0 × LSN Grade 3 : 5,0 à < 10,0 × LSN Grade 4 : ≥ 10,0 × LSN | 2 % 0 0 | 2 % 0 1 % | 2 % < 1 % 1 % | 1 % 0 1 % | ||||
Bilirubine totale Grade 2 : 1,6 à < 2,6 × LSN Grade 3 : 2,6 à < 5,0 × LSN Grade 4 : ≥ 5,0 × LSN | 1 % < 1 % 0 | 1 % 0 0 | 1 % 1 % 0 | 1 % 0 0 | ||||
Dans le cadre du programme de développement clinique de l’association de la doravirine et de l’islatravir, trois participants ont présenté des augmentations des taux d’ALAT et d’ASAT supérieures à 10 fois la limite supérieure de la normale (LSN) et considérées comme étant liées au traitement à l’étude par l’investigateur qui se sont résolues avec l’interruption du traitement. Un de ces trois participants a reçu l’association doravirine/islatravir (100 mg/0,75 mg) et a présenté une augmentation passagère de la bilirubine totale 2 fois la LSN et des nausées de grade 1 (légères); les deux autres ont reçu IDVYNSO® et étaient asymptomatiques.
Lors d’essais cliniques menés avec des doses quotidiennes d’islatravir de 0,75 mg ou plus (soit 3 fois la dose quotidienne recommandée), des diminutions liées à la dose quant à la numération des lymphocytes totaux et des sous-ensembles de lymphocytes, y compris les cellules T CD4+, ont été observées, ce qui a nécessité l’arrêt de l’intervention à l’étude. Ces diminutions de la numération lymphocytaire se sont révélées réversibles après le retrait de l’islatravir. Aucun effet significatif sur le plan clinique n’a été observé quant à la numération des lymphocytes totaux et des sous-ensembles de lymphocytes dans le cadre des essais cliniques ayant porté sur IDVYNSO®.
Un seul cas de thrombopénie immunitaire sévère (nadir du nombre de plaquettes : 2 × 10⁹/L), caractérisé par l’apparition soudaine d’un hématome sous-cutané, de pétéchies et d’une hématurie, a été signalé chez un participant 32 jours après le début du traitement avec IDVYNSO® dans l’étude 052. Cet effet indésirable grave s’est résolu après l’arrêt du traitement avec IDVYNSO®, suivi de l’administration de corticostéroïdes et d’immunoglobulines intraveineuses. Parmi tous les participants aux études 051 et 052, aucune tendance à la baisse du nombre de plaquettes au fil du temps n’a été observée avec IDVYNSO®; aucune différence n’a, par ailleurs, été constatée entre les groupes de traitement quant à la variation moyenne du nombre de plaquettes par rapport à la valeur initiale.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables suivants ont été observés après la commercialisation du produit chez des personnes vivant avec le VIH qui recevaient des traitements à base de doravirine. Étant donné que ces réactions indésirables sont rapportées sur une base volontaire et qu’ils proviennent d’une population d’une taille inconnue, il n’est pas toujours possible d’en estimer la fréquence de manière fiable ni d’établir un lien de causalité avec l’exposition au médicament.
Doravirine :
Troubles hépatobiliaires : hépatite
Investigations : augmentation des enzymes hépatiques
Affections de la peau et du tissu sous-cutané : nécrolyse épidermique toxique (NET)
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
IDVYNSO® est un schéma posologique complet indiqué pour traiter l’infection par le VIH-1; par conséquent, IDVYNSO® ne doit pas être administré avec d’autres antirétroviraux pour le traitement de l’infection par le VIH-1.
9.4 Interactions médicament-médicament
Les interactions médicamenteuses décrites dans cette section sont fondées sur des études ayant porté sur IDVYNSO® ou ses composants individuels, ou encore sur des interactions prévues pouvant survenir avec IDVYNSO®.
Aucune interaction médicamenteuse pertinente sur le plan clinique n’a été observée entre la doravirine et l’islatravir.
Interactions établies ou potentiellement importantes
Doravirine
Étant donné que la doravirine est principalement métabolisée par le CYP3A, les médicaments inducteurs ou inhibiteurs de cette enzyme peuvent affecter l’élimination de la doravirine. L’administration concomitante d’IDVYNSO® et de médicaments qui sont des inducteurs du CYP3A peut entraîner une diminution de la concentration plasmatique de la doravirine et réduire son effet thérapeutique (voir 2 Contre-indications et 7 Mises en garde et précautions). L’administration concomitante d’IDVYNSO® et de médicaments qui sont des inhibiteurs du CYP3A peut entraîner une augmentation de la concentration plasmatique de la doravirine.
À raison d’une dose de 100 mg une fois par jour, la doravirine n’est pas susceptible d’avoir un effet cliniquement pertinent sur les concentrations plasmatiques des médicaments métabolisés par les enzymes du CYP.
Islatravir
L’islatravir nécessite une phosphorylation par les kinases cellulaires pour former l’islatravir triphosphate (ISL-TP) actif sur le plan pharmacologique. L’administration concomitante d’IDVYNSO® et de médicaments qui sont des substrats de la désoxycytidine kinase (dCK) [p. ex., certains antiviraux nucléosidiques et antimétabolites nucléosidiques] peut entraîner une diminution des concentrations d’ISL-TP et réduire l’effet thérapeutique de l’islatravir (voir 2 Contre-indications et 7 Mises en garde et précautions).
L’islatravir est éliminé par excrétion rénale (environ 32 %) et par un processus métabolique médié par l’ADA (environ 53 %). L’administration concomitante d’IDVYNSO® et de médicaments inhibiteurs de l’ADA (p. ex., la pentostatine) peut entraîner une augmentation des concentrations plasmatiques de l’islatravir et augmenter le risque d’effets indésirables (voir 7 Mises en garde et précautions).
Le Tableau 4 présente les interactions médicamenteuses établies ou potentiellement importantes avec les composants d’IDVYNSO®, mais il ne s’agit pas d’une liste exhaustive.
Tableau 4* – Interactions médicament-médicament établies ou potentielles
| Classe thérapeutique du | Effet sur la concentration | Commentaire clinique | ||
| médicament concomitant : | ||||
| nom du médicament | ||||
| Inhibiteurs de l’ADA | ||||
Antimétabolite : pentostatine† | Prévision : ↑ islatravir | L’administration concomitante d’IDVYNSO® n’est pas recommandée, car les inhibiteurs de l’ADA peuvent entraîner une hausse des concentrations plasmatiques de l’islatravir. | ||
| Inducteurs modérés du CYP3A | ||||
Antimycobactériens : rifabutine‡ | ↓ doravirine ↔ rifabutine | Si IDVYNSO® est administré avec la rifabutine, prendre un comprimé de doravirine (PIFELTRO®) environ 12 heures après la dose d’IDVYNSO® (voir 4.2 Posologie recommandée et ajustement posologique). L’utilisation concomitante d’IDVYNSO® et d’autres inducteurs modérés du CYP3A n’est pas recommandée. | ||
| Inhibiteurs du CYP3A | ||||
Agents antifongiques azolés : fluconazole itraconazole kétoconazole‡ posaconazole voriconazole | ↑ doravirine ↔ agents antifongiques azolés | L’utilisation concomitante d’IDVYNSO® et d’inhibiteurs du CYP3A peut entraîner une hausse de la concentration plasmatique de la doravirine. Aucun ajustement posologique n’est requis lorsqu’IDVYNSO® est administré conjointement avec des inhibiteurs du CYP3A. | ||
| Classe thérapeutique du | Effet sur la concentration | Commentaire clinique | ||
| médicament concomitant : | ||||
| nom du médicament | ||||
| Substrats de la dCK§ | ||||
Antimétabolites nucléosidiques : cladribine clofarabine cytarabine fludarabine gemcitabine | Prévision : ↓ islatravir triphosphate (ISL-TP) | L’administration concomitante d’IDVYNSO® n’est pas recommandée, car le substrat de la dCK peut entraîner une baisse de la concentration intracellulaire de l’ISL-TP. | ||
↑ = augmentation, ↓ = diminution, ↔ = aucun changement ⃰ Ce tableau n’est pas exhaustif. † Non commercialisée au Canada. ‡ Les interactions ont été évaluées dans le cadre d’études cliniques. Toutes les autres interactions médicament-médicament sont des prévisions. § Peut comprendre d’autres médicaments nucléosidiques. | ||||
Médicaments ne faisant l’objet d’aucune interaction observée ou prévue avec IDVYNSO®
Doravirine
Les interactions médicament-médicament entre la doravirine et les médicaments suivants ont été évaluées dans le cadre d’études cliniques et aucun ajustement de la dose n’est requis pour l’un ou l’autre de ces médicaments (voir Tableau 5 et Tableau 6) : islatravir, hydroxyde d’aluminium/hydroxyde de magnésium/antiacide contenant de la siméthicone, pantoprazole, atorvastatine, contraceptif oral contenant de l’éthinylœstradiol et du lévonorgestrel, metformine, méthadone, midazolam, sofosbuvir/lédipasvir ou elbasvir/grazoprévir.
Aucune interaction médicament-médicament pertinente sur le plan clinique n’est prévue lorsque la doravirine est administrée conjointement avec la buprénorphine, la naloxone, le diltiazem, le vérapamil, la rosuvastatine, la simvastatine, la canagliflozine, le liraglutide, la sitagliptine, le lisinopril ou l’oméprazole.
Islatravir
Les interactions médicament-médicament avec l’islatravir et les médicaments suivants ont été évaluées dans le cadre d’études cliniques et aucun ajustement posologique n’est nécessaire pour l’un ou l’autre des médicaments (voir Tableau 7 et Tableau 8) : doravirine, méthadone, pantoprazole, un contraceptif oral contenant de l’éthinylœstradiol et du lévonorgestrel, atorvastatine ou metformine.
Études sur les interactions médicamenteuses
Doravirine
Étant donné que la doravirine est principalement métabolisée par le CYP3A, les médicaments inducteurs ou inhibiteurs de cette enzyme peuvent affecter l’élimination de la doravirine. L’administration concomitante de doravirine et de médicaments inducteurs du CYP3A peut entraîner une diminution de la concentration plasmatique de la doravirine. L’administration concomitante de doravirine et de médicaments inhibiteurs du CYP3A peut entraîner une augmentation de la concentration plasmatique de la doravirine.
La doravirine n’est pas susceptible d’avoir un effet cliniquement pertinent sur l’exposition à des produits médicinaux métabolisés par les enzymes du CYP. Selon des données in vitro, la doravirine n’est pas un inhibiteur des principales enzymes de biotransformation, dont certaines isoformes du CYP (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 et 3A4) et l’UGT1A1, et elle ne devrait pas exercer d’effet inducteur sur les isoenzymes CYP1A2, 2B6 et 3A4. Toujours selon des données in vitro, la doravirine ne serait pas un inhibiteur des polypeptides de transport d’anions organiques (OATP de l’anglais Organic Anion Transporter Polypeptide) 1B1 et 1B3, ni de la glycoprotéine P (gp-P), ni de la pompe d’exportation des sels biliaires (Bile Salt Export Pump ou BSEP), ni des transporteurs d’anions organiques (OAT de l’anglais Organic Anion Transporter) 1 et 3, ni du transporteur de cations organiques (OCT, de l’anglais Organic Cation Transporter) 2, ni des protéines MATE1 (multidrug and toxin extrusion protein 1) et MATE2K (multidrug and toxin extrusion protein 2K). Des études sur les interactions médicamenteuses ont été réalisées avec la doravirine et d’autres médicaments susceptibles d’être administrés conjointement avec elle ou couramment utilisés pour les tests d’interactions pharmacocinétiques. Le Tableau 5 présente un résumé des effets de l’administration concomitante de doravirine et d’autres médicaments sur les valeurs de la concentration maximale (Cmax) de l’ASC et de la concentration à 24 heures (C24 h) de la doravirine. Le Tableau 6 présente un résumé des effets de l’administration concomitante de doravirine et d’autres médicaments sur les valeurs de la Cmax et de l’ASC de ces autres médicaments.
Tableau 5 – Interactions médicamenteuses : variations des valeurs des paramètres pharmacocinétiques de la doravirine en présence d’un médicament administré conjointement
Posologie de la doravirine | N | Rapport des moyennes géométriques (IC à 90 %) | ||||
| Posologie du | ||||||
| Médicament | de la pharmacocinétique de la doravirine | |||||
| médicament | ||||||
| administré | avec/sans médicament administré | |||||
| administré | ||||||
| conjointement | conjointement (aucun effet = 1,00) | |||||
| conjointement | ||||||
| ASC* | Cmax | C24 h | ||||
| Agents antifongiques azolés | ||||||
| kétoconazole | 400 mg 1 f.p.j. | Dose unique de 100 mg | 10 | 3,06 (2,85 à 3,29) | 1,25 (1,05 à 1,49) | 2,75 (2,54 à 2,98) |
| Antimycobactériens | ||||||
| rifampine | Dose unique de 600 mg | Dose unique de 100 mg | 11 | 0,91 (0,78 à 1,06) | 1,40 (1,21 à 1,63) | 0,90 (0,80 à 1,01) |
| 600 mg 1 f.p.j. | Dose unique de 100 mg | 10 | 0,12 (0,10 à 0,15) | 0,43 (0,35 à 0,52) | 0,03 (0,02 à 0,04) | |
| rifabutine | 300 mg 1 f.p.j. | Dose unique de 100 mg | 12 | 0,50 (0,45 à 0,55) | 0,99 (0,85 à 1,15) | 0,32 (0,28 à 0,35) |
| Antiviraux anti-VIH | ||||||
| islatravir | 2,25 mg 1 f.p.j. | 100 mg 1 f.p.j. | 9 | 1,13 (1,01 à 1,28) | 1,11 (0,99 à 1,25) | 1,12 (0,95 à 1,32) |
| Antiviraux utilisés pour traiter l’hépatite C | ||||||
| elbasvir + grazoprévir | elbasvir à 50 mg 1 f.p.j. + grazoprévir à 200 mg 1 f.p.j. | 100 mg 1 f.p.j. | 12 | 1,56 (1,45 à 1,68) | 1,41 (1,25 à 1,58) | 1,61 (1,45 à 1,79) |
| Médicament administré conjointement | Posologie du médicament administré conjointement | N | Rapport des moyennes géométriques (IC à 90 %) de la pharmacocinétique de la doravirine avec/sans médicament administré conjointement (aucun effet = 1,00) ASC* Cmax C24 h | |||
| Posologie de la | ||||||
| doravirine | ||||||
| lédipasvir + sofosbuvir | Dose unique de lédipasvir à 90 mg + dose unique de sofosbuvir à 400 mg | Dose unique de 100 mg | 14 | 1,15 (1,07 à 1,24) | 1,11 (0,97 à 1,27) | 1,24 (1,13 à 1,36) |
| Agents acidoréducteurs | ||||||
antiacide (hydroxyde d’aluminium et hydroxyde de magnésium en suspension orale) | Dose unique de 20 mL | Dose unique de 100 mg | 14 | 1,01 (0,92 à 1,11) | 0,86 (0,74 à 1,01) | 1,03 (0,94 à 1,12) |
| pantoprazole | 40 mg 1 f.p.j. | Dose unique de 100 mg | 13 | 0,83 (0,76 à 0,91) | 0,88 (0,76 à 1,01) | 0,84 (0,77 à 0,92) |
| Analgésiques opioïdes | ||||||
| méthadone | Dose individualisée de 20 à 200 mg 1 f.p.j. | 100 mg 1 f.p.j. | 14 | 0,74 (0,61 à 0,90) | 0,76 (0,63 à 0,91) | 0,80 (0,63 à 1,03) |
IC = intervalle de confiance; f.p.j. = fois par jour * ASC0- pour la dose unique; ASC0-24 h pour la prise une fois par jour. | ||||||
Tableau 6 – Interactions médicamenteuses : variations des valeurs des paramètres pharmacocinétiques des médicaments administrés conjointement avec la doravirine
| Médicament administré conjointement | Posologie de la doravirine | N | Rapport des moyennes géométriques (IC à 90 %) de | |||
| Posologie du | ||||||
| la pharmacocinétique du médicament administré | ||||||
| médicament | ||||||
| avec/sans doravirine | ||||||
| administré | ||||||
| (aucun effet = 1,00) | ||||||
| conjointement | ||||||
| ASC* | Cmax | C24 h | ||||
| Substrats du CYP3A | ||||||
| midazolam | Dose unique de 2 mg | 120 mg 1 f.p.j. | 7 | 0,82 (0,70 à 0,97) | 1,02 (0,81 à 1,28) | -- |
| Antiviraux anti-VIH | ||||||
| islatravir | 2,25 mg 1 f.p.j. | 100 mg 1 f.p.j. | 9 | 1,06 (1,01 à 1,12) | 1,08 (0,91 à 1,27) | -- |
| Posologie de la doravirine | N | Rapport des moyennes géométriques (IC à 90 %) de | ||||
| Posologie du | ||||||
| Médicament | la pharmacocinétique du médicament administré | |||||
| médicament | ||||||
| administré | avec/sans doravirine | |||||
| administré | ||||||
| conjointement | (aucun effet = 1,00) | |||||
| conjointement | ||||||
| ASC* | Cmax | C24 h | ||||
| Antiviraux utilisés pour traiter l’hépatite C | ||||||
| elbasvir | elbasvir à 50 mg 1 f.p.j. + grazoprévir à 200 mg 1 f.p.j. | 100 mg 1 f.p.j. | 12 | 0,96 (0,90 à 1,02) | 0,96 (0,91 à 1,01) | 0,96 (0,89 à 1,04) |
| grazoprévir | 1,07 (0,94 à 1,23) | 1,22 (1,01 à 1,47) | 0,90 (0,83 à 0,96) | |||
| lédipasvir | Dose unique de lédipasvir à 90 mg + dose unique de sofosbuvir à 400 mg | Dose unique de 100 mg | 14 | 0,92 (0,80 à 1,06) | 0,91 (0,80 à 1,02) | -- |
| sofosbuvir | 1,04 (0,91 à 1,18) | 0,89 (0,79 à 1,00) | -- | |||
| GS- 331007± | 1,03 (0,98 à 1,09) | 1,03 (0,97 à 1,09) | -- | |||
| Contraceptifs oraux | ||||||
| éthinylœstradiol | éthinylœstradiol à 0,03 mg + dose unique de lévonorgestrel à 0,15 mg | 100 mg 1 f.p.j. | 19 | 0,98 (0,94 à 1,03) | 0,83 (0,80 à 0,87) | -- |
| lévonorgestrel | 1,21 (1,14 à 1,28) | 0,96 (0,88 à 1,05) | -- | |||
| Statines | ||||||
| atorvastatine | Dose unique de 20 mg | 100 mg 1 f.p.j. | 14 | 0,98 (0,90 à 1,06) | 0,67 (0,52 à 0,85) | -- |
| Antidiabétiques | ||||||
| metformine | Dose unique de 1 000 mg | 100 mg 1 f.p.j. | 14 | 0,94 (0,88 à 1,00) | 0,94 (0,86 à 1,03) | -- |
| Analgésiques opioïdes | ||||||
| méthadone (R-méthadone) | Dose individualisée de 20 à 200 mg 1 f.p.j. | 100 mg 1 f.p.j. | 14 | 0,95 (0,90 à 1,01) | 0,98 (0,93 à 1,03) | 0,95 (0,88 à 1,03) |
| méthadone (S-méthadone) | 0,98 (0,90 à 1,06) | 0,97 (0,91 à 1,04) | 0,97 (0,86 à 1,10) | |||
IC = intervalle de confiance; f.p.j. = fois par jour * ASC0- pour la dose unique; ASC0-24 h pour la prise une fois par jour. ± Principal métabolite nucléosidique circulant du sofosbuvir. | ||||||
Islatravir
L’islatravir est principalement métabolisé par l’adénosine désaminase (ADA) pour former un métabolite inactif désoxyinosine. L’islatravir n’est pas métabolisé de façon significative par les enzymes du CYP; par conséquent, on ne s’attend pas à ce qu’il fasse l’objet d’interactions médiées par le CYP. L’islatravir n’est pas un substrat des principaux transporteurs hépatiques ou rénaux, tels que l’OAT1, l’OAT3, l’OCT2, les protéines MATE1 et MATE2K ou la gp-P, et on ne s’attend pas à ce qu’il fasse l’objet d’interactions médiées par ces transporteurs si l’on se fie aux résultats obtenus lors d’études non cliniques. L’islatravir a été reconnu comme étant un substrat de la protéine de résistance du cancer du sein (ou BCRP, de l’anglais Breast Cancer Resistant Protein); toutefois, étant donné qu’il est rapidement absorbé et que l’excrétion biliaire de ce médicament n’est pas significative, comme l’indiquent les données précliniques, l’islatravir ne devrait pas faire l’objet d’interactions médiées par la BCRP.
Selon des études in vitro, l’islatravir n’est pas susceptible d’avoir un effet cliniquement pertinent sur l’exposition à des produits médicinaux métabolisés par les enzymes du CYP, car il n’est pas un inhibiteur des principales enzymes de biotransformation, dont certaines isoformes du CYP (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 et 3A), l’UGT1A1 et l’UGT2B7. À des concentrations ≥ 75 mcM, l’islatravir n’a pas inhibé l’activité des protéines de transport suivantes : OATP1B1, OATP1B3, OCT1, OAT1, MATE1, MATE2K, gp-P, BSEP, MRP2, MRP3 et MRP4. En revanche, à une concentration de 100 mcM, l’islatravir a inhibé de 15 % à 35 % l’activité des protéines OCT2, OAT3 et BCRP. In vitro, l’islatravir n’induit pas les isoenzymes CYP3A4, 1A2 et 2B6.
Des études sur les interactions médicamenteuses ont été réalisées avec l’islatravir et d’autres médicaments susceptibles d’être administrés conjointement avec elle ou couramment utilisés pour les tests d’interactions pharmacocinétiques. Le Tableau 7 présente un résumé des effets de l’administration concomitante de l’islatravir et d’autres médicaments sur les valeurs de la Cmax, de l’ASC et de la C24 h de l’islatravir. Le Tableau 8 présente un résumé des effets de l’administration concomitante de l’islatravir et d’autres médicaments sur les valeurs de la Cmax et de l’ASC de ces autres médicaments.
Tableau 7 – Interactions médicamenteuses : variations des valeurs des paramètres pharmacocinétiques de l’islatravir en présence d’un médicament administré conjointement
| Posologie de l’islatravir | N | Rapport des moyennes géométriques (IC à 90 %) de | ||||
| Posologie du | ||||||
| Médicament | la pharmacocinétique de l’islatravir | |||||
| médicament | ||||||
| administré | avec/sans médicament administré conjointement | |||||
| administré | ||||||
| conjointement | (aucun effet = 1,00) | |||||
| conjointement | ||||||
| ASC* | Cmax | C24 h | ||||
| Antiviraux anti-VIH | ||||||
| doravirine | 100 mg 1 f.p.j. | 2,25 mg 1 f.p.j. | 9 | 1,06 (1,01 à 1,12) | 1,08 (0,91 à 1,27) | -- |
| lamivudine† | 300 mg 1 f.p.j. | Dose unique de 2 mg | 20 | 0,13 (0,12 à 0,15) | 0,24 (0,2 à 0,27) | 0,22 (0,18 à 0,26) |
| Agents acidoréducteurs | ||||||
| pantoprazole | 40 mg 1 f.p.j. | Dose unique de 0,75 mg | 6 | 1,05 (0,94 à 1,16) | 0,99 (0,72 à 1,35) | -- |
IC = intervalle de confiance; f.p.j. = fois par jour * ASC0- pour la dose unique; ASC0-24 h pour la prise une fois par jour. † Correspond à la concentration intracellulaire de l’ISL-TP | ||||||
Tableau 8 – Interactions médicamenteuses : variations des valeurs des paramètres pharmacocinétiques des médicaments administrés conjointement avec l’islatravir
| Médicament administré conjointement | N | Rapport des moyennes géométriques (IC à 90 %) | ||||
| Posologie du | ||||||
| Posologie | des paramètres pharmacocinétiques du | |||||
| médicament | ||||||
| de | médicament administré conjointement, avec ou | |||||
| administré | ||||||
| l’islatravir | sans islatravir (aucun effet = 1,00) | |||||
| conjointement | ||||||
| ASC* | Cmax | C24 h | ||||
| Antiviraux anti-VIH | ||||||
| doravirine | 100 mg 1 f.p.j. | 2,25 mg 1 f.p.j. | 9 | 1,13 (1,01 à 1,28) | 1,11 (0,99 à 1,25) | 1,12 (0,95 à 1,32) |
| Contraceptifs oraux | ||||||
| éthinylœstradiol | Dose unique de 0,03 mg | 20 mg 1 f.p.s. | 14 | 1,05 (0,98 à 1,11) | 1,02 (0,97 à 1,08) | -- |
| lévonorgestrel | Dose unique de 0,15 mg | 20 mg 1 f.p.s. | 14 | 1,13 (1,06 à 1,20) | 0,97 (0,88 à 1,06) | -- |
| Statines/antidiabétiques | ||||||
| atorvastatine | Dose unique d’atorvastatine à 20 mg + dose unique de metformine à 1 000 mg | Dose unique de 60 mg | 14 | 1,04 (1,00 à 1,10) | 0,86 (0,72 à 1,04) | 1,01 (0,93 à 1,10) |
| metformine | 0,87 (0,79 à 0,96) | 0,80 (0,70 à 0,91) | 1,13 (1,00 à 1,26) | |||
| Analgésiques opioïdes | ||||||
| méthadone (R-méthadone) | De 20 à 200 mg 1 f.p.j. | Dose unique de 60 mg | 13 | 1,03 (1,00 à 1,07) | 1,02 (0,96 à 1,09) | 1,06 (1,03 à 1,10) |
| méthadone (S-méthadone) | De 20 à 200 mg 1 f.p.j. | Dose unique de 60 mg | 13 | 1,03 (0,99 à 1,07) | 1,01 (0,94 à 1,09) | 1,08 (1,04 à 1,13) |
| IC = intervalle de confiance; f.p.j. = fois par jour; f.p.s. = fois par semaine * ASC0- pour la dose unique; ASC0-24 h pour la prise une fois par jour. | ||||||
9.5 Interactions médicament-aliment
Après l’administration d’IDVYNSO® avec un repas riche en matières grasses et en calories, le degré d’absorption de la doravirine (ASCdern.) a augmenté de 20 %. La consommation d’un repas riche en matières grasses et en calories n’a pas eu d’effet significatif sur la vitesse d’absorption de la doravirine (Cmax) ni sur la vitesse et le degré d’absorption de l’islatravir (voir 10.3 Pharmacocinétique). Bien que les aliments influent sur le degré d’absorption de la doravirine, IDVYNSO® peut être pris avec ou sans aliments (voir 4 Posologie et administration et 14 Études cliniques).
10 Pharmacologie clinique
10.1 Mode d’action
Doravirine
La doravirine est un inhibiteur non nucléosidique de la transcriptase inverse du VIH-1 dérivé de la pyridinone; elle bloque la réplication du VIH-1 par l’inhibition non compétitive de la transcriptase inverse du virus. Lors d’une épreuve biochimique, la concentration inhibitrice 50 % (CI50) de la doravirine pour la polymérisation par transcriptase inverse, ou ADN polymérase ARN-dépendante, du VIH-1 recombinant de type sauvage était de 12,2 ± 2,0 nM (n = 3). La doravirine n’inhibe pas les polymérases α et β de l’ADN cellulaire humain, ni la polymérase γ de l’ADN mitochondrial.
Islatravir
L’islatravir, un analogue de la désoxyadénosine, appartient à la classe des inhibiteurs nucléosidiques de la translocation de la transcriptase inverse. L’islatravir est phosphorylé par les kinases cellulaires pour former l’islatravir triphosphate (ISL-TP) actif sur le plan pharmacologique. L’ISL-TP inhibe la translocation de la transcriptase inverse après son incorporation dans le nouvel ADN viral, ce qui entraîne l’interruption de la chaîne. En cas de translocation, les changements structuraux induits dans l’ADN viral à la suite de l’insertion d’un nucléotide additionnel entraînent une interruption différée de la chaîne. L’ISL-TP est un inhibiteur puissant et spécifique de la transcriptase inverse du VIH-1 dans les cellules mononuclées humaines du sang périphérique (CMSP) in vitro (CI50 = 0,21 ± 0,12 nM). L’ISL-TP n’inhibe pas la polymérase β de l’ADN cellulaire humain ni la polymérase γ de l’ADN mitochondrial. L’ISL-TP entraîne une faible inhibition de la polymérase α de l’ADN humain in vitro (CI50 = 29,6 mcM).
10.2 Pharmacodynamie
Effets sur l’électrocardiogramme
À une dose de 1 200 mg, qui correspond environ à quatre fois la concentration maximale observée à la suite de l’administration de la dose maximale approuvée, la doravirine n’a pas prolongé l’intervalle QT de façon pertinente sur le plan clinique.
À une dose de 240 mg, ce qui correspond pratiquement à une concentration plasmatique maximale plus de 1 000 fois supérieure à celle observée à la suite de l’administration de la dose recommandée, l’islatravir n’a pas prolongé l’intervalle QT de façon pertinente sur le plan clinique.
10.3 Pharmacocinétique
La vitesse (Cmax) et le degré (ASCdern.) d’absorption de la doravirine et de l’islatravir étaient comparables à ceux obtenus après l’administration d’une seule dose (100 mg/0,25 mg) d’IDVYNSO®, et d’une seule dose d’un comprimé (100 mg) PIFELTRO® (doravirine) plus une capsule (0,25 mg) d’islatravir à des hommes et des femmes en bonne santé (N = 23) à jeun.
Effet des aliments sur l’absorption orale
L’administration d’une dose unique d’IDVYNSO® avec un repas riche en matières grasses et en calories à des hommes et des femmes en bonne santé a entraîné une augmentation de 20 % et de 18 % de l’ASCdern. et de la Cmax de la doravirine, respectivement, alors que l’ASCdern. et la Cmax de l’islatravir ont augmenté de 13 % et diminué de 20 %, respectivement.
Doravirine : La pharmacocinétique de la doravirine a été étudiée chez des participants en bonne santé et des participants vivant avec le VIH. La pharmacocinétique de la doravirine est comparable chez les participants en bonne santé et chez ceux vivant avec le VIH. L’état d’équilibre est généralement atteint le jour 2 de l’administration d’une dose monoquotidienne du médicament; les rapports d’accumulation sont de 1,2 à 1,4 pour l’ASC0-24 h, la Cmax et la C24 h. La pharmacocinétique de la doravirine à l’état d’équilibre présentée ci-dessous (Tableau 9), obtenue après l’administration d’une dose de 100 mg une fois par jour à des participants vivant avec le VIH, est fondée sur une analyse pharmacocinétique de population.
Islatravir : La pharmacocinétique de l’islatravir est comparable chez les participants en bonne santé et les participants vivant avec le VIH. Après l’administration d’une dose monoquotidienne, l’état d’équilibre est généralement atteint au jour 7, avec un rapport d’accumulation de 1,8 pour l’ASC0-24 h. La pharmacocinétique de l’islatravir à l’état d’équilibre présentée ci-dessous (Tableau 9), obtenue après l’administration d’une dose de 0,25 mg une fois par jour à des participants vivant avec le VIH, est fondée sur une analyse pharmacocinétique de population.
Tableau 9 – Pharmacocinétique de la doravirine et de l’islatravir à l’état d’équilibre
| Paramètre | |||
| ASC0-24 h | C max | C24 h | |
| MG (CV [%]) | |||
| Doravirine 100 mg 1 f.p.j. | 37,8 (29) mcM·h | 2,26 (19) mcM | 930 (63) nM |
Islatravir 0,25 mg 1 f.p.j. | 31,4 (15,3) nM·h | 3,45 (5,5) nM | 0,779 (22,3) nM |
| MG = moyenne géométrique; CV (%) = coefficient de variation géométrique (exprimé en pourcentage) | |||
Absorption
Doravirine : Après l’administration par voie orale, la concentration plasmatique maximale est obtenue en l’espace de deux heures. La biodisponibilité absolue de la doravirine est d’environ 64 % du comprimé de 100 mg.
Islatravir : Après l’administration par voie orale, la concentration plasmatique maximale est obtenue en l’espace d’une heure. La biodisponibilité absolue de l’islatravir est inconnue.
Distribution
Doravirine : Après l’administration d’une microdose par voie intraveineuse, le volume de distribution de la doravirine est de 60,5 L. La doravirine est liée aux protéines plasmatiques à environ 76 %.
Islatravir : Le volume de distribution apparent de l’islatravir est de 264 L. L’islatravir est lié aux protéines plasmatiques à environ 3 %.
Métabolisme
Doravirine : D’après des données in vitro, la doravirine est principalement métabolisée par le CYP3A.
Islatravir : L’islatravir est principalement métabolisé par l’adénosine désaminase (ADA) en M4, la désoxyinosine (4′-éthynyl-2-fluoro-2′désoxy-inosine), qui est un métabolite de l’ISL. Une fois que l’ISL a pénétré dans les cellules mononucléées du sang périphérique, il est phosphorylé par voie intracellulaire de façon séquentielle de l’ISL à l’ISL monophosphate (ISL-MP), puis à l’ISL diphosphate, et enfin à l’ISL triphosphate (ISL-TP). La désoxycytidine kinase (dCK) est l’enzyme limitante dans le processus de phosphorylation, de l’ISL à l’ISL-MP.
Élimination
Doravirine : La demi-vie terminale (t1/2) de la doravirine est d’environ 15 heures. La doravirine est principalement éliminée après une réaction métabolique oxydative. L’excrétion urinaire du médicament sous forme inchangée est mineure. L’excrétion biliaire, sous forme inchangée, du composant doravirine du médicament n’est pas censée être significative.
Islatravir : L’islatravir a une demi-vie (t1/2) effective d’environ 21 heures et une t1/2 terminale d’environ 230 heures. Les concentrations intracellulaires de l’ISL-TP montrent une t1/2 terminale apparente d’environ 186 heures. Après l’administration orale de l’islatravir marqué au [C14] chez des participants en bonne santé, environ 91,4 % de la dose était éliminé dans l’urine (principalement sous forme de métabolite M4) et 6,3 %, dans les fèces. Le taux d’excrétion urinaire du médicament sous forme inchangée est de 32 %. L’excrétion biliaire, sous forme inchangée, du composant islatravir du médicament n’est pas censée être importante.
Populations et états pathologiques particuliers
Aucune différence significative sur le plan clinique n’a été établie quant à la pharmacocinétique de la doravirine ou de l’islatravir selon l’âge, le poids, le sexe et la race/l’origine ethnique. IDVYNSO® n’a pas été étudié chez les personnes de moins de 18 ans.
Insuffisance hépatique
Doravirine : La doravirine est principalement métabolisée et éliminée par le foie. On n’a noté aucune différence importante sur le plan clinique quant à la pharmacocinétique de la doravirine lors d’une étude qui visait à comparer huit participants atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) avec huit participants non atteints d’insuffisance hépatique. Aucun ajustement de la posologie n’est nécessaire chez les personnes atteintes d’insuffisance hépatique légère ou modérée. La doravirine n’a pas été étudiée chez des personnes atteintes d’insuffisance hépatique grave (classe C de Child-Pugh).
Islatravir : Aucune différence significative sur le plan clinique n’a été établie quant à la pharmacocinétique de l’islatravir lors d’une étude qui visait à comparer six participants atteints d’insuffisance hépatique modérée (classe B de Child-Pugh) avec six participants non atteints d’insuffisance hépatique. Une diminution d’environ 25 % de l’exposition plasmatique à l’islatravir (ASC0-inf) a été observée chez les participants présentant une insuffisance hépatique modérée, comparativement aux participants en bonne santé. Aucun ajustement de la posologie n’est nécessaire chez les personnes atteintes d’insuffisance hépatique légère ou modérée.
L’islatravir n’a pas été étudié chez les personnes atteintes d’insuffisance hépatique grave (classe C de Child-Pugh); cependant, une insuffisance hépatique grave peut diminuer de façon significative l’exposition à l’islatravir.
Insuffisance rénale
Doravirine : L’excrétion rénale de la doravirine est mineure : environ 6 % de la dose administrée est éliminée sous forme inchangée dans l’urine. Lors d’une étude visant à comparer huit participants atteints d’insuffisance rénale grave avec huit participants non atteints d’insuffisance rénale, l’exposition à une seule dose de doravirine était 43 % plus élevée chez les participants atteints d’insuffisance rénale grave. D’après une analyse de la pharmacocinétique de population, la fonction rénale n’a pas eu d’effet cliniquement pertinent sur la pharmacocinétique de la doravirine. Aucun ajustement de la posologie n’est nécessaire chez les personnes atteintes d’insuffisance rénale légère, modérée ou grave. La doravirine n’a pas été étudiée chez des personnes atteintes d’une maladie rénale au stade terminal, et n’a pas été étudiée chez des personnes sous dialyse.
Islatravir : D’après une analyse pharmacocinétique de population, aucune différence significative sur le plan clinique n’a été établie quant à la pharmacocinétique de l’islatravir chez les participants présentant une insuffisance rénale légère (DFGe < 90 et ≥ 60 mL/min/1,73 m2) ou modérée (DFGe < 60 et ≥ 30 mL/min/1,73 m2).
Lors d’une étude visant à comparer six participants atteints d’insuffisance rénale grave (DFGe ≥ 15 et < 30 mL/min/1,73 m2) avec six participants non atteints d’insuffisance rénale, l’exposition à une seule dose d’islatravir était environ deux fois plus élevée chez les participants atteints d’insuffisance rénale grave. L’islatravir n’a pas été étudié chez des participants atteints d’une maladie rénale au stade terminal, et n’a pas été étudié chez des participants sous dialyse.
11 Conservation, stabilité et mise au rebut
Conserver IDVYNSO® dans le flacon d’origine. Garder le flacon hermétiquement fermé afin de protéger les comprimés de l’humidité. Ne pas retirer le dessiccant du flacon.
Conserver IDVYNSO® à la température ambiante (15 °C à 30 °C).
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
IDVYNSO® est un comprimé d’association à dose fixe pour administration orale contenant de la doravirine, un inhibiteur non nucléosidique de la transcriptase inverse (INNTI) du VIH-1, et de l’islatravir, un inhibiteur nucléosidique de la translocation de la transcriptase inverse (INTTI) du VIH-1.
Substance médicamenteuse
Doravirine
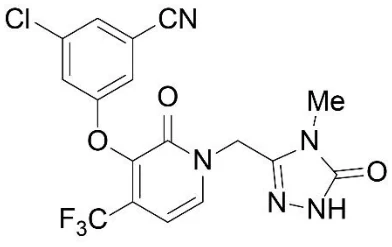
Le nom chimique de la doravirine est 3-chloro-5-[[1-[(4,5-dihydro-4-méthyl-5-oxo-1H-1,2,4-triazol-3-yl)méthyl]-1,2-dihydro-2-oxo-4-(trifluorométhyl)-3-pyridinyl]oxy]benzonitrile. Sa formule moléculaire est C17H11ClF3N5O3 et son poids moléculaire est de 425,75. La doravirine est pratiquement insoluble dans l’eau et sa formule développée est la suivante :
Islatravir
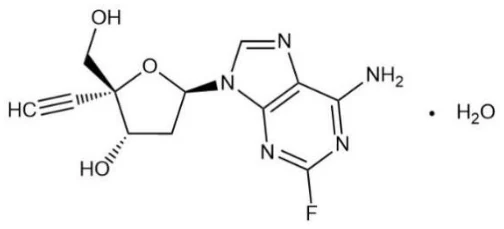
L’islatravir est un monohydrate cristallin. Le nom chimique de l’islatravir est 2′-désoxy-4′-C-éthynyl-2-fluoroadénosine hydraté (1:1). Sa formule chimique est C12H12FN5O3.H2O, et son poids moléculaire est de 311,27. L’islatravir monohydraté est très légèrement soluble dans l’eau et sa formule développée est la suivante :
14 Études cliniques
14.1 Études cliniques par indication
Adultes vivant avec le VIH-1 et présentant une suppression virologique
Tableau 10 – Résumé des données démographiques des patients dans les études cliniques menées chez des adultes vivant avec le VIH-1 et présentant une suppression virologique
| Plan de l’essai | Posologie, | Nombre de sujets (n) | Sexe | ||
| Nº de | Âge | ||||
| voie d’administration | |||||
| l’essai | (tranche) | ||||
| et durée | |||||
| Étude 051 | Étude de non-infériorité, avec répartition aléatoire, en mode ouvert et contrôlée par comparateur actif visant à évaluer le passage à IDVYNSO® chez des participants infectés par le VIH-1 et présentant une suppression virologique sous traitement antirétroviral | IDVYNSO® (100 mg de doravirine et 0,25 mg d’islatravir) : Prise orale, une fois par jour pour 48 semaines TAR initial : 48 semaines : posologie et fréquence d’administration par voie orale déterminées par les schémas thérapeutiques initiaux comprenant 1 INNTI + 2 INTI ou 1 IP (inhibiteur de la protéase) + 2 INTI ou 1 ITBI (inhibiteur de transfert de brin de l’intégrase) + 2 INTI | 551 participants répartis au hasard IDVYNSO® = 366 traités TAR initial = 185 traités | 18 à 83 ans | Hommes : 332 Femmes : 219 |
| Étude 052 | Étude de non-infériorité, avec répartition aléatoire, à double insu et contrôlée par comparateur actif visant à évaluer le passage à IDVYNSO® chez des participants infectés par le VIH-1 et présentant une suppression virologique sous bictégravir/emtricitabine/ ténofovir alafénamide (BIC/FTC/TAF) | IDVYNSO® (100 mg de doravirine et 0,25 mg d’islatravir) ou BIC/FTC/TAF Prise orale une fois par jour pour 48 semaines | 513 participants répartis au hasard IDVYNSO® = 342 traités BIC/FTC/TAF = 171 traités | 19 à 77 ans | Hommes : 403 Femmes : 110 |
L’efficacité et l’innocuité du passage d’un TAR à IDVYNSO® ont été évaluées dans le cadre de deux études à répartition aléatoire, contrôlées par comparateur actif et menées auprès de participants infectés par le VIH-1 et présentant une suppression virologique (taux d’ARN du VIH-1 inférieur à 50 copies/mL). Les patients devaient présenter une suppression stable depuis au moins trois mois grâce à leur traitement initial avant leur inclusion dans l’étude, et n’avoir aucun antécédent d’échec thérapeutique. Les participants présentant une infection active par le VHB (résultat positif pour l’antigène de surface du virus de l’hépatite B [AgHBs] ou positif pour l’ADN du virus de l’hépatite B) ont été exclus des études.
Dans l’étude 051 en mode ouvert, les participants sont passés d’un TAR par voie orale à IDVYNSO®. Au total, 551 participants ont été répartis au hasard (selon un rapport 2:1) et sont passés à IDVYNSO® une fois par jour (N = 366) ou ont continué de recevoir leur TAR initial (N = 185). La répartition aléatoire a été stratifiée selon le TAR initial. L’âge moyen des participants était de 50 ans (intervalle : de 18 à 83 ans), 60 % étaient des hommes, 39 % étaient de race blanche, 45 % noire/afro-américaine et 5 % asiatique. La majorité des participants étaient originaires d’Amérique du Nord (31 %), d’Afrique (29 %) et d’Europe (24 %). Le nombre moyen initial de lymphocytes CD4+ était de 748 cellules/mm3 et 80 % des participants avaient un nombre initial de lymphocytes T CD4+ > 500 cellules/mm3. Au moment de l’inscription, 64 % des participants recevaient un traitement à base d’un inhibiteur de transfert de brin de l’intégrase (ITBI), 5 % recevaient un traitement à base d’un inhibiteur de la protéase (IP) [y compris les associations avec un ITBI] et 30 % recevaient d’autres traitements. Environ 29 % des participants des deux groupes de l’étude avaient des antécédents d’infection par le VHB (résultat positif au test de dépistage des anticorps dirigés contre l’antigène nucléocapsidique du virus de l’hépatite B) au moment de leur inscription. Ces caractéristiques étaient comparables entre les groupes de traitement.
Dans l’étude 052 à double insu, les participants sont passés de l’association
bictégravir/emtricitabine/ténofovir alafénamide (BIC/FTC/TAF) à IDVYNSO®. Au total, 513 participants ont été répartis au hasard (selon un rapport 2:1) et sont passés à IDVYNSO® une fois par jour (N = 342) ou ont continué de recevoir l’association BIC/FTC/TAF (N = 171). L’âge moyen des participants était de 48 ans (intervalle : de 19 à 77 ans), 79 % étaient des hommes, 61 % étaient de race blanche, 31 % noire/afro-américaine et 6 % asiatique. La majorité des participants étaient originaires d’Amérique du Nord (67 %), de régions de l’Asie-Pacifique (16 %) et d’Europe (10 %). Le nombre moyen initial de lymphocytes CD4+ était de 717 cellules/mm3 et 75 % des participants avaient un nombre initial de lymphocytes T CD4+ > 500 cellules/mm3. Environ 26 % des participants des deux groupes de l’étude avaient obtenu un résultat positif au test de dépistage des anticorps dirigés contre l’antigène nucléocapsidique du virus de l’hépatite B au moment de l’inscription. Ces caractéristiques étaient comparables entre les groupes de traitement.
IDVYNSO® était non inférieur au TAR initial (dans l’étude 051) et à l’association BIC/FTC/TAF (dans l’étude 052), d’après la proportion de participants présentant un taux d’ARN du VIH-1 ≥ 50 copies/mL à la semaine 48. Les Tableau 11 et Tableau 12 présentent le paramètre principal et les autres résultats obtenus à la semaine 48, y compris les résultats selon les principales caractéristiques initiales, pour les études 051 et 052.
Tableau 11 – Résultats virologiques obtenus dans les études 051 et 052 à la semaine 48 chez des adultes présentant une suppression virologique qui sont passés à IDVYNSO® (algorithme Snapshot)
| Résultats | Étude 051 | Étude 052 | ||||||||
| IDVYNSO® | TAR initial | IDVYNSO® | BIC/FTC/TAF | |||||||
| N = 366 | N = 185 | N = 342 | N = 171 n (%) | |||||||
| n (%) | n (%) | n (%) | ||||||||
Taux d’ARN du VIH-1 ≥ 50 copies/mL | 5 (1,4 %) | 9 (4,9 %) | 5 (1,5 %) | 1 (0,6 %) | ||||||
| Différence entre les traitements (IC à 95 %)* | -3,58 % (-7,81 % à -0,77 %) | 0,88 % (-1,86 % à 2,90 %) | ||||||||
Taux d’ARN du VIH-1 < 50 copies/mL | 350 (95,6 %) | 170 (91,9 %) | 313 (91,5 %) | 161 (94,2 %) | ||||||
| Aucune donnée virologique dans la fenêtre temporelle de la semaine 48 | 11 (3,0 %) | 6 (3,2 %) | 24 (7,0 %) | 9 (5,3 %) | ||||||
| Abandon de l’étude en raison d’effets indésirables ou de décès† | 2 (0,5 %) | 2 (1,1 %) | 6 (1,8 %) | 3 (1,8 %) | ||||||
| Abandon de l’étude pour d’autres raisons‡ | 7 (1,9 %) | 3 (1,6 %) | 18 (5,3 %) | 6 (3,5 %) | ||||||
| Données manquantes pour la fenêtre temporelle, mais participant à l’étude | 2 (0,5 %) | 1 (0,5 %) | 0 (0 %) | 0 (0 %) | ||||||
| ⃰ D’après la méthode de Miettinen et Nurminen (stratifiée en fonction du TAR initial, avec pondération de Cochran-Mantel-Haenszel pour l’étude 051); évaluée en utilisant une marge de non-infériorité de 4 %. † Comprend les participants qui ont abandonné le traitement en raison d’effets indésirables ou de décès, s’il en résultait une absence de données virologiques sous traitement durant la fenêtre temporelle de la semaine 48. ‡ Les autres raisons comprennent : patient perdu de vue pendant le suivi, décision du médecin, et participant ayant retiré son consentement. | ||||||||||
Tableau 12 – Proportion de participants dans l’étude 051 et dans l’étude 052 dont le taux d’ARN du VIH-1 est < 50 copies/mL à la semaine 48, selon la catégorie de caractéristiques démographiques et initiales
| Résultats | Étude 051 | Étude 052 | ||
| IDVYNSO® | TAR initial | IDVYNSO® | BIC/FTC/TAF | |
| (N = 366) | (N = 185) | (N = 342) n / N (%) | (N = 171) n / N (%) | |
| n / N (%) | n / N (%) | |||
| Âge (ans) | ||||
| 18 à ≤ 49 | 153/164 (93 %) | 80/86 (93 %) | 173/190 (91 %) | 91/95 (96 %) |
| 50 à ≤ 64 | 155/160 (97 %) | 76/85 (89 %) | 104/113 (92 %) | 55/58 (95 %) |
| ≥ 65 | 42/42 (100 %) | 14/14 (100 %) | 37/39 (92 %) | 15/18 (83 %) |
| Sexe | ||||
| Hommes | 204/214 (95 %) | 111/118 (94 %) | 247/268 (92 %) | 127/135 (94 %) |
| Femmes | 146/152 (96 %) | 59/67 (88 %) | 67/74 (91 %) | 34/36 (94 %) |
| Race | ||||
| Blanche | 133/141 (94 %) | 73/74 (99 %) | 194/206 (94 %) | 100/106 (94 %) |
| Noire ou afro-américaine | 162/166 (98 %) | 73/84 (87 %) | 97/111 (87 %) | 44/47 (94 %) |
| Résultats | Étude 051 | Étude 052 | ||
| IDVYNSO® | TAR initial | IDVYNSO® | BIC/FTC/TAF | |
| (N = 366) | (N = 185) | (N = 342) | (N = 171) | |
| n / N (%) | n / N (%) | n / N (%) | n / N (%) | |
| Asiatique | 17/18 (94 %) | 10/10 (100 %) | 18/20 (90 %) | 10/10 (100 %) |
| TAR initial au moment de la répartition aléatoire | ||||
| Traitements à base d’ITBI* | 215/228 (94 %) | 109/116 (94 %) | -- | -- |
| Traitements à base d’IP† | 15/16 (94 %) | 7/8 (88 %) | -- | -- |
| Tous les autres schémas thérapeutiques sans IP et sans ITBI | 120/122 (98 %) | 54/61 (89 %) | -- | -- |
| * Comprend les traitements sans IP. † Comprend les traitements à base d’IP + ITBI. | ||||
Parmi les 598 participants ayant présenté une suppression virologique qui ont reçu IDVYNSO® dans les études 051 et 052 et pour lesquels on disposait de données sur la résistance s’appuyant sur l’ADN proviral au début de l’étude et de données virologiques dans la fenêtre temporelle de la semaine 48, 152 (25 %) présentaient des substitutions préexistantes associées à une résistance aux INNTI et 40 (7 %) présentaient la substitution préexistante M184I/V du VIH-1. À la semaine 48, IDVYNSO® a permis de maintenir un taux d’ARN du VIH-1 < 50 copies/mL chez 97 % des participants présentant des substitutions préexistantes associées à une résistance aux INNTI et chez 93 % des participants présentant la substitution préexistante M184I/V.
Dans l’étude 051, l’augmentation moyenne du nombre de lymphocytes T CD4+ entre le début de l’étude et la semaine 48 dans le groupe recevant IDVYNSO® et dans le groupe recevant le TAR initial était de 5,4 et de 18,2 cellules/mm3, respectivement. Dans l’étude 052, l’augmentation moyenne du nombre de lymphocytes T CD4+ entre le début de l’étude et la semaine 48 dans le groupe recevant IDVYNSO® et dans le groupe recevant l’association BIC/FTC/TAF était de 30,4 et de 28,2 cellules/mm3, respectivement.
15 Microbiologie
Activité antivirale en culture cellulaire
L’association de la doravirine et de l’islatravir n’a révélé aucun effet antagoniste sur l’activité antivirale en culture cellulaire.
Doravirine : La valeur de la concentration efficace médiane (CE50) de la doravirine contre les souches sauvages du VIH-1 utilisées en laboratoire était de 12,0 ± 4,4 nM lors des tests effectués en présence de sérum humain normal (SHN) à 100 % avec des cellules rapporteuses MT4-GFP. La doravirine a montré une activité antivirale contre une vaste gamme d’isolats primaires du VIH-1 (A, A1, AE, AG, B, BF, C, D, G, H) avec des CE50 allant de 1,2 nM à 10,0 nM.
Islatravir : L’islatravir a été un inhibiteur puissant de la réplication (CI50 < 1 nM) des souches sauvages du VIH-1 utilisées en laboratoire dans les cellules primaires, les cellules mononucléaires du sang périphérique et les macrophages dérivés de monocytes. L’islatravir a montré une activité antivirale comparable contre une vaste gamme d’isolats primaires du VIH-1 (A, A1, AE, AG, B, BF, C, D, F1, G, H) avec des CI50 allant de 2,4 nM à 6,9 nM.
Résistance
En culture cellulaire
Doravirine : Des souches virales résistantes à la doravirine ont été sélectionnées en culture cellulaire, en commençant par le VIH-1 de type sauvage d’origines et de sous-types variés, et le VIH-1 résistant aux INNTI. Les substitutions d’acides aminés émergentes observées dans la transcriptase inverse comprenaient : V106A, V106I, V106M, V108I, H221Y, F227C, F227I, F227L, F227V, M230I, L234I, P236L et Y318F. Les substitutions V106A, V106M, V108I, H221Y, F227C, M230I, P236L et Y318F ont entraîné une réduction de 3,4 à 70 fois de la sensibilité à la doravirine. La substitution Y318F, en association avec les substitutions V106A, V106M, V108I et F227C, a entraîné une réduction supérieure de la sensibilité à la doravirine par rapport à la substitution Y318F seule, laquelle a entraîné une réduction de 10 fois de la sensibilité à la doravirine. L’activité de la doravirine a été évaluée par rapport à un groupe de souches virales résistantes aux INNTI. Les souches portant les substitutions A98G, Y188L et M230L ont entraîné une réduction de 5,8 fois, de plus de 665 fois et de 53 fois de la sensibilité à la doravirine, respectivement. La substitution A98G, en association avec la substitution F227C, a entraîné une réduction de 320 fois de la sensibilité à la doravirine.
Islatravir : Dans les cultures cellulaires, les souches portant les substitutions d’acides aminés M184I et M184V dans la transcriptase inverse ont été sélectionnées avec l’islatravir, pour le VIH-1 de type sauvage d’origines et de sous-types différents. Ces substitutions ont entraîné une réduction de 3,9 fois et 5 fois de la puissance de l’islatravir (CI50), respectivement. À des concentrations pertinentes sur le plan clinique, l’islatravir a supprimé les variants portant les substitutions M184I et M184V dans la transcriptase inverse.
Doravirine et islatravir : La doravirine et l’islatravir ont des profils de résistance complémentaires. L’islatravir a montré une activité puissante contre les variants portant des substitutions associées à une résistance à la doravirine et la plupart des variants portant la substitution F227C étaient hypersensibles à l’islatravir. La doravirine a montré une activité puissante contre les variants portant les substitutions M184I et M184V. La substitution V106A, en association avec la substitution M184V, a entraîné une réduction de 43 fois de la sensibilité à la doravirine ainsi qu’une réduction de 30 fois de la sensibilité à l’islatravir; cette association s’est traduite par une capacité réplicative virale réduite en culture cellulaire.
Dans les études cliniques
Dans l’étude 051, à la semaine 48 (n = 366), aucun des trois participants recevant IDVYNSO® dans le sous-groupe d’analyse de la résistance (définis comme les participants présentant un taux confirmé d’ARN du VIH-1 ≥ 400 copies/mL) n’a acquis une résistance à la doravirine ou à l’islatravir durant le traitement avec IDVYNSO®. Dans l’étude 052, à la semaine 48 (n = 342), le participant recevant IDVYNSO® dans le sous-groupe d’analyse de la résistance n’avait acquis aucune résistance à la doravirine ou à l’islatravir durant le traitement avec IDVYNSO®. Un participant a arrêté le traitement avec IDVYNSO® à la semaine 24, son taux d’ARN du VIH-1 étant inférieur à 200 copies/mL; une analyse de la résistance a posteriori a permis de mettre en évidence l’acquisition, chez ce même participant, d’une résistance à la doravirine ou à l’islatravir durant le traitement à la semaine 24 (H221Y, M230L et L234I). Une analyse phénotypique a indiqué que le virus était résistant à la doravirine et qu’il présentait une sensibilité à l’islatravir 7 fois moins élevée.
Résistance croisée
Doravirine : Les souches du VIH-1 utilisées en laboratoire qui renferment les mutations souvent associées aux INNTI (substitutions K103N, Y181C ou K103N/Y181C dans la transcriptase inverse) affichent une sensibilité de moins de trois fois inférieure à la doravirine par rapport au virus de type sauvage dans le cadre d’une évaluation en présence de SHN à 100 %. À des concentrations pertinentes sur le plan clinique, la doravirine a pu supprimer la réplication des mutants portant les substitutions K103N, Y181C, G190A et E138K associées à une résistance aux INNTI.
Un groupe de 96 isolats cliniques divers renfermant les substitutions associées aux INNTI a été soumis à un test de sensibilité à la doravirine en présence de sérum de veau fœtal à 10 %. Les isolats cliniques portant la substitution Y188L ou des substitutions V106 en association avec A98G, H221Y, P225H, F227C ou Y318F étaient plus de 100 fois moins sensibles à la doravirine.
Les substitutions associées à une résistance à la doravirine émergeant sous traitement peuvent entraîner une résistance croisée à l’éfavirenz, à la rilpivirine, à la névirapine et à l’étravirine.
Islatravir : L’activité antivirale de l’islatravir a été évaluée in vitro contre un groupe de 94 isolats cliniques résistants aux INTI. Les substitutions M184I et M184V ont entraîné une réduction d’environ 5 fois de la puissance de l’islatravir. Sans la substitution M184, les mutations des analogues de la thymidine ont entraîné une réduction < 5 fois de la puissance de l’islatravir; la présence des substitutions M184I/V réduisant la sensibilité à l’islatravir jusqu’à 18 fois. Les variants refermant des insertions à la position 69 (69 Ins) de la transcriptase inverse ont entraîné une réduction d’environ 10 fois de la puissance de l’islatravir; la présence des substitutions M184I/V réduisant davantage la puissance de l’islatravir, soit de moitié environ. Les substitutions K65R, Q151M ou L74V ont augmenté (de ≥ 4 fois) la puissance de l’islatravir.
À des concentrations pertinentes sur le plan clinique, on s’attend à ce que l’islatravir supprime les 94 isolats cliniques (voir 4 Posologie et administration).
16 Toxicologie non clinique
Toxicologie générale
Toxicité aiguë
Aucune étude de toxicité aiguë n’a été réalisée avec la doravirine ou l’islatravir.
Toxicité chronique
Doravirine : Lors d’études sur la toxicité de doses répétées par voie orale, la doravirine a été très bien tolérée par toutes les espèces animales, aux doses les plus élevées testées. Aucun effet indésirable ni aucun organe cible sensible à la toxicité n’ont été observés chez des rats ayant reçu une dose de 450 mg/kg/jour pendant six mois, ou chez des chiens ayant reçu une dose de 1 000 mg/kg/jour pendant neuf mois (environ 7 fois et 18 fois, respectivement, le niveau d’exposition à la dose recommandée chez l’humain).
Islatravir : Lors d’études sur la toxicité de doses répétées par voie orale, l’islatravir a été bien toléré chez toutes les espèces animales à des concentrations jusqu’à 529 fois supérieures à la dose recommandée chez l’humain.
Génotoxicité
Doravirine : La doravirine ne s’est pas révélée génotoxique lors d’une batterie d’épreuves in vitro ou in vivo, y compris les épreuves de la mutagenèse microbienne, de l’aberration chromosomique dans des cellules d’ovaires de hamsters chinois, et l’épreuve du micronoyau in vivo chez le rat.
Islatravir : L’islatravir ne s’est pas révélé mutagène lors d’une épreuve de mutagenèse microbienne in vitro. L’islatravir a donné un résultat positif à une épreuve d’aberration chromosomique in vitro dans des cellules ovariennes de hamster chinois en raison de déséquilibres dans la réserve nucléotidique; cependant, il a donné un résultat négatif au test du micronoyau in vivo chez le rat à des niveaux d’exposition générale (ASC) jusqu’à 2 755 fois plus élevés que le niveau d’exposition à la dose recommandée chez l’humain.
Cancérogénicité
Doravirine : Des études de cancérogénicité portant sur l’administration de la doravirine par voie orale ont été menées chez des souris transgéniques (durée : 6 mois, jusqu’à 6 fois le niveau d’exposition à la dose recommandée chez l’humain) et des rats (durée : 2 ans; jusqu’à 7 fois le niveau d’exposition à la dose recommandée chez l’humain); elles n’ont montré aucun signe de pouvoir cancérogène.
Islatravir : Des études de cancérogénicité portant sur l’administration de l’islatravir par voie orale ont été menées chez des souris transgéniques (durée : 6 mois, jusqu’à 729 fois le niveau d’exposition à la dose recommandée chez l’humain) et des rats (durée : 2 ans, jusqu’à 618 fois le niveau d’exposition à la dose recommandée chez l’humain); elles n’ont montré aucun signe de pouvoir cancérogène.
Toxicité pour la reproduction et le développement
Reproduction
Doravirine : Aucun effet sur la fertilité, la capacité d’accouplement ou le développement embryonnaire précoce n’a été observé lorsque la doravirine a été administrée à des rats aux doses les plus élevées testées. Les niveaux d’exposition générale (ASC) à la doravirine étaient environ sept fois plus élevés que le niveau d’exposition à la dose recommandée chez l’humain.
Islatravir : Aucun effet sur la fertilité, la capacité d’accouplement ou le développement embryonnaire précoce n’a été observé lorsque l’islatravir a été administré à des rats à des niveaux d’exposition générale (ASC) correspondant à 1 306 fois le niveau d’exposition à la dose recommandée chez l’humain.