


Monographie de produit - Imcivree
Modifications importantes apportées récemment à la monographie
| 1 Indications | 2026-09 |
| 1.1 Pédiatrie | 2026-09 |
| 4 Posologie et administration, 4.1 Considérations posologiques | 2026-09 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2026-09 |
| 4 Posologie et administration, 4.4 Administration | 2026-09 |
| 7 Mises en garde et précautions | 2026-09 |
| 7.1.3 Pédiatrie | 2026-09 |
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie ................................... 2
Table des matières ................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ...................................... 4
- 1.
Indications ...................................................................................................................... 4
1.1. Pédiatrie ............................................................................................................. 4
1.2. Gériatrie ............................................................................................................. 4
- 2. Contre-indications .......................................................................................................... 5
- 4.
Posologie et administration............................................................................................ 5
4.1. Considérations posologiques .............................................................................. 5
4.2. Posologie recommandée et ajustement posologique .......................................... 6
4.4. Administration .................................................................................................. 10
4.5. Dose oubliée ..................................................................................................... 10
- 5. Surdose......................................................................................................................... 10
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ......................... 11
- 7.
Mises en garde et précautions...................................................................................... 11
7.1. Populations particulières .................................................................................. 13
7.1.1. Grossesse .................................................................................................. 13
7.1.2. Allaitement ............................................................................................... 14
7.1.3. Pédiatrie.................................................................................................... 14 7.1.4. Gériatrie .................................................................................................... 15
- 8.
Effets indésirables......................................................................................................... 15
8.1. Aperçu des effets indésirables .......................................................................... 15
8.2. Effets indésirables observés au cours des études cliniques ............................... 15
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents .............................................................................................................. 20
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ........ 20
8.3.1. Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents .............................................................................................. 21
8.4. Résultats anormaux aux examens de laboratoire: Données hématologiques, données biochimiques et autres données quantitatives ................................................ 21
8.5. Effets indésirables observés après la commercialisation ................................... 22
- 9.
Interactions médicamenteuses..................................................................................... 22
9.2. Aperçu des interactions médicamenteuses ....................................................... 22
9.4. Interactions médicament-médicament ............................................................. 22
9.5. Interactions médicament-aliment ..................................................................... 22
9.6. Interactions médicament-plante médicinale ..................................................... 22
9.7. Interactions médicament-examens de laboratoire ............................................ 22
- 10.
Pharmacologie clinique ................................................................................................ 22
10.1. Mode d’action................................................................................................... 22
10.2. Pharmacodynamie ............................................................................................ 23
10.3. Pharmacocinétique ........................................................................................... 23
10.4. Immunogénicité ................................................................................................ 25
- 11. Conservation, stabilité et mise au rebut ....................................................................... 25
Partie 2 : Renseignements scientifiques .............................................................................. 27
- 13. Renseignements pharmaceutiques .............................................................................. 27
- 14.
Études cliniques ............................................................................................................ 28
14.1. Études cliniques par indication .......................................................................... 28
- 16. Toxicologie non clinique ............................................................................................... 36
Renseignements destinés aux patient·e·s ........................................................................... 39
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
IMCIVREE (solution de setmélanotide pour injection sous-cutanée) est indiqué pour :
- la prise en charge du poids chez les patients adultes et les enfants âgés de 4 ans et plus atteints d’obésité hypothalamique acquise (OHA);
la prise en charge du poids chez les patients adultes et les enfants âgés de 6 ans et plus atteints d’obésité due à :
- Syndrome de Bardet-Biedl (BBS);
- Un déficit biallélique confirmé génétiquement en pro-opiomélanocortine (POMC), en proprotéine convertase subtilisine/kexine de type 1 (PCSK1) ou en récepteur de la leptine (LEPR) dû à des variants interprétés comme étant pathogènes, probablement pathogènes ou de signification indéterminée.
Restrictions d’utilisation :
La setmélanotide n’est pas indiquée pour le traitement des patients présentant les affections suivantes, car la setmélanotide ne devrait pas être efficace :
- Autres types d’obésité non liés à l’OHA;
- Autres types d’obésité non liés à un déficit en POMC, PCSK1 ou LEPR, ou au BBS, y compris l’obésité associée à d’autres syndromes génétiques et l’obésité générale (polygénique);
Obésité due à un déficit soupçonné en POMC, PCSK1 ou LEPR causé par des variants en
POMC, PCSK1 ou LEPR classés comme bénins ou probablement bénins.
1.1. Pédiatrie
Pédiatrie (≥ 4 ans à < 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’IMCIVREE dans la population pédiatrique atteinte d’OHA et âgée de ≥ 4 ans à < 18 ans ont été démontrées. Par conséquent, Santé Canada a autorisé cette indication d’utilisation dans la population pédiatrique âgée de ≥ 4 ans à < 18 ans (voir 1 Indications).
Pédiatrie (≥ 6 ans à < 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité d’IMCIVREE dans la population pédiatrique présentant un déficit en POMC, en PCSK1 ou en LEPR ou un BBS et âgée de ≥ 6 ans à < 18 ans ont été démontrées. Par conséquent, Santé Canada a autorisé cette indication d’utilisation dans la population pédiatrique âgée de ≥ 6 ans à < 18 ans (voir 1 Indications).
Pédiatrie (< 4 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation chez les patients âgés de moins de 4 ans n’est pas autorisée par Santé Canada.
1.2. Gériatrie
Gériatrie (≥ 65 ans) : Un patient âgé de 66 ans a été inclus dans l’étude sur l’OHA. On ignore si les patients gériatriques réagiraient différemment des patients adultes plus jeunes.
2. Contre-indications
IMCIVREE est contre-indiqué chez les patients présentant une hypersensibilité à ce médicament ou à l’un des ingrédients de sa formulation, y compris les ingrédients non médicinaux, ou à un composant du contenant. Voir la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
- Chez les patients atteints d’OHA, IMCIVREE doit être prescrit et supervisé par un médecin spécialisé en endocrinologie, en endocrinologie pédiatrique, dans la prise en charge de l’obésité ou dans les troubles métaboliques.
- Chez les patients présentant un déficit en POMC, en PCSK1 ou en LEPR, ou chez les patients atteints du BBS, le traitement par IMCIVREE doit être prescrit et supervisé par un médecin ayant une expertise en obésité présentant une étiologie génétique sous-jacente.
- IMCIVREE doit être administré une fois par jour, en début de journée, indépendamment de l’heure des repas.
Chez les patients atteints d’OHA, évaluer la perte de poids après 16 semaines de traitement
à la dose thérapeutique maximale tolérée. Si un patient n’a pas perdu au moins 5 % de son poids corporel initial ou 5 % de son IMC initial pour les patients présentant encore un potentiel de croissance, arrêter le traitement par IMCIVREE, car il est peu probable que le patient parvienne à obtenir et à maintenir une perte de poids cliniquement significative en poursuivant le traitement.
Chez les patients atteints du BBS, évaluer la perte de poids après 22 semaines de traitement.
Si un patient n’a pas perdu au moins 5 % de son poids corporel initial ou 5 % de son IMC initial pour les patients présentant encore un potentiel de croissance, arrêter le traitement par IMCIVREE, car il est peu probable que le patient parvienne à obtenir et à maintenir une perte de poids cliniquement significative en poursuivant le traitement.
- Chez les patients présentant un déficit en POMC, en PCSK1 ou en LEPR, évaluer la perte de poids après 12 à 16 semaines de traitement. Si un patient n’a pas perdu au moins 5 % de son poids corporel initial ou 5 % de son IMC initial pour les patients présentant encore un potentiel de croissance, arrêter le traitement par IMCIVREE, car il est peu probable que le patient parvienne à obtenir et à maintenir une perte de poids cliniquement significative en poursuivant le traitement.
- Chez les enfants, évaluer l’impact de la perte de poids sur la croissance et la maturation.
Insuffisance rénale :
- Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère (voir 4.2 Posologie recommandée et ajustement posologique).
- Chez les patients présentant une insuffisance rénale modérée à grave, l’ajustement posologique varie en fonction de l’indication et de la tranche d’âge (voir 4.2 Posologie recommandée et ajustement posologique).
Insuffisance hépatique
- On ne dispose d’aucune donnée chez les patients présentant une insuffisance hépatique, quel qu’en soit le degré. IMCIVREE n’est pas recommandé chez ces patients.
4.2. Posologie recommandée et ajustement posologique
Posologie recommandée chez les patients atteints d’obésité hypothalamique acquise
- L’augmentation de la dose doit s’appuyer sur la tolérabilité et l’obtention d’une réponse clinique insuffisante, avec un intervalle de 2 à 4 semaines entre chaque augmentation de dose.
- Il ne faut pas s’attendre à une réponse clinique suffisante avant au moins 4 semaines de traitement.
- Surveiller les patients afin de détecter d’éventuels effets indésirables gastro-intestinaux et adapter la posologie en fonction de la tolérabilité.
- Après la dose initiale, si une dose subséquente n’est pas bien tolérée, réduire la dose au niveau de dose précédent. Si la dose réduite est bien tolérée, l’ajustement posologique peut être poursuivi.
- Si la dose initiale n’est pas bien tolérée, arrêter IMCIVREE.
Arrêter IMCIVREE si aucune réponse clinique n’est observée après 16 semaines de traitement à la dose thérapeutique maximale tolérée.
Patients âgés de 4 ans à < 6 ans :
Le calendrier d’ajustement posologique présenté au Tableau 1 doit être suivi en fonction du poids du patient.
Tableau 1 : Posologie chez les patients âgés de 4 ans à < 6 ans
| Poids du patient/semaine de traitement | Dose quotidienne | Volume à injecter |
| Moins de 20 kg | ||
| Semaine 1 et jours suivants | 0,5 mg une fois par jour | 0,05 mL une fois par jour |
| 20 kg à < 30 kg | ||
| De la semaine 1 aux semaines 2 à 4 | 0,5 mg une fois par jour | 0,05 mL une fois par jour |
| Après 2 à 4 semaines à la dose initiale | 1 mg une fois par jour | 0,1 mL une fois par jour |
| ≥ 30 kg | ||
| De la semaine 1 aux semaines 2 à 4 | 0,5 mg une fois par jour | 0,05 mL une fois par jour |
| Après 2 à 4 semaines à la dose initiale | 1 mg une fois par jour | 0,1 mL une fois par jour |
| Après 2 à 4 semaines à la dose précédente | 1,5 mg une fois par jour | 0,15 mL une fois par jour |
Patients âgés de 6 ans à < 18 ans :
Pour les patients pesant ≤ 40 kg :
Suivre le calendrier d’ajustement posologique du Tableau 1 pour les patients âgés de 4 ans
à < 6 ans.
Pour les patients pesant > 40 kg :
- La dose initiale recommandée d’IMCIVREE est de 0,5 mg (0,05 mL) en injection sous-cutanée une fois par jour pendant 2 à 4 semaines.
Si la dose initiale de 0,5 mg (0,05 mL) est bien tolérée, augmenter la posologie à 1 mg
(0,1 mL) une fois par jour après 2 à 4 semaines.
- Si la réponse clinique est insuffisante et que la dose de 1 mg (0,1 mL) une fois par jour est bien tolérée, augmenter la posologie à 2 mg (0,2 mL) une fois par jour après 2 à 4 semaines.
Patients âgés de 18 ans et plus :
- La dose initiale recommandée d’IMCIVREE est de 0,5 mg (0,05 mL) en injection sous-cutanée une fois par jour pendant 2 à 4 semaines.
Si la dose initiale de 0,5 mg (0,05 mL) est bien tolérée, augmenter la posologie à 1 mg
(0,1 mL) une fois par jour après 2 à 4 semaines.
- Si la réponse clinique est insuffisante et que la dose de 1 mg une fois par jour est bien tolérée, augmenter la posologie par paliers de 1 mg après 2 à 4 semaines, jusqu’à un maximum de 3 mg (0,3 mL) une fois par jour.
Ajustement posologique
Insuffisance rénale modérée
Pour les patients présentant un DFGe entre 30 et 59 mL/min/1,73 m² :
Patients âgés de 4 ans à < 6 ans :
- L’utilisation d’IMCIVREE n’est pas recommandée.
Patients âgés de 6 ans et plus
- La dose initiale d’IMCIVREE est de 0,5 mg (0,05 mL) en injection sous-cutanée une fois par jour pendant 2 à 4 semaines.
- La dose peut être augmentée de 0,5 mg une fois par jour toutes les 2 à 4 semaines si la dose précédente est bien tolérée, jusqu’à un maximum de 1,5 mg une fois par jour pour les patients âgés de 6 ans à moins de 18 ans et de 2 mg une fois par jour pour les patients âgés de 18 ans et plus.
- Si la dose initiale n’est pas bien tolérée, IMCIVREE doit être arrêté.
Insuffisance rénale grave
Pour les patients présentant un DFGe entre 15 et 29 mL/min/1,73 m² :
Patients âgés de 4 ans à < 6 ans :
- L’utilisation d’IMCIVREE n’est pas recommandée.
Patients âgés de 6 ans et plus :
- La dose initiale d’IMCIVREE est de 0,5 mg (0,05 mL) en injection sous-cutanée une fois par jour pendant 2 à 4 semaines.
- La dose peut être augmentée de 0,5 mg une fois par jour toutes les 2 à 4 semaines si la dose précédente est bien tolérée, jusqu’à un maximum de 1 mg une fois par jour pour les patients âgés de 6 ans à moins de 18 ans et de 1,5 mg une fois par jour pour les patients âgés de 18 ans et plus.
- Si la dose initiale n’est pas bien tolérée, IMCIVREE doit être arrêté.
Insuffisance hépatique
On ne dispose d’aucune donnée chez les patients présentant une insuffisance hépatique, quel qu’en soit le degré. IMCIVREE n’est pas recommandé chez ces patients.
Posologie recommandée chez les patients présentant un déficit en POMC, en PCSK1 ou en LEPR ou atteints du BBS
Patients âgés de 18 ans et plus
- La dose initiale d’IMCIVREE est de 1 mg (0,1 mL) en injection sous-cutanée une fois par jour pendant 2 semaines.
Surveiller les patients afin de détecter d’éventuels effets indésirables gastro-intestinaux (GI)
et d’ajuster la posologie en conséquence.
- La dose peut être augmentée de 0,5 mg une fois par jour toutes les 2 semaines si la dose précédente est bien tolérée, jusqu’à un maximum de 3,0 mg une fois par jour.
- Si la dose initiale n’est pas bien tolérée, IMCIVREE doit être arrêté.
Patients âgés de 6 ans à < 18 ans
- La dose initiale d’IMCIVREE est de 0,5 mg (0,05 mL) en injection sous-cutanée une fois par jour pendant 2 semaines.
Surveiller les patients afin de détecter d’éventuels effets indésirables gastro-intestinaux (GI)
et d’ajuster la posologie en conséquence.
- La dose peut être augmentée de 0,5 mg une fois par jour toutes les 2 semaines si la dose précédente est bien tolérée, jusqu’à une dose maximale de 2,0 mg une fois par jour.
- Si la dose initiale n’est pas bien tolérée, IMCIVREE doit être arrêté.
Ajustement posologique
Insuffisance rénale légère à modérée
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale légère (débit de filtration glomérulaire estimé [DFGe] entre 60 et 89 mL/min/1,73 m²) ou modérée (DFGe entre 30 et 59 mL/min/1,73 m²).
Insuffisance rénale grave
Patients âgés de 12 ans et plus
Pour les patients présentant un DFGe entre 15 et 29 mL/min/1,73 m² :
- La dose initiale d’IMCIVREE est de 0,5 mg (0,05 mL) en injection sous-cutanée une fois par jour pendant 2 semaines.
- Surveiller les patients afin de détecter d’éventuels effets indésirables GI.
- La dose peut être augmentée de 0,5 mg une fois par jour toutes les 2 semaines si la dose précédente est bien tolérée, jusqu’à un maximum de 1,5 mg une fois par jour.
- Si la dose initiale n’est pas bien tolérée, IMCIVREE doit être arrêté.
L’utilisation d’IMCIVREE n’est pas recommandée chez les enfants âgés de 6 ans à < 12 ans présentant une insuffisance rénale grave.
Insuffisance hépatique
On ne dispose d’aucune donnée chez les patients présentant une insuffisance hépatique, quel qu’en soit le degré. IMCIVREE n’est pas recommandé chez ces patients.
4.4. Administration
- Avant de commencer le traitement par IMCIVREE, dispenser aux patients ou à leurs aidants une formation sur la technique d’injection appropriée. Demander aux patients d’utiliser une seringue de 1 mL munie d’une aiguille de calibre 28 ou 29 adaptée à l’injection sous-cutanée pour les doses comprises entre 0,5 mg et 3 mg.
- Retirer IMCIVREE du réfrigérateur environ 15 minutes avant l’administration. Il est aussi possible de réchauffer IMCIVREE avant l’administration en faisant doucement rouler le flacon entre les paumes de leurs mains pendant 60 secondes.
- Inspecter visuellement IMCIVREE avant utilisation. Il doit avoir un aspect limpide à légèrement opalescent, incolore à légèrement jaunâtre. Ne pas l’utiliser s’il contient des particules ou présente une décoloration.
- Administrer IMCIVREE une fois par jour, en début de journée, indépendamment des repas.
- Pour l’OHA, injecter IMCIVREE par voie sous-cutanée dans l’abdomen, la cuisse ou le haut du bras. Ne pas administrer IMCIVREE par voie intraveineuse ou intramusculaire.
- Pour le déficit en POMC, en PCSK1 ou en LEPR ou le BBS, injecter IMCIVREE par voie sous-cutanée dans l’abdomen chaque jour. Ne pas administrer IMCIVREE par voie intraveineuse ou intramusculaire.
- Voir le mode d’emploi détaillé à la fin des Renseignements destinés aux patient·e·s.
4.5. Dose oubliée
En cas d’oubli d’une dose, continuer le traitement quotidien tel que prescrit en prenant la prochaine dose prévue.
5. Surdose
En cas de surdosage, un traitement symptomatique approprié (p. ex. surveillance de la fréquence cardiaque et de la pression artérielle) doit être déclenché selon les symptômes et les signes cliniques présentés par le patient.
Bien que les données relatives au surdosage soient limitées, les symptômes provoqués par une surdose de setmélanotide devraient correspondre aux effets indésirables observés chez les patients dans les essais cliniques (voir 8 Effets indésirables).
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 : Formes pharmaceutiques, teneurs et composition
7. Mises en garde et précautions
Généralités
L’utilisation d’IMCIVREE n’est pas approuvée pour les nouveau-nés ou les nourrissons. Des effets indésirables graves et mortels, notamment le « syndrome de suffocation », peuvent survenir chez les nouveau-nés et les nourrissons de faible poids à la naissance traités par des médicaments contenant de l’alcool benzylique, y compris IMCIVREE. Le « syndrome de suffocation » se caractérise par une dépression du système nerveux central, une acidose métabolique et une respiration haletante. On ignore la quantité minimale d’alcool benzylique à partir de laquelle des effets indésirables graves peuvent survenir (IMCIVREE contient 10 mg d’alcool benzylique par mL).
Chez les patients traités par IMCIVREE, surveiller les médicaments concomitants susceptibles d’être influencés par des variations du poids corporel, de la vitesse de métabolisme, des taux de cortisol ou de l’état nutritionnel. Ajuster les doses de ces médicaments ou la dose d’IMCIVREE, selon l’indication clinique.
Système endocrinien et métabolisme
Déséquilibre sodique
Une hyponatrémie a été signalée chez 6 % des patients traités par IMCIVREE et chez 2 % des patients recevant le placebo. Une hypernatrémie a été signalée chez 5 % des patients traités par IMCIVREE et chez 2 % des patients recevant le placebo, dont un événement grave lié au traitement, dans l’essai pivot chez des patients atteints d’OHA.
Chez les patients atteints d’OHA et de diabète insipide/déficit en arginine-vasopressine (DI/DAVP), il
| Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/com | ||||
| position | ||||
| Sous-cutanée | Solution, 10 mg/mL de setmélanotide (sous forme d’acétate de setmélanotide) dans un flacon multidose de 1 mL | Alcool benzylique (agent de conservation), carboxyméthylcellulose sodique, édétate disodique dihydraté (EDTA), mannitol, mPEG-2000-DSPE, azote, phénol (agent de conservation), eau pour préparations injectables. Peut contenir de l’acide chlorhydrique et de l’hydroxyde de sodium pour ajuster le pH. | ||
convient de surveiller étroitement les taux sériques de sodium, le bilan hydrique et l’état d’hydratation, en particulier en cas de variations du poids corporel ou de l’apport alimentaire et hydrique, qui peuvent être associées au traitement par IMCIVREE. Surveiller plus fréquemment les patients en cas de diminution de l’apport alimentaire, de maladie concomitante ou de restriction calorique renforcée. Ajuster les doses des traitements concomitants en cas de DI/DAVP ou la dose d’IMCIVREE selon les indications cliniques.
Insuffisance surrénale aiguë
Des cas graves d’insuffisance surrénale aiguë ont été signalés chez > 5 % des patients atteints d’OHA traités par IMCIVREE, mais chez aucun des patients recevant le placebo dans le cadre de l’essai pivot. Il faut surveiller chez les patients l’apparition de signes cliniques d’insuffisance surrénale aiguë.
Évaluer la fonction surrénalienne avant d’instaurer un traitement par IMCIVREE chez les patients présentant des antécédents de maladie hypothalamique ou hypophysaire. Les patients présentant une insuffisance surrénale connue doivent recevoir un traitement de substitution par glucocorticoïdes adapté avant l’instauration d’IMCIVREE. Surveiller l’apparition de signes cliniques d’insuffisance surrénale, notamment une fatigue, une hypotension, une hypoglycémie, des nausées et des troubles électrolytiques.
Fonctions hépatique, biliaire et pancréatique
Une atteinte hépatique d’origine médicamenteuse a été signalée chez un patient atteint d’OHA dans le cadre d’un essai clinique.
Après 1 mois de traitement par IMCIVREE, on a constaté une augmentation des taux d’aminotransférases, suivie de deux tests de retrait positifs et d’un essai de réintroduction positif, ce qui a permis de confirmer qu’IMCIVREE était la cause de l’atteinte hépatique probablement d’origine médicamenteuse. Envisager une surveillance régulière des enzymes hépatiques avant et pendant le traitement.
Fonction psychiatrique
Dépression et idées suicidaires
Dans les études cliniques, des cas de dépression et d’idées suicidaires ont été signalés chez des adultes et des enfants traités par IMCIVREE (voir 8 Effets indésirables). Certains cas de dépression et d’idées ou de comportements suicidaires survenus lors des études cliniques étaient de grave intensité. Les patients ayant des antécédents de dépression ou d’idées suicidaires peuvent présenter un risque plus élevé d’épisodes récurrents pendant la prise d’IMCIVREE.
L’état des patients doit être surveillé pour l’apparition ou l’aggravation d’une dépression, d’idées ou de comportements suicidaires, ou de tout changement inhabituel dans l’humeur ou le comportement. Envisager l’arrêt du traitement par IMCIVREE si les patients éprouvent des idées ou comportements suicidaires ou des symptômes de dépression d’importance clinique ou persistants.
Fonction rénale
Patients atteints d’OHA
L’utilisation d’IMCIVREE n’est pas recommandée chez les enfants âgés de moins de 6 ans présentant une insuffisance rénale modérée à grave. Un ajustement posologique est nécessaire chez les patients âgés de 6 ans et plus présentant une insuffisance rénale modérée à grave (voir 4.2 Posologie recommandée et ajustement posologique).
Patients atteints du BBS ou présentant un déficit en POMC, en PCSK1 ou en LEPR
L’utilisation d’IMCIVREE n’est pas recommandée chez les enfants âgés de 6 ans à < 12 ans présentant une insuffisance rénale grave. Un ajustement posologique est nécessaire chez les patients âgés de 12 ans et plus présentant une insuffisance rénale grave (voir 4.2 Posologie recommandée et ajustement posologique).
IMCIVREE n’est pas recommandé chez les patients atteints d’insuffisance rénale terminale (DFGe inférieur à 15 mL/min/1,73 m²).
Santé reproductive
Trouble de la stimulation sexuelle
Des effets indésirables sexuels peuvent survenir chez les patients traités par IMCIVREE. Des érections spontanées du pénis et une augmentation de la fréquence des érections chez les hommes ainsi que des réactions indésirables sexuelles chez les femmes ont été observées dans des études cliniques menées sur IMCIVREE (voir 8 Effets indésirables).
Informer les patients que ces événements peuvent se produire et aviser les patients qui présentent une érection durant plus de 4 heures de consulter d’urgence un médecin.
Sensibilité
Des réactions d’hypersensibilité graves, notamment des cas d’anaphylaxie, ont été signalées avec IMCIVREE. Ces réactions sont généralement survenues dans les minutes ou les heures qui ont suivi l’injection d’IMCIVREE. Conseiller aux patients de consulter immédiatement un médecin et d’arrêter le traitement par IMCIVREE en cas de réactions d’hypersensibilité (voir 2 Contre-indications).
Appareil cutané
Pigmentation de la peau et assombrissement des nævus
Une augmentation généralisée de la pigmentation cutanée a été observée chez la majorité des patients traités par IMCIVREE dans les essais cliniques (voir 8 Effets indésirables). IMCIVREE peut également entraîner un assombrissement des nævus préexistants en raison de son effet pharmacologique. Des nævus mélanocytaires ont été observés dans toutes les études pivots (30 % des patients dans les études 1 et 2 combinées et 14 % des patients dans l’étude 3). Cet effet est généralement réversible à l’arrêt du traitement. Des cas de mélanome ont été signalés chez des patients traités par IMCIVREE dans le cadre des essais cliniques et après la mise sur le marché.
Des examens complets de la peau doivent être effectués avant et pendant le traitement par IMCIVREE pour surveiller les lésions cutanées pigmentaires préexistantes et nouvelles.
IMCIVREE ne doit pas être administré aux patients présentant des antécédents médicaux personnels ou familiaux de mélanomes ou de pré-mélanomes cutanés.
7.1. Populations particulières
7.1.1. Grossesse
Il n’existe aucune donnée disponible sur IMCIVREE chez les femmes enceintes.
Il est déconseillé d’administrer IMCIVREE en cas de grossesse ou de volonté de devenir enceinte, puisque ce médicament n’a pas été étudié chez les femmes enceintes.
Une perte de poids en cours de grossesse peut nuire à un fœtus.
Il convient d’informer les patientes enceintes des risques possibles provoqués par l’alcool benzylique, un agent de conservation présent dans ce produit.
L’alcool benzylique est rapidement métabolisé chez la femme enceinte; l’exposition du fœtus à l’alcool benzylique est donc peu probable. Toutefois, son métabolite, l’acide benzoïque, pourrait s’accumuler au fil du temps et provoquer une acidose métabolique. Des effets indésirables ont été observés chez des nouveau-nés prématurés et des nourrissons de faible poids à la naissance ayant reçu par voie intraveineuse des médicaments contenant de l’alcool benzylique (voir 7 Mises en garde et précautions).
Dans le cadre des études de reproduction chez l’animal, l’administration de setmélanotide à des lapines gestantes a entraîné une diminution de la consommation alimentaire maternelle, ce qui a eu des effets embryo-foetaux. Le setmélanotide ne s’est pas révélé tératogène chez deux espèces (rats et lapins) (voir 16. Toxicologie non clinique).
7.1.2. Allaitement
Le traitement par IMCIVREE n’est pas recommandé pendant l’allaitement.
IMCIVREE, conditionné en flacons multidoses, contient de l’alcool benzylique comme agent de conservation. L’alcool benzylique étant rapidement métabolisé chez la femme qui allaite, l’exposition de l’enfant allaité à cette substance est peu probable. Toutefois, des effets indésirables ont été observés chez des nouveau-nés prématurés et des nourrissons de faible poids à la naissance ayant reçu par voie intraveineuse des médicaments contenant de l’alcool benzylique (voir 7 Mises en garde et précautions).
On ne dispose d’aucune information concernant la présence du setmélanotide ou de ses métabolites dans le lait maternel, ni sur les effets sur le nourrisson allaité, ni sur les effets sur la production de lait. Cependant, le setmélanotide était présent dans le lait des rates (voir 16. Toxicologie non clinique). Il est donc probable que ce médicament soit présent dans le lait maternel.
7.1.3. Pédiatrie
IMCIVREE a été autorisé chez les patients pédiatriques âgés de ≥ 4 ans à < 18 ans atteints d’obésité hypothalamique acquise (voir 1.1 Pédiatrie).
IMCIVREE a été autorisé chez les patients pédiatriques âgés de ≥ 6 ans à < 18 ans présentant un déficit en POMC, en PCSK1 ou en LEPR, ou atteints du BBS (voir 1.1 Pédiatrie).
L’innocuité et l’efficacité d’IMCIVREE n’ont pas été établies chez les enfants de moins de 4 ans.
Des effets indésirables graves, notamment des réactions mortelles et le « syndrome de suffocation », sont survenus chez des nouveau-nés prématurés et des nourrissons de faible poids à la naissance ayant reçu des médicaments contenant de l’alcool benzylique comme agent de conservation. Dans ces cas, des doses d’alcool benzylique comprises entre 99 et 234 mg/kg/jour ont entraîné des concentrations élevées d’alcool benzylique et de ses métabolites dans le sang et l’urine (les concentrations sanguines d’alcool benzylique étaient comprises entre 0,61 et 1,378 mmol/L). Les autres effets indésirables comprenaient une détérioration neurologique progressive, des convulsions, une hémorragie intracrânienne, des anomalies hématologiques, des lésions cutanées, une insuffisance hépatique et rénale, une hypotension, une bradycardie et un collapsus cardiovasculaire. Les nouveau-nés prématurés et de faible poids à la naissance pourraient être plus susceptibles de présenter de telles réactions, car ils pourraient être moins en mesure de métaboliser l’alcool benzylique. On ignore quelle est la quantité minimale d’alcool benzylique à partir de laquelle des effets indésirables graves peuvent survenir (IMCIVREE contient 10 mg d’alcool benzylique) (voir 7 Mises en garde et précautions).
7.1.4. Gériatrie
Un patient âgé de 66 ans a été inclus dans l’étude sur l’OHA. On ignore si les patients gériatriques réagiraient différemment des patients adultes plus jeunes.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Obésité hypothalamique acquise
Les effets indésirables les plus fréquents (≥ 10 % des patients traités par IMCIVREE) étaient les suivants : hyperpigmentation cutanée (58 %), nausées (54 %), vomissements (38 %), céphalées (36 %), réaction au site d’injection (84 %), perturbations de l’excitation sexuelle (18 %), nævus mélanocytaire (15 %), constipation (12 %), étourdissements (12 %) et fatigue (11 %).
Les événements indésirables graves (EIG) les plus fréquemment signalés comprenaient l’insuffisance surrénale (5 %) et l’hypernatrémie (2 %). Les EIG vomissements, nausées, céphalées, hypertension, hyponatrémie et insuffisance hépatique d’origine médicamenteuse sont survenus chacun chez ≤ 1 % des patients.
Un arrêt du traitement en raison d’effets indésirables a été signalé chez 6 % des patients traités par IMCIVREE. Les événements indésirables ayant entraîné l’arrêt du traitement comprenaient l’hyperpigmentation (2 %), l’atteinte hépatique grave d’origine médicamenteuse, l’hypernatrémie, l’insuffisance surrénale et les nausées (chez 1 patient dans chaque cas).
Déficit en POMC, en PCSK1 ou en LEPR, BBS :
Les effets indésirables les plus fréquents (≥ 10 %) chez les patients traités par IMCIVREE étaient les suivants : réactions au site d’injection (90 %), hyperpigmentation cutanée (57 %), perturbations de l’excitation sexuelle (érections péniennes spontanées et accrues) (40 %), nausées (53 %), céphalées (50 %), diarrhée (40 %), douleurs abdominales (33 %), vomissements (33 %), nævus mélanocytaire (30 %), douleurs dorsales (30 %), fatigue (27 %), dépression (23 %), asthénie (23 %), étourdissements (17 %) et sécheresse buccale (13 %).
Les effets indésirables graves les plus fréquents étaient la dépression et les idées suicidaires.
Les événements indésirables associés à l’arrêt du traitement comprenaient l’éosinophilie de grade 1, l’hyperpigmentation cutanée, les nausées, les vomissements, l’hypoglycémie, les céphalées et les hallucinations auditives.
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament.
Obésité hypothalamique acquise
L’innocuité d’IMCIVREE a été évaluée dans une étude clinique à répartition aléatoire, à double insu et contrôlée contre placebo, comprenant une phase d’ajustement posologique de 4 à 8 semaines et une phase de traitement de 52 semaines, menée auprès d’un total de 142 patients provenant de différents pays, qui étaient âgés de 4 ans et plus et étaient atteints d’obésité hypothalamique acquise (étude 1) (voir 14 Études cliniques).
Tableau 3 : Effets indésirables survenus chez ≥ 5 % des patients atteints d’obésité hypothalamique acquise traités par IMCIVREE (étude 1)1
| Classification par | IMCIVREE | Placebo | |||||
| système et organe | N = 94 | N = 48 | |||||
| Terme privilégié | n (%) | n (%) | |||||
| Affections endocriniennes | |||||||
| Insuffisance surrénale aiguë | 5 (5 %) | 0 (0) | |||||
| Affections gastro-intestinales | |||||||
| Nausées | 51 (54) | 13 (27) | |||||
| Vomissements | 36 (38) | 9 (19) | |||||
| Constipation | 11 (12) | 3 (5) | |||||
| Troubles généraux et anomalies au site d’administration | |||||||
| Réaction au site d’injection2 | 79 (84) | 38 (79) | |||||
| Fatigue | 10 (11) | 5 (10) | |||||
| Infections et infestations | |||||||
| Gastro-entérite | 8 (9) | 1 (2) | |||||
| Investigations | |||||||
| Hausse de l’alanine aminotransférase | 3 (3) | 0 (0) | |||||
| Troubles du métabolisme et de la nutrition | |||||||
| Hyponatrémie | 6 (6) | 1 (2) | |||||
| Hypernatrémie | 5 (5) | 1 (2) | |||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||
| Douleurs dorsales | 7 (7) | 1 (2) | |||||
| Arthralgie | 6 (6) | 2 (4) | |||||
| Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) | |||||||
| Nævus mélanocytaires | 14 (15) | 3 (6) | |||||
| Classification par | IMCIVREE | Placebo | |||||
| système et organe | N = 94 | N = 48 | |||||
| Terme privilégié | n (%) | n (%) | |||||
| Affections du système nerveux | |||||||
| Céphalées | 34 (36) | 15 (31) | |||||
| Étourdissements | 11 (12) | 2 (4) | |||||
| Affections des organes de reproduction | |||||||
| Augmentation de la fonction érectile, érections spontanées | 7 (18) | 2 (12) | |||||
| Affections respiratoires, thoraciques et médiastinales | |||||||
| Douleur oropharyngée | 10 (11) | 2 (4) | |||||
| Affections de la peau et du tissu sous-cutané | |||||||
| Hyperpigmentation cutanée | 55 (58) | 7 (15) | |||||
1 Les analyses de l’efficacité s’appuient sur l’analyse principale réalisée le 26 mars 2025 (120 patients), tandis que les analyses de l’innocuité reposent sur l’ensemble des patients (142) au 4 juillet 2025.
2 Comprend : érythème au site d’injection, prurit, douleur, induration, œdème, réaction
Déficit en POMC, en PCSK1 ou en LEPR
L’innocuité d’IMCIVREE a été évaluée dans le cadre de deux études cliniques ouvertes d’une durée de 52 semaines, menées auprès de 30 patients présentant une obésité attribuable à un déficit en POMC, en PCSK1 ou en LEPR (étude 2 et étude 3) (voir 14 Études cliniques).
Tableau 4 : Effets indésirables survenus chez ≥ 5 % des patients atteints d’obésité attribuables
à un déficit en POMC, en PCSK1 ou en LEPR traités par IMCIVREE dans les études cliniques ouvertes d’une durée de 52 semaines (étude 2 et étude 3)
| Classification par système et organe Terme privilégié | IMCIVREE | ||
| N = 30 | |||
| n (%) | |||
| Affections de l’oreille et du labyrinthe | |||
| Vertiges | 4 (13) | ||
| Affections gastro-intestinales | |||
| Nausées | 16 (53) | ||
| Douleurs abdominales1 | 10 (33) | ||
| Vomissements | 10 (33) | ||
| Diarrhée | 6 (40) | ||
| Sécheresse buccale | 4 (13) | ||
| Classification par système et organe Terme privilégié | IMCIVREE | ||
| N = 30 | |||
| n (%) | |||
| Troubles généraux et anomalies au site d’administration | |||
| Réaction au site d’injection2 | 27 (90) | ||
| Fatigue | 8 (27) | ||
| Asthénie | 7 (23) | ||
| Frissons | 3 (10) | ||
| Affections musculosquelettiques et du tissu conjonctif | |||
| Douleurs dorsales | 9 (30) | ||
| Affections du système nerveux | |||
| Céphalées | 15 (50) | ||
| Étourdissements | 5 (17) | ||
| Affections psychiatriques | |||
| Dépression3 | 7 (23) | ||
| Anxiété | 3 (10) | ||
| Affections des organes de reproduction et du sein | |||
| Érection pénienne spontanée4 | 6 (40) | ||
| Affections de la peau et du tissu sous-cutané | |||
| Hyperpigmentation cutanée5 | 17 (57) | ||
| Nævus mélanocytaire | 9 (30) | ||
| Alopécie | 3 (10) | ||
| Érythème | 2 (7) | ||
| Hyperhidrose | 2 (7) | ||
| Éruption cutanée papuleuse | 2 (7) | ||
1 Comprend les douleurs abdominales et les douleurs abdominales hautes
2 Comprend l’érythème au site d’injection, le prurit, l’œdème, les douleurs, l’induration, l’ecchymose, l’hypersensibilité, l’hématome, le nodule et la décoloration
3 Comprend la dépression et l’humeur dépressive
4 n = 15 patients de sexe masculin
5 Comprend l’hyperpigmentation cutanée et les troubles de la pigmentation
Syndrome de Bardet-Biedl
L’innocuité d’IMCIVREE a été évaluée dans une étude clinique comprenant une période à répartition aléatoire, à double insu et contrôlée contre placebo d’une durée de 14 semaines, suivie d’une phase de traitement ouverte de 52 semaines, menée chez 44 patients atteints d’obésité et ayant reçu un diagnostic clinique de BBS (étude 4) (voir 14 Études cliniques). L’étude avait une durée de 66 semaines.
Au cours de la période de 14 semaines contrôlée contre placebo de l’étude 4, les effets indésirables les plus fréquemment rapportés chez les patients traités par IMCIVREE, par rapport aux patients du groupe placebo, étaient les troubles de l’hyperpigmentation (67 % p/r à 0 %, respectivement) et les vomissements (11 % p/r à 0 %, respectivement).
Les effets indésirables ont également été évalués au cours de la période de traitement actif de 52 semaines, définie comme la période allant de la répartition aléatoire à la semaine 52 chez les patients initialement affectés aléatoirement au groupe IMCIVREE, et de la semaine 14 à la semaine 66 chez les patients initialement affectés aléatoirement au groupe placebo. Tableau 5 résume les effets indésirables survenus chez au moins 2 patients traités par IMCIVREE au cours de la période de traitement actif de 52 semaines de l’étude 4.
Tableau 5 : Effets indésirables survenus chez ≥ 5 % des patients présentant une obésité et un diagnostic clinique de BBS et traités par IMCIVREE au cours de la période de traitement actif de 52 semaines à partir de l’instauration du traitement par IMCIVREE (étude 4)
| Classification par système et organe Terme privilégié | IMCIVREE | ||
| N = 431 | |||
| n (%) | |||
| Affections gastro-intestinales | |||
| Nausées | 11 (26) | ||
| Vomissements | 8 (19) | ||
| Diarrhée | 6 (14) | ||
| Troubles généraux et anomalies au site d’administration | |||
| Réactions au site d’injection2 | 22 (51) | ||
| Fatigue | 2 (5) | ||
| Affections du système nerveux | |||
| Céphalées | 3 (7) | ||
| Affections psychiatriques | |||
| Agressivité | 2 (5) | ||
| Affections des organes de reproduction et du sein | |||
| Érection pénienne spontanée3 | 5 (25) | ||
| Affections de la peau et du tissu sous-cutané | |||
| Troubles de l’hyperpigmentation4 | 27 (63) | ||
| Nævus mélanocytaire | 6 (14) | ||
| Vergetures | 3 (7) | ||
1 43 patients ont reçu au moins 1 dose d’IMCIVREE; 1 patient initialement affecté aléatoirement au groupe placebo s’est retiré de l’étude avant de recevoir IMCIVREE et n’est donc pas pris en compte.
2 Comprend l’érythème au site d’injection, le prurit, l’induration, les douleurs, l’ecchymose, l’œdème, la réaction, l’hémorragie, l’irritation, une masse.
3 n = 20 patients de sexe masculin
4 Comprend l’hyperpigmentation cutanée, les changements de la couleur des cheveux, le mélanoderme.
8.2.1. Effets indésirables observés au cours des études cliniques – enfants et adolescents
Le profil d’innocuité observé est comparable chez les enfants et les adultes.
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Obésité hypothalamique acquise (survenus chez moins de 5 % des patients dans l’étude 1)
Affections cardiaques : bradycardie sinusale
Affections de l’oreille et du labyrinthe : vertiges
Affections oculaires : pigmentation conjonctivale, décoloration sclérale
Affections gastro-intestinales : reflux gastro-œsophagien, sécheresse buccale, éructations, flatulences, douleurs gastro-intestinales, troubles gingivaux (décoloration ou douleur des gencives), haut-le-cœur
Troubles généraux et anomalies au site d’administration : frissons, asthénie, douleurs, gonflement périphérique
Affections du système immunitaire : hypersensibilité
Infections et infestations : gastro-entérite virale, infection cutanée
Lésions, intoxications et complications d’interventions : contusion (y compris les contusions post-procédurales), abrasion cutanée
Investigations : hausse de l’alanine aminotransférase, hausse de l’aspartate aminotransférase, hausse du taux sanguin d’acide urique, perte de poids
Troubles du métabolisme et de la nutrition : hyponatrémie, hypernatrémie, aversion alimentaire, déshydratation, hypercalcémie
Affections musculosquelettiques et du tissu conjonctif : myalgie, arthralgie Affections du système nerveux : étourdissements/présyncope, dysgueusie Affections psychiatriques : troubles du sommeil, insomnie, agitation
Affections du rein et des voies urinaires : cétonurie
Affections des organes de reproduction et du sein : douleurs génitales, gêne vulvo-vaginale, sécheresse vulvo-vaginale
Affections respiratoires, thoraciques et médiastinales : rhinorrhée
Affections de la peau et du tissu sous-cutané : décoloration cutanée, peau sèche, cloque, éphélides, érythème, pigmentation des ongles, réaction de photosensibilité, démangeaisons, éruption cutanée, gonflement cutané, urticaire
Déficit en POMC, en PCSK1 ou en LEPR (survenus chez ˂ 5 % des patients dans les études 2 et 3)
Affections hématologiques et du système lymphatique : éosinophilie
Affections cardiaques : flutter cardiaque
Affections gastro-intestinales : gêne abdominale, décoloration des gencives Troubles généraux et anomalies au site d’administration : malaise, œdème, intolérance à la chaleur, xérose
Affections hépatobiliaires : cholélithiase, cholestase, lésion hépatocellulaire Lésions, intoxications et complications d’interventions : surdose accidentelle, entorse ligamentaire Investigations : augmentation de la bilirubine sanguine, augmentation de l’hormone lutéinisante sanguine, augmentation de l’acide urique sanguin, résultat anormal au test de tolérance à l’insuline Troubles du métabolisme et de la nutrition : perte d’appétit, carence en vitamine A, carence en vitamine D
Affections musculosquelettiques et du tissu conjonctif : spasmes musculaires, douleurs thoraciques d’origine musculosquelettique, douleurs musculosquelettiques, douleurs cervicales Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) : nævus oculaire Affections du système nerveux : parosmie, sciatique, paralysie du sommeil, syncope Affections psychiatriques : instabilité affective, peur des piqûres, insomnies, agitation, idées suicidaires
Affections du rein et des voies urinaires : hématurie, colique néphrétique, insuffisance rénale Affections des organes de reproduction et du sein : dysménorrhée, érection accrue, métrorragie, hémorragie vaginale
Affections de la peau et du tissu sous-cutané : lentigo, lipodystrophie acquise, hypopigmentation cutanée, vergetures, urticaire
Affections vasculaires : bouffées vasomotrices
Syndrome de Bardet-Biedl (survenus chez ˂ 5 % des patients dans l’étude 4)
Affections cardiaques : bradycardie
Affections endocriniennes : puberté précoce
Affections oculaires : déficience visuelle
Affections gastro-intestinales : douleurs abdominales, reflux gastro-œsophagien Investigations : augmentation du taux sanguin de créatine, augmentation du nombre d’éosinophiles Troubles du métabolisme et de la nutrition : diminution de l’appétit, faim, augmentation de l’appétit Affections musculosquelettiques et du tissu conjonctif : spasmes musculaires, myalgie, douleurs dans les membres
Tumeurs bénignes, malignes et non précisées (incl. kystes et polypes) : nævus mélanocytaire Affections du système nerveux : troubles de l’attention, vertiges, hyperesthésie, hypokinésie, tremblements
Affections psychiatriques : perturbations de l’excitation sexuelle, augmentation de la libido, comportements sexuels inappropriés
Affections des organes de reproduction et du sein : ménorragie
Affections de la peau et du tissu sous-cutané : sécheresse de la peau, eczéma, changements de couleur des cheveux, mélanodermie, éruption cutanée
Affections vasculaires : bouffées de chaleur
8.3.1. Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Le profil d’innocuité observé est similaire chez les enfants et chez les adultes.
8.4. Résultats anormaux aux examens de laboratoire : Données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Les effets indésirables survenant au cours du traitement liés aux analyses de laboratoire les plus fréquemment observés chez les patients atteints d’OHA étaient l’hyponatrémie et l’hypernatrémie. Les autres effets indésirables survenant au cours du traitement liés aux analyses de laboratoire comprenaient la hausse de l’ALAT et de l’ASAT, une baisse de l’IGF-1, une élévation de la créatine phosphokinase et une anémie.
Conclusions après la mise en marché
Aucune modification cliniquement significative des résultats des examens de laboratoire n’a été signalée.
8.5. Effets indésirables observés après la commercialisation
Mélanome
Un cas de mélanome à extension superficielle de stade I survenu après la commercialisation a été signalé chez un patient traité par IMCIVREE pour un syndrome de Bardet-Biedl (BBS).
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Aucune étude clinique évaluant le risque d’interaction médicamenteuse associé au setmélanotide n’a été menée.
9.4. Interactions médicament-médicament
Le setmélanotide présente un faible risque d’interactions médicamenteuses pharmacocinétiques liées au cytochrome P450 (CYP) et aux transporteurs. Aucune interaction avec d’autres médicaments n’a été établie.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec les produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le setmélanotide est un agoniste des récepteurs de la mélanocortine de type 4 (MC4). Les récepteurs de la MC4 dans le cerveau participent à la régulation de la faim, de la satiété et des dépenses énergétiques. Dans les maladies liées à la voie des récepteurs de MC4, comme l’OHA, le déficit en POMC, en PCSK1 ou en LEPR, ainsi que le BBS, qui sont associées à une activation insuffisante des récepteurs de MC4, on estime que le setmélanotide rétablit l’activité de la voie du récepteur MC4 de manière à réduire la sensation de faim et à favoriser la perte de poids grâce à une diminution de l’apport calorique et à l’augmentation de la dépense énergétique.
10.2. Pharmacodynamie
QT/QTc
À une dose environ 2,5 fois supérieure à la dose maximale recommandée sur la base de la Cmax, IMCIVREE ne prolonge pas significativement l’intervalle QT sur le plan clinique.
Hyperpigmentation cutanée
Le setmélanotide est un agoniste du récepteur de la MC4 présentant une activité hors cible au niveau des récepteurs de la mélanocortine de type 1 (MC1) et de la mélanocortine de type 3 (MC3). Le récepteur de la MC1 est exprimé sur les mélanocytes. Son activation provoque l’accumulation de mélanine et l’augmentation de la pigmentation cutanée, indépendamment de l’exposition au rayonnement ultraviolet. Le setmélanotide active le récepteur de la MC1 et peut provoquer une hyperpigmentation de la peau.
10.3. Pharmacocinétique
La Cmax,ss, l’ASCtau et la concentration résiduelle moyennes du setmélanotide à l’état d’équilibre pour une dose de 3 mg administrée par injection sous-cutanée une fois par jour à des sujets atteints d’obésité, mais par ailleurs en bonne santé (N = 6) étaient respectivement de 37,9 ng/mL, de 495 h*ng/mL et de 6,77 ng/mL. Les concentrations plasmatiques de setmélanotide à l’état d’équilibre ont été atteintes en 2 jours avec une dose quotidienne de 1 à 3 mg de setmélanotide. Pendant une période de traitement de 12 semaines à raison d’une dose par jour, le taux d’accumulation du setmélanotide dans la circulation générale était d’environ 30 %. L’ASC et la Cmax du setmélanotide ont augmenté de manière proportionnelle à la dose suite à l’administration sous-cutanée de doses multiples dans la plage de doses proposée (de 1 à 3 mg).
Tableau 6 : Résumé des paramètres pharmacocinétiques du setmélanotide chez des patients en bonne santé atteints d’obésité
| Dose | Cmax | Tmax (h) | ASCtau | t½ (h) | Cmin | ||||||
| (ng/mL) | (ng*h/mL) | (ng/mL) | |||||||||
| 3,0 mg 1 f.p.j. | 37,9 (14,0) | 8,00 (3,00-9,00) | 495 (16,8) | 7,11 (14,1) | 6,77 (38,0) | ||||||
Remarque : Les valeurs sont présentées sous forme de moyennes (% de CV), à l’exception du tmax, qui est présenté sous forme de médiane (min, max).
Absorption
Après l’injection sous-cutanée d’IMCIVREE, les concentrations plasmatiques de setmélanotide à l’état d’équilibre ont augmenté lentement pour atteindre les concentrations maximales à un tmax médian de 8 h après l’administration. La biodisponibilité absolue suite à l’injection sous-cutanée de setmélanotide n’a pas été étudiée chez l’humain.
Distribution
Après l’injection sous-cutanée de 3 mg d’IMCIVREE une fois par jour, le volume apparent moyen de distribution du setmélanotide a été estimé à 73,1 l sur la base du modèle pharmacocinétique de la population. Le taux de liaison du setmélanotide aux protéines est de 79 %. Les expériences in vitro indiquent que le setmélanotide n’est pas un substrat des transporteurs OATP1B1, OATP1B3, OAT1, OAT3 et OCT2. Les données in vitro indiquent qu’il est très peu probable que le setmélanotide soit un substrat de la P-gp ou de la BCRP.
Métabolisme
Le setmélanotide n’a pas semblé être métabolisé par les microsomes hépatiques, les hépatocytes et les microsomes rénaux de rat, de singe et d’humain. Le setmélanotide est stable dans les hépatocytes de rat, de singe et d’humain. Le setmélanotide devrait être métabolisé en petits peptides par des voies cataboliques.
Élimination
La demi-vie d’élimination (t½) efficace du setmélanotide était d’environ 11 heures. Après l’injection sous-cutanée de 3 mg d’IMCIVREE une fois par jour, la clairance apparente totale du setmélanotide à l’état d’équilibre a été estimée à 7,19 l/h sur la base d’un modèle pharmacocinétique de population.
Excrétion
Après l’injection sous-cutanée de 3 mg d’IMCIVREE une fois par jour à des sujets atteints d’obésité, mais par ailleurs en bonne santé, environ 39 % de la dose de setmélanotide administrée a été excrétée sous forme inchangée dans l’urine pendant l’intervalle de dosage de 24 heures.
Populations et états pathologiques particuliers
Aucune différence d’importance clinique n’a été observée dans les propriétés pharmacocinétiques du setmélanotide en fonction du sexe ou de la maladie. L’effet de l’âge de 65 ans ou plus, de la grossesse ou de l’insuffisance hépatique sur les propriétés pharmacocinétiques du setmélanotide est inconnu.
- Pédiatrie
La pharmacocinétique d’IMCIVREE chez les patients adultes et pédiatriques a été caractérisée à l’aide d’une modélisation pharmacocinétique de population. L’analyse a porté sur 199 patients pédiatriques âgés de 2 ans à moins de 18 ans (< 4 ans [5]; 4 ans à < 6 ans [8]; 6 ans à < 12 ans [64]; 12 ans à < 18 ans [122]) et pesant entre 17,8 et 208 kg. Le poids corporel total constituait la principale covariable structurelle influant sur la clairance apparente, tandis que le poids corporel idéal servait à mettre à l’échelle le volume de distribution apparent. La fonction rénale a également été identifiée comme une covariable importante influençant la clairance apparente. Des simulations pharmacocinétiques de population ont été utilisées pour estimer les expositions à l’état d’équilibre après l’administration de la dose maximale recommandée pour chaque groupe de poids corporel pédiatrique.
Par rapport aux expositions prévues dans les populations adultes correspondantes présentant une fonction rénale normale et recevant la dose de référence de 3 mg une fois par jour, les expositions pédiatriques estimées étaient les suivants. Les valeurs indiquées correspondent à la moyenne des comparaisons d’exposition propres à chaque indication chez les patients atteints d’obésité hypothalamique acquise et chez les patients atteints de maladies génétiques rares liées à l’obésité :
- 40 à < 60 kg, recevant une dose maximale de 2 mg une fois par jour : l’ASCss était approximativement 28 % plus élevée et la Cmax,ss, environ 25 % plus élevée.
- 30 à < 40 kg, recevant une dose maximale de 1,5 mg une fois par jour : l’ASCss était approximativement 25 % plus élevée et la Cmax,ss, environ 22 % plus élevée.
- 20 à < 30 kg, recevant une dose maximale de 1 mg une fois par jour : l’ASCss était approximativement 8 % plus élevée et la Cmax,ss, environ 5 % plus élevée.
- 15 à < 20 kg, recevant une dose maximale de 0,5 mg une fois par jour : l’ASCss était approximativement 30 % inférieure et la Cmax,ss, environ 30 % inférieure.
- Insuffisance rénale
Les paramètres d’exposition, ASC0-t et ASC0-inf, étaient respectivement environ 13 % à 15 %, 34 % à 35 % et 86 % à 96 % plus élevés chez les patients atteints d’insuffisance rénale légère, modérée ou grave que chez les patients ayant une fonction rénale normale. Les analyses de pharmacocinétique ont permis de montrer une clairance (CL/F) du setmélanotide respectivement 12 %, 26 % et 49 % inférieure chez les patients présentant une insuffisance rénale légère, modérée ou grave par rapport aux patients présentant une fonction rénale normale.
L’insuffisance rénale ne semble pas affecter la liaison aux protéines plasmatiques. La fraction libre (fl) moyenne était d’environ 0,21 et était indépendante du statut de la fonction rénale.
10.4. Immunogénicité
L’incidence observée de la production d’anticorps anti-médicaments (AAM) est fortement dépendante de la sensibilité et de la spécificité des dosages. Les différences entre les méthodes de dosage ne permettent pas d’effectuer des comparaisons pertinentes de l’incidence des AAM entre les études décrites ci-dessous et d’autres études, y compris celles menées sur le setmélanotide ou différentes formulations du setmélanotide.
Au cours de 5 essais cliniques dans lesquels la durée d’exposition était d’au moins 52 semaines, 4 des 245 participants (1,6 %) ont présenté des anticorps dirigés contre le setmélanotide.
Prévalence des anticorps anti-setmélanotide par indication : BBS 3/50 (6,0 %), AS 1/8 (12,5 %), déficit en POMC (0/16), déficit en PCSK1 (0/2), déficit en LEPR (0/21) et OHA (0/142). Les titres relevés chez les sujets porteurs d’AAM étaient généralement faibles.
Dans le cadre de 5 essais cliniques dans lesquels la durée d’exposition était d’au moins 52 semaines, des anticorps dirigés contre l’α-MSH ont été relevés chez 17 des 245 participants (6,9 %). Anticorps dirigés contre l’α-MSH par déficit génétique : BBS 5/50 (10,0 %), POMC 1/16 (6,3 %), LEPR 6/21 (28,6 %), PCSK1 0/2 (0 %), OHA 4/142 (2,8 %). À ce jour, les études cliniques ont mis en évidence une faible incidence d’AAM dirigés contre l’alpha-MSH, avec un faible titre d’AAM dirigés contre l’α-MSH rapporté. Cela inclut la présence antérieure d’AAM dirigés contre l’alpha-MSH, ainsi que l’apparition d’AAM dirigés contre l’alpha-MSH au cours du traitement. Dans les échantillons analysés dans le cadre de ces études, aucun AAM dirigé contre le setmélanotide n’a été relevé.
Chez les patients atteints d’OHA, présentant un déficit en POMC, en PCSK1 ou en LEPR, ou atteints du BBS, les informations disponibles sont insuffisantes pour caractériser la réponse des AAM dirigés contre le setmélanotide ou l’α-MSH et les effets des AAM sur la pharmacocinétique, la pharmacodynamique, l’innocuité ou l’efficacité du setmélanotide.
11. Conservation, stabilité et mise au rebut
IMCIVREE pour injection se présente sous la forme suivante :
- solution de 10 mg/mL, transparente à légèrement opalescente, incolore à légèrement jaunâtre, dans un flacon multidoses de 1 mL;
- emballage contenant 1 flacon multidose.
Conserver les flacons non ouverts d’IMCIVREE au réfrigérateur, à une température comprise entre 2 °C et 8 °C, dans leur boîte d’origine. Après leur retrait du réfrigérateur, les flacons peuvent être conservés à des températures comprises entre la température du réfrigérateur et la température ambiante (de 2 °C à 30 °C) pendant une durée maximale de 30 jours. Une fois le flacon percé (ouvert), il doit être jeté après 30 jours. Voir le Tableau 7 pour un résumé des conditions de conservation d’IMCIVREE. Conserver les flacons dans leur boîte d’origine.
Tableau 7 : Conservation recommandée des flacons d’IMCIVREE
1 Si nécessaire, IMCIVREE peut être conservé à température ambiante (≤ 30 °C), puis remis au réfrigérateur.
| Conditions de | Flacon non ouvert | Flacon ouvert | ||
| conservation | ||||
| 2 °C à 8 °C | Jusqu’à la date de péremption | Jusqu’à 30 jours OU jusqu’à la date de péremption (selon la première éventualité) | ||
| 2 °C à 30 °C1 | Jusqu’à 30 jours OU jusqu’à la date de péremption (selon la première éventualité) | Jusqu’à 30 jours OU jusqu’à la date de péremption (selon la première éventualité) | ||
| > 30 °C | Jeter et ne pas utiliser | Jeter et ne pas utiliser | ||
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance pharmaceutique
Substance pharmaceutique Setmélanotide
Nom chimique : Acétate d’acétyl-L-arginyl-L-cystéinyl-D-alanyl-L-histidinyl-D-phénylalanyl-L-arginyl-Ltryptophanyl-L-cystéinamide-disulfure (2→8) cyclique
Formule moléculaire et masse moléculaire : C49H68N18O9S2 (base anhydre libre), 1117,3 Daltons (base anhydre libre)
Structure (pour les produits biologiques)/formule développée :
Propriétés physicochimiques :
Forme et aspect physiques : Poudre amorphe blanche à blanc cassé
Hygroscopicité : Hygroscopique lors de l’évaluation par sorption dynamique de la vapeur, avec un comportement déliquescent mesuré à une humidité > 70 % d’UR
Absorption des UV : Absorption maximale à 220 nm avec un pic d’absorption de plus faible amplitude centrée à 279 nm
logD (octanol/tampon PBS pH 7.4) : -0,8 ± 0,2 (température = 22 °C)
Solubilité : 19,6 mg/mL (eau pour injection à 24 heures)
Stéréochimie :
La substance pharmacologique est chirale, l’octapeptide se composant des acides aminés L et D suivants :
Ac-L Arg1-L Cys2-D Ala3-L His4-D Phe5-L Arg6-L Trp7-L Cys8-NH2 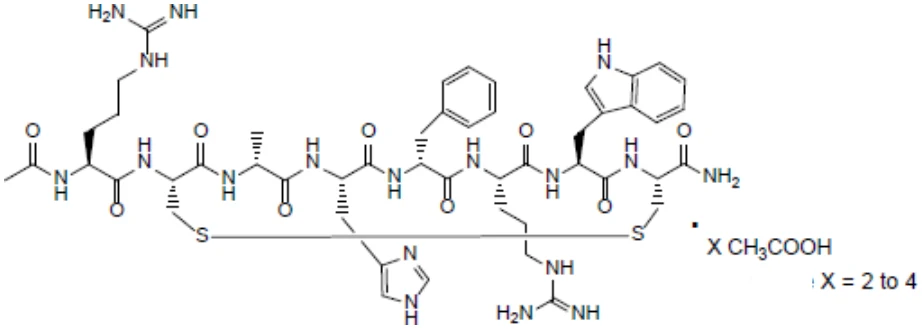
14. Études cliniques
14.1. Études cliniques par indication
Obésité hypothalamique acquise
Tableau 8 : Résumé des données démographiques des patients atteints d’obésité hypothalamique acquise (étude 1)
No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| Étude 1 | Étude clinique à double insu et contrôlée contre placebo, d’une durée de 52 semaines (au schéma thérapeutique) | Setmélanotide ou placebo; période d’ajustement posologique de 4 à 8 semaines jusqu’à la dose thérapeutique (maximum de 3 mg chez les patients adultes et pédiatriques, en fonction du poids, de la tolérabilité et de la réponse clinique), suivie d’une période de traitement de 52 semaines et d’une visite de suivi de l’innocuité environ 2 semaines après la fin du traitement; injection sous-cutanée | 120 patients répartis aléatoirement (81 traités par IMCIVREE et 39 recevant le placebo) | 19,9 ans (4 à 66 ans) | 48 participants de sexe masculin; 72 de sexe féminin | ||
L’innocuité et l’efficacité d’IMCIVREE pour la perte de poids chez les patients adultes et pédiatriques âgés 4 à 66 ans atteints d’obésité hypothalamique acquise ont été évaluées dans une étude clinique à répartition aléatoire, à double insu et contrôlée contre placebo, d’une durée de 52 semaines (étude 1). Les patients adultes présentaient un IMC ≥ 30 kg/m² et les patients pédiatriques, un IMC ≥ 95e centile pour leur âge et leur sexe.
Dans l’étude 1, 120 patients atteints d’obésité hypothalamique acquise ont été répartis aléatoirement pour recevoir le setmélanotide ou un placebo, et ont effectué une période d’ajustement posologique de 4 à 8 semaines, suivie d’une période de traitement de 52 semaines. Des analyses d’efficacité ont été réalisées pour les patients ayant effectué le rendez-vous de fin de traitement après 52 semaines de traitement à la dose thérapeutique ou ayant interrompu prématurément leur participation à l’étude.
Parmi les patients inclus dans les analyses d’efficacité ayant reçu IMCIVREE, 33 (41 %) étaient des adultes, 28 (35 %) étaient âgés de 12 ans à < 18 ans, 18 (23 %) étaient âgés de 6 ans à < 12 ans et 2 (3 %) étaient âgés de 4 ans à < 6 ans; 40 % étaient de sexe masculin; 83 % étaient blancs, 5 % étaient noirs ou afro-américains, 3 % étaient asiatiques et 9 % étaient de race inconnue ou non précisée; 12 % étaient hispaniques ou latino-américains et moins de 1 % étaient d’origine ethnique inconnue ou non précisée. L’IMC moyen était de 36 kg/m² (plage : 21,3-70,0 kg/m²) et le score z moyen de l’IMC pour les patients âgés de < 18 ans était de 3,61 (plage : 1,9-10,4) au départ.
Le principal critère d’évaluation de l’efficacité était la variation moyenne en pourcentage de l’IMC évaluée après 52 semaines à la dose thérapeutique.
IMCIVREE a entraîné une réduction statistiquement significative de l’IMC comparativement au placebo (Tableau 9).
Tableau 9 : Variation moyenne en pourcentage de l’IMC par rapport à la valeur initiale après
52 semaines de traitement chez les patients âgés de ≥ 4 ans atteints d’obésité hypothalamique acquise – étude 1
| IMCIVREE (N = 81) | Placebo (N = 39) | |
| IMC initial (kg/m²) | ||
| Moyenne (ET) | 35,73 (9,173) | 36,78 (9,332) |
| Médiane | 33,27 | 37,35 |
| Min., max. | 21,3, 69,2 | 21,3, 70,0 |
| IC à 95 % | (33,70, 37,76) | (33,75, 39,80) |
| IMC après 52 semaines (kg/m²) | ||
| Moyenne (ET) | 29,58 (8,069) | 38,08 (9,996) |
| Médiane | 29,14 | 38,82 |
| Min., max. | 15,9, 59,4 | 18,9, 70,2 |
| IC à 95 % | (27,82, 31,35) | (34,94, 41,22) |
| Variation en pourcentage entre la valeur initiale et la semaine 52 (%)1 | ||
| Moyenne (ET) | -16,46 (14,028) | 3,29 (6,821) |
| Médiane | -15,74 | 3,91 |
| Min., max. | -40,1, 15,2 | -17,7, 17,9 |
| IC à 95 % | (-19,56, -13,37) | (1,11, 5,47) |
| ANCOVA MMC (E.T.) | -16,51 (1,401) | 3,32 (1,984) |
| IC à 95 % pour la MMC | (-19,26, -13,76) | (-0,57, 7,20) |
| Différence de MMC (E.T.) | -19,83 (2,411) | |
| IC à 95 % de la différence de MMC | -24,55, -15,10 | |
| valeur p | < 0,0001 | |
| Abréviation : ANCOVA = analyse de covariance ; DMNA = données manquantes non aléatoires; ET = écart-type; E.T. = erreur-type; f.p.j. = fois par jour; IC = intervalle de confiance; IM = imputation multiple; IMC = indice de masse corporelle; MMC = moyenne des moindres carrés; N = nombre de patients dans le groupe de traitement; n = nombre de patients dont les valeurs ne sont pas manquantes. | ||
Déficit en POMC, en PCSK1 ou en LEPR
Tableau 10 : Résumé des données démographiques des patients présentant un déficit en POMC, en PCSK1 ou en LEPR
No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (plage) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
Étude 2 (POMC ou PCSK1) | Étude ouverte suivie d’une période de sevrage de 8 semaines à double insu et contrôlée contre placebo; placebo | Setmélanotide; Ajustement posologique pouvant aller jusqu’à 12 semaines jusqu’à la dose thérapeutique (maximum de 3,0 mg chez les patients adultes et 2,5 mg chez les patients pédiatriques), suivi de 10 semaines à la dose thérapeutique, puis d’une phase de sevrage à double insu contrôlée contre placebo de 8 semaines et de 32 semaines de poursuite du traitement à la dose thérapeutique; Injection s.c. | Total : 15 Pivot : 10 Complémentai re : 5 | 17,2 (7 à 30 ans) | 9 participa nts de sexe masculin, 6 de sexe féminin | ||
| IMCIVREE (N = 81) | Placebo (N = 39) | |
| Remarque : L’IMC se calcule en divisant le poids (kg) par la taille m². Le modèle a été ajusté en fonction des facteurs de stratification que sont la tranche d’âge (≥ 18 ans, ≥ 12 et < 18 ans, et < 12 ans) et la sous-population (Japonais et non Japonais). | ||
| Étude 3 (LEPR) | Étude ouverte suivie d’une période de sevrage de 8 semaines à double insu et contrôlée contre placebo; placebo | Setmélanotide; Ajustement posologique pouvant aller jusqu’à 12 semaines jusqu’à la dose thérapeutique (maximum de 3,0 mg chez les patients adultes et 2,5 mg chez les patients pédiatriques), suivi de 10 semaines à la dose thérapeutique, puis d’une phase de sevrage à double insu contrôlée contre placebo de 8 semaines et de 32 semaines de poursuite du traitement à la dose thérapeutique; Injection s.c. | Total : 15 Pivot : 11 Complémentai re : 4 | 21,67 (8 à 37 ans) | 6 participa nts de sexe masculin, 9 de sexe féminin |
L’innocuité et l’efficacité d’IMCIVREE dans la gestion chronique du poids chez les patients adultes et pédiatriques âgés de 6 ans et plus présentant une obésité attribuable à un déficit en POMC, en PCSK1 ou en LEPR ont été évaluées dans le cadre de deux études ouvertes de conception identique d’une durée de 1 an, chacune comprenant une période de sevrage en double insu de 8 semaines.
- L’étude 2 était menée auprès de patients âgés de 6 ans et plus présentant une obésité et un déficit en POMC ou en PCSK1 génétiquement confirmé ou suspecté.
- L’étude 3 était menée auprès de patients âgés de 6 ans et plus présentant une obésité et un déficit en LEPR génétiquement confirmé ou suspecté.
Ces études étaient menées auprès de patients présentant des variants homozygotes ou hétérozygotes composites présumés pathogènes, ou probablement pathogènes, ou des variants de signification indéterminée au niveau du gène POMC ou PCSK1 (étude 2) ou du gène LEPR (étude 3). Dans les deux études, les résultats des tests génétiques réalisés localement ont été confirmés au niveau central par séquençage de Sanger. Les patients présentant des variants doubles hétérozygotes dans deux gènes différents n’étaient pas admissibles au traitement par IMCIVREE. Dans ces deux études, les patients adultes présentaient un indice de masse corporelle (IMC) ≥ 30 kg/m². Chez les patients pédiatriques, le poids était ≥ 95e centile selon les courbes de croissance.
L’ajustement posologique d’IMCIVREE s’effectuait sur une période de 2 à 12 semaines, suivie d’une période de traitement en ouvert par IMCIVREE de 10 semaines. Les patients ayant obtenu une perte de poids d’au moins 5 kg (ou d’au moins 5 % si le poids initial était < 100 kg) à la fin de la période de traitement en ouvert passaient à la période de sevrage à double insu de 8 semaines, qui comprenait 4 semaines de traitement par IMCIVREE suivies de 4 semaines de traitement par placebo (les chercheurs et les patients étaient à l’insu pendant cette séquence). Après la séquence de sevrage, les patients recommençaient à recevoir leur dose thérapeutique d’IMCIVREE pendant 32 semaines.
L’utilisation d’IMCIVREE chez des enfants âgés de 6 ans à < 18 ans a porté sur 9 patients présentant un déficit en POMC, PCSK1 ou LEPR.
Les analyses du critère d’évaluation principal de l’efficacité ont été réalisées uniquement chez les patients inclus dans les études pivots (10 dans l’étude 2 et 11 dans l’étude 3), avec des données d’appui provenant de patients inclus dans les études complémentaires.
Parmi les patients inclus dans l’analyse de l’efficacité des études 2 et 3, 12 patients (57 %) étaient des adultes, 7 patients (33 %) avaient un âge compris entre ≥ 12 ans et < 18 ans et 2 patients (10 %) avaient un âge compris entre 7 ans et < 12 ans.
- Dans l’étude 2, 50,0 % des patients inclus dans l’étude pivot étaient de sexe féminin, 70,0 % étaient de race blanche et l’IMC moyen était de 40,41 kg/m² (plage : 26,6-53,3) au début de l’étude.
- Dans l’étude 3, 72,7 % des patients inclus dans l’étude pivot étaient de sexe féminin, 90,9 % étaient de race blanche et l’IMC moyen était de 48,17 kg/m² (plage : 35,8-64,6) au début de l’étude.
Tableau 11 : Résultats de l’étude 2 dans le déficit en POMC et en PCSK1
| Principal critère d’évaluation | Statistiques | Étude pivot (N = 10) | Étude complémentaire (N = 4) | Total | ||
| (étude pivot + | ||||||
| étude | ||||||
| complémentaire) | ||||||
| (N = 14) | ||||||
Patients ayant obtenu une perte pondérale d’au moins 10 % entre le début de l’étude et la semaine 52 | n (%) | 8 (80,0) | 4 (100,0) | 12 (85,7) | ||
| IC à 90 %a | (49,31, 96,32) | (47,29, 100,00) | (61,46, 97,40) | |||
| Valeur p | < 0,0001 | < 0,0001 | < 0,0001 | |||
a Un intervalle de confiance (IC) bilatéral a été obtenu par la méthode de Clopper-Pearson, et une valeur p unilatérale a été obtenue à partir d’un test binomial exact, pour tester l’hypothèse qu’au moins 5 % des patients de la population d’intérêt pourraient obtenir une perte pondérale de 10 %.
Tableau 12 : Résultats de l’étude 3 dans le déficit en LEPR
| Principal critère d’évaluation | Statistiques | Étude pivot (N = 11) | Étude complémentaire (N = 4) | Total | ||
| (Étude pivot + | ||||||
| étude | ||||||
| complémentaire) | ||||||
| (N = 15) | ||||||
Patients ayant obtenu une perte pondérale d’au moins 10 % entre le début de l’étude et la semaine 52 | n (%) | 5 (45,5) | 3 (75,0) | 8 (53,3) | ||
| IC à 90 %a | (19,96, 72,88) | (24,86, 98,73) | (30,00, 75,63) | |||
| Valeur p | < 0,0001 | < 0,0001 | < 0,0001 | |||
a Un intervalle de confiance (IC) bilatéral a été obtenu par la méthode de Clopper-Pearson, et une valeur p unilatérale a été obtenue à partir d’un test binomial exact, pour tester l’hypothèse qu’au moins 5 % des patients de la population d’intérêt pourraient obtenir une perte pondérale de 10 %.
Syndrome de Bardet-Biedl
Tableau 13 : Résumé des caractéristiques démographiques des patients des essais cliniques sur le syndrome de Bardet-Biedl
No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| Étude 4 (BBS) | À répartition aléatoire, à double insu et contrôlée contre placebo, suivie d’une période de traitement en ouvert. | Setmélanotide ou placebo; 1 f.p.j. en injection s.c. pendant les 14 premières semaines. Dose initiale de 2 mg avec augmentation à 3 mg pour les patients âgés de ≥ 16 ans Dose initiale de 1 mg avec augmentation à 2 mg pour les patients âgés de ≥ 6 ans à < 16 ans Après la période de traitement à double insu de 14 semaines, tous les patients ont reçu une dose de setmélanotide en ouvert par injection s.c. 1 f.p.j. pendant 38 semaines; Injection s.c. | 44 (32 dans l’étude pivot; 12 dans l’étude complémentaire) | 20 (6 à 46 ans) | 20 particip ants de sexe masculin, 24 de sexe féminin | ||
L’innocuité et l’efficacité d’IMCIVREE dans la gestion chronique du poids chez les patients adultes et pédiatriques âgés de 6 ans et plus présentant une obésité et un diagnostic de syndrome de Bardet-Biedl (BBS) ont été évaluées dans une étude clinique de 66 semaines, qui comprenait une période à répartition aléatoire, à double insu et contrôlée contre placebo de 14 semaines, suivie d’une période en ouvert de 52 semaines (étude 4).
L’étude a été menée chez des patients âgés de 6 ans et plus présentant une obésité et un diagnostic clinique de BBS. Les adultes avaient un IMC ≥ 30 kg/m² et les enfants avaient un poids ≥ 97e centile, selon les courbes de croissance.
Dans l’étude 4, les patients admissibles ont participé à une période à répartition aléatoire, à double insu et contrôlée contre placebo de 14 semaines (période 1) pendant laquelle ils ont reçu un traitement par IMCIVREE ou un placebo, suivie d’une période de traitement en ouvert de 52 semaines (période 2) pendant laquelle tous les patients ont reçu un traitement par IMCIVREE. Pour maintenir l’insu pendant la période 1, l’augmentation graduelle de la dose jusqu’à une dose fixe de 3 mg, administrée par voie sous-cutanée une fois par jour, a été effectuée pendant les 2 premières semaines de la période 1 et de la période 2.
L’analyse du critère d’évaluation principal de l’efficacité dans l’étude 4 a porté sur 2 populations de patients différentes d’âge ≥ 12 ans, parmi lesquels 28 patients participant à l’étude pivot étaient atteints du BBS. Parmi ces 28 patients, 15 patients (54 %) étaient des adultes et 13 patients (46 %) avaient un âge compris entre ≥ 12 ans et < 18 ans. Dans l’ensemble, 14 (50 %) des patients étaient de sexe féminin, 24 (86 %) étaient de race blanche et l’IMC moyen était de 42,4 kg/m² (plage : 24,4-61,3 kg/m²) au début de l’étude.
Une analyse ad hoc a été effectuée dans le sous-groupe de patients atteints du BBS.
Dans l’étude 4, 35,7 % des patients atteints du BBS âgés de ≥ 12 ans ont atteint le critère d’évaluation principal de perte pondérale ≥ 10 % après 1 an de traitement par setmélanotide (Tableau 14).
Tableau 14 : Proportion de patients ayant obtenu une perte pondérale ≥ 10 % par rapport au début du traitement actif (DTA) après 52 semaines de traitement actif chez des patients atteints du BBS âgés de ≥ 12 ans (étude 4)
| Principal critère d’évaluation | Statistiques | Patients âgés de ≥ 12 ans | ||||||
| Perte pondérale > 10 % par rapport au DTA après 52 semaines de traitement actif | N | 28 | ||||||
| % estimé | 35,7 | |||||||
| IC à 95 %a | (18,6, 55,9) | |||||||
a Le pourcentage estimé et l’IC à 95 % sont basés sur la règle de Rubin.
16. Toxicologie non clinique
Toxicologie générale
Lors des études à doses répétées, le setmélanotide dans une préparation de mPEG-DSPE a été injecté par voie sous-cutanée à des rats (des deux sexes) pendant 26 semaines à des doses quotidiennes de 3 mg/kg (allant jusqu’à 10 fois la dose maximale recommandée chez l’humain [DMRH] de 3 mg selon l’ASC) et à des singes (des deux sexes) pendant 39 semaines à des doses de 3 ou 1 mg/kg (allant jusqu’à 31 fois la DMRH selon l’ASC). Chez ces deux espèces, la baisse du poids corporel était corrélée avec le gain diminué en poids corporel, ce qui a été considéré comme associé à l’activité pharmacologique du médicament. Aucun changement notable au niveau de l’apport en aliments n’a été observé. Une vacuolisation minimale des cellules épithéliales du plexus choroïde et une agrégation minimale des macrophages vacuolisés ont été observées dans le plexus choroïde des rats et des singes respectivement. Ces changements ont été considérés comme des réponses adaptatives au mPEG-DSPE non indésirables. Des réactions inflammatoires au site d’injection observées chez les deux espèces ont été attribuées principalement au mPEG-DSPE avec une implication possible du setmélanotide à de fortes doses. Une hyperpigmentation a été constatée dans tous les groupes traités par setmélanotide sans aucun changement observable au microscope qui pourrait indiquer une prolifération des mélanocytes.
Pendant la période de récupération de quatre semaines, chez les deux espèces, un gain rapide de poids corporel a été observé lors de la première semaine et il était supérieur dans les groupes traités par setmélanotide par rapport aux groupes témoins à la fin de la période de récupération. Le gain de poids corporel était possiblement la conséquence de l’élimination de l’activité agoniste au niveau du récepteur de la MC4. La vacuolisation et l’agrégation des macrophages, l’infiltration cellulaire mixte et l’hyperpigmentation cutanée avaient partiellement disparu dans les groupes traités à de fortes doses chez les deux espèces.
Génotoxicité
Le setmélanotide n’était pas génotoxique aux limites maximales testées. Le setmélanotide ne s’est pas montré mutagène dans un essai in vitro de mutation inverse sur bactéries chez cinq souches bactériennes. Le setmélanotide ne s’est pas révélé clastogène dans un essai in vitro d’aberration chromosomique sur des lymphocytes de sang périphérique humain en culture ni lors d’un essai in vivo des micronoyaux sur la moelle osseuse de rat après une perfusion sous-cutanée continue à des doses allant jusqu’à 200 mg/kg pendant 2 jours.
Cancérogénicité
Le setmélanotide en préparation comportant l’agent de conservation mPEG-DSPE n’était pas carcinogène chez les souris Tg.rasH2 des deux sexes à des doses quotidiennes de 10 mg/kg (jusqu’à 19 fois la DMRH de 3 mg selon l’ASC) lorsqu’il était injecté par voie sous-cutanée pendant 26 semaines. En l’absence de préoccupation relative à un effet pro-carcinogène sur la base des études non cliniques, aucune étude du pouvoir carcinogène d’une durée de 2 ans n’a été réalisée.
Toxicologie pour la reproduction et le développement
Fertilité
Lors d’une étude à doses répétées de 26 semaines, aucun effet n’a été observé sur la fertilité de rats mâles suite à l’administration de setmélanotide dans une préparation de mPEG-DSPE injecté par voie sous-cutanée à des doses quotidiennes de 3,0 mg/kg (jusqu’à 10 fois la DMRH quotidienne de 3 mg selon l’ASC).
Lors d’une étude de la fertilité et du développement embryo-fœtal, aucun effet n’a été observé sur la fertilité de rats femelles suite à l’administration sous-cutanée de doses quotidiennes de 5 mg/kg (jusqu’à 13 fois la DMRH quotidienne de 3 mg selon l’ASC).
Développement embryo-fœtal
Le développement embryo-fœtal a été évalué chez des rats femelles chez lesquelles le setmélanotide a été administré par voie sous-cutanée à partir de 14 jours avant l’accouplement et jusqu’à la fin de la majeure partie de l’organogenèse (jour 17 de la gestation) à des doses quotidiennes de 0,5, 3 et 5 mg/kg (à savoir une exposition allant jusqu’à 13 fois la DMRH quotidienne de 3 mg selon l’ASC). Des réductions liées à la dose d’apport en nourriture d’origine maternelle et du gain de poids corporel ont été observées avant la période d’accouplement et pendant la gestation. Aucune toxicité embryo-fœtale n’a été mise en évidence.
Le développement embryo-fœtal a été évalué chez des lapines en gestation chez lesquelles le setmélanotide a été administré par voie sous-cutanée pendant l’organogenèse (jours 7 à 19 de la gestation) à des doses quotidiennes de 0,05, 0,1 et 0,2 mg/kg qui correspondaient à des expositions cliniquement pertinentes à la DMRH quotidienne de 3 mg selon l’ASC. Des doses quotidiennes supérieures ou égales à 0,1 mg/kg ont entraîné une augmentation des résorptions embryo-fœtales et des pertes post-implantation (une exposition d’env. 0,5 fois la DMRH quotidienne de 3 mg selon l’ASC), en présence d’une toxicité significative chez les mères. Le poids corporel des fœtus était inférieur de 7 % à celui des témoins à des doses quotidiennes de 0,2 mg/kg.
Développement prénatal et postnatal
Le développement prénatal et postnatal a été évalué chez des rats chez lesquels le setmélanotide a été administré par voie sous-cutanée pendant l’organogenèse et jusqu’au sevrage (du jour 6 de la gestation au jour 21 d’allaitement) à des doses quotidiennes de 0,5, 3,0 et 5,0 mg/kg (expositions allant jusqu’à 7 fois l’exposition à la DMRH selon l’ASC). Le poids à la naissance de la progéniture était de 9 % inférieur à celui des témoins, à des doses quotidiennes de 3,0 et 5,0 mg/kg (exposition ≥ 4 fois la DMRH quotidienne de 3 mg selon l’ASC). Ces résultats concordaient avec une diminution du gain de poids maternel et de la consommation d’aliments pendant la gestation. Aucun effet indésirable lié au setmélanotide sur la survie, la croissance, la maturation, la fonction visuelle, les performances neurocomportementales ou la performance de reproduction n’a été observé jusqu’à la dose la plus élevée.
Dans une étude sur le développement prénatal et postnatal menée chez des rats femelles, des concentrations de setmélanotide proportionnelles à la dose ont été observées dans le lait 2 heures après son injection sous-cutanée pendant la période précédant le sevrage. Aucune concentration quantifiable de setmélanotide n’a été détectée dans le plasma des chiots allaités 11 jours après leur naissance.
Toxicité juvénile
Dans une étude de toxicité réalisée chez des rats juvéniles, le setmélanotide a été injecté par voie sous-cutanée à des doses quotidiennes de 0,5, 1,5 et 3 mg/kg dans une préparation de mPEG-DSPE et à une dose de 15 mg/kg dans une solution saline de l’âge de 7 jours jusqu’à l’âge de 55 jours. Une diminution du gain de poids corporel et de la consommation alimentaire a été considérée comme un effet pharmacologique du setmélanotide. Les réactions inflammatoires au site d’injection étaient similaires à celles observées chez les rats adultes. Les observations au site d’injection incluaient l’hémorragie, les infiltrats de cellules inflammatoires mixtes et la dégénérescence/régénérescence des myofibres et étaient partiellement réversibles après une période de rétablissement de 4 semaines. Aucune toxicité systémique n’a été observée quelle que soit la dose, y compris aucun effet sur la maturation sexuelle, les paramètres de croissance, les fonctions comportementales, l’apprentissage et la mémoire, ou les capacités de reproduction, les données d’ophtalmologie ou d’histopathologie des organes systémiques, à des doses allant jusqu’à 7 et 33 fois la DMRH de 3 mg respectivement pour le setmélanotide dans une préparation de mPEG-DSPE et le setmélanotide dans une solution saline, selon l’ASC. Pendant la période de récupération, tous les groupes traités par setmélanotide avaient obtenu des gains pondéraux significativement supérieurs sur le plan statistique par rapport aux témoins.
Toxicologie particulière
Une discordance entre les espèces a été observée concernant les effets cardiovasculaires. Des hausses de la fréquence cardiaque et de la pression artérielle ont été observées chez les rats et les mini-porcs, mais pas chez les primates.