


Monographie de produit - Injection De Décanoate D’Halopéridol LA
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Le décanoate d’halopéridol (intramusculaire), un dérivé ester de l’halopéridol, possède les propriétés antipsychotiques de l’halopéridol. Lorsqu’il est administré sous forme d’implant IM dans de l’huile de sésame, les estérases présentes dans le sang et les tissus hydrolysent le décanoate d’halopéridol et assurent une libération lente de l'halopéridol neuroleptique actif, de l'implant jusque dans la circulation systémique. Le délai d’action est de quelques jours après l’injection et l’effet thérapeutique se maintient pendant 2 à 4 semaines, bien qu’on puisse fréquemment obtenir un contrôle adéquat au moyen de 1 injection toutes les 4 semaines. Il est nécessaire d’exercer une surveillance étroite tout au long du traitement compte tenu des variations entre les réponses individuelles.
L’halopéridol possède des propriétés antiémétiques. Il présente une tendance marquée à provoquer des effets extrapyramidaux et il comporte des propriétés alpha-adrénolytiques relativement faibles. Il peut également présenter des effets hypothermiques et anorexiants et potentialiser l’action des barbituriques, des anesthésiques généraux et autres dépresseurs du SNC.
Comme dans le cas d’autres neuroleptiques, le mécanisme d’action de l’halopéridol n’a pas encore été entièrement élucidé, mais il a été attribué à l’inhibition du mécanisme de transport des monoamines cérébrales par l’halopéridol, particulièrement en inhibant la transmission d’impulsions dans les neurones dopaminergiques.
La pharmacocinétique a été étudiée chez des patients atteints d’un trouble psychotique chronique et recevant des injections mensuelles pendant une période allant jusqu’à 2 ans. La dose initiale a été fondée sur l’observation selon laquelle la biodisponibilité de l’halopéridol oral est de 60 à 70 %, ce qui correspond à une dose mensuelle de décanoate d’halopéridol (intramusculaire) d’environ 20 fois la dose orale quotidienne. Les patients ont interrompu soudainement leur médicament oral d’entretien antérieur, et les concentrations plasmatiques d’halopéridol ont été mesurées à intervalles fixes après les injections.
Au terme de la première période de 4 semaines, les concentrations plasmatiques d’halopéridol étaient comparables aux concentrations à l’état stable obtenues avec l’administration orale; toutefois, les concentrations étaient considérablement plus élevées immédiatement après l’administration de l’injection.
On a observé une accumulation plasmatique au cours des 3 à 6 premiers mois; après quoi un état d’équilibre de 2 à 3 fois supérieurs aux concentrations atteintes au cours du premier mois de traitement a été atteint.
Selon la dose (25 à 400 mg d’halopéridol), au terme de la période d’injection, les concentrations à l’état d’équilibre variaient d’environ 1 à 13 ng/mL; cette plage de concentrations plasmatiques était comparable à celle observée chez les patients qui ont pris de l’halopéridol par voie orale.
On a également mesuré les concentrations plasmatiques d’halopéridol des patients qui ont reçu tout d’abord du décanoate d’halopéridol (intramusculaire) à une concentration correspondant à 50 mg d’halopéridol/mL et à qui on a par la suite administré une concentration correspondant à 100 mg d’halopéridol/mL. Aucun écart significatif dans les concentrations plasmatiques n’a été observé.
On estime que la demi-vie était d’environ 3 semaines. L’halopéridol est métabolisé dans le foie et excrété dans l’urine et les fèces.
INDICATION ET UTILISATION CLINIQUE
Injection de décanoate d’halopéridol LA (intramusculaire) est utile dans la prise en charge des manifestations de la schizophrénie chronique.
CONTRE-INDICATIONS
- Le décanoate d’halopéridol (intramusculaire) ne doit pas être administré par voie intraveineuse.
L’halopéridol est contre-indiqué dans les états comateux et en présence d’une dépression du
SNC attribuable à l’alcool ou autres médicaments dépresseurs.
- Il est aussi contre-indiqué dans les états dépressifs graves et dans les cas d’affections spasmodiques, de lésions des noyaux centraux du cerveau et de syndrome parkinsonien, sauf lorsqu’il s’agit de dyskinésies dues au traitement par la lévodopa.
Son utilisation doit être à proscrire chez les patients ayant déjà manifesté une hypersensibilité
à ce médicament et chez les sujets séniles atteints de symptômes pseudo-parkinsoniens préexistants.
Utilisation pendant la grossesse et l’allaitement
L’innocuité n’a pas été établie. On ne doit donc pas l’administrer aux femmes susceptibles d’être enceintes ou aux mères qui allaitent, sauf si le médecin juge que les avantages thérapeutiques éventuels l’emportent sur les risques pour le fœtus ou l’enfant. L’halopéridol est excrété dans le lait maternel.
Utilisation chez les enfants
L’innocuité et l’efficacité n’ont pas été établies chez les jeunes enfants, par conséquent, l’halopéridol est contre-indiqué pour ce groupe d’âge.
MISES EN GARDE
Effets cardiovasculaires
DES CAS DE MORT SUBITE, D’ALLONGEMENT DE L’INTERVALLE QT ET DE TORSADES DE POINTE ONT ÉTÉ OBSERVÉS CHEZ LES PATIENTS RECEVANT DE L’HALOPÉRIDOL. L’ADMINISTRATION DE DOSES SUPÉRIEURES À LA DOSE RECOMMANDÉE DE TOUTE PRÉPARATION ET L’ADMINISTRATION INTRAVEINEUSE D’HALOPÉRIDOL SEMBLENT ÊTRE ASSOCIÉES À UN RISQUE PLUS ÉLEVÉ D’ALLONGEMENT DE L’INTERVALLE QT ET DE TORSADES DE POINTE. BIEN QUE DE TELS CAS AIENT ÉTÉ SIGNALÉS MÊME EN L’ABSENCE DE FACTEURS PRÉDISPOSANTS, IL EST RECOMMANDÉ DE PRENDRE DES PRÉCAUTIONS PARTICULIÈRES DURANT LE TRAITEMENT DES PATIENTS ATTEINTS D’AUTRES AFFECTIONS ALLONGEANT L’INTERVALLE QT (Y COMPRIS UN DÉSÉQUILIBRE ÉLECTROLYTIQUE [PARTICULIÈREMENT L’HYPOKALIÉMIE ET L’HYPOMAGNÉSÉMIE]), PRENANT DES MÉDICAMENTS CONNUS POUR ALLONGER L’INTERVALLE QT ET PRÉSENTANT DES ANOMALIES CARDIAQUES SOUS-JACENTES, UNE HYPOTHYROÏDIE ET UN SYNDROME DE QT LONG FAMILIAL. LE DÉCANOATE D’HALOPÉRIDOL NE DOIT PAS ÊTRE ADMINISTRÉ PAR VOIE INTRAVEINEUSE.
Hématologique
Thrombo-embolie veineuse
Des cas de thrombo-embolie veineuse (TEV) (y compris un cas d’embolie pulmonaire fatale) ont été rapportés avec les antipsychotiques, y compris le décanoate d’halopéridol, dans des rapports de cas et/ou des études observationnelles. Tous les facteurs de risque potentiels pour la TEV doivent être identifiés et des mesures préventives prises lors de la prescription d’Injection de décanoate d’halopéridol LA.
Dyskinésie tardive
Un syndrome caractérisé par des mouvements dyskinétiques involontaires et potentiellement irréversibles peut se manifester chez les patients traités par un antipsychotique. Bien que la prévalence de ce syndrome semble plus élevée chez les personnes âgées, particulièrement chez les femmes âgées, il est impossible de se fier à la prévalence estimée pour prévoir, au début du traitement antipsychotique, quels patients sont susceptibles de développer ce syndrome. On ne sait pas si les antipsychotiques diffèrent au chapitre de leur risque de causer la dyskinésie tardive. On croit que le risque de survenue de ce syndrome ainsi que la possibilité qu’il devienne irréversible augmentent en fonction de la durée du traitement et de la dose cumulative des antipsychotiques administrés. Cependant, le syndrome peut se développer, bien que très rarement, à la suite de brèves périodes de traitement à faibles doses.
On ne connaît pas de traitement pour remédier aux cas établis de dyskinésie tardive, bien que la rémission du syndrome soit possible, partiellement ou complètement, suivant l’arrêt du traitement antipsychotique. Cependant, le traitement antipsychotique peut, en soi, supprimer (ou partiellement supprimer) les signes et symptômes du syndrome et, ainsi, masquer éventuellement le processus sous-jacent. On ignore l’effet de la suppression des symptômes sur l’évolution à long terme du syndrome.
Par conséquent, on doit prescrire les antipsychotiques de façon à réduire au minimum le risque de dyskinésie tardive. Le traitement antipsychotique prolongé doit généralement être réservé aux patients qui souffrent d’une affection chronique connue pour répondre aux antipsychotiques et à qui aucun traitement alternatif aussi efficace, mais éventuellement moins nocif, n’est offert ou ne convient. Chez les patients qui requièrent un traitement de longue durée, on doit déterminer la plus faible dose et la durée de traitement la plus courte offrant une réponse clinique satisfaisante. On doit également réévaluer périodiquement la nécessité de poursuivre le traitement.
En présence de signes et de symptômes de dyskinésie tardive chez un patient traité avec un antipsychotique, on doit envisager de mettre fin au traitement médicamenteux. Cependant, certains patients peuvent avoir besoin d’un traitement en dépit de la présence du syndrome. (Pour obtenir de plus amples renseignements sur la description de la dyskinésie tardive et sur son dépistage clinique, voir la section EFFETS INDÉSIRABLES).
Syndrome émergent de retrait
Généralement, les patients recevant un traitement antipsychotique de courte durée ne présentent pas d’effets indésirables à la suite de l’arrêt soudain du traitement. Cependant, chez certains patients, le retrait subit du traitement antipsychotique peut précipiter la survenue de signes dyskinétiques transitoires, qui, dans certains cas, sont indiscernables de la dyskinésie tardive, sauf en ce qui a trait à leur durée. On ignore encore si l’arrêt progressif des antipsychotiques réduira l’incidence des signes neurologiques consécutifs au sevrage, mais en attendant que d’autres preuves soient établies, il semble raisonnable d’arrêter graduellement leur utilisation (voir EFFETS INDÉSIRABLES).
Syndrome neuroleptique malin
On a signalé l’apparition d’un symptôme complexe potentiellement fatal associé aux antipsychotiques, parfois nommé « syndrome malin des neuroleptiques (SMN) ». Les manifestations cliniques de ce syndrome sont une hyperpyrexie, une rigidité musculaire, une altération de l’état mental (y compris des signes catatoniques) et des signes d’instabilité neurovégétative (irrégularité du pouls ou de la tension artérielle, tachycardie, diaphorèse et dysrythmie cardiaque). D’autres signes peuvent comprendre une élévation de la créatinine phosphokinase, une myoglobinurie (rhabdomyolyse) et une insuffisance rénale aiguë.
L’évaluation diagnostique des patients atteints de ce syndrome est difficile à réaliser. Au moment de poser le diagnostic, il est important de déceler les cas dont le tableau clinique comprend une affection médicale grave (une pneumonie, une infection généralisée, etc.) ainsi que des signes et symptômes extrapyramidaux non traités ou traités inadéquatement. La toxicité anticholinergique centrale, le coup de chaleur, la fièvre médicamenteuse et une pathologie primitive du système nerveux central (SNC) sont d’autres éléments importants dont on doit tenir compte lorsqu’on tente d’établir un diagnostic différentiel.
La prise en charge du syndrome malin des neuroleptiques (SMN) doit comprendre 1) l’arrêt immédiat des traitements avec des antipsychotiques et autres médicaments non essentiels au traitement concomitant; 2) l’instauration d’un traitement symptomatique intensif et d’une surveillance médicale; et 3) le traitement de tout trouble médical grave concomitant contre lequel il existe un traitement spécifique. Il n’existe aucun consensus à propos de schémas médicamenteux spécifiques pour traiter le SMN non compliqué.
Chez le patient qui doit recevoir un antipsychotique après s’être remis d’un SMN, la reprise éventuelle du traitement médicamenteux doit être étudiée attentivement. On doit assurer le suivi étroit du patient, étant donné que des cas de récidive du SMN ont été signalés.
L’hyperpyrexie et le coup de chaleur, non liés au symptôme complexe décrit ci-dessus, ont également été rapportés avec l’utilisation d’halopéridol.
Respiratoire
Plusieurs cas de bronchopneumonie, dont certains ont été mortels, sont survenus à la suite d’un traitement avec des antipsychotiques, y compris l’halopéridol. On a présumé que la léthargie et la diminution de la sensation de soif causées par l’inhibition centrale peuvent entraîner une déshydratation, une hémoconcentration et une diminution de la ventilation pulmonaire. Par conséquent, en présence des signes et symptômes décrits ci-dessus, particulièrement chez les personnes âgées, le médecin doit instaurer un traitement adéquat dans les meilleurs délais.
Conduite d’un véhicule et activités dangereuses
Le décanoate d’halopéridol (intramusculaire) peut altérer les capacités mentales et/ou physiques exigées pour accomplir des tâches dangereuses, telles que faire fonctionner une machine ou conduire un véhicule automobile. On doit avertir le patient ambulatoire en conséquence.
Endocrinien/métabolisme
Hyperglycémie : Des cas d’acidose diabétique se sont déclarés chez des patients n’ayant aucun antécédent signalé d’hyperglycémie. Les patients doivent faire l’objet d’une surveillance initiale et périodique de leur glycémie et de leur poids corporel.
L’hyperprolactinémie : L’hyperprolactinémie de longue date, lorsqu’elle est accompagnée d’hypogonadisme, pourrait entraîner une déperdition de la densité minérale osseuse à la fois chez les femmes et les hommes.
Génito-urinaire
De rares cas de priapisme ont été signalés avec l’utilisation d’antipsychotiques comme le décanoate d’halopéridol. Cet effet indésirable, comme avec d’autres antipsychotiques, ne semblait pas être lié à la dose et ne corrélait pas avec la durée du traitement.
Généralités
Bien qu’aucun cas n’ait été associé à l’halopéridol, une diminution du taux sérique de cholestérol et/ou des modifications cutanées et oculaires ont été signalées chez des patients recevant des médicaments chimiquement apparentés.
Le patient traité avec ce médicament doit éviter de prendre de l’alcool, en raison du risque d’effets additifs et d’hypotension.
PRÉCAUTIONS
Le décanoate d’halopéridol intramusculaire doit être administré avec précaution chez les patients qui présentent ces caractéristiques :
- Troubles cardiovasculaires graves, en raison du risque d’hypotension transitoire et/ou de précipitation d’une douleur angineuse. En cas d’hypotension nécessitant le recours à un vasopresseur, on ne doit pas utiliser d’épinéphrine, étant donné que l’halopéridol peut bloquer son activité vasopressive et, paradoxalement, entraîner une diminution encore plus marquée de la tension artérielle. On doit plutôt utiliser de la phényléphrine ou de la norépinéphrine (voir Effets cardiovasculaires).
- Traitement avec des anticonvulsivants, antécédents de crises d’épilepsie et anomalies de l’EEG, étant donné que l’halopéridol peut abaisser le seuil épileptogène et que l’halopéridol déclenche des convulsions chez les épileptiques connus dont la maladie était auparavant maîtrisée. S’il y a lieu, on doit maintenir un traitement anticonvulsivant adéquat en concomitance (voir Effets sur le système nerveux central).
- Allergies connues ou antécédents de réactions allergiques à des médicaments, y compris d’autres neuroleptiques.
- Utilisation d’anticoagulants, étant donné qu’on a signalé un cas isolé d’interférence avec les effets d’un anticoagulant (phénindione) (voir Interactions médicamenteuses).
Effets sur le système nerveux central
L’halopéridol peut abaisser le seuil épileptogène ; il a été rapporté qu’il a déclenché des crises chez des épileptiques reconnus dont l’état était précédemment stabilisé. Si on décide de traiter de tels patients avec l’halopéridol, un traitement anticonvulsivant approprié devrait être maintenu.
Une neurotoxicité grave (rigidité, incapacité de marcher ou de parler) peut se produire chez des patients atteints de thyrotoxicose qui sont aussi traités avec des antipsychotiques, y compris le décanoate d’halopéridol (intramusculaire).
Bien que l’halopéridol soit un neuroleptique relativement non sédatif, une sédation peut se présenter chez certains patients. Les médecins doivent être conscients de cette possibilité et avertir leurs patients du danger que comportent certaines tâches exigeant une grande vigilance, du jugement et une coordination physique, comme la conduite d’automobiles et le maniement de machines dangereuses.
La prudence est aussi conseillée en présence de phéochromocytome et d’états prédisposant à l’épilepsie tels que le sevrage d’alcool et les lésions cérébrales.
Effets psychiatriques
Lorsque l’halopéridol est utilisé pour maîtriser la phase maniaque associée au trouble bipolaire, il peut survenir un changement d’humeur soudain vers la dépression.
Effets cardiovasculaires
L’administration d’halopéridol aux patients souffrant d’affections cardiaques graves devrait imposer la prudence, en dépit du fait qu’il soit bien toléré par les insuffisants cardiaques. Dans des cas très rares, l’halopéridol a semblé avoir contribué au déclenchement des crises chez des patients sujets à l’angine de poitrine. Une hypotension modérée peut survenir avec l’administration intramusculaire ou la prise de doses orales excessives d’halopéridol ; il est toutefois rare que surviennent des vertiges et une syncope. L’halopéridol peut s’opposer à l’action de l’épinéphrine et des autres agents sympathomimétiques et inverser les effets hypotenseurs des inhibiteurs adrénergiques tels que la guanéthidine.
Hématologique
Des cas de neutropénie, de granulocytopénie et d’agranulocytose ont été rapportés pendant l’utilisation d’antipsychotiques. Par conséquent, il est recommandé que les patients subissent un hémogramme avant la mise en route du traitement par l’halopéridol et par la suite périodiquement, tout au long du traitement.
Généralités
L’halopéridol a abaissé le niveau de cholestérol dans le sérum et le foie de singes. les études préliminaires chez l’humain, on a signalé de légères diminutions passagères de la cholestérolémie. Aucune baisse significative de la cholestérolémie n’a cependant été observée dans une étude portant sur un groupe de schizophrènes en traitement prolongé avec l’halopéridol.
Des manifestations cliniques d’altérations cutanées et oculaires (ichtyose et cataracte) sont apparues chez des patients recevant un autre dérivé de la butyrophénone, mais pas chez des patients traités avec l’halopéridol. Il est cependant conseillé de surveiller attentivement l’apparition de tout changement de la peau et des yeux chez les patients en traitement prolongé avec l’halopéridol. Si de tels changements apparaissent, on devrait cesser rapidement l’administration du médicament.
L’action antiémétique de l’halopéridol peut dissimuler des signes de toxicité dus à des doses excessives d’autres médicaments ou masquer les symptômes de certaines affections organiques telles qu’une tumeur cérébrale ou une occlusion intestinale.
Populations spéciales
Femmes enceintes
Effets tératogènes
Aucune étude bien contrôlée avec l’halopéridol n’a été menée chez des femmes enceintes. Cependant, on a signalé des cas de malformation des membres à la suite de l’utilisation de l’halopéridol chez des femmes enceintes en concomitance avec d’autres médicaments soupçonnés de pouvoir causer des effets tératogènes au cours du premier trimestre de la grossesse. Dans ces cas, le lien de causalité n’a pas été établi. Étant donné la survenue de ces cas, on ne peut exclure le risque de lésions fœtales attribuables à l’halopéridol, le décanoate d’halopéridol (intramusculaire) doit être utilisé pendant la grossesse ou chez les femmes susceptibles de tomber enceintes seulement si les bienfaits justifient nettement un risque éventuel pour le fœtus.
On a observé, chez des rongeurs ayant reçu 3 fois plus que la dose humaine maximale habituelle de décanoate d’halopéridol, un accroissement de l’incidence de résorption, une mortalité fœtale et des décès de petits. Aucune anomalie chez le fœtus n’a été observée. On a observé une fente palatine chez les souris qui avaient reçu 15 fois plus d’halopéridol oral que la dose maximale habituelle. La fente palatine chez les souris semble être une réponse non spécifique au stress ou au déséquilibre nutritionnel ainsi qu’à différents médicaments, et il n’existe aucune donnée liant ce phénomène à un risque humain prévisible pour la plupart de ces agents.
Effets non tératogènes
Les nouveau-nés exposés aux antipsychotiques (y compris le décanoate d’halopéridol) pendant le troisième trimestre de la grossesse courent des risques de présenter des effets extrapyramidaux et/ou des symptômes de sevrage après la naissance. Des cas d’agitation, d’hypertonie, d’hypotonie, de tremblements, de somnolence, de détresse respiratoire et de trouble de l’alimentation ont été signalés chez ces nouveau-nés. La gravité de ces complications variait. Dans certains cas, les symptômes étaient spontanément résolutifs, alors que dans d’autres, les nouveau-nés ont nécessité des soins intensifs et une hospitalisation prolongée.
L’halopéridol ne doit pas être utilisé pendant la grossesse, à moins que les avantages attendus pour la mère ne l’emportent largement sur les risques éventuels pour le fœtus.
Femmes qui allaitent
Étant donné que l’halopéridol est excrété dans le lait maternel humain, il ne faut pas allaiter les nourrissons pendant le traitement par le décanoate d’halopéridol (intramusculaire).
Pédiatrique
L’innocuité et l’efficacité du décanoate d’halopéridol (intramusculaire) chez les enfants n’ont pas été établies.
Personnes âgées
Les études cliniques portant sur l’halopéridol n’ont pas regroupé un nombre suffisant de personnes âgées de 65 ans ou plus pour vérifier si ces dernières répondent au traitement différemment des sujets plus jeunes. Dans le cadre d’autres expériences cliniques, on n’a pas constamment tenté de repérer les différences au chapitre de la réponse au traitement entre les personnes âgées et les sujets plus jeunes. Cependant, la prévalence de dyskinésie tardive semble être la plus élevée chez les personnes âgées, particulièrement chez les femmes (voir MISES EN GARDE, Dyskinésie tardive). En outre, la pharmacocinétique de l’halopéridol chez les patients âgés justifie généralement l’utilisation de plus faibles doses (voir POSOLOGIE ET ADMINISTRATION).
On doit surveiller attentivement les gens âgés ou affaiblis, à qui on administre le médicament, pour tout signe de léthargie et de sensation de soif diminuée causée par une inhibition centrale qui pourrait mener à une déshydratation et à une réduction de la ventilation pulmonaire.
Insuffisance hépatique et rénale
L’halopéridol, comme les autres antipsychotiques, doit être administré avec prudence aux patients souffrant d’insuffisance hépatique ou rénale grave.
Carcinogenèse, mutagenèse et atteinte de la fertilité
L’épreuve d’activation microsomale d’Ames sur Salmonella n’a révélé aucun pouvoir mutagène associé au décanoate d’halopéridol. Des résultats négatifs ou positifs, mais inconstants, ont été obtenus au cours d’études menées in vitro et in vivo portant sur les effets de l’halopéridol sur la structure et sur le nombre des chromosomes. Les données cytogénétiques dont on dispose sont jugées trop inconstantes pour qu’on puisse en tirer quelque conclusion que ce soit à l’heure actuelle.
Des études de carcinogénicité portant sur l’halopéridol administré par voie orale ont été menées chez des rats Wistar (dose allant jusqu’à 5 mg/kg par jour, durant 24 mois) et chez des souris suisses albinos (dose allant jusqu’à 5 mg/kg par jour, durant 18 mois). Dans le cadre de l’étude menée chez le rat, la survie s’est révélée sous-optimale à toutes les doses étudiées, réduisant le nombre de rats susceptibles de présenter une tumeur. Cependant, bien qu’un nombre relativement plus grand de rats aient survécu à la fin de l’étude dans les groupes de mâles et de femelles ayant reçu des doses élevées, ces animaux n’ont pas affiché une incidence plus élevée de tumeurs comparativement aux animaux témoins. Par conséquent, même si elle n’est pas optimale, cette étude laisse croire à l’absence d’augmentation de l’incidence de néoplasmes associés à l’administration d’halopéridol chez les rats à des doses étant jusqu’à 20 fois supérieures à la dose quotidienne habituelle chez l’être humain, dans le cas de patients souffrant d’une affection chronique ou réfractaires au traitement.
Chez les souris femelles recevant des doses de 5 à 20 fois plus élevées que la dose quotidienne initiale maximale administrée aux patients souffrant d’une affection chronique ou étant réfractaires au traitement, on a observé une augmentation statistiquement significative des néoplasmes mammaires et de l’incidence totale de tumeurs; à une dose 20 fois supérieure à la même dose quotidienne, on a observé une augmentation statistiquement significative de l’incidence de néoplasmes hypophysaires. Chez les souris mâles, on n’a constaté aucune différence statistiquement significative au chapitre de l’incidence totale de tumeurs ni d’un type de tumeurs en particulier.
Les agents antipsychotiques augmentent les taux de prolactine et cette élévation persiste pendant le traitement chronique. Selon des expériences sur des cellules en culture, environ le tiers des cancers du sein chez les êtres humains sont, in vitro, dépendants de la prolactine, facteur qui peut revêtir une certaine importance lorsqu’on envisage la prescription d’un de ces médicaments en présence d’un cancer du sein préexistant. Bien qu’on ait signalé des troubles de galactorrhée, d’aménorrhée, de gynécomastie et d’impuissance, on ignore, dans la plupart des cas, la signification clinique de la prolactinémie. Chez des rongeurs, on a constaté une augmentation des néoplasmes mammaires après l’administration des agents antipsychotiques pendant une période prolongée. Aucun lien entre l’administration prolongée de ces médicaments et la carcinogenèse mammaire ne ressort toutefois des études cliniques ni des études épidémiologiques réalisées à ce jour. Les preuves dont on dispose sont insuffisantes pour être concluantes à l’heure actuelle.
Interactions médicamenteuses
Lithium
Un syndrome encéphalopathique (caractérisé par les symptômes suivants : faiblesse, léthargie, fièvre, tremblements, confusion mentale, symptômes extrapyramidaux, leucocytose, et élévation des taux sériques d’enzymes, de l’azote uréique du sang (BUN) et de la glycémie à jeun (FBS)) suivi de lésions cérébrales irréversibles est survenu chez quelques patients traités avec le lithium en association avec l’halopéridol. Aucun lien de causalité n’a été établi. Cependant, les patients recevant de tels traitements d’association doivent faire l’objet d’une surveillance étroite visant à déceler rapidement tout signe de toxicité neurologique. Le cas échéant, on doit mettre fin au traitement dans les meilleurs délais.
Antiparkinsoniens
Si le patient doit prendre un antiparkinsonien concomitant, il pourrait devoir le prendre après l’interruption du décanoate d’halopéridol 50 (intramusculaire) ou du décanoate d’halopéridol 100 (intramusculaire), en raison de l’action prolongée du décanoate d’halopéridol (intramusculaire). Le retrait simultané des deux peut provoquer des symptômes extrapyramidaux. Le médecin doit garder à l’esprit l’accroissement possible de la pression intraoculaire lorsque des anticholinergiques, y compris les antiparkinsoniens, sont administrés concurremment avec le décanoate d’halopéridol (intramusculaire).
Dépresseurs du système nerveux central
L’halopéridol peut prolonger l’action hypnotique des barbituriques et potentialiser les effets de l’alcool et d’autres dépresseurs du SNC tels que les anesthésiques et les narcotiques. La prudence doit s’imposer lorsque l’halopéridol est administré avec de tels agents, et des ajustements dans la posologie de ceux-ci peuvent être nécessaires.
Rifampine
Au cours d’une étude menée chez 12 patients atteints de schizophrénie recevant simultanément de l’halopéridol et de la rifampine, les concentrations plasmatiques d’halopéridol ont été réduites en moyenne de 70 %, et les scores moyens sur l’échelle BPRS (Brief Psychiatric Rating Scale) ont été accrus par rapport aux valeurs de départ. Chez 5 autres patients atteints de schizophrénie traités avec l’halopéridol et la rifampine, l’abandon de la rifampine a produit une augmentation moyenne de 3,3 fois des concentrations d’halopéridol. Ainsi, il est de mise d’assurer une surveillance étroite de l’état clinique du patient lorsque la rifampine est administrée ou abandonnée chez des patients traités avec l’halopéridol.
Méthyldopa
On a rapporté une augmentation des effets sur le SNC lorsqu’on administre l’halopéridol en association avec le méthyldopa.
Anticoagulants
Un cas isolé d’interférence de l’halopéridol avec les propriétés anticoagulantes de la phénindione ayant été signalé, on doit garder cette possibilité présente à l’esprit lorsque ce produit est utilisé conjointement avec des anticoagulants.
EFFETS INDÉSIRABLES
Les réactions indésirables suivantes, consécutives à l’administration du décanoate d’halopéridol 50 (intramusculaire) ou du décanoate d’halopéridol 100 (intramusculaire), sont celles de l’halopéridol. Comme nous possédons une vaste expérience avec l’halopéridol, les réactions indésirables sont signalées pour cette molécule ainsi que pour le décanoate d’halopéridol (intramusculaire). Comme c’est le cas de tous les médicaments injectables, des réactions tissulaires locales ont été signalées consécutivement à l’administration du décanoate d’halopéridol (intramusculaire).
Effets cardiovasculaires
On a signalé des cas de tachycardie, d’hypotension et d’hypertension. Un allongement de l’intervalle QT et/ou de l’arythmie ventriculaire ont également été observés, en plus de modifications du tracé ECG correspondant aux configurations polymorphes des torsades de pointe, et ces manifestations peuvent survenir plus fréquemment chez les patients qui reçoivent des doses élevées ainsi que chez les patients prédisposés (voir MISES EN GARDE et PRÉCAUTIONS).
Effets sur le système nerveux central Symptômes extrapyramidaux (SEP) :
On a fréquemment signalé des symptômes extrapyramidaux associés à l’administration d’halopéridol, souvent durant les premiers jours de traitement. Les symptômes extrapyramidaux sont généralement caractérisés par des symptômes pseudo-parkinsoniens, de l’acathisie ou de la dystonie (y compris l’opisthotonos et des crises oculogyres). Bien que ces symptômes puissent tous survenir à des doses relativement faibles, leur fréquence et leur intensité sont plus grandes à doses élevées. On peut maîtriser ces symptômes par une réduction de la dose ou par l’administration d’antiparkinsoniens, tels que du mésylate de benztropine USP, ou du chlorhydrate de trihexyphénidyl USP. On doit prendre note que des symptômes extrapyramidaux persistants ont été signalés; le cas échéant, on devra peut-être mettre fin au traitement.
Signes neurologiques apparaissant lors du sevrage :
Généralement, les patients recevant un traitement antipsychotique de courte durée ne présentent pas d’effets indésirables à la suite de l’arrêt soudain du traitement. Cependant, chez certains patients en traitement d’entretien, le retrait subit du traitement antipsychotique peut précipiter la survenue de signes dyskinétiques transitoires, qui, dans certains cas, sont impossibles à distinguer du syndrome de dyskinésie tardive (décrit ci-dessous), sauf en ce qui a trait à leur durée. Bien que l’action prolongée du décanoate d’halopéridol (intramusculaire) permette un retrait graduel du médicament, on ne sait pas si l’arrêt graduel du traitement antipsychotique réduira la fréquence des signes neurologiques apparaissant lors du sevrage.
Dyskinésie tardive :
Comme pour tout antipsychotique, l’halopéridol a été associé à des cas de dyskinésie persistante. La dyskinésie tardive, syndrome caractérisé par des mouvements dyskinétiques involontaires et potentiellement irréversibles, peut se manifester chez certains patients recevant un traitement prolongé par le décanoate d’halopéridol (intramusculaire), ou à la suite de l’arrêt du traitement. Les personnes âgées traitées à forte dose, surtout les femmes, semblent courir un plus grand risque à cet égard. Les symptômes sont persistants et s’avèrent irréversibles chez certains patients. Le syndrome est caractérisé par des mouvements rythmiques involontaires de la langue, du visage, de la bouche ou des mâchoires (ex. : le patient tire la langue, gonfle les joues, fait la moue ou mâche à vide). Ces manifestations s’accompagnent parfois de mouvements involontaires des extrémités et du tronc.
On ne connaît aucun traitement efficace de la dyskinésie tardive. Les antiparkinsoniens n’en atténuent généralement pas les symptômes. Lorsqu’ils apparaissent, il est conseillé d’arrêter l’administration de tous les agents antipsychotiques. S’il est nécessaire de reprendre le traitement, d’augmenter la posologie du médicament ou de passer à un antipsychotique différent, le syndrome peut se trouver masqué.
Il a été signalé qu’un signe précoce serait de légers mouvements vermiculaires de la langue et que l’arrêt du médicament dès l’apparition de ce signe pourrait empêcher l’évolution du syndrome.
Dystonie tardive :
Des cas de dystonie tardive, non associés au syndrome ci-haut mentionné, ont aussi été signalés. La dystonie tardive est caractérisée par l’apparition tardive de mouvements choréiques ou dystoniques ; elle est souvent persistante et peut devenir irréversible.
Autres effets sur le SNC :
Les états confusionnels toxiques, l’insomnie, l’agitation, l’anxiété, l’euphorie, la somnolence, la dépression, la léthargie, la stupeur, les céphalées, la confusion, le vertige, les crises convulsives, l’exacerbation des symptômes psychotiques, y compris les hallucinations et les états comportementaux de types catatoniques qui peuvent être influencés par l’arrêt du médicament et/ou par un traitement avec des anticholinergiques.
Corps dans son ensemble
Des cas de syndrome malin des neuroleptiques (SMN), d’hyperpyrexie et de coup de chaleur associés à l’halopéridol ont été rapportés. (Voir MISES EN GARDE pour plus de renseignements sur le SMN).
Effets hématologiques
On a signalé des cas bénins et généralement passagers de leucopénie et de leucocytose, de diminution minimale de la numération globulaire et d’anémie ou d’une tendance à la monocytose lymphocytaire. Peu de cas d’agranulocytose ont été signalés avec l’utilisation de l’halopéridol, et ce, seulement lorsqu’il était utilisé en association avec un autre médicament.
Effets hépatiques
On a rarement rapporté de cas d’insuffisance hépatique et/ou d’ictère ou d’hépatite. On ne connaît qu’un seul cas de photosensibilisation et quelques cas isolés d’affections cutanées idiosyncrasiques ont été rapportés.
Réactions dermatologiques
Un rash maculopapuleux et acnéiforme et des cas isolés de photosensibilité et de perte de cheveux.
Désordres endocriniens
Lactation, engorgement mammaire, mastalgie, irrégularités menstruelles, gynécomastie, impuissance, augmentation de la libido, hyperglycémie, hypoglycémie et hyponatrémie.
Effets gastro-intestinaux
Brûlements d’estomac, perte pondérale, gain pondéral, anorexie, constipation, diarrhée, hypersalivation, dyspepsie, nausées et vomissements.
Les patients doivent être prévenus du risque de constipation grave pendant le traitement par le décanoate d’halopéridol, et ceux-ci doivent informer leur médecin s’ils sont constipés ou si la constipation s’aggrave, car ils pourraient avoir besoin de laxatifs.
Réactions autonomes
Sécheresse de la bouche, vision brouillée, rétention urinaire, diaphorèse, priapisme et incontinence.
Réactions respiratoires
Laryngospasme, bronchospasme et augmentation de la profondeur de la respiration.
Sens spéciaux
Cataractes, rétinopathie et troubles visuels.
Événements postérieurs à la commercialisation
Un enfant de cinq ans et demi atteint de citrullinémie, trouble héréditaire de l’excrétion d’ammoniaque, a présenté une hyperammoniémie à la suite du traitement avec l’halopéridol.
Des cas de neutropénie, de granulocytopénie et d’agranulocytose ont été rapportés pendant l’utilisation d’antipsychotiques. Par conséquent, il est recommandé que les patients subissent un hémogramme avant la mise en route du traitement par l’halopéridol et par la suite périodiquement, tout au long du traitement.
SURDOSAGE
En général, une exagération des effets pharmacologiques connus et des réactions indésirables, les plus importants de ceux-ci étant : réactions extrapyramidales graves, hypotension ou sédation. Le patient semblerait comateux avec une dépression respiratoire et une hypotension qui pourraient être suffisamment graves pour produire un état similaire au choc. La réaction extrapyramidale se manifesterait par une faiblesse ou une rigidité musculaire et un tremblement généralisé ou localisé comme en attestent, respectivement, les types akinétique ou agitans. Une hypertension plutôt qu’une hypotension est survenue chez un enfant de deux ans sous l’effet d’un surdosage accidentel. Le risque de changements de l’ECG associés aux torsades de pointe doit être pris en compte. (Pour de plus amples renseignements concernant les torsades de pointes, veuillez vous reporter à la section MISES EN GARDE et EFFETS INDÉSIRABLES.).
Il n’existe aucun antidote spécifique. Le traitement en est principalement un de soutien. Une voie aérienne libre doit être établie par l’utilisation d’une voie aérienne oropharyngienne ou d'un tube endotrachéal ou, dans les cas prolongés de coma, par trachéotomie. La dépression respiratoire peut être neutralisée par la respiration artificielle et des respirateurs mécaniques. L’hypotension et le collapsus circulatoire peuvent être neutralisés par l’utilisation de liquides IV, de plasma ou d’albumine concentrée, et d’agents vasopresseurs tels que la phényléphrine et la norépinéphrine. L’épinéphrine ne doit pas être utilisée. En cas de réactions extrapyramidales graves, un antiparkinsonien doit être administré. L’ECG et les signes vitaux doivent être surveillés, particulièrement les signes de prolongation de l’intervalle QT et de dysrythmies, et la surveillance doit se poursuivre jusqu’à ce que l’ECG soit normal. Les arythmies graves doivent être traitées par des mesures antiarythmiques appropriées.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
NE PAS ADMINISTRER PAR VOIE INTRAVEINEUSE.
Comme dans le cas de tous les médicaments parentéraux, il faut, avant l’administration, vérifier par un examen visuel la clarté, l’absence de particules, de précipité, de décoloration et de fuites de du décanoate d’halopéridol (intramusculaire), lorsque la solution et le contenant le permettent. N’utiliser aucune solution trouble, contenant des particules, un précipité qui ne se résorbe pas à la température ambiante (voir ENTREPOSAGE ET STABILITÉ), un changement de couleur ou une fuite. Ne pas utiliser si un précipité apparaît et jeter la partie inutilisée.
Comme dans le cas de toutes les injections à base d’huile, il est important de s’assurer, par aspiration avant l’injection, de ne pas administrer une injection intravasculaire accidentelle.
Il faut utiliser une seringue sèche munie d’une aiguille sèche de 5 cm de calibre de 21 pour administrer l’injection aux patients présentant une masse grasse normale. Il faut utiliser une aiguille de 6,5 cm pour administrer l’injection aux patients obèses afin de s’assurer que celle-ci pénètre dans le muscle.
Adultes
Administrer en injection IM profonde, préférablement dans le grand fessier.
En tant que neuroleptique implant à action prolongée, le décanoate d’halopéridol (intramusculaire) s’est révélé utile dans le traitement d’entretien des patients atteints de schizophrénie chronique, dont l’état s’est stabilisé avec d’autres médicaments et qui pourraient tirer des bienfaits du passage à un agent injectable à action prolongée. Le passage au décanoate d’halopéridol (intramusculaire) doit viser à maintenir des effets cliniques semblables à ceux du traitement précédent, sinon meilleurs chez des patients auxquels on ne peut se fier en ce qui a trait à la prise régulière de médicaments oraux.
Il est recommandé d’interrompre le traitement antipsychotique antérieur avant de mettre en route le traitement par le décanoate d’halopéridol (intramusculaire). Tout au long de la période initiale d’ajustement de la dose, il faut assurer une surveillance constante, de façon à réduire les risques de surdosage ou d’inhibition suffisante des symptômes psychotiques avant l’injection suivante. Il pourrait s’avérer nécessaire d’administrer, pendant cette période, des doses d’halopéridol orales supplémentaires lors de la diminution de la posologie.
Le choix de la dose initiale de décanoate d’halopéridol (intramusculaire) doit se fonder sur les symptômes du patient et la posologie du neuroleptique oral antérieur. Le décanoate d’halopéridol (intramusculaire) et l’halopéridol, à un rapport de 20 :1, semble produire des concentrations plasmatiques d’halopéridol à l’état stable comparables avec les deux préparations. Toutefois, la maîtrise des symptômes psychotiques a également été réalisée au moyen de doses fondées sur des rapports inférieurs (10 à 15 fois la dose d’entretien quotidienne d’halopéridol oral). Afin de diminuer la survenue éventuelle d’effets indésirables, il est recommandé de mettre en route le traitement par le décanoate d’halopéridol (intramusculaire) en administrant de faibles doses et d’augmenter la dose au besoin. On possède peu d’expérience avec les patients qui sont passés d’autres neuroleptiques oraux au décanoate d’halopéridol (intramusculaire). Si une telle substitution s’avère souhaitable, il est recommandé de passer tout d’abord de l’antipsychotique antérieur à l’halopéridol oral, afin d’écarter la possibilité d’une sensibilité indésirable inattendue à l’halopéridol.
La durée d’action moyenne du décanoate d’halopéridol (intramusculaire) est de 4 semaines. La fréquence d’administration et la posologie doivent cependant être établies individuellement pour chaque patient. La dose ne doit pas être augmentée afin de prolonger l’intervalle entre les injections au-delà de 4 semaines, car des doses plus fortes pourraient augmenter l’incidence de symptômes extrapyramidaux et d’autres effets indésirables. À l’occasion, les patients pourraient nécessiter des doses plus fortes et/ou des intervalles plus courts entre les doses, comme 3 ou même 2 semaines.
L’expérience clinique avec le décanoate d’halopéridol (intramusculaire) à des doses plus fortes que 300 mg est limitée, et des doses beaucoup plus faibles suffisent habituellement à maîtriser les symptômes. Afin de réduire au minimum le risque d’effets indésirables graves et potentiellement irréversibles, il faut administrer la plus faible dose de neuroleptiques nécessaire à la prise en charge efficace du patient.
Lorsque la dose appropriée est établie, il faut réévaluer le traitement à intervalles réguliers afin de faire toute adaptation posologique supplémentaire. On s’assure ainsi d’administrer les plus faibles doses efficaces à chaque patient.
Chez les patients qui ont besoin de plus fortes doses de décanoate d’halopéridol (intramusculaire) et/ou ceux qui éprouvent des douleurs lors de l’injection d’un grand volume de solution, on peut administrer une dose de 100 mg/mL de décanoate d’halopéridol (intramusculaire) au lieu d’une dose de 50 mg/mL de décanoate d’halopéridol.
Comme dans le cas de toutes les injections à base d’huile, il est important de s’assurer, par aspiration avant l’injection, de ne pas administrer une injection intravasculaire accidentelle.
Il faut utiliser une seringue sèche munie d’une aiguille sèche de 5 cm de calibre de 21 pour administrer l’injection aux patients présentant une masse grasse normale. Il faut utiliser une aiguille de 6,5 cm pour administrer l’injection aux patients obèses afin de s’assurer que celle-ci pénètre dans le muscle.
Pédiatrie
L’innocuité et l’efficacité de l’Injection de décanoate d’halopéridol LA (intramusculaire) chez les enfants n’ont pas été établies (voir CONTRE- INDICATIONS).
Gériatrie
Des doses initiales plus faibles et un titrage plus progressif sont recommandés chez les patients âgés et faibles.
INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : décanoate d’halopéridol (USP, USAN, BAN)
Noms chimiques : 1. Acide décanoïque, 4-(4-chlorophényl)-1-[4-(4-fluorophényl)-4-(oxobutyl)]-4-pipéridinyl ester
- 2. Acide décanoïque, ester avec 4-[4-(p-chlorophényl)-4-hydroxypipéridino]-4'-fluorobutyrophénone
Formule développée :
Formule moléculaire : C31H20ClFNO3
Masse moléculaire : 530,12 g/mol
Propriétés physicochimiques : Poudre cristalline blanche ou légèrement jaunâtre, inodore ou pratiquement inodore. Légèrement soluble dans l’eau, soluble dans l’éthanol, l’éther, l’acétone et le chloroforme. Son point de fusion est d’environ 42 C.
ENTREPOSAGE ET STABILITÉ
Il faut conserver l’injection de décanoate d’halopéridol LA à l’abri de la lumière et à une température variante entre 15°C et 30°C.
Comme dans le cas de tous les autres neuroleptiques-retards, un précipité peut se former si le médicament est conservé au froid pendant de longues périodes. Le précipité devrait se résorber lorsque le médicament est conservé à la température ambiante.
FORMES POSOLOGIQUES, COMPOSITION ET EMBALLAGE
Chaque mL limpide, de coleur jaune pâle à pêche, visqueuse de la solution d'injection de décanoate d'halopéridol LA contient 50 mg d’halopéridol (sous forme de 70,52 mg de décanoate 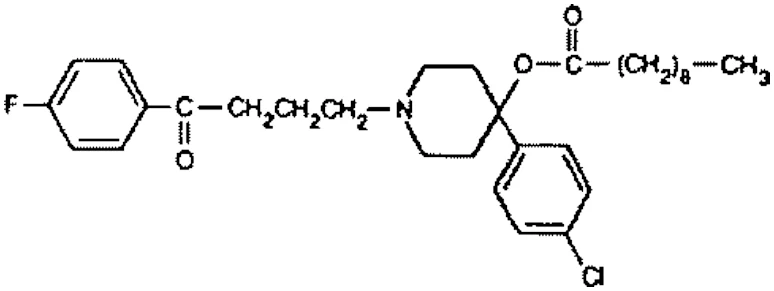 d’halopéridol) ou 100 mg d’halopéridol (sous forme de 141,04 mg de décanoate d’halopéridol) dans de l’huile de sésame et d’alcool benzylique à 1,2 % v/v comme agent de conservation.
L'injection de décanoate d'halopéridol 50 mg/mL LA (intramusculaire) est disponible en fioles de type I, tubulaires, en verre transparent, d'une capacité de 2 ml ou 4 ml, munis d’un bouchon en caoutchouc de diamètre 13 mm et un capuchon en aluminium.
L’njection de décanoate d’halopéridol LA 50 mg/mL (intramusculaire) est disponible en volume de remplissage de 1 mL dans des fioles de 2 mL (50 mg/fiole) en boîtes de 10, et en volume de remplissage de 3 mL dans des fioles de 4 mL (150 mg/fiole) en boîtes de 1.
L'injection de décanoate d'halopéridol 100 mg/mL LA (intramusculaire) est disponible en fioles de type I, tubulaires, en verre transparent, d'une capacité de 2 ml, munis d’un bouchon en caoutchouc de diamètre 13 mm et un capuchon en aluminium
L’injection de décanoate d’halopéridol LA 100 mg/mL (intramusculaire) est disponible en volume de remplissage de 1 mL dans des fioles de 2 mL (100 mg/fiole) en boîtes de 10.
Le bouchon n'est pas fabriqué avec du latex de caoutchouc naturel.
PHARMACOLOGIE DÉTAILLÉE
Le profil pharmacologique de l’halopéridol chez les animaux de laboratoire est comparable à celui des phénothiazines (antipsychotiques). Comme dans le cas des autres neuroleptiques, il diminue le comportement locomoteur et exploratoire (ambulation et défécation « émotionnelle ») chez les rats, à de faibles doses, et induit l’immobilité cataleptique et la ptose palpébrale à de plus fortes doses. L’halopéridol est plus puissant que la chlorpromazine pour abolir le réflexe de redressement chez les souris (puissance par milligramme deux fois supérieure à celle de la chlorpromazine). Il diminue également l’alimentation et le gain pondéral chez les animaux de laboratoire, et exerce un effet épileptogène à des doses subtoxiques.
L’halopéridol diminue la réponse d’évitement conditionnée lors du test du « jumping box » (puissance par milligramme 16 fois supérieure à celle de la chlorpromazine chez les rats).
Il inhibe l’activité induite par l’amphétamine chez les rats et les vomissements induits par l’apomorphine chez les chiens (puissance en milligramme 50 fois supérieure à celle de la chlorpromazine), mais il est plus faible que la chlorpromazine en ce qui a trait à la durée prolongée du sommeil induit par un barbiturique. Ses propriétés adrénolytiques sont relativement faibles. Des doses équivalentes d’halopéridol et de chlorpromazine sont nécessaires pour causer une hypotension significative chez le chat et de l’hypothermie chez le rat. Chez les chiens et les chats, il diminue les contractions induites par l’épinéphrine de la membrane nictitante, mais est moins efficace contre la norépinéphrine.
Selon des études menées chez le lapin, il semble que la diminution de réponse à la formation réticulaire produite par le médicament pourrait être plus importante dans la partie caudale de cette région. Les changements de l’activité EEG produits par l’halopéridol sont similaires à ceux observés avec les dérivés de la phénothiazine.
On a étudié la durée de l’activité antiémétique de doses intramusculaires uniques de décanoate d’halopéridol chez les chiens. Le médicament a permis de protéger 50 % des chiens contre les vomissements induits par l’apomorphine pendant 14 jours, avec une dose de 0,63 mg/kg, pendant 28 jours avec une dose de 2,5 mg/kg et pendant jusqu’à 56 jours avec une dose de 10 mg/kg.
Au cours d’une autre étude, une dose de 6 mg/kg à une concentration de 10 % de décanoate d’halopéridol a permis de protéger 5 chiens sur 5 pendant une moyenne de 49 jours, tandis qu’une dose de 2 mg/kg à la même concentration a offert une protection pendant 29 jours. L’efficacité d’une dose de 6 mg/kg à une concentration de 5 % était plus variable et, en moyenne, de plus courte durée. Le délai de l’activité antiémétique survenait habituellement plus de 4, mais moins de 24 heures après l’administration. Une diminution légère ou modérée de l’activité motrice a été observée au cours des quelques premiers jours.
Une étude menée chez les chiens et visant à examiner la relation entre la dose sous-cutanée d’halopéridol, la concentration plasmatique et l’activité antiémétique a révélé que tous les chiens de l’étude vomissaient lorsque les concentrations plasmatiques d’halopéridol étaient inférieures à 1 ng/mL, tandis que tous étaient protégés lorsque les concentrations plasmatiques étaient supérieures à 1 ng/mL. Des études pharmacocinétiques menées chez le chien révèlent que la dose unique de décanoate d’halopéridol nécessaire pour maintenir au moins 1 ng/mL au cours d’une période de 28 jours varie de 2 à 3,8 mg/kg. Après une administration répétée, une dose de 1 mg/kg est presque, mais pas tout à fait, suffisante pour maintenir une concentration plasmatique de 1 ng/mL pendant 28 jours.
Pharmacocinétique
On a fait l’étude des caractéristiques pharmacocinétiques du décanoate d’halopéridol chez les Beagles après l’administration unique et répétée de différentes doses. Les concentrations plasmatiques d’halopéridol ont été déterminées par radioimmunoessai.
Après l’administration de doses uniques (équivalentes à 0,5, 1, 2, 4 et 8 mg base/kg d’halopéridol), les concentrations plasmatiques d’halopéridol étaient maximales de 4 à 11 jours après l’administration. À la dose la plus faible, on a observé des concentrations plasmatiques détectables une heure après l’administration. Les concentrations plasmatiques ont diminué de façon monophasée pour les doses les plus faibles (0,5 et 1 mg/kg) et de façon biphasée pour les doses les plus fortes (2, 4 et 8 mg/kg), ce qui correspond à des demi- vies de 12 à 20 jours pour la première phase et de plus de 40 jours pour la deuxième phase.
Après l’administration répétée de l'équivalent de doses de 1, 4 et 16 mg base/kg d’halopéridol, à des intervalles de 4 semaines pendant six mois, on a observé des concentrations plasmatiques maximales d’halopéridol de 3 à 9 jours après chaque administration. L’état stable est atteint après la troisième injection, pour la dose la plus faible, et après la sixième injection pour les deux doses les plus fortes. Les concentrations à l’état stable minimales étaient respectivement 1,5, 2 et 3 fois supérieures aux concentrations plasmatiques observées 4 semaines après l’administration de la première dose. Les concentrations plasmatiques à l’état stable étaient liées à la dose.
Les concentrations tissulaires d’halopéridol, trois semaines après la septième dose intramusculaire de décanoate d’halopéridol, étaient les plus élevées dans le foie et les surrénales. Des concentrations nettement plus faibles ont été observées dans le cerveau, le poumon, le rein, le gras et les muscles squelettiques. Les concentrations tissulaires dépassent de nombreuses fois les concentrations plasmatiques.
Des études de liaison au récepteur ont révélé que l’affiné du décanoate d’halopéridol pour les récepteurs neuroleptiques est négligeable, ce qui indique que le décanoate d’halopéridol est un promédicament qui n’est pas actif comme tel, mais qui doit être transféré par hydrolyse enzymatique dans le médicament actif halopéridol, afin de produire un effet pharmacologique.
TOXICOLOGIE
Études de toxicité aiguë
On a estimé que la DL50 intramusculaire chez les rats était supérieure à 400 mg/kg. Des tentatives visant à déterminer la DL50 ont échoué parce que la dose maximale qui a pu être injectée sans fuite était de 400 mg/kg à l’aide de la préparation de 50 mg/éq./mL et de 800 mg/kg à l’aide de la préparation de 100 mg/éq./mL.
Des effets indésirables similaires ont été observés chez les rats ayant reçu l’une des deux préparations du médicament. Ces effets sont notamment les suivants : diminution de l’activité, relaxation des paupières, apparence négligée, chromorhinorrhée et hyperactivité au toucher. Les effets suivants ont également été observés : chromodacryorrhée, hyperémie de la peau et des coussinets, dos voûté, maigreur, poil anormal taché d’urine, diarrhée et larmoiement.
Études de toxicité subaiguë et chronique
Au cours d’une étude d’irritation à dose unique, une dose de 0,4 mL de décanoate d’halopéridol en 4 concentrations différentes (équivalentes à 40, 50, 75 et 100 mg base/mL d’halopéridol) a été administrée à des lapins par voie intramusculaire. Au cours d’une phase d’observation de 14 jours, on a observé une légère irritation locale sur environ la moitié des points d’injection à toutes les concentrations de solutions de décanoate d’halopéridol sans réponse à la dose. Un groupe témoin, qui a reçu 25 mg/mL de décanoate de fluphénazine par voie IM, n’a présenté aucune irritation locale.
Lors d’une autre étude intramusculaire de toxicité et d’irritation, on a administré hebdomadairement du décanoate d’halopéridol à des lapins pendant une période de 13 semaines, à raison de 0, 5, 25 et 50 mg base/kg d’halopéridol.
Les effets attribués au traitement médicamenteux étaient les suivants : érythème au point d’injection (aucune relation apparente entre la dose et l’incident ou la gravité), diminution du gain pondéral (liée à la dose) et diminution du poids du foie.
La toxicité du décanoate d’halopéridol a été étudiée chez les chiens qui ont reçu des injections IM mensuelles de placebo ou de décanoate d’halopéridol (équivalent à 1, 4 et 16 mg base/kg d’halopéridol) pendant 6 mois. Tous les animaux ont survécu à l’étude. Aucun effet lié au médicament n’a été observé à l’exception d’une augmentation et de la prolifération des cellules basales dans les prostates des chiens recevant de fortes doses, par rapport aux animaux témoins.
Au cours d’une évaluation de 18 mois réalisée chez les rats, on a ajouté à l’alimentation des doses moyennes d’halopéridol de 33,0, 14,5, 6,5 et 3,5 mg/kg/jour. Aucune anomalie macroscopique ou microscopique n’a été observée. Toutefois, au terme de l’évaluation, on a observé une diminution des poids corporels moyens et de l’alimentation.
Deux évaluations d’innocuité de l’halopéridol ont été effectuées chez les chiens. Lors d’une étude, les chiens ont reçu des doses de 2,0, 0,5 ou 0 mg/kg/jour pendant 6 mois. Lors de l’autre étude, ils ont reçu des doses de 12,0, 6,0, 2,0 ou 0 mg/kg/jour pendant 12 mois.
Aucun animal n’est mort dans l’une ou l’autre étude, et aucun des chiens visés par l’évaluation de 6 mois n’a présenté d’effets toxiques liés au médicament (macroscopique ou microscopique). Au cours de l’étude de 12 mois, on a observé une diminution du gain pondéral, des convulsions, des tremblements et des vomissements uniquement à des doses plus fortes. Un engorgement mammaire passager et une lactation se sont produits chez 6 des 12 chiennes, mais ceux-ci n’étaient pas liés à la dose. On a observé une toxicité hépatique liée à la dose accompagnée de changements hépatocellulaires chez les chiens recevant les deux doses les plus fortes et possiblement toutes les doses. Les altérations de la TGPS (hausse) étaient réversibles puisqu’elles se sont résorbées chez les animaux étudiés pendant un mois après l’interruption de l’administration ; les coupes du foie des animaux sacrifiés à ce moment ont également indiqué que les altérations cellulaires avaient tendance à se résorber.
Études sur la reproduction
Lorsqu’on a administré de l’halopéridol à des rats (0,6 à 3,0 mg/kg), des lapins (1,0 et 6,0 mg/kg) et des chiens (1,0 à 4,0 mg/kg), l’incidence d’effets tératogènes sur la progéniture de chacune de ces espèces n’était pas supérieure à celle observée dans les groupes témoins respectifs. Chez les rats recevant des doses de médicament (4,0 mg/kg) suffisamment importantes pour produire une nette dépression du SNC, on a observé une augmentation du temps d’accouchement. Les données disponibles donnent à penser que chez les rats, l’administration de fortes doses orales (1,9 mg/kg) pourrait diminuer la libido, et que l’administration de doses i.v. encore plus fortes (3,0 mg/kg) pourrait diminuer la nidation. On a observé une incidence accrue de résorptions fœtales chez les lapins recevant 6,0 mg/kg par voie orale. Toutefois, cet effet n’a pas été observé à une dose de 1,0 mg/kg administrée par voie orale.
Études de cancérogénicité
On a administré à des rats des doses d’halopéridol de 0, 0,31, 1,25 et 5,0 mg/kg/jour en guise de médicament ou dans leur alimentation, pendant 24 mois. Le taux de survie était moins qu’optimal dans tous les groupes posologiques, réduisant ainsi le nombre de rats à risque.
Les rats et rates recevant des doses moyennes et fortes ont affiché une diminution du gain pondéral. Une diminution temporaire s’est également produite chez les femelles recevant de faibles doses. Aucune lésion macroscopique liée au médicament ou à la dose n’a été observée chez les rats. On a observé chez les rates recevant les fortes doses une augmentation de l’incidence de stimulation des glandes mammaires.
L’incidence accrue d’observations histopathologiques chez les mâles traités comprenait le parenchyme de la rate et la pigmentation folliculaire, à une dose de 5,0 mg/kg, et le développement de glandes mammaires, à des doses de 5,0 et de 1,25 mg/kg. Parmi les changements significatifs observés chez les femelles figuraient l’hyperplasie de l’hypophyse et la pigmentation du parenchyme de la rate à des doses de 5,0 et 1,25 mg/kg, et une augmentation de la pigmentation folliculaire de la rate, le développement de glandes mammaires et la pigmentation du parenchyme à une dose de 5,0 mg/kg.
Au cours d’une étude de cancérogénicité de 18 mois menée sur des souris, on a ajouté des doses de 0, 0,31, 1,25 et 5,0 mg/kg/jour d’halopéridol à l’alimentation quotidienne normale des animaux. Les observations cliniques effectuées comprenaient une augmentation de l’incidence des masses sous-cutanées à des doses de 5,0 et de 1,25 g/kg chez les femelles et un effet sédatif à la fois chez les souris mâles et les femelles, à une dose de 5,0 mg/kg.
Les observations effectuées lors de l’autopsie ont révélé un certain nombre d’altérations liées au médicament et à la dose. Chez les souris femelles, on a observé une augmentation de l’incidence de stimulation des glandes mammaires et une tuméfaction de l’hypophyse fréquemment accompagnée de changements hémorragiques, à des doses de 5,0 et
1,25 mg/kg.
Parmi les autres observations macroscopiques non liées à la dose figuraient une augmentation de l’incidence d’anémie chez les mâles recevant des doses de 0,31 mg/kg, une augmentation de l’incidence d’obésité chez les femelles recevant des doses de 0,31 mg/kg et une augmentation de l’incidence de tuméfaction de la rate chez les femelles recevant des doses de 1,25 mg/kg.
Parmi les modifications néoplasiques figuraient des augmentations de l’incidence de carcinome de la glande mammaire et d’adénome de l’hypophyse liées à la dose, chez les femelles recevant des doses de 1,25 et 5,0 mg/kg.
L’augmentation de l’incidence d’autres changements histopathologiques qui a été observée chez les souris traitées ne touchait que les femelles. Ces changements étaient les suivants : infiltration de cellules inflammatoires dans les glandes mammaires et métaplasie à des doses de 5,0 et de 1,25 mg/kg et sécrétion, fibrose et hyperplasie à une dose de 5,0 mg/kg ; ectasie de l’hypophyse à des doses de 5,0 et de 1,25 mg/kg et hyperplasie à une dose de 5,0 mg/kg ; myélopoïèse des nœuds lymphatiques à une dose de 5,0 mg/kg et myélopoïèse de la surrénale et dilatation des tubules rénaux à une dose de 1,25 mg/kg.
On croit que les changements des glandes mammaires et de l’hypophyse sont liés à l’augmentation connue de la sécrétion et de la synthèse de prolactine découlant de l’antagonisme de la dopamine.
RÉFÉRENCES
- 1. Akiyama K, et al. Effect of chronic administration of haloperidol (intermittently) and haloperidol-decanoate (continuously) on D2 dopamine and muscarinic cholinergic receptors and on carbachol-stimulated phosphoinositide hydrolysis in the rat striatum. Jpn J Psychiatry Neurol 1987; 41(2):311-320.
- 2.
Altamura CA, et al. Haloperidol decanoate in chronic schizophrenia: A study of 12 months with plasma levels. Prog Neuropsychopharmacol Biol Psychiatry 1990; 14:25-
35.
- 3. Bechelli LPC, et al. A double-blind trial of haloperidol decanoate and pipothiazine palmitate in the maintenance treatment of schizophrenics in a public outpatient clinic. Curr Ther Res 1985; 37:662-671.
- 4.
Beresford R, Ward A. Haloperidol decanoate. A preliminary review of its
pharmacodynamic and pharmacokinetic properties and therapeutic use in psychosis. Drugs 1987; 33:31-49.
- 5. Chouinard G et al. A double-blind, controlled clinical trial of haloperidol decanoate and fluphenazine decanoate in the maintenance treatment of schizophrenia. Psychopharmacology Bulletin 1984; 20(1):108-109.
- 6.
Crane GE. A review of clinical literature on haloperidol. Int J Neuropsychiatry 1967;
August:S110-S127.
- 7. De Cuyper H, et al. Pharmacokinetics and therapeutic efficacy of haloperidol decanoate after loading dose administration. Br J Psychiatry 1986; 148:560-566.
- 8.
Dunlop E. Clinical pharmacological studies with haloperidol. J New Drugs 1966: July-
August:243-246.
- 9. Haloperidol. In: AHFS 91, eds. McEvoy GK. American hospital formulary service, 1991.
- 10.
Holley FO, et al. Haloperidol kinetics after oral and intravenous doses. Clin Pharmacolol
Ther 1983; 33(4):477-484.
- 11.
Janssen PAJ. The pharmacology of haloperidol. Int J Neuropsychiatry 1967; August:510-
518.
- 12. Kissling W, et al. Double-blind comparison of haloperidol decanoate and fluphenazine decanoate: Effectiveness, side effects, dosage and serum levels during a six month treatment for relapse prevention. Pharmacopsych 1985; 18:240-245.
- 13.
Krogh CME (ed): "Compendium of pharmaceuticals and specialties." 25th Edition.
Ottawa: Canadian Pharmaceutical Association, 1990.
- 14. Magliozzi JR, et al. Mood alteration following oral and intravenous haloperidol and relationship to drug concentration in normal subjects. J Clin Pharmacol 1985; 25:285- 290.
- 15. Matsunaga Y, et al. Absorption of intramuscularly administered [14C] haloperidol decanoate in rats. Eur J Drug Metab Pharmacokinet 1987; 12(3):175-181.
- 16. McClelland GR, Cooper SM, Pilgrim AJ. A comparison of the central nervous system effects of haloperidol, chlorpromazine and sulpiride in normal volunteers. Br J Clin Pharmacol 1990 30:795-803.
- 17. Moller-Nielsen I, et al. The comparative pharmacology of flupenthixol and some reference neuroleptics. Acta Pharmacol et Toxicol 1973; 33:353-362.
- 18. Rapp W, et al. A double-blind crossover study comparing haloperidol decanoate and perphenazine enantate. Curr Ther Res 1986; 39:665-670.
- 19.
Reyntjens AJM et al. Pharmacokinetics of haloperidol decanoate. A 2-year follow-up. Int
Pharmacopsychiat 1982;17:238-46.
- 20. Simpson GM, et al. Further studies on the effect of butyrophenones on cholesterol synthesis in humans. Curr Ther Res 1967; 9(8):413-418.
- 21.
Summary basis for approval-Haldol Decanoate. Document No. 70391, 1988. Food and
Drug Administration, Rockville, MD, U.S.A.
- 22.
Summary basis for approval-Haldol. Document No. 23106, 1982. Food and Drug
Administration, Rockville, MD, USA.
- 23. Suy E, Woestenborghs R. Heykants J. Bioavailability and clinical effect of two different concentrations of haloperidol decanoate. Curr Ther Res 1982; 31(6):982-991.
- 24. Wistedt B, et al. A clinical double-blind comparison between haloperidol decanoate and fluphenazine decanoate. Curr Ther Res 1984; 35:804-814.
- 25. Yousssef HA. A one-year study of haloperidol decanoate in schizophrenic patients. Curr ther Res 1982; 31 (6):976-981.
- 26.
Zapletalek M, Zbytovsky J. Haloperidol decanoate in the treatment of schizophrenia.
Activ. nerv. super. 1989; 31(1):39-41.
- 27. Zbytovsky J, Zapletalek M. Longitudinal study of the effect, tolerance and undesired side effects of injection haloperidol decanoate applied in different psychiatric indications. Activ. nerv. super. 1989; 31(4):266-267.
- 28.
Ortho McNeil Pharmaceutical, Inc. Information aux patients, HALDOL® Decanoate 50
(halopéridol); HALDOL® Decanoate 100 (halopéridol) (Pour injection intramusculaire seulement), Révisé aout 2007.
- 29.
Apotex Inc. Monographie de Produit, Apo-Haloperidol LA Injectable, Halopéridol
Decanoate Injection, 50mg/ml and 100 mg/ml, Date de révision : 18 octobre 2011.
- 30. Sandoz Canada Inc. Monographie de Produit, Halopéridol LA (décanoate d’halopéridol en injection), 50 mg/mL and 100 mg/mL, date de revision : 13 novembre 2013.