


Monographie de produit - Intrarosa
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Non Applicable.
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 4
4.1 Considérations posologiques............................................................................. 4
4.2 Dose recommandée et modification posologique ............................................ 4
4.4 Administration ................................................................................................... 5
4.5 Dose oubliée ...................................................................................................... 5
5 SURDOSAGE .............................................................................................................. 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 5
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 6
7.1 Populations particulières ................................................................................... 6
7.1.1 Femmes enceintes ............................................................................................. 6
7.1.2 Allaitement ......................................................................................................... 6
7.1.3 Enfants ............................................................................................................... 6
7.1.4 Personnes âgées ................................................................................................ 6
8 EFFETS INDÉSIRABLES ................................................................................................ 6
8.1 Aperçu des effets indésirables .......................................................................... 6
8.2 Effets indésirables observés dans les essais cliniques ...................................... 6
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ....................................................................................... 7 9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 8
9.2 Aperçu des interactions médicamenteuses ...................................................... 8
9.3 Interactions médicament-comportement......................................................... 8
9.4 Interactions médicament-médicament ............................................................. 8
9.5 Interactions médicament-aliment ..................................................................... 8
9.6 Interactions médicament-plante médicinale .................................................... 8
9.7 Interactions médicament-tests de laboratoire ................................................. 8
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 8
10.1 Mode d’action ................................................................................................... 8
10.2 Pharmacodynamie ............................................................................................. 8
10.3 Pharmacocinétique ............................................................................................ 9
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................ 9
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................... 9
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 10
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 10
14 ESSAIS CLINIQUES .................................................................................................... 10
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 10
14.2 Résultats de l’étude ......................................................................................... 11
15 MICROBIOLOGIE ...................................................................................................... 12
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 12
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 13
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Intrarosa® (ovules vaginaux de prastérone) est indiqué pour :
- Le traitement de l'atrophie vulvovaginale post-ménopause.
1.1 Enfants
Enfants (< 16 ans) : Intrarosa® est indiqué seulement pour les femmes post-ménopausées.
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Utiliser tel que recommandé.
2 CONTRE-INDICATIONS
- Intrarosa® est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation de ce dernier, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Intrarosa® est contre-indiqué chez les femmes présentant des saignements génitaux anormaux non diagnostiqués. Toute femme post-ménopausée présentant des saignements génitaux non diagnostiqués, persistants ou récurrents doit faire l’objet d’une évaluation adéquate pour en déterminer la cause avant d’envisager de commencer un traitement avec Intrarosa®.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Aucun ajustement de la dose n’est requis dans ces situations :
- femmes âgées (> 65 ans).
- en cas d'insuffisance hépatique ou rénale. La pharmacocinétique de la prastérone n’a pas été étudiée chez ces patientes.
4.2 Dose recommandée et modification posologique
- Intrarosa® est administré par voie vaginale en utilisant l’applicateur fourni ou avec les doigts.
- Un ovule vaginal est administré une fois par jour au coucher.
- Après que le traitement ait été initié, les femmes devraient être réévaluées périodiquement, de préférence tous les 6 mois ou de manière cliniquement appropriée, afin de déterminer si le traitement est encore nécessaire.
- Intrarosa® n’est pas indiqué pour utilisation chez les enfants.
4.4 Administration
Intrarosa® peut être inséré dans le vagin en utilisant l’applicateur fourni:
- 1. En utilisant un applicateur, administrez un ovule vaginal une fois par jour au coucher.
- 2. Insérez l'ovule vaginal dans le vagin aussi loin qu'il peut confortablement entrer sans forcer.
- 3. Appuyez sur le piston pour libérer l'ovule.
- 4. Retirez l'applicateur, démontez et rincez les deux parties pendant 30 secondes sous l'eau courante avant d'essuyer avec une serviette en papier ou matériel similaire et le réassembler.
- 5. Jetez l'applicateur après une semaine d'utilisation.
- 6. Deux applicateurs supplémentaires sont fournis, si nécessaire.
Intrarosa® peut être inséré dans le vagin avec les doigts:
- 1. L'ovule vaginal doit être inséré dans le vagin aussi loin qu'il peut confortablement entrer sans forcer.
4.5 Dose oubliée
Si une dose est oubliée, elle doit être prise dès que la femme s’en souvient. Cependant, si la dose suivante est prévue dans moins de 8 heures, la femme ne doit pas insérer l'ovule vaginal oublié. Ne pas utiliser deux ovules vaginaux en même temps afin de compenser pour la dose oubliée.
5 SURDOSAGE
Aucune expérience de surdosage n’est disponible.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Intrarosa® est un ovule vaginal blanc en forme de balle de fusil d'environ 28 mm de long et 8,6 mm de diamètre à son extrémité la plus large.
Chaque ovule vaginal contient 6,5 mg de prastérone dans une graisse dure. Intrarosa® est disponible dans une petite boîte de carton contenant 4 plaquettes thermoformées de 7 ovules chacune (28 ovules vaginaux par boîte). La boîte contenant les ovules vaginaux est emballée dans une boîte de carton plus grande avec 6 applicateurs en plastique et les renseignements sur le médicament pour le patient.
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Vaginale | Ovule / 6,5 mg prastérone | Graisse dure | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L'estrogène est un métabolite de la prastérone. L'utilisation d'estrogène exogène est contre-indiquée chez les femmes ayant des antécédents connus de cancer du sein. Intrarosa® n'a pas été étudié chez les femmes ayant des antécédents de cancer du sein.
- Les femmes devraient subir des examens gynécologiques et mammaires réguliers selon les lignes directrices canadiennes en vigueur.
- Les femmes atteintes d'une infection vaginale devraient être traitées avec une thérapie antimicrobienne appropriée avant de commencer le traitement avec Intrarosa®.
- La fonte de la graisse dure, associée avec l’augmentation des sécrétions vaginales, peut entrainer un écoulement vaginal.
7.1 Populations particulières
7.1.1 Femmes enceintes
Intrarosa® est seulement indiqué pour les femmes post-ménopausées. Il n'y a pas de données sur l'utilisation d’Intrarosa® chez les femmes enceintes. Aucune étude chez les animaux n’a été effectuée en ce qui concerne la toxicité pour la reproduction.
7.1.2 Allaitement
Intrarosa® n’est pas indiqué durant l'allaitement.
On ignore si ce médicament est excrété dans le lait maternel chez l'humain.
7.1.3 Enfants
Enfants (< 16 ans) : Intrarosa® est seulement indiqué pour les femmes post-ménopausées, donc la sécurité et l’efficacité n’ont pas été étudiées chez les enfants.
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Parmi les 1196 patientes ayant reçu Intrarosa® au cours des essais cliniques, 17% des participantes aux quatre études de 12 semaines contrôlées par placebo étaient âgées de plus de 65 ans et 9,2% des participantes à l'essai clinique ouvert de 52 semaines étaient âgées de plus de 65 ans. Utiliser tel que recommandé.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables associés à Intrarosa® étaient généralement similaires entre le groupe placebo et celui de 6,5 mg prastérone, sauf pour l’écoulement au site d'application (3,4% pour le placebo contre 8,3% pour 6,5 mg prastérone).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les données de sécurité pour Intrarosa® ont été obtenues à partir d'une étude de pharmacocinétique dans un site unique et quatre études d’efficacité multicentriques, randomisées, à double insu et contrôlées par placebo ainsi qu’une étude de sécurité ouverte de 52 semaines. Les données de sécurité ont été regroupées pour un total de 1196 femmes post-ménopausées traitées avec des ovules vaginaux contenant 6,5 mg de prastérone, incluant 435 femmes traitées quotidiennement pendant un an.
L’effet indésirable le plus fréquent (≥ 1%) rapporté avec les ovules vaginaux de 6,5 mg prastérone au cours des études cliniques a été l’écoulement au site d'application, avec une incidence de 8,3% comparativement à 3,4% pour le placebo.
Tableau 2 - Effet indésirable le plus fréquent (≥ 1%) rapporté avec Intrarosa® au cours des essais cliniques
Classification par discipline médicale Terme préférentiel | Intrarosa® | Placebo | ||||
| n = 1196 | n = 474 | |||||
| (%) | (%) | |||||
Troubles généraux et anomalies au site d'administration Écoulement au site d'application | 8,3 | 3,4 | ||||
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Paramètres de laboratoire - Les paramètres hématologiques, de la chimie sérique et de l'analyse d'urine n’ont démontré aucun changement cliniquement significatif entre les niveaux de référence au début de l’étude et l’évaluation finale (jusqu'à 12 semaines), et les valeurs sont généralement demeurées dans les limites normales des femmes adultes.
Niveaux sériques de prastérone et des stéroïdes reliés - Suite à l’administration intravaginale de prastérone, les niveaux sériques des stéroïdes n’ont pas augmenté au-delà des limites normales supérieures des femmes post-ménopausées.
Biopsies endométriales - Un total de 882 femmes ont subi une biopsie de l'endomètre à la fin de l'étude dans les essais cliniques ERC-210 (12 semaines), ERC-230 (52 semaines), ERC-231 (12 semaines) et ERC-234 (12 semaines; régime de dosage réduit). L'endomètre était atrophique dans 92,6% (817) des sujets.
Cytologie cervicale - Selon le protocole de l'étude, les participantes devaient avoir un frottis Pap normal et une mammographie normale à l'entrée de l'étude. Parmi les 521 femmes post-ménopausées ayant participé à l'étude clinique ouverte non comparative de 52 semaines, 11 cas de frottis Pap anormaux (2,1%) ont été rapportés. Les 11 cas de frottis Pap anormaux à la semaine 52 incluaient 10 cas de cellules épidermoïdes atypiques de signification indéterminée (ASCUS) et un cas de lésion épidermoïdes intraépithéliale de bas grade (LSIL).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
L'interférence d’Intrarosa® avec l'action d'autres médicaments n’est pas attendue.
9.3 Interactions médicament-comportement
Intrarosa® peut affaiblir les condoms, diaphragmes ou capes cervicales fabriqués en latex.
Intrarosa® n'a aucune interaction potentielle avec l'alcool.
9.4 Interactions médicament-médicament
Aucune interaction avec d’autres médicaments n’a été établie.
9.5 Interactions médicament-aliment
Les interactions avec les aliments n'ont pas été établies, mais ne sont pas attendues.
9.6 Interactions médicament-plante médicinale
Les interactions avec les plantes médicinales n'ont pas été établies, mais ne sont pas attendues.
9.7 Interactions médicament-tests de laboratoire
Les interactions avec les tests de laboratoire ne sont pas attendues.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La prastérone est un composé stéroïdien naturel, inactif par lui-même, sans activité estrogénique, androgénique ou autre activité hormonale. Suite à l'administration intravaginale, elle est transformée à l'intérieur des cellules vaginales en estrogènes et androgènes, et les stéroïdes sexuels fabriqués à l’intérieur des cellules sont également inactivés localement dans ces mêmes cellules, évitant ainsi l'exposition des autres tissus. Ce mécanisme est comparable au fonctionnement physiologique observé chez les femmes normales post-ménopausées, chez qui les tissus périphériques fabriquent et inactivent leurs propres stéroïdes sexuels intracellulaires provenant exclusivement de la prastérone endogène circulante, expliquant pourquoi les niveaux sériques des estrogènes et androgènes demeurent à des concentrations faibles après la ménopause et suite à l'administration intravaginale d’Intrarosa®.
10.2 Pharmacodynamie
Des effets bénéfiques statistiquement significatifs (p=0,017 à <0,0001) ont été observés à 2 semaines sur le pH, ainsi que sur les cellules parabasales et superficielles, avec 52% à 81% des effets à 12 semaines observés après 2 semaines. Pour l'effet sur la douleur lors de l'activité sexuelle et la sécheresse vaginale, le score de gravité a diminué de 40% et 65% à 2 semaines, respectivement, comparativement à l’effet observé à 12 semaines, un effet qui est devenu statistiquement significatif à 8 semaines (p=0,04 et 0,004, respectivement).
10.3 Pharmacocinétique
Absorption :
La prastérone administrée localement dans le vagin est un précurseur inactif des stéroïdes sexuels qui pénètre dans les cellules vaginales et est converti à l’intérieur des cellules en estrogènes et androgènes, en fonction du niveau d’expression des enzymes dans chaque type de cellules, exerçant ainsi des effets bénéfiques sur les symptômes et les signes de l’atrophie vulvovaginale par l'activation des récepteurs estrogéniques et androgéniques du vagin. À l’extérieur des cellules vaginales, il y a des augmentations limitées des concentrations sériques d’estrogène (estradiol, E2) ou d’androgène (testostérone) qui demeurent toutes dans les valeurs normales post-ménopause.
Distribution :
La distribution de la prastérone administrée intravaginalement est essentiellement limitée au vagin.
Métabolisme :
La prastérone exogène est métabolisée de la même manière que la prastérone endogène.
Élimination :
La prastérone, ainsi que les estrogènes et les androgènes résultants formés dans le vagin, sont inactivés à l’intérieur des cellules et sont excrétés par le foie et les reins sous forme de glucuronides et de sulfates conjugués inactifs.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Entreposer entre 2°C et 30°C dans l’emballage original pour protéger de la lumière.
Garder dans un endroit sécuritaire et hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Non requis.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Prastérone
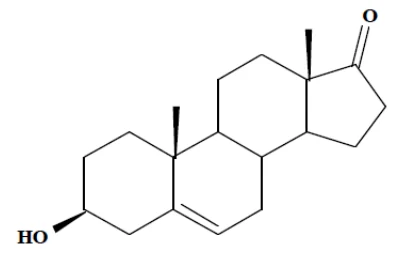
Nom chimique : 3β-hydroxyandrost-5-ène-17-one, 5-androstène-3β-ol-17-one
Formule moléculaire et masse moléculaire : C19H28O2 (288,43 g/mol)
Formule de structure :
Propriétés physicochimiques : La prastérone est une poudre cristalline blanche à blanc cassé.
- La prastérone se présente principalement sous forme d'aiguilles dimorphes avec un point de fusion de 140-141°C et de feuillets avec un point de fusion de 152-153°C. D'autres formes polymorphes (forme III, forme IV, forme V) et des hydrates (S1, S2 et S3) sont également connus.
- pH: Non applicable: la prastérone est insoluble dans l'eau et possède seulement une fonction alcool aliphatique.
- pKa(s): Non applicable : la prastérone est insoluble dans l'eau et possède seulement une fonction alcool aliphatique.
Une courbe CND typique a un pic de fusion débutant à 146,13°C avec un maximum à 148,38°C
(balayage à 1°C/min).
- Rotation [α] D25 = +11,0 à 13,0° (dans l'éthanol 95%), selon la Pharmacopée américaine courante, section <781S>.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Tableau 3 – Résumé des caractéristiques démographiques des patients dans les essais cliniques sur l’atrophie vulvovaginale
Nº d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe | ||
| d’administration | |||||||
| et durée | |||||||
| ERC-231 | Randomisée (1:1:1) Double-insu Contrôlée par placebo | 0, 3,25, ou 6,5 mg Vaginale 12 semaines | 255 | 58,6 (40 à 75) | F | ||
| ERC-238 | Randomisée (1:2) Double-insu Contrôlée par placebo | 0 ou 6,5 mg Vaginale 12 semaines | 558 | 59,5 (40 à 80) | F | ||
L'efficacité d’Intrarosa® sur la dyspareunie et la sécheresse vaginale modérées à sévères, deux symptômes de l’atrophie vulvovaginale due à la ménopause, a été confirmée dans deux essais pivots d’efficacité de 12 semaines contrôlés par placebo, soit ERC-231 et ERC-238.
Le premier essai clinique ERC-231 était une étude de phase III de 12 semaines, randomisée, à double insu et contrôlée par placebo, qui a enrôlé 255 femmes post-ménopausées généralement en bonne santé âgées entre 40 et 75 ans (moyenne 58,6 ans) et qui, au départ, avaient identifié la dyspareunie d’intensité modérée à sévère comme leur symptôme le plus incommodant de l'atrophie vulvovaginale. En plus de la dyspareunie, les femmes avaient ≤ 5% de cellules superficielles sur le frottis vaginal et un pH vaginal ˃ 5. Les femmes ont été randomisées sous un ratio 1:1:1 dans un des trois groupes de traitement et elles ont reçu quotidiennement un ovule vaginal contenant 3,25 mg de prastérone (n=87), 6,5 mg de prastérone (n=87) ou un placebo (n=81). Toutes les femmes ont été évaluées pour l'amélioration des co-critères principaux d’efficacité à la semaine 12 par rapport au niveau de base, soit la dyspareunie comme le symptôme le plus incommodant, le pourcentage de cellules vaginales superficielles, le pourcentage de cellules parabasales, ainsi que le pH vaginal.
Le second essai clinique ERC-238 était une étude de phase III de 12 semaines, randomisée, à double insu et contrôlée par placebo, qui a enrôlé 558 femmes post-ménopausées généralement en bonne santé âgées entre 40 et 80 ans (moyenne 59,5 ans) et qui, au départ, avait identifié la dyspareunie d’intensité modérée à sévère comme leur symptôme le plus incommodant de l'atrophie vulvovaginale. En plus de la dyspareunie, les femmes avaient ≤ 5% de cellules superficielles sur le frottis vaginal et un pH vaginal ˃ 5. Les femmes ont été randomisées sous un ratio 2:1 entre 6,5 mg de prastérone (n=376) et le placebo (n=182). Les critères d’évaluation principaux et la conduite de l'étude étaient similaires à ceux de l'étude ERC-231.
14.2 Résultats de l’étude
Tableau 4 – Résultats de l’étude ERC-231 sur l’atrophie vulvovaginale (Population ITT)
| Paramètres primaires | Différence par rapport au | Valeur de p | ||||
| placebo | (par rapport au placebo) | |||||
| Dyspareunie1,2 |
| 0,0132 | ||||
| Cellules superficielles | + 4,7 % | < 0,0001 | ||||
| Cellules parabasales |
| < 0,0001 | ||||
| pH vaginal |
| < 0,0001 | ||||
1 La dyspareunie modérée à sévère au départ était considérée par les femmes comme leur symptôme le plus incommodant. 2 Une amélioration significative similaire de la sécheresse vaginale modérée à sévère a également été démontrée dans cette étude pivot avec une valeur de p de 0,013 par rapport au placebo.
Tableau 5 – Résultats de l’étude ERC-238 sur l’atrophie vulvovaginale (Population ITT)
| Paramètres primaires | Différence par rapport au | Valeur de p | ||||
| placebo | (par rapport au placebo) | |||||
| Dyspareunie1,2 |
| 0,0002 | ||||
| Cellules superficielles | + 8,5 % | < 0,0001 | ||||
| Cellules parabasales |
| < 0,0001 | ||||
| pH vaginal |
| < 0,0001 | ||||
1 La dyspareunie modérée à sévère au départ était considérée par les femmes comme leur symptôme le plus incommodant. 2 Une amélioration significative similaire de la sécheresse vaginale modérée à sévère a également été démontrée dans cette étude pivot avec une valeur de p de 0,004 par rapport au placebo.
Une efficacité comparable a été observée pour les quatre co-critères principaux évalués dans les deux essais cliniques pivots de 12 semaines. Lorsque le score de gravité de la dyspareunie modérée à sévère, considéré par les femmes au départ comme le symptôme le plus incommodant, a été analysé dans la population avec l’intention de traiter (ITT), des diminutions additionnelles du score de 0,40 et 0,35 unité en comparaison avec le placebo ont été observées, avec des valeurs de p de 0,0132 (ERC-231) et 0,0002 (ERC-238) par rapport au placebo. Comparativement au placebo, les cellules superficielles ont augmenté de 4,7% et 8,5%, et les cellules parabasales ont diminué de 45,8% et 29,5%, respectivement, alors que le pH vaginal a diminué de 0,83 et 0,67 unité additionnelle par rapport au placebo, respectivement (p <0,0001 par rapport au placebo pour les trois paramètres dans les deux études). Une amélioration significative similaire de la sécheresse vaginale modérée à sévère a également été démontrée dans ces deux essais pivots, avec des valeurs de p de 0,013 (ERC-231) et 0,004 (ERC-238) par rapport au placebo.
Les niveaux sériques de prastérone et des stéroïdes reliés ont été déterminés pour des femmes âgées de 40 à 80 ans ayant des symptômes d'atrophie vulvovaginale (AVV) d’intensité modérée à sévère qui ont reçu une administration intravaginale quotidienne de 6,5 mg de prastérone pendant 12 semaines (n=723) comparativement à celles ayant reçu un placebo (n=266). Les niveaux sériques des stéroïdes ont été mesurés au jour 1 et à la semaine 12 par chromatographie liquide couplée à la spectrométrie de masse en tandem (LC MS/MS). Tous les niveaux sériques des stéroïdes sexuels sont demeurés dans les valeurs normales en post-ménopause.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Cancérogénicité : Des études à long terme chez des animaux visant à déterminer le potentiel cancérogène n'ont pas été réalisées avec la prastérone. L'estradiol et la testostérone, deux métabolites de la prastérone, sont cancérogènes chez l'animal.
Génotoxicité : Le potentiel mutagène de la prastérone a été évalué dans trois tests de génotoxicité standards effectués dans des conditions de BPL, soit un test de mutagénicité bactérienne, un test avec des lymphocytes de sang humain, et un test in vivo avec des micronoyaux de la moelle osseuse chez la souris. La prastérone a été considérée négative dans les trois tests de génotoxicité.
Toxicologie pour la reproduction et le développement : Les études de reproduction et de tératogénicité n'ont pas été effectuées car la prastérone intravaginale est pour l’usage exclusif par des femmes post-ménopausées pour l'indication proposée, soit l'atrophie vulvovaginale.