


Monographie de produit - Isturisa
Indications
ISTURISA (osilodrostat) est indiqué pour :
- le traitement des patients adultes atteints de la maladie de Cushing présentant un hypercorticisme persistant ou récidivant après une chirurgie et/ou une radiothérapie hypophysaires de première intention ou chez lesquels la chirurgie hypophysaire n’est pas une option.
1.1 Pédiatrie
Pédiatrie (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Gériatrie
Gériatrie (> 65 ans) : Les données concernant l’utilisation d’ISTURISA chez les patients âgés de plus de 65 ans sont limitées et ISTURISA doit donc être utilisé avec précaution dans cette population (voir 7.1.4 Personnes âgées et 14.1 Études cliniques par indication).
2. Contre-indications
ISTURISA est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1 Considérations posologiques
- ISTURISA peut avoir des effets nocifs sur le fœtus. Chez les femmes en âge de procréer, un test de grossesse doit être réalisé avant l’instauration du traitement par ISTURISA. Voir 7.1.1 Grossesse.
- L’hypokaliémie, l’hypocalcémie et l’hypomagnésémie doivent être corrigées avant le début du traitement par ISTURISA.
- Un électrocardiogramme (ECG) initial doit être réalisé avant le début du traitement par ISTURISA. Un autre ECG doit être effectué dans la semaine suivant l’instauration du traitement et en fonction du tableau clinique par la suite (voir 7 Appareil cardiovasculaire, Surveillance et examens de laboratoire).
- Un ajustement posologique est requis chez les patients présentant une insuffisance hépatique modérée ou sévère et chez les patients d’origine asiatique. Voir 4.2 Posologie recommandée et ajustement posologique.
- Un ajustement posologique, des précautions et une surveillance plus étroite sont recommandés en cas d’instauration ou d’arrêt d’un traitement concomitant par des médicaments qui sont des inhibiteurs ou inducteurs puissants d’une seule ou de plusieurs enzymes du CYP450. Voir 9.4 Tableau 6 – Interactions médicament-médicament établies ou potentielles. • Après le début du traitement par ISTURISA, il est recommandé de contrôler les taux de cortisol (p. ex. taux de cortisol libre urinaire [CLU] sur 24 heures, taux de cortisol sérique/plasmatique) toutes les une à deux semaines jusqu’au maintien d’une réponse clinique adéquate. Une fois la dose d’entretien atteinte, les taux de cortisol doivent être contrôlés au moins tous les un à deux mois, ou plus souvent si le tableau clinique le justifie.
- La dose d’ISTURISA doit être diminuée ou le traitement interrompu temporairement en cas de diminution du taux de cortisol libre urinaire en dessous de la limite inférieure de la normale, de diminution rapide des taux de cortisol ou d’apparition de symptômes d’hypocorticisme (p. ex. nausées, douleurs abdominales, myopathie, fatigue, perte d’appétit, vomissements, sensations vertigineuses, hypotension, hypoglycémie, céphalées sévères).
- Le traitement par ISTURISA doit être arrêté et un traitement substitutif par corticoïde doit être administré si le taux de cortisol sérique ou plasmatique est inférieur à la limite inférieure de la normale et que les patients présentent des signes et/ou symptômes d’insuffisance surrénalienne. Une fois le taux de cortisol au-dessus de la limite inférieure de la normale en l’absence d’une corticothérapie substitutive et après disparition des signes et symptômes d’insuffisance surrénalienne, le traitement par ISTURISA peut être repris à une dose plus faible.
- La prise en charge d’autres effets indésirables suspectés à tout moment pendant le traitement peut également nécessiter une réduction temporaire de la dose ou une interruption temporaire du traitement.
- L’arrêt du traitement par ISTURISA doit être envisagé en cas de croissance ou d’extension d’une tumeur hypophysaire confirmées par imagerie par résonance magnétique (IRM) (voir 7 Surveillance et examens de laboratoire et 8.2 Effets indésirables observés au cours des études cliniques).
4.2 Posologie recommandée et ajustement posologique
- La dose initiale recommandée d’ISTURISA est de 2 mg, prise par voie orale deux fois par jour au cours ou en dehors des repas.
- La dose peut être augmentée progressivement par paliers de 1 ou 2 mg deux fois par jour, toutes les deux à trois semaines au minimum, en fonction des variations des taux de cortisol, de la tolérance individuelle et de l’amélioration des signes et symptômes d’hypercorticisme, afin de permettre l’obtention de taux normaux de cortisol. Voir 4.1 Considérations posologiques.
- Dans les études de phase III, les doses moyenne et médiane allaient de 2 mg à 5 mg deux fois par jour. La dose la plus élevée d’ISTURISA reçue par la majorité des patients dans l’étude de phase III C2302, à répartition aléatoire, contrôlée contre placebo, était de 5 mg deux fois par jour.
- La dose maximale recommandée d’ISTURISA est de 30 mg deux fois par jour.
Insuffisance rénale
Aucun ajustement posologique n’est requis chez les patients présentant une insuffisance rénale (voir 10.3 Populations et états pathologiques particuliers). Les taux de cortisol libre urinaire (CLU) doivent être interprétés avec précaution chez les patients présentant une insuffisance rénale modérée à sévère en raison de la diminution de l’excrétion du CLU due au faible débit de filtration glomérulaire (DFG) chez ces patients. D’autres méthodes de surveillance du taux de cortisol doivent être envisagées chez ces patients.
Insuffisance hépatique
Les données concernant l’utilisation d’ISTURISA chez les patients présentant une insuffisance hépatique sont limitées. Les patients présentant une cirrhose, une hépatite chronique évolutive, une hépatite chronique persistante et les patients ayant des taux sériques d’alanine aminotransférase ou d’aspartate aminotransférase supérieurs à trois fois la limite supérieure de la normale (LSN) ou un taux sérique de bilirubine totale supérieur à 1,5 fois la LSN étaient exclus des études de phase III menées avec ISTURISA (voir 14.1 Études cliniques par indication).
Chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), la dose initiale recommandée est de 1 mg deux fois par jour. Chez les patients atteints d’insuffisance hépatique sévère (classe C de Child-Pugh), la dose initiale recommandée est de 1 mg, prise une fois par jour le soir (voir 10.3 Populations et états pathologiques particuliers).
Aucun ajustement posologique n’est requis chez les patients présentant une insuffisance légère (classe A de Child-Pugh).
Des contrôles plus fréquents de la fonction surrénalienne peuvent être nécessaires pendant l’ajustement posologique chez tous les patients présentant une insuffisance hépatique.
Patients d’origine asiatique
Chez les patients d’origine asiatique, une dose initiale réduite de 1 mg deux fois par jour est recommandée (voir 10.3 Populations et états pathologiques particuliers).
Personnes âgées (> 65 ans)
Les données disponibles permettent de penser qu’aucun ajustement posologique n’est requis chez les patients âgés de plus de 65 ans; cependant, les données concernant l’utilisation d’ISTURISA dans cette population sont limitées. ISTURISA doit donc être utilisé avec précaution dans cette population (voir 7.1.4 Personnes âgées).
Enfants et adolescents (< 18 ans)
L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
4.2.1 Arrêt du traitement
Après l’arrêt du traitement par ISTURISA, l’inhibition de la sécrétion de cortisol peut persister pendant plusieurs mois, quelle que soit la dose d’osilodrostat utilisée, et une surveillance supplémentaire peut donc être nécessaire. Voir 7 Système endocrinien et métabolisme.
4.4 Administration
ISTURISA doit être pris par voie orale. ISTURISA peut être pris au cours ou en dehors des repas. Les comprimés doivent être avalés entiers et ne doivent pas être fractionnés, croqués ou écrasés (voir 9.5 Interactions médicament-médicament).
4.5 Dose oubliée
En cas d’oubli d’une dose d’ISTURISA, le patient doit prendre la dose suivante au moment habituel. La dose suivante ne doit pas être doublée.
5 Surdose
Une surdose peut entraîner un hypocorticisme sévère. Les signes et symptômes évocateurs d’hypocorticisme peuvent être : nausées, vomissements, fatigue, hypotension, douleurs abdominales, perte d’appétit, sensations vertigineuses et syncope.
En cas de surdose présumée, le traitement par ISTURISA doit être arrêté temporairement, les taux de cortisol doivent être mesurés et une supplémentation en corticoïdes doit être instaurée si nécessaire. Une surveillance étroite incluant des contrôles de l’intervalle QT, de la pression artérielle, de la glycémie et de l’équilibre hydro-électrolytique peut être nécessaire jusqu’à la stabilisation de l’état du patient.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, teneurs et composition
| Voie d’administration | Forme posologique/teneur/composition | Ingrédients non médicinaux |
|---|---|---|
| orale | Comprimés, 1 mg d’osilodrostat (sous forme de phosphate d’osilodrostat) | Dioxyde de silice colloïdale, croscarmellose sodique, hypromellose, oxyde de fer rouge (E 172), oxyde de fer jaune (E 172), macrogol, stéarate de magnésium, mannitol, cellulose microcristalline, talc, dioxyde de titane (E 171). |
| orale | Comprimés, 5 mg d’osilodrostat (sous forme de phosphate d’osilodrostat) | Dioxyde de silice colloïdale, croscarmellose sodique, hypromellose, oxyde de fer jaune (E 172), macrogol, stéarate de magnésium, mannitol, cellulose microcristalline, talc, dioxyde de titane (E 171). |
| orale | Comprimés, 10 mg d’osilodrostat (sous forme de phosphate d’osilodrostat) | Dioxyde de silice colloïdale, croscarmellose sodique, hypromellose, oxyde de fer noir (E 172), oxyde de fer rouge (E 172), oxyde de fer jaune (E 172), macrogol, stéarate de magnésium, mannitol, cellulose microcristalline, talc, dioxyde de titane (E 171). |
Description
Les comprimés d’ISTURISA sont disponibles aux teneurs de 1 mg, 5 mg et 10 mg pour administration par voie orale.
Les comprimés d’ISTURISA sont conditionnés en plaquettes en aluminium/aluminium contenant 10 comprimés.
ISTURISA est disponible en boîtes contenant 60 comprimés (6 plaquettes de 10 comprimés).
Comprimés d’1 mg
Les comprimés pelliculés d’1 mg d’ISTURISA sont des comprimés ronds biconvexes à bords biseautés de couleur jaune clair portant les mentions « Y1 » sur une face et « NVR » sur l’autre face. Le diamètre approximatif est de 6,1 mm.
Comprimés de 5 mg
Les comprimés pelliculés de 5 mg d’ISTURISA sont des comprimés ronds biconvexes à bords biseautés de couleur jaune portant les mentions « Y2 » sur une face et « NVR » sur l’autre face. Le diamètre approximatif est de 7,1 mm.
Comprimés de 10 mg
Les comprimés pelliculés de 10 mg d’ISTURISA sont des comprimés ronds biconvexes à bords biseautés de couleur orange-marron clair portant les mentions « Y3 » sur une face et « NVR » sur l’autre face. Le diamètre approximatif est de 9,1 mm.
7. Mises en garde et précautions
Généralités
Des œdèmes ont été observés fréquemment dans les études cliniques menées avec ISTURISA. Les patients présentant une insuffisance cardiaque congestive (classe III ou IV de la New York Heart Association) ou une insuffisance rénale modérée à sévère étaient exclus des études cliniques. ISTURISA doit être utilisé avec précaution chez les patients présentant un risque accru de rétention hydrique. Voir 8.2 Effets indésirables observés au cours des études cliniques, 14.1 Études cliniques par indication.
Appareil cardiovasculaire
Allongement de l’intervalle QTc
ISTURISA entraîne un allongement de l’intervalle QT dépendant de la dose (augmentation maximale moyenne prédite de l’intervalle QTcF de 5,3 ms avec la dose de 30 mg deux fois par jour), ce qui peut provoquer des arythmies. Des effets indésirables d’allongement de l’intervalle QT et d’anomalies cliniquement pertinentes des paramètres ECG ont été observés dans les études cliniques (voir 8.2 Effets indésirables observés au cours des études cliniques, 9.4 Interactions médicament-médicament et 10.2 Électrophysiologie cardiaque).
Un ECG doit être réalisé avant le début du traitement par ISTURISA et effectué à nouveau dans la semaine suivant l’instauration du traitement. Les ECG doivent ensuite être réalisés en fonction du tableau clinique. En cas d’intervalle QTc > 480 ms avant ou pendant le traitement par ISTURISA, l’orientation vers un cardiologue est recommandée. Une réduction de la dose ou une interruption du traitement peuvent être nécessaires.
L’hypokaliémie, l’hypocalcémie et/ou l’hypomagnésémie doivent être corrigées avant le début du traitement par ISTURISA. Les taux d’électrolytes doivent ensuite être contrôlés à intervalles réguliers pendant le traitement par ISTURISA et les anomalies doivent être corrigées le cas échéant (voir 4.1 Considérations posologiques, 7 Surveillance et examens de laboratoire et 8.2 Effets indésirables observés au cours des études cliniques).
Il convient de prendre des précautions particulières et d’évaluer attentivement le rapport bienfaits-risques d’ISTURISA chez les patients présentant des facteurs de risque d’allongement de l’intervalle QT et de torsades de pointes, comprenant, mais sans s’y limiter :
- allongement de l’intervalle QT/QTc avant le début du traitement;
- syndrome du QT long congénital;
- maladie cardiovasculaire non contrôlée ou sévère (incluant insuffisance cardiaque congestive, infarctus du myocarde récent, angor instable, tachycardie ventriculaire soutenue, bloc cardiaque avancé, hypertension non équilibrée, bloc auriculo-ventriculaire de haut degré, sténose aortique sévère et bradycardies cliniquement importantes);
- traitement concomitant par des médicaments connus pour induire un allongement de l’intervalle QT (voir 9.4 Interactions médicament-médicament);
- anomalies électrolytiques (p. ex. hypokaliémie, hypomagnésémie, hypocalcémie) ou situations pouvant entraîner des déséquilibres électrolytiques (p. ex. troubles alimentaires, utilisation concomitante de médicaments susceptibles de modifier les taux d’électrolytes).
La prudence est conseillée en cas d’utilisation d’ISTURISA chez des patients présentant les facteurs de risque ci-dessus et des contrôles plus fréquents par ECG sont recommandés (voir 10.2 Électrophysiologie cardiaque).
Les patients doivent être avertis que des doses élevées d’ISTURISA peuvent entraîner un allongement de l’intervalle QT. Ils doivent être informés des signes et symptômes d’allongement de l’intervalle QT et de torsades de pointes, ainsi que des mesures d’atténuation du risque. Il doit être recommandé aux patients de contacter immédiatement un professionnel de la santé en cas d’apparition de signes ou symptômes d’allongement de l’intervalle QT ou de torsades de pointes, ou de modification ou d’initiation d’autres traitements.
Conduite et utilisation de machines
Des sensations vertigineuses, une fatigue et une hypotension ont été observées fréquemment dans les études cliniques menées avec ISTURISA. ISTURISA peut avoir une influence sur l’aptitude à conduire et à utiliser des machines. Les patients doivent être avertis de la possibilité de sensations vertigineuses, fatigue et hypotension (voir 8.2 Effets indésirables observés au cours des études cliniques) et informés qu’ils ne doivent pas conduire ou utiliser des machines en cas de survenue de ces signes et/ou symptômes.
Système endocrinien et métabolisme
Hypocorticisme
ISTURISA diminue les taux de cortisol et son utilisation peut entraîner un hypocorticisme et, dans certains cas, une insuffisance surrénalienne engageant le pronostic vital (voir 8.2 Effets indésirables observés au cours des études cliniques).
Les taux de cortisol et l’apparition de signes et symptômes doivent être surveillés à intervalles réguliers, car des événements liés à un hypocorticisme peuvent survenir à tout moment pendant le traitement (voir 4.1 Considérations posologiques). Une surveillance supplémentaire est recommandée en particulier dans les situations d’augmentation des besoins en cortisol, par exemple infections, stress physique ou psychologique, ou en cas de modifications des traitements concomitants susceptibles de modifier l’exposition à l’osilodrostat. Pour cette surveillance, il est recommandé d’utiliser des méthodes analytiques ne présentant pas de réaction croisée significative avec les précurseurs du cortisol tels que le 11-désoxycortisol dont le taux peut augmenter pendant le traitement par l’osilodrostat.
Les patients doivent être informés des signes et symptômes évocateurs d’hypocorticisme (p. ex. nausées, vomissements, douleurs abdominales, sensations vertigineuses, myopathie, fatigue, perte d’appétit, céphalées sévères, hypotension, hypoglycémie), en particulier en situation de stress telle qu’une infection aiguë, et avertis qu’ils doivent informer leur professionnel de la santé s’ils présentent de tels symptômes.
La dose d’ISTURISA doit être réduite ou le traitement arrêté temporairement en cas de diminution du taux de cortisol libre urinaire en dessous de la limite inférieure de la normale, de diminution rapide des taux de cortisol ou d’apparition de signes et/ou symptômes d’hypocorticisme. Le traitement par ISTURISA doit être arrêté et un traitement substitutif par corticoïde doit être administré si le taux de cortisol sérique ou plasmatique est inférieur à la limite inférieure de la normale et que les patients présentent des signes et/ou symptômes d’insuffisance surrénalienne, et les patients doivent être surveillés afin de détecter une hypotension, une hyponatrémie, une hyperkaliémie et une hypoglycémie. Le traitement par ISTURISA peut être repris à une dose plus faible après la disparition des symptômes, sous réserve que les taux de cortisol soient au-dessus de la limite inférieure de la normale en l’absence d’une corticothérapie substitutive. Après l’arrêt du traitement par ISTURISA, l’inhibition de la sécrétion de cortisol peut persister pendant plusieurs mois, quelle que soit la dose d’osilodrostat utilisée, et une surveillance supplémentaire peut donc être nécessaire.
Dans une étude clinique de phase I d’une durée de 60 jours menée chez des femmes adultes volontaires saines ayant reçu l’osilodrostat à la dose de 30 mg deux fois par jour pendant 12 jours, les résultats du test de stimulation à l’ACTH (corticotrophine) effectué après le traitement concordaient avec une récupération incomplète ou retardée de la fonction surrénalienne chez 19 des 24 sujets dix jours après l’arrêt de l’administration d’osilodrostat. Une récupération complète a été observée chez 14 des 19 sujets environ cinq mois après la fin de l’étude; lors du dernier suivi toutefois, 5 des 19 sujets présentaient toujours des événements indésirables graves en cours de résultats anormaux du test de stimulation à l’ACTH.
Augmentations des taux d’androgènes et de précurseurs des hormones surrénaliennes
ISTURISA inhibe la synthèse du cortisol et peut entraîner une augmentation des taux sanguins des précurseurs du cortisol et de l’aldostérone (11-désoxycortisol et 11-désoxycorticostérone) et d’androgènes. Dans la maladie de Cushing, la diminution de la cortisolémie stimule la sécrétion d’ACTH par le mécanisme de rétrocontrôle de la sécrétion hormonale, ce qui accélère la biosynthèse de stéroïdes. Un taux élevé de 11-désoxycorticostérone peut activer les récepteurs minéralocorticoïdes et provoquer une hypokaliémie, des œdèmes et une hypertension. L’hypokaliémie doit être corrigée avant l’instauration du traitement par ISTURISA. Les patients traités par ISTURISA doivent être surveillés afin que l’apparition d’une hypokaliémie, d’œdèmes et l’aggravation d’une hypertension puissent être détectées. L’hypokaliémie induite par ISTURISA doit être traitée par une supplémentation en potassium administrée par voie intraveineuse ou orale en fonction de la sévérité de l’anomalie. Si l’hypokaliémie persiste malgré la supplémentation en potassium, l’ajout d’antagonistes des récepteurs minéralocorticoïdes doit être envisagée. Une réduction de la dose d’ISTURISA ou l’arrêt du traitement peuvent être nécessaires.
L’accumulation d’androgènes peut entraîner un hirsutisme, une hypertrichose et une acné (chez les patientes de sexe féminin). Les patientes doivent être informées des symptômes associés à l’hyperandrogénie et averties qu’elles doivent contacter un professionnel de la santé en cas d’apparition de tels symptômes (voir également 8.2 Effets indésirables observés au cours des études cliniques).
Surveillance et examens de laboratoire
Taux de cortisol
Pour les recommandations concernant la surveillance des taux de cortisol pendant le traitement par ISTURISA, voir 4.1 Considérations posologiques.
Taux de neutrophiles
Le traitement par ISTURISA peut entraîner des diminutions des taux de neutrophiles. Les valeurs de l’hémogramme doivent être contrôlées à intervalles réguliers chez les patients traités par ISTURISA et les patients doivent être avertis qu’ils doivent consulter un professionnel de la santé en cas de signes et/ou symptômes d’infection grave (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques, 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Intervalle QT et électrolytes sériques
Un ECG doit être réalisé avant le début du traitement par ISTURISA, effectué à nouveau dans la semaine suivant l’instauration du traitement et en fonction du tableau clinique par la suite. En cas d’intervalle QTc > 480 ms avant ou pendant le traitement par ISTURISA, l’orientation vers un cardiologue est recommandée. L’hypokaliémie, l’hypocalcémie et l’hypomagnésémie doivent être corrigées avant le début du traitement par ISTURISA. Les taux sériques de potassium, de calcium et de magnésium doivent ensuite être contrôlés à intervalles réguliers pendant le traitement par ISTURISA et les anomalies doivent être corrigées le cas échéant (voir 7 Appareil cardiovasculaire).
Croissance d’une tumeur hypophysaire
L’arrêt du traitement par ISTURISA doit être envisagé en cas de croissance ou d’extension d’une tumeur hypophysaire confirmées par imagerie par résonance magnétique (IRM) (voir 8.2 Effets indésirables observés au cours des études cliniques).
Santé reproductive
- Fertilité
Il n’existe pas de données concernant l’effet de l’osilodrostat sur la fertilité humaine. Les études sur des animaux ont montré des effets sur le cycle menstruel et une diminution de la fertilité chez les rates (voir 7.1.1 Grossesse).
7.1 Populations particulières
7.1.1 Grossesse
Les données d’études cliniques concernant l’exposition à ISTURISA pendant la grossesse sont très limitées et il n’a pas été mené d’études adéquates et bien contrôlées d’ISTURISA chez les femmes enceintes permettant de déterminer un risque associé au médicament. Cependant, les études sur les animaux ont montré une toxicité pour la reproduction.
Les études de reproduction effectuées sur des lapins et des rats ont montré que l’administration d’osilodrostat par voie orale pendant l’organogenèse induit une embryotoxicité, une fœtotoxicité et une tératogénicité à des expositions conférées par des doses maternotoxiques correspondant (sur la base des ASC) à 4,3 fois et 43 fois l’exposition chez l’humain à la dose maximale recommandée de 30 mg deux fois par jour (voir 16 Toxicité pour la reproduction et le développement).
ISTURISA peut avoir des effets nocifs sur le fœtus. Chez les femmes en âge de procréer, un test de grossesse doit être réalisé avant l’instauration du traitement par ISTURISA.
Il doit être recommandé aux femmes en âge de procréer ayant des relations sexuelles d’utiliser une contraception efficace (méthodes dont le taux d’échec est inférieur à 1 %) pendant le traitement par ISTURISA et pendant une semaine après l’arrêt du traitement.
Les patientes doivent être informées du risque possible pour le fœtus en cas de grossesse pendant le traitement par ISTURISA.
7.1.2 Allaitement
On ignore si l’osilodrostat est excrété dans le lait maternel chez l’humain. Il convient de prendre des précautions, car de nombreux médicaments peuvent être excrétés dans le lait maternel.
Il n’existe pas actuellement de données concernant les effets d’ISTURISA sur l’enfant allaité ou sur la lactation. Étant donné la possibilité d’effets indésirables chez l’enfant allaité, l’allaitement est déconseillé pendant le traitement par ISTURISA et pendant une semaine après l’arrêt du traitement.
7.1.3 Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 1.1 Pédiatrie).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans les études de phase III, 9 patients traités par ISTURISA étaient âgés de 65 ans et plus; aucun patient n’était âgé de 75 ans et plus. Les données disponibles permettent de penser qu’aucun ajustement posologique n’est requis chez les patients âgés de plus de 65 ans; cependant, les données concernant l’utilisation d’ISTURISA dans cette population sont limitées. ISTURISA doit donc être utilisé avec précaution dans cette population (voir 1.2 Gériatrie et 14.1 Études cliniques par indication).
8. Effets indésirables
8.1 Aperçu des effets indésirables
L’innocuité d’ISTURISA a été évaluée dans deux études de phase III multicentriques menées chez des patients atteints de la maladie de Cushing (C2301 et C2302). Dans ces études, les effets indésirables les plus fréquents (survenus chez au moins 20 % des patients traités par ISTURISA dans l’une des études au moins) étaient : fatigue (47 % et 45 % dans les études C2301 et C2302 respectivement), effets indésirables liés à l’hypocorticisme (54 % et 29 %), arthralgie (21 % et 47 %), diminution de l’appétit (16 % et 47 %), nausées (45 % et 37 %), céphalées (37 % et 34 %), sensations vertigineuses (19 % et 30 %), hypotension (12 % et 27 %), vomissements (25 % et 12 %), œdème (23 % et 16 %), augmentation du taux sanguin de testostérone (12 % et 25 %), myalgie (15 % et 25 %), diarrhée (20 % et 23 %), dorsalgie (21 % et 14 %) et augmentation du taux sanguin de corticotrophine (20 % et 3 %). Voir le tableau 2 et le tableau 3 ci-dessous et 7 Appareil cardiovasculaire, Système endocrinien et métabolisme.
Dans les deux études de phase III, les effets indésirables graves les plus fréquents observés chez les patients traités par ISTURISA étaient des effets indésirables liés à l’hypocorticisme (10 % et 4 % dans les études C2301 et C2302 respectivement). Deux décès ont été signalés chez des patients traités par ISTURISA dans l’étude C2301. Les causes du décès étaient un suicide dans un cas et une défaillance cardio-respiratoire secondaire à une gastroentérite virale dans l’autre cas. Aucun des décès n’a été jugé par l’investigateur comme ayant une relation avec le médicament expérimental. Aucun décès n’a été rapporté dans l’étude C2302.
Dans les deux études de phase III, les effets indésirables les plus fréquents ayant entraîné l’arrêt du traitement par ISTURISA étaient : insuffisance surrénalienne (4 % dans chacune des études C2301 et C2302), tumeur hypophysaire (4 % et 1 % dans les études C2301 et C2302 respectivement) et tumeur hypophysaire bénigne (4 % et 1 %).
Dans les deux études de phase III, les effets indésirables les plus fréquents ayant entraîné une interruption du traitement par ISTURISA ou un ajustement posologique étaient des effets indésirables liés à l’hypocorticisme (57 % et 27 % des patients dans les études C2301 et C2302 respectivement).
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’étude C2301 comprenait une période de traitement par ISTURISA en ouvert à un seul bras de 26 semaines, suivie d’une période de sevrage à répartition aléatoire en double aveugle au cours de laquelle les patients qui avaient reçu une dose stable d’ISTURISA pendant les semaines 13 à 24 et dont le taux moyen de CLU était inférieur ou égal à la limite supérieure de la normale ont été répartis selon un rapport 1:1 pour recevoir ISTURISA ou un placebo des semaines 26 à 34, avec ensuite une période de traitement supplémentaire par ISTURISA en ouvert de 14 semaines. Après la semaine 48, les patients chez lesquels le bienfait clinique était maintenu sous ISTURISA pouvaient poursuivre l’étude dans une phase de prolongation à long terme jusqu’à ce que le dernier patient ait atteint la semaine 72.
Dans l’étude C2301, 137 patients au total ont été traités par ISTURISA; 121 ont été traités pendant au moins six mois et 104 pendant au moins un an. L’âge moyen des patients inclus était de 41 ans, et les patients étaient en majorité des femmes (77 %) et caucasiens (65 %).
L’étude C2302 comprenait une période à répartition aléatoire en double aveugle de 12 semaines au cours de laquelle les patients ont été répartis selon un rapport 2:1 pour recevoir ISTURISA ou un placebo (période 1), suivie d’une période de traitement en ouvert de 36 semaines pendant laquelle tous les patients ont reçu ISTURISA (période 2). Au terme de la période 2, les patients chez lesquels le bienfait clinique sous ISTURISA était maintenu pouvaient continuer à recevoir ISTURISA en ouvert dans une phase de prolongation de 48 semaines facultative.
Dans l’étude C2302, 73 patients au total ont été traités par ISTURISA; 69 ont été traités pendant au moins six mois et 58 pendant au moins un an. L’âge moyen des patients inclus était de 41 ans, et les patients étaient en majorité des femmes (84 %) et caucasiens (67 %).
La dose initiale d’ISTURISA dans les études C2301 et C2302 était de 2 mg deux fois par jour, avec un ajustement posologique toutes les deux semaines (étude C2301) ou toutes les trois semaines (étude C2302). La dose maximale était de 30 mg deux fois par jour. En cas d’apparition d’un hypocorticisme à la posologie de 2 mg deux fois par jour, la dose pouvait être réduite à 1 mg deux fois par jour ou moins.
Du fait des différences dans le plan des études, les données d’innocuité issues des études C2301 et C2302 sont présentées séparément ci-après.
Les effets indésirables observés chez au moins 5 % des patients traités par ISTURISA dans l’étude C2301 sont présentés dans le tableau 2. Il n’y avait pas de période de sevrage d’ISTURISA chez les patients passés à la semaine 26 d’ISTURISA administré en ouvert au placebo. Les taux d’effets indésirables rapportés pour le groupe placebo dans la période de sevrage à répartition aléatoire doivent donc être interprétés avec précaution en raison de l’effet rémanent possible du traitement par ISTURISA pendant les 26 premières semaines de l’étude.
Tableau 2 – Effets indésirables observés chez au moins 5 % des patients traités par ISTURISA dans l’étude C2301
| Classification par système et organe/terme privilégié | Période de sevrage à répartition aléatoire (semaines 26 à 34) | Période d’étude totale Semaines 1 à 72 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| ISTURISA N = 36 n (%) | Placebo N = 35 n (%) | ISTURISA** Ensemble des patients N = 137 n (%) | ||||||||||
| Affections hématologiques et du système lymphatique | ||||||||||||
| Anémie | 3 (8) | 3 (9) | 15 (11) | |||||||||
| Affections cardiaques | ||||||||||||
| Tachycardie | 0 | 0 | 8 (6) | |||||||||
| Affections endocriniennes | ||||||||||||
| Insuffisance surrénalienne1 | 0 | 0 | 44 (32) | |||||||||
| Déficience en glucocorticoïdes | 1 (3) | 0 | 28 (20) | |||||||||
| Affections gastro-intestinales | ||||||||||||
| Nausées | 4 (11) | 0 | 62 (45) | |||||||||
| Vomissements | 0 | 1 (3) | 34 (25) | |||||||||
| Diarrhée | 0 | 2 (6) | 27 (20) | |||||||||
| Douleur abdominale | 1 (3) | 1 (3) | 18 (13) | |||||||||
| Dyspepsie | 1 (3) | 0 | 15 (11) | |||||||||
| Constipation | 2 (6) | 0 | 10 (7) | |||||||||
| Douleur abdominale haute | 0 | 0 | 9 (7) | |||||||||
| Troubles généraux et anomalies au site d’administration | ||||||||||||
| Fatigue2 | 4 (11) | 3 (9) | 65 (47) | |||||||||
| Œdème3 | 1 (3) | 0 | 31 (23) | |||||||||
| Malaise | 0 | 1 (3) | 10 (7) | |||||||||
| Douleur | 0 | 1 (3) | 7 (5) | |||||||||
| Infections et infestations | ||||||||||||
| Gastroentérite | 0 | 0 | 13 (10) | |||||||||
| Classification par système et organe/terme privilégié | Période de sevrage à répartition aléatoire (semaines 26 à 34) | Période d’étude totale Semaines 1 à 72 | ||||||||||
| ISTURISA N = 36 n (%) | Placebo N = 35 n (%) | ISTURISA** Ensemble des patients N = 137 n (%) | ||||||||||
| Investigations | ||||||||||||
| Corticotrophine sanguine augmentée | 2 (6) | 1 (3) | 28 (20) | |||||||||
| Taux d’hormone anormal4 | 0 | 0 | 18 (13) | |||||||||
| Testostérone sanguine augmentée | 0 | 0 | 16 (12) | |||||||||
| Cortisol libre urinaire diminué | 2 (6) | 1 (3) | 11 (8) | |||||||||
| Poids diminué | 0 | 0 | 9 (7) | |||||||||
| Cortisol libre urinaire augmenté | 0 | 0 | 8 (6) | |||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||
| Appétit diminué | 0 | 0 | 22 (16) | |||||||||
| Hypokaliémie | 0 | 0 | 18 (13) | |||||||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||||||||
| Arthralgie | 3 (8) | 0 | 29 (21) | |||||||||
| Dorsalgie | 1 (3) | 0 | 29 (21) | |||||||||
| Myalgie | 0 | 0 | 20 (15) | |||||||||
| Douleurs dans les membres | 2 (2) | 0 | 14 (10) | |||||||||
| Contractures musculaires | 0 | 0 | 8 (6) | |||||||||
| Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) | ||||||||||||
| Tumeur hypophysaire bénigne | 0 | 0 | 12 (9) | |||||||||
| Tumeur hypophysaire | 0 | 0 | 7 (5) | |||||||||
| Affections du système nerveux | ||||||||||||
| Céphalée | 3 (8) | 0 | 50 (37) | |||||||||
| Sensations vertigineuses | 2 (6) | 1 (3) | 26 (19) | |||||||||
| Hypoesthésie | 0 | 0 | 9 (7) | |||||||||
| Classification par système et organe/terme privilégié | Période de sevrage à répartition aléatoire (semaines 26 à 34) | Période d’étude totale Semaines 1 à 72 | ||||||||||
| ISTURISA N = 36 n (%) | Placebo N = 35 n (%) | ISTURISA** Ensemble des patients N = 137 n (%) | ||||||||||
| Affections psychiatriques | ||||||||||||
| Anxiété | 0 | 1 (3) | 13 (10) | |||||||||
| Dépression | 2 (6) | 1 (3) | 13 (10) | |||||||||
| Trouble du sommeil | 0 | 0 | 7 (5) | |||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||
| Rash | 1 (3) | 0 | 21 (15) | |||||||||
| Acné | 0 | 0 | 13 (10) | |||||||||
| Prurit | 0 | 1 (3) | 13 (10) | |||||||||
| Hirsutisme | 2 (6) | 1 (3) | 12 (9) | |||||||||
| Alopécie | 0 | 1 (3) | 10 (7) | |||||||||
| Sècheresse cutanée | 0 | 0 | 10 (7) | |||||||||
| Hyperhidrose | 0 | 0 | 9 (7) | |||||||||
| Affections vasculaires | ||||||||||||
| Hypertension | 0 | 0 | 24 (18) | |||||||||
| Hypotension5 | 0 | 0 | 17 (12) | |||||||||
Les fréquences indiquées pour les termes privilégiés ont été calculées à partir de tous les événements indésirables apparus sous traitement, indépendamment de l’évaluation de l’imputabilité au médicament expérimental par les investigateurs. Les termes « insuffisance surrénalienne » et « insuffisance corticosurrénalienne aiguë » ont été groupés en un seul terme. 2 Les termes « fatigue » et « asthénie » ont été groupés en un seul terme. 3 Les termes « œdème », « œdème périphérique », « gonflement périphérique » et « œdème généralisé » ont été groupés en un seul terme. 4 Incluait : ACTH (corticotrophine), DHEAS (sulfate de déhydroépiandrostérone), désoxycorticostérone et 11-désoxycortisol. 5 Les termes « hypotension » et "hypotension orthostatique » ont été groupés en un seul terme. ** À l’exclusion des données d’innocuité dans le bras placebo collectées pendant la période contrôlée contre placebo. | ||||||||||||
Les effets indésirables observés chez au moins 5 % des patients traités par ISTURISA et à une fréquence plus élevée que chez les patients recevant le placebo sont présentés dans le tableau 3.
Tableau 3 – Effets indésirables observés chez au moins 5 % des patients traités par ISTURISA dans l’étude C2302 et à une fréquence plus élevée que chez les patients recevant le placebo pendant la période contrôlée contre placebo de 12 semaines et chez au moins 5 % de l’ensemble des patients traités par ISTURISA pendant la période d’étude totale
| Classification par système et organe/terme privilégié | Période contrôlée contre placebo de 12 semaines (semaines 1 à 12) | Période d’étude totale (semaines 1 à 96) | |
|---|---|---|---|
| ISTURISA N = 48 n (%) | Placebo N = 25 n (%) | ISTURISA** Ensemble des patients N = 73 n (%) | |
| Affections cardiaques | |||
| Tachycardie | 7 (15) | 0 | 9 (12) |
| Affections endocriniennes | |||
| Insuffisance surrénalienne1 | 7 (15) | 0 | 20 (27) |
| Affections gastro-intestinales | |||
| Nausées | 15 (31) | 3 (12) | 27 (37) |
| Diarrhée | 10 (21) | 0 | 17 (23) |
| Douleur abdominale | 4 (8) | 0 | 12 (16) |
| Vomissements | 5 (10) | 0 | 9 (12) |
| Distension abdominale | 3 (6) | 1 (4) | 4 (6) |
| Troubles généraux et anomalies au site d’administration | |||
| Fatigue2 | 23 (48) | 4 (16) | 33 (45) |
| Œdème périphérique | 5 (10) | 0 | 12 (16) |
| Fièvre | 2 (4) | 0 | 5 (7) |
| Investigations | |||
| Testostérone sanguine augmentée | 5 (10) | 0 | 18 (25) |
| Enzyme hépatique augmentée3 | 3 (6) | 2 (8) | 7 (10) |
| Rénine augmentée | 1 (2) | 0 | 5 (7) |
| Poids diminué | 2 (4) | 0 | 4 (6) |
| Troubles du métabolisme et de la nutrition | |||
| Appétit diminué | 18 (38) | 4 (16) | 34 (47) |
| Hypokaliémie | 1 (2) | 0 | 8 (11) |
| Hypercholestérolémie | 3 (6) | ||
| 1 (4) | 6 (8) | ||
| Affections vasculaires | |||
| Hypotension6 | 9 (19) | 17 (23) | |
| Classification par système et organe/terme privilégié | Période contrôlée contre placebo de 12 semaines (semaines 1 à 12) | Période d’étude totale (semaines 1 à 96) | |
| ISTURISA N = 48 n (%) | Placebo N = 25 n (%) | ISTURISA** Ensemble des patients N = 73 n (%) | |
| Hypoglycémie | 1 (2) | 0 | 4 (6) |
| Affections musculosquelettiques et du tissu conjonctif | |||
| Arthralgie4 | 17 (35) | 3 (12) | 34 (47) |
| Myalgie | 11 (23) | 1 (4) | 18 (25) |
| Dorsalgie | 2 (4) | 0 | 10 (14) |
| Faiblesse musculaire | 2 (4) | 0 | 6 (8) |
| Douleurs dans les membres | 2 (4) | 0 | 5 (7) |
| Contractures musculaires | 2 (4) | 0 | 4 (6) |
| Affections du système nerveux | |||
| Céphalée | 7 (15) | 6 (24) | 25 (34) |
| Sensations vertigineuses | 9 (19) | 4 (16) | 22 (30) |
| Affections respiratoires, thoraciques et médiastinales | |||
| Dyspnée | 1 (2) | 0 | 5 (7) |
| Affections de la peau et du tissu sous-cutané | |||
| Acné5 | 2 (4) | 1 (4) | 11 (15) |
| Prurit | 6 (13) | 0 | 9 (12) |
| Hirsutisme | 0 | 1 (4) | 7 (10) |
| Sècheresse cutanée | 3 (6) | 0 | 4 (6) |
| Hyperpigmentation cutanée | 2 (4) | 0 0 | 4 (6) |
Les fréquences indiquées pour les termes privilégiés ont été calculées à partir de tous les événements indésirables apparus sous traitement, indépendamment de l’évaluation de l’imputabilité au médicament expérimental par les investigateurs. 1 Les termes « insuffisance surrénalienne » et « insuffisance corticosurrénalienne aiguë » ont été groupés en un seul terme. 2 Les termes « fatigue » et « asthénie » ont été groupés en un seul terme. 3 Les termes « alanine aminotransférase augmentée, « aspartate aminotransférase augmentée » et « enzyme hépatique augmentée » ont été groupés en un seul terme. 4 Les termes « arthralgie » et « douleur osseuse » ont été groupés en un seul terme. 5 Les termes « acné » et « dermatite acnéiforme » ont été groupés en un seul terme. | |||
| Classification par système et organe/terme privilégié | Période contrôlée contre placebo de 12 semaines (semaines 1 à 12) | Période d’étude totale (semaines 1 à 96) | |
| ISTURISA N = 48 n (%) | Placebo N = 25 n (%) | ISTURISA** Ensemble des patients N = 73 n (%) | |
6 Les termes « hypotension » et "hypotension orthostatique » ont été groupés en un seul terme. ** À l’exclusion des données d’innocuité dans le bras placebo collectées pendant la période contrôlée contre placebo. | |||
Effets indésirables liés à l’hypocorticisme
Pour les études de phase III, les effets indésirables signalés avec des termes privilégiés tels qu’insuffisance surrénalienne, déficience en glucocorticoïdes, cortisol libre urinaire diminué, insuffisance corticosurrénalienne aiguë, cortisol diminué et syndrome de sevrage des stéroïdes ont été groupés et analysés sous le terme collectif « effets indésirables liés à l’hypocorticisme ». Au total, des effets indésirables liés à l’hypocorticisme ont été observés chez 54 % (74/137) des patients traités par ISTURISA dans l’étude C2301 et chez 29 % (21/73) des patients traités par ISTURISA dans l’étude C2302. La majorité des cas ont été gérés par l’interruption temporaire du traitement ou une réduction de la dose d’ISTURISA et/ou l’ajout d’une corticothérapie à faible dose de courte durée. Dans l’étude C2301 toutefois, 10 % des patients (14/137) ont présenté des effets indésirables graves liés à l’hypocorticisme et l’arrêt définitif du traitement par ISTURISA a été nécessaire chez 4 % des patients (5/137). Dans l’étude C2302, 4 % des patients (3/73) ont présenté des effets indésirables graves liés à l’hypocorticisme et l’arrêt définitif du traitement par ISTURISA a été nécessaire chez 4 % des patients (3/73) (voir 7 Système endocrinien et métabolisme).
Allongement de l’intervalle QT
ISTURISA entraîne un allongement de l’intervalle QT dépendant de la dose, ce qui peut provoquer des arythmies. Dans l’étude C2301, 4 % des patients traités par ISTURISA (5/137) ont présenté des effets indésirables d’allongement de l’intervalle QT sur l’ECG (incluant allongement de l’intervalle QT et syncope); tous les effets indésirables ont été non graves. Un des effets indésirables d’allongement de l’intervalle QT est survenu chez un patient recevant un médicament qui n’était pas autorisé par le protocole en raison de son effet connu sur l’intervalle QT (trazodone). Dans l’étude C2302, 3 % des patients traités par ISTURISA (2/73) ont présenté des effets indésirables d’allongement de l’intervalle QT, dont un effet indésirable grave ayant entraîné une hospitalisation et un effet indésirable non grave survenu simultanément à une hypokaliémie. Aucun cas de torsades de pointes n’a été observé dans les deux études cliniques de phase III (voir 7 Appareil cardiovasculaire).
Modifications de volume d’une tumeur hypophysaire
Des effets indésirables liés à une augmentation de la taille d’une tumeur hypophysaire (terme groupé à partir des termes privilégiés incluant tumeur hypophysaire, tumeur hypophysaire bénigne, invasion tumorale, diplopie, défaut du champ visuel, paralysie du nerf moteur oculaire externe (VIème) et infarctus hypophysaire) ont été observés chez 16 % (22/137) des patients traités par ISTURISA dans l’étude C2301 et 6 % (4/73) des patients traités par ISTURISA dans l’étude C2302. Les effets indésirables liés à une augmentation de la taille d’une tumeur hypophysaire ont entraîné l’arrêt du traitement chez 12 patients (9 %) dans l’étude C2301 et 2 patients (3 %) dans l’étude C2302.
Dans les deux études de phase III, une IRM hypophysaire était réalisée lors de l’inclusion puis à intervalles réguliers afin de détecter une augmentation de taille d’une tumeur hypophysaire par mesure du volume tumoral et/ou de la taille de la tumeur dans le plus grand diamètre. Si l’IRM ne pouvait pas être effectuée, une tomodensitométrie (TDM) de l’hypophyse était réalisée. Dans l’étude C2301, sur les 83 des 137 patients traités par ISTURISA chez lesquels l’imagerie montrait une modification du volume tumoral par rapport aux données initiales disponibles, il a été observé une augmentation du volume tumoral ≥ 20 % chez 55 % des patients (46/83) et une diminution ≥ 20 % chez 52 % des patients (43/83) au moins une fois pendant l’étude. Dans l’étude C2302, lors de la dernière évaluation dont les données étaient disponibles, sur les 40 des 73 patients traités par ISTURISA chez lesquels l’imagerie montrait une modification du volume tumoral par rapport aux données initiales disponibles, il a été observé une augmentation ≥ 20 % du volume tumoral chez 38 % des patients (15/40), une diminution ≥ 20 % chez 30 % des patients (12/40) et un volume tumoral stable chez 33 % des patients (13/40).
Dans les deux études cliniques de phase III, des augmentations progressives des taux moyens d’ACTH par rapport aux valeurs initiales ont été observées au cours du temps chez les patients traités par ISTURISA. Dans l’étude C2302, un total de 18 des 73 patients (25 %) avaient un taux de corticotrophine (ACTH) supérieur à 100 pmol/l après l’inclusion; sur ces 18 patients, des données concernant le volume tumoral après l’inclusion étaient disponibles pour 10 patients. Parmi ces 10 patients, il a été observé, après l’inclusion, une augmentation maximale ≥ 20 % du volume tumoral chez 8 patients et un volume tumoral stable chez 2 patients.
L’arrêt du traitement par ISTURISA doit être envisagé en cas de croissance ou d’extension d’une tumeur hypophysaire confirmées par imagerie par résonance magnétique (IRM) (voir 7 Surveillance et examens de laboratoire).
Accumulation de précurseurs des hormones surrénaliennes
L’inhibition du CYP11B1 par ISTURISA entraîne une accumulation des précurseurs des stéroïdes surrénaliens et des augmentations de la testostérone. Dans la maladie de Cushing, la diminution de la cortisolémie chez les patients traités par ISTURISA stimule également la sécrétion de corticotrophine (ACTH) par le mécanisme de rétrocontrôle de la sécrétion hormonale, ce qui accélère la biosynthèse des stéroïdes. Dans les deux études cliniques de phase III, des augmentations progressives des taux moyens d’ACTH par rapport aux valeurs initiales ont été observées au cours du temps chez les patients traités par ISTURISA (voir 7 Système endocrinien et métabolisme).
Dans les deux études cliniques de phase III, la majorité des patients traités par ISTURISA ont présenté des effets indésirables pouvant être liés à l’accumulation de précurseurs des hormones surrénaliennes (58 % des patients [80/137] dans l’étude C2301 et 62 % des patients [45/73] dans l’étude C2302. Les effets indésirables pouvant être liés à l’accumulation de précurseurs des hormones surrénaliennes les plus fréquents observés dans les deux études de phase III étaient : hypertension, augmentation de la testostéronémie, œdème périphérique, hypokaliémie, acné et hirsutisme (tableau 2 et tableau 3).
Affections gastro-intestinales
Des effets indésirables d’affections gastro-intestinale, consistant essentiellement en nausées, vomissements, diarrhée et douleur abdominales non graves, ont été fréquents dans les deux études de phase III (voir le tableau 2 et le tableau 3 ci-dessus).
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Les effets indésirables qui ne sont pas répertoriés à la section 8.2 Effets indésirables observés au cours des études cliniques et qui ont été observés à une fréquence inférieure à 5 % chez les patients traités par ISTURISA dans les études C2301 et C2302 sont présentés ci-dessous.
Affections hématologiques et du système lymphatique : Neutropénie auto-immune, leucocytose, neutropénie, polycythémie, thrombocytose.
Affections cardiaques : Bloc auriculo-ventriculaire du premier degré, bradycardie, bloc de branche gauche, anomalie de la conduction, défaut de conduction intraventriculaire, palpitations, syndrome de tachycardie en posture orthostatique, tachycardie sinusale, bradycardie sinusale.
Affections de l’oreille et du labyrinthe : Acouphènes, vertige.
Affections oculaires : Chalazion, diplopie, douleur oculaire, strabisme.
Affections endocriniennes : Hyperandrogénie, infarctus hypophysaire, hypothyroïdie primaire, syndrome de sevrage des stéroïdes.
Affections gastro-intestinales : Gêne abdominale, chéilite, sècheresse buccale, éructation, gastrite, trouble gastro-intestinal, douleur gastro-intestinale, ulcération buccale, pigmentation buccale, haut-le-cœur, langue gonflée.
Troubles généraux et anomalies au site d’administration : Douleur thoracique, frissons, satiété précoce, troubles de la démarche, œdème généralisé, syndrome pseudo-grippal, gonflement périphérique, fièvre.
Affections hépatobiliaires : Lithiase biliaire, fonction hépatique anormale, hyperbilirubinémie.
Lésions, intoxications et complications d’interventions : Traumatisme crânien, surdose.
Investigations :
Électrocardiogramme : Raccourcissement de l’intervalle PR à l’électrocardiogramme, allongement de l’intervalle QT à l’électrocardiogramme, sous-décalage du segment ST à l’électrocardiogramme, inversion de l’onde T à l’électrocardiogramme, onde T pointue à l’électrocardiogramme.
Affections hématologiques : Diminution du taux d’éosinophiles, augmentation du taux d’éosinophiles, allongement du temps de céphaline activée, diminution du taux de monocytes, diminution du taux de neutrophiles, augmentation du taux de plaquettes, augmentation du taux de prothrombine, diminution du taux de leucocytes.
Biochimie clinique : Augmentation du taux sanguin de phosphatase alcaline, augmentation du taux sanguin d’androsténédione, augmentation de la bilirubinémie, augmentation de la cholestérolémie, augmentation de la créatininémie, augmentation du taux sanguin de créatine phosphokinase, augmentation du taux sanguin de lactate déshydrogénase, augmentation de la glycémie, augmentation de la phosphorémie, augmentation de la kaliémie, diminution de la testostéronémie, présence de sang dans les urines, augmentation de la gamma-glutamyltransférase, diminution du débit de filtration glomérulaire, augmentation de la lipase, augmentation des lipoprotéines de faible densité, diminution de la rénine, bilirubinurie, augmentation du rapport cortisol/créatinine urinaires.
Autre : prise de poids.
Troubles du métabolisme et de la nutrition : Dyslipidémie, hyperkaliémie, hypoglycémie, hypomagnésémie, hyponatrémie, hyperuricémie.
Affections musculosquelettiques et du tissu conjonctif : Sténose cervicale, affection de la mâchoire, gonflement articulaire, douleur thoracique musculosquelettique, raideur musculosquelettique, arthrose, cervicalgie, périarthrite.
Tumeurs bénignes, malignes et non précisées (incluant kystes et polypes) : Histiocytome fibreux, extension tumorale.
Affections du système nerveux : Sensation de brûlure, dysarthrie, dysgueusie, léthargie, migraine, parésie de nerf crânien, neuropathie sensitive périphérique, polyneuropathie idiopathique progressive, prodromes de syncope, somnolence, syncope, tremblement, paralysie du nerf moteur oculaire externe.
Affections psychiatriques : Rêves anormaux, état confusionnel, insomnie, irritabilité, nervosité, trouble de l’alimentation sélective.
Affections du rein et des voies urinaires : Hématurie, lithiase rénale, colique rénale.
Affections des organes de reproduction et du sein : Aménorrhée, troubles menstruels, règles irrégulières, polyménorrhée, hémorragie utérine.
Affections respiratoires, thoraciques et médiastinales : Dysphonie, dyspnée, insuffisance respiratoire, rhinite allergie, affection des sinus.
Affections de la peau et du tissu sous-cutané : eczéma, érythème, érythème noueux, hypertrichose, mélanoderme, pigmentation unguéale, sueurs nocturnes, anomalie de la pigmentation, rash maculo-apuleux, rash papuleux, séborrhée, dermatose, coloration anormale de la peau, masse cutanée.
Affections vasculaires : Bouffées congestives.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Résultats anormaux de la biochimie clinique
Les anomalies des paramètres biochimiques survenues après l’inclusion et observées plus fréquemment chez les patients traités par ISTURISA que chez les patients recevant le placebo dans l’étude C2302 sont présentées dans le tableau 4.
Tableau 4 – Anomalies les plus sévères des paramètres biochimiques survenues après l’inclusion observées chez les patients traités par ISTURISA à une fréquence plus élevée que chez les patients recevant le placebo pendant la période contrôlée contre placebo (semaines 1 à 12) de l’étude C2302
ISTURISA N = 48 | Placebo N = 25 | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Tous grades confondus n (%) | Grades 3/4 n (%) | Tous grades confondus n (%) | Grades 3/4 n (%) | |||||||||||
| Amylase – augmentation | 4 (8) | 0 | 0 | 0 | ||||||||||
| Aspartate aminotransférase – augmentation | 5 (10) | 0 | 0 | 0 | ||||||||||
| Créatine kinase | 10 (21) | 0 | 2 (8) | 0 | ||||||||||
| Créatinine – augmentation | 6 (13) | 0 | 3 (12) | 0 | ||||||||||
| Magnésium – augmentation | 6 (13) | 0 | 1 (4) | 0 | ||||||||||
| Magnésium – diminution | 1 (2) | 0 | 0 | 0 | ||||||||||
| Potassium – augmentation | 1 (2) | 0 | 0 | 0 | ||||||||||
| Potassium – diminution | 9 (19) | 1 (2) | 2 (8) | 1 (4) | ||||||||||
| Sodium – augmentation | 2 (4) | 0 | 1 (4) | 0 | ||||||||||
| Sodium – diminution | 2 (4) | 0 | 0 | 0 | ||||||||||
| * Grades déterminés selon les Critères communs de terminologie pour les événements indésirables (CTCAE) version 4.03. | ||||||||||||||
Augmentations des enzymes hépatiques
Les augmentations des enzymes hépatiques chez les patients traités par ISTURISA dans les études C2301 et C2302 étaient généralement légères, et réversibles spontanément ou après un ajustement posologique. Dans la majorité des cas, les anomalies des paramètres sont survenues pendant la période d’ajustement posologique. Dans chacune des deux études de phase III, environ 4 % des patients traités par ISTURISA (5 patients sur 137 dans l’étude C2301 et 3 patients sur 73 dans l’étude C2302) présentaient après l’inclusion des augmentations > 3 × LSN de l’alanine aminotransférase (ALT) et/ou de l’aspartate aminotransférase (AST). Cependant, aucun patient n’a présenté d’augmentations simultanées de l’ALT ou de l’AST > 3 × LSN et de la bilirubine totale ≥ 1,5 × LSN et aucun patient n’a arrêté le traitement par ISTURISA en raison d’anomalies des paramètres hépatiques.
Augmentation de la lipase
Dans les études C2301 et C2302, les augmentations de la lipase étaient fréquentes chez les patients traités par ISTURISA, mais n’étaient pas clairement corrélées à l’augmentation des taux d’événements cliniques tels que pancréatite. La pertinence clinique de ces observations n’est donc pas connue.
Augmentations de la triglycéridémie
Dans les études C2301 et C2302, les augmentations de la triglycéridémie étaient fréquentes chez les patients traités par ISTURISA, mais n’étaient pas clairement corrélées à l’augmentation des taux d’événements cliniques tels que pancréatite. La pertinence clinique de ces observations n’est donc pas connue.
Diminution du cholestérol des lipoprotéines de haute densité (HDL)
Dans les études C2301 et C2302, des diminutions du HDL-cholestérol ont été observées fréquemment chez les patients traités par ISTURISA. Les événements cardiovasculaires n’étaient pas évalués formellement dans les deux études de phase III menées chez des patients atteints de la maladie de Cushing et la pertinence clinique de ces observations n’est donc pas connue.
Anomalies des paramètres hématologiques
Les anomalies des paramètres hématologiques survenues après l’inclusion et observées plus fréquemment chez les patients traités par ISTURISA que chez les patients recevant le placebo dans l’étude C2302 sont présentées dans le tableau 5.
Tableau 5 – Anomalies les plus sévères des paramètres hématologiques survenues après l’inclusion observées chez les patients traités par ISTURISA à une fréquence plus élevée que chez les patients recevant le placebo pendant la période contrôlée contre placebo (semaines 1 à 12) de l’étude C2302
ISTURISA N = 48 | Placebo N = 25 | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
Tous grades confondus n (%) | Grades 3/4 n (%) | Tous grades confondus n (%) | Grades 3/4 n (%) | ||||||||||
| Hémoglobine – diminution | 10 (21) | 0 | 3 (12) | 0 | |||||||||
| Leucocytes – diminution | 2 (4) | 0 | 0 | 0 | |||||||||
| Lymphocytes – augmentation | 1 (2) | 0 | 0 | 0 | |||||||||
| Neutrophiles – diminution | 4 (8) | 1 (2) | 0 | 0 | |||||||||
| * Grades déterminés selon les Critères communs de terminologie pour les événements indésirables (CTCAE) version 4.03. | |||||||||||||
Diminution de l’hémoglobine
Dans les études C2301 et C2302, les diminutions de l’hémoglobine étaient fréquentes chez les patients traités par ISTURISA. Cela a été considéré comme pouvant être dû au mode d’action de l’osilodrostat, entraînant une rétention hydrique et un certain degré d’hémodilution.
Diminution du taux de neutrophiles
Les diminutions du taux de neutrophiles étaient fréquentes dans les études C2301 et C2302 (tableau 5), mais n’étaient pas clairement corrélées à l’augmentation des taux d’événements cliniques tels que septicémie ou autres infections simultanées graves. La pertinence clinique de ces observations n’est donc pas connue. Voir également 7 Surveillance et examens de laboratoire).
8.5 Effets indésirables observés après la commercialisation
Aucun au moment de la plus récente monographie de produit autorisée.
9. Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
ISTURISA est un substrat des CYP3A4, CYP2B6, CYP2D6, UGT1A4, UGT2B7 et UGT2B10.
Un ajustement posologique, des précautions et une surveillance plus étroite sont recommandés en cas d’instauration ou d’arrêt d’un traitement concomitant par des médicaments qui sont des inhibiteurs ou inducteurs puissants d’une (p. ex. CYP3A4 ou CYP2B6) ou de plusieurs enzymes pendant le traitement par osilodrostat (voir 9.4 Interactions médicament-médicament). Ces médicaments peuvent modifier l’exposition à l’osilodrostat, ce qui peut entraîner un risque d’événements indésirables (en raison d’une augmentation possible de l’exposition) ou une diminution de l’efficacité (en raison d’une diminution possible de l’exposition).
Données in vitro
Les données in vitro obtenues pour l’osilodrostat laissent entrevoir un potentiel d’inhibition ainsi que d’induction des CYP1A2, CYP2B6 et CYP3A4/5, un potentiel d’inhibition dépendante du temps du CYP2C19 et un potentiel d’inhibition des CYP2E1 et CYP2D6. Il ne peut être exclu que l’osilodrostat puisse modifier l’exposition des substrats à haute affinité de ces enzymes.
Le principal métabolite de l’osilodrostat, M34.5, a présenté un potentiel d’inhibition de l’UGT1A1 in vitro. L’exposition à M34.5 après des administrations répétées n’ayant pas encore été déterminée, la pertinence clinique de cette interaction n’est pas connue.
Les données in vitro obtenues pour l’osilodrostat et son métabolite majeur M34.5 laissent entrevoir un potentiel d’inhibition d’OATP1B1, OCT1, OCT2, OAT1, OAT3, MATE1 et MATE2-K. Il ne peut être exclu que l’osilodrostat puisse modifier l’exposition des substrats à haute affinité de ces transporteurs.
9.3 Interactions médicament-comportement
ISTURISA peut avoir une influence sur l’aptitude à conduire et à utiliser des machines (voir 7 Conduite et utilisation de machines).
9.4 Interactions médicament-médicament
Les médicaments apparaissant ci-dessous dans le tableau 6 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Effets de l’osilodrostat sur d’autres médicaments
Dans une étude chez des volontaires sains (N = 20) recevant une dose unique d’osilodrostat (50 mg) et un cocktail de substrats sondes, l’osilodrostat a été un inhibiteur faible des CYP2D6 et CYP3A4/5, un inhibiteur faible à modéré du CYP2C19 et un inhibiteur modéré du CYP1A2. L’osilodrostat doit être utilisé avec précaution lorsqu’il est administré en concomitance avec des substrats des CYP1A2 et CYP2C19 à marge thérapeutique étroite tels que la théophylline, la tizanidine et la S-méphénytoïne.
Dans une étude menée chez des femmes volontaires saines (N = 24), il n’a pas été observé d’interactions médicament-médicament cliniquement pertinentes lorsqu’un contraceptif oral (contenant 0,03 mg d’éthinylestradiol et 0,15 mg de lévonorgestrel) était administré en concomitance avec l’osilodrostat (30 mg deux fois par jour pendant 12 jours).
Effets d’autres médicaments sur l’osilodrostat
Il a été observé pour l’osilodrostat une perméabilité intrinsèque élevée, un faible ratio d’efflux et un effet modeste des inhibiteurs sur le ratio d’efflux in vitro, ce qui permet de penser que le potentiel d’interactions avec les médicaments administrés en concomitance qui sont des inhibiteurs des transporteurs est probablement faible.
Autres médicaments induisant un allongement de l’intervalle QTc
ISTURISA peut entraîner un allongement de l’intervalle QTc (voir Appareil cardiovasculaire, Surveillance et examens de laboratoire et Électrophysiologie cardiaque). L’administration concomitante d’ISTURISA et d’autres médicaments connus pour induire un allongement de l’intervalle QT doit être évitée. Si l’administration concomitante ne peut être évitée, des précautions s’imposent et des contrôles par ECG plus fréquents sont recommandés. Les sources de données actuelles doivent être consultées pour connaître la liste des médicaments qui induisent un allongement de l’intervalle QTc.
Dans les études cliniques de phase III de l’osilodrostat, l’administration concomitante de médicaments induisant un allongement de l’intervalle QTc n’était pas autorisée et une période de sevrage thérapeutique était obligatoire chez les patients ayant reçu préalablement un traitement par pasiréotide ou kétoconazole.
Médicaments susceptibles de modifier les taux d’électrolytes
Des précautions s’imposent en cas d’utilisation concomitante d’ISTURISA et de médicaments susceptibles de diminuer les taux sériques d’électrolytes, car les déséquilibres électrolytiques peuvent augmenter le risque d’allongement de l’intervalle QT (voir 7 Appareil cardiovasculaire, Surveillance et examens de laboratoire et 10.2 Électrophysiologie cardiaque). Ces médicaments comprennent, mais sans s’y limiter : diurétiques thiazidiques et apparentés, laxatifs et lavements, amphotéricine B, corticoïdes à dose élevée et inhibiteurs de la pompe à protons.
Tableau 6 – Interactions médicament-médicament établies ou potentielles
| Nom propre/nom usuel | Source des données | Effet | Commentaire clinique | ||
| Effets d’ISTURISA sur d’autres médicaments | |||||
| Substrats des CYP1A2 et CYP2C19 à marge thérapeutique étroite (p. ex. théophylline, tizanidine et S-méphénytoïne) | T | Augmentation de l’exposition aux substrats des CYP1A2 et CYP2C19 | Évaluation in vitro de l’inhibition des enzymes du CYP450 par l’osilodrostat. Des précautions s’imposent en cas d’association avec des substrats des CYP1A2 et CYP2C19 à marge thérapeutique étroite. | ||
| Caféine (substrat du CYP1A2) | EC | Augmentation (de 2,54 fois) de l’exposition à la caféine en raison de l’inhibition modérée du CYP1A2 | Étude clinique menée chez des adultes volontaires sains pour évaluer l’effet de l’osilodrostat sur la pharmacocinétique des substrats des CYP1A2, CYP2C19, CYP2D6 et CYP3A4/5. Des précautions s’imposent en cas d’association avec des substrats du CYP1A2. | ||
| Oméprazole (substrat du CYP2C19) | EC | Augmentation (de 1,86 fois) de l’exposition à l’oméprazole en raison de l’inhibition faible à modérée du CYP2C19 | Étude clinique menée chez des adultes volontaires sains pour évaluer l’effet de l’osilodrostat sur la pharmacocinétique des substrats des CYP1A2, CYP2C19, CYP2D6 et CYP3A4/5. Des précautions s’imposent en cas d’association avec l’oméprazole. | ||
| Dextrométhorphane (substrat du CYP2D6) | EC | Augmentation (de 1,54 fois) de l’exposition au dextrométhorphane en raison de l’inhibition faible du CYP2D6 | Étude clinique menée chez des adultes volontaires sains pour évaluer l’effet de l’osilodrostat sur la pharmacocinétique des substrats des CYP1A2, CYP2C19, CYP2D6 et CYP3A4/5. Des précautions s’imposent en cas d’association avec le dextrométhorphane. | ||
| Midazolam (substrat du CYP3A4/5) | EC | Augmentation (de 1,50 fois) de l’exposition au midazolam en raison de l’inhibition faible des CYP3A4/5 | Étude clinique menée chez des adultes volontaires sains pour évaluer l’effet de l’osilodrostat sur la pharmacocinétique des substrats des CYP1A2, CYP2C19, CYP2D6 et CYP3A4/5. Des précautions s’imposent en cas d’association avec le midazolam. | ||
| Nom propre/nom usuel | Source des données | Effet | Commentaire clinique | ||
| Médicaments induisant un allongement de l’intervalle QTc | T | Arythmies possibles | Étude clinique menée chez des adultes volontaires sains pour évaluer les effets de doses thérapeutiques et suprathérapeutiques d’osilodrostat sur les paramètres ECG. Le professionnel de la santé doit évaluer soigneusement si l’administration concomitante de médicaments induisant un allongement de l’intervalle QT peut être évitée. Si elle ne peut être évitée, des précautions s’imposent et des contrôles par ECG plus fréquents sont recommandés. | ||
| Médicaments modifiant les taux d’électrolytes (p. ex. diurétiques thiazidiques et apparentés, laxatifs et lavements, amphotéricine B, corticoïdes à dose élevée, inhibiteurs de la pompe à protons. | T | Augmentation possible du risque d’allongement de l’intervalle QT | Des précautions s’imposent et des contrôles par ECG plus fréquents sont recommandés. | ||
| Nom propre/nom usuel | Source des données | Effet | Commentaire clinique | ||
| Effets d’autres médicaments sur ISTURISA | |||||
| Inducteurs des CYP3A4 et CYP2B6 (p. ex. carbamazépine, rifampicine, phénobarbital) | PBPK | Diminution possible de l’exposition à l’osilodrostat, ce qui peut diminuer l’efficacité du médicament | Pendant l’utilisation concomitante d’osilodrostat et d’inducteurs puissants du CYP3A4 et du CYP2B6, le professionnel de la santé doit surveiller le taux de cortisol et les signes et symptômes présentés par le patient. Une augmentation de la dose d’osilodrostat peut être nécessaire. Après l’arrêt des inducteurs puissants du CYP3A4 et du CYP2B6 administrés pendant le traitement par osilodrostat, le professionnel de la santé doit surveiller le taux de cortisol et les signes et symptômes présentés par le patient. Une réduction de la dose d’osilodrostat peut être nécessaire. | ||
| Inhibiteurs du CYP3A4 (p. ex. kétoconazole, itraconazole, clarithromycine) | PBPK | Augmentation possible de l’exposition à l’osilodrostat et augmentation du risque d’effets indésirables du médicament | Réduire la dose d’osilodrostat de moitié en cas d’administration concomitante d’un inhibiteur puissant du CYP3A4 et utiliser avec précaution. En outre, le professionnel de la santé doit surveiller l’innocuité de l’osilodrostat. | ||
Légende : É = étude de cas; EC = essai clinique; T = théorique; PBPK = modélisation pharmacocinétique fondée sur la physiologie
9.5 Interactions médicament-aliment
Dans une étude chez des volontaires sains (N = 20), l’administration par voie orale d’une dose unique de 30 mg d’ISTURISA comprimés pelliculés avec un repas hyperlipidique a entraîné des diminutions de respectivement 11 % et 21 % de l’ASC et de la Cmax. Le Tmax médian a été augmenté de 1,5 à 2,5 heures. Ces modifications ne sont pas considérées comme cliniquement importantes. Par conséquent, ISTURISA peut être pris au cours ou en dehors des repas (voir 4.4 Administration et 10.3 Absorption).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1 Mode d’action
L’osilodrostat est un inhibiteur de la synthèse du cortisol. Il inhibe la 11β-hydroxylase (CYP11B1), l’enzyme responsable de l’étape finale de la biosynthèse du cortisol dans les surrénales. Dans un système d’expression hétérologue, l’osilodrostat a eu un effet inhibiteur dépendant de la dose sur l’activité du CYP11B1 recombinant humain, avec des valeurs de CI50 de 2,5 à 3,2 nM. In vitro, l’osilodrostat a également été un inhibiteur des enzymes aldostérone synthase (CYP11β2) et aromatase (CYP19A1), avec des valeurs de CI50 de 0,7 nM et 1,7 μM respectivement.
10.2 Pharmacodynamie
Taux plasmatique de 11-désoxycortisol
L’administration d’une dose d’1 mg d’osilodrostat deux fois par jour a entraîné une augmentation du précurseur du cortisol, le 11-désoxycortisol. L’augmentation du taux de 11-désoxycortisol était plus importante chez les sujets japonais que chez les sujets caucasiens.
Taux plasmatique de corticotrophine (ACTH)
Après administration répétée d’une dose d’1 mg d’osilodrostat deux fois par jour, l’augmentation du taux plasmatique d’ACTH était plus importante chez les sujets japonais (augmentation d’environ 5 fois) que chez les sujets caucasiens (augmentation d’environ 2 fois).
Électrophysiologie cardiaque
L’osilodrostat a été testé dans une étude de l’ECG croisée à répartition aléatoire, en double aveugle, contrôlée contre placebo et comparateur positif menée chez des volontaires sains avec administration des doses uniques de 10 mg et 150 mg (dose suprathérapeutique). L’osilodrostat a entraîné un allongement de l’intervalle QT dépendant de la concentration. Les variations moyennes maximales de l’intervalle QTcF ajustées pour les valeurs sous placebo par rapport aux valeurs initiales étaient de 1,7 ms (IC à 90 % : 0,2; 3,3) à l’heure 3 suivant l’administration de la dose de 10 mg et de 25,4 ms (IC à 90 % : 23,5; 27,2) à l’heure 1 suivant l’administration de la dose suprathérapeutique de 150 mg.
Selon une interpolation des données de l’étude approfondie de l’intervalle QT et d’une analyse pharmacocinétique (PK) de population, la variation moyenne prédite estimée de l’intervalle QTcF ajustée pour la valeur sous placebo par rapport à la valeur initiale à la dose maximale recommandée en pratique clinique (30 mg deux fois par jour) est de 5,3 ms (IC à 90 % : 4,2; 6,5) (voir 7 Appareil cardiovasculaire, Surveillance et examens de laboratoire et 9.4 Interactions médicament-médicament).
10.3 Pharmacocinétique
Les paramètres pharmacocinétiques de l’osilodrostat sont comparables chez les volontaires sains et chez les patients atteints de la maladie de Cushing (tableau 7). L’exposition (ASCinf) et la concentration maximale (Cmax)s du médicament augmentent de façon plus que proportionnelle à la dose dans la plage de doses thérapeutiques de 2 à 30 mg deux fois par jour (2xj).
Tableau 7 – Résumé des paramètres pharmacocinétiques de l’osilodrostat après administration par voie orale deux fois par jour chez les patients atteints de la maladie de Cushing
Dose mg | Cmax,ss (CV) ng/ml | Tmax,ss (CV) h | ASC0-12h,ss (CV) ng.h/ml | t1/2 (CV) h | CL/F (CV)* l/h | |||
|---|---|---|---|---|---|---|---|---|
| 2 mg 2xj | 10,10 (23,97) | 1,1 (40,17) | 59,42 (35,26) | 3,84 (18) | - | |||
| 30 mg 2xj | 232,26 (22,63) | 1,1 (40,16) | 1372,25 (32,60) | 4,39 (8) | 19,8 (27,9) | |||
Abréviations : Cmax,ss = concentration maximale à l’état d’équilibre observée; Tmax,ss = temps jusqu’à la concentration maximale à l’état d’équilibre; t1/2 = demi-vie d’élimination terminale; ASC0-12h, ss = aire sous la courbe de la concentration à l’état d’équilibre en fonction du temps pendant un intervalle posologique; CL/F = clairance orale apparente. Sauf indication contraire, les valeurs sont présentées sous forme de médiane et sont issues de l’analyse pharmacocinétique de population. CV = coefficient de variation. * Demi-vie terminale et clairance plasmatique totale apparente calculées après administration d’une dose unique par voie orale chez des volontaires sains. | ||||||||
Absorption
L’osilodrostat est absorbé rapidement, avec un temps jusqu’à la concentration maximale (Tmax) d’environ une heure, et l’absorption chez l’humain après administration par voie orale est présumée quasi-complète. Il n’a pas été observé d’accumulation cliniquement pertinente. L’état d’équilibre a été atteint le jour 2. L’absorption n’était pas modifiée dans une mesure cliniquement importante après administration avec des aliments (voir 9.5 Interactions médicament-aliment).
Distribution
Le volume apparent de distribution médian de l’osilodrostat est d’environ 100 litres. La liaison aux protéines de l’osilodrostat et de son principal métabolite M34.5 est faible (36,7 % et 35,7 % respectivement). Le rapport des concentrations sang/plasma de l’osilodrostat est de 0,85.
Métabolisme
Plusieurs enzymes du CYP450 (CYP3A4, 2B6 et 2D6) et UDP-glucuronosyltransférases (UGT; p. ex. UGT1A4, UGT2B7 et UGT2B10) contribuent au métabolisme de l’osilodrostat.
Les métabolites ne devraient pas contribuer à l’effet pharmacologique de l’osilodrostat.
Élimination
La demi-vie d’élimination de l’osilodrostat est d’environ 4 heures.
Dans une étude ADME (absorption, distribution, métabolisme, élimination) menée chez l’humain, la majorité de la dose d’osilodrostat radioactive a été éliminée dans les urines (moyenne : 90,6 % de la dose administrée), avec seulement une quantité mineure éliminée dans les fèces (1,58 % de la dose). Le faible pourcentage de la dose éliminée dans les urines sous forme d’osilodrostat inchangé (5,2 %) indique que le métabolisme est la principale voie d’élimination chez l’humain.
Populations et états pathologiques particuliers
- Enfants et adolescents : L’innocuité et l’efficacité d’ISTURISA dans la population pédiatrique n’ont pas été démontrées. Voir 4.2 Posologie recommandée et ajustement posologique.
- Personnes âgées : L’âge n’a pas d’effet notable sur l’exposition à l’osilodrostat chez les adultes. Le nombre de patients âgés inclus dans les études cliniques était limité. Pour des informations sur l’utilisation dans la population gériatrique, voir 4.2 Posologie recommandée et ajustement posologique.
- Sexe : Pour des informations sur l’utilisation chez les femmes en âge de procréer ayant des relations sexuelles, voir 7 Santé reproductive et 7.1.1 Grossesse. Le sexe n’a pas d’effet notable sur l’exposition à l’osilodrostat chez les adultes.
- Grossesse ou allaitement : Voir 7.1.1 Grossesse, 7.1.2 Allaitement.
- Polymorphisme génétique : L’effet du polymorphisme génétique sur la pharmacocinétique de l’osilodrostat n’a pas été étudié.
- Origine ethnique : L’exposition chez les patients asiatiques était plus élevée que chez les patients d’autres origines ethniques. Aux doses de 1 mg à 30 mg deux fois par jour, l’ASC était plus élevée de 32 % à 58 %, la Cmax était plus élevée (de 18,5 % à 42 %) et le Tmax était comparable (1 à 2 heures) chez les patients asiatiques. Voir 4.2 Posologie recommandée et ajustement posologique.
- Insuffisance hépatique : Par rapport aux sujets ayant une fonction hépatique normale, il a été observé une tendance à une augmentation de l’ASCinf de l’osilodrostat chez les sujets présentant une insuffisance hépatique modérée ou sévère (rapports des moyennes géométriques de respectivement 1,44 et 2,66). Les expositions (ASC et Cmax) à l’osilodrostat dans le groupe d’insuffisance hépatique modérée étaient comparables à celles observées dans le groupe de fonction hépatique normale (voir 4.2 Posologie recommandée et ajustement posologique).
- Insuffisance rénale : L’exposition à l’osilodrostat était comparable dans les trois groupes de fonction rénale (fonction rénale normale, insuffisance rénale sévère et insuffisance rénale terminale [IRT]) et il n’a donc pas été mené d’étude avec des groupes d’insuffisance rénale légère et modérée. Les résultats ont montré que les différents degrés d’insuffisance rénale n’avaient pas d’effet cliniquement notable sur la pharmacocinétique de l’osilodrostat (voir 4.2 Posologie recommandée et ajustement posologique).
11. Conservation, stabilité et mise au rebut
Entreposer à une température comprise entre 20 °C et 25 °C (68 °F à 77 °F).
Protéger de l’humidité.
Mise au rebut : Pas d’exigences particulières. Tout médicament non utilisé ou déchet doit être mis au rebut conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Nom propre/nom usuel : Phosphate d’osilodrostat
Dénomination commune : Osilodrostat
Dénomination commune modifiée : Phosphate d’osilodrostat
Nom chimique :
Phosphate de 4-[(5R)-6,7-dihydro-5H-pyrrolo[1,2-c]imidazol-5-yl]-3-fluorobenzonitrile (1:1)
Forme moléculaire et masse moléculaire :
Forme sel sur base anhydre : C13H11FN3. H2PO4
Rapport sel/base sur base anhydre : 1,431
Masse moléculaire relative :
Forme sel du phosphate d’osilodrostat : 325,24
Formule développée :
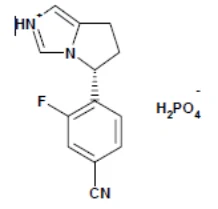
Énantiomère R
Propriétés physicochimiques :
- Aspect : Le phosphate d’osilodrostat est une poudre blanche à pratiquement blanche.
- Solubilité : Voir le tableau 8, Solubilité du phosphate d’osilodrostat à 25 °C.
- pH : Le pH de la solution de phosphate d’osilodrostat à 1 % est de 4,45.
- Point de fusion : La température de début de fusion déterminée par calorimétrie différentielle à balayage (DSC) est de 214,1 °C à une vitesse de chauffage de 10 K/min.
- Polymorphisme : La substance est cristalline et désignée comme modification A.
Tableau 8 – Solubilité du phosphate d’osilodrostat à 25 °C
| Diluant/solution tampon | Solubilité (mg/ml) |
|---|---|
| pH = 1 | > 50 |
| pH = 3 | > 50 |
| pH = 5 | > 50 |
| pH = 6.8 | > 50 |
| Eau | > 50 |
| Éthanol | 5,8 |
| Acétone | 1,5 |
| Propylène glycol | 1,5 |
14. Études cliniques
14.1 Études cliniques par indication
Traitement des patients adultes atteints de la maladie de Cushing
Tableau 9 – Résumé des données démographiques des patients adultes dans les études cliniques sur la maladie de Cushing
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
| C2301 | Étude de phase III prospective multicentrique avec plan de sevrage à répartition aléatoire | Période de traitement par ISTURISA en ouvert à un seul bras de 26 semaines, suivie d’une période de sevrage à répartition aléatoire en double aveugle au cours de laquelle les patients qui avaient reçu une dose stable d’ISTURISA pendant les semaines 13 à 24 et dont le taux moyen de CLU était ≤ à la LSN ont été répartis à la semaine 26 selon un rapport 1:1 pour recevoir ISTURISA ou un placebo par voie orale, avec ensuite une période de traitement supplémentaire en ouvert par ISTURISA de 14 semaines | n = 137 | 41,2 ans (19,0 à 70,0) | Féminin : 77 % Masculin : 23 % |
| C2302 | Étude de phase III en double aveugle, contrôlée contre placebo | Phase principale consistant en une période en double aveugle contrôlée contre placebo de 12 semaines, au cours de laquelle les patients ont été répartis de façon aléatoire selon un rapport 2:1 pour recevoir ISTURISA ou le placebo par voie orale, suivie d’une période de traitement par ISTURISA en ouvert de 36 semaines | n = 74 (73 patients traités [48 recevant l’osilodrostat et 25 le placebo]) | 41,2 ans (19,0 à 67,0) | Féminin : 84% Masculin : 16% |
Abréviation : Taux moyen de CLU = taux moyen de cortisol libre urinaire.
L’efficacité et l’innocuité d’ISTURISA chez les patients adultes atteints de la maladie de Cushing ont été évaluées dans deux études de phase III multicentriques (études C2301 et C2302).
Étude C2301
L’étude C2301 a été menée chez 137 patients adultes atteints de la maladie de Cushing présentant un hypercorticisme persistant ou récidivant après une chirurgie et/ou une radiothérapie hypophysaires de première intention, et chez des patients atteints de la maladie de Cushing de novo qui n’étaient pas candidats à la chirurgie pour des raisons médicales ou qui la refusaient.
L’étude comprenait une période de traitement par ISTURISA en ouvert à un seul bras de 26 semaines, suivie d’une période de sevrage à répartition aléatoire en double aveugle au cours de laquelle les patients ayant un taux moyen de cortisol libre urinaire (CLU) normal à la semaine 24 qui avaient terminé la période d’ajustement posologique pendant les 12 premières semaines et poursuivi le traitement par ISTURISA sans autre augmentation de la dose pendant les semaines 13 à 24 ont été répartis selon un rapport 1:1 pour recevoir ISTURISA ou le placebo à partir de la semaine 26. À la fin de la période de sevrage à répartition aléatoire de 8 semaines, les patients entraient dans une seconde période de traitement par ISTURISA en ouvert (de 14 semaines) jusqu’à la semaine 48. Les patients qui n’avaient pas satisfait les critères pour la répartition aléatoire à la semaine 26 poursuivaient le traitement par ISTURISA en ouvert jusqu’à la semaine 48. Après la semaine 48, les patients chez lesquels le bienfait clinique était maintenu sous ISTURISA pouvaient poursuivre l’étude dans une phase de prolongation à long terme en ouvert jusqu’à ce que le dernier patient ait atteint la semaine 72 destinée à permettre la collecte de données d’efficacité et d’innocuité supplémentaires.
Les principaux critères d’admissibilité étaient : taux moyen de CLU (calculé à partir de trois recueils d’urine sur 24 heures) supérieur à 1,5 fois la limite supérieure de la normale (LSN = 138 nmol/24 heures) lors de la sélection et confirmation de l’origine hypophysaire de la sécrétion excessive de corticotrophine (ACTH). Les patients ayant des antécédents de radiothérapie hypophysaire pouvaient être inclus, sous réserve qu’un délai d’au moins deux ans (en cas de radiochirurgie stéréotaxique) ou trois ans (en cas de radiothérapie conventionnelle) se soit écoulé entre la dernière radiothérapie et l’inclusion dans cette étude. Le protocole de l’étude prévoyait un sevrage des traitements antérieurs de la maladie de Cushing.
Les principaux critères de non-inclusion étaient : compression du chiasma optique causée par un macroadénome ou risque élevé de compression du chiasma optique (tumeur présente à une distance ≤ 2 mm du chiasma optique), présence de facteurs de risque d’allongement de l’intervalle QT ou de torsades de pointes, hypertension non équilibrée, insuffisance cardiaque congestive (classe III ou IV de la New York Heart Association), angor instable, tachycardie ventriculaire soutenue, bradycardie cliniquement importante, bloc cardiaque avancé et/ou antécédents d’infarctus du myocarde (IM) aigu moins d’un an avant l’inclusion dans l’étude, ou altération cliniquement importante de la fonction cardiovasculaire, insuffisance rénale modérée à sévère et maladie hépatique (cirrhose, hépatite chronique évolutive, hépatite chronique persistante, taux sériques d’alanine aminotransférase/aspartate aminotransférase > 3 × LSN ou taux sérique de bilirubine totale > 1,5 × LSN).
Tous les patients inclus recevaient une dose initiale d’ISTURISA de 2 mg deux fois par jour, qui pouvait être augmentée progressivement jusqu’à une dose maximale de 30 mg deux fois par jour pendant une période initiale de 12 semaines (période 1 de l’étude), jusqu’à ce que le taux moyen de CLU soit inférieur ou égal à la normale. La dose d’ISTURISA devait être augmentée toutes les deux semaines si nécessaire selon la séquence d’escalade de dose suivante : 2 mg 2xj, 5 mg 2xj, 10 mg 2xj, 20 mg 2xj et 30 mg 2xj. Des réductions de dose et des interruptions temporaires du traitement pour des raisons d’innocuité étaient autorisées à tout moment pendant l’étude. En cas d’apparition d’un hypocorticisme à la dose de 2 mg deux fois par jour, la dose pouvait être réduite à 1 mg ou moins deux fois par jour. Les patients qui n’avaient pas eu besoin d’autre augmentation de la dose pendant la période en ouvert de 12 semaines suivante (semaines 13 à 24 : période 2 de l’étude) et qui avaient un taux moyen de CLU ≤ LSN à la semaine 24 étaient admissibles à la répartition aléatoire.
L’objectif primaire de l’étude était de comparer les pourcentages de patients présentant une réponse complète à la fin de la période de sevrage de 8 semaines entre les patients répartis de façon aléatoire pour poursuivre le traitement par ISTURISA et les patients ayant changé pour le placebo. Pour le paramètre primaire, la réponse complète était définie comme un taux moyen de CLU ≤ LSN selon la détermination par le laboratoire central à la fin de la période de sevrage à répartition aléatoire de 8 semaines (semaine 34), et sans arrêt du traitement ou augmentation de la dose au-dessus du palier de dose à la semaine 26 pendant la période de sevrage de l’étude. Les patients ayant arrêté le traitement attribué ou sortis de l’étude pendant la période de sevrage étaient considérés comme non-répondeurs. Au moment de la répartition aléatoire (semaine 26), les patients étaient stratifiés en fonction de leur dose d’ISTURISA (≤ 5 mg deux fois par jour versus > 5 mg deux fois par jour) à la semaine 24 et de leurs antécédents de radiothérapie hypophysaire.
L’objectif secondaire clé était d’évaluer le taux de réponse complète à la semaine 24 pendant la période en ouvert. Pour le paramètre secondaire clé, la réponse complète était définie comme un taux moyen de CLU ≤ LSN à la semaine 24, sans augmentation de la dose d’ISTURISA pendant la période 2 de l’étude (semaines 13 à 24) au-dessus de la dose établie à la fin de la période 1 (semaine 12). Les patients pour lesquels les données de taux moyen de CLU à la semaine 24 étaient manquantes étaient comptabilisés comme non-répondeurs pour le paramètre secondaire clé.
L’âge moyen des patients inclus était de 41,2 ans et la majorité des patients (77 %) étaient des femmes. Sept patients étaient âgés de 65 à moins de 75 ans; aucun patient n’était âgé de 75 ans ou plus. Les patients étaient en majorité caucasiens (65,0 %) ou asiatiques (28,5 %), 2,9 % étaient noirs et 3,6 % étaient d’autres groupes ethniques. La quasi-totalité des patients (95,6 %) avaient reçu un traitement antérieur pour la maladie de Cushing. La majorité des patients (87,6 %) présentaient une maladie de Cushing persistante/récidivante après une chirurgie hypophysaire; les autres patients (12,4 %) présentaient une maladie de Cushing de novo (pas d’antécédents de chirurgie). Environ 16 % des patients avaient reçu préalablement une radiothérapie hypophysaire et 75 % un traitement médicamenteux pour la maladie de Cushing. Les comorbidités pertinentes suivantes étaient signalées dans les antécédents médicaux des patients : hypertension (67,9 %), obésité (29,9 %), diabète (21,9 %) et ostéoporose (27,7 %). La valeur médiane du taux moyen de CLU à l’inclusion était de 476,4 nmol/24 heures (3,5 × LSN).
Dix-neuf des 137 patients (13,9 %) sont sortis de l’étude avant la semaine 26. Sur les 118 autres patients, 71 ont été répartis de façon aléatoire à la semaine 26 selon un rapport 1:1 pour continuer à recevoir ISTURISA (n = 36) ou pour changer pour le placebo (n = 35) pendant la phase de sevrage à répartition aléatoire en double aveugle de 8 semaines (semaines 26 à 34). Au terme de la phase de sevrage en double aveugle, les patients répartis de façon aléatoire ont ensuite reçu ISTURISA en ouvert jusqu’à la fin de l’étude. Les 47 patients qui n’avaient pas été répartis de façon aléatoire à la semaine 26 ont poursuivi le traitement par ISTURISA en ouvert. Au total, 106 des 137 patients inclus ont terminé la semaine 48 et sont entrés dans la phase de prolongation, et 72 patients ont terminé la phase de prolongation.
Étude C2302
L’étude 2302 a été menée chez 73 patients adultes présentant un hypercorticisme persistant ou récidivant après une chirurgie et/ou une radiothérapie hypophysaires de première intention, et chez des patients atteints de la maladie de Cushing de novo qui n’étaient pas candidats à la chirurgie pour des raisons médicales, qui la refusaient ou qui n’avaient pas accès à un centre spécialisé expérimenté en matière de chirurgie hypophysaire. L’étude C2302 comprenait une période en double aveugle contrôlée contre placebo de 12 semaines au cours de laquelle les patients ont été répartis de façon aléatoire selon un rapport 2:1 pour recevoir ISTURISA ou le placebo deux fois par jour (période 1) et stratifiés en fonction des antécédents de radiothérapie hypophysaire (oui/non). La période en double aveugle contrôlée contre placebo de 12 semaines était suivie d’une période de traitement de 36 semaines pendant laquelle tous les patients ont reçu ISTURISA en ouvert (période 2). Au terme de la période de traitement en ouvert de 36 semaines, les patients chez lesquels le bienfait clinique était maintenu sous ISTURISA pouvaient poursuivre l’étude dans une phase de prolongation de 48 semaines facultative destinée à permettre la collecte de données d’efficacité et d’innocuité supplémentaires.
Les critères d’admissibilité à l’étude comprenaient : taux moyen de cortisol libre urinaire (CLU) (calculé à partir de trois recueils d’urine sur 24 heures) supérieur à 1,3 fois la limite supérieure de la normale (LSN = 138 nmol/24 heures) lors de la sélection et confirmation de l’origine hypophysaire de la sécrétion excessive d’ACTH. Les principaux critères d’inclusion et de non-inclusion étaient identiques à ceux de l’étude C2301 mentionnés ci-dessus; les critères supplémentaires de non-inclusion pour l’étude C2302 étaient : antécédents d’accident vasculaire cérébral ou d’embolie pulmonaire au cours de l’année précédente et épisodes répétés de thrombose veineuse profonde non liée à une grossesse, alitement de longue durée ou chirurgie récente.
Pendant la période à répartition aléatoire en double aveugle de 12 semaines, la dose de médicament expérimental pouvait être augmentée progressivement à intervalles d’environ trois semaines jusqu’à une dose maximale de 20 mg deux fois par jour, selon la séquence d’escalade de dose suivante : 2 mg 2xj → 5mg 2xj →10 mg 2xj jusqu’à une dose maximale de 20 mg deux fois par jour, avec utilisation de doses intermédiaires si nécessaire. À la fin de la période à répartition aléatoire en double aveugle de 12 semaines, tous les patients devaient recevoir ISTURISA en ouvert, quel que soit le produit qu’ils avaient reçu pendant la période à répartition aléatoire en double aveugle. Il était considéré qu’une dose efficace stable avait été atteinte lorsque le taux moyen de CLU restait inférieur ou égal à la LSN et que le patient ne présentait pas de signes ou symptômes d’insuffisance surrénalienne.
Les doses pouvaient être réduites si le taux moyen de CLU était inférieur à la limite inférieure de la normale (LIN) ou si le patient était symptomatique et que le taux moyen de CLU était dans l’intervalle bas de la normale. Chez les patients qui ne toléraient pas le schéma posologique prévu par le protocole, des réductions de dose étaient autorisées afin de permettre aux patients de poursuivre le traitement par le médicament expérimental. Chez les patients présentant des signes et/ou symptômes d’insuffisance surrénalienne, les doses pouvaient être réduites à moins de 2 mg deux fois par jour si le taux moyen de CLU était inférieur à la limite inférieure de la normale ou dans l’intervalle bas de la normale.
Dans la période 2, qui débutait immédiatement après la visite de la semaine 12, tous les patients qui avaient reçu une dose de 2 mg ou plus deux fois par jour pendant la période en double aveugle recommençaient le traitement par ISTURISA (en ouvert) à la dose de 2 mg deux fois par jour, sauf s’ils recevaient une dose plus faible à la semaine 12. Les patients qui recevaient une dose quotidienne inférieure à 2 mg deux fois par jour pendant la phase à répartition aléatoire en double aveugle contrôlée contre placebo de 12 semaines devaient poursuivre le traitement à leur dernière dose de la période 1. Pendant la période 2, les décisions relatives aux ajustements posologiques d’ISTURISA administré en ouvert étaient prises par les investigateurs sur la base des valeurs de taux moyen de CLU et des autres données pertinentes, et la séquence d’escalade de dose était la même que dans la phase en double aveugle, mais avec une dose maximale de 30 mg deux fois par jour.
L’objectif primaire de l’étude C2302 était de comparer les pourcentages de patients présentant une réponse complète à la fin de la période contrôlée contre placebo de 12 semaines entre les patients répartis dans les bras ISTURISA et placebo. Pour le paramètre primaire, la réponse complète était définie comme un taux moyen de CLU ≤ LSN selon la détermination par le laboratoire central à la fin de la période contrôlée contre placebo de 12 semaines (semaine 12). Les patients ayant arrêté le traitement attribué ou sortis de l’étude pendant la période contrôlée contre placebo étaient considérés comme non-répondeurs.
L’objectif secondaire clé était d’évaluer le pourcentage de patients des deux bras combinés présentant une réponse complète à ISTURISA à la semaine 36 (phase en ouvert). Pour le paramètre secondaire clé, la réponse complète était définie comme un taux moyen de CLU ≤ LSN à la semaine 36. En cas de réductions de dose ou d’interruptions temporaires du traitement pour des raisons d’innocuité, les patients pouvaient néanmoins être comptabilisés comme présentant une réponse complète pour le paramètre secondaire clé.
L’âge moyen des patients inclus était de 41,2 ans et la majorité des patients (84 %) étaient des femmes. Deux patients (4,2 %) du bras ISTURISA étaient âgés de 65 ans et plus, contre aucun patient du bras placebo. Aucun patient n’était âgé de 75 ans et plus. La majorité des patients (67,1 %) étaient caucasiens, 23,3 % étaient asiatiques, 2,7 % étaient noirs ou afro-américains, 1,4 % étaient amérindiens ou autochtones de l’Alaska, 1,4 % étaient de groupe ethnique « Autre » et le groupe ethnique n’était pas connu pour 4,1 % des patients. La majorité des patients avaient reçu préalablement une radiothérapie hypophysaire (87,7 %) ou un traitement médicamenteux (61,6 %) pour la maladie de Cushing et 12,3 % avaient des antécédents de radiothérapie hypophysaire (facteur de stratification à l’inclusion). Les comorbidités pertinentes suivantes étaient signalées dans les antécédents médicaux des patients : hypertension (61,6 %), obésité (13,7 %), diabète (11 %) et ostéoporose (26,0 %). La valeur médiane du taux moyen de CLU à l’inclusion était de 342,2 nmol/24 heures (2,5 × LSN) dans le bras ISTURISA et de 297,6 nmol/24 heures (2,2 × LSN) dans le bras placebo.
Dans la période 1 (semaines 1 à 12), 74 patients au total ont été répartis de façon aléatoire dans l’étude (49 dans le bras ISTURISA et 25 dans le bras placebo) et 73 patients ont reçu au moins une dose du médicament expérimental. Un patient inclus dans le bras ISTURISA est sorti de l’étude avant de recevoir tout traitement de l’étude en raison d’événements indésirables graves d’apoplexie hypophysaire et d’épistaxis. Pendant la période allant jusqu’à la semaine 12, le traitement de l’étude a été arrêté chez 3 patients (6,3 %) du bras ISTURISA et chez aucun patient du bras placebo. Quarante-deux patients du bras ISTURISA et 23 patients du bras placebo ont terminé la phase principale jusqu’à la semaine 48. Sur les 74 patients inclus, 60 sont entrés dans la phase de prolongation facultative (semaines 48 à 96) et 53 ont terminé la phase de prolongation.
Tableau 10 – Résultats du paramètre primaire chez les sujets adultes avec maladie de Cushing dans l’étude C2301
| Paramètre primaire | ISTURISA n = 36 n (%) | Placebo n = 34 n (%) | Différence entre les taux de réponse (rapport de cotes)* (IC à 95 %) |
Taux de réponse complète à la fin de la période de sevrage à répartition aléatoire de 8 semaines (semaine 34) (IC à 95 %) | 31 (86,1) | 10 (29,4) | ISTURISA versus placebo 13,7 (3,7; 53,4) Valeur p bilatérale* < 0,001 |
| (70,5 %; 95,3 %) | (15,1 %; 47,5 %) | ||
Abréviation : IC = intervalle de confiance.
* Test exact de Cochran-Mantel-Haenszel avec stratification en fonction de la dose d’osilodrostat à la semaine 24 (≤ 5 mg 2xj/>5 mg 2xj) et des antécédents de radiothérapie hypophysaire (oui/non).
L’objectif principal et l’objectif secondaire clés de l’étude C2301 ont été atteints. Pour le paramètre primaire d’efficacité (pourcentage de patients présentant une réponse complète à la fin de la période de sevrage avec répartition aléatoire de 8 semaines [à la semaine 34]), une différence statistiquement significative a été observée entre les bras ISTURISA et placebo (voir tableau 10). Le taux de réponse complète après 24 semaines de traitement par ISTURISA dans la phase initiale en ouvert à un seul bras, sans augmentation de dose entre les semaines 13 et 24 (paramètre secondaire clé) était de 52,6 % (72/137 patients), avec un IC à 95 % bilatéral de (43,9; 61,1). La limite inférieure de cet intervalle de confiance à 95 % dépassait 30 %, ce qui était le seuil prédéfini pour la significativité statistique et le seuil minimal pour le bienfait clinique.
À la semaine 48, 66 % des patients (91/137) traités par ISTURISA ont été considérés comme présentant une réponse complète et avaient un taux moyen de CLU normal.
Chez les patients traités par ISTURISA, le délai médian jusqu’à la première observation d’un taux moyen de CLU normal était de 41 jours (IC à 95 % : 30,0; 42,0).
Sur les 97 patients n’ayant reçu qu’ISTURISA pendant toute la durée de l’étude (c’est-à-dire en excluant les patients répartis de façon aléatoire pour recevoir le placebo), la réponse complète a été maintenue pendant au moins six mois après la première réponse chez 66 % d’entre eux.
Tableau 11 – Résultats du paramètre primaire chez les sujets adultes avec maladie de Cushing dans l’étude C2302
| Paramètre primaire | ISTURISA n = 48 n (%) | Placebo n = 25 n (%) | Différence entre les taux de réponse (rapport de cotes)* (IC à 95 %) |
|---|---|---|---|
Taux de réponse complète à la fin de la période contrôlée contre placebo de 12 semaines (IC à 95 %) | 37 (77,1) (62,7 %; 88,0 %) | 2 (8,0) (1,0 %; 26,0 %) | ISTURISA versus placebo 43,4 (7,1; 343,2) Valeur p bilatérale < 0,001 |
Abréviation : IC = intervalle de confiance.
* Test exact de Cochran-Mantel-Haenszel avec stratification en fonction des antécédents de radiothérapie hypophysaire (oui/non).
L’objectif principal et l’objectif secondaire clés de l’étude C2302 ont été atteints. Pour le paramètre primaire d’efficacité (pourcentage de patients présentant une réponse complète à la fin de la période contrôlée contre placebo de 12 semaines), une différence statistiquement significative a été observée entre les bras ISTURISA et placebo (voir tableau 11).
Le pourcentage de patients des deux bras combinés présentant une réponse complète après 36 semaines de traitement par ISTURISA (paramètre secondaire clé) était de 80,8 % (59/73), avec un IC à 95 % bilatéral de (69,9; 89,1). La limite inférieure de cet intervalle de confiance à 95 % dépassait 30 %, ce qui était le seuil prédéfini pour la significativité statistique et le seuil minimal pour le bienfait clinique.
À la semaine 48, 70,8 % des patients (34/48) du bras ISTURISA (selon la répartition aléatoire initiale) ont été considérés comme présentant une réponse complète, avec un taux moyen de CLU normal.
Chez les patients traités par ISTURISA, le délai médian jusqu’à la première observation d’un taux moyen de CLU normal était de 35 jours (IC à 95 % : 34,0; 52,0).
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16. Toxicologie non clinique
Toxicologie générale
Les études de toxicité en administration répétée effectuées sur des rats (d’une durée allant jusqu’à 26 semaines), des souris (d’une durée allant jusqu’à 13 semaines) et des chiens (d’une durée allant jusqu’à 39 semaines) ont montré que le système nerveux central, le foie, l’appareil reproducteur femelle et les glandes surrénales étaient les principaux organes cibles de la toxicité de l’osilodrostat.
Des effets sur le système nerveux central (agressivité, hypersensibilité au toucher et augmentation ou diminution de l’activité) ont été constatés à une exposition élevée, avec une dose sans effet nocif observé (DSENO) chez les espèces les plus sensibles correspondant à 2 fois la Cmax de l’osilodrostat libre chez l’humain.
Une hypertrophie hépatocellulaire (réversible) et une vacuolisation du cytoplasme hépatique (réversible en partie) ont été observées chez les rats et les souris et étaient corrélées à une augmentation du poids du foie (réversible). Des modifications transitoires des taux d’ALT et/ou d’AST ont été constatées chez des souris et des chiens recevant l’osilodrostat. Les effets sur l’appareil reproducteur femelle étaient : dégénérescence folliculaire dans les ovaires (réversible), atrophie de l’utérus (réversible), mucification du vagin (réversible) chez les rates et augmentation du poids des ovaires et diminution du poids de l’utérus (irréversible) chez les rates et les souris. Dans les corticosurrénales, il a été observé une hypertrophie minime et une vacuolisation minime à légère dans la zone fasciculée (réversibles) chez les rats et une vacuolisation de la zone glomérulée (réversible en partie) chez les chiens. Chez les rats, une augmentation du poids des surrénales (réversible) chez les femelles et une diminution du poids de la prostate (irréversible) ont été constatées. Chez les souris, les modifications des surrénales étaient limitées à des augmentations du poids des glandes chez les femelles. Selon les études en administration répétée, la DSENO était de 2 mg/kg/jour chez le rat (d’après l’étude de 26 semaines) et de 10 mg/kg/jour chez le chien (d’après l’étude de 39 semaines), ce qui correspond à respectivement 2,2 fois et 8 fois l’ASC prédite chez l’humain à la dose de 30 mg deux fois par jour.
Génotoxicité
L’osilodrostat n’a pas été génotoxique dans l’essai de mutation réverse sur bactéries (test d’Ames) in vitro et n’a pas été clastogène aux concentrations < 1 400 mcg/µl (des aberrations chromosomiques ont été induites aux concentrations ≥ 2 000 mcg/µl) dans l’essai sur lymphocytes de sang périphérique humain in vitro. L’osilodrostat n’a pas présenté de potentiel génotoxique dans le test des comètes in vivo ni dans l’essai des micronoyaux in vivo chez des rats recevant des doses allant jusqu’à 105 mg/kg et 200 mg/kg respectivement.
Cancérogénicité
Des études de cancérogénicité ont été effectuées sur des rats Wistar Han et des souris CD1. Des adénomes et carcinomes hépatocellulaires ont été constatés aux doses ≥ 10 mg/kg/jour chez les rats mâles et à la dose de 30 mg/kg/jour chez les femelles (représentant respectivement 11 et 40 fois la dose maximale de 30 mg deux fois par jour chez l’humain sur la base des ASC). Des adénomes/carcinomes folliculaires de la thyroïde ont également été observés chez les rats mâles à la dose de 30 mg/kg/jour. Des adénomes et carcinomes hépatocellulaires ont été constatés chez les souris mâles aux doses > 10 mg/kg/jour (3,5 fois la dose maximale chez l’humain sur la base des ASC), mais non chez les souris femelles aux doses ≤ 30 mg/kg/jour (19 fois la dose maximale chez l’humain sur la base des ASC). Ces observations sont probablement spécifiques aux rongeurs et sont considérées comme ayant une pertinence limitée chez l’humain.
Toxicité pour la reproduction et le développement
Dans les études de la fertilité et du développement embryonnaire précoce, les effets sur la reproduction chez les femelles à la dose de 50 mg/kg/jour comprenaient : anomalies du cycle œstral, allongement du délai jusqu’à l’accouplement, diminution des indices d’accouplement et de fertilité et diminution des taux de gestation, et diminution des nombres de corps jaunes, d’implantations et d’embryons viables. L’osilodrostat n’a pas eu d’effets sur la fertilité mâle. La DSNEO pour les performances de reproduction et de fertilité estimée était de 50 mg/kg/jour chez les mâles et de 5 mg/kg/jour chez les femelles (47 fois et 4,8 fois respectivement la dose maximale chez l’humain sur la base des ASC).
Les études du développement embryonnaire et fœtal effectuées sur des rats et des lapins ont montré une toxicité maternelle, une toxicité embryo-fœtale et une tératogénicité. Chez les rats, il a été observé une salivation, des pertes vaginales rouges, une pâleur, une diminution des fèces et une augmentation du liquide amniotique aux doses ≥ 5 mg/kg/jour, et une augmentation de la mortalité embryonnaire et fœtale, une diminution du poids des fœtus, des malformations externes et des anomalies viscérales et squelettiques à la dose de 50 mg/kg/jour. Pour la toxicité maternelle et la toxicité embryo-fœtale, les DSENO estimées étaient de respectivement 0,5 mg/kg/jour et 5 mg/kg/jour, ce qui correspond à un niveau d’exposition systémique (sur la base des ASC) représentant 0,3 fois et 4,7 fois l’exposition chez l’humain à la dose maximale recommandée (30 mg par jour). Chez les lapins, une diminution des fèces, des taches rouges dans les cages, une diminution de la consommation alimentaire, une augmentation des résorptions embryonnaires et une diminution de la viabilité des fœtus ont été observées à la dose de 10 mg/kg/jour. Pour la toxicité maternelle et embryo-fœtale, la DSENO était de 3 mg/kg/jour, ce qui correspond à 0,3 fois l’exposition maximale prédite chez l’humain.
Dans l’étude du développement prénatal et postnatal, une dystocie et des retards de mise bas ont été observés chez les rates de la génération F0 à la dose de 20 mg/kg/jour. Pendant la période suivant le sevrage, un poids corporel et une consommation alimentaire légèrement plus faibles ont été constatés chez les petits mâles de la génération F1 à la dose de 5 mg/kg/jour. La DSENO pour les mères de la génération F0 et les petits de la génération F1 estimée était de 5 mg/kg/jour, avec un niveau d’exposition systémique représentant 4,7 fois (sur la base des ASC) l’exposition attendue chez l’humain à la dose maximale recommandée de 30 mg deux fois par jour. Les effets observés dans la génération F1 n’ont pas influé sur les paramètres de comportement, de développement ou de reproduction chez les petits.
Pour des informations sur la fertilité et la toxicité pour la reproduction, voir 7.1.1 Grossesse.
Toxicité juvénile
La toxicité juvénile a été évaluée chez des rats recevant l’osilodrostat par voie orale (gavage) des jours 28 à 55 du postpartum dans une étude de détermination de la posologie et dans une étude de 4 semaines (aux doses de 1, 5 et 50 mg/kg/jour) avec période de récupération de six semaines. Les anomalies concordaient en grande partie avec celles observées dans les études sur les rats adultes. Un retard de maturation sexuelle a été constaté aux doses élevées dans les deux sexes, sans effets sur les performances ou les paramètres de reproduction globaux après une période de récupération de six semaines. Il n’a pas été constaté d’effets sur la croissance des os longs ou les performances comportementales. Des anomalies indiquant une inflammation ont été observées à l’examen anatomo-pathologique. Sur la base de ces observations, la DSENO estimée était de 5,5 mg/kg/jour (correspondant respectivement à 2,2 fois et 3 fois l’exposition chez l’humain aux jours 28 et 55 du postpartum à la dose maximale recommandée).
Toxicologie particulière
Selon les résultats de l’essai de stimulation locale des ganglions lymphatiques sur des murins (ELGL, palier II), qui est un modèle in vivo utilisé pour évaluer le potentiel de sensibilisation cutanée, l’osilodrostat a été un sensibilisant puissant, avec un faible potentiel irritant.