


Monographie de produit - Lidocaine HCl 0.2% and Dextrose 5% Inj
INDICATIONS ET UTILISATION CLINIQUE
L’administration intraveineuse de chlorhydrate de lidocaïne est indiquée pour le traitement des tachycardies ventriculaires et des battements ventriculaires prématurés qui mettent la vie en danger et qui peuvent se produire pendant une manipulation cardiaque (par exemple, lors d’une intervention chirurgicale ou d’un cathétérisme intracardiaque) ou pendant un infarctus aigu du myocarde, une intoxication digitalique ou en présence d’autres cardiopathies.
Le chlorhydrate de lidocaïne à 0,4 % et 0,8 % dans du dextrose à 5 % injectable est indiqué lorsqu’une restriction liquidienne est souhaitable.
CONTRE-INDICATIONS
Le chlorhydrate de lidocaïne est contre-indiqué en présence :
- 1. d’une hypersensibilité connue aux anesthésiques locaux du type amide, comme la prilocaïne, la mépivacaïne ou la bupivacaïne, ou aux autres composantes de la solution;
- 2. du syndrome d’Adams-Stokes ou de blocages sino-auriculaires, auriculo-ventriculaires ou intraventriculaires de degré élevé.
Les solutions contenant du dextrose peuvent être contre-indiquées chez les patients présentant une allergie connue au maïs ou aux produits du maïs.
L’innocuité du chlorhydrate de lidocaïne dans le traitement de l’arythmie chez les enfants n’a pas été établie.
MISES EN GARDE
Une surveillance électrocardiographique constante s’impose durant l’administration de chlorhydrate de lidocaïne par voie intraveineuse (i.v.). Aux premiers signes d’une diminution excessive de la conductibilité cardiaque, tels que la prolongation de l’intervalle P-R, l’élargissement du complexe QRS et l’aggravation des arythmies, on doit cesser immédiatement la perfusion intraveineuse de chlorhydrate de lidocaïne.
Il est essentiel d’avoir sous la main l’équipement de réanimation d’urgence ainsi que les médicaments nécessaires pour traiter les effets indésirables possibles au niveau des systèmes cardiovasculaires, respiratoires et nerveux centraux.
Des réactions anaphylactiques peuvent survenir à la suite de l’administration de chlorhydrate de lidocaïne.
PRÉCAUTIONS
Il faut administrer le chlorhydrate de lidocaïne avec prudence aux patients qui présentent une bradycardie, une intoxication digitalique grave, un blocage cardiaque du premier ou du deuxième degré en l’absence de stimulateur cardiaque, ou une hypokaliémie (voir CONTRE-INDICATIONS et MISES EN GARDE).
Chez les patients inconscients, il faut surveiller l’apparition d’un collapsus circulatoire, car les effets sur le SNC ne sont pas toujours évidents en tant que manifestation initiale de toxicité.
Il faut aussi faire preuve de prudence chez les patients présentant une décompensation cardiaque et une hypotension ou un infarctus diaphragmatique postérieur ayant tendance à évoluer vers un blocage cardiaque.
L’administration intraveineuse de chlorhydrate de lidocaïne s’accompagne parfois d’une réaction hypotensive qui, dans le cas d’un surdosage, peut être soudaine. Pour cette raison, la dose intraveineuse ne doit pas dépasser 100 mg par injection unique et 200 à 300 mg sur une période d’une heure (voir POSOLOGIE et ADMINISTRATION).
Si de fortes doses sont utilisées et si la fonction myocardique du patient est déficiente, il faut faire preuve de prudence lorsqu’on administre du chlorhydrate de lidocaïne en concomitance avec d’autres médicaments qui réduisent l’excitabilité du muscle cardiaque.
L’injection de doses répétées de chlorhydrate de lidocaïne peut provoquer un accroissement significatif des concentrations sanguines après chaque administration, en raison d’une lente accumulation du médicament ou de ses métabolites. La tolérance de concentrations sanguines élevées varie selon l’état du patient. Il est recommandé d’administrer des doses réduites aux sujets affaiblis, âgés ou gravement malades, proportionnellement à leur âge et à leur état physique. Le chlorhydrate de lidocaïne doit aussi être utilisé avec circonspection chez les patients atteints d’épilepsie, de troubles de la conduction cardiaque, de bradycardie, d’insuffisance hépatique ou rénale et ayant subi un choc grave.
Personnes âgées
Il pourra être nécessaire de réduire la posologie chez les personnes âgées, particulièrement en cas de dysfonction cardiovasculaire et/ou hépatique, et/ou d’une perfusion prolongée. Les personnes âgées doivent recevoir des doses plus faibles en fonction de leur âge et de leur état physique.
Insuffisance rénale
On doit faire preuve de prudence lors de l’administration répétée de lidocaïne aux patients atteints d’une affection rénale grave, car l’accumulation possible de lidocaïne ou de ses métabolites peut entraîner des signes de toxicité.
Insuffisance hépatique
On doit faire preuve de prudence lors de l’administration répétée de lidocaïne aux patients atteints d’une affection hépatique grave, car l’accumulation possible de lidocaïne ou de ses métabolites peut entraîner des signes de toxicité.
Grossesse
Il est raisonnable de présumer que la lidocaïne a été administrée, principalement comme anesthésique local, à un grand nombre de femmes enceintes et de femmes en âge de procréer. Jusqu’à présent, on n’a rapporté aucune perturbation spécifique du processus de reproduction, comme une fréquence accrue de malformations. Toutefois, on doit faire preuve de prudence au début de la grossesse, lorsque l’organogenèse est à son maximum.
Il n’existe aucune étude appropriée et bien contrôlée chez la femme enceinte sur l’administration de lidocaïne par voie intraveineuse.
Allaitement
La lidocaïne est excrétée dans le lait maternel, mais en quantités tellement infimes qu’il n’y a généralement aucun risque pour le nourrisson, aux doses thérapeutiques.
Nouveau-nés
La méthémoglobinémie constitue un risque très rare chez les nouveau-nés en raison de leur capacité enzymatique plus faible. La méthémoglobinémie peut devenir cliniquement manifeste (cyanose); dans ce cas, il faut envisager un traitement au bleu de méthylène.
Utilisation chez des patients atteints de porphyrie aiguë
Des arguments théoriques laissent supposer que la lidocaïne pourrait avoir des propriétés porphyrinogènes. La signification clinique d’une telle possibilité est inconnue. Il faut faire preuve de prudence lorsque la lidocaïne injectable est administrée à des patients atteints de porphyrie aiguë.
Interactions médicamenteuses
Possibilité que la lidocaïne influe sur les taux plasmatiques ou sur l’effet d’autres médicaments
Étant métabolisée par les cytochromes P4501A2 (CYP1A2) et P4503A4 (CYP3A4), la lidocaïne a le potentiel d’inhiber le métabolisme d’autres médicaments métabolisés par ces isoenzymes, faisant ainsi accroître leurs taux plasmatiques. Jusqu’à maintenant, aucun rapport de ce type concernant les substrats du CYP1A2 ni du CYP3A4 n’a été signalé.
Possibilité que d’autres médicaments influent sur les taux plasmatiques ou sur l’effet de la lidocaïne
Un traitement concomitant avec des médicaments qui sont des substrats, des inhibiteurs ou des inducteurs du CYP1A2 ou du CYP3A4, peut influer sur le métabolisme de la lidocaïne, ainsi que sur ses taux plasmatiques et son effet. L’administration concomitante de lidocaïne et du substrat amiodarone a produit une hausse des concentrations plasmatiques de la lidocaïne, menant à des réactions toxiques.
Pendant une administration concomitante avec la carbamazépine, le phénobarbital et la phénytoïne, inducteurs du CYP3A4, on a signalé une diminution des taux plasmatiques de la lidocaïne. On a aussi observé que la primidone était un inducteur du métabolisme de la lidocaïne.
La cimétidine a un effet inhibiteur non spécifique sur le métabolisme médié par le CYP (dont le CYP3A4). La cimétidine réduit le débit sanguin hépatique et par conséquent, la clairance systémique des médicaments fortement métabolisés par le foie. Des expériences cliniques ont démontré que l’administration concomitante de cimétidine réduit la clairance systémique de la lidocaïne et augmente les concentrations sériques de lidocaïne dans une proportion allant jusqu’à 50 %. Par conséquent, les concentrations sériques thérapeutiques de lidocaïne peuvent atteindre des niveaux toxiques durant l’administration concomitante de cimétidine. On n’a pas observé une telle réaction avec la ranitidine.
L’administration concomitante avec des inhibiteurs du CYP1A2, comme la fluvoxamine, a considérablement réduit l’élimination de la lidocaïne chez les sujets sains.
Le CYP1A2 est l’isoenzyme qui, selon les observations, est le plus souvent réduite dans les cas de cirrhose chez l’humain et, par conséquent, sa contribution au métabolisme de la lidocaïne dans ces cas est plus faible que chez les patients dont la fonction hépatique est normale.
On a aussi observé qu’un traitement concomitant avec le métoprolol, le nadolol et le propranolol augmentait les concentrations plasmatiques de la lidocaïne, menant à des réactions toxiques. L’administration de propranolol pendant une perfusion de lidocaïne peut faire augmenter la concentration plasmatique de lidocaïne d’environ 30 %. Les patients qui reçoivent déjà du propranolol ont tendance à présenter des concentrations plus élevées de lidocaïne que les patients du groupe témoin. Il faut donc éviter l’association de ces deux médicaments.
Carcinogenèse, mutagenèse et altération de la fécondité
Aucune étude n’a été effectuée chez les animaux afin d’évaluer le potentiel carcinogène et mutagène de la lidocaïne ou son effet sur la fécondité.
EFFETS INDÉSIRABLES
Les effets indésirables consécutifs à l’administration de la lidocaïne s’apparentent à ceux observés avec d’autres agents de type amide. Ils sont généralement liés à la dose et peuvent résulter de concentrations plasmatiques élevées dues à une dose excessive ou à une absorption rapide, ou ils peuvent être attribuables à une hypersensibilité, à une idiosyncrasie ou à une diminution de la tolérance du patient.
Les effets indésirables courants affectent les systèmes nerveux central et périphérique. Ils surviennent chez 5 % à 10 % des patients et sont, pour la plupart, proportionnels à la dose. On utilise les définitions de fréquence suivantes : très courants (≥ 10 %), courants (1 – 9,9 %), peu courants (0,1 – 0,9 %), rares (0,01 – 0,09 %) et très rares (< 0,01 %).
Les effets généraux suivants ont été rapportés :
Système nerveux central
Les manifestations du système nerveux central sont excitatives et/ou dépressives. Les effets indésirables courants sont la paresthésie péribuccale, les étourdissements et la somnolence. Les effets indésirables rares comprennent : étourdissements persistants, sensation de tête légère, nervosité, appréhension, euphorie, confusion, hyperacousie, acouphène, vision trouble, vomissements, sensations de chaleur, de froid ou d’engourdissement, secousses musculaires, tremblements, convulsions, perte de conscience, apnée, dépression et arrêt respiratoires. Les manifestations excitatives peuvent être passagères, voire inexistantes; dans ce dernier cas, le premier signe de toxicité sera la somnolence progressant vers la perte de conscience et l’arrêt respiratoire.
La somnolence après l’administration de lidocaïne est habituellement un signe précurseur de concentrations plasmatiques élevées de lidocaïne et elle pourrait survenir en conséquence d’une absorption rapide.
Système cardiovasculaire
Les manifestations cardiovasculaires rares sont habituellement dépressives et caractérisées par la bradycardie, l’hypotension, l’asystole et le collapsus cardiovasculaire pouvant mener à un arrêt cardiaque. On a aussi signalé des arythmies, dont la tachycardie et la fibrillation ventriculaires.
Système sanguin
Dans de très rares cas, il peut se produire une méthémoglobinémie chez des nouveau-nés (voir PRÉCAUTIONS).
La méthémoglobinémie a aussi été signalée chez l’adulte.
Système immunitaire
Les réactions allergiques, y compris les réactions anaphylactiques, sont caractérisées par des lésions cutanées, de l’urticaire, des œdèmes ou, dans les situations les plus graves qui sont très rares, une hypersensibilité comprenant un choc anaphylactique. Les réactions allergiques causées par une sensibilité aux agents de type amide sont rares et elles peuvent provenir d’une sensibilité au médicament lui-même ou à d’autres composantes de cette préparation.
On a rapporté des réactions idiosyncrasiques chez certains patients ayant reçu de faibles doses. Aucune sensibilité croisée entre la lidocaïne et la procaïnamide ou entre la lidocaïne et la quinidine n’a été signalée.
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
Les symptômes du surdosage ou les réactions idiosyncrasiques sont décrits dans la section EFFETS INDÉSIRABLES.
Symptômes
Les effets toxiques touchant le système nerveux central se manifestent progressivement par des symptômes et des signes de gravité croissante. Les premiers symptômes sont la paresthésie péribuccale, l’engourdissement de la langue, la sensation de tête légère, l’hyperacousie et l’acouphène. Les troubles de la vision et les tremblements musculaires sont des symptômes plus graves et précèdent le début de convulsions généralisées. Une perte de conscience et des convulsions tonico-cloniques peuvent s’ensuivre et durer de quelques secondes à plusieurs minutes. L’hypoxie et l’hypercapnie surviennent rapidement à la suite des convulsions, en raison d’une activité musculaire accrue combinée à l’interférence avec la respiration normale. Une apnée peut se produire dans les cas graves. L’acidose accroît les effets toxiques.
Le rétablissement est obtenu par la redistribution et le métabolisme du médicament; il peut être rapide, à moins que de grandes quantités de médicament aient été injectées.
On observe parfois des effets sur le système cardiovasculaire lorsque les concentrations systémiques sont élevées; ces effets comprennent l’hypotension grave, la bradycardie, les arythmies et le collapsus cardiovasculaire.
Les effets toxiques cardiovasculaires sont généralement précédés de signes de toxicité au niveau du système nerveux central, à moins que le patient ne reçoive un anesthésique général ou soit en sédation profonde après l’administration d’une benzodiazépine ou d’un barbiturique.
Traitement
Il faut d’abord penser à la prévention, surtout par une surveillance attentive et constante des signes vitaux cardiovasculaires et respiratoires et de l’état de conscience du patient. Au premier signe de changement, il faut administrer de l’oxygène.
La première étape du traitement des convulsions consiste à s’assurer immédiatement du dégagement des voies aériennes et à le maintenir, puis à fournir une ventilation assistée ou contrôlée avec de l’oxygène et un système capable de fournir une pression positive immédiate dans les voies aériennes à l’aide d’un masque. Dès la mise en place de ces mesures ventilatoires, il faudra évaluer l’état de la circulation sanguine, sans oublier que l’administration intraveineuse de médicaments utilisés dans le traitement des convulsions entraîne parfois une dépression circulatoire.
Si les convulsions ne cessent pas spontanément en 15 à 20 secondes, on doit administrer un anticonvulsivant par voie intraveineuse. Le thiopental à raison de 100 à 150 mg par voie i.v. mettra rapidement fin aux convulsions. On peut utiliser une dose de 5 à 10 mg de diazépam par voie i.v. comme substitut, bien que son action soit plus lente. La succinylcholine permettra d’arrêter les convulsions musculaires rapidement, mais il faudra procéder à une intubation trachéale et à une ventilation contrôlée. Seules des personnes qualifiées effectueront ces techniques.
On peut corriger l’hypotension en administrant des médicaments sympathomimétiques (p. ex., adrénaline). Les agents adrénergiques qui stimulent les récepteurs α-adrénergiques (p. ex., métaraminol) et ceux qui stimulent les récepteurs β-adrénergiques (p. ex., isoprénaline) sont habituellement efficaces dans ces cas. On peut traiter la bradycardie à l’aide d’agents parasympatholytiques (p. ex., atropine).
Si un arrêt circulatoire survient, on doit procéder immédiatement à la réanimation cardiorespiratoire. Il est essentiel d’assurer une oxygénation et une ventilation optimales et de fournir une assistance circulatoire et un traitement contre l’acidose, puisque l’hypoxie et l’acidose augmenteront la toxicité générale des anesthésiques locaux. On doit administrer de l’épinéphrine (0,1 à 0,2 mg par voie i.v. ou intracardiaque) le plus tôt possible, et répéter la dose au besoin.
Si vous soupçonnez un surdosage, communiquez immédiatement avec le centre antipoison de votre région.
POSOLOGIE ET ADMINISTRATION
Souvent, le traitement initial des arythmies ventriculaires consiste en une seule injection intraveineuse d’un bolus de 50 à 100 mg de chlorhydrate de lidocaïne.
Après ce traitement de crises aiguës par bolus, dans le cas de patients chez qui l’arythmie a tendance à se reproduire et chez qui on ne peut pas administrer des agents antiarythmiques par voie orale, on peut effectuer une perfusion intraveineuse de chlorhydrate de lidocaïne, à un débit de 1 à 2 mg par minute (environ 15 à 30 μg/kg par minute chez le patient moyen de 70 kg).
On établira la dose exacte selon la réaction du patient.
La perfusion intraveineuse de chlorhydrate de lidocaïne doit être administrée sous constante surveillance de la tension artérielle et sous contrôle électrocardiographique ainsi qu’en régulant la vitesse de perfusion avec minutie, afin d’éviter le risque de surdosage ou d’intoxication.
Il faut arrêter la perfusion intraveineuse dès que le rythme cardiaque de base semble stable ou dès que les premiers signes de toxicité apparaissent. Il n’est que rarement nécessaire de poursuivre la perfusion intraveineuse pendant plus de 24 heures. Le cas échéant, le traitement d’entretien avec un antiarythmique par voie orale doit être instauré au plus tôt.
Les solutions de chlorhydrate de lidocaïne à 0,4 % et 0,8 % sont indiquées seulement lorsque l’on souhaite restreindre le volume liquidien.
Dans le cas où l’administration du chlorhydrate de lidocaïne se fait par perfusion i.v. continue, il faut utiliser une pompe à perfusion ou un dispositif i.v. dont le débit peut être réglé minutieusement.
Toutes les solutions injectables dans les contenants en plastique VIAFLEX sont destinées à une administration par voie intraveineuse au moyen d’un matériel stérile. Il est recommandé de remplacer le dispositif d’administration intraveineuse au moins toutes les 24 heures.
Directives pour l’utilisation des contenants en plastique VIAFLEX :
Si le contenant n’est pas utilisé immédiatement, le laisser dans son suremballage, car celui-ci protège le produit de l’humidité. La poche intérieure préserve la stérilité du produit. Après avoir retiré le suremballage, vérifier s’il y a des fuites en comprimant fermement la poche intérieure. S’il y a des fuites, jeter la poche, car la stérilité du produit peut être altérée.
Mise en garde :
Ne pas utiliser de contenants en plastique pour les raccords en série; ceci pourrait en effet causer une embolie gazeuse si de l’air résiduel (environ 15 mL) est aspiré du premier contenant avant que l’administration du liquide du deuxième contenant ne soit terminée.
Pour ouvrir
Déchirer le suremballage de haut en bas à partir de l’encoche prévue à cet effet et enlever le contenant de solution. Ne pas ajouter de médicaments.
Préparation pour l’administration
- 1. Suspendre le contenant par l’œillet.
- 2. Retirer le plastique du site d’émergence au bas du contenant.
- 3. Fixer le dispositif de perfusion. Consulter les directives complètes qui accompagnent le dispositif.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Chlorhydrate de lidocaïne
Formule développée :
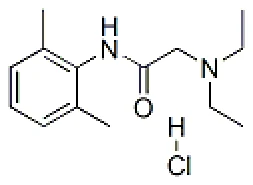
Formule moléculaire : C14H22N2O·HCl
Masse moléculaire : 270,82
Nom chimique : Monochlorhydrate de 2-(diéthylamino)-2’, 6’-acétoxylidide anhydre
Description : Le chlorhydrate de lidocaïne est une poudre cristalline blanche, inodore ayant un goût légèrement amer. Le produit est très soluble dans l’eau et dans l’alcool, soluble dans le chloroforme et insoluble dans l’éther.
Composition
Le chlorhydrate de lidocaïne dans du dextrose à 5 % est une solution stérile apyrogène préparée à partir de chlorhydrate de lidocaïne et de dextrose dans de l’eau pour injection. La solution est utilisée par voie intraveineuse comme agent antiarythmique cardiaque. Le pH varie de 3,5 à 6,0. Le pH est ajusté avec de l’hydroxyde de sodium.
Stabilité et recommandations de conservation
Conserver à une température comprise entre 15 °C et 25 °C.
Pour utilisation unique seulement. Jeter toute portion inutilisée.
PRÉSENTATION DES FORMES POSOLOGIQUES
Le chlorhydrate de lidocaïne dans du dextrose à 5 % est offert en contenants de plastique VIAFLEX dans les formats et les concentrations suivantes :
| 250 mL | 500 mL | 1 000 mL | |
| Chlorhydrate de lidocaïne à 0,2 % dans une solution de dextrose à 5 % | JB0992 | JB0993 | JB0994 |
| Chlorhydrate de lidocaïne à 0,4 % dans une solution de dextrose à 5 % | JB0972 | JB0973 | JB974 |
| Chlorhydrate de lidocaïne à 0,8 % dans une solution de dextrose à 5 % | JB0962 | JB0963 |
Le chlorhydrate de lidocaïne à 0,2 % contient
2 mg de chlorhydrate de lidocaïne par mL.
Le chlorhydrate de lidocaïne à 0,4 % contient
4 mg de chlorhydrate de lidocaïne par mL.
Le chlorhydrate de lidocaïne à 0,8 % contient
8 mg de chlorhydrate de lidocaïne par mL.
PHARMACOLOGIE
Le chlorhydrate de lidocaïne est un agent anesthésique bien connu et utilisé depuis de nombreuses années pour les anesthésies régionale et topique. Néanmoins, il a été démontré qu’il exerce un effet antiarythmique en haussant le seuil de stimulation électrique du ventricule pendant la diastole.
Chez des chats décérébrés, vagotomisés et dont les ganglions stellaires ont été détruits, le chlorhydrate de lidocaïne administré par voie intraveineuse a supprimé les arythmies cardiaques provoquées par la stimulation faradique, le chlorure de baryum et l’épinéphrine. La dose minimale efficace était de 0,5 mg/kg, c’est-à-dire une dose 4 fois moins élevée que la dose minimale de la procaïne et 5 fois moins élevée que celle de la procaïnamide.
Chez des chiens anesthésiés à thorax ouvert, le chlorhydrate de lidocaïne, administré par voie intraveineuse à raison de 5 mg/kg, a réduit de 55,5 % la durée des arythmies auriculaires provoquées par la méthacholine. À la même dose de sulfates de quinidine, la réduction a été de l’ordre de 46,5 %. Les arythmies ventriculaires provoquées par la ligature des coronaires ont été maîtrisées par l’administration d’une dose totale de 50 mg/kg par voie intraveineuse. À la dose de 75,5 mg/kg, on a observé des convulsions et des vomissements, et un des six chiens est mort. Pour la même préparation, l’interruption de ces arythmies ventriculaires a été obtenue en injectant 15 mg/kg directement dans le ventricule. Chez les chiens normothermiques ou hypothermiques, le même effet a été obtenu dans le cas de la fibrillation ventriculaire provoquée par stimulation mécanique.
Chez des chiens anesthésiés, des perfusions intraveineuses de 40 à 80 mg ont transformé en rythme sinusal l’arythmie ventriculaire provoquée par un digitalique. De plus, avec une dose minimale efficace de 1 mg/kg de chlorhydrate de lidocaïne par voie intraveineuse, la tachycardie ventriculaire provoquée par l’acétylstrophantidine a été enrayée. Une injection intraveineuse de 100 mg de chlorhydrate de lidocaïne a permis de convertir en rythme sinusal normal la tachycardie ventriculaire provoquée par un digitalique et résistante au choc électrique; une injection intraveineuse de 1 à 2 mg/kg a permis de convertir la tachycardie ventriculaire déclenchée par l’ouabaïne en tachycardie supraventriculaire.
Chez des chiens non anesthésiés, l’arythmie ventriculaire provoquée par une occlusion d’une artère coronaire a été supprimée par l’injection intraveineuse de 5 à 10 mg/kg. Cet effet a pu être maintenu par une perfusion intraveineuse produisant des concentrations sanguines de chlorhydrate de lidocaïne mesurées de 1 à 3 μg/mL.
Les autres effets observés avec le chlorhydrate de lidocaïne administré à raison de 0,5 à 6 mg/kg par voie intraveineuse à des chiens anesthésiés intacts sont une diminution de la force contractile du myocarde, un ralentissement de la fréquence cardiaque et une baisse de la tension artérielle fémorale. À 2,0 mg/kg par voie intra-artérielle, les mêmes effets ont été produits, mais avec une diminution moins marquée de la force contractile du myocarde. Chez les chiens, aussi bien anesthésiés que conscients, des injections intraveineuses rapides de 2, 4 et 8 mg/kg de chlorhydrate de lidocaïne ont entraîné une baisse transitoire de la tension artérielle systolique, de la pression veineuse, du débit cardiaque, de la vitesse moyenne d’éjection, de la portion ascendante de la courbe de la tension artérielle, du travail systolique et de la résistance périphérique calculée. La fréquence cardiaque était légèrement augmentée. À la dose de 8 mg/kg, les effets étaient les plus marqués et ils étaient plus intenses et duraient plus longtemps chez les chiens anesthésiés. Le retour aux valeurs initiales s’effectuait en 3 à 5 minutes.
Absorption, distribution et excrétion
Chez les rats auxquels on avait administré par injection intraveineuse une solution de chlorhydrate de lidocaïne marqué au 14C, on a observé une captation rapide dans tous les tissus. Des études portant sur la distribution tissulaire chez le singe ont démontré une forte affinité du chlorhydrate de lidocaïne pour les poumons, la rate, les reins, l’estomac et les tissus adipeux, une affinité moyenne pour le cerveau et la plupart des organes gastro-intestinaux, et une faible affinité pour les tissus musculo-squelettiques et la peau. Une distribution similaire a également été observée chez le chien.
Des études sur la capacité de liaison plasmatique chez le singe et l’humain ont indiqué une liaison plasmatique d’environ 60 % dans l’échelle des concentrations plasmatiques généralement obtenues en usage clinique. Cependant, avec des concentrations de chlorhydrate de lidocaïne excédant 10 μg/mL, on a noté une baisse marquée de la liaison plasmatique, probablement causée par la saturation des sites de liaison.
Des études chez le lapin et le rat ont démontré que le métabolisme s’opère surtout au niveau du foie. Les études de la clairance hépatique chez l’humain ont révélé que le foie pouvait extraire environ 70 % du chlorhydrate de lidocaïne qui le traverse. Les systèmes enzymatiques des microsomes sont surtout responsables du métabolisme hépatique. La principale voie de dégradation semble être la conversion en monoéthylglycinexylidide, puis en 2,6-xylidine par hydrolyse; chez l’humain, il semble que la conversion se continue et que le produit soit transformé en 4-hydroxy-2,6-xylidine.
Jusqu’à 10 % du chlorhydrate de lidocaïne administré peut être excrété dans l’urine sous forme inchangée. Bien qu’une sécrétion biliaire et une absorption intestinale des métabolites du chlorhydrate de lidocaïne aient été rapportées chez les rats, il n’existe aucune preuve de sécrétion biliaire chez l’humain.
La pharmacocinétique du chlorhydrate de lidocaïne a été étudiée chez des sujets sains et des patients.
À la suite d’une seule injection intraveineuse, ou à la fin d’une perfusion intraveineuse continue, la diminution des concentrations plasmatiques suit une courbe biphasée. On a rapporté, pour la phase initiale, des demi-vies plasmatiques de 8 à 15 minutes. Plusieurs études ont révélé que la moyenne des demi-vies pour la phase terminale se situe entre 1,2 et 1,9 heure. On a rapporté que la concentration plasmatique minimale du chlorhydrate de lidocaïne pouvant exercer un effet antiarythmique se situe entre 1,0 et 1,2 μg/mL; les concentrations supérieures à 5-6 μg/mL sont associées à un risque accru de toxicité.
TOXICOLOGIE
Toxicité aiguë
| ESPÈCE | SEXE | VOIE D’ADMINISTRATION | DL50 (mg/kg) |
| Souris | F | i.v. | 17,9 |
| Souris | F | i.p. | 164 |
| Souris | F | i.m. | 200 |
| Souris | M | i.m. | 154 |
| Rat | F | i.v. | 19,7 |
| Rat | M | i.v. | 21,4 |
| Chien | M et F | i.m. | 100 |
| Cobaye | F | i.m. | 73 |
| Cobaye | M | i.m. | 67 |
| Lapin | M | i.m. | 450 |
Des études de toxicité aiguë ont été menées chez le lapin par l’administration intraveineuse d’une série de six injections à des doses de 1, 2, 3, 4 ou 5 mg/kg toutes les 15 minutes. À la dose de 2 mg/kg, on a observé une légère dépression dès la troisième injection. À la dose de 3 mg/kg, la dépression et l’extension rigide des membres se sont manifestées après chacune des 5 dernières injections. La dose de 5 mg/kg a déclenché une grave dépression et l’extension rigide des membres après chaque injection; la perte du réflexe de redressement et des convulsions se sont manifestées après la deuxième injection, et après chacune des dernières injections, on a constaté une dyspnée prononcée.
Des chiens ont reçu des doses intraveineuses croissantes toutes les 30 minutes jusqu’à ce que la mort survienne. Les doses de 0,1 à 3,0 mg/kg étaient tolérées, n’entraînant que des effets minimes sur le SNC ou le système cardiovasculaire. Après la dose de 10 mg/kg, il y a eu convulsions, mydriase, salivation, miction et défécation. Après l’administration de 30 mg/kg, il s’est produit chez un chien un arrêt respiratoire suivi de la mort; après la dose de 100 mg/kg, on a observé un collapsus cardiovasculaire suivi d’un arrêt respiratoire, puis de la mort chez le reste des animaux. La tension artérielle moyenne et la fréquence cardiaque ont augmenté brièvement, en commençant à la dose de 3,0 mg/kg, et ont diminué après la dose de 100 mg/kg. Le délai de conduction myocardique n’a pas subi de changement marqué avant l’administration de 100 mg/kg.
On a étudié, chez les rats et les lapins, les réactions locales aiguës à la suite d’une seule injection intramusculaire de solutions de chlorhydrate de lidocaïne à 2 %, 4 %, 6 %, 8 % et 10 %. Les examens microscopiques ont révélé des réactions inflammatoires avec toutes les solutions. Les réactions produites avec les solutions à 2 % étaient généralement moindres, mais les lésions causées par toutes les autres concentrations étaient similaires.
Chez les lapins sacrifiés sept jours après l’administration intramusculaire, on a noté une régénération marquée des fibres musculaires; après 30 jours, on a observé une résolution presque complète des modifications inflammatoires aux points d’injection.
Toxicité subaiguë
Au cours d’une deuxième étude, des chiens ont reçu des injections intraveineuses quotidiennes de 0,1 mg/kg pendant 7 jours, suivies de 0,3 mg/kg pendant 7 autres jours, de 1 mg/kg pendant encore 7 jours et enfin de 3 mg/kg pendant 21 jours. On a observé, chez un chien, de faibles convulsions transitoires à la dose élevée. Aucun autre symptôme de toxicité n’a été remarqué. À l’autopsie, les examens macroscopiques et microscopiques n’ont révélé aucune anomalie attribuable au médicament.
Au cours d’une deuxième étude, des chiens ont reçu des injections intraveineuses quotidiennes de 2,5 mg/kg, 5 mg/kg ou 10 mg/kg pendant 28 jours. À la dose de 2,5 mg/kg, aucun symptôme apparent n’a été observé. À la dose de 5 mg/kg, des réactions passagères telles que sédation, ataxie, tremblement de la tête, prostration et vomissements ont été notées. À la dose de 10 mg/kg, il y a eu des réactions graves telles que tremblements, faiblesse musculaire, ataxie, prostration et convulsions, mais les animaux se sont rétablis en l’espace de 5 à 10 minutes. Aucune modification de l’ECG ni de la chimie du sang n’a été constatée. L’autopsie n’a révélé aucun signe pathologique lié au médicament. Des modifications inflammatoires ont été décelées aux points d’injection chez les animaux ayant reçu le médicament ou la solution saline.
Des doses intraveineuses quotidiennes de 1,5 mg/kg, 4,5 mg/kg ou 15,0 mg/kg ont été administrées à des rats pendant 14 jours. Des effets indésirables manifestes ont été observés uniquement à la dose de 15,0 mg/kg, laquelle a entraîné des cas de convulsions et de décès. Avec toutes ces doses, une hausse de la glycémie a été notée chez les rats mâles. L’autopsie n’a révélé aucune modification d’origine médicamenteuse. De légères modifications inflammatoires ont été notées aux points d’injection.