


Monographie de produit - Manerix
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Aucunes
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .......................................... 2
TABLEAU DES MATIÈRES....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ....................... 4
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants ............................................................................................................ 4
1.2 Personnes âgées ............................................................................................ 4
2 CONTRE-INDICATIONS ................................................................................................ 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................. 5
4.1 Considérations posologiques .......................................................................... 5
4.2 Dose recommandée et modification posologique ............................................ 5
5 SURDOSAGE................................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE 6
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................... 7
7.1 Populations particulières ................................................................................. 9
7.1.1 Femmes enceintes .......................................................................................... 9
7.1.2 Allaitement ...................................................................................................... 9
7.1.3 Enfants ............................................................................................................ 9
7.1.4 Insuffisance hépatique ou rénale ..................................................................... 9
8 EFFETS INDÉSIRABLES............................................................................................. 10
8.1 Effets indésirables observées dans les essais cliniques ................................ 10
8.2 Effets indésirables identifiés peu courantes observées au cours des essais cliniques ........................................................................................................ 11
8.3 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ................................................................................... 12
8.5 Effets indésirables identifiés après la mise en marché .................................. 12
9 INTERACTIONS MÉDICAMENTEUSES ...................................................................... 12
9.4 Interactions médicament-médicament ........................................................... 12 9.5 Interactions médicament-aliment ................................................................... 15
9.6 Interactions médicament-plante médicinale .................................................. 15
9.7 Interactions médicament-épreuves de laboratoire ......................................... 16
10 PHARMACOLOGIE CLINIQUE .................................................................................... 16
10.1 Mode d’action ................................................................................................ 16
10.2 Pharmacodynamique .................................................................................... 16
10.3 Pharmacocinétique ....................................................................................... 18
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ......................................................... 20
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 20
PARTIE II : INFORMATION SCIENTIFIQUES ......................................................................... 21
13 INFORMATION PHARMACEUTIQUES ....................................................................... 21
14 ESSAIS CLINIQUES .................................................................................................... 22
15 MICROBIOLOGIE ........................................................................................................ 22
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 22
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................................ 32
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
MANERIX (moclobémide) est indiqué pour le traitement des troubles dépressifs majeurs (TDM) chez les adultes.
1.1 Enfants
L’innocuité et l’efficacité de MANERIX n’ont pas été établies chez les enfants (< 18 ans).
Par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée.
1.2 Personnes âgées
Aucuns ajustements posologiques ne sont nécessaires chez les personnes âgées (voir
10 PHARMACOLOGIE CLINIQUE, Populations particulières et états pathologiques, Dose unique et doses multiples).
2 CONTRE-INDICATIONS
MANERIX est contre- indiqué:
- chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
- chez les patients présentant un état de confusion aigu.
utilisation en concomitance avec des antidépresseurs tricycliques ou tétracycliques (voir
9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicaments-médicaments).
utilisation en association avec des inhibiteurs sélectifs du recaptage de la sérotonine
(ISRS), des inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) ou des inhibiteurs de la monoamine-oxydase (IMAO) classiques (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicaments-médicaments).
utilisation en association avec la sélégiline (voir 9 INTERACTIONS
MÉDICAMENTEUSES, 9.4 Interactions médicaments-médicaments).
- utilisation en association avec la mépéridine. Bien que l'on ait peu d'expérience sur l'utilisation concomitante de MANERIX et des narcotiques, des décès sont survenus chez des patients recevant un IMAO classique et de la mépéridine (péthidine) de façon concomitante.
utilisation en association avec la thioridazine (voir 7 MISES EN GARDE ET
PRÉCAUTIONS et 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicaments-médicaments).
- utilisation en association avec le dextrométhorphane (contenu dans plusieurs médicaments antitussifs).
- Utilisation en association avec le trimipramine et le maprotiline
- utilisation en association avec le bupropion.
- utilisation en association avec des triptans.
- utilisation en association avec le tramadol.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
MANERIX (moclobémide) devrait toujours être pris après les repas (voir 9
INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicaments-médicaments).
- Patients avec une insuffisance rénale.
- Patients avec une insuffisance hépatique.
- La cimétidine double la SSC de MANERIX et on peut anticiper qu'elle doublera approximativement les concentrations de moclobémide à l'état d'équilibre (voir 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicaments-médicaments). En cas d'administration concomitante de MANERIX et de cimétidine, il peut être nécessaire de réduire de moitié la posologie de MANERIX.
4.2 Dose recommandée et modification posologique
Dosage usuel chez les adultes
On instaurera le traitement avec MANERIX avec une posologie de 300 mg par jour (en deux prises fractionnées), augmentée de façon progressive jusqu'à un maximum de 600 mg par jour si nécessaire, en surveillant attentivement la réponse clinique et tout signe d'intolérance. La réponse individuelle du patient peut permettre une réduction de la dose quotidienne. Comme pour les autres antidépresseurs, on doit se rappeler qu'il peut y avoir un délai dans la réponse au traitement. Rien n'indique qu'une augmentation rapide de la posologie réduit cette période de latence; elle pourrait, en fait, augmenter l'incidence des effets secondaires. De plus, comme la biodisponibilité du moclobémide augmente au cours de la première semaine d'administration (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique), la dose quotidienne initiale de 300 mg ne doit être augmentée qu'après la première semaine de traitement.
Insuffisance hépatique
Quand le métabolisme hépatique est très perturbé par une maladie hépatique ou inhibé par un médicament qui modifie l'activité oxydative mixte microsomique (p. ex., la cimétidine), la posologie quotidienne de MANERIX doit être réduite à un tiers ou à la moitié de la posologie habituelle.
Insuffisance rénale
Les données pharmacocinétiques recueillies après administration de doses uniques de MANERIX portent à croire qu'aucun ajustement posologique ne serait nécessaire chez les patients atteints d'insuffisance rénale. Toutefois, tant que des études n'ont pas été réalisées avec des doses multiples de MANERIX auprès d'insuffisants rénaux, MANERIX devrait être utilisé avec précaution chez ces patients. Chez des volontaires en bonne santé, la biodisponibilité absolue double presque après l'administration de doses multiples par comparaison avec la situation après une dose unique.
Personnes âgées
Aucun ajustement posologique n'est requis chez les patients âgés.
5 SURDOSAGE
Symptômes
Les signes et symptômes du surdosage avec MANERIX (moclobémide) incluent nausées, vomissements, somnolence, désorientation, trouble de l'élocution, amnésie, atténuation des réflexes, agitation, hypertension et convulsions. Un patient est resté en état de stupeur pendant 36 heures après un surdosage avec 1 550 mg de MANERIX. Tous les résultats anormaux des examens de laboratoire et les signes vitaux se sont normalisés d’un à cinq jours après le surdosage. Aucun effet toxique sur les organes n'a été signalé.
Traitement
Le traitement du surdosage devrait inclure les mesures de soutien général. Le lavage gastrique ou la provocation des vomissements, l'administration de charbon de bois activé et le contrôle de l'apport hydrique peuvent être utiles.
Comme pour les autres antidépresseurs, un surdosage dû à MANERIX associé à d'autres médicaments (p. ex., produits agissant sur le SNC) peut menacer le pronostic vital. On a signalé des cas de syndrome sérotoninergique et des décès après un surdosage comportant de MANERIX et d'autres antidépresseurs. Il faut donc surveiller de près ces cas de surdosage pour que les soins et les traitements appropriés puissent être donnés.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6
FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés : 150 et 300 mg | Amidon de maïs, éthylcellulose, glycolate sodique d'amidon, lactose, méthylhydroxypropylcellulose, oxyde de titane, polyéthylèneglycol, polyvidone, stéarate de magnésium, talc. Comprimés de 150 mg : L’oxyde de fer | ||
Description
MANERIX (moclobémide) est présenté sous forme de comprimés pelliculés, biconvexes, à rainure simple, dosés à 150 mg (jaune pâle) ou à 300 mg (blanc), dans des boîtes de 60 comprimés (6 plaquettes alvéolées de 10 comprimés chacune).
7 MISES EN GARDE ET PRÉCAUTIONS
Lien possible avec la survenue de changements comportementaux et émotionnels, y compris des comportements d’autodestruction
On ignore si l’utilisation d’antidépresseurs plus anciens (p. ex., MANERIX) chez les enfants ou les adultes est associée à un risque accru de pensées et de comportements suicidaires. Toutefois, des analyses récentes des bases de données sur l’innocuité provenant d’études cliniques contrôlées par placebo sur les ISRS et d’autres antidépresseurs plus récents laissent envisager que l’utilisation de ces médicaments pourrait être associée à des changements comportementaux et émotionnels, notamment une augmentation du risque de pensées et de comportements suicidaires, comparativement au placebo. On recommande donc une surveillance clinique rigoureuse des pensées suicidaires ou d’autres indicateurs de comportement suicidaire chez les patients de tout âge recevant un antidépresseur, quel qu’il soit. Cela comprend, entre autres, une surveillance de l’apparition de changements comportementaux et émotionnels.
Rise d’aggravation clinique et de suicide chez les adultes ayant des troubles psychiatriques
Les épisodes dépressifs sont associés à un risque accru d’idées suicidaires, d’automutilation et de suicide (manifestations liées au suicide). Ce risque persiste jusqu’à une rémission significative de la dépression. Comme leur état ne s’améliorera peut-être pas au cours des premières semaines du traitement ou même au-delà, les patients doivent faire l’objet d’une surveillance étroite jusqu’à ce qu’une amélioration se manifeste. D’après l’expérience clinique générale, le risque de suicide peut augmenter au cours des premiers stades du rétablissement. Les patients avec un historique de comportement ou de pensées suicidaires et les patients démontrant un degré significatif d’idéation suicidaire avant de commencer le traitement ont un risque élevé de développer des pensées suicidaires ou de tentative de suicide et devraient être suivis rigoureusement pendant le traitement.
Les patients/personnel soignant devraient être sensible au suivis rigoureux de toutes conditions qui se détériorent (incluant le développement de nouveaux symptômes) et / ou l’émergence d’idéation suicidaire / comportement ou pensées de se faire du mal et consulter immédiatement un médecin si ces symptômes sont présents. Il est nécessaire de reconnaitre des symptômes neuropsychiatriques qui pourraient être reliés soit par une maladie sous-jacente ou le traitement de ce médicament.
Il faudrait envisager de changer de régime thérapeutique, incluant la possibilité d’arrêter la prise du médicament chez les patients qui expérimente une condition clinique qui se détériore (incluant le développement de nouveaux symptômes) et / ou l’émergence d’idéation suicidaire / comportement, spécifiquement si ces symptômes sont sévères, abruptes ou qui n’étaient pas parmi la liste de symptômes initiales du patients.
Généralités
Chez les patients atteints de thyrotoxicose ou de phéochromocytome, les inhibiteurs de la MAO traditionnels peuvent précipiter une réaction hypertensive. Comme on ne dispose pas de données sur l'utilisation de moclobémide chez ces patients, on recommande de faire preuve de prudence quand on leur prescrit MANERIX.
Conduite de véhicules et utilisation de machines
MANERIX agit sur le système nerveux central et peut causer de la somnolence, des étourdissements ou d’autres symptômes similaires. Il peut aussi perturber la vision et / ou troubler la vue. Ces effets secondaires peuvent potentiellement être dangereux chez les patients qui conduisent un véhicule ou utilise des machines. Par conséquent, il est conseillé de ne pas conduire ou utiliser de la machinerie complexe ou s’engager dans des activités potentiellement dangereuses jusqu’à ce que le patient ait acquis l’expérience suffisante de juger si la prise de MANERIX n’affectera pas son état mental ou ses capacités à effectuer ces activités (voir RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
Ophtalmologique
Glaucome à angle fermé
Les antidépresseurs tel que MANERIX peuvent causer une mydriase pouvant déclencher une crise de glaucome à angle fermé chez les patients présentant un angle irido-cornéen étroit. Les patients doivent être avisés de consulter immédiatement un médecin s’ils ressentent de la douleur aux yeux, un changement de la vision ou une enflure ou des rougeurs dans ou autour de l’œil.
Toxicité sérotoninergique / syndrome sérotoninergique
La toxicité sérotoninergique est caractérisée par une excitation neuromusculaire, une stimulation autonome (par exemple tachycardie, bouffées de chaleur) et une altération de l'état mental (par exemple anxiété, agitation, hypomanie). Conformément aux critères de Hunter, un diagnostic de toxicité sérotoninergique est probable lorsque, (en présence d'au moins un agent sérotoninergique), l'un des éléments suivants est observé:
- Clonus spontané;
- Clonus inductible ou clonus oculaire avec agitation ou diaphorèse;
- Tremblements et hyperréflexie;
- Hypertonie et température corporelle> 38 ° C et clonus oculaire ou clonus inductible.
Si un traitement concomitant par MANERIX et un médicament sérotoninergique est cliniquement justifié, la dose efficace la plus faible du médicament sérotoninergique doit être utilisée et une surveillance attentive du patient est conseillée, en particulier lors de l'initiation du traitement et des augmentations de dose (voir 2 CONTRE-INDICATIONS et 4 INTERACTIONS MÉDICAMENTEUSES).Si une toxicité sérotoninergique est suspectée, l'arrêt des agents sérotoninergiques, incluant MANERIX doit être envisagé.
Thioridazine
Une étude visant à évaluer le potentiel inhibiteur du moclobémide sur l'isoenzyme 2D6 du cytochrome P450 (P4502D6) a montré que le moclobémide peut avoir un effet sur les paramètres pharmacocinétiques de médicaments (comme la thioridazine) métabolisés principalement par cette isoenzyme. L'administration de thioridazine entraîne un allongement de l'intervalle QTc dépendant de la dose, qui peut causer des arythmies ventriculaires graves, dont des torsades de pointes, et la mort subite. Il est possible que l'inhibition du métabolisme de la thioridazine par le moclobémide fasse augmenter ce risque (voir 2 CONTRE-INDICATIONS).
7.1 Populations particulières
7.1.1 Femmes enceintes
L'innocuité du médicament en cas de grossesse n'a pas été étudiée. MANERIX n'est donc pas recommandé chez les femmes qui peuvent être enceintes, à moins que, de l'avis du médecin, les avantages anticipés pour la patiente l'emportent nettement sur les risques possibles pour le fœtus.
7.1.2 Allaitement
Les données cliniques portent à croire que des petites quantités de moclobémide passent dans le lait maternel. MANERIX n'est donc pas recommandé pour les femmes allaitantes, à moins que les avantages anticipés pour la mère ne l'emportent sur les risques possibles pour le nourrisson.
7.1.3 Enfants
L’innocuité et l’efficacité de MANERIX n’ont pas été établies chez les enfants.
7.1.4 Insuffisance hépatique ou rénale
Insuffisance hépatique
Chez les patients atteints d'insuffisance hépatique sévère, la posologie quotidienne de MANERIX doit être réduite à un tiers ou à la moitié de la posologie habituelle (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).
Insuffisance rénale
Les données pharmacocinétiques recueillies après administration de doses uniques de MANERIX donnent à penser que des ajustements posologiques ne sont pas toujours requis chez les patients atteints d'insuffisance rénale (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique).Toutefois, comme aucune étude n'a été réalisée avec des doses multiples de MANERIX auprès d'insuffisants rénaux, MANERIX devrait être utilisé avec précaution chez ces patients. Chez des volontaires en bonne santé, la biodisponibilité absolue double de MANERIX presque après des doses multiples par comparaison avec la situation après une dose unique.
8 EFFETS INDÉSIRABLES
8.1 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le tableau suivant présente les manifestations indésirables signalées pendant les essais cliniques portant sur 1 922 patients recevant entre 50 à 600 mg/jour de MANERIX (moclobémide) pour le traitement de troubles dépressifs. L'expérience auprès de 60 patients recevant 601 à 750 mg/jour de MANERIX permet de penser que l'incidence des effets indésirables pourrait augmenter aux doses plus élevées.
| Placebo | Moclobémide | |||||
| (n = 271) | (n = 1922) | |||||
| (%) | (%) | |||||
Système nerveux central Maux de tête, pression intracrânienne Insomnie, troubles du sommeil Étourdissements Tremblements Augmentation de l'agitation Instabilité psychomotrice, nervosité Endormissement, somnolence Fatigue, sédation Augmentation de l'anxiété, état anxieux aigu Faiblesse ou lipothymie | 11.1 4.8 8.1 3.0 2.6 2.6 5.5 4.1 2.2 1.8 | 8.0 7.3 5.1 5.0 4.5 4.1 3.7 3.0 2.8 1.2 | ||||
Système digestif Nausées Constipation Douleurs gastro-intestinales, gêne épigastrique Malaise Diarrhée Sensation de plénitude abdominale, douleurs abdominales Vomissements | 4.8 3.3 2.6 1.1 1.1 1.5 0.4 | 5.2 3.9 2.3 1.9 1.8 1.6 1.6 | ||||
| Placebo | Moclobémide | |||||
| (n = 271) | (n = 1922) | |||||
| (%) | (%) | |||||
Système cardio-vasculaire Tachycardie, palpitations Hypotension Hypotension orthostatique réactionnelle | 3.3 0.4 3.3 | 3.8 3.0 2.3 | ||||
Réactions anticholinergiques Sécheresse de la bouche | 10.7 | 9.2 | ||||
Réactions diverses Transpiration Vue brouillée Augmentation/perte de l'appétit | 2.2 1.1 1.8 | 2.4 1.8 1.3 | ||||
8.2 Effets indésirables identifiés peu courantes observées au cours des essais cliniques
Autres manifestations cliniques indésirables signalées avec une incidence < 1 % dans le cadre des études cliniques ou de la surveillance post-commercialisation :
- Manifestations psychiatriques : Difficultés à s'endormir, cauchemars/rêves, hallucinations, troubles de la mémoire, confusion, désorientation, délires, aggravation de la dépression, excitation/irritabilité, symptômes hypomaniaques, comportement agressif, apathie, tension.
Des cas de pensées et de comportements suicidaires ont été signalés au cours du traitement antidépresseur ou peu après l’arrêt de ce traitement (voir 7 MISES EN GARDE ET PRÉCAUTIONS)
- Manifestations relevant du système nerveux central et périphérique : Migraine, effets extrapyramidaux, tinnitus, paresthésie, dysarthrie.
- Manifestations gastro-intestinales : Brûlures d'estomac, gastrite, météorisme, indigestion.
- Manifestations cardiovasculaires : Hypertension, bradycardie, extrasystoles, angine de poitrine/douleurs thoraciques, symptômes de phlébite, bouffées vasomotrices.
- Manifestations dermatologiques/cutanéo-muqueuses : Exanthème/éruptions, réactions cutanées allergiques, démangeaisons, gingivite, stomatite, sécheresse de la peau, conjonctivite, prurit, urticaire.
- Manifestations génito-urinaires : Troubles de la miction (dysurie, polyurie, ténesme), métrorragie, durée prolongée des menstruations.
- Manifestations diverses : Malaise général, douleurs musculo-squelettiques, altérations du goût, bouffées de chaleur/sensation de froid, photopsie, dyspnée, troubles visuels.
8.3 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions des études cliniques
Des examens de laboratoire ont été réalisés chez 1 401 patients pendant les essais cliniques avec MANERIX. On a observé des baisses du nombre de leucocytes, ainsi que des taux d'AST (SGOT) et d'ALT (SGPT); ces baisses ont été attribuées à des valeurs initiales élevées qui revenaient à la normale et n'ont pas été considérées comme pertinentes du point de vue clinique. Aucune autre anomalie des résultats de laboratoire n'a été observée durant les essais cliniques.
8.5 Effets indésirables identifiés après la mise en marché
La surveillance post-commercialisation semble montrer une faible incidence de hausse des enzymes hépatiques, sans conséquence clinique.
9 INTERACTIONS MÉDICAMENTEUSES
9.4 Interactions médicament-médicament
Sélégiline
Des études ont révélé que l’association du moclobémide et de la sélégiline exacerbait la sensibilité à la tyramine. L’accroissement du facteur de sensibilité à la tyramine variait d’une personne à l’autre. On s’attend à ce que l’ingestion de tyramine par voie orale accentue davantage cet effet. On a donc conclu qu’il fallait éviter tout aliment contenant de la tyramine. Il est presque impossible d’éliminer entièrement la tyramine de l’alimentation quotidienne. Étant donné que la sensibilité à la tyramine connaît des variations individuelles, il s’avère également impossible de recommander une quantité précise pouvant être bien tolérée. Par conséquent, l’association du moclobémide et de la sélégiline est contre-indiquée.
Linézolide
Le linézolide est un inhibiteur non sélectif et réversible de la MAO et son utilisation en association avec MANERIX est contre-indiquée.
Cimétidine
La cimétidine double la SSC de MANERIX (moclobémide) et on peut anticiper qu'elle doublera approximativement les concentrations de moclobémide à l'état d'équilibre.
En cas d'administration concomitante de MANERIX et de cimétidine, il peut être nécessaire de réduire de moitié la posologie de MANERIX.
Triptans
Les triptans sont de puissants agonistes des récepteurs sérotoninergiques indiqués pour le traitement de la migraine. Les triptans sont généralement métabolisés par les monoamine-oxydase (MAO) et certaines isoenzymes du cytochrome P450. L’utilisation concomitante de MANERIX et d’un triptan peut entraîner une exposition du patient à des concentrations nocives de ce triptan ou de ses métabolites actifs. Par conséquent, l’utilisation concomitante de MANERIX et de triptans est contre-indiquée (voir 2 CONTRE-INDICATIONS).
Trimipramine et maprotiline
L’utilisation concomitante de MANERIX et de trimipramine ou de maprotiline peut entraîner une hausse de la concentration plasmatique de ces deux agents. Étant donné que la trimipramine et la maprotiline sont des inhibiteurs non sélectifs du recaptage de la monoamine, une hausse de leur concentration plasmatique peut augmenter la concentration de monoamine et ainsi provoquer de graves événements indésirables (p. ex. syndrome sérotoninergique). Par conséquent, l’association de trimipramine ou de maprotiline avec MANERIX est contre-indiquée.
Tyramine
Lors d'études réalisées avec la dose maximale recommandée de moclobémide de 600 mg/jour, la dose moyenne de tyramine requise pour produire une augmentation de 30 mm Hg de la pression systolique a été de 148 + 50 mg (extrêmes de 76 et 200 mg) quand le moclobémide était administré immédiatement après la prise de tyramine. La dose-seuil moyenne de tyramine tombait à 84 + 23 mg (extrêmes de 54 et 112 mg) quand le moclobémide était administré une heure avant la tyramine. Ces observations indiquent que la potentialisation de la tyramine peut être réduite en administrant le moclobémide après, plutôt qu'avant, un repas riche en tyramine. L'expérience auprès de patients ayant pris MANERIX avant les repas est limitée. La plupart des essais cliniques spécifiaient que le médicament devait être pris immédiatement après les repas. On doit donc aviser les patients de prendre MANERIX immédiatement après les repas.
Le traitement avec MANERIX ne requiert pas de restrictions alimentaires spéciales. Des études cliniques ont démontré que jusqu'à 100 mg de tyramine peuvent être ingérés au cours d'un traitement par MANERIX à 600 mg/jour, quand MANERIX est pris après les repas. Cette quantité de tyramine (100 mg) correspond à 1 000-2 000 g de fromage doux, à 200 g de fromage fort ou à 70 g d'extrait de levure de type «Marmite».
Pour plus de sécurité, on insistera auprès des patients pour qu'ils signalent immédiatement au médecin l'apparition subite d'un ou plusieurs des symptômes suivants : maux de tête occipitaux, palpitations, raideur de la nuque, tachycardie ou bradycardie, ou tout autre nouveau symptôme atypique ou inhabituel.
Autres antidépresseurs
Emploi concomitant
Les études cliniques sur les interactions entre MANERIX et un antidépresseur tricyclique (clomipramine) ont indiqué la survenue de réactions indésirables sévères (voir 2 CONTRE-INDICATIONS). Les données portant sur les autres antidépresseurs tricycliques ou tétracycliques sont limitées. L'utilisation concomitante de MANERIX et d'antidépresseurs tricycliques ou tétracycliques est donc contre-indiquée.
On ne dispose pas de données cliniques sur l'utilisation concomitante de MANERIX et d'inhibiteurs sélectifs du recaptage de la sérotonine, d’inhibiteurs du recaptage de la sérotonine et de la noradrénaline (IRSN) ou d'inhibiteurs classiques de la monoamine-oxydase (IMAO). On ne devrait donc pas administrer MANERIX en association avec ces agents, tant qu'on ne dispose pas de données cliniques à ce sujet.
Emploi séquentiel
Le traitement avec un antidépresseur tricyclique peut être instauré après l'arrêt de MANERIX et une pause thérapeutique d'au moins deux jours.
Quand on fait passer les patients d'un traitement avec des antidépresseurs sérotoninergiques à un traitement avec un IMAO traditionnel, il est habituel de prévoir une période d'épuration d'au moins 4 à 5 demi-vies du premier médicament ou de ses métabolites actifs. Cette recommandation est également valable pour MANERIX.
Fluoxétine
On doit prévoir au moins cinq semaines entre l'arrêt du traitement avec la fluoxétine et l'instauration du traitement avec MANERIX.
Médicaments métabolisés par l’isoenzyme CYP2C19
Étant donné que le moclobémide est un inhibiteur de l’isoenzyme CYP2C19, la prudence est de mise en cas d’utilisation concomitante de médicaments métabolisés par cette isoenzyme. La concentration plasmatique de ces médicaments (p. ex. inhibiteurs de la pompe à protons [IPP], certains antiépileptiques et autres substrats de l’isoenzyme CYP2C19) peut augmenter si ces médicaments sont utilisés en association avec le moclobémide. Chez les patients chez qui l’isoenzyme CYP2C19 métabolise rapidement les médicaments, l’utilisation concomitante de l’oméprazole, un inhibiteur de la pompe à protons, et de moclobémide a doublé l’ASC du moclobémide. De même, chez ces patients, le moclobémide inhibe le métabolisme de l’oméprazole, ce qui double l’exposition à l’oméprazole.
Buspirone
On ne dispose pas d'expérience sur la coadministration de MANERIX et de buspirone. On doit donc surveiller attentivement les patients qui reçoivent ces deux agents de façon concomitante.
Antipsychotiques
Comme l'expérience est limitée sur l'emploi concomitant de MANERIX et d'agents antipsychotiques. Chez les patients déprimés atteints de trouble schizophrénique ou schizo-affectif, les symptômes psychotiques peuvent être exacerbés par le traitement avec MANERIX. Par conséquent, on doit surveiller attentivement les patients qui reçoivent un tel traitement concomitant.
Thioridazine
Une étude visant à évaluer le potentiel inhibiteur du moclobémide sur l'isoenzyme 2D6 du cytochrome P450 (P4502D6) a montré que le moclobémide peut avoir un effet sur les paramètres pharmacocinétiques de médicaments (comme la thioridazine) métabolisés principalement par cette isoenzyme. L'administration de thioridazine entraîne un allongement de l'intervalle QTc dépendant de la dose, qui peut causer des arythmies ventriculaires graves, dont des torsades de pointes, et la mort subite. Il est possible que l'inhibition du métabolisme de la thioridazine par le moclobémide fasse augmenter ce risque (voir 2 CONTRE-INDICATIONS). Alcool
On doit éviter la consommation excessive d'alcool. Les études sur l'interaction avec l'alcool ont été réalisées avec des taux d'alcool dans le sang de 0,05 %. Mais on n'a pas réalisé d'études avec des taux d'alcool dans le sang légalement considérés comme indiquant une intoxication.
Anesthésiques
Comme on ne dispose pas de données sur l'emploi de MANERIX chez les patients anesthésiés, se basant sur son action réversible et sa courte demi-vie d'élimination (voir 10 PHARMACOLOGIE CLINIQUE), on doit arrêter l'administration de MANERIX au moins deux jours avant l'administration d'anesthésiques, surtout dans les cas d'anesthésies rachidienne ou locale comportant de l'adrénaline.
Chez l'animal, on a montré que le moclobémide potentialise les effets des opiacés. L'association de moclobémide et de mépéridine (péthidine) n'est pas recommandée (voir 2 CONTRE-INDICATIONS). C'est avec beaucoup de prudence que les autres analgésiques à base d'opiacés devraient être utilisés (si tant ils sont utilisés). Un ajustement posologique peut être nécessaire pour ces médicaments.
Sympathomimétiques
Après l'administration orale de doses multiples de MANERIX (600 mg par jour, au total), l'augmentation de la pression systolique due à la phényléphrine administrée par voie intraveineuse a été potentialisée (1,6 fois). On doit donc recommander aux patients d'éviter l'emploi concomitant de toute amine sympathomimétique (comme les composés du type amphétamine et éphédrine de nombreux produits contre le rhume ou la fièvre des foins, ou pour la réduction pondérale), en attendant que des études complémentaires soient réalisées.
Dextrométhorphane
MANERIX ne devrait pas être administré avec le dextrométhorphane, car des cas isolés de graves réactions indésirables du système nerveux central ont été signalés après leur utilisation concomitante (voir 2 CONTRE-INDICATIONS).
Antihypertenseurs
Les résultats des essais cliniques réalisés avec MANERIX auprès de sujets hypertendus ont indiqué que les effets sur la tension artérielle variaient d'un patient à l'autre. On recommande donc la surveillance attentive du patient pendant la période de traitement initial.
9.5 Interactions médicament-aliment
Les interactions avec la nourriture n’ont pas été systématiquement étudiées. Il est recommandé de prendre MANERIX après les repas (voir 4 POSOLOGIE ET ADMINISTRATION, 4.1 Considérations posologiques).
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les produits de phytothérapie n’a été étudiées avec MANERIX. 9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les essais de laboratoire n’ont pas été étudiées avec MANERIX.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
MANERIX (moclobémide) est un inhibiteur réversible de la monoamine-oxydase de type A (RIMA) à action brève. C'est un dérivé benzamidique qui inhibe la désamination de la sérotonine, de la norépinéprine (noradrénaline) et de la dopamine. Cette activité entraîne une augmentation des concentrations de ces neurotransmetteurs, ce qui peut expliquer l'effet antidépresseur du moclobémide.
Les monoamine-oxydase sont présentement sous-classées en deux types, A et B, qui diffèrent du point de vue de la spécificité des substrats. Le moclobémide inhibe de façon préférentielle la MAO-A. Une dose de 300 mg permet d'inhiber environ 80 % de la MAO-A et de 20 à 30 % de la MAO-B.
On estime que l'inhibition de la MAO-A est brève (24 heures au maximum) et réversible.
10.2 Pharmacodynamique
Animale
In vitro, ex vivo : Des homogénats de tissus hépatiques et cérébraux ont été incubés avec le moclobémide et vérifiés avec la sérotonine (5-HT) et la phényléthylamines (PEA), substrats de la MAO, pour caractériser le moclobémide en tant qu'inhibiteur de la MAO-A ou la MAO-B, respectivement (Tableau I).
Tableau 1 : Inhibition de la MAO in vitro et ex vivo dans des homogénats de tissus hépatiques et cérébraux
| Homme | Rat | |||||||
| Homogénat | 5-HT | PEA | 5-HT | PEA | ||||
Hépatique Cérébral (in vitro, CI50, mcmol/L) | 12 11 | >1,000 >1,000 | 4 8 | 220 70 | ||||
Cérébral (ex vivo, DE50, mcmol/kg, p.o.) | 10 | 98 | ||||||
Hépatique Cérébral (ex vivo, DE50, mcmol/kg, i.p.) | 0.5-0.9 5.0-7.5 | 9-12 110 -> 200 | ||||||
Dans des modèles in vitro de cerveaux de rats, le moclobémide n'a pas eu d'effet sur le recaptage de la sérotonine, de la dopamine et de la norépinéphrine au niveau des synaptosomes.
In vivo : Après l'administration d'une dose orale de 50 mg/kg de moclobémide à des rats, on a observé une légère augmentation des concentrations cérébrales de norépinéphrine, de dopamine et de sérotonine, durant 16 heures. Ces valeurs sont retombées aux valeurs témoins dans les 24 heures suivant l'administration. Les concentrations des métabolites des monoamines ont atteint leur baisse maximale deux et sept heures après l'administration, mais sont remontées aux valeurs témoins dans les 24 heures suivant l'administration (Figure 1).
Figure 1 : Modifications de l'activité des monoamines cérébrales et de leurs métabolites en fonction du temps après l'administration orale de 50 mg/kg de moclobémide chez le rat. Les points représentent les pourcentages des valeurs témoins (solution salée) et correspondent aux moyennes de cinq valeurs uniques.
Le moclobémide a également été actif dans les modèles animaux considérés comme ayant une valeur de prédiction pour l'activité antidépressive.
- 1. Il a inversé la sédation et le ptosis provoqués par des libérateurs de monoamines, chez les souris, avec une durée d'action de moins de 16 heures (DE50 = 30 mg/kg i.p.);
- 2. chez les chats, le moclobémide a inhibé le sommeil paradoxal de façon proportionnelle à la dose (DE50 = 18,6 mg/kg i.p.) sans altérer le cycle sommeil-éveil (10-30 mg/kg i.p.);
- 3. dans le test du désespoir comportemental chez les souris, le moclobémide a diminué le score d'immobilité (DE120 = 43 mg/kg). De plus, le moclobémide a potentialisé la triade comportementale associée à l'hydroxy-5-tryptophane (mouvements, tremblements et abduction de la tête) chez les souris (DE50 = 1,0 mg/kg i.p.).
Interactions médicamenteuses
Une dose orale unique de 100 mg/kg de moclobémide a potentialisé les effets d'une dose unique de mépéridine, de morphine et de dextropropoxyphène dans des groupes de 10 souris. Après des doses répétées d'analgésiques, aucune potentialisation significative n'a été observée. Dans des groupes de 6 rats, on n'a observé aucune interaction aiguë entre le moclobémide et l'hydroflumethiazide, mais l'excrétion de sodium a été augmentée à la suite de l'administration 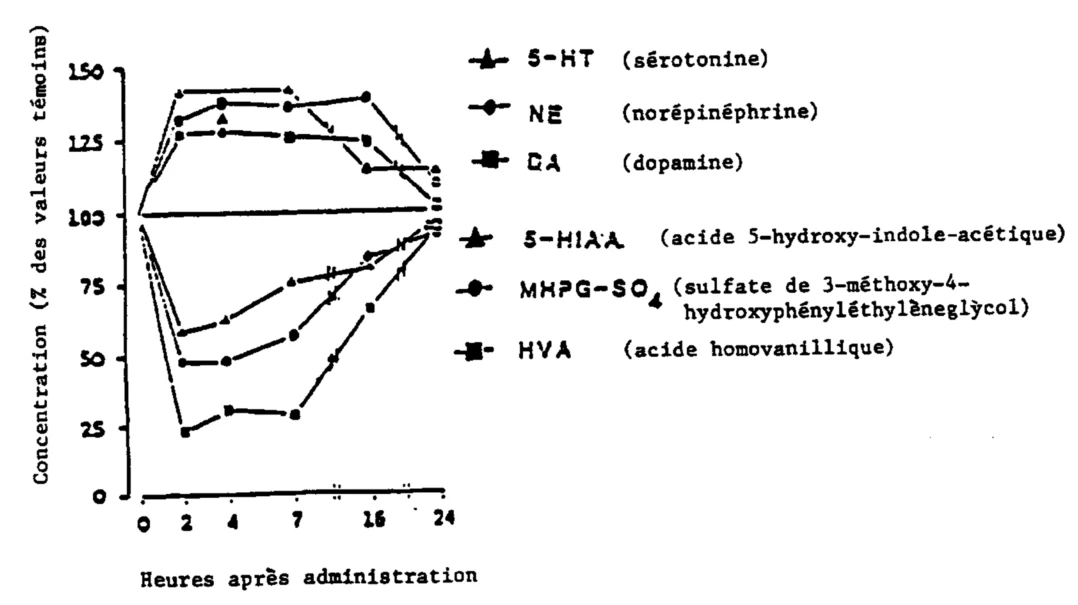 répétée de 100 mg/kg de moclobémide par voie orale. Le moclobémide (100 mg/kg p.o.) a potentialisé l'effet anti-inflammatoire de l'ibuprofène dans des groupes de 5 rats. Un effet antagoniste possible a été observé avec l'ouabaïne (chez des souris) et la prazosine (chez des rats).
10.3 Pharmacocinétique
Généralités
Après administration orale, 98 % de la dose de moclobémide a été absorbée à partir des voies gastro-intestinales. En raison de l'effet de premier passage hépatique, la biodisponibilité absolue a été d'environ 55 % après des doses uniques, mais de 90 % après des doses multiples. Le volume apparent de distribution a été d'environ 1,2 L/kg, indiquant une distribution importante dans les tissus.
Le moclobémide est considérablement métabolisé, en grande partie par des réactions oxydatives sur la portion morpholine de la molécule. Alors que 95 % de la dose administrée est excrétée dans l'urine, moins de 1 % de cette quantité se trouve sous forme inchangée. Les métabolites actifs récupérés in vitro ou dans des expériences chez l'animal sont présents seulement à de très faibles concentrations dans la circulation générale chez l'humain. Le moclobémide se lie à 50 % aux protéines plasmatiques, principalement à l'albumine. La présence de nourriture dans les voies digestives a réduit le taux d'absorption, mais pas l'importance de l'absorption du moclobémide.
Dose unique
À la suite de l'administration d'une dose orale unique de 100 mg de moclobémide à des sujets en bonne santé, les concentrations plasmatiques de pointe ont atteint de 488 ng/mL à 1 450 ng/mL (Cmax moyenne : 849 ng/mL) et ont été atteintes en 0,5 à 3,5 heures (Tmax moyen : 49 min). La demi-vie d'élimination a été de 1,5 heure. Jusqu'aux doses de 200 mg, la pharmacocinétique du moclobémide a été linéaire. Avec des doses plus élevées, on a observé des paramètres pharmacocinétiques non linéaires. À des doses de 400 mg à 1 200 mg, les concentrations plasmatiques maximales ont augmenté et la clairance a diminué de façon non proportionnelle à la dose. L'augmentation des doses a également prolongé la demi-vie d'élimination.
Doses multiples
Pendant la deuxième semaine d'un schéma posologique basé sur 100 mg, trois fois par jour, chez des sujets en bonne santé, les concentrations minimales de moclobémide à l'état d'équilibre variaient de 114 ng/mL à 517 ng/mL. Une augmentation de la dose à 150 mg, trois fois par jour, a entraîné une augmentation plus que proportionnelle des concentrations minimales à l'état d'équilibre, à savoir des concentrations variant de 346 ng/mL à 1 828 ng/mL.
Populations particulières et états pathologiques
- Insuffisance hépatique, dose unique : chez les patients atteints de cirrhose du foie, l'administration d'une dose unique de 100 mg de moclobémide a environ triplé la concentration plasmatique maximale (Cmax : 1 607 ng/mL) et la demi-vie d'élimination (t½ : 4,0 h), alors que la clairance a été réduite à environ un quart de sa valeur chez les sujets sains (Cl : 337 mL/min).
- Insuffisance rénale, dose unique : chez les insuffisants rénaux, l'administration d'une dose unique de 100 mg de moclobémide n'a pas modifié de façon appréciable la pharmacocinétique du médicament, à part une augmentation du temps d'absorption.
Patients âgés, dose unique et doses multiples : à la suite de l'administration de
100 mg, trois fois par jour, à des sujets âgés (de 65 à 77 ans), la Cmax et la SSC (surface sous la courbe de la concentration plasmatique en fonction du temps) ont été légèrement plus élevées que chez les sujets jeunes (21 à 34 ans), à savoir 1 498 ng/mL par comparaison avec 950 ng/mL et 5 571 ng•h/mL par comparaison avec 3 102 ng•h/mL, respectivement. Chez les personnes âgées, la clairance a été réduite (19,7 L/h par comparaison avec 32,3 L/h).
- Patients dont le métabolisme est lent : comme MANERIX est partiellement métabolisé par des isoenzymes polymorphes (CYP2C19 et CYP2D6), les concentrations plasmatiques de médicament peuvent être modifiées quand le métabolisme est lent pour des raisons génétiques ou à cause du médicament. Environ 2 % de la population de race blanche et 15 % de la population asiatique peuvent génétiquement avoir un phénotype de métabolisme lent pour ce qui est du métabolisme hépatique oxydatif. On a observé que, pour une même dose de moclobémide, la SSC était environ 1,5 fois plus élevée chez ces patients par rapport aux sujets dont le métabolisme hépatique oxydatif est important. Cette hausse se situe à l'intérieur des limites normales de variation (jusqu'à deux fois) typiquement observées chez les patients.
Animal
Le profil pharmacocinétique du moclobémide a été déterminé chez les rats et les chiens. Après administration orale, le moclobémide a été rapidement absorbé et a atteint des concentrations de pointe en moins de 10 minutes chez les rats et en 0,5 à 1 heure chez les chiens. Un effet de premier passage hépatique a réduit la biodisponibilité absolue de l'agent à 10-20 % et à 67 % chez les rats et les chiens, respectivement. Chez les chiens, les concentrations plasmatiques maximales ont augmenté de façon proportionnelle à la dose (5-100 mg/kg) et ont diminué avec une demi-vie terminale d'environ 1 à 2 heures. La distribution et le métabolisme ont été importants chez les deux espèces. Seulement 1 à 3 % de la dose a été retrouvée dans les urines sous forme intacte. La principale voie d'élimination après métabolisme a été la voie rénale. Environ 66 à 90 % de la dose administrée a été retrouvée dans les urines, surtout au cours des 24 premières heures. Les principaux métabolites urinaires chez le rat ont été le N-oxyde (13 %), l'acide p-chlorohippurique (11 %) et l'amine secondaire (8 %). Chez les chiens, l'acide p-chlorohippurique, l'amine secondaire et le N-oxyde ont représenté respectivement 36 %, 22 % et 7 % de la dose. Chez les chiens, la fixation du moclobémide aux protéines plasmatiques a varié de 27 à 44 %.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15-30 °C.
Garder hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
L’information n’est pas disponible pour ce produit.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre: Moclobémide
Nom chimique: p-chloro-N-(2-morpholinoéthyl)benzamide
Formule moléculaire et masse moléculaire: C13H17ClN2O2 268,74 g/mol
Formule de structure:
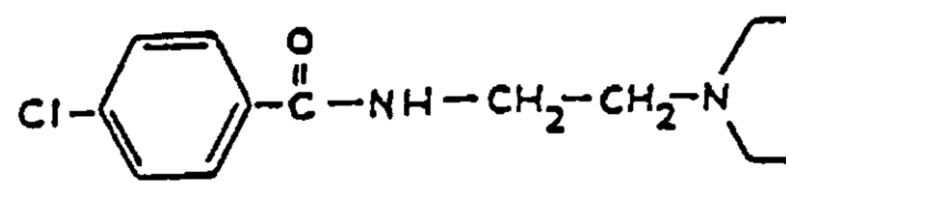
Propriétés physicochimiques
Description : Le moclobémide est une poudre cristalline presque blanche, ayant une légère odeur.
Solubilité : Il est légèrement soluble dans l'eau.
pKa : Son pKa est d'environ 6,2.
Coefficient de partage : Son coefficient de partage dans une solution octanol/tampon d'un pH de 7,4 à 22 °C est d'environ 40.
Point de fusion : Son point de fusion est d'environ 138 °C.
14 ESSAIS CLINIQUES
Les données des essais clinique utilisées pour l’approbation de l’indication initiale ne sont pas disponibles.
15 MICROBIOLOGIE
L’information n’est pas disponible pour ce produit.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie aiguë
DL50 (MOCLOBÉMIDE)
| Espèce | Souche | Voie | DL50 (mg/kg) | Période | ||||
| d'administration | d'observation | |||||||
| Souris | Fü SPF | orale i.p. | 1,141 572 | 24h + 10 j | ||||
Charles River CFI | orale i.p. s.c. | 730-800 450-530 940->1,000 | 14 j | |||||
| Rats | Fü SPF | orale i.p. | 4,138-4,444 678 | 24h + 10 j 10 j | ||||
Charles River CD | orale i.p. | 1,300 530 | 14 j | |||||
| Lapins | Nouvelle-Zélande Blancs | orale | 800 | 14 j | ||||
Les signes et symptômes les plus fréquemment observés ont été comme suit : baisse de l'activité motrice, relâchement musculaire, dépression respiratoire, perte du réflexe de redressement, ataxie, sédation, hypnose, salivation, convulsions tonico-cloniques, tremblements et opacité cornéenne.
Toxicité subaiguë
Dans une étude sur la toxicité de doses orales croissantes, le moclobémide a été dispersé dans de l'amidon, encapsulé et administré à quatre chiens (deux/sexe) à des doses de 0 (capsules d'amidon), 3, 10, 30, 100, 300 ou 1 000 mg/kg.
Les chiens ont été essentiellement asymptomatiques après les doses de 3, 10, 30 et 100 mg/kg. Après la dose de 300 mg/kg, trois chiens ont présenté des vomissements. On a observé une légère baisse (34 %) de la consommation alimentaire chez les chiennes et une légère augmentation (24 %) du nombre de plaquettes chez tous les chiens. Les quatre animaux ayant reçu 1 000 mg/kg ont présenté des vomissements, une salivation excessive, une baisse de l'activité motrice et des yeux à moitié fermés. Trois chiens ont développé des tremblements et deux chiens sur les quatre étaient dans un état de stupeur, ataxiques et présentaient des secousses de la tête. Un chien était désorienté et larmoyant. La consommation alimentaire a diminué de façon significative (92 %) chez les mâles, mais seulement de façon légère (42 %) chez les femelles. Elle est remontée aux niveaux préthérapeutiques un jour après l'administration de l'agent. Le nombre de plaquettes a été légèrement augmenté un jour (20 %) et sept jours (22 %) après la dernière dose.
Toxicité à long terme
Des études sur la toxicité à long terme ont été réalisées avec des rats et des chiens.
| Espèce | Voie | Dose maximale | Durée du | ||||||
| d'administration | (mg/kg) | traitement | |||||||
| Rats | i.v. p.o. p.o. p.o. | 50 300 270 250 | 4 semaines 14 semaines 26 semaines 18 mois | ||||||
| Chiens | i.v. p.o. p.o. p.o. | 50 200 100 125 | 4 semaines 12 semaines 26 semaines 12 mois | ||||||
Rats
Administration intraveineuse pendant 4 semaines
Des expérimentateurs ont administré le moclobémide (25 mg/mL) par voie intraveineuse pendant quatre semaines à des rats (12/sexe/groupe) à des doses de 0 (solution salée témoin), 10, 20 ou 50 mg/kg/jour.
La dose de 50 mg/kg/jour a entraîné des convulsions tonico-cloniques immédiatement après l'injection (uniquement chez les mâles), suivies d'une légère sédation durant environ 30 minutes (chez les mâles et les femelles) et de la mort d'un mâle. Une baisse modérée du gain pondéral, proportionnelle à la dose (15 % avec la dose la plus élevée), a été observée chez les mâles.
Administration orale pendant 14 semaines
On a administré le moclobémide par l'entremise de la ration alimentaire pendant quatorze semaines à des rats (6/sexe/groupe) à des doses de 0 (animaux témoins), 30, 100 ou 300 mg/kg/jour.
La consommation alimentaire et le gain pondéral ont été réduits de façon proportionnelle à la dose. À la dose la plus élevée, des gains pondéraux de 15 à 60 g ont été observés, par comparaison avec des gains de 101 à 229 g chez les animaux témoins. Des gains de poids immédiats modérés à importants ont été observés à la fin de la période de traitement.
Les légères augmentations de la glycémie et des taux d'AST (SGOT), d'ALT (SGPT) et de phosphatase alcaline, observées dans tous les groupes traités par comparaison avec le groupe témoin, ont été considérées comme étant indépendantes du médicament. Les doses de 100 et de 300 mg/kg/jour de moclobémide ont été associées à une légère dépression passagère des protéines totales du sérum chez les mâles. Un léger délai dans l'élimination de la bromsulfaléine a été observé au cours de la semaine 12 chez deux rates recevant 100 mg/kg/jour.
Administration orale pendant 26 semaines
On a administré le moclobémide par l'entremise de la ration alimentaire pendant 26 semaines à des rats (20/sexe/groupe) à des doses de 0 (animaux témoins), 30, 90 ou 270 mg/kg/jour.
Une légère horripilation a été observée de temps en temps chez les animaux recevant la dose la plus élevée, à partir du jour 30 de l'étude. Le gain pondéral a été réduit de façon proportionnelle à la dose. À la dose la plus élevée, les poids corporels des rats et des rates correspondaient à 61 % et 71 % des poids des animaux témoins, respectivement.
Des augmentations de l'hémoglobine et de la teneur moyenne des hématies en hémoglobine ont été évidentes chez les animaux traités des deux sexes après 6 semaines de traitement. Dans la plupart des cas, ces augmentations, supérieures de 2 à 16 % aux valeurs témoins, étaient statistiquement significatives. Des augmentations similaires (2-11 %) ont été observées chez les animaux des deux sexes recevant la dose élevée après 13 et 24 semaines de traitement. Toutes les rates traitées ont présenté une augmentation des taux d'AST (SGOT) après 2 et 6 semaines, statistiquement significative par rapport aux valeurs témoins dans la plupart des cas. Une situation similaire a été observée chez les femelles recevant les doses intermédiaire et élevée après 13 semaines. Les augmentations étaient dans ces cas supérieures de 14 à 41 % aux valeurs témoins. Après 24 semaines, les taux d'AST (SGOT) chez les femelles traitées restaient dans la gamme normale.
À l'autopsie, l'examen macroscopique a révélé une légère augmentation de l'incidence de rougeurs gastro-intestinales chez les animaux traités, en particulier chez les mâles. Les observateurs ont noté des petites rates chez certains animaux, surtout des femelles ayant reçu la dose la plus élevée. La majorité des poids absolus des organes indiquaient une baisse statistiquement significative chez les animaux traités, associée à une baisse du gain pondéral. Des augmentations des poids relatifs des organes, liées au traitement, ont été observées pour les poumons (7-24 %), les reins (4-12 %), la thyroïde (14-43 %; uniquement chez les mâles) et les gonades (0-56 %).
Administration orale pendant 18 mois
Les expérimentateurs ont administré le moclobémide par l'entremise de la ration alimentaire pendant 18 mois à des rats (20/sexe/groupe) à des doses de 0 (animaux témoins), 10, 50 ou 250 mg/kg/jour.
Le gain pondéral a été ralenti chez les rats et les rates, de façon proportionnelle à la dose. Les examens de la chimie du sang ont indiqué une légère tendance à une augmentation minime des valeurs de la phosphatase alcaline et de l'ALT (SGPT) chez les rats recevant 250 mg/kg/jour de moclobémide.
Chez les mâles recevant 250 mg/kg/jour, les poids relatifs du cœur et du foie (ajustés pour un poids corporel de 100 g) ont été réduits de 8,3 % et 12,8 %, respectivement, par comparaison avec les animaux témoins. Chez les femelles recevant la dose élevée, les poids relatifs ajustés des ovaires et du cerveau ont été réduits de 16,8 % et de 32,1 %, respectivement, par comparaison avec les animaux témoins.
Chiens
Administration intraveineuse pendant 4 semaines
On a administré le moclobémide (25 mg/mL) par voie intraveineuse pendant quatre semaines à des chiens (3/sexe/groupe) à des doses de 0 (solution salée, groupe témoin), 12,5, 25 ou 50 mg/kg/jour.
Pendant les premiers jours de l'expérience, les animaux recevant 25 mg/kg/jour ont développé une légère sédation peu de temps après l'administration de l'agent. Une sédation modérée à marquer, durant d’une à deux heures après l'injection, a été observée dans le groupe recevant 50 mg/kg/jour pendant toute l'étude. Des tremblements de la tête indiquant des effets sur le SNC ont été également observés avec cette dose.
Administration orale pendant 12 semaines
Les expérimentateurs ont administré des capsules de moclobémide pendant 12 semaines à des chiens (4 mâles et 2 femelles/groupe) à des doses de 0 (capsules vides), 20, 60 ou 200 mg/kg/jour.
Les chiens recevant 60 mg/kg/jour de moclobémide ont présenté une perte de poids de 5 % pendant les premières semaines de l'étude. Certains des chiens de ce groupe ont présenté une baisse de 10 à 15 % du nombre d'hématies, de la valeur de l'hématocrite et de la teneur en hémoglobine. À l'examen biochimique, seul le taux de cholestérol plasmatique était altéré, avec une baisse légère chez certains des chiens.
Les chiens recevant 200 mg/kg/jour ont présenté une perte pondérale immédiate et marquée, représentant environ 10 % par semaine pendant les deux premières semaines de traitement. Après six semaines d'administration du moclobémide, le poids corporel de cinq animaux sur les six relevant de ce groupe a été réduit à 60-70 % de leur poids initial. L'administration du moclobémide a été arrêtée et trois chiens ont été sacrifiés en raison de cachexie. Chez les trois autres chiens, on a observé un gain de poids immédiat et rapide après l'arrêt du traitement. En une semaine, le poids corporel de ces animaux avait augmenté de 25 % par rapport à leur poids après six semaines de traitement.
Des baisses d'environ 25 % du nombre d'hématies, de la valeur de l'hématocrite et de la teneur en hémoglobine ont été observées après six semaines chez les animaux recevant 200 mg/kg/jour. Des légères augmentations des taux d'AST (SGOT) et d'AST (SGPT), une baisse du taux de cholestérol plasmatique, un ralentissement de la fréquence cardiaque, un prolongement de l'intervalle QT, un poids très léger du cœur chez deux chiens et une légère atrophie des fibres myocardiques ont également été observés avec cette dose. Après trois semaines sans moclobémide, ces anomalies ont indiqué une amélioration marquée.
Administration orale pendant 26 semaines
On a administré des capsules de moclobémide pendant 26 semaines à des chiens (4/sexe/groupe) à des doses de 0 (capsules vides), 10, 30 ou 100 mg/kg/jour.
Les chiens recevant 100 mg/kg/jour de moclobémide ont commencé à perdre du poids à partir de la 6e semaine de traitement et leur poids corporel est resté pratiquement constant jusqu'à la fin de l'étude. Le moclobémide n'a cependant eu aucun effet sur la consommation d'aliments et d'eau.
Des baisses modérées, proportionnelles à la dose, de la teneur en hémoglobine, du nombre d'hématies et de la valeur de l'hématocrite ont été observées après six semaines. Ces baisses étaient statistiquement significatives chez les chiens recevant 100 mg/kg/jour de moclobémide. Cet effet a été moins marqué pendant le reste de l'étude, mais des baisses qui étaient aussi statistiquement significatives ont été observées chez les chiennes du groupe recevant la dose élevée après 13, 18 et 24 semaines. Une baisse du taux de cholestérol plasmatique, proportionnelle à la dose, a été observée chez les chiennes; des baisses de ce paramètre statistiquement significatives ont été observées avec la dose élevée pendant toute l'étude, avec la dose de 30 mg/kg/jour après 13 et 18 semaines, et avec la dose la plus faible après 13 semaines.
Dans le groupe recevant la dose élevée, le poids absolu de l'utérus a diminué chez les femelles, alors que le poids absolu du foie a augmenté chez les mâles. Le poids relatif du foie a augmenté avec les doses de 30 et de 100 mg/kg/jour; le poids relatif de la thyroïde et des surrénales a augmenté dans le groupe recevant la dose élevée et le poids relatif des poumons a augmenté dans tous les groupes recevant le moclobémide. Une baisse du poids relatif de l'utérus a été observée avec la dose élevée.
L'examen microscopique de sections tissulaires a permis de faire les observations suivantes :
- a) Un anœstrus, caractérisé par l'absence des changements normaux du cycle reproductif dans l'utérus, les ovaires et les glandes mammaires de toutes les chiennes qui ont reçu 100 mg/kg/jour de moclobémide.
- b) Une fibrose hépatique minimale, indiquant une légère atteinte hépatique, chez trois chiens et trois chiennes du groupe recevant la dose élevée, et l'une des quatre chiennes recevant 30 mg/kg/jour.
- c) Une augmentation minimale de l'incidence et de la sévérité de la régression thymique chez les chiens mâles recevant la dose élevée.
Administration orale pendant 12 mois
Des capsules de moclobémide ont été administrées pendant 12 mois à des chiens (5/sexe/groupe) à des doses de 0 (capsules vides), 5, 10 ou 100/125 mg/kg/jour. Étant donné la bonne tolérance du médicament, la dose des animaux du quatrième groupe a été augmentée de 100 à 125 mg/kg/jour après six mois. Les expérimentateurs ont continué à observer un chien de chaque sexe et de chaque groupe de traitement pendant six semaines après la fin du traitement (période de rétablissement).
Avec la dose la plus élevée, les expérimentateurs ont noté une baisse modérée de 10-20 % du nombre d'hématies, de la teneur en hémoglobine et de la valeur de l'hématocrite chez les chiennes après 9 et 12 mois de traitement. Ces valeurs sont restées dans la limite inférieure de la gamme physiologique pendant l'étude et se sont normalisées pendant la période de rétablissement. On a observé une augmentation minime des valeurs moyennes des triglycérides chez les mâles et une baisse minime chez les femelles. Les taux de cholestérol ont indiqué une baisse minime à modérée (20-40 %) chez les animaux des deux sexes lors de la plupart des examens de contrôle. La phosphatase alcaline avait tendance à être plus élevée chez les mâles. Les taux de triglycérides, de cholestérol et de phosphatase alcaline se sont normalisés pendant la période de rétablissement.
La dose la plus élevée s'est accompagnée d'une augmentation du poids du foie et des surrénales. L'examen histologique du foie a révélé une légère augmentation des dépôts d'hémosidérine par rapport aux autres groupes, spécialement chez les femelles. Une fibrose minimale a été observée chez cinq chiens ainsi qu'un autre animal recevant la dose de 5 mg/kg/jour.
Mutagénicité
Test d'Ames
Le test d'Ames, avec ou sans activation métabolique, a révélé que des concentrations de moclobémide de 0,02-20 mg/plaque n'ont pas eu d'effet mutagène sur les souches Salmonella typhi murium TA 1535, TA 1537, TA 1538, TA 98 et TA 100.
Test du micronoyau (avec prélèvement de moelle osseuse de souris)
Le moclobémide n'a pas entraîné de cassure chromosomique ni de non-disjonction mitotique dans la moelle osseuse de souris après une dose unique de 800 mg/kg administrée par gavage.
Détermination de mutations au locus de la HGPRT chez des hamsters V79
Des concentrations de 1,0-4,0 mg/mL de moclobémide (sans activation métabolique) ou de 2,0-3,4 mg/mL (avec activation métabolique) n'ont pas entraîné de mutations directes au locus HGPRT dans des cellules de hamster chinois V79.
Recherche d'anomalies chromosomiques (lymphocytes humains)
Des concentrations de moclobémide de 200 à 600 mg/mL (sans activation métabolique) ou de 600 à 4 000 mg/mL (avec activation métabolique) n'ont pas entraîné d'anomalies chromosomiques dans les lymphocytes périphériques humains.
Synthèse d'ADN non prévue (hépatocytes du rat)
À une concentration de 0,1-2,0 mg/mL dans des hépatocytes récemment isolés de rat ou à une concentration de 0,4-1,2 mg/mL dans des fibroblastes humains mis en culture, le moclobémide n'a pas modifié l'ADN pour entraîner une synthèse d'ADN non prévue.
Pouvoir cancérogène
Administration orale chez des souris pendant 80 semaines
Des chercheurs ont réalisé une étude de 80 semaines sur le pouvoir cancérogène du moclobémide administré par voie orale (par l'entremise de la ration alimentaire) à des souris (50/sexe/groupe), à des doses de 0 (groupe témoin 1), 0 (groupe témoin 2), 10, 50 ou 250 mg/kg/jour.
Le gain pondéral a été similaire chez les mâles et les femelles recevant 10 ou 50 mg/kg/jour. À la dose de 250 mg/kg/jour, le poids corporel a été réduit de 10 % par rapport au poids des animaux des autres groupes. Le poids relatif des reins dans le groupe recevant la dose la plus élevée a augmenté d'environ 15 % par rapport aux animaux témoins.
Des lésions néoplasiques ont été observées dans les poumons, dans le système hémolymphoréticulaire, le foie, les ovaires et l'hypophyse dans les groupes témoins comme dans les groupes traités. Les incidences des lésions qui se sont développées plus fréquemment chez les animaux traités que chez les animaux témoins sont présentées ci-dessous :
| Tumeurs broncho-alvéolaires des poumons | Lymphomes malins du | Adénomes du foie | ||||||||||
| système | ||||||||||||
| hémolymphoréticulaire | ||||||||||||
| (Femelles) | (Mâles) | (Mâles) | (Mâles) | |||||||||
Groupe témoin 1 10 mg/kg/jour 50 mg/kg jour 250 mg/kg/jour Groupe témoin 2 | 33% 36% 40% 57% 42% | 52% 46% 52% 38% 36% | 4% 10% 8% 4% 2% | 4% 14% 14% 16% 12% | ||||||||
La plus grande fréquence des tumeurs pulmonaires, proportionnelle à la dose, observée chez les femelles n'a pas été statistiquement significative. Les lésions néoplasiques observées dans cette étude ont été considérées comme reflétant le spectre des néoplasmes spontanés observés de façon habituelle chez les souris de cette souche et de cet âge.
Administration orale à des rats pendant 2 ans
Une étude de deux ans sur le pouvoir cancérogène du moclobémide administré par voie orale (par l'entremise de la ration alimentaire) a été réalisée auprès de rats (50/sexe/groupe) recevant des doses de 0 (groupe témoin 1), 0 (groupe témoin 2), 9, 45 ou 225 mg/kg/jour.
Trente-sept mâles et 60 femelles sont morts prématurément. Pour les deux sexes, le taux de survie était plus élevé avec des doses de 45 et de 225 mg/kg/jour qu'avec 0 ou 9 mg/kg/jour de moclobémide. Cette tendance inversement proportionnelle à la dose était significative pour les mâles et pour les animaux des deux sexes combinés.
Un total de 136 rats, 71 mâles et 65 femelles, ont présenté des foyers tumoraux ou une hyperplasie. L'effet le plus net du traitement a été une hyperplasie hépatocellulaire. Sur les 23 cas signalés, 1 a été observé dans les groupes témoins, aucun dans le groupe recevant 9 mg/kg, 7 dans le groupe recevant 45 mg/kg et 15 dans le groupe recevant 225 mg/kg. La tendance proportionnelle à la dose était similaire et hautement significative pour les deux sexes considérés de façon individuelle. Les augmentations ont atteint une signification statistique avec la dose de 225 mg/kg pour les mâles et pour les femelles considérés de façon individuelle et avec la dose de 45 mg/kg pour les animaux des deux sexes combinés.
Une augmentation de l'incidence des agrégats de cellules spumeuses alvéolaires a été observée dans les poumons des mâles recevant 45 ou 225 mg/kg/jour et dans ceux des femelles recevant 9, 45 ou 225 mg/kg/jour. Les expérimentateurs ont également noté une incidence plus élevée de petits groupes de macrophages alvéolaires de couleur brun verdâtre chez les mâles recevant 225 mg/kg/jour. L'examen microscopique n'a pas révélé de différences morphologiques qualitatives entre les macrophages alvéolaires des animaux traités et ceux des animaux témoins. Le nombre et la taille des pneumocytes de type II n'avaient toutefois pas augmenté chez les rats traités par rapport aux rats témoins.
Reproduction et tératologie
Fécondité et rendement reproducteur général
Une étude sur la fécondité et le rendement reproducteur a été réalisée avec des rats recevant des doses de 15, 40 ou 100 mg/kg/jour de moclobémide par voie orale (par gavage). Trente-six mâles ont été traités pendant 70 jours avant l'accouplement, ainsi que pendant la période d'accouplement; 36 femelles ont été traitées pendant 14 jours avant l'accouplement et jusqu'au 22e jour d'allaitement.
Nervosité et salivation ont été notées chez les animaux des deux sexes. Aucune mort parentale liée au traitement n'a été observée. Le gain pondéral moyen des mâles du groupe recevant 100 mg/kg/jour a été nettement réduit pendant les trois premières semaines du traitement. Une légère baisse du poids corporel moyen au moment du sevrage a été observée chez les mères recevant 40 mg/kg/jour. Le poids corporel des femelles recevant 100 mg/kg/jour a diminué tout au long de la période de traitement.
Le succès de l'accouplement, la durée de la gestation et son aboutissement n'ont été influencés par le traitement dans aucun groupe. Une légère baisse du nombre moyen de corps jaunes par femelle gravide dans les groupes recevant les deux doses les plus élevées n'a pas été considérée comme étant liée au médicament.
Les taux de résorption embryonnaire et fœtales ont été comparables aux taux observés parmi les animaux témoins dans tous les groupes de traitement. Dans le groupe recevant la dose la plus élevée, le nombre de petits nés vivants a été légèrement inférieur. Le poids corporel moyen des petits de la génération F1 a été comparable à celui noté pour les animaux témoins pour tous les groupes de traitement, pendant la période d'allaitement.
Le taux de survie des petits de la génération F1 a été légèrement ou modérément réduit dans les groupes recevant 40 ou 100 mg/kg/jour, respectivement. L'examen des petits morts pendant la période d'allaitement et des petits des sous-groupes ayant été soumis à une autopsie n'a pas révélé d'anomalie considérée comme étant liée au médicament.
Quand les rats de la génération F2 ont été accouplés, les nombres de nidations, de résorptions et de naissances ont été comparables aux nombres observés parmi les animaux témoins, pour tous les groupes de traitement. Aux jours 1 et 4 de la période d'allaitement, un retard du gain pondéral des petits et une baisse du taux de survie ont été observés dans le groupe recevant 100 mg/kg.
Les examens évaluant le développement physique et fonctionnel, ainsi que ceux évaluant l'apprentissage et la mémoire, n'ont pas révélé de différences statistiquement significatives.
Embryotoxicité et tératologie chez les rates (administration orale)
Des expérimentateurs ont réalisé une étude de tératologie auprès de 40 rates ayant été accouplées, avec des doses de 25, 70 ou 200 mg/kg/jour de moclobémide administré par voie orale (par gavage) du jour 7 au jour 16 de gestation, inclus. Un autre groupe de 40 rates recevant uniquement l'excipient a servi de groupe témoin. Au jour 21 de gestation, les rates de chaque groupe de traitement ont été réparties dans des sous-groupes subissant une autopsie ou allaitant leurs petits.
Pendant la période de traitement, le gain pondéral des mères a été légèrement ralenti dans les groupes recevant 25 ou 70 mg/kg/jour et modérément réduit dans le groupe recevant 200 mg/kg/jour. Au jour 17 de gestation, le gain pondéral des mères des groupes recevant les doses faible et intermédiaire atteignait environ 72-85 % du gain pondéral observé chez les animaux témoins, alors que le gain pondéral des femelles recevant la dose élevée correspondait à environ 44 % du gain pondéral des animaux témoins. Le processus de reproduction n'a été altéré dans aucun des groupes traités.
Dans le sous-groupe des rates élevant leurs petits, rien n'a indiqué d'effet postnatal dû au médicament parmi les animaux recevant 25 ou 70 mg/kg/jour. Dans le groupe recevant 200 mg/kg/jour, le taux de survie des petits pendant la période d'allaitement a été légèrement réduit à 85 %.
L'examen squelettique n'a révélé aucune anomalie, à part une augmentation du nombre de corps vertébraux incisés et de sternèbres mal ossifiées dans les fœtus des rates recevant les doses plus élevées. Ces observations indiquent un léger retard de l'ossification. L'examen des tissus mous n'a révélé aucune malformation dans les groupes ayant reçu 25 ou 200 mg/kg. Dans le groupe recevant la dose intermédiaire, deux fœtus présentaient un élargissement du bassinet du rein, un fœtus présentait une hypertrophie du ventricule cérébral latéral droit et un autre présentait une exencéphalie et un spina-bifida. En raison de leur faible incidence, ces malformations ont été considérées comme étant de nature spontanée.
Embryotoxicité et tératologie chez les lapines (administration orale)
Une étude de tératologie a été réalisée chez 20 lapines ayant été accouplées, avec des doses de 15, 40 ou 100 mg/kg/jour de moclobémide par voie orale (par gavage) du jour 7 au jour 19 de gestation, inclus. Un autre groupe de 20 lapines recevant uniquement l'excipient a servi de groupe témoin. Les expérimentateurs ont détruit les animaux au jour 30 de gestation et les ont examinés à la recherche des effets du médicament sur la fécondité et de malformations fœtales macroscopiques.
Un ralentissement du gain pondéral des mères, proportionnel à la dose, a été observé pendant la période de traitement. Au 20e jour de gestation, les gains pondéraux des lapines recevant les doses faible, intermédiaire et élevée correspondaient à 85 %, 68 % et 51 % des valeurs témoins, respectivement.
La reproduction (nombre moyen de corps jaunes et de nidations) n'a été altéré dans aucun groupe de traitement. Dans le groupe recevant 15 mg/kg/jour, le taux de résorption a été nettement plus élevé que dans le groupe témoin (33,6 % par comparaison avec 12,6 % des nidations). Comme le nombre de résorptions dans les groupes recevant les doses plus élevées était nettement plus faible que dans le groupe recevant 15 mg/kg et comparable au nombre observé dans le groupe témoin, cette anomalie pourrait être indépendante du médicament. Dans le groupe recevant 100 mg/kg, trois lapines ont avorté un total de 19 fœtus; deux d'entre elles avaient présenté une diarrhée sévère avant l'avortement. Une lapine du groupe recevant 15 mg/kg et une autre du groupe recevant 40 mg/kg ont également avorté.
L'examen détaillé des fœtus à la recherche d'anomalies squelettiques a révélé qu'un fœtus du groupe recevant 40 mg/kg ne présentait pas de bulbe rachidien; une hernie ombilicale a été observée chez un fœtus du groupe recevant 15 mg/kg et un autre du groupe recevant 40 mg/kg. Dans ce dernier groupe, quatre fœtus d'une portée présentaient un abdomen épais et flatulent; un fœtus présentait une langue pendante. En raison de leur faible incidence et uniquement avec les doses faibles, ces anomalies ont été considérées comme étant de nature spontanée. Études périnatales et postnatales chez les rates (administration orale)
Une étude périnatale et postnatale a été réalisée chez 24 rates ayant été accouplées/groupe, recevant des doses de 30, 70 ou 150 mg/kg/jour de moclobémide par voie orale (par gavage) du jour 16 de gestation jusqu'à la fin de la période d'allaitement (jour 23). Un autre groupe de 24 rates recevant uniquement l'excipient a servi de groupe témoin.
Une alopécie et une diarrhée légère passagère ont été observées chez un animal de chaque groupe, y compris le groupe témoin, et ont donc été considérées comme n'étant pas liées au traitement. Le gain pondéral a été légèrement ralenti chez les rates recevant 150 mg/kg pendant toute la période de traitement. Aucune mort maternelle liée au médicament n'a été observée. Les paramètres relevant de la reproduction n'ont pas été altérés par le traitement, à part une légère augmentation non significative du taux de résorption parmi les rates recevant 150 mg/kg.
Le gain pondéral moyen des petits de la génération F1 pendant la période d'allaitement a été légèrement retardé dans tous les groupes. Une légère baisse du taux de survie des petits a été observée avec la dose la plus élevée. Aucune anomalie macroscopique externe ou viscérale liée au traitement n'a été observée parmi les petits vivants ou morts. Les examens du développement physique et fonctionnel des petits de la génération F1 n'ont révélé d'anomalies significatives du point de vue statistique dans aucun des groupes de traitement.