


Monographie de produit - Mar-Abiraterone
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Sans objet
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE...................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ................... 4
1 INDICATIONS ............................................................................................................ 4
1.1 Enfants ............................................................................................................................ 4
1.2 Personnes âgées .......................................................................................................... 4
2 CONTRE-INDICATIONS .............................................................................................. 4
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » .................. 5
4 POSOLOGIE ET ADMINISTRATION............................................................................ 5
4.2 Dose recommandée et modification posologique .................................................... 5
4.4 Administration ................................................................................................................ 6
4.5 Dose oubliée .................................................................................................................. 6
5 SURDOSAGE ............................................................................................................... 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET
EMBALLAGE ............................................................................................................... 7
7 MISES EN GARDE ET PRÉCAUTIONS ...................................................................... 7
7.1 Populations particulières ............................................................................................. 11
7.1.1 Femmes enceintes ................................................................................................ 11
7.1.2 Allaitement .............................................................................................................. 11
7.1.3 Enfants..................................................................................................................... 12
7.1.4 Personnes âgées ................................................................................................... 12
8 EFFETS INDÉSIRABLES ............................................................................................ 12
8.1 Aperçu des effets indésirables ................................................................................... 12
8.2 Effets indésirables observés dans les essais cliniques........................................... 12
8.3 Effets indésirables peu courants observés au cours des essais cliniques…........ 20
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives............................................................................................................. 20
8.5 Effets indésirables observés après la mise en marché .......................................... 21 9 INTERACTIONS MÉDICAMENTEUSES...................................................................... 22
9.2 Aperçu des interactions médicamenteuses ............................................................. 22
9.3 Interactions médicament-comportement .................................................................. 22
9.4 Interactions médicament-médicament ...................................................................... 22
9.5 Interactions médicament-aliment ............................................................................... 23
9.6 Interactions médicament-plante médicinale.............................................................. 23
9.7 Interactions médicament-tests de laboratoire .......................................................... 23
10 PHARMACOLOGIE CLINIQUE ................................................................................... 23
10.1 Mode d’action................................................................................................................. 23
10.2 Pharmacodynamie ........................................................................................................ 24
10.3 Pharmacocinétique ....................................................................................................... 24
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT......................................................... 27
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .......................................... 27
PARTIE II : INFORMATIONS SCIENTIFIQUES ...................................................................... 28
13 INFORMATIONS PHARMACEUTIQUES..................................................................... 28
14 ESSAIS CLINIQUES .................................................................................................... 29
14.1 Essais cliniques par indication ..................................................................................... 29
Indication no 1 .......................................................................................................................... 29
Indication no 2 .......................................................................................................................... 43
14.3 Études de biodisponibilité comparative ...................................................................... 50
15 MICROBIOLOGIE ....................................................................................................... 51
16 TOXICOLOGIE NON CLINIQUE................................................................................. 51
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN......................................................... 52
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ..................................... 53
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
MAR-ABIRATERONE (acétate d’abiratérone) est indiqué en association avec la prednisone pour :
le traitement du cancer de la prostate métastatique (cancer de la prostate résistant à la castration, CPRCm) chez les patients qui :
- sont asymptomatiques ou légèrement symptomatiques après un échec du traitement antiandrogénique
- ont reçu une chimiothérapie antérieure à base de docétaxel après un échec du traitement antiandrogénique
MAR-ABIRATERONE est également indiqué en association avec la prednisone et un traitement antiandrogénique (TAA) chez :
- les patients atteints d’un cancer de la prostate métastatique hormono-sensible à haut risque nouvellement diagnostiqué et pouvant avoir déjà reçu un TAA pendant 3 mois au plus.
1.1 Enfants
MAR-ABIRATERONE n’a pas été étudié chez les enfants.
Enfants (≤ 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées : Les données tirées des études cliniques et de l’expérience semblent indiquer que l’utilisation chez les personnes âgées n’est pas associée à des différences en matière d’innocuité ou d’efficacité.
2 CONTRE-INDICATIONS
- Patients ayant une hypersensibilité à ce médicament, à l’un des ingrédients de sa formulation ou à un composant de son contenant (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité/Réaction anaphylactique). Pour obtenir une liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE de la monographie de produit.
- MAR-ABIRATERONE est contre-indiqué chez les femmes enceintes ou qui pourraient l’être.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
- MAR-ABIRATERONE peut causer de l’hypertension, de l’hypokaliémie et une rétention liquidienne en raison d’un excès de minéralocorticoïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
- Il faut être prudent quand on utilise MAR-ABIRATERONE chez les patients qui ont des antécédents de maladie cardiovasculaire (pour des maladies précises, voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
- Les patients atteints d’insuffisance hépatique modérée ou sévère ne doivent pas recevoir MAR-ABIRATERONE (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Patients atteints d’insuffisance hépatique).
Des cas d’hépatotoxicité, y compris des cas mortels, ont été rapportés (voir 7 MISES
EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et modification posologique
- Posologie recommandée
La dose recommandée de MAR-ABIRATERONE est de 1 g (deux comprimés à 500 mg ou quatre comprimés à 250 mg) en une dose uniquotidienne qui doit être prise à jeun. Aucun aliment solide ou liquide ne doit être consommé pendant au moins deux heures avant la prise de MAR-ABIRATERONE et pendant au moins une heure après la prise de MAR-ABIRATERONE. Les comprimés doivent être avalés entiers avec de l’eau.
- Dose recommandée de prednisone
MAR-ABIRATERONE est indiqué pour le traitement du cancer de la prostate métastatique résistant à la castration (CPRCm) en association avec la prednisone à 10 mg par jour. MAR-ABIRATERONE est également utilisé pour le traitement du cancer de la prostate métastatique à haut risque nouvellement diagnostiqué, en association avec la prednisone à 5 mg par jour.
- Ajustement posologique chez les insuffisants hépatiques
MAR-ABIRATERONE ne doit pas être utilisé chez des patients présentant une insuffisance hépatique modérée ou sévère préexistante (voir 10 PHARMACOLOGIE CLINIQUE).
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance hépatique légère préexistante.
Chez les patients qui développent une hépatotoxicité au cours du traitement par MAR-ABIRATERONE (augmentation des concentrations de transaminases [ALAT ou ASAT] à plus de cinq fois la limite supérieure de la normale [LSN] ou de la bilirubine à plus de trois fois la LSN), on doit suspendre immédiatement le traitement jusqu’à ce que les résultats des tests de la fonction hépatique se soient normalisés (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique).
La reprise du traitement après le retour des résultats des tests de fonction hépatique aux valeurs initiales du patient peut se faire à une dose réduite de 500 mg (un comprimé à 500 mg ou deux comprimés à 250 mg) une fois par jour. Pour ce qui est des patients ayant repris le traitement, on doit surveiller les concentrations sériques de transaminases et de bilirubine au moins toutes les deux semaines durant trois mois et ensuite une fois par mois. En cas d’hépatotoxicité récurrente à une dose réduite de 500 mg par jour, il faut arrêter le traitement par MAR-ABIRATERONE. On ne doit pas prendre les doses réduites avec de la nourriture.
En cas d’hépatotoxicité sévère (concentration d’ALAT 20 fois la LSN) à un moment quelconque du traitement, il faut arrêter la prise de MAR-ABIRATERONE. Ces patients ne doivent pas reprendre le traitement par MAR-ABIRATERONE.
Arrêter définitivement le traitement par MAR-ABIRATERONE chez les patients qui présentent une hausse concomitante des taux d’ALAT équivalente à plus de 3 fois la LSN et du taux de bilirubine totale équivalente à plus de 2 fois la LSN en l’absence d’obstruction biliaire ou d’autres causes responsables de cette hausse concomitante.
- Ajustement posologique chez les insuffisants rénaux
Aucun ajustement posologique n’est nécessaire chez les patients présentant une insuffisance rénale.
- L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
4.4 Administration
Les patients ayant commencé à prendre MAR-ABIRATERONE® qui recevaient déjà un agoniste de la gonadolibérine doivent continuer de recevoir ce dernier.
Les concentrations sériques de transaminases et de bilirubine doivent être mesurées avant de commencer le traitement par MAR-ABIRATERONE, ainsi que toutes les deux semaines pendant les trois premiers mois de traitement et ensuite une fois par mois.
Il convient de surveiller mensuellement la tension artérielle, le potassium sérique et la rétention liquidienne (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire, Hypertension, hypokaliémie et rétention liquidienne en raison d’un excès de minéralocorticoïdes).
4.5 Dose oubliée
Si on oublie une dose quotidienne de MAR-ABIRATERONE et/ou de prednisone, on doit reprendre le traitement le lendemain avec la dose quotidienne habituelle.
5 SURDOSAGE
L’expérience du surdosage de MAR-ABIRATERONE chez l’être humain est limitée.
Il n’existe pas d’antidote spécifique de ce médicament. Arrêter le traitement immédiatement. Des mesures générales de soutien comprenant une surveillance des arythmies et de la fonction hépatique doivent être prises.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Voie orale | Comprimés à 250 mg et à 500 mg, pelliculés | Ingrédients du noyau : silice colloïdale, croscarmellose, monohydrate de lactose, cellulose microcristalline, stéarate de magnésium, povidone (K 30) et laurylsulfate de sodium. Pellicule d’enrobage du comprimé : oxyde ferrosoferrique (ingrédient uniquement dans les comprimés à 500 mg), oxyde de fer rouge, oxyde de fer jaune (ingrédient uniquement dans les comprimés à 250 mg), alcool polyvinylique partiellement hydrolysée, propylèneglycol, talc et dioxyde de titane. |
Les comprimés pelliculés MAR-ABIRATERONE à 250 mg sont de forme ovale, de couleur beige et portent les inscriptions gravées « MA » sur une face et « 12 » sur l’autre.
Les comprimés pelliculés MAR-ABIRATERONE à 500 mg sont de forme ovale, de couleur violette et portent les inscriptions gravées « MA » sur une face et « 500 » sur l’autre.
Les comprimés pelliculés MAR-ABIRATERONE à 250 mg et à 500 mg sont offerts dans des flacons en polyéthylène haute densité munis d’un capuchon en polypropylène. Ils sont fournis dans un format de 60 comprimés pour les comprimés à 500 mg et de 120 comprimés pour les comprimés à 250 mg. Les comprimés sont également disponibles en plaquettes alvéolées de 10 x 14 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Des agonistes de la gonadolibérine (GnRH) doivent être pris pendant le traitement par MAR-ABIRATERONE ou les patients doivent précédemment avoir subi une orchidectomie.
MAR-ABIRATERONE doit être pris à jeun. Aucun aliment solide ou liquide ne doit être consommé pendant au moins deux heures avant la prise de la dose de MAR-ABIRATERONE et pendant au moins une heure après la prise de la dose de MAR-ABIRATERONE. La Cmax et l’ASC0-∞ (exposition) de l’abiratérone étaient jusqu’à 17 fois et 10 fois plus élevées, respectivement, lorsqu’une dose unique d’acétate d’abiratérone était administrée avec un repas comparativement à l’administration à jeun. L’innocuité de ces expositions accrues lorsque des doses multiples d’acétate d’abiratérone sont prises avec de la nourriture n’a pas été évaluée (voir 9.5 Interactions médicament-aliment, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
Utilisation pendant une chimiothérapie
L’innocuité et l’efficacité de MAR-ABIRATERONE utilisé en association avec une chimiothérapie cytotoxique n’ont pas été établies.
Utilisation en association avec du chlorure de radium 223
Dans un essai clinique à répartition aléatoire de patients avec métastases osseuses, asymptomatiques ou légèrement symptomatiques atteints de cancer de la prostate métastatique résistant à la castration à prédominance osseuse, l'ajout de dichlorure de radium 223 à l'association abiratérone plus prednisone/prednisolone a révélé une hausse des décès et une hausse de la fréquence des fractures. L'utilisation de dichlorure de radium 223 n'est pas recommandée en association avec MAR-ABIRATERONE plus prednisone/prednisolone, autre que dans les essais cliniques.
Cancérogenèse et mutagenèse
L’acétate d’abiratérone s’est avéré non cancérogène lors d’une étude sur 6 mois réalisée chez des souris transgéniques (Tg.rasH2). Une étude de cancérogénicité sur 24 mois réalisée chez des rats, a mis en évidence une incidence accrue de tumeurs à cellules interstitielles du testicule en relation avec la prise d’acétate d’abiratérone. On juge que ce résultat est lié à l’action pharmacologique de l’abiratérone. La portée clinique de ce résultat n’est pas connue. L’acétate d’abiratérone n’a pas eu d’effet cancérogène chez les rates (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et Génotoxicité). L’acétate d’abiratérone et l’abiratérone n’ont présenté aucun potentiel génotoxique dans le cadre d’une série standard de tests de génotoxicité in vitro et in vivo (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et Génotoxicité).
Cardiovasculaire
Il faut être prudent quand on utilise MAR-ABIRATERONE chez les patients qui ont des antécédents de maladie cardiovasculaire. L’innocuité de l’acétate d’abiratérone n’a pas été établie chez les patients ayant subi un infarctus du myocarde ou des événements thrombotiques artériels au cours des six derniers mois, ceux atteint d’angine de poitrine grave ou instable, ceux ayant une fraction d’éjection ventriculaire gauche (FEVG) < 50 % ou une insuffisance cardiaque de classe III ou IV à l’échelle NYHA (New York Heart Association) (chez des patients atteints d’un CPRCm ayant reçu un traitement antérieur à base de docétaxel) ou chez les patients ayant une insuffisance cardiaque de classe II à IV à l’échelle NYHA (chez des patients atteints de CPRCm, asymptomatiques ou légèrement symptomatiques, ou atteints d’un cancer de la prostate métastatique à haut risque nouvellement diagnostiqué) parce que ces patients ont été exclus des études de base.
Hypertension, hypokaliémie et rétention liquidienne en raison d’un excès de minéralocorticoïdes
Avant un traitement par MAR-ABIRATERONE, l’hypertension doit être maîtrisée et l’hypokaliémie corrigée.
MAR-ABIRATERONE peut entraîner une hypertension, une hypokaliémie et une rétention liquidienne (voir 8 EFFETS INDÉSIRABLES) en raison de taux accrus de minéralocorticoïdes causés par l’inhibition du CYP17 (voir 10.1 Mode d’action). La coadministration de corticostéroïdes inhibe la stimulation des hormones adrénocorticotropes, entraînant ainsi une réduction de l’incidence et de la gravité de ces effets indésirables. La prudence est de rigueur lorsqu’on traite des patients dont les affections médicales sous-jacentes pourraient être aggravées par des augmentations potentielles de la tension artérielle, une hypokaliémie ou une rétention liquidienne, soit ceux qui présentent par exemple une insuffisance cardiaque, un infarctus du myocarde récent ou une arythmie ventriculaire. Des cas d’allongement de l’intervalle QT et de torsades de pointe ont été signalés en postcommercialisation chez des patients présentant une hypokaliémie ou des problèmes cardiovasculaires sous-jacents pendant la prise d’acétate d’abiratérone. La tension artérielle, le taux sérique de potassium et la rétention liquidienne doivent être surveillés au moins une fois par mois (voir Surveillance et tests de laboratoire).
Dépendance/tolérance
Arrêt des corticostéroïdes et prise en charge des situations stressantes La prudence est de mise si des patients doivent subir un sevrage de prednisone. Une surveillance de toute insuffisance corticosurrénale est nécessaire. Si le traitement par MAR-ABIRATERONE se poursuit après l’arrêt des corticostéroïdes, on doit surveiller le patient pour des symptômes d’excès de minéralocorticoïdes.
Chez les patients traités par la prednisone qui sont assujettis à un stress inhabituel (p. ex. chirurgie, traumatisme ou infections graves), une augmentation de la dose de corticostéroïdes pourrait être indiquée avant, pendant et après la situation stressante.
Endocrinien/métabolisme
Hypoglycémie
Des cas isolés d’hypoglycémie ont été signalés lorsque l’acétate d’abiratérone en association avec de la prednisone ou de la prednisolone a été administré à des patients atteints de diabète préexistant recevant de la pioglitazone ou du répaglinide (voir 9 INTERACTIONS MÉDICAMENTEUSES). La glycémie doit être surveillée chez les patients atteints de diabète.
Hépatique/biliaire/pancréatique
Insuffisance hépatique
MAR-ABIRATERONE ne doit pas être utilisé chez des patients présentant une insuffisance hépatique modérée ou sévère préexistante. L’acétate d’abiratérone n’a pas fait l’objet d’études chez les patients atteints d’un CPRCm présentant au départ une insuffisance hépatique modérée ou sévère (classe B ou C de Child-Pugh). En ce qui concerne les patients qui développent une hépatotoxicité en cours de traitement, la suspension du traitement et un ajustement posologique peuvent s’avérer nécessaires (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE, Populations et états pathologiques particuliers).
Hépatotoxicité
Des cas d’insuffisance hépatique aiguë et d’hépatite fulminante (y compris des cas mortels) ont été signalés après commercialisation (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 8.5 Effets indésirables observés après la mise en marché).
Des augmentations marquées d’enzymes hépatiques menant à l’arrêt de la prise du médicament ou à un ajustement posologique se sont produites dans le cadre d’études cliniques contrôlées (voir 8 EFFETS INDÉSIRABLES). Les concentrations sériques de transaminases (ALAT et ASAT) et de bilirubine doivent être mesurées avant de commencer le traitement par MAR-ABIRATERONE, ainsi que toutes les deux semaines pendant les trois premiers mois du traitement et ensuite une fois par mois.
En cas de symptômes ou de signes cliniques semblant indiquer une hépatotoxicité, il faut rapidement mesurer les concentrations sériques de bilirubine totale et de transaminases (ALAT et ASAT). Si, à quelque moment que ce soit, la concentration sérique de transaminases (ALAT ou ASAT) augmente à plus de cinq fois la limite supérieure de la normale ou la concentration de bilirubine à plus de trois fois la limite supérieure de la normale, on doit interrompre immédiatement le traitement par MAR-ABIRATERONE et surveiller étroitement la fonction hépatique.
On ne peut reprendre le traitement par MAR-ABIRATERONE que lorsque les résultats des tests de la fonction hépatique sont revenus aux valeurs initiales et le traitement doit alors être repris à une dose réduite (voir 4 POSOLOGIE ET ADMINISTRATION).
Arrêter définitivement le traitement par MAR-ABIRATERONE chez les patients qui présentent une hausse concomitante des taux d’ALAT équivalent à plus de 3 fois la limite supérieure de la normale et du taux de bilirubine totale équivalent à plus de 2 fois la limite supérieure de la normale en l’absence d’obstruction biliaire ou d’autres causes responsables de cette hausse concomitante (voir 4 POSOLOGIE ET ADMINISTRATION).
En cas d’hépatotoxicité sévère (concentration d’ALAT ou d’ASAT 20 fois la limite supérieure de la normale) à un moment quelconque du traitement, il faut arrêter la prise de MAR-ABIRATERONE. Ces patients ne doivent pas reprendre le traitement par MAR-ABIRATERONE.
Surveillance et tests de laboratoire
Les concentrations sériques de transaminases et de bilirubine doivent être mesurées avant de commencer le traitement par MAR-ABIRATERONE, ainsi que toutes les deux semaines pendant les trois premiers mois du traitement et ensuite une fois par mois.
La tension artérielle, le taux sérique de potassium et la rétention liquidienne doivent être vérifiés une fois par mois (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Chez les patients prenant 5 mg/jour de prednisone, si l’hypokaliémie persiste malgré la prise optimale de suppléments de potassium et un apport alimentaire adéquat en potassium, ou si l’un des autres effets des minéralocorticoïdes persiste, la dose de prednisone peut être portée à 10 mg/jour.
La prudence est de mise si des patients doivent subir un sevrage de prednisone. Une surveillance de toute insuffisance corticosurrénale est nécessaire. Si le traitement par MAR-ABIRATERONE se poursuit après l’arrêt des corticostéroïdes, on doit surveiller le patient pour des symptômes d’excès de minéralocorticoïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Arrêt des corticostéroïdes et prise en charge des situations stressantes).
La glycémie doit être surveillée chez les patients avec un diabète préexistant qui reçoivent des médicaments concomitants comme le répaglinide ou la pioglitazone (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système endocrinien et métabolisme, Hypoglycémie).
Musculosquelettique
Effets sur le muscle squelettique
Des cas de myopathie ont été signalés chez des patients traités par l’acétate d’abiratérone. Certains patients ont présenté une rhabdomyolyse avec insuffisance rénale. La plupart des cas sont apparus durant le premier mois de traitement et se sont résolus après l’arrêt de l’acétate d’abiratérone. La prudence est recommandée chez les patients traités de façon concomitante avec des médicaments connus pour être associés à l’apparition d’une myopathie/rhabdomyolyse.
Rénal
Patients atteints d’insuffisance rénale : Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale (voir 4 POSOLOGIE ET ADMINISTRATION).
Santé reproductive : Potentiel des femmes et des hommes
Pour les mesures contraceptives, voir 2 CONTRE-INDICATIONS et 7.1.1 Femmes enceintes.
- Fertilité
Dans le cadre d’études de fertilité menées chez les rats mâles et femelles, l’acétate d’abiratérone a entraîné une fertilité réduite qui a été complètement réversible dans les 4 à 16 semaines suivant l’arrêt du traitement par l’acétate d’abiratérone.
- Risque tératogène
Dans le cadre d’une étude sur la toxicité développementale sur le rat, l’acétate d’abiratérone a eu des répercussions sur la grossesse, y compris une diminution du poids et une réduction de la survie du fœtus. Malgré l’observation d’effets sur les organes génitaux externes, l’acétate d’abiratérone ne s’est pas révélé tératogène. Dans le cadre de ces études sur la fertilité et la toxicité de développement, tous les effets étaient reliés à l’activité pharmacologique de l’abiratérone (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction).
Sensibilité/résistance
Hypersensibilité/Réaction anaphylactique
Des cas de réactions anaphylactiques (réactions allergiques sévères avec des symptômes qui comprennent, sans s’y limiter, difficulté à avaler ou à respirer, enflure du visage ou des lèvres, de la langue ou de la gorge, ou éruption cutanée avec démangeaisons [urticaire]) nécessitant une intervention médicale rapide ont été signalés après la commercialisation (voir 2 CONTRE-INDICATIONS et 8.5 Effets indésirables observés après la mise en marché).
7.1 Populations particulières
7.1.1 Femmes enceintes
MAR-ABIRATERONE est contre-indiqué chez les femmes enceintes ou qui pourraient l’être (voir 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Il n’existe aucune donnée sur l’utilisation de l’acétate d’abiratérone pendant la grossesse chez l’être humain. L’acétate d’abiratérone ne doit donc pas être utilisé chez les femmes en mesure de procréer. On s’attend à ce que l’utilisation d’un inhibiteur du CYP17 chez la mère entraîne une variation des taux d’hormones pouvant nuire au développement du fœtus (voir 2 CONTRE-INDICATIONS). D’après les résultats des études menées sur des animaux, il existe des risques pour le fœtus (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
On ignore si l’abiratérone ou ses métabolites sont présents dans le sperme. Le port du condom est nécessaire si le patient a des relations sexuelles avec une femme enceinte. Si le patient a des relations sexuelles avec une femme en mesure de procréer, l’utilisation d’un condom et d’une autre méthode contraceptive efficace est nécessaire. Ces mesures sont requises pendant le traitement par MAR-ABIRATERONE et durant une semaine après ce dernier.
Pour éviter l’exposition par inadvertance, les femmes enceintes ou qui pourraient l’être ne doivent pas manipuler MAR-ABIRATERONE sans une protection telle que des gants.
7.1.2 Allaitement
MAR-ABIRATERONE n’est pas destiné aux femmes. On ignore si l’abiratérone ou ses métabolites passent dans le lait maternel humain.
7.1.3 Enfants
Enfants (≤ 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Dans le cadre des études de phase III sur l’acétate d’abiratérone, 70 % des patients étaient âgés de 65 ans ou plus et 27 % des patients étaient âgés de 75 ans ou plus. On n’a observé aucune différence globale relative à l’innocuité ou à l’efficacité entre ces patients âgés (≥ 65 ans) et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
D’après les données combinées des essais de phase III, les effets indésirables observés avec l’acétate d’abiratérone chez ≥ 10 % des patients étaient : hypertension (21 %), œdème périphérique (19 %), hypokaliémie (18 %), augmentation de l’alanine aminotransférase (ALAT) et/ou augmentation de l’aspartate aminotransférase (ASAT) (13 %).
Les effets indésirables les plus fréquents ayant entraîné une interruption du traitement, une réduction de la dose ou une autre modification de la posologie du médicament chez les patients traités par l’acétate d’abiratérone, comparativement à ceux recevant le placebo, étaient : hypokaliémie (3 % vs 1 %), hypertension (3 % vs 1 %), augmentation de l’ASAT (2 % vs 1 %), augmentation de l’ALAT (2 % vs 1 %), et anomalie de la fonction hépatique (2 % vs < 1 %). Les effets indésirables les plus fréquents ayant mené à l’arrêt du médicament chez les patients traités par l’acétate d’abiratérone étaient : augmentation de l’ALAT, augmentation de l’ASAT et hypokaliémie (chacune chez < 1 % des patients).
Les effets indésirables graves les plus fréquents (≥ 1 %) observés avec l’acétate d’abiratérone comparativement au placebo étaient : pneumonie (2 % vs 1 %) et infection urinaire (2 % vs 1 %).
L’acétate d’abiratérone peut causer une hypertension, une hypokaliémie et une rétention liquidienne, conséquence pharmacodynamique de son mode d’action. Lors des études de phase III, les effets attendus des minéralocorticoïdes se sont manifestés plus souvent chez les patients traités par l’acétate d’abiratérone que chez les patients recevant le placebo, à savoir : hypokaliémie (18 % vs 8 %), hypertension (22 % vs 16 %) et rétention liquidienne (œdème périphérique) (23 % vs 17 %). Chez les patients traités par l’acétate d’abiratérone, par rapport aux patients recevant un placebo, une hypokaliémie de grade 3 ou 4 a été observée chez 6 % vs 1 % des patients, une hypertension de grade 3 ou 4 chez 7 % vs 5 % des patients, et une rétention liquidienne de grade 3 ou 4 avec œdème chez 1 % vs 1 % des patients, respectivement. Une incidence plus élevée d’hypertension et d’hypokaliémie a été observée dans l’étude 3011 (voir les tableaux 1 à 6 de l’étude ci-dessous). Dans l’ensemble, ces effets causés par un excès de minéralocorticoïdes ont été gérés médicalement avec succès. L’utilisation concomitante d’un corticostéroïde réduit l’incidence et la gravité de ces effets indésirables médicamenteux (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Étude de phase III, contrôlée par placebo, menée chez des patients atteints d’un CPRCm asymptomatiques ou légèrement symptomatiques (étude 302)
Lors d’une étude clinique de phase III multicentrique contrôlée par placebo et menée chez des patients atteints d’un CPRCm asymptomatiques ou légèrement symptomatiques qui utilisaient un agoniste de la gonadolibérine ou qui avaient déjà subi une orchidectomie, l’acétate d’abiratérone a été administré à une dose de 1 g par jour en association avec une faible dose de prednisone (10 mg par jour) dans le groupe de traitement actif; le placebo a été administré aux patients témoins en association avec une faible dose de prednisone (10 mg par jour). La durée médiane de traitement par l’acétate d’abiratérone était de 18,8 mois et celle du traitement par placebo de 11,3 mois.
Les effets indésirables, tous grades confondus, les plus fréquemment observés avec l’acétate d’abiratérone comparativement au placebo étaient les suivants : douleur ou gêne articulaire (32 % vs 27 %), œdème périphérique (25 % vs 20 %), bouffées de chaleur (22 % vs 18 %), diarrhée (22 % vs 18 %), hypertension (22 % vs 13 %), toux (17 % vs 14 %), hypokaliémie (17 % vs 13 %), infection des voies respiratoires supérieures (13 % vs 8 %), dyspepsie (11 % vs 5 %), hématurie (10 % vs 6 %), rhinopharyngite (11 % vs 8 %) vomissements (13 % vs 11 %), fatigue (39 % vs 34 %), constipation (23 % vs 19 %), contusion (13 % vs 9 %), insomnie (14 % vs 11 %), anémie (11 % vs 9 %) et dyspnée (12 % vs 10 %).
Les effets indésirables graves les plus fréquemment observés avec l’acétate d’abiratérone comparativement au placebo étaient les suivants : infection urinaire (1,5 % vs 0,6 %), hypokaliémie (0,4 % vs 0,2 %) et hématurie (1,8 % vs 0,7 %).
Les effets indésirables les plus fréquents menant à une intervention clinique avec l’acétate d’abiratérone comparativement au placebo étaient les suivants : augmentation de l’ASAT (4,2 % vs 0,6 %) et augmentation de l’ALAT (5,2 % vs 0,7 %).
Les effets attendus des minéralocorticoïdes se sont manifestés plus souvent chez les patients traités par l’acétate d’abiratérone que chez les patients ayant reçu le placebo, à savoir : hypokaliémie (17 % vs 13 %), hypertension (22 % vs 13 %) et rétention liquidienne (œdème périphérique) (25 % vs 20 %), respectivement. Chez les patients traités par l’acétate d’abiratérone, l’hypokaliémie de grades 3 et 4 et l’hypertension de grades 3 et 4 ont été observées dans 2 % et 4 % des cas, respectivement.
Tableau 1 : Effets indésirables médicamenteux (tous les grades) survenus à une fréquence ≥ 2 % dans le groupe acétate d’abiratérone au cours de l’étude de phase III menée chez des patients atteints d’un CPRCm, asymptomatiques ou légèrement symptomatiques (étude 302)
Acétate d’abiratérone à 1 g avec prednisone à 10 mg par jour n = 542 | Placebo avec prednisone à 10 mg par jour n = 540 | |||||
Classe de systèmes- organes/Terme préférentiel MedDRA | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) |
| Affections cardiaques | ||||||
| Insuffisance cardiaquea | 10 (1,9 %) | 4 (0,8 %) | 1 (0,2 %) | 1 (0,2%) | 0 | 0 |
| Angine de poitrineb | 14 (2,6 %) | 2 (0,4 %) | 0 | 6 (1,1 %) | 2 (0,4 %) | 0 |
| Troubles généraux et anomalies au site d’administration | ||||||
| Œdème périphérique | 134 (24,7 %) | 2 (0,4 %) | 0 | 108 (20,0 %) | 5 (0,9 %) | 0 |
| Fatigue | 212 (39,1 %) | 12 (2,2 %) | 0 | 185 (34,3 %) | 9 (1,7 %) | 0 |
| Affections gastro- intestinales | ||||||
| Diarrhée | 117 (21,6 %) | 5 (0,9 %) | 0 | 96 (17,8 %) | 5 (0,9 %) | 0 |
| Dyspepsie | 60 (11,1 %) | 0 | 0 | 27 (5,0 %) | 1 (0,2 %) | 0 |
| Constipation | 125 (23,1 %) | 2 (0,2 %) | 0 | 103 (19,1 %) | 3 (0,6 %) | 0 |
| Vomissements | 69 (12,7 %) | 4 (0,7 %) | 0 | 58 (10,7 %) | 0 | 0 |
| Infections et infestations | ||||||
Infection des voies respiratoires supérieures | 69 (12,7 %) | 0 | 0 | 43 (8,0%) | 0 | 0 |
| Rhinopharyngite | 58 (10,7 %) | 0 | 0 | 44 (8,1 %) | 0 | 0 |
| Lésions, intoxications et complications liées aux procédures | ||||||
| Contusion | 72 (13,3 %) | 0 | 0 | 49 (9,1 %) | 0 | 0 |
| Chute | 32 (5,9 %) | 0 | 0 | 18 (3,3 %) | 0 | 0 |
Affections musculosquelettiques et du tissu conjonctif | ||||||
| Douleur ou gêne articulairec | 172 (31,7 %) | 11 (2,0 %) | 0 | 144 (26,7 %) | 11 (2,0 %) | 0 |
Troubles du métabolisme et de la nutrition | ||||||
| Hypokaliémie | 91 (16,8 %) | 12 (2,2 %) | 1 (0,2 %) | 68 (12,6 %) | 10 (1,9 %) | 0 |
| Affections de la peau et du tissu sous-cutané | ||||||
| Rash | 44 (8,1 %) | 0 | 0 | 20 (3,7 %) | 0 | 0 |
| Lésion de la peau | 19 (3,5 %) | 0 | 0 | 5 (0,9 %) | 0 | 0 |
Troubles psychiatriques | ||||||
| Insomnie | 73 (13,5 %) | 1 (0,2 %) | 0 | 61 (11,3 %) | 0 | 0 |
Acétate d’abiratérone à 1 g avec prednisone à 10 mg par jour n = 542 | Placebo avec prednisone à 10 mg par jour n = 540 | |||||
Classe de systèmes- organes/Terme préférentiel MedDRA | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) |
Affections respiratoires, thoraciques et médiastinales | ||||||
| Toux | 94 (17,3 %) | 0 | 0 | 73 (13,5 %) | 1 (0,2 %) | 0 |
| Dyspnée | 64 (11,8 %) | 11 (2,0 %) | 2 (0,4 %) | 52 (9,6 %) | 4 (0,7 %) | 1 (0,2 %) |
| Affections du rein et des voies urinaires | ||||||
| Hématurie | 56 (10,3 %) | 7 (1,3 %) | 0 | 30 (5,6 %) | 3 (0,6 %) | 0 |
| Affections vasculaires | ||||||
| Bouffée de chaleur | 121 (22,3 %) | 1 (0,2 %) | 0 | 98 (18,1 %) | 0 | 0 |
| Hypertension | 117 (21,6 %) | 21 (3,9 %) | 0 | 71 (13,1 %) | 16 (3,0 %) | 0 |
| Hématome | 19 (3,5 %) | 0 | 0 | 6 (1,1 %) | 0 | 0 |
a. Insuffisance cardiaque comprend également : insuffisance cardiaque congestive, diminution de la fraction d’éjection et dysfonctionnement ventriculaire gauche.
b. Angine de poitrine est incluse en raison de sa pertinence clinique.
c. Douleur ou gêne articulaire comprend : arthralgie, arthrite, bursite, tuméfaction articulaire, raideur articulaire, diminution de l’amplitude articulaire, épanchement articulaire, ostéoarthrite, arthrose rachidienne, tendinite, polyarthrite rhumatoïde.
Étude de phase III contrôlée par placebo chez des patients atteints d’un CPRCm ayant reçu un traitement antérieur à base de docétaxel (étude 301)
Dans le cadre d’une étude multicentrique de phase III contrôlée par placebo chez des patients atteints d’un CPRCm qui utilisaient une gonadolibérine ou qui avaient déjà subi une orchidectomie et été traités par le docétaxel, l’acétate d’abiratérone a été administré à une dose de 1 g par jour en association avec une faible dose de prednisone (10 mg par jour) dans le groupe de traitement actif; le placebo et une faible dose de prednisone (10 mg par jour) a été administré au groupe témoin. Les patients inscrits présentaient une intolérance ou un échec sous un ou deux schémas chimiothérapeutiques antérieurs, dont un comprenant le docétaxel. La durée moyenne du traitement par l’acétate d’abiratérone était de 32 semaines et celle du traitement par placebo était de 16 semaines.
Les effets indésirables, tous grades confondus, les plus fréquemment observés avec l’acétate d’abiratérone comparativement au placebo étaient les suivants : myopathie (36,3 % vs 30,9 %), douleur ou gêne articulaires (30,7 % vs 24,1 %), œdème périphérique (24,9 % vs 17,3 %), bouffées de chaleur (19,0 % vs 16,8 %), diarrhée (17,6 % vs 13,5 %), hypokaliémie (17,1 % vs 8,4 %), infection urinaire (11,5 % vs 7,1 %) et toux (10,6 % vs 7,6 %).
Les effets indésirables graves les plus fréquemment observés avec l’acétate d’abiratérone comparativement au placebo étaient les suivants : infection urinaire (1,8 % vs 0,8 %), fractures osseuses (1,6 % vs 0,6 %) et hypokaliémie (0,8 % vs 0 %).
Les effets indésirables les plus fréquents menant à une intervention clinique avec l’acétate d’abiratérone comparativement au placebo étaient les suivants : augmentation de l’ASAT (1,4 % vs 0,5 %), augmentation de l’ALAT (1,1 % vs 0 %), hypokaliémie (1,1 % vs 0,5 %), infection urinaire (0,9 % vs 0,3 %), hypertension (0,9 % vs 0,3 %), insuffisance cardiaque congestive (0,5 % vs 0 %) et angine de poitrine (0,3 % vs 0 %).
Les effets attendus des minéralocorticoïdes se sont manifestés plus souvent chez les patients traités par l’acétate d’abiratérone que chez les patients ayant reçu le placebo, à savoir : hypokaliémie (17 % vs 8 %), hypertension (9 % vs 7 %) et rétention liquidienne (œdème périphérique) (25 % vs 17 %), respectivement. Chez les patients traités par l’acétate d’abiratérone, l’hypokaliémie de grades 3 et 4 et l’hypertension de grades 3 et 4 ont été observées dans 4 % et 1 % des cas, respectivement.
Tableau 2 : Effets indésirables médicamenteux (tous les grades) survenus à une fréquence ≥ 2 % dans le groupe acétate d’abiratérone au cours d’une étude de phase III menée chez des patients atteints d’un CPRCm ayant reçu un traitement antérieur à base de docétaxel (étude 301)
Acétate d’abiratérone à 1 g avec prednisone à 10 mg par jour (n = 791) | Placebo avec prednisone à 10 mg par jour (n = 394) | |||||
| Classe de systèmes-organes/Terme préférentiel MedDRA | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) |
| Affections cardiaques | ||||||
| Arythmiea | 56 (7,0 %) | 7 (0,9 %) | 2 (0,2 %) | 15 (4,0 %) | 2 (0,5 %) | 1 (0,3 %) |
| Insuffisance cardiaqueb | 16 (2,0 %) | 12 (1,5 %) | 1 (0,1 %) | 4 (1,0 %) | 0 | 1 (0,3 %) |
| Angine de poitrinec | 10 (1,3 %) | 2 (0,3 %) | 0 | 2 (0,5 %) | 0 | 0 |
| Troubles généraux et anomalies au site d’administration | ||||||
| Œdème périphérique | 197 (24,9 %) | 11 (1,4 %) | 1 (0,1 %) | 68 (17,3 %) | 3 (0,8 %) | 0 |
| Affections gastro-intestinales | ||||||
| Diarrhée | 139 (17,6 %) | 5 (0,6 %) | 0 | 53 (13,5 %) | 5 (1,3 %) | 0 |
| Dyspepsie | 48 (6,1 %) | 0 | 0 | 13 (3,3 %) | 0 | 0 |
Lésions, intoxications et complications liées aux procédures | ||||||
| Fracturesd | 47 (5,9 %) | 8 (1,0 %) | 3 (0,4 %) | 9 (2,3 %) | 0 | 0 |
| Infections et infestations | ||||||
| Infection urinaire | 91 (11,5 %) | 17 (2,1 %) | 0 | 28 (7,1 %) | 2 (0,5 %) | 0 |
| Infection des voies respiratoires supérieures | 43 (5,4 %) | 0 | 0 | 10 (2,5 %) | 0 | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||||
| Douleur ou gêne articulairee | 243 (30,7 %) | 37 (4,7 %) | 0 | 95 (24,1 %) | 17 (4,3 %) | 0 |
| Myopathief | 287 (36,3 %) | 43 (5,4 %) | 2 (0,2 %) | 122 (30,9 %) | 14 (4,6 %) | 1 (0,3 %) |
| Troubles du métabolisme et de la nutrition | ||||||
| Hypokaliémie | 135 (17,1 %) | 27 (3,4 %) | 3 (0,4 %) | 33 (8,4 %) | 3 (0,8 %) | 0 |
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Toux | 84 (10,6 %) | 0 | 0 | 30 (7,6 %) | 0 | 0 |
| Affections du rein et des voies urinaires | ||||||
| Pollakiurie | 57 (7,2 %) | 2 (0,3 %) | 0 | 20 (5,1 %) | 1 (0,3 %) | 0 |
| Nycturie | 49 (6,2 %) | 0 | 0 | 16 (4,1 %) | 0 | 0 |
| Affections vasculaires | ||||||
| Bouffée de chaleur | 150 (19,0 %) | 2 (0,3 %) | 0 | 66 (16,8 %) | 1 (0,3 %) | 0 |
| Hypertension | 67 (8,5 %) | 10 (1,3 %) | 0 | 27 (6,9 %) | 1 (0,3 %) | 0 |
a. Arythmie comprend : tachycardie, fibrillation auriculaire, arythmie, bradycardie, tachycardie supraventriculaire, tachycardie auriculaire, bloc auriculoventriculaire complet, trouble de la conduction, tachycardie ventriculaire, flutter auriculaire, bradyarythmie.
b. Insuffisance cardiaque comprend également insuffisance cardiaque congestive, diminution de la fraction d’éjection et dysfonctionnement ventriculaire gauche.
c. Angine de poitrine est incluse en raison de sa pertinence clinique.
d. Fractures comprend toutes les fractures à l’exception des fractures pathologiques. e. Douleur ou gêne articulaire comprend : arthralgie, arthrite, arthropathie, bursite, tuméfaction articulaire, raideur articulaire, diminution de l’amplitude articulaire, épanchement articulaire, ankylose articulaire, ostéoarthrite, polyarthrite rhumatoïde, arthrose rachidienne, spondylolisthésis, tendinite. f. Myopathie comprend : douleur musculosquelettique, raideur musculosquelettique, douleur musculosquelettique du thorax, myalgie, faiblesse musculaire, gêne musculosquelettique, myopathie, gêne dans un membre, augmentation de la créatine phosphokinase sanguine, atrophie musculaire, fatigue musculaire, contractions fasciculaires, myopathie cortisonique.
Étude de phase III contrôlée par placebo chez des patients atteints d’un cancer de la prostate métastatique à haut risque nouvellement diagnostiqué (étude 3011 – LATITUDE)
Dans une étude de phase III menée chez des patients atteints d’un cancer de la prostate métastatique hormono-sensible à haut risque nouvellement diagnostiqué et pouvant avoir déjà reçu un TAA pendant 3 mois au plus, l’acétone d’abiratérone a été administré à une dose de 1 g par jour en association avec une faible dose de prednisone (5 mg par jour) et un TAA (agoniste de la gonadolibérine ou orchidectomie) aux patients du groupe de traitement actif; les patients du groupe témoin ont reçu un TAA et un placebo. La durée médiane du traitement par l’acétone d’abiratérone était de 26 mois et celle du traitement par placebo était de 14 mois. Pour les patients qui sont passés du groupe placebo à l’acétone d’abiratérone, la durée médiane totale de traitement par l’acétone d’abiratérone était de 12 mois.
Les résultats de l’analyse finale portant sur l’innocuité étaient similaires aux résultats de la première analyse intérimaire. Les données recueillies au cours des 22 mois additionnels (depuis le moment où la première analyse intérimaire a été effectuée) n’ont pas montré de changements cliniquement pertinents du profil d’innocuité de l’acétone d’abiratérone.
Les effets indésirables, tous grades confondus, les plus fréquemment observés avec MAR-ABIRATERONE® comparativement au placebo étaient les suivants : hypertension (38,4 % vs 22,1 %), hypokaliémie (24,0 % vs 3,8 %) et bouffées de chaleur (15,4 % vs 12,6 %).
Les effets indésirables graves les plus fréquemment observés avec l’acétone d’abiratérone comparativement au placebo étaient les suivants : pneumonie (2,0 % vs 0,3 %), infection urinaire (1,3 % vs 0,8 %) et hématurie (1,3 % vs 0,5 %).
Les effets indésirables les plus fréquents menant à une intervention clinique avec l’acétone d’abiratérone comparativement au placebo étaient les suivants : hypokaliémie (9,5 % vs 0,8 %), hypertension (7,2 % vs 2,7 %), augmentation de l’ASAT (5,7 % vs 1,7 %) et augmentation de l’ALAT (5,5 % vs 1,8 %).
Lors de l’étude 3011, les effets attendus des minéralocorticoïdes se sont manifestés plus souvent chez les patients traités par l’acétone d’abiratérone que chez ceux ayant reçu un placebo : hypertension (40,7 % vs 23,9 %), hypokaliémie (24,0 % vs 3,8 %) et rétention liquidienne/œdème (13,6 % vs 11,8 %). Chez les patients traités par l’acétone d’abiratérone, une hypokaliémie de grade 3 ou 4 a été rapportée respectivement chez 10,9 % et 0,8 % des patients et une hypertension de grade 3 ou 4 respectivement chez 21,8 % et 0,2 % des patients.
Tableau 3 : Effets indésirables médicamenteux (tous les grades) survenus à une fréquence de ≥ 2 % plus élevée dans le groupe acétone d’abiratérone comparativement au placebo au cours d’une étude de phase III menée chez des patients atteints d’un cancer de la prostate métastatique hormono-sensible à haut risque nouvellement diagnostiqué (étude 3011)
Acétone d’abiratérone à 1 g avec prednisone à 5 mg et TAAa tous les jours n = 597b | Placebo et TAAa tous les jours n = 602b | |||||
Classe de systèmes- organes/ Terme préférentiel MedDRA | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) | Tous les grades (%) | Grade 3 (%) | Grade 4 (%) |
| Troubles cardiaques | ||||||
| Insuffisance cardiaque | 9 (1,5 %) | 2 (0,3 %) | 1 (0,2 %) | 2 (0,3 %) | 0 | 0 |
| Angine de poitrine | 10 (1,7 %) | 3 (0,5 %) | 1 (0,2 %) | 5 (0,8 %) | 0 | 0 |
| Fibrillation auriculaire | 10 (1,7 %) | 2 (0,3 %) | 0 | 2 (0,3 %) | 1 (0,2 %) | 0 |
| Infections et infestations | ||||||
| Infection urinaire | 44 (7,4 %) | 6 (1 %) | 0 | 23 (3,8 %) | 5 (0,8 %) | 0 |
| Infection des voies respiratoires supérieures | 42 (7,0 %) | 1 (0,2 %) | 0 | 29 (4,8 %) | 1 (0,2 %) | 0 |
| Grippe | 42 (7,0 %) | 0 | 0 | 20 (3,3 %) | 0 | 0 |
| Bronchite | 24 (4,0 %) | 2 (0,3 %) | 0 | 8 (1,3 %) | 0 | 0 |
Blessure, empoisonnement et complications d’une intervention | ||||||
| Fracture d’une côte | 15 (2,5 %) | 0 | 0 | 2 (0,3 %) | 0 | 0 |
| Troubles du métabolisme et de la nutrition | ||||||
| Hypokaliémiec | 143 (24,0 %) | 65 (10,9 %) | 5 (0,8 %) | 23 (3,8 %) | 9 (1,5 %) | 1 (0,2 %) |
| Affections du système nerveux | ||||||
| Céphalées | 46 (7,7 %) | 2 (0,3 %) | 0 | 31 (5,1 %) | 1 (0,2 %) | 0 |
| Affections psychiatriques | ||||||
| Dépression | 17 (2,8 %) | 0 | 0 | 5 (0,8 %) | 0 | 0 |
Affections respiratoires, thoraciques et médiastinales | ||||||
| Toux | 41 (6,9 %) | 0 | 0 | 18 (3,0 %) | 0 | 0 |
| Affections vasculaires | ||||||
| Hypertension | 229 (38,4 %) | 125 (20,9 %) | 0 | 133 (22,1 %) | 59 (9,8 %) | 1 (0,2 %) |
| Bouffées de chaleur | 92 (15,4 %) | 0 | 0 | 76 (12,6 %) | 1 (0,2 %) | 0 |
a. Tous les patients recevaient un agoniste de la gonadolibérine ou avaient subi une orchidectomie. b. n = patients ayant fait l’objet d’une évaluation de l’innocuité.
c. EI évalués par l’investigateur à partir des symptômes signalés.
Effets cardiovasculaires : Les études de phase III excluaient les patients présentant une hypertension non maîtrisée, une cardiopathie cliniquement significative indiquée par un infarctus du myocarde, des événements thrombotiques artériels au cours des six mois précédents, une angine de poitrine sévère ou instable, une FEVG < 50 % ou une cardiopathie de classe III ou IV à l’échelle NYHA (étude 301) ou une cardiopathie de classe II à IV à l’échelle NYHA (études 302 et 3011). Tous les patients inscrits (sous traitement actif et sous placebo) recevaient un traitement antiandrogénique en concomitance, principalement des agonistes de la gonadolibérine, qui a été associé au diabète, à l’infarctus du myocarde, à l’accident vasculaire cérébral et à la mort subite d’origine cardiaque.
Les données groupées des études de phase III montrent que les effets indésirables cardiovasculaires sont survenus aux fréquences suivantes chez les patients sous acétate d’abiratérone comparativement aux patients sous placebo : fibrillation auriculaire, 2,6 % vs 2,0 %; tachycardie, 1,9 % vs 1,0 %; angine de poitrine, 1,7 % vs 0,8 %; insuffisance cardiaque, 0,7 % vs 0,2 %; et arythmie, 0,7 % vs 0,5 %.
Hépatotoxicité : L’hépatotoxicité médicamenteuse avec concentrations sériques élevées de transaminases (ALAT et ASAT) et de bilirubine totale a été signalée chez des patients traités par l’acétate d’abiratérone. Dans toutes les études cliniques de phase III, une hépatotoxicité de grade 3 ou 4 (à savoir : une augmentation du taux d’ALAT ou d’ASAT > 5 fois la limite supérieure de la normale [LSN] ou une augmentation du taux de bilirubine > 1,5 fois la LSN) a été signalée chez environ 6 % des patients traités par l’acétate d’abiratérone, généralement au cours des trois premiers mois suivant le début du traitement.
Dans l’étude clinique de phase III menée chez des patients atteints d’un CPRCm qui ont reçu un traitement antérieur à base de docétaxel (étude 301), ceux dont les taux d’ALAT ou d’ASAT étaient élevés au départ étaient plus susceptibles de présenter des augmentations des résultats des tests de la fonction hépatique que ceux ayant des valeurs normales au départ. Lorsqu’on observait des augmentations d’ALAT ou d’ASAT > 5 fois la LSN ou du taux de bilirubine > 3 fois la LSN, on suspendait ou arrêtait le traitement par l’acétate d’abiratérone. Une augmentation marquée des résultats des tests de la fonction hépatique s’est produite à deux occasions (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Les deux patients en question, dont les valeurs de fonction hépatique étaient normales au départ, ont présenté des augmentations des taux d’ALAT ou d’ASAT de 15 à 40 fois la LSN et de bilirubine de 2 à 6 fois la LSN. Après l’interruption de l’acétate d’abiratérone, les résultats des tests de la fonction hépatique des deux patients se sont normalisés. Un patient a repris le traitement par l’acétate d’abiratérone. Aucune récurrence des augmentations n’a été observée chez ce patient.
Dans le cadre de l’étude clinique de phase III menée chez des patients atteints d’un CPRCm, asymptomatiques ou légèrement symptomatiques (étude 302), des augmentations du taux d’ALAT ou d’ASAT de grade 3 ou 4 ont été observées chez 35 (6,5 %) des patients traités par l’acétate d’abiratérone. Les augmentations d’aminotransférases se sont résolues chez tous les patients sauf trois (deux présentaient de nouvelles métastases hépatiques multiples et un, une augmentation du taux d’ASAT environ trois semaines après la dernière dose de l’acétate d’abiratérone).
Dans l’étude clinique de phase III menée chez des patients atteints d’un cancer de la prostate métastatique à haut risque nouvellement diagnostiqué (étude 3011), une hépatotoxicité de grade 3 ou 4 a été observée chez respectivement 8,2 et 0,7 % des sujets traités par l’acétate d’abiratérone. Dix patients (1,7 %) traités par l’acétate d’abiratérone ont abandonné le traitement à cause d’une hépatotoxicité; deux présentaient une hépatotoxicité de grade 2, six, une hépatotoxicité de grade 3, et deux, une hépatotoxicité de grade 4. Aucun décès dû à une hépatotoxicité n’a été signalé dans l’étude 3011.
Dans les études cliniques de phase III, des abandons de traitement en raison d’augmentations du taux d’ASAT et d’ALAT ou de résultats anormaux aux tests de la fonction hépatique ont été rapportés respectivement chez 1,1 % des patients traités par l’acétate d’abiratérone et 0,6 % des patients traités avec le placebo; aucun décès n’a été rapporté à la suite d’un épisode d’hépatotoxicité.
Dans des essais cliniques, le risque d’hépatotoxicité a été atténué par l’exclusion des patients atteints d’hépatite active ou dont les tests de la fonction hépatique au départ présentaient des anomalies importantes. Dans le cadre de l’essai mené chez les patients atteints d’un CPRCm qui ont reçu un traitement antérieur à base de docétaxel (étude 301), les patients ayant au départ des taux d’ALAT et d’ASAT ≥ 2,5 fois la LSN en l’absence de métastases hépatiques ou > 5 fois la LSN en présence de métastases hépatiques ont été exclus. Les patients ayant des métastases hépatiques et ceux dont les taux d’ALAT et d’ASAT étaient ≥ 2,5 fois la LSN étaient exclus de l’essai mené chez les patients atteints d’un CPRCm, asymptomatiques ou légèrement symptomatiques (étude 302). Dans l’essai mené chez les patients atteints d’un cancer de la prostate métastatique hormono-sensible à haut risque nouvellement diagnostiqué (étude 3011), les sujets ayant au départ des taux d’ALAT et d’ASAT > 2,5 fois la LSN, un taux de bilirubine > 1,5 fois la LSN ou ceux atteints d’une hépatite virale ou d’une hépatopathie chronique active ou symptomatique, ou présentant de l’ascite ou des troubles hémorragiques consécutifs à une insuffisance hépatique ont été exclus. Les anomalies des tests de la fonction hépatique apparues chez les patients participant aux essais cliniques ont été prises en charge en interrompant le traitement et en permettant la réadministration du médicament seulement une fois que les résultats des tests de la fonction hépatique étaient revenus aux valeurs initiales du patient (voir 4 POSOLOGIE ET ADMINISTRATION). Les patients ayant présenté une augmentation des taux d’ALAT ou d’ASAT > 20 fois la LSN n’ont pas été traités de nouveau. L’innocuité de la reprise du traitement chez de tels patients est inconnue.
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Affections endocriniennes : insuffisance surrénalienne
Troubles généraux et anomalies au site d’administration : syndrome pseudogrippal Infections et infestations : infection des voies respiratoire inférieures
Investigations : augmentation de la créatinémie, prise de poids
Troubles du métabolisme et de la nutrition : hypertriglycéridémie
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Le Tableau 4, le Tableau 5 et le Tableau 6 présentent les valeurs de laboratoire d’intérêt tirées des essais contrôlés par placebo de phase III.
Tableau 4 : Sélection d’anomalies de laboratoire chez les patients atteints d’un CPRCm, asymptomatiques ou légèrement symptomatiques, recevant de l’acétate d’abiratérone (étude 302)
Acétate d’abiratérone à 1 g avec prednisone à 10 mg par jour n = 542 | Placebo avec prednisone à 10 mg par jour n = 540 | |||
Tous les grades % | Grade 3/4 % | Tous les grades % | Grade 3/4 % | |
| Augmentation de l’ALAT | 41 | 6 | 28 | 1 |
| Augmentation de l’ASAT | 36 | 3 | 27 | 1 |
| Augmentation de la bilirubine | 11 | < 1 | 4 | < 1 |
| Hypokaliémie | 14 | 2 | 8 | 1 |
| Hypophosphatémie | 26 | 5 | 14 | 2 |
| Hypertriglycéridémie | 22 | 0 | 17 | 0 |
| Hypernatrémie | 30 | < 1 | 24 | < 1 |
| Hypercalcémie | 10 | 0 | 4 | 0 |
| Lymphopénie | 36 | 7 | 30 | 0 |
Tableau 5 : Sélection d’anomalies de laboratoire chez les patients atteints d’un CPRCm ayant reçu un traitement antérieur à base de docétaxel et recevant de l’acétate d’abiratérone (étude 301)
Acétate d’abiratérone à 1 g avec prednisone à 5 mg par jour n = 791 | Placebo avec prednisone à 10 mg par jour n = 394 | |||
Tous les grades % | Grade 3/4 % | Tous les grades % | Grade 3/4 % | |
| Augmentation de l’ALAT | 11 | 1 | 10 | < 1 |
| Augmentation de l’ASAT | 30 | 2 | 34 | 1 |
| Augmentation de la bilirubine | 6 | < 1 | 3 | 0 |
| Hypokaliémie | 19 | 3 | 10 | < 1 |
| Hypercholestérolémie | 55 | < 1 | 48 | < 1 |
| Phosphore bas | 23 | 7 | 15 | 5 |
| Hypertriglycéridémie | 62 | < 1 | 53 | 0 |
Tableau 6 : Sélection d’anomalies de laboratoire chez les patients atteints d’un cancer de la prostate métastatique hormono-sensible à haut risque nouvellement diagnostiqué et recevant de l’acétate d’abiratérone (étude 3011)
Acétate d’abiratérone à 1 g avec prednisone à 5 mg par jour n = 597 | Placebo n = 602 | |||
Tous les grades % | Grade 3/4 % | Tous les grades % | Grade 3/4 % | |
| Augmentation de l’ALAT | 45 | 6 | 45 | 1 |
| Augmentation de l’ASAT | 46 | 5 | 46 | 2 |
| Augmentation de la bilirubine | 16 | < 1 | 6 | < 1 |
| Hypokaliémie | 30 | 10 | 7 | 1 |
| Lymphopénie | 20 | 5 | 13 | 2 |
8.5 Effets indésirables observés après la mise en marché
Les effets indésirables ci-après ont été déterminés durant l’utilisation de l’acétate d’abiratérone à la suite de l’approbation du produit. Comme ces effets ont été signalés de façon volontaire par une population dont on ne connaît pas la taille, il n’est pas toujours possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’emploi de ce médicament.
Affections respiratoires, thoraciques et médiastinales : alvéolite allergique Affections musculosquelettiques et du tissu conjonctif : rhabdomyolyse, myopathie Affections hépatobiliaires : hépatite fulminante, insuffisance hépatique aiguë avec décès (voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » et 7 MISES EN GARDE ET PRÉCAUTIONS, Hépatique/biliaire/pancréatique)
Affections cardiaques : allongement de l’intervalle QT et torsades de pointe (chez des patients présentant une hypokaliémie ou ayant des problèmes cardiovasculaires sous-jacents, voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
Affections endocriniennes et métaboliques : cas isolés d’hypoglycémie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinien/métabolisme, Hypoglycémie).
Affections du système immunitaire – Hypersensibilité : réaction anaphylactique (réactions allergiques sévères avec des symptômes qui comprennent, sans s’y limiter, difficulté à avaler ou à respirer, enflure du visage ou des lèvres, de la langue ou de la gorge, ou éruption cutanée avec démangeaisons [urticaire]).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
In vitro, les études montrent que le CYP3A4 et SULT2A1 sont les principales isoenzymes impliquées dans le métabolisme de l’abiratérone (voir 10.3 Pharmacocinétique, Pharmacocinétique non clinique). L’abiratérone est un inhibiteur des enzymes hépatiques CYP2C8 et CYP2D6 intervenant dans le métabolisme des médicaments (voir 9.4 Interactions médicament-médicament).
9.3 Interactions médicament-comportement
Aucune étude n’a évalué les effets de l’acétate d’abiratérone sur la capacité à conduire un véhicule ou à utiliser des machines. On ne s’attend pas à ce que MAR-ABIRATERONE nuise à la capacité à conduire ou à utiliser des machines.
9.4 Interactions médicament-médicament
Effet potentiel d’autres ingrédients médicinaux sur l’exposition à l’acétate d’abiratérone
Inducteurs du CYP3A4 : Selon les données in vitro, le métabolite actif abiratérone est un substrat du CYP3A4. Dans le cadre d’une étude clinique sur les interactions pharmacocinétiques menée chez des sujets sains, l’administration d’un prétraitement par un inducteur puissant du CYP3A4 (rifampicine à 600 mg par jour pendant 6 jours), suivi d’une dose unique de 1 000 mg d’acétate d’abiratérone, a donné lieu à une diminution de 55 % des valeurs d’ASC∞ plasmatique moyenne de l’abiratérone. L’utilisation d’inducteurs puissants du CYP3A4 (par ex. la phénytoïne, la carbamazépine, la rifampicine, la rifabutine et le phénobarbital) pendant le traitement par MAR-ABIRATERONE est à proscrire. Si l’administration concomitante d’un inducteur puissant du CYP3A4 s’avère nécessaire, l’efficacité clinique devra être évaluée minutieusement en raison de l’absence de données cliniques sur lesquelles s’appuyer dans le but de recommander un ajustement posologique approprié.
Inhibiteurs du CYP3A4 : Dans le cadre d’une étude clinique sur les interactions pharmacocinétiques, des sujets sains ont reçu une dose de kétoconazole, un inhibiteur puissant du CYP3A4, à raison de 400 mg par jour pendant 6 jours. Aucun effet cliniquement significatif n’a été démontré sur les propriétés pharmacocinétiques de l’abiratérone suivant la coadministration d’une dose unique d’acétate d’abiratérone de 1 000 mg au jour 4.
Effet potentiel de MAR-ABIRATERONE sur l’exposition à d’autres médicaments
CYP1A2 : Dans une étude clinique visant à déterminer les effets de l’acétate d’abiratérone (associé à de la prednisone) sur une dose unique de théophylline (substrat du CYP1A2), aucune augmentation de l’exposition systémique à la théophylline n’a été observée.
CYP2D6 : Dans la même étude visant également à déterminer les effets de l’acétate d’abiratérone (associé à de la prednisone) sur une dose unique de dextrométhorphane (substrat du CYP2D6), l’exposition systémique (ASC) au dextrométhorphane a augmenté d’environ 200 %. L’ASC24 du dextrorphane, métabolite actif du dextrométhorphane, a augmenté d’environ 33 %.
MAR-ABIRATERONE est un inhibiteur de l’enzyme hépatique CYP2D6 intervenant dans le métabolisme des médicaments. La prudence est recommandée lorsque MAR-ABIRATERONE est administré avec des médicaments activés ou métabolisés par le CYP2D6, particulièrement avec ceux dont l’index thérapeutique est étroit. Il faut envisager une réduction de la dose des médicaments à index thérapeutique étroit qui sont métabolisés par le CYP2D6.
CYP2C8 : Dans le cadre d’un essai portant sur les interactions médicament-médicament avec le CYP2C8 chez des sujets sains, l’ASC de la pioglitazone a augmenté de 46 %, tandis que les ASC du M-III et du M-IV (les métabolites actifs de la pioglitazone, substrat du CYP2C8) ont chacune diminué de 10 % lors de l’administration d’une dose unique de pioglitazone en association avec une dose unique de 1 000 mg d’acétate d’abiratérone. Lorsqu’un substrat du CYP2C8 ayant un indice thérapeutique étroit est utilisé avec MAR-ABIRATERONE, il faut surveiller les patients afin de détecter tout signe de toxicité, lié à ce substrat. Par exemple, la pioglitazone et le répaglinide sont des médicaments métabolisés par le CYP2C8 (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
CYP2C9, CYP2C19 et CYP3A4/5 : Les études in vitro menées avec des microsomes hépatiques humains ont montré que l’abiratérone était un inhibiteur modéré du CYP2C9, du CYP2C19 et du CYP3A4/5. Aucune étude clinique sur les interactions médicament-médicament n’a été menée pour confirmer ces résultats obtenus in vitro (voir 10.3 Pharmacocinétique, Pharmacocinétique non clinique).
OATP1B1 : In vitro, l’abiratérone et ses principaux métabolites ont inhibé le transporteur OATP1B1 qui assure le captage hépatique. Par conséquent, les concentrations de médicaments éliminés par le transporteur OATP1B1 pourraient augmenter. Il n’existe aucune donnée clinique disponible pour confirmer l’interaction avec le transporteur.
9.5 Interactions médicament-aliment
L’administration de MAR-ABIRATERONE avec de la nourriture augmente significativement l’absorption de l’abiratérone. L’efficacité et l’innocuité de l’acétate d’abiratérone administré avec de la nourriture n’ont pas été établies. MAR-ABIRATERONE ne doit pas être pris avec des aliments solides ou liquides (voir4 POSOLOGIE ET ADMINISTRATION et 10.3 Pharmacocinétique).
9.6 Interactions médicament-plante médicinale
MAR-ABIRATERONE ne doit pas être utilisé en association avec du millepertuis commun (Hypericum perforatum) ou des produits contenant du millepertuis commun car leur coadministration peut entraîner une diminution des concentrations plasmatiques de MAR-ABIRATERONE.
9.7 Interactions médicament-tests de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’acétate d’abiratérone est converti in vivo en abiratérone, un inhibiteur de la biosynthèse des androgènes. Plus précisément, l’abiratérone inhibe de façon sélective l’enzyme 17α-hydroxylase/C17,20-lyase (CYP17). Cette enzyme est exprimée dans les testicules, les glandes surrénales et tissus tumoraux de la prostate, et elle est nécessaire à la biosynthèse des androgènes. Elle catalyse la conversion de la prégnénolone et de la progestérone en deux précurseurs de la testostérone, la DHEA et l’androstènedione, respectivement par 17α-hydroxylation et clivage de la liaison C17,20. L’inhibition de l’enzyme CYP17 entraîne également une augmentation de la production de minéralocorticoïdes par les glandes surrénales (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypertension, hypokaliémie et rétention liquidienne en raison d’un excès de minéralocorticoïdes).
Le carcinome prostatique sensible aux androgènes répond aux traitements qui diminuent les concentrations d’androgènes. Les traitements de privation d’androgènes, tels que les agonistes de la gonadostimuline et l’orchidectomie, diminuent la production d’androgènes au niveau des testicules mais n’affecte pas la production d’androgènes par les glandes surrénales ou dans la tumeur. L’acétate d’abiratérone diminue les concentrations sériques de testostérone et d’autres androgènes chez des patients à des niveaux inférieurs à ceux obtenus en utilisant des agonistes de la gonadolibérine seuls ou après orchidectomie. La sensibilité des tests commerciaux servant à évaluer la testostérone n’est pas suffisante pour détecter l’effet de l’acétate d’abiratérone sur les concentrations sériques de testostérone. Par conséquent, il n’est pas nécessaire de surveiller l’effet de l’acétate d’abiratérone sur les concentrations sériques de testostérone.
Il est possible d’observer des variations au niveau des concentrations sériques d’antigène prostatique spécifique (APS), mais il s’est avéré que ces variations n’ont pas de corrélation avec le bienfait clinique chez certains patients.
10.2 Pharmacodynamie
Électrophysiologie cardiaque : Une étude multicentrique ouverte, non contrôlée, évaluant les ECG d’un seul groupe a été réalisée auprès de 33 patients atteints d’un cancer de la prostate métastatique résistant à la castration qui ont subi une castration médicamenteuse (n = 28) ou chirurgicale (n = 5). On a enregistré une série d’ECG des patients au départ et au jour 1 des premier et deuxième cycles de 28 jours de traitement par l’acétate d’abiratérone (1 g par jour) en association avec de la prednisone (5 mg deux fois par jour). À l’état d’équilibre au jour 1 du cycle 2, l’intervalle QTc était significativement raccourci à la plupart des points dans le temps, avec une diminution maximale moyenne par rapport au départ de -10,7 ms (IC à 90 % : -14,8 à -6,5) 24 heures après l’administration de la dose.
La privation androgénique est associée à un allongement de l’intervalle QTc. Dans cette étude, l’intervalle QTc moyen était de 435 à 440 ms au départ et 57,6 % des sujets avaient des valeurs QTc initiales > 450 ms avant l’instauration de l’acétate d’abiratérone. Comme les sujets étaient déjà en privation androgénique dans cet essai, les résultats de cette étude ne peuvent pas être appliqués aux populations non castrées.
Antagonistes des récepteurs minéralocorticoïdes : Il n’était pas permis aux patients qui participaient aux essais cliniques de base (COU-AA-302 et COU-AA-301) d’utiliser la spironolactone, un antagoniste des récepteurs minéralocorticoïdes, avec l’acétate d’abiratérone puisque la spironolactone à la capacité de se fixer au récepteur androgène de type sauvage et de l’activer, ce qui pourrait stimuler la progression de la maladie. Il faut éviter d’utiliser la spironolactone avec MAR-ABIRATERONE.
Utilisation antérieure de kétoconazole : D’après l’expérience acquise lors d’un des premiers essais sur l’acétate d’abiratérone, on peut s’attendre à des taux de réponse moins élevés chez les patients traités antérieurement par du kétoconazole pour le cancer de la prostate.
10.3 Pharmacocinétique
Pharmacocinétique non clinique
Plusieurs isoenzymes (CYP, UGT et SULT) sont responsables du métabolisme de l’abiratérone en 15 métabolites détectables représentant environ 92 % de la radioactivité en circulation. Le CYP3A4 et le SULT2A1 sont les principales isoenzymes participant à la formation de métabolites avec une contribution mineure de l’UGT1A4, du SULT1E1 et de l’UGT1A3.
Les études in vitro menées avec des microsomes hépatiques humains ont montré que l’abiratérone n’était pas un inhibiteur du CYP2A6 ou du CYP2E1 humains. Dans ces mêmes études, l’abiratérone était un inhibiteur modéré du CYP2C9, du CYP2C19 et du CYP3A4/5. Toutefois, les concentrations d’abiratérone chez les patients étaient plus faibles que la concentration nécessaire pour entraîner une inhibition cliniquement significative de ces enzymes. Des études in vitro ont également montré que l’abiratérone était un puissant inhibiteur du CYP1A2, du CYP2D6 et du CYP2C8 (voir 9.4 Interactions médicament-médicament).
La pharmacocinétique de l’abiratérone en présence d’inducteurs ou d’inhibiteurs puissants des enzymes mentionnées ci-dessus n’a pas été évaluée in vitro ni in vivo, à l’exception du CYP3A4 (voir 9.4 Interactions médicament-médicament, Inducteurs du CYP3A4 et Inhibiteurs du CYP3A4.)
La pharmacocinétique de l’abiratérone a été étudiée à la suite de l’administration de l’acétate d’abiratérone à des sujets en bonne santé, à des patients atteints d’un cancer de la prostate métastatique et à des sujets non cancéreux présentant une insuffisance hépatique ou rénale. L’acétate d’abiratérone est rapidement converti in vivo en abiratérone, un inhibiteur de la biosynthèse des androgènes. Dans les études cliniques, plus de 99 % des échantillons analysés avaient des concentrations plasmatiques d’acétate d’abiratérone inférieures au seuil de détection (< 0,2 ng/mL).
Absorption :
Les valeurs de l’ASC et de la Cmax chez les patients atteints d’un cancer de la prostate résistant à la castration étaient respectivement de 979 ng•h/mL et de 216,5 ng/mL. De plus, on a observé une grande variabilité interpatients entre les sujets en bonne santé et les patients atteints d’un cancer de la prostate résistant à la castration.
On a observé une réduction de la clairance chez les patients atteints d’un cancer de la prostate résistant à la castration (33 %) comparativement aux sujets en bonne santé. Cette réduction pourrait se traduire par une augmentation moyenne de 40 % de l’exposition moyenne prévue en population chez les patients par comparaison aux sujets en bonne santé. Cependant, cette augmentation peut être confondue avec les effets des médicaments administrés en concomitance et la consommation de nourriture. On ne considère pas que cette différence soit cliniquement pertinente.
Après l’administration par voie orale de l’acétate d’abiratérone à jeun, le temps nécessaire pour atteindre la concentration plasmatique maximale d’abiratérone est d’environ deux heures chez les patients atteints d’un cancer de la prostate résistant à la castration.
L’exposition systémique à l’abiratérone augmente lorsque l’acétate d’abiratérone est administré avec de la nourriture. La Cmax et l’ASC de l’abiratérone étaient environ sept fois et cinq fois plus élevées, respectivement, lorsque l’acétate d’abiratérone était administré avec un repas faible en matières grasses (7 % de matières grasses, 300 calories) et environ 17 fois et 10 fois plus élevées, respectivement, lorsque l’acétate d’abiratérone était administré avec un repas riche en matières grasses (57 % de matières grasses, 825 calories).
Étant donné la variation normale de la teneur et de la composition des repas, la prise de MAR-ABIRATERONE avec les repas pourraient entraîner une variation très marquée de l’exposition. Par conséquent, les comprimés MAR-ABIRATERONE doivent être pris en une seule dose une fois par jour et à jeun. Aucun aliment solide ou liquide ne doit être consommé pendant au moins deux heures avant la prise de MAR-ABIRATERONE et pendant au moins une heure après la prise de MAR-ABIRATERONE. Les comprimés doivent être avalés entiers avec de l’eau (voir 4 POSOLOGIE ET ADMINISTRATION).
Distribution :
Le taux de liaison de l’abiratérone marqué au carbone 14 aux protéines plasmatiques est de 99,8 % chez l’être humain. Le volume apparent de distribution est d’environ 5 630 litres, ce qui donne à penser que l’abiratérone est largement distribué dans les tissus périphériques. Des études in vitro montrent que l’acétate d’abiratérone et l’abiratérone, à des concentrations cliniquement pertinentes, ne sont pas des substrats de la glycoprotéine P (P-gp). Les études in vitro montrent également que l’acétate d’abiratérone est un inhibiteur de la P-gp. Aucune étude n’a été menée sur d’autres protéines de transport.
Métabolisme :
À la suite de l’administration orale de gélules d’acétate d’abiratérone marqué au carbone 14, l’acétate d’abiratérone est rapidement hydrolysé en son métabolite actif, l’abiratérone. Cette réaction n’est pas médiée par le CYP, mais on pense qu’elle se produit par l’entremise d’une ou plusieurs estérases non identifiées. L’abiratérone subit alors un métabolisme comprenant sulfatation, hydroxylation et oxydation, principalement dans le foie. Il en résulte la formation de deux principaux métabolites inactifs circulant dans le plasma, soit le sulfate d’abiratérone et le sulfate d’abiratérone N-oxyde, chacun comptant pour environ 43 % de la radioactivité totale. La formation du sulfate d’abiratérone N-oxyde est surtout catalysée par le CYP3A4 et le SULT2A1, tandis que la formation du sulfate d’abiratérone est catalysée par le SULT2A1.
Élimination :
La demi-vie moyenne de l’abiratérone dans le plasma est d’environ 15 heures selon les données provenant de sujets en bonne santé et d’environ 12 heures selon les données de patients atteints d’un cancer de la prostate métastatique résistant à la castration. À la suite de l’administration par voie orale d’acétate d’abiratérone marqué au carbone 14, environ 88 % de la dose radioactive se retrouve dans les selles et environ 5 % dans l’urine. Les principaux composés se trouvant dans les selles sont l’acétate d’abiratérone et l’abiratérone inchangés (environ 55 % et 22 % de la dose administrée, respectivement).
Populations et états pathologiques particuliers :
L’effet des facteurs intrinsèques tels que l’âge et le poids corporel a été évalué en utilisant des analyses pharmacocinétiques de population; aucune de ces covariables n’a mis en évidence un effet statistiquement significatif.
- Enfants : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
- Sexe : Toute l’information recueillie dans le cadre d’études cliniques à ce jour provient de sujets de sexe masculin.
- Polymorphisme génétique : On n’a pas évalué l’effet des différences génétiques sur la pharmacocinétique de l’abiratérone.
Insuffisance hépatique : La pharmacocinétique de l’abiratérone a été évaluée chez des sujets non atteints d’un CPRCm présentant une insuffisance hépatique légère (n = 8) ou modérée (n = 8) préexistante (classes A et B de Child-Pugh, respectivement) et des sujets témoins en bonne santé (n = 8). L’exposition systémique (ASC) à l’abiratérone après une dose orale unique de 1 g a augmenté respectivement d’environ 1,1 fois et 3,6 fois chez les sujets présentant une insuffisance hépatique préexistante de sévérité légère ou modérée. La demi-vie moyenne de l’abiratérone a été prolongée, passant d’environ 13 heures chez les sujets en bonne santé à environ 18 heures chez les sujets présentant une insuffisance hépatique légère et à environ 19 heures chez les sujets présentant une insuffisance hépatique modérée. Aucun ajustement posologique n’est nécessaire chez les patients atteints d’un CPRCm présentant une insuffisance hépatique légère préexistante. On ne doit pas utiliser MAR-ABIRATERONE en cas d’insuffisance hépatique préexistante de sévérité modérée ou grave. L’innocuité de l’acétate d’abiratérone n’a pas fait l’objet d’études chez les patients atteints d’un CPRCm présentant une insuffisance hépatique modérée ou grave (classe B ou C de Child- Pugh) au départ.
Chez les patients qui développent une hépatotoxicité au cours du traitement par MAR-ABIRATERONE, il peut s’avérer nécessaire de suspendre le traitement ou d’ajuster la posologie (voir 4 POSOLOGIE ET ADMINISTRATION et 7 MISES EN GARDE ET PRÉCAUTIONS).
Insuffisance rénale : La pharmacocinétique de l’abiratérone à la suite de l’administration d’une dose orale unique de 1 g d’acétate d’abiratérone a été comparée chez des patients atteints d’insuffisance rénale terminale suivant un schéma d’hémodialyse stable (n = 8) et des sujets témoins appariés ayant une fonction rénale normale (n = 8). L’exposition systémique à l’abiratérone après la prise d’une dose orale unique de 1 g n’a pas augmenté chez les patients atteints d’insuffisance rénale terminale sous dialyse.
Il n’est pas nécessaire d’ajuster la dose de MAR-ABIRATERONE chez les patients atteints d’insuffisance rénale, y compris en cas d’insuffisance rénale sévère (voir 4 POSOLOGIE ET ADMINISTRATION).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à température ambiante (entre 15 et 30 °C).
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
En raison de son mode d’action, MAR-ABIRATERONE pourrait nuire à un fœtus en développement; par conséquent, les femmes enceintes ou qui pourraient l’être ne doivent pas manipuler MAR-ABIRATERONE sans une protection telle que des gants (voir section 7.1 Populations particulières).
Tout produit non utilisé, ou déchet, doit être éliminé conformément aux exigences locales en vigueur.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : acétate d’abiratérone
Nom chimique : acétate de (3β)-17-(3-pyridinyl)androsta-5,16-dién-3-yl
Formule moléculaire et masse moléculaire : C26H33NO2 et 391,55 g/mol
Formule de structure :
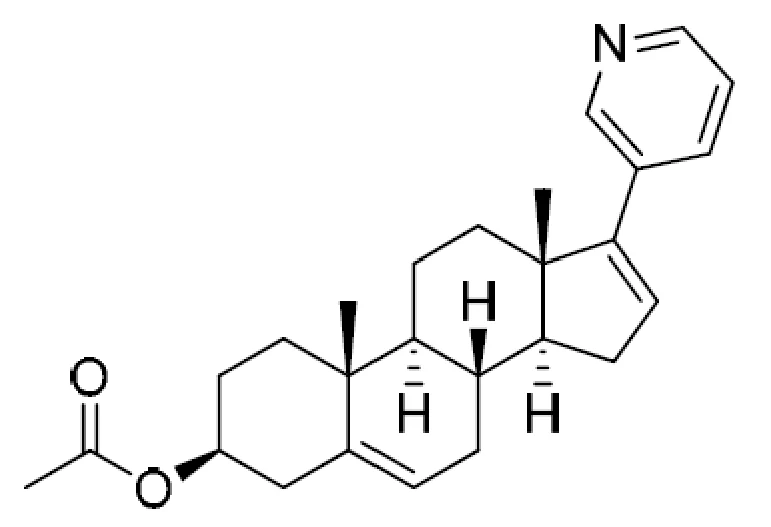
Propriétés physicochimiques : L’acétate d’abiratérone est une poudre cristalline de couleur blanche ou blanchâtre. L’acétate d’abiratérone est pratiquement insoluble dans les milieux aqueux ayant un large éventail de valeurs de pH (pH = 1,2 à 10,9). Le point de fusion se situe entre 143 ºC et 146 ºC. Le pKa est de 3,06.
Profil de solubilité à différents pH à 25 ºC
| pH | Résultats de solubilité |
| Solution à un pH de 1,2 (tampon a l’acide chlorhydrique) | 10 mg/100 mL (Insoluble) |
| Solution à un pH de 3,0 (tampon à l’acide de phtalate) | 10 mg/100 mL (Insoluble) |
| Solution à un pH de 4,6 (tampon neutralisé) | 10 mg/100 mL (Insoluble) |
| Solution à un pH de 6,8 (tampon au phosphate) | 10 mg/100 mL (Insoluble) |
| Solution à un pH de 8,0 (tampon alcalin au borate) | 10 mg/100 mL (Insoluble) |
| Solution à un pH de 10,0 (tampon alcalin au borate) | 10 mg/100 mL (Insoluble) |
| Solution à un pH de 4,5 (tampon d’acétate) | 10 mg/100 mL (Insoluble) |
| Eau | 10 mg/100 mL (Insoluble) |
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Indication no 1
Pour le traitement du cancer de la prostate métastatique (cancer de la prostate résistant à la castration, CPRCm) chez les patients qui :
- sont asymptomatiques ou légèrement symptomatiques après un échec du traitement antiandrogénique
- ont reçu une chimiothérapie antérieure à base de docétaxel après un échec du traitement antiandrogénique
Étude de phase III contrôlée par placebo chez des patients atteints d’un CPRCm, asymptomatiques ou légèrement symptomatiques (étude 302)
Dans le cadre de cette étude, l’efficacité de l’acétate d’abiratérone a été établie chez des patients atteints d’un CPRCm (documenté par des scintigraphies osseuses positives ou par des lésions métastatiques visibles au tomodensitogramme ou à l’IRM autres que des métastases viscérales) qui étaient asymptomatiques (comme défini par un score de 0 ou 1 au formulaire court du Questionnaire concis sur la douleur (QCD), pire douleur ressentie au cours des 24 dernières heures) ou légèrement symptomatiques (comme défini par un score de 2 ou 3 au formulaire court du QCD, pire douleur ressentie au cours des 24 dernières heures) après l’échec d’un TAA, qui utilisaient un agoniste de gonadolibérine pendant le traitement à l’étude ou qui avaient déjà subi une orchidectomie (n = 1 088). Les patients ont été randomisés selon un rapport de 1:1 pour recevoir soit l’acétate d’abiratérone, soit le placebo. Dans le groupe de traitement actif, l’acétate d’abiratérone a été administré par voie orale à raison d’une dose de 1 g par jour en association avec une faible dose de prednisone de 5 mg deux fois par jour (n = 546). Les patients témoins ont reçu un placebo et une faible dose de prednisone de 5 mg deux fois par jour (n = 542).
Les patients n’étaient pas inclus dans l’étude s’ils souffraient d’une douleur modérée à forte, s’ils utilisaient des opiacés pour le soulagement d’une douleur forte, s’ils avaient des métastases hépatiques ou viscérales, si la présence de métastases au cerveau était confirmée, s’ils avaient une cardiopathie significative sur le plan clinique (attestée par un infarctus du myocarde ou des événements thrombotiques artériels dans les six derniers mois, une angine de poitrine sévère ou instable, une FEVC < 50 % ou une insuffisance cardiaque de classe II à IV selon la New York Heart Association), s’ils avaient reçu antérieurement du kétoconazole pour le traitement du cancer de la prostate, s’ils avaient des antécédents de troubles surrénaux ou hypophysaires ou s’ils avaient une tumeur prostatique présentant de nombreuses petites cellules (neuroendocriniennes) à l’analyse histologique. L’administration concomitante de la spironolactone était restreinte étant donné le risque de stimulation de la progression de la maladie. Les patients qui avaient déjà subi une chimiothérapie ou un traitement biologique étaient exclus de l’étude.
Les critères d’évaluation coprincipaux de l’efficacité étaient la survie globale (SG) et la survie sans progression radiographique (SSPr). Outre les critères d’évaluation coprincipaux, les bienfaits du traitement étaient évalués à partir du délai avant utilisation d’opiacés pour le soulagement de la douleur liée au cancer, le délai avant instauration de la chimiothérapie cytotoxique, le délai avant détérioration de l’indice fonctionnel ECOG ≥ 1 point et le délai avant progression confirmée par l’APS selon les critères du PCWG2 (Prostate Cancer Working Group 2). Les traitements à l’étude étaient interrompus au moment où la progression clinique sans équivoque était déterminée. La progression clinique sans équivoque était caractérisée par l’une des situations suivantes : douleur liée au cancer nécessitant l’administration prolongée d’analgésiques opioïdes (utilisation d’opiacés à administration orale pendant au moins 3 semaines ou d’opiacés à administration parentérale pendant au moins 7 jours), besoin immédiat d’instaurer une chimiothérapie cytotoxique, besoin immédiat d’effectuer soit de la radiothérapie soit une intervention chirurgicale en raison de complications causées par la progression de la tumeur, détérioration de l’indice fonctionnel ECOG à un grade supérieur ou égal à 3. Les traitements pouvaient aussi être interrompus au moment où une progression radiographique était confirmée, à la discrétion de l’investigateur.
La survie sans progression radiographique a été évaluée en s’appuyant sur des études d’imagerie séquentielles, selon les critères de scintigraphie osseuse du PCWG2 (Prostate Cancer Working Group-2) dans les cas de lésions osseuses, et pour les lésions touchant les tissus mous, selon les critères modifiés de RECIST (Response Evaluation Criteria In Solid Tumors). La SSPr a été analysée au moyen d’une évaluation radiographique revue par un laboratoire central.
Puisque des variations au niveau de la concentration sérique d’APS ne permettent pas toujours de prédire les bienfaits cliniques, les patients ont continué de prendre l’acétate d’abiratérone jusqu’à ce que les critères d’abandon précisés pour l’étude aient été remplis.
Le Tableau 7 résume les principales caractéristiques démographiques et pathologiques de départ. Les caractéristiques démographiques et pathologiques de départ ont été réparties de façon équilibrée entre les deux groupes.
Tableau 7 : Principales caractéristiques démographiques et pathologiques de départ
(étude de phase III chez des patients atteints d’un CPRCm, asymptomatiques ou légèrement symptomatiques : population en intention de traiter)
Acétate d’abiratérone +
prednisone
(n=546)
Placebo + prednisone (n=542)
Total
(n=1088) Âge (années)
n 546 542 1088 Moyenne (É-T) 70,5 (8,80) 70,1 (8,72) 70,3 (8,76) Médiane 71,0 70,0 70,0 Fourchette
(44, 95) (44, 90) (44, 95)
Sexe
n 546 542 1088 Masculin
546 (100,0 %) 542 (100,0 %) 1088 (100,0 %)
Origine ethnique
n 545 540 1085 Blanche 520 (95,4 %) 510 (94,4 %) 1030 (94,9 %) Noire 15 (2,8 %) 13 (2,4 %) 28 (2,6 %) Asiatique 4 (0,7 %) 9 (1,7 %) 13 (1,2 %) Autres
6 (1,1 %) 6 (1,1 %) 12 (1,1 %)
Temps écoulé entre le diagnostic initial et la prise de la première dose (années)
n 542 540 1082 Moyenne (É-T) 6,7 (4,85) 6,5 (4,77) 6,6 (4,81) Médiane 5,5 5,1 5,3 Fourchette
(0, 28) (0, 28) (0, 28) Acétate d’abiratérone +
prednisone
(n=546)
Placebo + prednisone (n=542)
Total
(n=1088) Étendue de la maladie
n 544 542 1086 Os 452 (83,1 %) 432 (79,7 %) 884 (81,4 %) Os seulement 274 (50,4 %) 267 (49,3 %) 541 (49,8 %) Tissus mous ou ganglions
267 (49,1 %) 271 (50,0 %) 538 (49,5 %)
Indice fonctionnel ECOG
n 546 542 1088 0 416 (76,2 %) 414 (76,4 %) 830 (76,3 %) 1
130 (23,8 %) 128 (23,6 %) 258 (23,7 %)
Taux d’APS au départ
(ng/mL)
n 546 539 1085 Moyenne (É-T) 133,38 (323,639) 127,63 (387,878) 130,52 (356,846) Médiane 42,01 37,74 39,51 Fourchette
(0,0, 3927,4) (0,7, 6606,4) (0,0, 6606,4)
Taux d’hémoglobine au départ (g/dL)
n 545 538 1083 Moyenne (É-T) 12,97 (1,22) 12,99 (1,22) 12,98 (1,22) Médiane 13,0 13,1 13,1 Fourchette
(7,2,16,6) (7,0, 15,7) (7,0, 16,6)
Taux de phosphatase alcaline au départ (UI/L)
n 546 539 1085 Moyenne (É-T) 137,4 (166,88) 148,1 (248,11) 142,8 (211,15) Médiane 93,0 90,0 91,0 Fourchette
(32, 1927) (21, 3056) (21, 3056)
Taux de lactate déshydrogénase (UI/L)
n 543 536 1079 Moyenne (É-T) 199,9 (78,57) 196,8 (59,20) 198,3 (69,61) Médiane 187,0 184,0 185,0 Fourchette
(60, 871) (87, 781) (60, 871)
Résultats d’étude
Un nombre médian de 15 cycles (60 semaines) a été administré dans le groupe sous acétate d’abiratérone comparativement à 9 cycles (36 semaines) dans le groupe sous placebo. La durée moyenne du traitement par acétate d’abiratérone était de 18,8 mois et celle du traitement par placebo de 11,3 mois.
Au moment de l’analyse de SSPr, il y avait eu 401 événements de progression radiographique : 150 (28 %) des patients traités par l’acétate d’abiratérone et 251 (46 %) des patients sous placebo avaient présenté des signes radiographiques de progression ou étaient morts. Une différence significative de la SSPr a été observée entre les groupes de traitement; voir le Tableau 8 et la Figure 1. L’analyse de la SSPr par sous-groupe est présentée à la Figure 2.
Tableau 8 : SSPr des patients traités soit par l’acétate d’abiratérone, soit par un placebo, en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieure (population en intention de traiter)
Acétate d’abiratérone
n=546
Placebo n=542 Progression ou décès 150 (28 %) 251 (46 %) SSPr médiane en mois (IC à 95 %) Non atteinte (11,66, NE) 8,3 (8,12, 8,54)
Hazard ratioa (IC à 95 %) 0,425 (0,347, 0,522)
Valeur pb <0,0001 NE = Non estimé
a. Le hazard ratio provient d’un modèle stratifié de risques proportionnels. Un hazard ratio < 1 est en faveur de l’acétate d’abiratérone.
b. Selon un test de Mantel-Haenszel de l’égalité de deux courbes de survie durant la période et stratifié en fonction du score de l’indice fonctionnel ECOG au départ (0 ou 1).
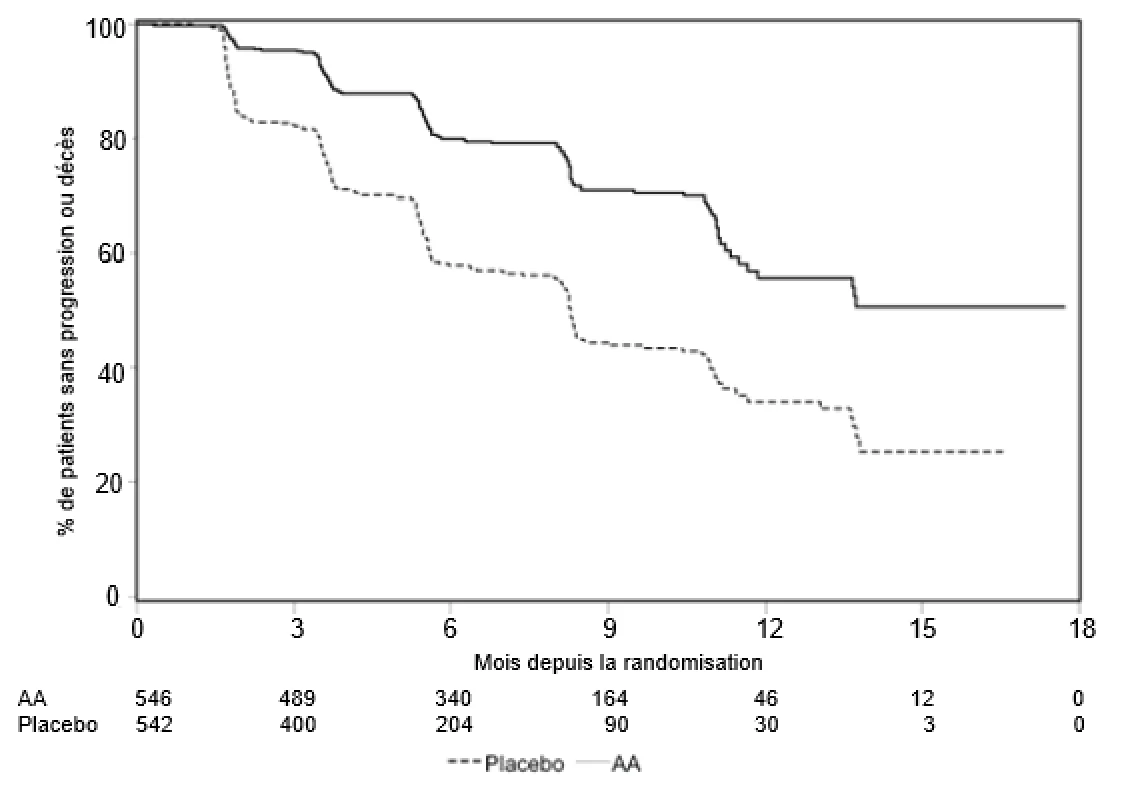
Figure 1 : Courbes de Kaplan Meier de la SSPr des patients traités soit par l’acétate d’abiratérone, soit par un placebo, en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieure
Figure 2 : SSPr par sous-groupe (population en intention de traiter)
Une analyse intérimaire planifiée pour la SG a été menée après la survenue de 333 décès. À ce moment, le comité indépendant de surveillance des données et de l’innocuité (CISDI) a déterminé qu’il n’y avait plus d’incertitude absolue entre les groupes de l’étude et a recommandé de lever l’insu de l’étude compte tenu des améliorations cliniquement et statistiquement significatives sur le plan de la SSPr et des améliorations sur le plan d’autres critères d’évaluation secondaires cliniquement importants, et d’une tendance positive vers l’amélioration de la survie globale. Par conséquent, les patients du groupe placebo se sont vus offrir le traitement par l’acétate d’abiratérone. Lors de l’analyse intérimaire, la survie globale était plus longue avec l’acétate d’abiratérone qu’avec le placebo, ce qui se traduisait par une réduction de 25 % du risque de décès (hazard ratio = 0,752, IC à 95 % [0,606 à 0,934], p = 0,0097), mais la SG n’était pas définitive et les résultats n’avaient pas atteint le seuil de signification statistique prédéfini de 0,0008 (Tableau 9). Le suivi de la survie globale a continué après cette analyse intérimaire. 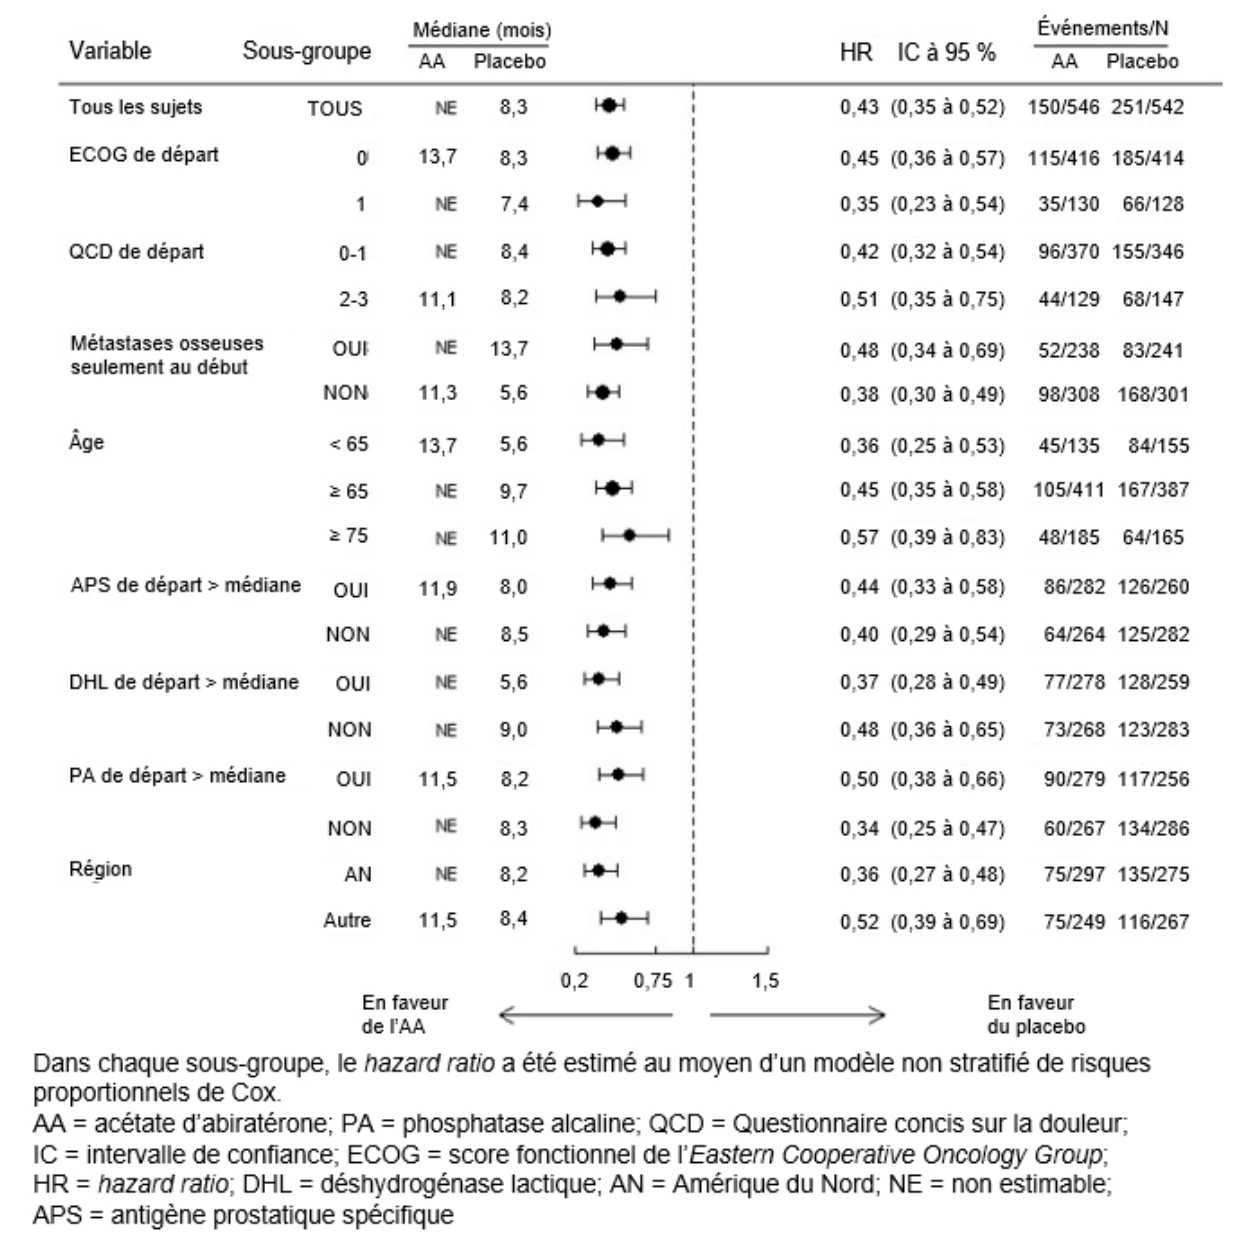
L’analyse finale planifiée pour la SG a été menée après la survenue de 741 décès (période de suivi médiane de 49 mois). La proportion de décès chez les patients traités par l’acétate d’abiratérone était de 65 % (354 sur 546) par comparaison à 71 % chez les patients ayant reçu un placebo (387 sur 542). Un bienfait statistiquement significatif sur la SG en faveur du groupe traité par l’acétate d’abiratérone a été démontré, avec une réduction de 19,4 % du risque de décès (hazard ratio = 0,806, IC à 95 % [0,697 à 0,931], p = 0,0033) et une amélioration de la SG médiane de 4,4 mois (acétate d’abiratérone: 34,7 mois; placebo : 30,3 mois) (voir le Tableau 9 et la Figure 3). Soixante- sept pour cent des patients traités par l’acétate d’abiratérone et 80 % des patients sous placebo ont reçu des traitements subséquents pouvant prolonger la SG chez cette population de patients. Les traitements subséquents comprenaient les suivants : acétate d’abiratérone, 69 (13 %) et 238 (44 %); docétaxel, 311 (57 %) et 331 (61 %); cabazitaxel, 100 (18 %) et 105 (19 %); et enzalutamide, 87 (16 %) et 54 (10 %) pour les patients recevant l’acétate d’abiratérone ou le placebo, respectivement. L’analyse de la survie par sous-groupe est présentée à la Figure 4.
Tableau 9 : Survie globale des patients atteints d’un CPRCm, asymptomatiques ou légèrement symptomatiques, traités soit par l’acétate d’abiratérone, soit par un placebo, en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieure (population en intention de traiter)
Acétate d’abiratérone
n=546
Placebo n=542 Analyse intérimaire
Décès 147 (27 %) 186 (34 %) SG médiane en mois (IC à 95 %) Non atteinte (NE, NE) 27,2 (25,95, NE) Hazard ratioa (IC à 95 %) 0,752 (0,606, 0,934) Valeur pb 0,0097
Analyse finale de la survie
Décès 354 (65 %) 387 (71 %) SG médiane en mois (IC à 95 %) 34,7 (32,7, 36,8) 30,3 (28,7, 33,3) Hazard ratioa (IC à 95 %) 0,806 (0,697, 0,931) Valeur pb 0,0033 NE = Non estimé
a. Le hazard ratio est dérivé d’un modèle stratifié de risques proportionnels. Un hazard ratio < 1 est en faveur de l’acétate d’abiratérone.
b. Selon un test de Mantel-Haenszel de l’égalité de deux courbes de survie durant la période et stratifié en fonction du score de l’indice fonctionnel ECOG au départ (0 ou 1).
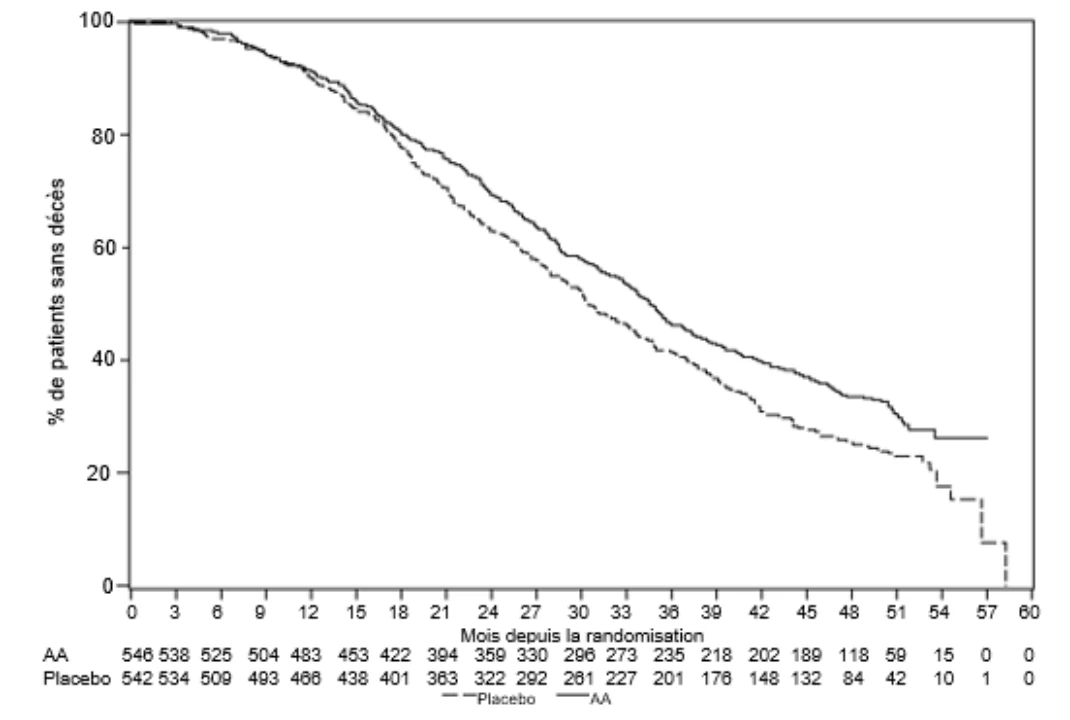
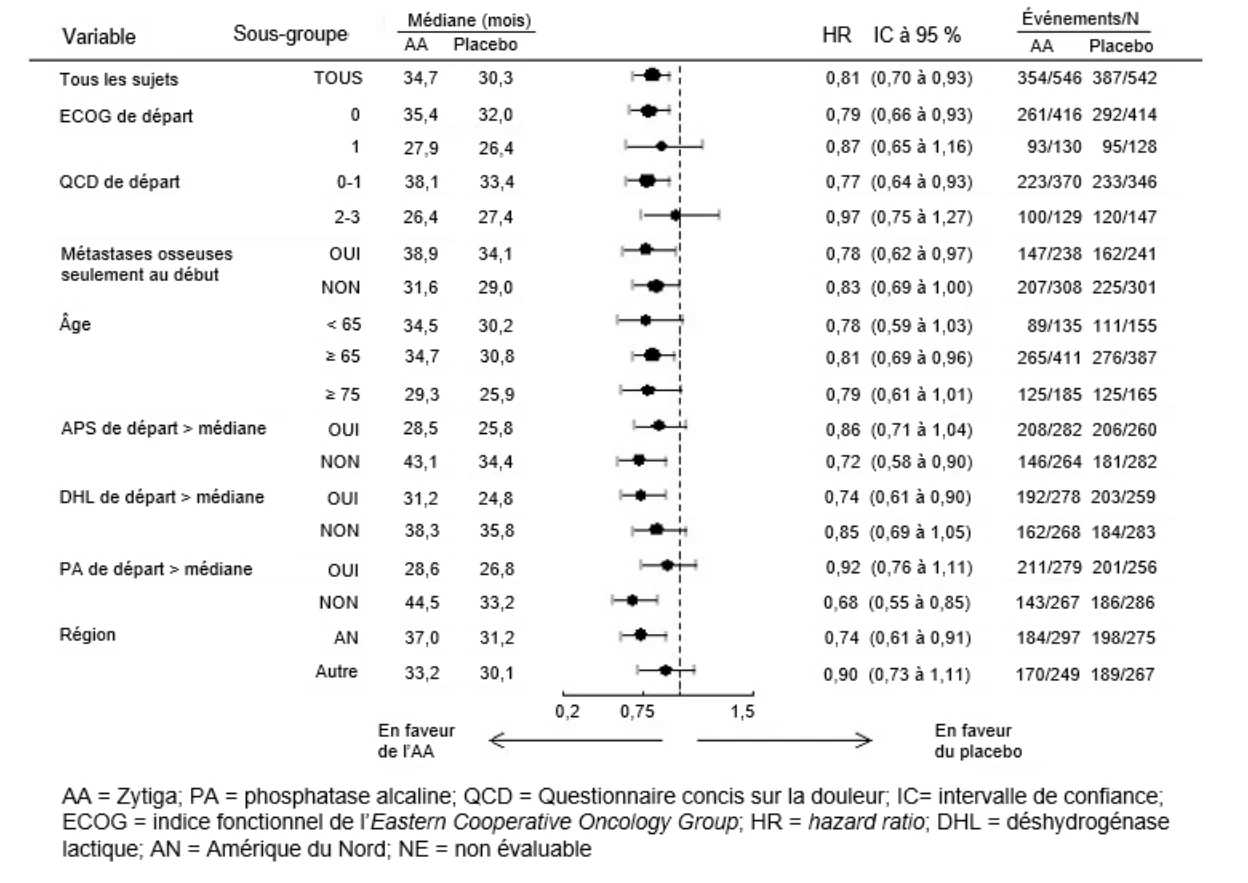
Figure 3 : Courbes de survie de Kaplan-Meier des patients traités soit par l’acétate d’abiratérone, soit par un placebo, en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieure (analyse finale; population en intention de traiter)
Figure 4 : Survie globale par sous-groupe (analyse finale) (population en intention de traiter)

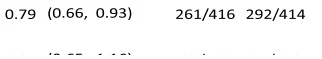
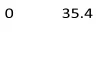

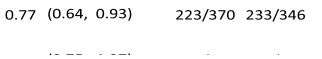



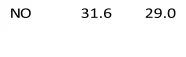
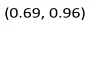
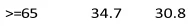
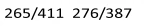
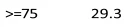
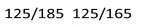


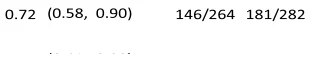



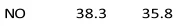

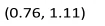
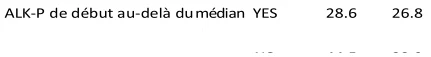

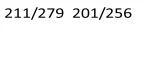
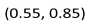


0.2 0.75 1.5
Favorise
AA
Favorise Placebo
AA= acétate d’abiratérone; ALK-P= phosphatase alcaline; BPI=Brief Pain Inventory; IC=intervalle de confiance; ECOG= indice fonctionnel Eastern Cooperative Oncology Group; HR=(hazard ratio) rapport de risque; LDH= déshydrogénase lactique; N.A.=Amérique du Nord; NE=non évaluable
Figure 4 : Survie globale par sous-groupe (analyse finale) (population en intention de traiter)
Les analyses de sous-groupes ont montré un effet constant, mais significatif sur la SSPr et une tendance favorable constante sur la survie globale avec le traitement par l’acétate d’abiratérone.
Les améliorations observées vis-à-vis les paramètres d’évaluation coprincipaux que sont la SG et la SSPr étaient appuyées par les bienfaits cliniques en faveur de l’acétate d’abiratérone par rapport au placebo évalués au moyen des paramètres d’évaluation secondaires suivants :
Délai avant utilisation d’opiacés pour le soulagement de la douleur causée par le cancer :
Le délai médian avant utilisation d’opiacés pour le soulagement de la douleur causée par le cancer de la prostate était de 33,4 mois pour les patients recevant l’acétate d’abiratérone alors qu’il était de 23,4 mois pour les patients recevant le placebo (HR = 0,721; IC à 95 % [0,614, 0,846], p = 0,0001).
Délai avant instauration de la chimiothérapie cytotoxique : Le délai médian avant instauration de la chimiothérapie cytotoxique était de 25,2 mois pour les patients recevant l’acétate d’abiratérone alors qu’il était de 16,8 mois pour les patients recevant le placebo (HR = 0,580; IC à 95 % [0,487, 0,691], p < 0,0001).
Délai avant détérioration de l’indice fonctionnel ECOG : Le délai médian avant détérioration de l’indice fonctionnel ECOG ≥ 1 point était de 12,3 mois pour les patients recevant l’acétate d’abiratérone et de 10,9 mois pour les patients recevant le placebo (HR = 0,821; IC à 95 % [0,714, 0,943], p = 0,0053).
Critères d’évaluation fondés sur l’APS : Les critères d’évaluation fondés sur l’APS ne sont pas des critères de substitution validés du bienfait clinique pour cette population de patients. Néanmoins, les patients recevant l’acétate d’abiratérone ont obtenu un taux de réponse de l’ASP total significativement plus élevé (défini comme une réduction ≥ 50 % par rapport au départ), comparativement aux patients recevant le placebo : soit 62 % par rapport à 24 %, p < 0,0001. Le délai médian avant progression du taux d’APS (intervalle de temps entre la randomisation et la progression du taux d’APS selon les critères PSAWG [Prostate Specific Antigen Working Group]) était de 11,1 mois pour les patients traités par l’acétate d’abiratérone et de 5,6 mois pour les patients traités par placebo (HR = 0,488; IC à 95 % [0,420 , 0,568], p < 0,0001).
Étude de phase III contrôlée par placebo chez des patients atteints d’un CPRCm ayant reçu un traitement antérieur à base de docétaxel (étude 301)
Dans le cadre de cette étude, l’efficacité de l’acétate d’abiratérone a été établie chez les patients atteints d’un CPRCm qui ont reçu une chimiothérapie antérieure à base de docétaxel. Les patients ont continué d’être traités par un agoniste de la gonadolibérine pendant le traitement de l’étude ou avaient subi antérieurement une orchidectomie (n = 1 195). Les patients ont été randomisés selon un rapport de 2:1 pour recevoir soit l’acétate d’abiratérone soit le placebo. Dans le groupe de traitement actif, l’acétate d’abiratérone a été administré par voie orale à une dose de 1 g par jour en association avec une faible dose de prednisone de 5 mg deux fois par jour (n = 797). Les patients témoins ont reçu un placebo et une faible dose de prednisone de 5 mg deux fois par jour (n = 398).
Les patients n’étaient pas inclus dans l’étude s’ils avaient une cardiopathie cliniquement significative (indiquée par un infarctus du myocarde ou des événements thrombotiques artériels au cours des six mois précédents, une angine de poitrine sévère ou instable ou une FEVG < 50 % ou une insuffisance cardiaque de classe III ou IV à l’échelle NYHA), s’ils avaient reçu antérieurement du kétoconazole pour le traitement du cancer de la prostate, s’ils avaient des antécédents de troubles surrénaux ou hypophysaires ou s’ils avaient une tumeur prostatique présentant de nombreuses petites cellules (neuroendocriniennes) à l’analyse histologique. L’administration concomitante de la spironolactone était restreinte étant donné le risque de stimulation de la progression de la maladie.
Le principal critère d’évaluation de l’efficacité dans cette étude était la SG.
La concentration sérique d’APS ne permet pas toujours de prédire un bienfait clinique. Dans cette étude on recommandait également aux patients de continuer de prendre leurs médicaments d’étude jusqu’à ce qu’il y ait progression du taux d’APS (augmentation de 25 % confirmée par rapport à la valeur de départ ou le nadir du patient) accompagnée d’une progression radiographique définie dans le protocole et d’une progression symptomatique ou clinique.
Le Tableau 10 résume les principales caractéristiques démographiques et pathologiques de départ. Les caractéristiques démographiques et pathologiques de départ ont été réparties de façon équilibrée entre les deux groupes.
Tableau 10 : Principales caractéristiques démographiques et pathologiques de départ
(Étude de phase III chez des patients atteints d’un CPRCm ayant reçu un traitement antérieur à base de docétaxel : Population en intention de traiter)
Acétate d’abiratérone
+ prednisone
(n=797)
Placebo + prednisone (n=398)
Total
(N=1 195) Age (years) n 797 397 1194
Moyenne (É-T) 69,1 (8,40) 68,9 (8,61) 69,0 (8,46) Médiane 69,0 69,0 69,0 Fourchette
(42, 95) (39, 90) (39, 95) Sexe n 797 398 1195
Masculin
797(100,0 %) 398 (100,0 %) 1195 (100,0 %) Race n 796 397 1193
Blanche 743 (93,3 %) 368 (92,7 %) 1111 (93,1 %) Noire 28 (3,5 %) 15 (3,8 %) 43 (3,6 %) Asiatique 11 (1,4 %) 9 (2,3 %) 20 (1,7 %) Autres
14 (1,8 %) 5 (1,3 %) 19 (1,6 %) Temps écoulé entre le diagnostic
initial et la prise de la première
dose (jours)
n 791 394 1185
Moyenne (É-T) 2610,9 (1630,21) 2510,1 (1712,36) 2577,4 (1657,93) Médiane 2303,0 1928,0 2198,0 Fourchette
(175, 9129) (61, 8996) (61, 9129) Indications de progression de la
maladie
N 797 398 1195
APS seulement 238 (29,9 %) 125 (31,4 %) 363 (30,4 %) Progression radiographique avec ou
sans progression du taux d’APS
559 (70,1 %) 273 (68,6 %) 832 (69,6 %)
Étendue de la maladie
Os 709 (89,2 %) 357 (90,4 %) 1066 (89,6 %) Tissus mous, sans autre précision 0 0 0 Ganglion 361 (45,4 %) 164 (41,5 %) 525 (44,1 %) Viscères, sans autre précision 1 (0,1 %) 0 (0,0 %) 1 (0,1 %) Foie 90 (11,3 %) 30 (7,6 %) 120 (10,1 %) Poumons 103 (13,0 %) 45 (11,4 %) 148 (12,4 %) Masse au niveau de la prostate 60 (7,5 %) 23 (5,8 %) 83 (7,0 %) Autres viscères 46 (5,8 %) 21 (5,3 %) 67 (5,6 %) Autres tissus
40 (5,0 %) 20 (5,1 %) 60 (5,0 %) Indice fonctionnel ECOG n 797 398 1195
0 ou 1 715 (89,7 %) 353 (88,7 %) 1068 (89,4 %) 2
82 (10,3 %) 45 (11,3 %) 127 (10,6 %) Douleur n 797 398 1195
Présente 357 (44,8 %) 179 (45,0 %) 536 (44,9 %) Absente
440 (55,2 %) 219 (55,0 %) 659 (55,1 %) Taux d’APS au départ (ng/mL) n 788 393 1181
Moyenne (É-T) 439,18 (888,476) 400,58 (810,549) 426,33 (863,173) Médiane 128,80 137,70 131,40 Fourchette (0,4, 9253,0) (0,6, 10114,0) (0,4, 10114,0)
Onze pour cent des patients inscrits avaient un score de 2 à l’indice fonctionnel ECOG lors de leur inclusion; 70 % des patients présentaient des signes radiographiques de progression de la maladie avec ou sans progression du taux d’APS; 70 % des patients avaient reçu une chimiothérapie cytotoxique antérieure et 30 % en avaient reçues deux. Conformément au protocole, 100 % des patients avaient reçu du docétaxel avant le traitement par l’acétate d’abiratérone. Tous les schémas comportant du docétaxel étaient considérés comme une seule ligne de traitement. Onze pour cent des patients traités par l’acétate d’abiratérone présentaient des métastases hépatiques.
Résultats d’étude
Un nombre médian de 8 cycles (32 semaines) a été administré dans le groupe sous acétate d’abiratérone comparativement à 4 cycles (16 semaines) dans le groupe sous placebo. La proportion de patients ayant eu besoin d’une réduction de la dose était faible; il y a eu réduction de la dose chez 4 % des patients du groupe sous acétate d’abiratérone et chez 1 % de ceux du groupe sous placebo et interruption de la prise de la dose chez 17 % et 16 % des patients, respectivement.
Lors d’une analyse intermédiaire effectuée après la survenue de 552 décès, la proportion de décès chez les patients traités par l’acétate d’abiratérone était de 42 % (333 sur 797) par comparaison à 55 % chez les patients traités par placebo (219 sur 398). On a observé une amélioration statistiquement significative de la survie globale médiane chez les patients traités par l’acétate d’abiratérone (voir le Tableau 11 et la Figure 5).
Une analyse révisée de la survie a été menée après la survenue de 775 décès (97 % du nombre de décès prévu pour l’analyse finale). Les résultats de cette analyse ont été pris en considération avec ceux de l’analyse intermédiaire (Tableau 11).
Tableau 11 : Survie globale des patients traités soit par l’acétate d’abiratérone, soit par un placebo, en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieure
Acétate d’abiratérone
(N=797)
Placebo (N=398) Analyse primaire de la survie Décès (%) 333 (42 %) 219 (55 %) Survie médiane en mois (IC à 95 %) 14,8 (14,1, 15,4) 10,9 (10,2, 12,0) Valeur p a <0,0001 Hazard ratio (IC à 95 %) b 0,646 (0,543, 0,768) Analyse révisée de la survie Décès (%) 501 (63 %) 274 (69 %) Survie médiane en mois (IC à 95 %) 15,8 (14,8, 17,0) 11,2 (10,4, 13,1) Hazard ratio (IC à 95 %) b 0,740 (0,638, 0,859) a. La valeur de p provient d’un test de Mantel-Haenszel stratifié en fonction du score de l’indice fonctionnel
ECOG (0-1 ou 2), du score de douleur (absence p/r à présence), du nombre de schémas chimiothérapeutiques antérieurs (1 ou 2) et du type d’évolution de la maladie (APS seul ou radiographique). b. Le hazard ratio provient d’un modèle stratifié de risques proportionnels. Un hazard ratio < 1 est en faveur de l’acétate d’abiratérone.
À tous les points d’évaluation dans le temps après une première période de quelques mois de traitement, une proportion plus élevée de patients traités par l’acétate d’abiratérone restaient en vie comparativement à la proportion de patients traités par placebo (voir la Figure 5).
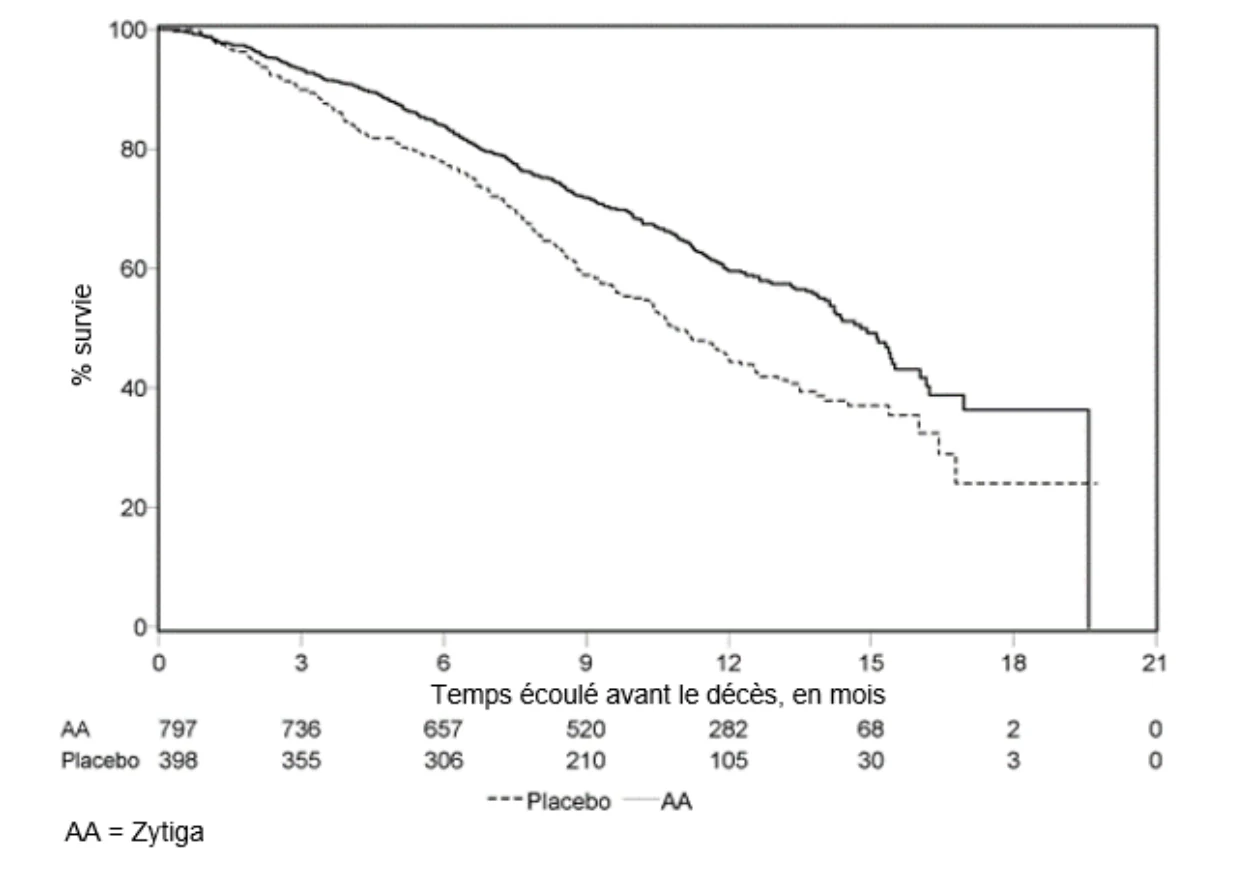
Figure 5 : Courbes de survie de Kaplan-Meier des patients traités soit par l’acétate d’abiratérone, soit par un placebo, en association avec de la prednisone, et recevant un agoniste de la gonadolibérine ou ayant subi une orchidectomie antérieure (analyse intérimaire planifiée) L’analyse de la survie par sous-groupe est présentée à la Figure 6.
Figure 6 : Survie globale par sous-groupe
Les analyses de sous-groupes ont montré un effet favorable constant sur la survie avec le traitement par l’acétate d’abiratérone en tenant compte de la présence ou non de douleur au départ, du fait d’avoir suivi antérieurement un ou deux cures de chimiothérapie, du type de progression, d’un taux initial d’APS supérieur ou non à la médiane et de la présence ou non d’une atteinte des viscères lors de l’inclusion.
En plus de l’amélioration de la survie globale observée, tous les critères d’évaluation secondaires de l’étude favorisaient l’acétate d’abiratérone et étaient statistiquement significatifs après ajustement en fonction de tests multiples. Les critères d’évaluation fondés sur l’APS ne sont pas des critères de substitution validés du bienfait clinique pour cette population de patients. Néanmoins, les patients recevant l’acétate d’abiratérone ont obtenu un taux de réponse de l’ASP total significativement plus élevé (défini comme une réduction ≥ 50 % par rapport au départ), comparativement aux patients recevant le placebo : soit 38 % par rapport à 10 %, p < 0,0001. Le délai médian avant progression du taux d’APS (intervalle de temps entre la randomisation et la progression du taux d’APS selon les critères PSAWG [Prostate Specific Antigen Working Group]) était de 10,2 mois pour les patients traités par l’acétate d’abiratérone et de 6,6 mois pour les patients traités par placebo (HR = 0,580; IC à 95 % : 0,462 à 0,728, p < 0,0001). 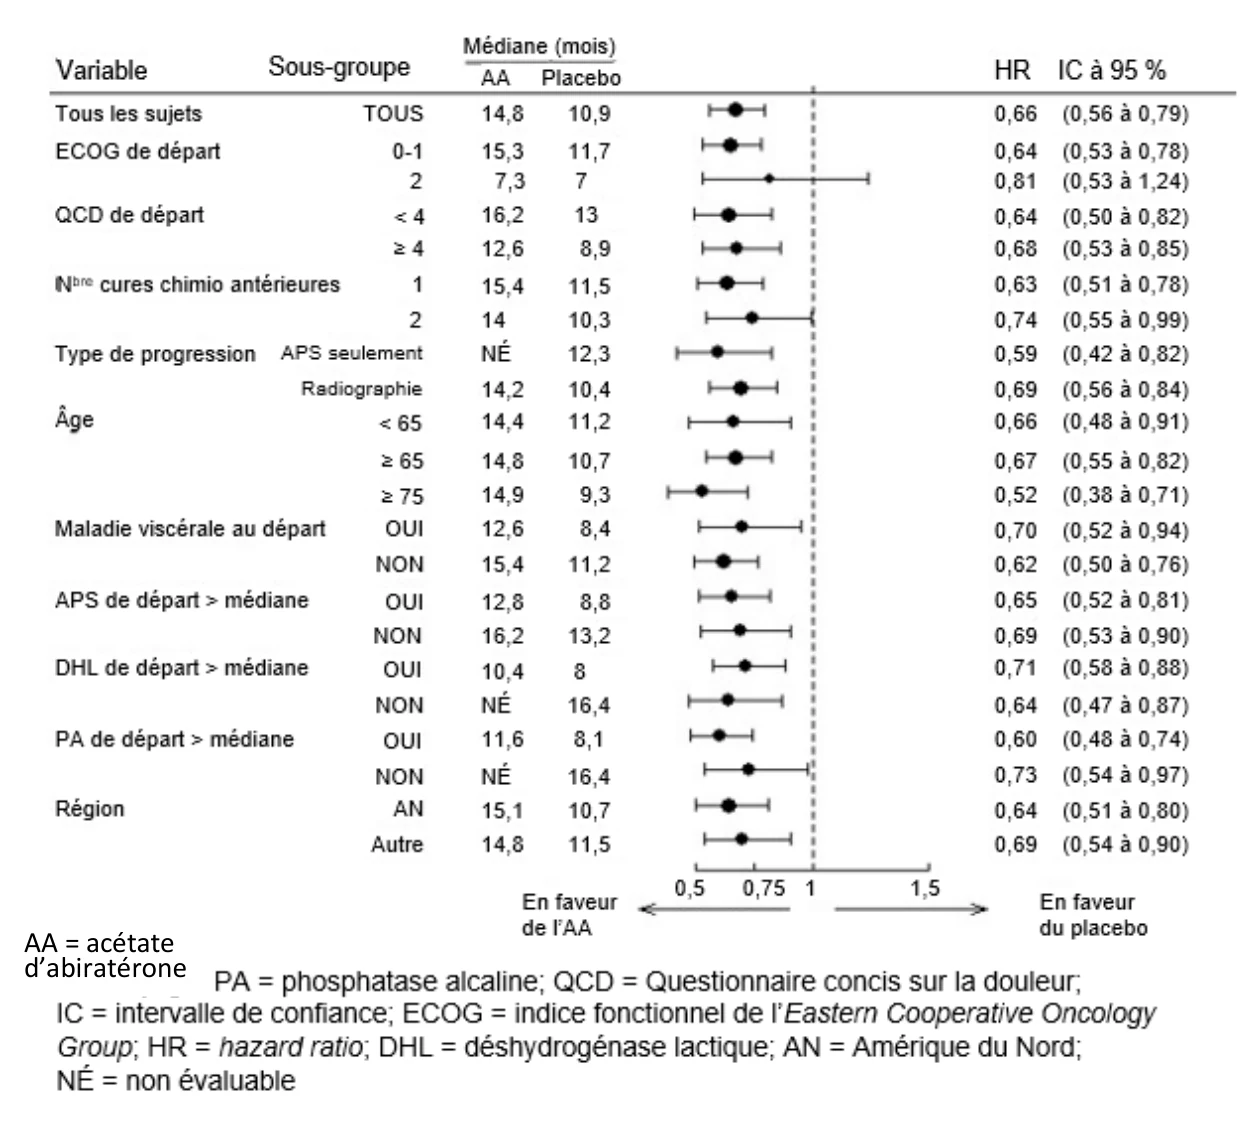 AA = acétate
d’abiratérone
La SSPr correspondait au temps écoulé entre la randomisation et la progression tumorale soit dans les tissus mous selon les critères RECIST modifiés (par TDM ou IRM, jusqu’au dépassement de la valeur de départ d’au moins 20 % dans l’axe le plus long des lésions cibles ou jusqu’à l’apparition de nouvelles lésions), soit à la scintigraphie osseuse (≥ 2 nouvelles lésions). Une confirmation par scintigraphie osseuse n’était pas obligatoire. La SSPr médiane était de 5,6 mois pour les patients traités par l’acétate d’abiratérone et de 3,6 mois pour les patients recevant le placebo (HR = 0,673; IC à 95 % : 0,585 à 0,776, p < 0,0001).
Douleur
La proportion de patients chez qui une palliation de la douleur a été observée est significativement plus élevée d’un point de vue statistique dans le groupe sous l’acétate d’abiratérone que dans le groupe sous placebo (44 % p/r à 27 %, p = 0,0002). Un répondeur au traitement palliatif de la douleur a été défini comme un patient qui présentait une réduction du score de la pire douleur ressentie au cours des 24 dernières heures d’au moins 30 % par rapport au départ selon le QCD sans augmentation du score d’usage d’analgésiques lors de deux évaluations consécutives à quatre semaines d’intervalle. Seuls les patients dont le score de douleur au départ était ≥ 4 et ayant au moins un score après le départ ont fait l’objet d’analyses des soins palliatifs contre la douleur (n = 512).
La progression de la douleur a été définie soit comme une augmentation ≥ 30 % du score de la pire douleur ressentie au cours des 24 dernières heures par rapport au départ selon la version abrégée du QCD sans diminution du score d’usage d’analgésiques lors de deux visites consécutives, soit comme une augmentation ≥ 30 % du score d’usage d’analgésiques lors de deux visites consécutives. Le délai avant progression de la douleur au 25e percentile était de 7,4 mois dans le groupe sous l’acétate d’abiratérone par rapport à 4,7 mois dans le groupe sous placebo.
Événements osseux
Le délai avant la survenue du premier événement osseux au 25e percentile dans le groupe sous acétate d’abiratérone était le double de celui du groupe témoin à 9,9 mois par rapport à 4,9 mois. On définissait un événement osseux comme une fracture pathologique, une compression médullaire, une irradiation palliative osseuse ou une intervention chirurgicale des os.
Indication no 2
Pour le traitement des patients atteints d’un cancer de la prostate hormono-sensible à haut risque nouvellement diagnostiqué et pouvant avoir déjà reçu un TAA pendant 3 mois au plus.
Étude de phase III contrôlée par placebo chez des patients atteints d’un cancer de la prostate métastatique à haut risque nouvellement diagnostiqué (étude 3011 – LATITUDE)
L’étude portait sur des patients ayant reçu un diagnostic de cancer de la prostate métastatique dans les 3 mois précédant la randomisation et qui présentaient des facteurs pronostiques de haut risque. Les patients pouvaient avoir déjà reçu un TAA pendant 3 mois au plus. Un pronostic défavorable (haut risque) était défini par la présence d’au moins deux des trois facteurs de risque suivants : (1) score de Gleason ≥ 8; (2) présence d’au moins trois lésions à la scintigraphie osseuse; (3) présence de métastases viscérales mesurables (à l’exclusion d’une atteinte des ganglions lymphatiques). Dans le groupe de traitement actif, l’acétate d’abiratérone a été administré à une dose de 1 g par jour, en association avec une faible dose de prednisone ou une dose de prednisolone de 5 mg une fois par jour, en complément d’un TAA (agoniste de la gonadolibérine ou orchidectomie), qui correspondait au traitement de référence. Les patients du groupe témoin ont reçu un TAA et des placebos à la place de l’acétate d’abiratérone et de la prednisone. Les patients étaient exclus de l’étude s’ils présentaient une hypertension non maîtrisée, une cardiopathie importante ou une insuffisance cardiaque de classe II ou plus à l’échelle NYHA.
Les deux critères principaux d’évaluation de l’efficacité étaient la SG et la SSPr. La SSPr était définie comme le temps écoulé entre la randomisation et la survenue d’une progression objectivée à la radiographie ou d’un décès, quelle que soit la cause. La progression objectivée à la radiographie comprenait la progression des lésions à la scintigraphie osseuse (selon les critères modifiés du PCWG2) ou la progression des lésions des tissus mous à la TDM ou à l’IRM (selon les critères RECIST 1.1). Les critères d’évaluation secondaires comprenaient le temps écoulé avant la survenue d’un événement osseux, l’instauration d’un traitement subséquent pour le cancer de la prostate, l’instauration d’une chimiothérapie, l’évolution des douleurs et la progression du taux d’APS. Les patients ont continué de prendre le traitement jusqu’à la progression de la maladie, le retrait du consentement, l’apparition d’une toxicité inacceptable ou le décès.
Le Tableau 12 ci-dessous présente les principales données démographiques et caractéristiques initiales des patients.
Tableau 12 : Principales données démographiques et pathologiques initiales (étude de phase III chez des patients atteints d’un cancer de la prostate métastatique à haut risque nouvellement diagnostiqué : population en intention de traiter)
Acétate d’abiratérone +
Prednisone + TAA
(n=597)
Placebo +
TAA
(n=602)
Total
(n=1199) Âge (années)
n 597 602 1199 Moyenne (É-T) 67,3 (8,48) 66,8 (8,72) 67,1 (8,60) Médiane 68,0 67,0 67,0 Fourchette
(38; 89) (33; 92) (33; 92)
Sexe n 597 602 1199 Masculin
597 (100,0 %) 602 (100,0 %) 1199 (100,0 %)
Origine ethnique n 597 602 1199 Blanche 409 (68,5 %) 423 (70,3 %) 832 (69,4 %) Noire ou Afro-Américaine 15 (2,5 %) 10 (1,7 %) 25 (2,1 %) Asiatique 125 (20,9 %) 121 (20,1 %) 246 (20,5 %) Autres
43 (7,2 %) 37 (6,1 %) 80 (6,7 %)
Temps écoulé entre le diagnostic initial et la prise de la première dose (années) n 597 602 1199 Moyenne (É-T) 1,8 (0,73) 1,9 (0,75) 1,9 (0,74) Médiane 1,8 2,0 1,8 Fourchette
(0; 3) (0; 4) (0; 4)
Étendue de la maladie n 596 600 1196 Os 580 (97,3 %) 585 (97,5 %) 1165 (97,4 %) Foie 32 (5,4 %) 30 (5,0 %) 62 (5,2 %) Poumons 73 (12,2 %) 72 (12,0 %) 145 (12,1 %) Acétate d’abiratérone +
Prednisone + TAA
(n=597)
Placebo +
TAA
(n=602)
Total
(n=1199) Ganglions 283 (47,5 %) 287 (47,8 %) 570 (47,7 %) Masse au niveau de la
prostate
151 (25,3 %) 154 (25,7 %) 305 (25,5 %)
Viscères 18 (3,0 %) 13 (2,2 %) 31 (2,6 %) Tissus mous 9 (1,5 %) 15 (2,5 %) 24 (2,0 %) Autres
2 (0,3 %) 0 2 (0,2 %)
Sujets à haut risque au
moment de la sélection
(IWRS)
597 (100,0 %) 601 (99,8 %) 1198 (99,9 %)
SG ≥ 8 + ≥ 3 lésions
osseuses
573 (96,0 %) 569 (94,7 %) 1142 (95,3 %)
SG ≥ 8 + lésions viscérales
mesurables
82 (13,7 %) 87 (14,5 %) 169 (14,1 %)
≥ 3 lésions osseuses +
viscérales mesurables
84 (14,1 %) 85 (14,1 %) 169 (14,1 %)
SG ≥ 8 + ≥ 3 lésions
osseuses + viscérales
mesurables
71 (11,9 %) 70 (11,6 %) 141 (11,8 %)
Score de douleur au départ
(QCD - question 3)
n 570 579 1149 Moyenne (É-T)
2,2 (2,45) 2,2 (2,40) 2,2 (2,42)
Indice fonctionnel ECOG
n 597 602 1199 0 326 (54,6 %) 331 (55,0 %) 657 (54,8 %) 1 245 (41,0 %) 255 (42,4 %) 500 (41,7 %) 2
26 (4,4 %) 16 (2,7 %) 42 (3,5 %)
Taux d’APS au départ (ng/mL) n 595 600 1195 Moyenne (É-T) 263,24 (791,440) 201,67 (647,807) 232,33 (723,252) Médiane 25,43 23,05 23,85 Fourchette
(0,0; 8775,9) (0,1; 8889,6) (0,0; 8889,6)
Taux d’hémoglobine au départ (g/dL)
n 597 602 1199 Moyenne (É-T) 130,52 (16,959) 131,57 (17,430) 131,05 (17,198) Médiane 132,00 133,00 132,00 Fourchette
(90,0; 175,0) (89,0; 174,0) (89,0; 175,0)
Taux de lactate déshydrogénase (UI/L)
n 591 595 1186 Moyenne (É-T) 199,3 (133,11) 193,6 (104,22) 196,4 (119,47) Médiane 177,0 176,0 177,0 Fourchette
(73; 2634) (67; 1444) (67; 2634)
Résultats d’étude
Un nombre médian de 28 cycles de traitement (112 semaines) a été administré dans le groupe sous acétate d’abiratérone comparativement à 15 cycles (62 semaines) dans le groupe placebo. La durée totale médiane du traitement était de 26 mois dans le groupe acétate d’abiratérone et de 14 mois dans le groupe placebo.
Au moment de l’analyse planifiée de la SSPr, 593 événements étaient survenus; 239 (40,0 %) patients traités par l’acétate d’abiratérone et 354 (58,8 %) patients recevant le placebo avaient présenté des signes radiographiques de progression ou étaient décédés. Une différence statistiquement significative dans la SSPr a été observée entre les groupes de traitement (voir le Tableau 13 et la Figure 7). L’analyse de la SSPr par sous-groupe est présentée à la Figure
8.
Tableau 13 : Survie sans progression radiographique – analyse stratifiée; population en intention de traiter (étude 3011)
Acétate d’abiratérone + prednisone
n = 597
Placebo n = 602 Événement 239 (40,0 %) 354 (58,8 %) SSPr médiane (IC à 95 %) 33,02 (29,57, NE) 14,78 (14,69, 18,27) Hazard ratio (IC à 95 %)a 0,466 (0,394 à 0,550) Valeur pb < 0,0001
NE = non estimé. La progression radiographique et le décès définissaient l’événement de SSPr. a. Le hazard ratio provient d’un modèle stratifié de risques proportionnels. Un hazard ratio < 1 est en faveur de l’acétate d’abiratérone
b. La valeur de p provient d’un test de Mantel-Haenszel stratifié en fonction du score de l’indice fonctionnel
ECOG (0/1 ou 2) et de l’atteinte viscérale (absence ou présence de lésions).
Figure 7 : Courbes de Kaplan-Meier de la SSPr; population en intention de traiter
(étude PCR3011) 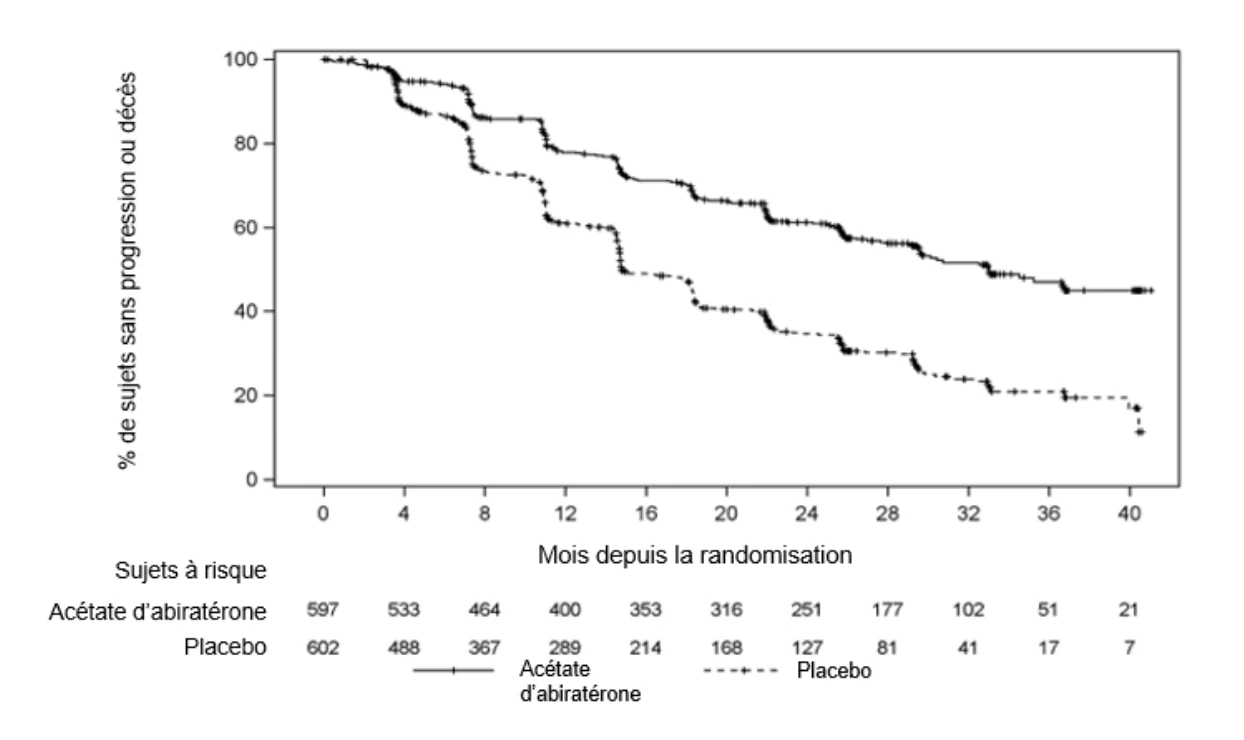
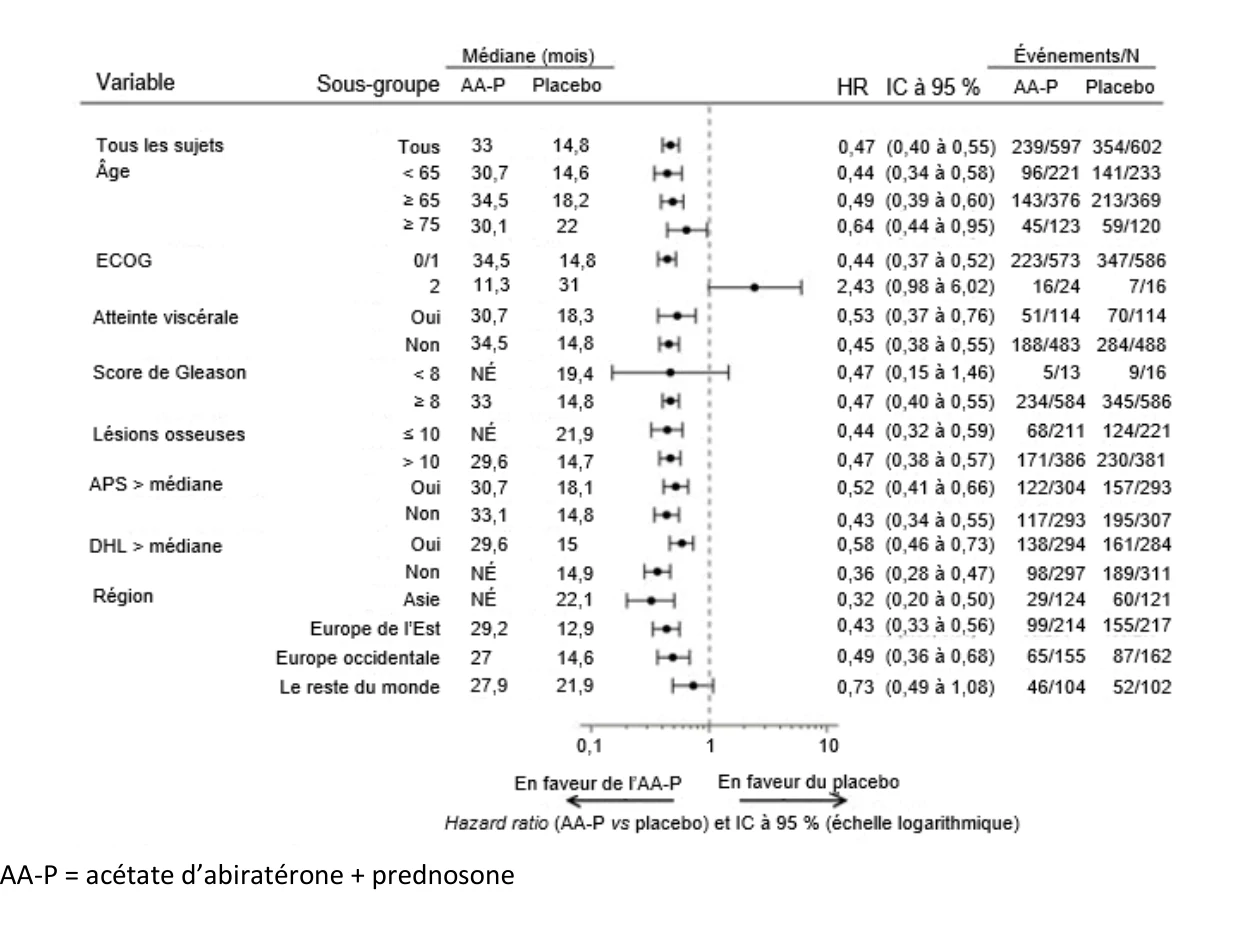
Figure 8 : SSPr par sous-groupe; population en intention de traiter (étude PCR3011)
Lors de la première analyse intérimaire planifiée (AI-1) de la survie globale, 406 décès étaient survenus. On a observé une amélioration statistiquement significative de la survie globale chez les patients traités par l’acétate d’abiratérone plus un TAA (Tableau 14). L’insu a été levé en s’appuyant sur les résultats de l’analyse intérimaire sur la SG et on a proposé le traitement par l’acétate d’abiratérone aux patients recevant le placebo. L’évaluation de la survie s’est poursuivie après cette analyse intérimaire.
À la fin du recueil des données cliniques pour l’analyse finale, 618 décès avaient été rapportés : 275 (46 %) dans le groupe acétate d’abiratérone plus TAA et 343 (57 %) dans le groupe placebo. La durée médiane de suivi pour tous les patients était de 51,8 mois. On note une amélioration significative de la SG dans le groupe traité par l’acétate d’abiratérone par comparaison au groupe placebo, ce qui montre un effet thérapeutique solide et constant en faveur du traitement par l’acétate d’abiratérone (Tableau 14, Figure 9). La Figure 10 montre les résultats de l’analyse de la SG par sous- groupe.
AA-P = acétate d’abiratérone + prednosone
Tableau 14 : Survie globale, analyse stratifiée; population en intention de traiter (étude PCR3011)
Acétate d’abiratérone +
prednisone
Placebo
N=597 N=602 Analyse intérimaire Événement 169 (28,3 %) 237 (39,4 %) Survie médiane (mois) (IC à 95 %) NE (NE, NE) 34,73 (33,05, NE)
Hazard ratio (IC à 95 %)a 0,621 (0,509, 0,756) Valeur pb <0,0001
Analyse finale
Événement 275 (46,1 %) 343 (57,0 %) Survie médiane (mois) (IC à 95 %) 53,32 (48,23 à NE) 36,53 (33,54 à 39,95)
Hazard ratio (IC à 95 %)a 0,661 (0,564 à 0,775) Valeur pb <0,0001
+ = observation censurée, NE = non estimé
a. Le hazard ratio provient d’un modèle stratifié de risques proportionnels. Un hazard ratio < 1 est en faveur de l’acétate d’abiratérone
b. La valeur de p provient d’un test de Mantel-Haenszel stratifié en fonction du score de l’indice fonctionnel
ECOG (0/1 ou 2) et de l’atteinte viscérale (absence ou présence de lésions).
Figure 9 : Courbes de Kaplan-Meier de la survie globale; population en intention de
traiter (étude PCR3011) 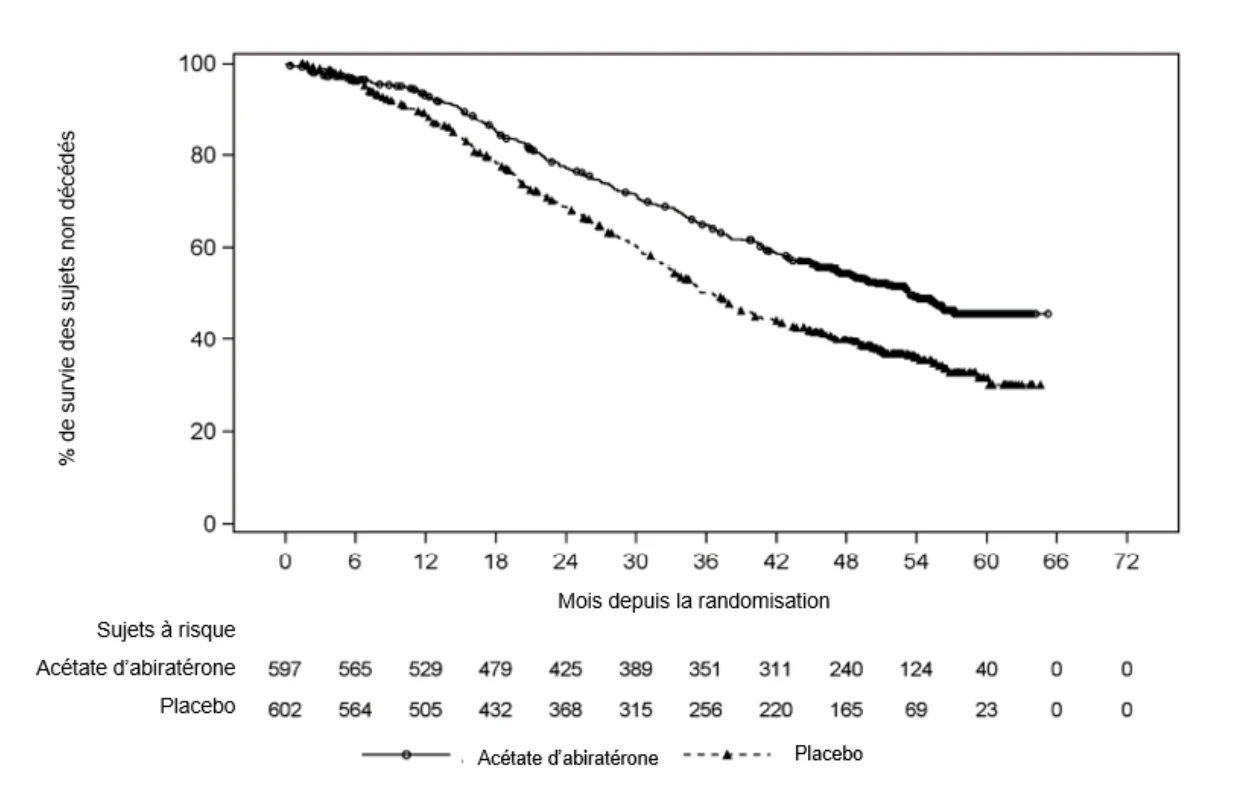
Figure 10 : Survie globale par sous-groupe; population en intention de traiter (étude
PCR3011)
Les critères secondaires au moment de l’analyse finale étaient les suivants :
Délai avant la survenue d’un événement osseux : Le délai avant la survenue d’un événement osseux était défini comme le délai avant la survenue d’un des événements suivants : fracture clinique ou pathologique, compression de la moelle épinière, irradiation palliative osseuse ou intervention chirurgicale des os. Des événements osseux ont été rapportés chez 22 % des patients sous acétate d’abiratérone et chez 25 % des patients sous placebo. On a noté une réduction de 24 % du risque de survenue d’événements osseux (HR = 0,759; IC à 95 % : [0,601 à 0,960]; p < 0,0208). Le délai médian avant la survenue d’un événement osseux n’a pas été atteint chez les patients recevant l’acétate d’abiratérone, ni dans le groupe placebo.
Délai avant la progression de l’APS selon les critères du PCWG2 : Le délai avant la progression du taux d’APS était défini comme l’intervalle de temps entre la date de randomisation et la date de progression du taux d’APS, conformément aux critères du Prostate Cancer Working Group 2 (PCWG2). Le délai médian avant la progression du taux d’APS selon les critères du PCWG2 était de 33,3 mois chez les patients recevant l’acétate d’abiratérone et de 7,4 mois chez les patients recevant le placebo (HR = 0,310; IC à 95 % : [0,266 à 0,363]; p < 0,0001).
Délai avant l’instauration d’un traitement subséquent pour le cancer de la prostate : 41 % des patients traités par l’acétate d’abiratérone et 59 % des patients du groupe placebo ont reçu des traitements subséquents pouvant prolonger la SG chez cette population de patients. Le délai médian avant l’instauration de la thérapie subséquente était de 54,9 mois dans le groupe acétate d’abiratérone plus TAA et de 21,2 mois dans le groupe placebo. (HR = 0,448 ; IC à 95 % : [0,380 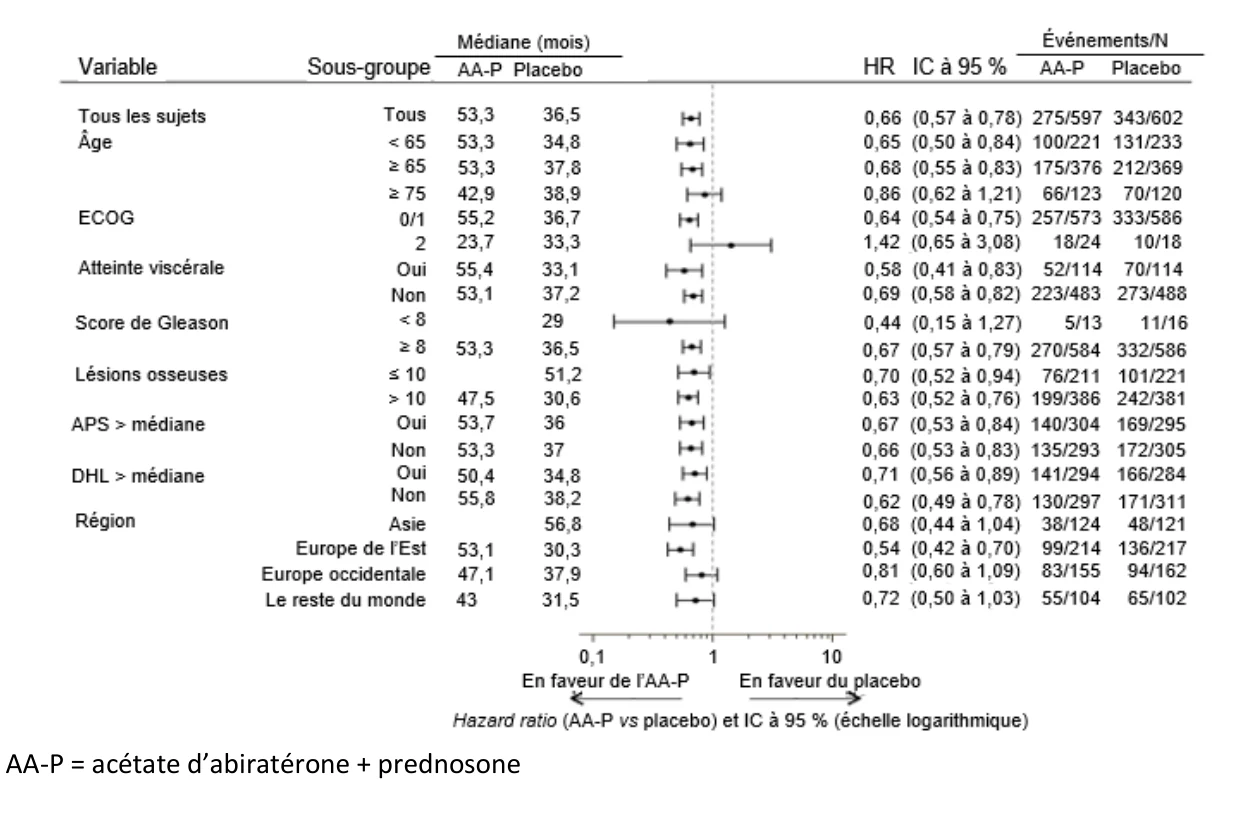 AA-P = acétate d’abiratérone + prednosone
à 0,528] ; p ˂ 0,0001). Les traitements subséquents comprenaient : docétaxel (24 % et 35 % des patients respectivement sous acétate d’abiratérone et sous placebo), enzalutamide (9 % et 16 %), cabazitaxel (4 % et 8 %), dichlorure de radium-223 (4 % et 7 %) et acétate d’abiratérone (3 % et 14 %).
Délai avant l’instauration d’une chimiothérapie : Le délai avant l’instauration d’une chimiothérapie était défini comme l’intervalle de temps entre la randomisation et la date d’instauration de la chimiothérapie contre le cancer de la prostate. Le délai médian avant l’instauration d’une chimiothérapie n’a pas été atteint chez les patients recevant l’acétate d’abiratérone et était de 57,6 mois chez les patients recevant le placebo (HR = 0,508; IC à 95 % : [0,412 à 0,627]; p < 0,0001).
Délai avant la progression de la douleur : Le délai avant la progression de la douleur était défini comme l’intervalle de temps entre la randomisation et la date où, pour la première fois, on observait une augmentation de 30 % ou plus, par rapport à la valeur de départ, du score reflétant la douleur ressentie la plus intense (question 3) mesurée à l’aide du QCD. Cette augmentation devait être observée lors de deux évaluations consécutives à au moins quatre semaines d’intervalle. Une progression de la douleur a été rapportée chez 41 % des patients sous acétate d’abiratérone et chez 49 % des patients sous placebo. Le délai médian avant la progression de la douleur était de 47,4 mois chez les patients traités par l’acétate d’abiratérone et de 16,6 mois chez les patients du groupe placebo (HR = 0,721; IC à 95 % : [0,607 à 0,857], p < 0,0002).
14.3 Études de biodisponibilité comparative
Une étude croisée, équilibrée, à dose unique (1 x 500 mg) par voie orale et à répartition aléatoire, comportant deux traitements, deux périodes et deux séquences a été menée en double insu auprès de 56 adultes sains et à jeun de sexe masculin dans le but d’établir la bioéquivalence de MAR-ABIRATERONE (Marcan Pharmaceuticals Inc.) par rapport à PrZYTIGAMD (Janssen Inc. Canada).
Abiratérone (1 x 500 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude* | Référence† | Rapport des moyennes géométriques % | Intervalle de confiance à 90 % |
ASCT (ng*h/mL) | 320,59 361,11 ( 46,7) | 330,98 378,00 ( 54,1) | 96,86 | 87,96 - 106,67 |
Cmax (ng/mL) | 52,68 61,59 (54,4) | 61,90 75,08 (72,6) | 85,10 | 75,75 - 95,61 |
ASCI (ng*h/mL) | 330,58 370,9 (46,1) | 342,17 388,42 (53,0) | 96,61 | 87,95 - 106,13 |
| Tmax§ (h) | 1,67 (0,67 – 5,00) | 1,67 (0,67 – 5,00) | ||
| T½€ (h) | 14,56 (23,2) | 15,74 (22,3) | ||
*MAR-ABIRATERONE (acétate d’abiratérone) en comprimés à 500 mg (Marcan Pharmaceuticals Inc.) † ZytigaMD (acétate d’abiratérone) en comprimés à 500 mg (Janssen Inc., Canada) § Exprimé uniquement en tant que médian (fourchette)
€ Exprimé uniquement en tant que moyenne arithmétique (CV en %)
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Dans le cadre d’études de 13 et de 26 semaines à doses répétées chez le rat et d’études de 13 et de 39 semaines à doses répétées chez le singe, une baisse des taux circulants de testostérone s’est produite dans le cas d’exposition à l’abiratérone équivalent à environ la moitié de l’exposition clinique humaine d’après l’ASC. Il en est résulté des changements morphologiques et/ou histopathologiques observés au niveau des organes reproducteurs. Ces changements comprenaient l’aspermie ou hypospermie et l’atrophie ou baisse du poids des organes du tractus génital masculin et des testicules. De plus, on a observé une hypertrophie des glandes surrénales, une hyperplasie des cellules interstitielles du testicule, une hyperplasie de l’hypophyse et une hyperplasie des glandes mammaires. Les changements au niveau des organes reproducteurs et des organes sensibles aux androgènes correspondent à la pharmacologie de l’abiratérone. Tous les changements liés au traitement se sont partiellement ou complètement normalisés après une période de rétablissement de quatre semaines.
À la suite d’un traitement chronique à partir de la 13e semaine, on a observé une hypertrophie hépatocellulaire uniquement chez le rat, à un taux d’exposition à l’abiratérone équivalent à 0,72 fois l’exposition clinique humaine d’après l’ASC. L’hyperplasie des canaux biliaires et des cellules ovales, associée à une hausse du taux sérique de phosphatase alcaline et/ou des concentrations totales de bilirubine, a été observée dans le foie de rats (à un taux d’exposition à l’abiratérone équivalent à 3,2 fois l’exposition clinique humaine d’après l’ASC et dans le foie de singes (à un taux d’exposition à l’abiratérone équivalent à 1,2 fois l’exposition clinique humaine d’après l’ASC). Après une période de rétablissement de quatre semaines, les paramètres sériques se sont normalisés alors que l’hyperplasie des canaux biliaires et des cellules ovales a persisté.
Une augmentation dose-dépendante des cataractes a été observée après 26 semaines de traitement chez le rat à un taux d’exposition à l’abiratérone équivalent à 1,1 fois l’exposition clinique humaine d’après l’ASC. Ces changements étaient irréversibles après une période de rétablissement de quatre semaines. Chez le singe, on n’a pas observé de cataractes après 13 semaines ou 39 semaines de traitement à un taux d’exposition deux fois plus élevé que celui des essais cliniques d’après l’ASC.
Cancérogénicité : L’acétate d’abiratérone s’est avéré non cancérogène lors d’une étude sur 6 mois réalisée chez des souris transgéniques (Tg.rasH2). Une étude de cancérogénicité sur 24 mois réalisée chez des rats a mis en évidence une incidence accrue de tumeurs à cellules interstitielles du testicule en relation avec la prise d’acétate d’abiratérone. On juge que ce résultat est lié à l’action pharmacologique de l’abiratérone. La portée clinique de ce résultat n’est pas connue. L’acétate d’abiratérone n’a pas eu d’effet cancérogène chez les rates.
Génotoxicité : L’acétate d’abiratérone et l’abiratérone étaient dépourvus de potentiel génotoxique dans une série standard de tests de génotoxicité, dont un test in vitro de mutation inverse bactérienne (test d’Ames), un test in vitro d’aberration chromosomique mammalienne (utilisant des lymphocytes humains) et un test du micronoyau in vivo chez le rat.
Toxicologie pour la reproduction et le développement : Au cours d’études portant sur la fertilité, menées chez des rats, une réduction du poids des organes reproducteurs, du nombre de spermatozoïdes et de leur motilité ainsi qu’une altération de leur morphologie et qu’une baisse de la fertilité ont été observées chez les mâles traités pendant 4 semaines à ≥ 30 mg/kg/jour. L’accouplement de femelles non traitées avec des mâles ayant reçu 30 mg/kg/jour d’acétate d’abiratérone a entraîné la réduction du nombre de corps jaunes et d’embryons vivants ainsi qu’une augmentation de l’incidence de perte avant implantation. Les effets sur les rats mâles étaient réversibles 16 semaines après la dernière administration d’acétate d’abiratérone. Chez les rates ayant reçu ≥ 30 mg/kg/jour pendant 2 semaines jusqu’au septième jour de gestation, l’incidence de cycles de l’œstrus irréguliers ou prolongés et de pertes avant implantation a augmenté (300 mg/kg/jour). Aucune différence n’a été notée dans les paramètres de l’accouplement, de la fertilité et des portées chez les rates ayant reçu de l’acétate d’abiratérone. Les effets sur les rates étaient réversibles 4 semaines après la dernière administration d’acétate d’abiratérone. La dose de 30 mg/kg/jour correspond chez les rats à environ 0,3 fois la dose recommandée de 1 000 mg/jour en fonction de la surface corporelle.
Dans le cadre d’une étude sur la toxicité développementale chez le rat, l’acétate d’abiratérone n’a pas été associé à un risque tératogène; l’acétate d’abiratérone a causé une toxicité développementale quand il était administré à des doses de 10, 30 ou 100 mg/kg/jour tout au long de l’organogénèse (du 6e au 17e jour de gestation). Parmi les effets observés, on note la létalité embryofœtale (augmentation du nombre des pertes postimplantation et de résorptions ainsi que diminution du nombre de fœtus vivants), le retard de développement du fœtus (effets sur le squelette) et des effets sur le système génito-urinaires (dilatation bilatérale des uretères) à des doses ≥ 10 mg/kg/jour, la diminution de la distance anogénitale à ≥ 30 mg/kg/jour et la diminution du poids du fœtus à 100 mg/kg/jour. Des doses ≥ 10 mg/kg/jour ont causé une toxicité chez la mère. Les doses évaluées chez les rats (10, 30, ou 100 mg/kg) ont causé respectivement des expositions systémiques (ASC) d’environ 0,03, 0,1 et 0,3 fois l’ASC chez les patients.
MAR-ABIRATERONE est contre-indiqué en cas de grossesse (voir 2 CONTRE-INDICATIONS et 7.1 Populations particulières).
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
Monographie de produit PrZYTIGAMD (comprimés d’acétate d’abiratérone non pelliculés à
250 mg et comprimés pelliculés à 500 mg), Numéro de contrôle 254299, Janssen Inc. (15 novembre 2021).