


Monographie de produit - Mar-Letrozole
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
7 MISES EN GARDE ET PRÉCAUTIONS, Musculosquelettique 2023‐06
TABLEAU DES MATIÈRES
Les sections ou sous‐sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
Hommes ................................................................................................................................. 4
1.1 Enfants ............................................................................................................... 5
1.2 Personnes âgées ................................................................................................ 5
2 CONTRE‐INDICATIONS ................................................................................................. 5
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 6
4.1 Considérations posologiques............................................................................. 6
4.2 Dose recommandée et modification posologique ............................................ 6
Populations particulières ........................................................................................................ 6
4.4 Administration ................................................................................................... 6
4.5 Dose oubliée ...................................................................................................... 7
5 SURDOSAGE ................................................................................................................ 7
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 8
7.1 Populations particulières ................................................................................. 12
7.1.1 Femmes enceintes ........................................................................................... 12
7.1.2 Allaitement ....................................................................................................... 12
7.1.3 Enfants (< 18 ans) : ........................................................................................... 13
7.1.4 Personnes âgées (≥ 65 ans) : ............................................................................ 13
8 EFFETS INDÉSIRABLES ................................................................................................ 14
8.1 Aperçu des effets indésirables ........................................................................ 14
8.2 Effets indésirables observées dans les essais cliniques .................................. 18
8.5 Effets indésirables observées après la mise en marché .................................. 29
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 31
9.2 Aperçu des interactions médicamenteuses .................................................... 31
9.4 Interactions médicament‐médicament ........................................................... 31
9.5 Interactions médicament‐aliment ................................................................... 32
9.7 Interactions médicament‐tests de laboratoire ............................................... 32
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 32
10.1 Mode d’action ................................................................................................. 32
10.2 Pharmacodynamie ........................................................................................... 32
10.3 Pharmacocinétique .......................................................................................... 38
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ............................................................... 40
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 40
PARTIE II : INFORMATION SCIENTIFIQUE .............................................................................. 41
13 INFORMATION PHARMACEUTIQUE ........................................................................... 41
14 ESSAIS CLINIQUES ..................................................................................................... 42
14.1 Essais cliniques par indication ......................................................................... 42
14.3 Études de biodisponibilité comparatives ........................................................ 60
15 MICROBIOLOGIE ....................................................................................................... 61
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 61
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................... 64
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 65
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les comprimés pelliculés MAR‐LETROZOLE (létrozole) sont indiqués pour :
le traitement adjuvant chez les femmes ménopausées atteintes d’un cancer du sein au stade précoce avec récepteurs hormonaux positifs.
L’efficacité clinique a été établie en raison d’une survie sans maladie (SSM) supérieure à celle obtenue par le tamoxifène. Il n’y a pas eu de différence statistiquement significative sur le plan de la survie globale entre les deux traitements (voir 14 ESSAIS CLINIQUES).
le traitement adjuvant prolongé chez les femmes ménopausées atteintes d’un cancer du sein au stade précoce avec récepteurs hormonaux positifs ayant déjà reçu un traitement adjuvant standard par le tamoxifène pendant une durée approximative de 5 ans.
L’efficacité clinique a été établie en raison d’une survie sans maladie (SSM) supérieure à celle obtenue par placebo dans l’ensemble de la population à l’étude, après un suivi médian de 28 mois. Toutefois, la survie globale observée dans l’ensemble de la population n’était pas significativement différente entre les 2 traitements, et on a observé davantage de décès chez les patients sans atteinte ganglionnaire du groupe létrozole que chez celles du groupe placebo (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 14 ESSAIS CLINIQUES).
- le traitement de première intention du cancer du sein avancé chez la femme ménopausée.
- pour l’hormonothérapie du cancer du sein avancé ou métastatique, après une récidive ou une évolution de la maladie, chez la femme dont la ménopause est survenue naturellement ou après une stimulation artificielle de l’état endocrinien et qui a déjà reçu un traitement antiœstrogénique.
MAR‐LETROZOLE (létrozole) n’est pas indiqué dans les cas de maladie avec récepteurs hormonaux négatifs.
Hommes
L’emploi du létrozole chez les hommes atteints d’un cancer du sein n’a pas été étudié (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Santé reproductive : Potentiel des femmes et des hommes).
1.1 Enfants
Enfants (< 18 ans) : MAR‐LETROZOLE est contre‐indiqué chez les enfants et les adolescents. L’innocuité et l’efficacité du létrozole chez les enfants et les adolescents (âgés de moins de 18 ans) n’ont pas été établies.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Aucun effet pharmacologique lié à l’âge n’a été observé lors de l’emploi du létrozole. Aucune grande différence n’a été notée quant à l’efficacité et à l’innocuité générale entre les patients de < 65 ans et ceux de ≥ 65 ans (voir 7.1.4 Personnes âgées).
2 CONTRE‐INDICATIONS
MAR‐LETROZOLE est contre‐indiqué dans les cas suivants :
- Patientes qui sont hypersensibles au létrozole, à d’autres inhibiteurs de l’aromatase ou à l’un des composants du produit ou du contenant. Pour obtenir une liste complète, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
- Femmes en préménopause (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
- Femmes enceintes (voir 7.1.1 Femmes enceintes).
- Femmes qui allaitent (voir 7.1.2 Allaitement).
Les enfants et les adolescentes de moins de 18 ans.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
MAR‐LETROZOLE devrait être prescrit et géré par un médecin qualifié qui est expérimenté dans l’utilisation des agents anticancéreux.
MAR‐LETROZOLE augmente le risque d’ostéoporose et de fractures osseuses (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Musculosquelettique).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
4.2 Dose recommandée et modification posologique
Adultes : La posologie recommandée est de 1 comprimé à 2,5 mg, 1 fois par jour.
Dans le cadre d’un traitement adjuvant, la durée prévue du traitement est de 5 ans.
Dans le cadre d’un traitement adjuvant prolongé, le traitement par MAR‐LETROZOLE est prévu pour une période de 5 ans, et devrait être amorcé dans les 3 mois qui suivent la fin d’un traitement adjuvant standard par le tamoxifène d’une durée approximative de 5 ans.
Dans le cadre du traitement de première ou de deuxième intention du cancer du sein avancé, il faut poursuivre l’administration de MAR‐LETROZOLE jusqu’à l’apparition de signes d’évolution tumorale.
Populations particulières
Insuffisance hépatique : Aucune adaptation posologique de MAR‐LETROZOLE n’est nécessaire chez les personnes atteintes d’insuffisance hépatique de gravité légère à modérée (cote A ou B selon l’échelle de Child‐Pugh). On ne dispose pas de données suffisantes pour recommander une adaptation posologique chez les patientes atteintes d’un cancer du sein et présentant une insuffisance hépatique non métastatique grave (cote C selon l’échelle de Child‐Pugh). Toutefois, comme l’élimination de létrozole tient principalement à la clairance métabolique intrinsèque, la prudence est de rigueur. Par conséquent, les patientes présentant une insuffisance hépatique grave doivent faire l’objet d’une surveillance étroite en vue de détecter l’apparition d’effets indésirables (voir 10.3 Pharmacocinétique).
Insuffisance rénale : Aucune adaptation posologique n’est nécessaire chez les personnes atteintes d’insuffisance rénale (clairance de la créatinine 10 mL/min). Les données disponibles sont insuffisantes en ce qui concerne les cas d’insuffisance rénale avec CLcr <10 mL/min (voir 10.3 Pharmacocinétique).
Enfants (<18 ans) : Le létrozole est contre‐indiqué chez les enfants et les adolescents. L’innocuité et l’efficacité du létrozole chez les enfants et les adolescents (âgés de moins de 18 ans) n’ont pas été établies.
Personnes âgées (≥65 ans) : Aucune adaptation posologique n’est nécessaire chez les patientes âgées.
4.4 Administration
MAR‐LETROZOLE doit être pris par voie orale, avec ou sans nourriture (voir 9.5 Interactions médicament‐aliment et 10.3 Pharmacocinétique, Absorption).
4.5 Dose oubliée
En cas d’oubli d’une dose, celle‐ci doit être prise dès que l’oubli est constaté. Cependant, s’il est bientôt l’heure de la prochaine dose, la dose oubliée doit être omise et la patiente doit reprendre son horaire de traitement habituel. La dose ne devrait pas être doublée puisqu’à des doses quotidiennes supérieures ou égales à 2,5 mg, on a observé un dépassement du comportement linéaire en matière d’exposition générale (voir 10.3 Pharmacocinétique).
5 SURDOSAGE
On a signalé des cas isolés de surdosage par le létrozole, dans lesquels la plus forte dose ingérée en une même occasion a été de 125 mg ou 50 comprimés. Bien que l’on n’ait pas fait mention de manifestations indésirables graves dans ces cas, on ne peut faire de recommandation précise quant au traitement requis en cas de surdosage en raison de l’insuffisance des données disponibles. Lors des essais portant sur une dose unique, la plus forte dose administrée (30 mg) a été bien tolérée; lors des essais portant sur des doses multiples, la plus forte dose administrée (10 mg) a été bien tolérée.
En général, le traitement d’une surdose par le létrozole devrait en être un de soutien visant à soulager les symptômes. On doit surveiller les signes vitaux chez tous les patients. Une formule sanguine complète (FSC) ainsi que des épreuves de la fonction hépatique doivent être effectués chez les patientes qui présentent des symptômes. On doit vérifier l’état de l’équilibre hydroélectrolytique de toute patiente souffrant d’importants vomissements et/ou diarrhées. L’administration de charbon activé peut se révéler appropriée dans certains cas.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimé de 2,5 mg | Silice colloïdale anhydre, hypromellose (HPMC 6CPS), lactose monohydraté, magnésium stéarate, cellulose microcristalline PH102, glycolate d’amidon sodique (Type A). La pellicule d’enrobage contient : oxyde de fer rouge, oxyde de fer jaune, hypromellose, polyéthylène glycol 6000, tartrazine et dioxyde de titane. | ||
Description
Chaque comprimé pelliculé jaune circulaire et biconvexe est lisse sur les deux faces. Offert en flacons de PEHD de 100 comprimés et en plaquettes alvéolées contenant 30 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter 3 ENCADRÉ MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
On doit éviter l’administration concomitante de MAR‐LETROZOLE avec du tamoxifène, d’autres antiœstrogènes ou des traitements contenant des œstrogènes, car ces substances peuvent nuire à l’efficacité du létrozole (voir 9.4 Interactions médicament‐médicament).
Il faut évaluer avec soin les bienfaits et les risques avant de prescrire MAR‐LETROZOLE comme traitement adjuvant prolongé à des patientes atteintes d’un cancer du sein au stade précoce présentant un faible risque de récidive. Au cours de l’étude MA‐17, le risque de décès dans le sous‐groupe de patientes dont les ganglions n’étaient pas atteints était environ 35 % plus élevé chez les patientes traitées par le létrozole que chez les patientes sous placebo après un suivi médian de 28 mois (risque relatif [RR] : 1,36; IC à 95 % : 0,68, 1,81) et de 62 mois (RR : 1,34; IC à 95 % : 0,99, 1,81) (voir 14 ESSAIS CLINIQUES).
Cardiovasculaire
L’emploi de certains inhibiteurs de l’aromatase, y compris MAR‐LETROZOLE, peut accroître le risque d’accidents cardiovasculaires (voir 8 EFFETS INDÉSIRABLES).
Après une durée médiane de traitement de 25 mois au cours de l’étude BIG 1‐98, la fréquence globale des accidents cardiovasculaires s’établissait à 10,1 % pour le létrozole et à 11,4 % pour le tamoxifène. La fréquence de l’insuffisance cardiaque était significativement plus élevée chez les patientes sous le létrozole (0,8 % vs 0,3 % pour le tamoxifène) alors que la fréquence des manifestations thromboemboliques était significativement supérieure chez les patientes sous tamoxifène (3,0 % vs 1,2 % pour le létrozole). Un nombre plus élevé (mais non significatif) de cas d’infarctus du myocarde a été observé lors du traitement par le létrozole (20, 0,5 %) comparativement au tamoxifène (15, 0,4 %). C’est également le cas de l’hypertension (151, 3,8 % vs 137, 3,4 %, respectivement), des accidents cardiovasculaires ischémiques (60, 1,5 % vs 55, 1,4 %, respectivement) et des manifestations vasculaires cérébrales (55, 1,4 % vs 50, 1,3 %, respectivement), ainsi que des accidents cardiaques mortels (18, 0,4 % vs 7, 0,2 %, respectivement) et des accidents vasculaires cérébraux mortels (7, 0,2 % vs 5, 0,2 %, respectivement).
La fréquence globale des accidents cardiovasculaires (comprenant les manifestations vasculaires cérébrales et thromboemboliques) survenus durant l’étude BIG 1‐98 après un traitement par le létrozole ou le tamoxifène d’une durée médiane de 60 mois et au cours d’un suivi médian de 96 mois s’établissait à 15,3 % et à 16,3 %, respectivement (différence non
significative). En cours de traitement ou dans les 30 jours qui ont suivi l’arrêt de celui‐ci, on a relevé un risque significativement plus élevé d’infarctus du myocarde chez les patientes sous létrozole que chez celles recevant le tamoxifène (1,0 vs 0,5 %; RR : 2,00; IC à 95 % : 1,00, 3,99) et un risque significativement moindre de manifestations thromboemboliques chez les patientes traitées par le létrozole que chez celles sous tamoxifène (2,1 % vs 3,6 %; RR : 0,57; IC à 95 % : 0,41, 0,80). Davantage de cas d’insuffisance cardiaque (augmentation non significative) ont été observés lors du traitement par le létrozole que durant le traitement par le tamoxifène (1,1 % vs 0,6 %; RR : 1,80; IC à 95 % : 0,96, 3,37).
Selon l’analyse actualisée des résultats de l’étude MA‐17 sur le traitement adjuvant prolongé, la fréquence globale des accidents cardiovasculaires (comprenant les manifestations vasculaires cérébrales et thromboemboliques) durant le traitement ou au cours des 30 jours suivant l’arrêt de celui‐ci (durée médiane du traitement de 60 mois) était significativement plus élevée avec le létrozole (9,8 %) qu’avec le placebo (7,0 %) (RR : 1,39; IC à 95 % : 1,16, 1,67). Le risque d’accident vasculaire cérébral (AVC) ou d’accident ischémique transitoire était plus élevé avec le létrozole (1,5 %) qu’avec le placebo (0,8 %) (RR : 1,86; IC à 95 % : 1,10, 3,16); il en était de même dans le cas des manifestations thromboemboliques, le risque signalé s’établissant à 0,9 % avec le létrozole et à 0,3 % pour le placebo (RR : 2,57; IC à 95 % : 1,19, 5,53) (voir 8 EFFETS INDÉSIRABLES).
Après un traitement d’une durée médiane de 60 mois, le nombre de décès survenus durant le traitement ou au cours des 30 jours suivant l’arrêt de celui‐ci était légèrement plus élevé dans le groupe placebo (82/2 577 [3,2 %]) que dans le groupe létrozole (77/2 567 [3,0 %]), mais cette différence n’était pas significative sur le plan statistique. Parmi les 19 cas de mortalité d’origine cardiovasculaire observés dans le groupe placebo, 12 sont survenus dans le groupe des 1 026 patientes qui n’avaient pas fait le passage au létrozole après la levée de l’insu, et 7 dans le groupe des 1 551 patientes qui étaient passées au létrozole. Au total, 7 patientes sont mortes d’un AVC – 6 du groupe létrozole et 1 à la suite du passage du placebo au létrozole après la levée de l’insu.
Conduite de véhicules et utilisation de machines
Aucune étude sur les effets du létrozole sur la conduite d’un véhicule ou lors de l’utilisation de machines n’a été réalisée. Cependant, étant donné que de la fatigue, les étourdissements et, rarement, la somnolence ont été observés pendant le traitement par le létrozole, il est conseillé d’être prudent lors de la conduite d’un véhicule ou lors de l’utilisation de machines tant que ces symptômes sont présents.
Endocrinien/métabolisme
Hyperlipidémie : L’emploi d’inhibiteurs de l’aromatase, y compris MAR‐LETROZOLE, peut accroître la lipidémie. Au cours de l’étude sur le traitement adjuvant (BIG 1‐98) d’une durée médiane de 60 mois, une hypercholestérolémie a été signalée chez 52,3 % des patientes traitées par le létrozole comparativement à 28,6 % des patientes sous tamoxifène. Au cours d’une étude de faible envergure (D2407) visant à comparer le létrozole et le tamoxifène comme traitement adjuvant pendant 2 ans, des différences significatives en faveur du tamoxifène ont été observées entre les traitements à toutes les évaluations en ce qui concerne les taux de cholestérol total et de cholestérol LDL et le rapport C‐HDL:C‐LDL. Des variations cliniquement significatives du taux de cholestérol total après 2 ans sont survenues plus souvent chez les patientes traitées par le létrozole (17 %) que chez celles recevant le tamoxifène (5 %).
Il est recommandé d’exercer une surveillance de la cholestérolémie chez les patientes qui reçoivent MAR‐LETROZOLE (voir aussi 8 EFFETS INDÉSIRABLES, 10 PHARMACOLOGIE CLINIQUE, 14 ESSAIS CLINIQUES).
Surveillance et tests de laboratoire
Lipides plasmatiques : Les médecins devraient mesurer le taux de cholestérol de leurs patientes et les traiter conformément à la pratique et aux lignes directrices cliniques en vigueur (voir 7 MISES EN GARDE ET PRÉCAUTIONS‐ Endocrinien /métabolisme).
Densité minérale osseuse : Une surveillance de la santé osseuse est recommandée pendant le traitement par MAR‐LETROZOLE. (Voir 7 MISES EN GARDE ET PRÉCAUTIONS ‐ Musculosquelettique). Chez les patientes dont le statut ménopausique est incertain ou qui souffrent d’aménorrhée après la chimiothérapie, on doit mesurer les taux d’hormone lutéinisante (LH), d’hormone folliculostimulante (FSH) et d’estradiol avant d’amorcer le traitement par MAR‐LETROZOLE et régulièrement durant les 6 premiers mois de traitement.
Musculosquelettique
Densité minérale osseuse : L’emploi d’agents diminuant la concentration d’œstrogènes, y compris MAR‐LETROZOLE, peut entraîner une réduction de la densité minérale osseuse (DMO) ayant comme conséquence une possible augmentation du risque d’ostéoporose et de fracture(s).
Lors de l’étude BIG 1‐98 (durée médiane du traitement de 60 mois et suivi médian de 96 mois), la fréquence de l’ostéoporose apparue pendant le traitement ou dans les 30 jours suivant l’arrêt de celui‐ci était significativement plus élevée chez les patientes traitées par le létrozole (5,1 %) que chez celles traitées par le tamoxifène (2,7 %). De même, un nombre significativement plus élevé de patientes ayant reçu le létrozole ont subi une fracture osseuse (10,2 %) par rapport aux femmes traitées par le tamoxifène (7,2 %). Par ailleurs, au cours d’une autre étude, MA‐17 (durée médiane du traitement de 60 mois), l’ostéoporose est apparue durant le traitement ou au cours des 30 jours suivant l’arrêt de celui‐ci à une fréquence significativement plus élevée chez les patientes du groupe létrozole (12,2 %) que chez celles du groupe placebo (6,4 %). Aussi, un nombre significativement plus élevé de patientes traitées par le létrozole que de femmes recevant le placebo ont subi une fracture osseuse (10,4 % vs 5,8 %). Les médecins doivent donc surveiller l’état général du système osseux de leurs patientes lors d’un traitement par MAR‐LETROZOLE. Les patientes devraient donc faire évaluer leur risque d’ostéoporose et intégrer les mesures thérapeutiques nécessaires, conformément aux lignes directrices et pratiques cliniques en vigueur (voir aussi 7.1.4 Personnes âgées, 8 EFFETS INDÉSIRABLES, 10 L PHARMACOLOGIE CLINIQUE, 14 ESSAIS CLINIQUES et 16 TOXICOLOGIE NON CLINIQUE).
Arthralgie/arthrite : On a signalé une hausse significative du risque d’arthralgie ou d’arthrite avec le létrozole (25,4 %) comparativement au tamoxifène (20,6 %) dans le cadre d’un traitement adjuvant d’une durée médiane de 60 mois. Lors d’une étude de plus petite envergure sur un traitement adjuvant de 2 ans (D2407), l’arthralgie ou l’arthrite a été signalée chez 26 % des patientes traitées par le létrozole alors que ces troubles ont touché 15 % des patientes qui ont reçu le tamoxifène (différence significative).
Dans le cadre du traitement adjuvant prolongé, l’analyse originale des résultats de l’étude à double insu a révélé que significativement plus de patientes sous le létrozole (28 %) que de patientes sous placebo (22 %) ont présenté une arthralgie ou de l’arthrite (durée médiane de traitement de 24 mois).
Myalgie : Dans le cadre de l’étude BIG 1‐98 sur le traitement adjuvant, le risque de myalgie n’était pas significativement plus élevé chez les patientes sous le létrozole (9,0 %) que chez celles sous tamoxifène (8,7 %). Lors d’une étude de faible envergure (D2407), on a signalé, après 2 ans de traitement adjuvant, des cas de myalgie chez 3,8 % des patientes traitées par le létrozole et chez 0,8 % des patientes traitées par le tamoxifène (différence non significative sur le plan statistique).
Au cours du traitement adjuvant prolongé, la myalgie a été observée à une fréquence significativement plus élevée lors de l’administration du létrozole (9,5 %) qu’avec le placebo (6,7 %) (durée médiane de traitement de 24 mois).
Troubles du tendon : On a constaté que l’utilisation d’inhibiteurs de l’aromatase de troisième génération (y compris le létrozole) était associée à des tendinites et ténosynovites dans le cadre d’essais cliniques randomisés. La rupture du tendon s’est avérée constituer un risque potentiel. La tendinite comme la ténosynovite ont été estimées comme peu fréquentes, et la rupture du tendon comme rare. Les médecins traitants doivent surveiller les patientes pour ces réactions indésirables au médicament.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité : L’effet pharmacologique du létrozole consiste à réduire la production d’œstrogènes par l’inhibition de l’aromatase. Chez les femmes en préménopause, l’inhibition de la synthèse des œstrogènes entraîne, par un mécanisme de rétroaction, une augmentation du taux de gonadotrophines (LH, FSH), la stimulation de la croissance folliculaire et le déclenchement de l’ovulation (voir 7 MISES EN GARDE ET PRÉCAUTIONS‐ Surveillance et épreuves de laboratoire). Chez les femmes en préménopause, ce mécanisme de rétroaction accroît le risque de développement du syndrome d’hyperstimulation ovarienne.
D’après les études menées chez l’animal, le létrozole peut altérer la fertilité chez les hommes aptes à procréer (voir 16 TOXICOLOGIE NON CLINIQUE‐ Toxicité pour la reproduction et le développement).
Risque tératogène : Des cas d’avortements spontanés et de malformations congénitales ont été rapportés chez des nourrissons nés de femmes exposées au létrozole durant la grossesse.
Lors des études sur la toxicité pour la reproduction menées chez l’animal, le létrozole a entraîné une toxicité pour la mère, une embryotoxicité, une fœtotoxicité et une tératogénicité (voir 16 TOXICOLOGIE NON CLINIQUE‐ Toxicité pour la reproduction et le développement).
7.1 Populations particulières
7.1.1 Femmes enceintes
MAR‐LETROZOLE est contre‐indiqué chez la femme enceinte (voir 2 CONTRE‐INDICATIONS).
On a rapporté des cas isolés de malformations congénitales (fusion des petites lèvres, ambiguïtés génitales) chez des nourrissons nés de mères exposées au létrozole durant la grossesse.
MAR‐LETROZOLE est contre‐indiqué chez la femme en préménopause (voir 2 CONTRE‐INDICATIONS).
Les femmes qui ne sont pas en préménopause, mais qui pourraient devenir enceintes, y compris les femmes en périménopause ou ménopausées depuis peu, doivent utiliser une méthode de contraception appropriée (méthodes assorties d’un risque de grossesse inférieur à 1 %) pendant leur traitement par MAR‐LETROZOLE pendant les 20 jours qui suivent l’arrêt du traitement par MAR‐LETROZOLE (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS : Santé reproductive : Potentiel des femmes et des hommes).
Femmes dont le statut ménopausique est incertain : Les femmes traitées par MAR‐LETROZOLE dont le statut ménopausique n’a pas été confirmé sont exposées à un risque accru de tomber enceinte et de connaître un avortement spontané ou de voir leur nourrisson atteint d’une malformation congénitale (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS : Santé reproductive : Potentiel des femmes et des hommes). Chez les patientes dont le statut ménopausique est incertain ou qui souffrent d’aménorrhée après la chimiothérapie, on doit mesurer les taux d’hormone lutéinisante (LH), d’hormone folliculostimulante (FSH) et d’estradiol avant d’amorcer le traitement par MAR‐LETROZOLE et régulièrement durant les 6 premiers mois de traitement. On doit aviser les patientes d’utiliser un moyen de contraception approprié pour éviter la grossesse. Seules les femmes dont la ménopause est confirmée doivent recevoir MAR‐LETROZOLE.
7.1.2 Allaitement
Femmes qui allaitent : MAR‐LETROZOLE est contre‐indiqué chez les femmes qui allaitent (voir 2 CONTRE‐INDICATIONS). On ignore si le létrozole est excrété dans le lait maternel humain. Il n’existe pas de données sur les effets du létrozole sur l’enfant allaité, ni sur ses effets sur la production de lait; toutefois, l’exposition au létrozole de rates en période d’allaitement a entraîné une altération de la fertilité chez les ratons allaités de sexe masculin (voir 16 TOXICOLOGIE NON
CLINIQUE‐ Toxicité pour la reproduction et le développement).
7.1.3 Enfants (< 18 ans) :
MAR‐LETROZOLE est contre‐indiqué chez les enfants et les adolescents. L’innocuité et l’efficacité du létrozole chez les enfants et les adolescents (âgés de moins de 18 ans) n’ont pas été établies.
7.1.4 Personnes âgées (≥ 65 ans) :
On n’a observé aucun effet lié à l’âge des sujets sur les propriétés pharmacocinétiques du létrozole. Aucune différence importante n’a été signalée entre les sujets de moins de 65 ans et ceux de 65 ans et plus quant à l’innocuité générale du médicament. Cependant, les sujets de 65 ans et plus ont présenté davantage de fractures osseuses et d’ostéoporose, sans égard au traitement reçu.
Plus de 8 000 femmes ménopausées ont été admises à une étude clinique portant sur le traitement adjuvant (voir 14 ESSAIS CLINIQUES). Au moment de l’admission, 36 % des patientes étaient âgées de 65 ans ou plus, tandis que 12 % d’entre elles avaient au moins 75 ans. Bien que les effets indésirables aient été, en général, plus fréquents chez les patientes les plus âgées indépendamment du groupe de traitement auquel elles avaient été affectées, la différence entre les 2 groupes de traitement a été semblable à celle observée chez les patientes plus jeunes.
Dans le cadre d’un traitement adjuvant prolongé, plus de 5 000 femmes ménopausées ont été admises à l’étude clinique; 41 % des patientes étaient âgées de 65 ans ou plus, tandis que 12 % d’entre elles avaient au moins 75 ans.
Après un suivi médian de 28 mois effectué dans le cadre d’un traitement adjuvant prolongé, les taux de fractures relevés après la répartition aléatoire chez les patientes de 65 ans et plus étaient de 7,1 % (77/1 090) dans le groupe létrozole comparativement à 7,5 % (77/1 033) dans le groupe placebo; la différence n’était pas statistiquement significative (p = 0,74). Ces résultats ont été obtenus avant la levée de l’insu.
Dans le cadre d’un traitement adjuvant prolongé dont la durée médiane était de 60 mois pour le létrozole, le taux de fractures observé durant le traitement ou au cours des 30 jours suivant l’arrêt de celui‐ci chez les patientes qui étaient âgées de 65 ans et plus au moment de l’admission s’établissait à 11,4 % (124/1 091) pour le létrozole, à 7,7 % (79/1 032) pour le placebo jusqu’au moment du passage au létrozole et à 11,2 % (59/528) après le passage au létrozole. Au terme d’un suivi médian de 62 mois dans le groupe létrozole, le taux de fractures survenues à n’importe quel moment après la répartition aléatoire chez les patientes âgées de 65 ans et plus au moment de l’admission s’établissait à 15,7 % (171/1 091) pour le létrozole, à 11,5 % (119/1 032) pour le placebo et à 11,9 % (63/528) après le passage au létrozole.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Dans toutes les études, le létrozole a été généralement bien toléré comme traitement de première ou de deuxième intention du cancer du sein au stade avancé, comme traitement adjuvant du cancer du sein au stade précoce et comme traitement adjuvant prolongé chez les femmes qui avaient déjà reçu un traitement adjuvant standard par le tamoxifène. Près du tiers des patientes présentant des métastases traitées par le létrozole et environ 80 % des patientes recevant un traitement adjuvant (des groupes létrozole et tamoxifène, après un traitement d’une durée médiane de 60 mois) ou un traitement adjuvant prolongé (des groupes létrozole et placebo, après un traitement d’une durée médiane de 60 mois) ont présenté des effets indésirables. [« Effet indésirable » était défini comme tout effet indésirable soupçonné être lié au traitement à l’étude (y compris les effets indésirables dont le lien causal n’a pu être établi)]. Les effets indésirables qui ont été observés étaient principalement d’intensité légère ou modérée et bon nombre d’entre eux étaient associés à une carence en œstrogènes. Le profil d’innocuité du létrozole mis à jour en tenant compte des traitements adjuvant (suivi médian de 96 mois, durée médiane de traitement de 60 mois) et adjuvant prolongé (suivi médian de 62 mois, durée médiane de traitement de 60 mois) n’a révélé aucun nouvel effet indésirable et était comparable au profil décrit dans les analyses précédentes.
Effets indésirables observés durant l’étude BIG 1‐98 sur le traitement adjuvant
À l’examen des résultats de l’analyse principale, après un traitement d’une durée médiane de 25 mois, le Comité indépendant de surveillance des données et de l’innocuité a observé un écart de fréquence des infarctus du myocarde de grade 5 (9 et 2 cas dans les groupes recevant respectivement le létrozole et le tamoxifène) et a donc mené l’examen médical en aveugle de plus de 2 000 patientes ayant éprouvé des effets indésirables prédéterminées (grades 3 à 5 selon les Common Toxicity Criteria : accidents cardiovasculaires, fractures, arthrite ou arthralgie, myalgie et tout effet indésirable exigeant l’abandon du traitement) ou dont le décès n’avait pas été précédé d’un événement cancéreux. À la suite de cet examen médical, on a modifié la cause du décès de 25 patientes : 19 décès imputés à un accident cardiaque ont été reclassés dans les catégories « mort subite de cause inconnue » (9 sujets recevant le létrozole, 7 sujets, le tamoxifène) ou « autre » (3 sujets recevant le létrozole). Certains effets indésirables rapportés à l’analyse principale (comme l’arthrite ou l’arthralgie et l’œdème) ne satisfaisaient pas à la définition d’effet indésirable lié au traitement, car ils avaient été observés au début de l’étude et ne s’étaient pas aggravés durant le traitement. Les patientes de l’étude BIG 1‐98 ont continué de faire l’objet, par examens médicaux effectués en aveugle, d’un suivi axé sur les manifestations touchant le système cardiovasculaire, l’appareil locomoteur ou l’endomètre, la survie et l’évolution du cancer du sein, de même que sur les événements menant à l’abandon du traitement à l’essai, tout au long de l’étude (traitement d’une durée médiane de 60 mois et suivi d’une durée médiane de 96 mois).
Les patientes présentant d’autres affections générales non malignes (maladie cardiovasculaire, rénale ou hépatique, embolie pulmonaire, etc.) qui auraient pu nuire au suivi à long terme ont
été exclues de l’essai BIG 1‐98. Les patientes qui avaient des antécédents de thrombose veineuse profonde ont été admises seulement si cela était approprié sur le plan médical.
Le létrozole a été généralement bien toléré lorsqu’il était administré en tant que traitement adjuvant du cancer du sein au stade précoce. Selon l’analyse principale (traitement médian de 25 mois), des effets indésirables se sont manifestés chez environ 92 % des patientes ayant reçu le létrozole et 87 % de celles ayant reçu le tamoxifène, sans égard à leur lien de causalité avec le médicament à l’étude. Les effets indésirables les plus fréquents lors du traitement adjuvant ont été les bouffées de chaleur (létrozole: 34 %, tamoxifène : 38 %), l’arthralgie ou l’arthrite (létrozole: 21 %, tamoxifène 13 %), les sueurs nocturnes (létrozole: 14 %, tamoxifène : 16 %) et le gain pondéral (létrozole: 11 %, tamoxifène : 13 %). La plupart des effets indésirables signalés (81 %) étaient de grade 1 ou 2 selon la version 2.0 des Common Toxicity Criteria.
Après une durée médiane de traitement de 60 mois et un suivi médian de 96 mois, plus de 90 % des patientes de chaque groupe de traitement avaient présenté des effets indésirables, qu’on soupçonne ou non qu’ils aient été liés au médicament à l’étude. Les effets indésirables observés étaient principalement d’intensité légère ou modérée (le quart des patientes de chacun des groupes a signalé des effets indésirables de grade 3 ou 4 selon les Common Toxicity Criteria) et nombre d’entre eux étaient associés à une carence en œstrogènes (voir 8.2 Effets indésirables du médicament déterminés au cours des essais cliniques, Tableau 2).
Après une durée médiane de traitement de 60 mois, le risque d’hyperplasie ou de cancer de l’endomètre est demeuré significativement plus faible lors du traitement par le létrozole (0,2 %) que durant celui par le tamoxifène (2,3 %) (RR : 0,11; IC à 95 % : 0,05, 0,24). Après un suivi d’une durée médiane de 96 mois, le risque d’hyperplasie ou de cancer de l’endomètre est demeuré significativement plus faible lors du traitement le létrozole (0.4%) (0,4 %) que durant celui par le tamoxifène (2,9 %) (RR : 0,15; IC à 95 % : 0,08, 0,29). Hormis l’apparition de cancers de l’endomètre, aucune différence importante n’a été relevée quant à la fréquence d’apparition de deuxièmes tumeurs primitives autres qu’un cancer du sein (voir 14 ESSAIS CLINIQUES).
Effets indésirables observés durant l’étude MA‐17 sur le traitement adjuvant prolongé
Les effets indésirables dont il fait mention ci‐après ont été analysés sans égard à leur lien avec le traitement à l’étude.
Le létrozole a été généralement bien toléré comme traitement adjuvant prolongé chez les femmes qui avaient déjà bénéficié d’un traitement adjuvant standard par le tamoxifène. Après une durée médiane de traitement par le létrozole de 24 mois, des effets indésirables s’étaient manifestés chez 87 % des patientes sous létrozole et 84 % des patientes sous placebo.
Les effets indésirables observés le plus fréquemment (grades 1 à 4 selon les Common Toxicity Criteria) durant le traitement sans égard à leur lien de causalité avec le médicament à l’étude, soit chez au moins 2 % des patientes de l’un ou l’autre des groupes de traitement, sont présentés au Tableau 2. Les résultats initiaux relatifs à l’innocuité signalés après 24 mois de traitement (durée médiane) sont les suivants : bouffées de chaleur (létrozole 50 % vs placebo
43 %), fatigue (léthargie, asthénie, malaise) (létrozole 34 % vs placebo 32 %), arthralgie/arthrite (létrozole 28 % vs placebo 22 %) et transpiration (diaphorèse) (létrozole 24 % vs placebo 22 %). La plupart des effets indésirables étaient de grade 1 ou 2 selon la version 2.0 des Common Toxicity Criteria. Après une durée médiane de traitement par le létrozole de 60 mois, plus de 90 % des patientes de chacun des groupes de traitement avaient signalé des effets indésirables.
Après la levée de l’insu (suivi médian de 28 mois), les patientes qui faisaient partie du groupe placebo se sont fait offrir de passer au traitement par le létrozole. Les résultats associés au placebo au‐delà de la période de suivi médiane de 28 mois sont confondants du fait que 60 % des patientes affectées au placebo ont choisi de passer au létrozole, ce qui a donné lieu à des durées d’exposition médianes différentes (60 mois pour le létrozole, 28 mois en général pour le groupe placebo avant le passage au létrozole et 40 mois pour le groupe après le passage au létrozole); dans le cas des accidents cardiovasculaires et des manifestations touchant le squelette, l’exposition médiane au placebo ou aux soins standards était de 37 mois. Les dates de survenue ont été consignées dans le cas d’effets indésirables ciblés, soit les fractures, l’ostéoporose et les accidents cardiovasculaires (y compris les manifestations vasculaires cérébrales et thromboemboliques). Bon nombre d’effets indésirables généraux ont été consignés à l’aide de listes de vérification, mais sans qu’on note leur date de survenue. Il est impossible de déterminer, dans bien des cas, si les effets indésirables observés dans le groupe placebo sont survenus avant ou après le passage au létrozole. Les données relatives aux effets indésirables généraux consignés après la levée de l’insu doivent donc être interprétées avec prudence. Cependant, on sait que la majorité de ces effets ont été observés durant la première année de traitement (voir 8.2 Effets indésirables du médicament déterminés au cours des essais cliniques , Tableau 3, résultats actualisés).
Selon les résultats actualisés, les bouffées de chaleur ont été signalées significativement plus souvent lors du traitement par le létrozole (61 %) qu’avec le placebo (58 %). L’arthralgie ou l’arthrite et la myalgie ont eu tendance à survenir plus fréquemment chez les patientes sous létrozole (y compris celles qui sont passées du placebo au létrozole) que chez celles recevant le placebo (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS).
Le risque d’apparition d’ostéoporose durant le traitement ou au cours des 30 jours suivant l’arrêt de celui‐ci était significativement plus élevé avec le létrozole (12,2 %) par rapport au placebo avant le passage au létrozole (6,4 %) (RR : 1,90; IC à 95 % : 1,59, 2,27). Des fractures cliniques ont été signalées plus souvent chez les femmes traitées par le létrozole (10,4 %) que chez celles recevant le placebo, avant le passage au létrozole (5,8 %) (RR : 1,79; IC à 95 % : 1,48, 2,17). On a signalé une ostéoporose chez 5,4 % des patientes qui sont passées au létrozole, et des fractures chez 7,7 % d’entre elles.
Les patientes âgées de 65 ans et plus au moment de l’admission à l’étude ont présenté davantage de fractures osseuses et d’ostéoporose que les femmes plus jeunes, quel que soit le traitement reçu.
Les résultats actualisés (durée médiane du suivi : 61 mois) de la sous‐étude sur la densité minérale osseuse (DMO) menée auprès d’un sous‐groupe de 219 patientes (117 sous le létrozole [dont 77 recevaient antérieurement le placebo] et 102 sous placebo) ont révélé qu’après 2 ans, les patientes ayant reçu le létrozole avaient connu une réduction médiane de la DMO de la hanche de 3,8 % par rapport aux valeurs de départ, comparativement à 2,0 % dans le groupe placebo avant le passage au létrozole (p = 0,02). Il n’y a pas eu de différence statistiquement significative entre les traitements en ce qui concerne la DMO de la colonne lombaire (voir le Tableau 8). Toutes les patientes devaient avoir reçu des suppléments de vitamine D et de calcium. La prise de vitamine D n’a pas été consignée alors qu’une supplémentation en calcium a été relevée chez 44 à 66 % des patientes. Environ le tiers des patientes traitées par le létrozole ont reçu des bisphosphonates comparativement à un quart ou moins des patientes du groupe placebo.
Les résultats actualisés (durée médiane du suivi de 62 mois) de la sous‐étude sur les lipides n’ont révélé aucune différence significative entre les traitements quant au taux de cholestérol total ou de toute autre fraction lipidique. Cette sous‐étude comptait 309 participantes : 168 recevant le létrozole et 141, le placebo. Au total, 94 (67 %) patientes du groupe placebo sont passées au létrozole après la levée de l’insu. Aucune des patientes ne recevait d’hypolipidémiants au moment de l’admission à la sous‐étude. Ces agents ont été ajoutés durant le traitement chez 22 % (37/168) des patientes du groupe létrozole, 21 % (29/141) des patientes du groupe placebo avant le passage au létrozole et 15 % (14/94) des patientes passées du placebo au létrozole (voir le Tableau 10).
Selon l’analyse actualisée portant sur les accidents cardiovasculaires (y compris les manifestations vasculaires cérébrales et thromboemboliques), la fréquence globale de ces manifestations survenues durant le traitement ou au cours des 30 jours suivant l’arrêt de ce dernier était significativement supérieure dans le groupe létrozole (9,8 %) que dans le groupe placebo avant le passage au létrozole (7,8 %). La fréquence des manifestations thromboemboliques était significativement plus élevée chez les patientes sous létrozole (0,9 %) que chez celles sous placebo avant le passage au létrozole (0,3 %). La fréquence d’AVC ou d’accident ischémique transitoire était également significativement supérieure avec le létrozole (1,5 %) qu’avec le placebo avant le passage au létrozole (0,8 %).
Effets indésirables observés durant le traitement de première et de deuxième intention du cancer du sein avancé
Le létrozole a été généralement bien toléré durant toutes les études portant sur le traitement de première et de deuxième intention du cancer du sein avancé. Environ un tiers des patientes recevant du létrozole ont présenté des effets indésirables. Les effets indésirables le plus souvent signalés durant les essais cliniques ont été les bouffées de chaleur, les nausées et la fatigue. Les effets indésirables observés durant les essais cliniques pour le traitement de première intention et de deuxième intention par le létrozole sont résumés dans les Tableaux 5 et 6.
8.2 Effets indésirables observées dans les essais cliniques
Effets indésirables observés dans le cadre du traitement adjuvant du cancer du sein au stade précoce chez les femmes ménopausées, durée médiane du traitement : 25 mois
Après un traitement d’une durée médiane de 25 mois, les effets indésirables graves qu’on soupçonnait être liés au traitement à l’étude ont été significativement moins fréquents avec le létrozole (204 patientes sur 3 975; 5,1 %) qu’avec le tamoxifène (319 patientes sur 3 988; 8,0 %). Les effets indésirables survenus durant le traitement (durée médiane du traitement de 25 mois; suivi médian de 28 mois) sont résumés au Tableau 2. Les effets indésirables graves les plus fréquents étaient les suivants : manifestation thromboembolique (létrozole 0,6 %, tamoxifène 1,7 %); fracture (létrozole 1,2 %, tamoxifène 0,9 %); accident ischémique transitoire (létrozole 0,6 %, tamoxifène 0,8 %); polype utérin (létrozole < 0,1 %, tamoxifène 0,8 %); hémorragie vaginale (létrozole 0,1 %, tamoxifène 0,7 %); infarctus du myocarde (létrozole 0,3 %, tamoxifène 0,3 %); hyperplasie endométriale (létrozole 0 %, tamoxifène 0,6 %) et angine de poitrine (létrozole 0,3 %, tamoxifène 0,3 %).
L’hypercholestérolémie confirmée par les analyses de laboratoire de sujets non à jeun avait été définie comme une augmentation du taux sérique de cholestérol total chez les patientes dont les valeurs de départ se situaient dans la plage des valeurs normales et qui, par la suite, ont obtenu au moins une fois une valeur dépassant de 1,5* la limite supérieure de la normale. L’hypercholestérolémie confirmée par les analyses de laboratoire a été plus fréquente chez les patientes traitées par le létrozole (5,6 %) que chez celles traitées par le tamoxifène (1,1 %) (voir le Tableau 2).
Le traitement par le létrozole a été associé à un risque significativement plus élevé d’ostéoporose (2,2 % vs 1,2 % pour le tamoxifène). En effet, la fréquence des fractures a été significativement plus élevée dans le groupe létrozole que dans celui du tamoxifène (6,3 % vs 4,7 %, respectivement) (voir le Tableau 2).
Effets indésirables observés dans le cadre du traitement adjuvant du cancer du sein au stade précoce chez les femmes ménopausées, durée médiane du traitement : 60 mois
Au cours de l’étude BIG 1‐98, après un traitement d’une durée médiane de 60 mois et un suivi médian de 96 mois visant à signaler les manifestations touchant le système cardiovasculaire, le squelette, les voies urogénitales et l’endomètre chez les patientes recevant le létrozole et le tamoxifène, les effets indésirables étaient comparables à ceux qui composaient les profils d’innocuité connus des médicaments.
Certains effets indésirables ont été spécifiés à l’avance, afin d’être analysés, compte tenu des caractéristiques pharmacologiques et des profils d’innocuité connus des 2 médicaments.
La majorité des effets indésirables qui ont été signalés (75 %) étaient de grade 1 et 2 selon la version 2.0 des Common Toxicity Criteria (CTC) ou la version 3.0 des Common Terminology Criteria for Adverse Events (CTCAE). Les effets indésirables survenus durant le traitement (durée
médiane du traitement de 60 mois; suivi médian de 96 mois) sont résumés au Tableau 2.
Après un suivi médian de 96 mois, les effets indésirables suivants ont été rapportés pour le létrozole et le tamoxifène, respectivement : fracture osseuse (14,7 % vs 11,4 %), ostéoporose (5,1 % vs 2,7 %), événements thromboemboliques (3,2 % vs 4,6 %), infarctus du myocarde (1,7 % vs 1,1 %), hyperplasie/cancer de l’endomètre (0,4 % vs 2,9 %).
Après un suivi d’une durée médiane de 96 mois, les effets indésirables graves qu’on soupçonnait être liés au traitement à l’étude ont été significativement moins fréquents avec le létrozole (199 patientes sur 2 448; 8,1 %) qu’avec le tamoxifène (270 patientes sur 2 447; 11 %). Les effets indésirables graves les plus fréquents étaient : fracture (létrozole 2,2 %, tamoxifène 1,6 %); manifestation thromboembolique (létrozole 0,8 %, tamoxifène 1,6 %); accident ischémique transitoire (létrozole 1,0 %, tamoxifène 1,0 %); polype utérin (létrozole < 0,1 %, tamoxifène 1,2 %); infarctus du myocarde (létrozole 0,6 %, tamoxifène 0,4 %); angine de poitrine (létrozole 0,5 %, tamoxifène 0,4 %); hyperplasie endométriale (létrozole 0 %, tamoxifène 0,9 %); hémorragie vaginale (létrozole 0,2 %, tamoxifène 0,9 %); cataracte (létrozole 0,4 %, tamoxifène 0,3 %); kyste ovarien (létrozole 0,1 %, tamoxifène 0,4 %) et hypertrophie endométriale (létrozole 0 %, tamoxifène 0,3 %).
Tableau 2 Effets indésirables, peu importe le lien avec le médicament à l’étude, signalés lors de l’essai BIG 1‐98 sur le traitement adjuvant chez au moins 2 % des patientes de l’un ou l’autre des groupes de traitement (population retenue aux fins d’évaluation de l’innocuité)
| Durée médiane du traitement | 25 mois (AP) 1 | 60 mois (AGM) | ||
| Durée médiane du suivi | 26 mois (AP) | 96 mois (AGM) | ||
| Létrozole | Tamoxifène | Létrozole | Tamoxifène | |
| N=3975 | N=3988 | N=2448 | N=2447 | |
| Terme privilégié | (%) | (%) | (%) | (%) |
| No de patients avec ≥ 1 EI gr 1‐5 | 92,1 % | 86,8 % | 94,4 % | 90,5 % |
| No de patients avec ≥ 1 EI gr 1‐4 | 92,0 % | 86,8 % | 94,3 % | 90,4 % |
| No de patients avec ≥ 1 EI gr 3‐4 | 18,9 % | 18,9 % | 26,0 % | 24,8 % |
| Troubles vasculaires | ||||
| Bouffées de chaleur/chaleurs* | 34,4 % | 38,5 % | 33,5 % | 38,0 % |
| Hypertension*2 | 3,3 % | 3,0 % | 5,6 % | 5,7 % |
| Hypertension*3 | 3,8 % | 3,4 % | 6,5 % | 7,2 % |
| Manifestation thromboembolique*2 | 1,2 % | 3,0 % | 2,1 % | 3,6 % |
| Manifestation thromboembolique*3 | 1,5 % | 3,2% | 3,2 % | 4,6 % |
| Troubles généraux | ||||
| Fatigue (léthargie, malaise, asthénie)* | 8,8 % | 8,8 % | 9,6 % | 10,2 % |
| Œdème* | 5,9 % | 5,8 % | 6,7 % | 6,5 % |
| Examen physique et épreuves | ||||
| Gain pondéral | 11,2 % | 13,5 % | 12,9 % | 15,4 % |
| Perte pondérale | 4,7 % | 4,2 % | 5,7 % | 5,3 % |
| Troubles locomoteurs et des tissues conjonctifs | ||||
| Arthralgie/arthrite* | 20,2 % | 13,0 % | 25,4 % | 20,6 % |
| Myalgie* | 6,7 % | 5,9 % | 9,0 % | 8,7 % |
| Durée médiane du traitement | 25 mois (AP) 1 | 60 mois (AGM) | ||
| Durée médiane du suivi | 26 mois (AP) | 96 mois (AGM) | ||
| Létrozole | Tamoxifène | Létrozole | Tamoxifène | |
| N=3975 | N=3988 | N=2448 | N=2447 | |
| Terme privilégié | (%) | (%) | (%) | (%) |
| Dorsalgie | 3,4 % | 3,7 % | 5,1 % | 5,6 % |
| Douleur osseuse | 4,2 % | 3,2 % | 5,0 % | 4,5 % |
| Douleur aux extrémités | 3,8 % | 2,9 % | 4,2 % | 3,2 % |
| Ostéopénie | 1,0 % | 0,7 % | 3,6 % | 3,1 % |
| Ostéoporose*2,3 | 2,2 % | 1,2 % | 5,1 % | 2,7 % |
| Troubles cutanés et troubles des tissus sous‐cutanés | ||||
| Sueurs nocturnes* | 14,5 % | 16,6 % | 14,5 % | 17,4 % |
| Alopécie | 3,0 % | 2,8 % | 3,4 % | 3,4 % |
| Troubles du système nerveux | ||||
| Céphalées* | 3,7 % | 3,5 % | 4,3 % | 3,8 % |
| Vertiges/sensation ébrieuse* | 2,5 % | 3,0 % | 3,4 % | 3,4 % |
| AVC/accident ischémique transitoire*2 | 1,2 % | 1,2 % | 2,1 % | 1,9 % |
| AVC/accident ischémique transitoire*3 | 1,4 % | 1,4 % | 3,4 % | 2,8 % |
| Troubles métaboliques et nutritionnels | ||||
| Hypercholestérolémie* | 45,9 % | 19,9 % | 52,3 % | 28,6 % |
| Taux de cholestérol total > 1,5 fois la LSN 5 | 5,6 % | 1,1 % | 8,4 % | 3,9 % |
| Troubles gastro‐intestinaux | ||||
| Nausée* | 9,9 % | 10,6 % | 11,6 % | 11,3 % |
| Constipation* | 1,6 % | 2,6 % | 2,0 % | 2,9 % |
| Diarrhée non spécifiée | 2,1 % | 1,4 % | 2,6 % | 1,6 % |
| Vomissements* | 2,8 % | 2,7 % | 3,3 % | 3,3 % |
| Douleur abdominale haute | 1,5 % | 1,3 % | 2,4 % | 1,8 % |
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Dyspnée | 2,2 % | 2,3 % | 2,8 % | 3,1 % |
| Toux | 1,6 % | 2,1 % | 2,0 % | 2,5 % |
| Hyperplasie/cancer de l’endomètre2,4 | 0,3 % | 2,0 % | 0,3 % | 2,9 % |
| Hyperplasie/cancer de l’endomètre3,4 | 0,4 % | 2,2 % | 0,6 % | 3,6 % |
| Troubles psychiatriques | ||||
| Insomnie | 1,8 % | 1,5 % | 2,2 % | 1,9 % |
| Dépression | 3,9 % | 4,1 % | 4,9 % | 4,7 % |
| Troubles de l’appareil reproducteur et du sein | ||||
| États prolifératifs endométriaux | 0,6 % | 3,5 % | ||
| Hémorragies vaginales* | 4,8 % | 10,9 % | 5,3 % | 13,1 % |
| Irritation vaginale | 3,6 % | 3,1 % | 4,6 % | 3,1 % |
| Sécheresse vulvo‐vaginale | 2,8 % | 1,8 % | 3,6 % | 1,7 % |
| Troubles de la vue | ||||
| Cataracte | 1,2 % | 1,0 % | 2,0 % | 2,2 % |
| Blessures, empoisonnements, complications secondaires à une intervention | ||||
| Bone fracture * 2 | 6,3 % | 4,7 % | 10,2 % | 7,2 % |
| Bone fracture * 3 | 7,1 % | 5,7 % | 14,7 % | 11,4 % |
Durée médiane du traitement 25 mois (AP) 1 60 mois (AGM) Durée médiane du suivi 26 mois (AP) 96 mois (AGM)
Létrozole Tamoxifène Létrozole Tamoxifène
N=3975 N=3988 N=2448 N=2447 Terme privilégié (%) (%) (%) (%) Néoplasie bénigne, maligne et non spécifiée (y compris kystes et polypes)
Deuxièmes cancers*2 ‐‐ ‐‐ 2,2 % 3,2 % Deuxièmes cancers*3, 6 1,9 % 2,4 % 5,3 % 6,1 % EI = effets indésirables AP = analyse principale; AGM = analyse des groupes recevant la monothérapie; LSN = limite supérieure de la normale
Les effets indésirables suivis d’un astérisque (*) sont des effets précis ciblés définis par plusieurs termes du MeDRA.
Remarque: les manifestations touchant le système cardiovasculaire, le squelette et l’endomètre ainsi que les deuxièmes cancers ont été recueillis durant toute la vie des patientes.
1 Selon les résultats actualisés de l’analyse principale sur les données d’innocuité obtenues sur 120 jours. 2 Au cours du traitement à l’étude + 30 jours. Durée médiane du traitement de 25 mois dans la mise à jour de l’analyse principale sur les données d’innocuité obtenues sur 120 jours ; durée médiane de 60 mois dans l’analyse des groupes ayant reçu une monothérapie.
3 À n’importe quel moment après la répartition aléatoire. Suivi médian de 28 mois dans la mise à jour de l’analyse principale sur les données d’innocuité obtenues sur 120 jours; durée médiane de 73 mois dans l’analyse des groupes recevant la monothérapie.
4 Sauf les femmes ayant subi une hystérectomie avant l’admission à l’étude.
5 Dénominateur : patientes qui présentaient un taux de cholestérol total ≤ 1,5 fois la LSN au début de l’étude.
6 Les deuxièmes cancers étaient comptabilisés en tant que manifestations touchant la survie sans maladie (SSM) – d’après l’analyse principale originale, durée médiane du suivi de 26 mois; la distribution des manifestations touchant la SSM n’a pas été réalisée dans la mise à jour de l’analyse des données d’innocuité sur 120 jours.
Durant le traitement ou au cours des 30 jours suivant l’arrêt de celui‐ci, des décès, toutes causes confondues, sont survenus chez 2,2 % des patientes de chacun des groupes de traitement. Les décès imputés à des causes cardiaques étaient peu fréquents dans les 2 groupes de traitement (9 patientes dans le groupe létrozole par rapport à 7 patientes dans le groupe tamoxifène). L’infarctus du myocarde a été désigné comme cause de décès chez 4 patientes (0,2 %) traitées par le létrozole comparativement à 1 patiente (< 0,1 %) sous tamoxifène. L’insuffisance cardiaque était la cause de mortalité chez 3 patientes traitées par le létrozole et 3 patientes traitées par le tamoxifène. Des décès associés à un AVC ont été relevés chez 9 patientes (5 pour le létrozole, 4 pour le tamoxifène). Aucune différence importante n’a été observée quant aux manifestations thromboemboliques mortelles et aux décès liés à un deuxième cancer autre qu’un cancer du sein.
Lors du traitement adjuvant, les taux de cholestérol total sont demeurés relativement stables pendant 6 ans (baisse médiane de 0 à 5,5 %) dans le groupe traité par le létrozole, tandis qu’une baisse escomptée (baisse médiane de 10 à 14 %) a été observée sur une période de 5 ans dans le groupe traité par le tamoxifène. L’hypercholestérolémie signalée au moins une fois comme effet indésirable, à l’aide de listes de vérification, a été plus fréquente chez les patientes traitées par le létrozole (52 %) que chez celles traitées par le tamoxifène (29 %).
L’hypercholestérolémie confirmée par les analyses de laboratoire de sujets non à jeun avait été définie comme une augmentation du taux sérique de cholestérol total chez les patientes dont les valeurs de départ se situaient dans la plage des valeurs normales et qui, par la suite, ont obtenu au moins une fois une valeur dépassant de 1,5 fois la limite supérieure de la normale. L’hypercholestérolémie confirmée par les analyses de laboratoire a été plus fréquente chez les patientes traitées par le létrozole (8,2 %) que chez celles traitées par le tamoxifène (3,9 %) (voir le Tableau 2).
Voir Effets indésirables observés dans le cadre du traitement adjuvant prolongé, ci‐après, pour obtenir des données sur le traitement placebo.
Effets indésirables observés dans le cadre du traitement adjuvant prolongé du cancer du sein au stade précoce chez les femmes ménopausées, durée médiane du traitement : 24 mois
Après un suivi médian de 28 mois, la fréquence d’accidents cardiovasculaires observés dans le cadre du volet principal de l’étude MA‐17 n’était pas significativement différente entre les patientes des groupes létrozole 6,8 %; (175) et placebo 6,5 %; (167). Les manifestations cardiovasculaires les plus fréquentes ont été les suivantes : apparition ou aggravation de l’angine (1,4 % pour le groupe létrozole vs 1,0 % pour le groupe placebo), infarctus du myocarde (0,6 % pour le groupe létrozole vs 0,7 % pour le groupe placebo) et AVC ou accident ischémique transitoire (0,9 % pour le groupe létrozole vs 0,9 % pour le groupe placebo). Ces résultats ont été obtenus avant la levée de l’insu.
Après un suivi médian de 28 mois, la fréquence des cas d’ostéoporose rapportés après la répartition aléatoire était plus élevée dans le groupe létrozole (6,9 %) que dans le groupe placebo (5,5 %) (p = 0,04). La fréquence des fractures cliniques subies après la répartition aléatoire était légèrement supérieure (mais la différence n’était pas statistiquement significative) parmi les patientes qui avaient reçu le létrozole, par comparaison avec celles qui étaient sous placebo (5,9 % vs 5,5 %, respectivement). Chez les patientes qui avaient des antécédents d’ostéoporose, le taux de fractures après la répartition aléatoire a atteint 10,6 % dans le groupe létrozole comparativement à 7,3 % dans le groupe placebo, mais la différence n’était pas statistiquement significative. Chez les patientes qui avaient déjà subi une fracture, le taux s’est établi à 12,2 % dans le groupe létrozole et à 8,7 % dans le groupe placebo; la différence n’était pas statistiquement significative. Ces résultats ont été obtenus avant la levée de l’insu.
Effets indésirables observés dans le cadre du traitement adjuvant prolongé du cancer du sein au stade précoce chez les femmes ménopausées, durée médiane du traitement : 60 mois
Le ci‐dessous décrit les effets indésirables généraux observés chez au moins 2 % des patientes de l’un ou l’autre des groupes (recueillis durant le traitement) (durée médiane de traitement de 24 mois pour le létrozole et le placebo et de 60 mois pour le létrozole). Le Tableau 4 offre un résumé des manifestations cardiovasculaires et touchant le squelette, consignées durant toute la vie des patientes (y compris après l’abandon ou la fin du traitement à l’étude), au cours et à la suite de l’étude comparant le traitement adjuvant prolongé par le létrozole et le placebo.
La durée médiane du traitement adjuvant prolongé était de 60 mois chez les patientes recevant le létrozole et de 28 mois pour celles sous placebo. La durée médiane du traitement par le létrozole s’établissait à 60 mois (suivi médian de 62 mois) et la durée médiane du traitement par le placebo ou des soins standards jusqu’au passage au létrozole était de 37 mois (suivi de même durée médiane). Après le passage au létrozole, la durée médiane du traitement était de 40 mois (suivi médian de 42 mois). La plupart des effets indésirables étaient de grade 1 ou 2 selon la version 2.0 des Common Toxicity Criteria.
Tableau 3 Effets indésirables, peu importe le lien avec le médicament à l’étude, signalés à une fréquence d’au moins 2 % dans l’un ou l’autre des groupes de traitement lors de l’étude MA‐17 (population retenue aux fins d’évaluation de l’innocuité)
| Durée médiane du traitement | 24 mois1 | 60 mois | |
| Létrozole | Placebo | Létrozole | |
| N=2563 | N=2573 | N=25672 | |
| Terme privilégié | (%) | (%) | (%) |
| No de patientes avec ≥ 1 EI de grade 1‐5 | 87,2 % | 84,5 % | 93,7 % |
| No de patientes avec ≥ 1 EI de grade 1‐4 | 87,0 % | 84,3 % | 94,6 % |
| No de patientes avec ≥ 1 EI de grade 3‐4 | 16,3 % | 15,1 % | 26,2 % |
| Troubles vasculaires | |||
| Bouffées de chaleur/chaleurs* | 49,7 % | 43,3 % | 60,9 % |
| Hypertension non spécifiée | 4,8 % | 4,3 % | 8,0 % |
| Troubles généraux | |||
| Fatigue (léthargie, malaise, asthénie)* | 33,8 % | 32,3 % | 46,8 % |
| Œdème* | 20,9 % | 18,9 % | 27,9 % |
| Douleur thoracique | 2,3 % | 2,7 % | 3,4 % |
| Examen physique et épreuves de laboratoire | |||
| Gain pondéral | 2,0 % | 1,5 % | 3,3 % |
| Perte pondérale | 2,1 % | 2,0 % | 2,9 % |
| Troubles locomoteurs et des tissues conjonctifs | |||
| Arthralgie/arthrite* | 27,7 % | 22,2 % | 41,5 % |
| Myalgie* | 9,5 % | 6,7 % | 17,7 % |
| Douleur osseuse | 2,7 % | 3,1 % | 7,7 % |
| Dorsalgie | 5,0 % | 4,4 % | 6,6 % |
| Douleur aux extrémités | 2,7 % | 2,4 % | 3,6 % |
| Ostéopénie | 0,5 % | 0,3 % | 2,1 % |
| Troubles cutanés et troubles des tissue sous‐cutanés | |||
| Sudation (diaphorèse)* | 24,3 % | 22,5 % | 34,7 % |
| Alopécie | 4,4 % | 3,2 % | 6,3 % |
| Dermatite exfoliative non spécifiée | 1,3 % | 1,7 % | 2,3 % |
| Éruption cutanée non spécifiée | 1,6 % | 2,1 % | 2,3 % |
| Sécheresse de la peau | 1,6 % | 1,9 | 2,4 % |
| Troubles du système nerveux | |||
| Maux de tête/céphalées* | 20,5 % | 19,9 | 31,6 % |
| Durée médiane du traitement | 24 mois1 | 60 mois | |
| Létrozole | Placebo | Létrozole | |
| N=2563 | N=2573 | N=25672 | |
| Terme privilégié | (%) | (%) | (%) |
| Vertiges/sensation ébrieuse* | 14,2 % | 13,4 | 22,1 % |
| Trouble de la mémoire | 1,4 % | 1,3 | 2,2 % |
| Troubles métaboliques et nutritionnels | |||
| Hypercholestérolémie* | 15,6 % | 15,5 | 23,3 % |
| Hyperglycémie non spécifiée | 1,9 % | 1,6 | 3,3 % |
| Troubles gastro‐intestinaux | |||
| Nausées * | 10,7 % | 10,8 % | 18,1 % |
| Constipation * | 11,3 % | 11,8 % | 17,5 % |
| Diarrhée non spécifiée | 5,0 % | 5,3 % | 8,1 % |
| Anorexie * | 4,6 % | 3,7 % | 7,6 % |
| Dyspepsie | 2,8 % | 3,2 % | 5,3% |
| Vomissements * | 2,9 % | 3,2 % | 4,9 % |
| Douleur abdominale non spécifiée | 2,9 % | 3,3 % | 4,5 % |
| Flatulence | 1,8 % | 1,9 % | 2,2 % |
| Troubles respiratoires, thoraciques et médiastinaux | |||
| Dyspnée | 5,5 % | 5,3 % | 8,9 % |
| Toux | 3,7 % | 3,7 % | 6,1 % |
| Troubles psychiatriques | |||
| Insomnie | 5,8 % | 4,7 % | 9,0 % |
| Dépression | 4,5 % | 4,0 % | 6,8 % |
| Anxiété | 3,0 % | 2,8 % | 4,3 % |
| Troubles de l’appareil reproducteur et du sein | |||
| Hémorragies vaginales* | 5,7 % | 7,9 % | 7,6 % |
| Sécheresse vulvo‐vaginale | 5,3 % | 4,9 % | 7,8 % |
| Troubles rénaux et urinaires | |||
| Pollakiurie | 1,8 % | 1,5 % | 2,7 % |
| Incontinence non spécifiée | 1,8 % | 1,2 % | 2,4 % |
| Infections et infestations | |||
| Infection non spécifiée | 1,6 % | 1,2 % | 2,4 % |
1 Effets indésirables signalés après le premier mois de traitement 2 Selon les dossiers, d’autres patientes avaient pris le traitement pendant au moins 1 jour * * * Effets précis ciblés pouvant être définis par plusieurs termes du MedDRA | |||
Tableau 4 Manifestations cardiovasculaires et touchant le squelette survenues lors de l’étude MA‐17 sur le traitement adjuvant prolongé (population retenue aux fins d’évaluation de l’innocuité)
| Analyse initiale | Mise à jour | ||
| Létrozole | Placebo | Létrozole | |
| N=2563 | N=2573 | N=25671 | |
| Période de déclaration / manifestation | (%) | (%) | (%) |
| En cours de traitement ou dans les 30 jours ayant suivi l’arrêt de ce dernier | |||
| Durée médiane du traitement | 24 mois | 24 mois | 60 mois |
| Accidents cardiovasculaires | 5,6 % | 5,4 % | 9,8 % |
| Infarctus du myocarde | 0,4 % | 0,5 % | 1,0 % |
| Apparition ou aggravation de l’angine | 1,2 % | 0,9 % | 1,4 % |
| Angine nécessitant une chirurgie | 0,2 % | 0,5 % | 0,8 % |
| Manifestation thromboembolique | 0,4 % | 0,2 % | 0,9 % |
| AVC/accident ischémique transitoire | 0,7 % | 0,6 % | 1,5 % |
| Autre2 | 3,7 % | 3,2 % | 6,1 % |
| Manifestation cérébrale ou du SNC | 0,1 % | 0,1 % | 0,3 % |
| Manifestation cardiaque | 0,9 % | 0,8 % | 2,1 % |
| Arythmie | 1,6 % | 1,9 % | 2,7 % |
| Manifestation vasculaire | 0,5 % | 0,2 % | 0,9 % |
| Manifestation valvulaire | 0,2 % | 0,1 % | 0,3 % |
| Autre | 0,6 % | 0,4 % | 0,3 % |
| Manifestations touchant le squelette | |||
| Fracture (clinique) | 5,2 % | 4,5 % | 10,4 % |
| Patientes ayant subi 1 fracture | 4,5 % | 4,0 % | 8,6 % |
| Patientes ayant subi > 1 fracture | 0,7 % | 0,5 % | 1,7 % |
| Ostéoporose | 6,4 % | 4,9 % | 12,2 % |
| À tout moment après la répartition aléatoire | |||
| Durée médiane du suivi | 28 mois | 28 mois | 62 mois |
| Accidents cardiovasculaires | 6,8 % | 6,5 % | 14,4 % |
| Infarctus du myocarde | 0,6 % | 0,7 % | 1,7 % |
| Apparition ou aggravation de l’angine | 1,4 % | 1,0 % | 2,0 % |
| Angine nécessitant une chirurgie | 0,5 % | 0,7 % | 1,2 % |
| Manifestation thromboembolique | 0,5 % | 0,4 % | 1,3 % |
| AVC/accident ischémique transitoire | 0,9 % | 0,9 % | 2,6 % |
| Autre | 4,3 % | 4,1 % | 8,8 % |
| Manifestation vasculaire cérébrale ou du SNC | 0,1 % | 0,1 % | 0,4 % |
| Manifestation cardiaque | 1,2 % | 1,0 % | 3,0 % |
| Arythmie | 2,0 % | 2,3 % | 4,1 % |
| Manifestation vasculaire | 0,5 % | 0,3 % | 1,2 % |
| Manifestation valvulaire | 0,2 % | 0,1 % | 0,4 % |
| Autre | 0,6% | 0,5 % | 0,8 % |
| Manifestations touchant le squelette | |||
| Fracture (clinique) | 5,9 % | 5,5 % | 13,3 % |
| Patientes ayant subi 1 fracture | 5,0 % | 4,7 % | 10,8 % |
| Patientes ayant subi > 1 fracture | 0,9 % | 0,8 % | 2,5 % |
| Ostéoporose | 6,9 % | 5,5 % | 14,5 % |
1 Selon les dossiers, d’autres patientes avaient pris le traitement à l’étude. Remarque : Les patientes ne sont comptabilisées qu’une seule fois dans chaque colonne, mais elles peuvent avoir présenté plus d’une manifestation; les nombres ne peuvent donc pas être additionnés. | |||
Les effets indésirables le plus souvent signalés au terme de 5 années de traitement, sans égard à leur lien avec le médicament à l’étude, et ce, à une fréquence d’au moins 2 % chez les patientes affectées au létrozole (1251/2567, 49 %) étaient les bouffées de chaleur (823; 66 %), l’asthénie (610; 49 %), l’arthralgie (514; 41 %), la sudation accrue (490; 39 %), les céphalées (425; 34 %), l’hypercholestérolémie (367; 29 %), l’œdème non spécifié (337; 27 %), les étourdissements (294; 23 %) et la myalgie (236, 19 %).
Durant l’étude sur le traitement adjuvant prolongé, la fréquence d’ostéoporose a été significativement plus élevée chez les patientes traitées par le létrozole (en cours de traitement : 12,2 %; après la répartition aléatoire : 14,5 %) que chez celles qui ont reçu le placebo/aucun traitement (en cours de traitement : 6,4 %; après la répartition aléatoire : 7,8 %). Parmi les femmes qui sont passées du placebo au létrozole, des cas d’ostéoporose ont été signalés à une fréquence de 5,4 % durant le traitement (durée médiane du traitement de 40 mois après le passage au létrozole) et de 5,9 % à n’importe quel moment après la répartition aléatoire. Au cours du traitement, la fréquence des fractures d’importance clinique était de 10,4 % avec le létrozole comparativement à 5,8 % avec le placebo. Lorsqu’on tient compte de l’ensemble de la période suivant la répartition au hasard, cette fréquence est passée à 13,3 % chez les patientes du groupe létrozole et à 7,8 % chez les patientes du groupe placebo. Parmi les patientes qui sont passées du placebo au létrozole, des fractures cliniques ont été signalées à une fréquence de 7,7 % durant le traitement (durée médiane du traitement par le létrozole après le passage à ce médicament : 40 mois), qui a atteint 8,3 % lorsqu’on incluait le suivi réalisé après la fin du traitement.
Quel que soit le traitement reçu, les patientes qui présentaient des antécédents d’ostéoporose ont subi plus de factures que celles qui n’avaient pas de tels antécédents, tout comme c’est le cas des patientes présentant des antécédents de fractures osseuses – par exemple, des fractures ont été signalées au cours du traitement par le létrozole ou durant les 30 jours qui ont suivi l’arrêt de celui‐ci chez 16 % des patientes ayant des antécédents d’ostéoporose et 17 % des patients présentant des antécédents de fractures comparativement à une fréquence de 9,5 % (antécédents d’ostéoporose) et de 9,9 % (antécédents de fractures) chez les patientes sous placebo; létrozole 9,6 %, placebo 5,3 % (aucuns antécédents d’ostéoporose); létrozole 9,5 %, placebo 5,2 % (aucuns antécédents de fractures). Dans le groupe de patientes qui sont passées du placebo au létrozole, on a observé des fractures chez 10 % des patientes ayant des antécédents d’ostéoporose, 7,4 % des patientes n’ayant pas de tels antécédents et chez 14,7 % des patientes qui avaient déjà subi des fractures par rapport à 6,8 % des patientes n’ayant jamais souffert d’une fracture.
Les résultats (durée médiane du traitement par le létrozole : 60 mois) de la sous‐étude MA‐17 sur les os ont révélé qu’après 2 ans, par rapport aux valeurs de départ, les patientes ayant reçu le létrozole avaient présenté une réduction médiane de la densité minérale osseuse de la hanche totale de 3,8 % comparativement à 2,0 % (p = 0,022) au sein du groupe placebo. Bien qu’on ait observé une réduction similaire de la densité minérale osseuse de la colonne lombaire (L2‐L4) après 2 ans (diminution médiane de 3,8 % avec le létrozole vs 2,0 % avec le placebo), la différence entre les 2 traitements n’était pas significative sur le plan statistique.
De façon générale lors de l’étude MA‐17, la fréquence des manifestations cardiovasculaires survenue durant le traitement à l’étude ou au cours des 30 jours suivant l’arrêt de celui‐ci (durée médiane du traitement de 60 mois pour le létrozole et de 28 mois pour le placebo) était significativement plus élevée dans le groupe létrozole (9,8 %) que dans le groupe placebo (7,0 %). La différence tenait surtout aux manifestations vasculaires cérébrales (létrozole 1,5 % vs placebo 0,8 %), aux manifestations thromboemboliques (létrozole 0,9 % vs placebo 0,3 %) et aux « autres » manifestations cardiovasculaires (létrozole 6,1 % vs placebo 4,2 %). La fréquence globale des manifestations cardiovasculaires survenues à n’importe quel moment après la répartition aléatoire (y compris durant le suivi après l’arrêt du traitement; durée médiane du suivi de 62 mois pour le létrozole et de 37 mois pour le placebo) était plus élevée dans le groupe létrozole (14,4 %) que dans le groupe placebo (9,8 %). On a observé dans le groupe létrozole une fréquence significativement supérieure d’infarctus du myocarde (létrozole 1,7 % vs placebo 1,0 %), de manifestations thromboemboliques (létrozole 1,3 % vs placebo 0,7 %) et d’AVC/accidents ischémiques transitoires (létrozole 8,8 % vs placebo 6,3 %) (voir le Tableau 4).
Aucune différence significative n’a été relevée entre les traitements en ce qui concerne le nombre global de décès au cours du traitement ou des 30 jours suivant l’arrêt de celui‐ci (létrozole 3,0 % vs placebo 3,2 %; placebo sans passage au létrozole 4,5 %; après le passage au létrozole 2,3 %). Toutefois, on a noté des différences quant à la cause des décès : près de 2 fois plus de patientes ayant reçu le placebo sont décédées d’un cancer du sein sous‐jacent (placebo sans passage au létrozole 1,3 % vs le létrozole 0,7 % et après le passage au létrozole 0,6 %); des AVC mortels sont survenus chez 6 patientes (0,2 %) du groupe létrozole et 1 patiente (0,1 %) après qu’elle soit passée du placebo au létrozole (0 cas avec le placebo).
Dans le groupe affecté au létrozole, 1,7 % des patientes ont subi plus de 1 fracture durant le traitement ou au cours des 30 jours suivant l’arrêt de celui‐ci (durée médiane du traitement de 60 mois), comparativement à 1,3 % dans le groupe placebo avant le passage au létrozole et à 2,3 % dans le groupe létrozole après le passage au létrozole. Des 120 patientes victimes d’une fracture sur les 1 551 qui avaient délaissé le placebo au profit du létrozole, 76 avaient déjà subi une fracture alors qu’elles étaient sous placebo (et 7 d’entre elles en avaient subi plus de 1).
Chez les 77 patientes qui sont passées du placebo au létrozole, la DMO de la hanche et de la colonne lombaire témoignait d’une réduction médiane d’environ 1 à 3 % par rapport au départ lors des première, deuxième, troisième et quatrième visites annuelles ayant suivi le passage au létrozole. La durée médiane du traitement a été de 60 mois pour le létrozole, de 22 mois pour le groupe placebo avant le passage au létrozole et de 43 mois pour le groupe placebo après le passage au létrozole.
Les résultats de la sous‐étude MA‐17 sur les lipides (durée médiane du traitement par le létrozole de 60 mois) n’ont révélé aucune différence significative entre les groupes létrozole et placebo. Les participantes à cette sous‐étude ne présentaient aucuns antécédents d’hyperlipidémie. Les médecins doivent continuer de surveiller régulièrement la lipidémie de leurs patientes, conformément à la pratique et aux recommandations cliniques courantes destinées aux femmes ménopausées.
Effets indésirables observés durant le traitement de première intention
En tout, 455 femmes ménopausées atteintes de cancer du sein localement avancé ou métastatique ont reçu du létrozole dans le cadre d’un essai clinique bien conçu; elles ont été exposées au médicament pendant une période médiane de 11 mois. La fréquence des effets indésirables a été comparable pour le létrozole et le tamoxifène. Les effets indésirables le plus souvent rapportés ont été les douleurs osseuses, les bouffées de chaleur, les dorsalgies, les nausées, l’arthralgie et la dyspnée. Des effets indésirables autres que l’évolution de la tumeur ont forcé l’abandon du traitement par 10 (2 %) des 455 femmes recevant du létrozole et 15 (3 %) des 455 patientes recevant le tamoxifène.
Les effets indésirables jugés possiblement liés aux traitements reçus durant cette étude bien contrôlée et survenus chez plus de 2,0 % des patientes (recevant 2,5 mg/jour de létrozole ou 20 mg/jour de tamoxifène) sont exposés au Tableau 5, ci‐après.
Tableau 5
| Effet indésirable | Létrozole | Tamoxifène |
| N= 455 | N=455 | |
| Système ou appareil visé / Terme privilégié | (%) | (%) |
| Appareil digestif | ||
| Nausée | 6,6 | 6,4 |
| Constipation | 2,4 | 1,3 |
| Vomissement | 2,2 | 1,5 |
| Effets généraux et point d’administration | ||
| Fatigue | 2,6 | 2,4 |
| Métabolisme et nutrition | ||
| Baisse de l’appétit | 1,6 | 3,3 |
| Augmentation de l’appétit | 1,8 | 2,0 |
| Système nerveux | ||
| Céphalées | 2,2 | 2,4 |
| Peau et tissus sous‐cutanés | ||
| Alopécie | 5,5 | 3,3 |
| Hyperhidrose | 2,0 | 2,9 |
| Système vasculaire | ||
| Bouffées de chaleur | 16,7 | 14,3 |
| Manifestations thromboemboliques | 1,5 | 1,9 |
Effets indésirables observés durant le traitement de deuxième intention
Les effets indésirables que l’investigateur a jugés possiblement liés aux traitements reçus durant une étude clinique contrôlée comparant l’administration de 2,5 mg/jour de létrozole et de 160 mg/jour d’acétate de mégestrol pendant une durée allant jusqu’à 33 mois, et qui sont survenus chez plus de 1,0 % des patientes qui recevaient du létrozole sont exposés par ordre décroissant de fréquence au Tableau 6.
Tableau 6
| Effet indésirable | Létrozole N=174 % | Acétate de mégestrol N=189 % |
| Trouble du système nerveux | ||
| Céphalées | 6,9 | 4,8 |
| Étourdissement | 1,1 | 3,7 |
| Troubles gastro‐intestinaux | ||
| Nausée | 6,3 | 4,2 |
| Vomissements | 2,9 | 1,6 |
| Dyspepsie | 2,9 | 1,6 |
| Constipation | 1,7 | 2,1 |
| Troubles généraux et réactions au point d’administration | ||
| Œdème périphérique | 6,3 | 3,7 |
| Fatigue | 5,2 | 6,3 |
| Anorexie | 2,3 | 1,1 |
| Troubles vasculaires | ||
| Bouffées de chaleur | 5,2 | 3,7 |
| Troubles cutanés et des tissus sous‐cutanés | ||
| Raréfaction des cheveux | 3,4 | 1,1 |
| Éruption cutanée1 | 3,4 | 0,5 |
| Hyperhidrose | 1,1 | 2,1 |
| Examen physique et épreuves de laboratoire | ||
| Gain de poids | 2,3 | 8,5 |
| Troubles locomoteurs et des tissus conjonctifs | ||
Douleurs ostéomusculaires2 | 2,3 | 1,1 |
| Troubles de l’appareil reproducteur et du sein | ||
| Hémorragie vaginale | 1,7 | 3,2 |
| Leucorrhée | 1,7 | 2,6 |
| Troubles du métabolisme et de la nutrition | ||
| Augmentation de l’appétit | 1,1 | 3,7 |
1 Incluant les éruptions érythémateuses et maculopapuleuses. 2 Incluant les douleurs au bras, au dos, aux jambes et aux os.
On n’a pas observé d’écart de fréquence ou de gravité des effets indésirables selon que les patientes étaient âgées de moins de 55 ans, de 55 à 69 ans ou de 70 ans ou plus.
8.5 Effets indésirables observées après la mise en marché
D’autres effets indésirables sont présentés ci‐dessous (Tableau 7), certains d’entre eux sont signalés de façon spontanée. Considérant que ces événements sont signalés volontairement par une population d’une taille incertaine, il n’est pas toujours possible d’estimer avec fiabilité leur fréquence ou d’établir clairement un lien causal à l’exposition au létrozole.
Tableau 7 D’autres effets indésirables rapportés après la commercialisation chez les patients recevant du létrozole
| Affections du système lymphatique ou sanguin | Leucopénie |
| Troubles cardiaques | Palpitations, tachycardie, événements cardiaques ischémiques (y compris un nouveau diagnostic d’angine ou l’aggravation d’une angine existante, une angine nécessitant une chirurgie, un infarctus du myocarde et une ischémie myocardique), fibrillation auriculaire, flutter auriculaire, insuffisance cardiaque |
| Troubles de la vue | Cataracte, irritation des yeux et vision trouble |
| Troubles gastro‐intestinaux | Dyspepsie, douleur abdominale, stomatite, sécheresse de la bouche |
| Troubles d’ordre général et au site d’administration | Pyrexie, sécheresse des muqueuses et soif |
| Troubles hépatobiliaires | Hausse des enzymes hépatiques, hyperbilirubinémie, ictère, hépatite |
| Troubles du système immunitaire | Réaction anaphylactique |
| Infections et infestations | Infection des voies urinaires |
| Lésions, intoxication et complications liées à une intervention | Chute1 |
| Examens physiques et épreuves de laboratoire | Gain de poids, perte de poids, élévation du taux des aminotransférases |
| Troubles de l’appareil locomoteur et des tissus conjonctifs | Myalgie, ostéoporose, fractures osseuses, doigt à ressort, tendinite et rupture des tendons |
| Néoplasies bénignes, malignes et non spécifiées (y compris kystes et polypes) | Douleurs tumorales2 |
| Troubles du système nerveux | Somnolence, altération de la mémoire, dysesthésie (y compris paresthésie, hypoesthésie), dysgueusie, accident vasculaire cérébral, syndrome du canal carpien |
| Troubles psychiatriques | Anxiété (y compris nervosité), irritabilité |
| Troubles rénaux et urinaires | Pollakiurie |
| Troubles de l’appareil reproducteur et du sein | Perte vaginale, douleur mammaire |
| Troubles respiratoires, thoraciques et médiastinaux | Toux |
| Troubles cutanés et troubles des tissus cutanés | Éruptions cutanées (incluant les éruptions érythémateuses, maculopapuleuses, psoriasiformes et vésiculeuses), prurit, sécheresse de la peau, urticaire, œdème de Quincke, érythème polymorphe, nécrolyse épidermique toxique |
| Troubles vasculaire | Thrombophlébite (incluant les thrombophlébites superficielles ou profondes), hypertension, embolie pulmonaire, thrombose artérielle, infarctus cérébral |
1 Dans certains cas signalés après la commercialisation, une chute a été rapportée comme étant la conséquence d’autres effets indésirables tels que les étourdissements et le vertige
2 Les douleurs tumorales ont été rapportées seulement dans le contexte métastatique
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le létrozole est principalement métabolisé par le foie, et les isoenzymes CYP3A4 et CYP2A6 du cytochrome P450 assurent la médiation de la clairance métabolique du létrozole. Par conséquent, l’élimination générale du létrozole peut être influencée par des médicaments connus pour affecter les isoenzymes CYP3A4 et CYP2A6 (voir 10 PHARMACOLOGIE CLINIQUE).
9.4 Interactions médicament‐médicament
Médicaments pouvant altérer les concentrations sériques de létrozole
Une étude d’interaction clinique avec la cimétidine (un inhibiteur non spécifique des isoenzymes CYP2C19 et CYP3A4) a indiqué que l’administration concomitante de ce produit avec le létrozole ne s’est pas traduite par une interaction médicamenteuse significative sur le plan clinique.
Médicaments pouvant augmenter les concentrations sériques de létrozole
Les inhibiteurs de l’activité des isoenzymes CYP3A4 et CYP2A6 pourraient réduire le métabolisme du létrozole et, de ce fait, en augmenter les concentrations plasmatiques. L’administration concomitante de puissants inhibiteurs de l’isoenzyme CYP3A4 (p. ex., le kétoconazole, l’itraconazole, le voriconazole, le ritonavir, la clarithromycine et la télithromycine) ou de puissants inhibiteurs de l’isoenzyme CYP2A6 (p. ex., le méthoxalène) peut accroître l’exposition au létrozole. Par conséquent, la prudence est de mise chez les patients auxquels on a administré de puissants inhibiteurs des isoenzymes CYP3A4 et CYP2A6.
Médicaments pouvant réduire les concentrations sériques de létrozole
Les inducteurs de l’activité de l’isoenzyme CYP3A4 pourraient augmenter le métabolisme du létrozole et, de ce fait, en diminuer les concentrations plasmatiques. L’administration concomitante de médicaments qui induisent l’isoenzyme CYP3A4 (p. ex., la phénytoïne, la rifampicine, la carbamazépine, le phénobarbital et le millepertuis) peut réduire l’exposition au létrozole. Par conséquent, la prudence est de mise chez les patients auxquels on a administré de puissants inducteurs de l’isoenzymes CYP3A4. On ne connaît pas de médicament inducteur de l’isoenzyme CYP2A6.
L’administration concomitante de létrozole et de 20 mg de tamoxifène par jour a entraîné une réduction moyenne des concentrations plasmatiques de létrozole de 37,6 %. Le mécanisme de cette interaction est inconnu (voir Emploi concomitant d’autres anticancéreux).
Médicaments dont les concentrations sériques générales peuvent être altérées par le létrozole : In vitro, le létrozole inhibe l’isoenzyme CYP2A6 du cytochrome P450 et, modérément, l’isoenzyme CYP2C19, mais la pertinence clinique de cette constatation est inconnue. Les produits médicinaux ayant un indice thérapeutique étroit et qui sont des substrats de l’isoenzyme CYP2C19 (p. ex., la phénytoïne et le clopidogrel) doivent être employés avec prudence lorsqu’ils sont utilisés en concomitance avec le létrozole. Aucun substrat doté d’un indice thérapeutique étroit n’est connu pour l’isoenzyme CYP2A6.
Une étude d’interaction clinique avec la warfarine (un substrat de l’isoenzyme CYP2C9) a indiqué que l’administration concomitante de ce produit avec le létrozole ne s’est pas traduite par une interaction médicamenteuse significative sur le plan clinique.
Un examen de la base de données des essais cliniques n’a révélé aucun autre signe d’interaction cliniquement pertinente avec d’autres agents fréquemment prescrits.
Emploi concomitant d’autres anticancéreux : L’administration concomitante quotidienne de létrozole et de 20 mg de tamoxifène a donné lieu à une réduction de 38 % en moyenne des concentrations plasmatiques de létrozole. La pertinence clinique d’une telle réduction n’a pas été évaluée dans le cadre d’essais cliniques prospectifs.
A l’heure actuelle, on ne possède aucune expérience clinique sur l’emploi du létrozole en association avec d’autres anticancéreux.
9.5 Interactions médicament‐aliment
Les aliments ralentissent quelque peu l’absorption du médicament (voir 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
9.7 Interactions médicament‐tests de laboratoire
On n’a observé aucun changement significatif sur le plan clinique en ce qui a trait aux résultats des épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le létrozole est un inhibiteur non stéroïdien de l’aromatase à la fois puissant et hautement spécifique. Il inhibe l’aromatase par une liaison compétitive à l’hème du cytochrome P‐450 de cette enzyme, entraînant ainsi une diminution de la biosynthèse des œstrogènes dans tous les tissus.
10.2 Pharmacodynamie
Le létrozole exerce son effet antinéoplasique en privant les cellules cancéreuses mammaires hormonodépendantes de l’un de leurs stimuli de croissance. Chez la femme ménopausée, la synthèse des œstrogènes s’effectue essentiellement grâce à l’aromatase, enzyme transformant les androgènes surrénaliens ‐‐ principalement l’androstènedione et la testostérone ‐‐ en estrone (El) et en estradiol (E2). On peut entraver la biosynthèse des œstrogènes, tant dans les tissus périphériques que dans le tissu cancéreux, par une inhibition spécifique de l’aromatase.
Chez la femme ménopausée saine, l’administration par voie orale d’une dose unique de 0,1, de 0,5 et de 2,5 mg de létrozole a provoqué une diminution du taux sérique d’estrone de 75 à 78 % et du taux sérique d’estradiol de 78 %, par rapport à la valeur de départ dans les deux cas. L’effet inhibiteur maximal est atteint en 48 à 78 heures.
L’administration de doses quotidiennes de 0,1 à 5 mg de létrozole à des femmes ménopausées atteintes d’un cancer du sein à un stade avancé amène une réduction de 75 à 95 %, comparativement à la valeur de départ, du taux plasmatique d’estradiol, d’estrone et du sulfate de celle‐ci, et ce, chez toutes les patientes traitées. À des doses de 0,5 mg et plus, les taux plasmatiques de l’estrone et de son sulfate sont souvent inférieurs au seuil de détection des méthodes de dosage, ce qui témoigne d’une action inhibitrice plus marquée sur la production d’œstrogènes à ces doses. L’inhibition œstrogénique s’est maintenue tout au long du traitement chez la totalité des sujets.
Le létrozole inhibe l’aromatase de manière très spécifique. Aucune altération de la corticostéroïdogenèse n’a été observée. De plus, on n’a constaté aucune modification cliniquement pertinente du taux plasmatique de cortisol, d’aldostérone, de 11‐désoxycortisol, de 17‐hydroxyprogestérone et d’ACTH (hormone corticotrope) ni de l’activité rénine plasmatique chez des femmes ménopausées traitées par du létrozole à raison de 0,1 à 5 mg par jour. L’épreuve de stimulation par l’ACTH, réalisée après 6 et 12 semaines de traitement par des doses quotidiennes de 0,1 à 5 mg de létrozole, n’a révélé aucune baisse de la production d’aldostérone et de cortisol. Aussi, il n’y a pas lieu de recourir à un apport complémentaire de glucocorticoïdes et de minéralocorticoïdes.
Le létrozole n’a eu aucun effet sur le taux plasmatique d’androgènes (androstènedione et testostérone) chez des femmes ménopausées saines ayant reçu une dose unique de 0,1, de 0,5 et de 2,5 mg, ni sur le taux plasmatique d’androstènedione chez des patientes ménopausées traitées par des doses quotidiennes de 0,1 à 5 mg. Ces résultats indiquent qu’il n’y a pas d’accumulation des précurseurs androgéniques. Le létrozole n’influe pas sur le taux plasmatique de LH et de FSH ni sur la fonction thyroïdienne, à en juger par la captation de TSH, de T4 et de T3.
L’effet des inhibiteurs de l’aromatase, y compris MAR‐LETROZOLE, sur l’inhibition œstrogénique peut se solder par une diminution de la densité minérale osseuse (DMO) et une hausse des taux de fractures osseuses et d’ostéoporose. Tant au cours du traitement adjuvant que du traitement adjuvant prolongé, on a observé, après une durée médiane de traitement de 60 mois, un risque significativement plus élevé d’ostéoporose et de fractures cliniques chez les patientes traitées par le létrozole que chez celles recevant le tamoxifène (traitement adjuvant) ou le placebo (traitement adjuvant prolongé) (voir aussi 10 PHARMACOLOGIE CLINIQUE).
Une sous‐étude sur les os (suivi médian de 61 mois) portant sur le traitement adjuvant prolongé a révélé une diminution significativement plus importante de la DMO médiane de la hanche totale par rapport au début de l’étude chez les femmes prenant du létrozole que chez celles sous placebo, après 2 ans de traitement. Cependant, aucune variation significative de la DMO de la colonne lombaire n’a été recensée (voir aussi10 PHARMACOLOGIE CLINIQUE).
Dans une étude visant à comparer le traitement adjuvant par le létrozole et le tamoxifène sur une durée de 2 ans (D2407), des différences significatives en faveur du tamoxifène ont été observées tout au long des 2 années de traitement quant à la variation de la DMO par rapport aux valeurs initiales (voir aussi 14 ESSAIS CLINIQUES et 10 PHARMACOLOGIE CLINIQUE).
Dans le cadre d’une sous‐étude sur les lipides (suivi médian : 62 mois) portant sur le traitement adjuvant prolongé, aucune différence significative n’a été observée entre le létrozole et le placebo en ce qui concerne le taux de cholestérol total ou de toute autre fraction lipidique (voir aussi 14 ESSAIS CLINIQUES et 10 PHARMACOLOGIE CLINIQUE).
Durant l’étude visant à comparer le létrozole et le tamoxifène administrés comme traitement adjuvant pendant 2 ans, les taux médians de cholestérol total et de cholestérol LDL sont demeurés stables chez les femmes sous létrozole, mais ont baissé chez celles recevant le tamoxifène. Par conséquent, les taux de cholestérol total et de cholestérol LDL, ainsi que le rapport C‐HDL:C‐LDL, montraient une différence significative entre les traitements, en faveur du tamoxifène (voir aussi 10 PHARMACOLOGIE CLINIQUE).
Traitement adjuvant et traitement adjuvant prolongé
Les résultats actualisés obtenus dans la sous‐étude sur les os menée dans le cadre de l’étude sur le traitement adjuvant prolongé (suivi médian de 61 mois) démontraient une diminution significativement supérieure de la DMO de la hanche à 24 mois par rapport aux valeurs de départ (Tableau 8).
Tableau 8 Pourcentage de variation de la densité minérale osseuse (DMO) de la hanche totale et de la colonne lombaire par rapport aux valeurs initiales au cours de la sous‐étude sur les os portant sur le traitement adjuvant prolongé (population de la sous‐étude sur les os traitée selon le protocole)
| Sous‐étude sur les os MA‐17 | Colonne lombaire (L2‐L4)1 | Hanche totale2 | |||
| Mois | Statistique | Létrozole | Placebo3 | Létrozole | Placebo3 |
| 12 | N | 99 | 87 | 98 | 88 |
| Médiane | ‐2,4 | ‐2,4 | ‐2,2 | ‐2,3 | |
| 24 | N | 94 | 44 | 94 | 45 |
| Médiane | ‐3,7 | ‐2,0 | ‐3,84 | ‐2,0 | |
| 36 | N | 81 | 12 | 80 | 11 |
| Médiane | ‐2,9 | ‐0,4 | ‐3,7 | ‐1,7 | |
| 48 | N | 78 | 2 | 76 | 2 |
| Médiane | ‐2,8 | ‐4,0 | ‐4,2 | ‐5,0 | |
| 60 | N | 73 | 2 | 71 | 2 |
| Médiane | ‐3,0 | ‐5,3 | ‐3,6 | ‐6,7 | |
1 Principal paramètre d’évaluation de la sous‐étude sur les os 2 Paramètre secondaire 3 Placebo jusqu’au passage au létrozole (si la patiente a changé de traitement) | |||||
4 Différence statistiquement significative par rapport au placebo selon le test de Wilcoxon (corrigé en fonction de l’usage de bisphosphonates)
Remarque : Toutes les patientes devraient avoir reçu des suppléments de vitamine D et de calcium. La prise de vitamine D n’a pas été consignée alors qu’une supplémentation en calcium a été relevée chez 44 à 66 % des patientes. Environ le tiers des patientes traitées par le létrozole ont reçu des bisphosphonates comparativement à un quart ou moins des patientes du groupe placebo.
Le Tableau 9 offre un résumé des variations pertinentes sur le plan clinique observées au cours de l’étude D2407 après 2 ans de traitement adjuvant par le létrozole ou le tamoxifène.
Table 9 Variations de la DMO de la colonne lombaire et de la hanche totale pertinentes sur le plan clinique après 2 ans de traitement dans le cadre de l’étude sur le traitement adjuvant (population traitée selon le protocole)
| Étude D2407 | Colonne lombaire (L2‐L4) | Hanche totale | ||||||||||
| Létrozole | Tamoxifène | Létrozole | Tamoxifène | |||||||||
| Variation par rapport au début de l’étude pertinente sur le plan clinique | N=103 | N=97 | N=103 | N=97 | ||||||||
| n (%) | n (%) | n (%) | n (%) | |||||||||
| Nombre de patientes ayant présenté ≥ 1 variation | 34 (33,0) | 22 (22,7) | 25 (24,3) | 25 (25,8) | ||||||||
| Réduction 6% en 1 an | 21 (20,4) | 2 (2,1) | 9 (8,7) | 4 (4,1) | ||||||||
| Réduction cumulative de 8% | 16 (15,5) | 1 (1,0) | 8 (7,8) | 3 (3,1) | ||||||||
| Score T de 2,5 ou moins | 1 (1,0) | ‐ | ‐ | ‐ | ||||||||
| Fracture clinique | 4 (3,9) | 6 (6,2) | 4 (3,9) | 6 (6,2) | ||||||||
| Fracture imminente | 11 (10,7) | 15 (15,5) | 11 (10,7) | 15 (15,5) | ||||||||
Il n’y avait aucune différence significative entre les traitements dans le nombre de patientes chez qui on a observé au moins 1 variation cliniquement pertinente de la DMO sur une période de 2 ans (rapport de cotes). Remarque : Toutes les patientes devraient avoir reçu des suppléments de vitamine D et de calcium. Un traitement par des bisphosphonates a été amorcé après le début de l’étude chez 14 % des patientes recevant le létrozole et 5 % des patientes sous tamoxifène. | ||||||||||||
Le Tableau 10 offre un résumé des variations pertinentes sur le plan clinique observées au cours de l’étude D2407, après 5 ans de traitement adjuvant par le létrozole.
Tableau 10 Variations de la DMO de la colonne lombaire (L2‐L4) et de la hanche totale pertinentes sur le plan clinique après 5 ans, selon l’évaluation centralisée (population retenue aux fins de l’analyse d’innocuité)
| Létrozole | ||
| Colonne lombaire | Hanche totale | |
| N=133 | N=130 | |
| n (%) | n (%) | |
| Nombre de patients ayant présenté ≥ 1 des variations suivantes : | 68 (51.1) | 60 (45.1) |
| Réduction de 6 % en 1 an | 32 (24.1) | 14 (10.5) |
| Réduction de 8 % à n’importe quel moment en 5 ans | 33 (24.8) | 26 (19.5) |
| Score T ≤ ‐2,5 à n’importe quel moment en 5 ans 1 | 9 ( 6.8) | |
| Fracture à 5 ans ou avant 5 ans 2 | 17 (12.8) | |
| Fracture imminente à 5 ans ou avant 5 ans 3 | 19 (14.3) | |
1 D’après l’évaluation centralisée des résultats d’examens DXA, les 9 patientes présentaient au départ un score T de la colonne lombaire ou de la hanche totale inférieur à ‐2,5. 2 Fractures cliniques dépistées par évaluation centralisée des résultats d’examens DXA et/ou de radiographies. Les fractures cliniques comprennent les fractures survenant à n’importe quel site. 3 Évaluation centralisée seulement des fractures imminentes, visibles sur les clichés de radiographie. | ||
Le Tableau 11 présente un résumé des résultats actualisés de la sous‐étude sur l’effet du traitement adjuvant prolongé sur les lipides (durée médiane de suivi de 62 mois). Aucune différence significative entre le létrozole et le placebo n’a été observée quant à la variation des taux de cholestérol total ou d’une autre fraction lipidique par rapport aux taux initiaux.
Tableau 11 Pourcentage de variation des taux de cholestérol total et de cholestérol LDL au cours de la sous‐étude sur les lipides menée dans le cadre du traitement adjuvant prolongé (population de la sous‐étude sur les lipides traitée selon le protocole)
| Sous‐étude sur les lipides MA‐17 | Cholestérol total | Cholestérol LDL | |||
| Mois | Statistique | Létrozole | Placebo1 | Létrozole | Placebo1 |
| 6 | N | 140 | 115 | 140 | 114 |
| Médiane | 13,70 | 11,79 | 21,31 | 21,28 | |
| 12 | N | 137 | 114 | 136 | 113 |
| Médiane | 16,81 | 11,71 | 28,14 | 23,13 | |
| 24 | N | 128 | 84 | 128 | 84 |
| Médiane | 14,40 | 12,18 | 22,11 | 24,94 | |
| 36 | N | 120 | 50 | 120 | 49 |
| Médiane | 9,69 | 11,06 | 19,18 | 21,60 | |
| 48 | N | 12 | 19 | 102 | 19 |
| Médiane | 6,16 | 7,92 | 13,02 | 12,21 | |
| 60 | N | 85 | 8 | 85 | 8 |
| Médiane n | 9,29 | 11,40 | 15,74 | 9,93 | |
| 1 Placebo jusqu’au passage au létrozole* (si la patiente a changé de traitement) | |||||
Au cours de l’étude D2407 sur le traitement adjuvant, les taux de cholestérol total et de cholestérol LDL sont demeurés stables durant les 2 ans de l’étude dans le groupe traité par le létrozole, alors qu’on a observé une diminution médiane d’environ 16 % du cholestérol total et de près de 20 % du cholestérol LDL après 6 mois dans le groupe tamoxifène. Lors des dosages subséquents, la baisse a été maintenue, ce qui a entraîné une différence significative entre les traitements à toutes les évaluations en ce qui a trait aux taux de cholestérol total et de cholestérol LDL et au rapport C‐HDL:C‐LDL. Aucune différence significative n’a été relevée entre les traitements sur 2 ans quant aux taux de triglycérides.
Lors de l’étude de grande envergure BIG 1‐98 sur le traitement adjuvant, les taux de cholestérol total (généralement dosés alors que les patientes n’étaient pas à jeun) sont demeurés stables durant les 5 années de traitement dans le groupe létrozole. Dans le groupe tamoxifène, on a vu une diminution immédiate d’environ 14 % après 6 mois et des réductions médianes subséquentes variant de 10 à 14 % au fil des 5 années de traitement. Un an après la fin du traitement, les taux étaient revenus aux taux mesurés au début de l’étude (Figure 1).
Figure 1 Taux de cholestérol total au fil du temps au cours de l’étude BIG 1‐98 sur le traitement adjuvant (population retenue aux fins d’évaluation de l’innocuité)
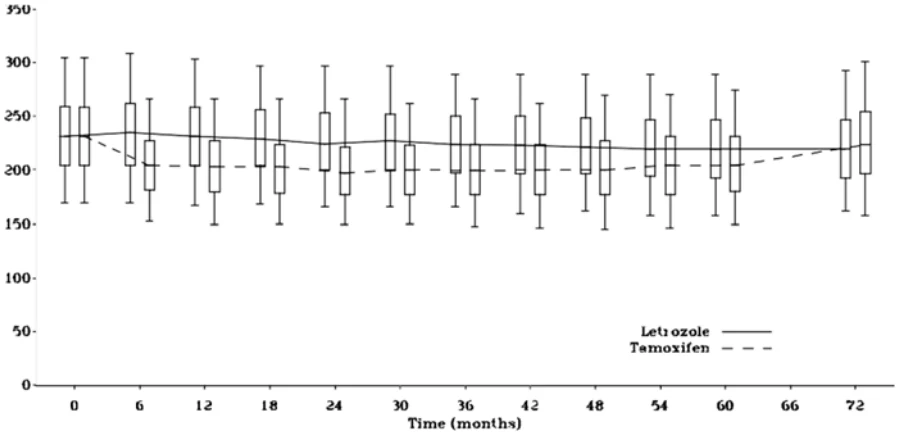

De façon globale dans l’étude BIG 1‐98 de grande envergure sur le traitement adjuvant, on a noté un risque significativement plus élevé d’hypercholestérolémie chez les patientes sous létrozole que chez celles sous tamoxifène (RR : 1,83; IC à 95 % : 1,70, 1,97), mais les manifestations ont été de faible grade selon les Common Toxicity Criteria (seules 0,4 % des patientes recevant le létrozole ont présenté une hypercholestérolémie de grade 3 ou 4). Un traitement hypolipidémiant a été amorcé en cours d’étude chez approximativement 25 % des patientes traitées par le létrozole comparativement à environ 16 % des patientes recevant le tamoxifène.
10.3 Pharmacocinétique
Absorption : Le létrozole est absorbé rapidement et complètement par le tube digestif (biodisponibilité absolue : 99,9 %).
Tableau 12 ‐ Résumé des paramètres pharmacocinétiques du létrozole
| Cmax | Tmax | t½ (h) | CL | Vd | |||||||||||||
| Dose unique moyenne | 129±20.3 nmol/L à jeun vs 98,7±18,6 nmol/L non à jeun | 1 heure (à jeun) vs 2 heures (non à jeun) | De 2 à 5 jours | 2,1 L/h | 1,87 ± 0,47 L/kg | ||||||||||||
Effet des aliments
Les aliments ralentissent quelque peu l’absorption (tmax médian : 1 heure [à jeun] vs 2 heures [non à jeun] et Cmax moyenne : 129 ± 20,3 nmol/L [à jeun] vs 98,7 ± 18,6 nmol/L [non à jeun]), mais la quantité de médicament absorbé (aire sous la courbe [ASC]) demeure inchangée. Cet effet mineur sur la vitesse d’absorption n’étant pas considéré comme cliniquement pertinent, le létrozole peut être pris avec ou sans aliments.
Distribution : La distribution tissulaire du létrozole est rapide et étendue (Vdss : 1,87 ± 0,47 L/kg). La liaison aux protéines plasmatiques, essentiellement à l’albumine, est d’approximativement 60 %. La concentration du létrozole dans les érythrocytes équivaut à environ 80 % de sa concentration plasmatique. À la suite de l’administration d’une dose de 2,5 mg de létrozole marqué au C14, environ 82 % de la radioactivité plasmatique correspondait au médicament inchangé. L’exposition systémique aux métabolites est donc faible.
Métabolisme : La principale voie d’élimination du létrozole (Clm = 2,1 L/h) est la clairance métabolique conduisant à la transformation de la substance en un métabolite de carbinol inactif sur le plan pharmacologique, le CGP 44645. Cette clairance est lente si on la compare au débit sanguin hépatique (environ 90 L/h). On a découvert que les isoenzymes 3A4 et 2A6 du cytochrome P‐450 pouvaient opérer la transformation du létrozole en ce métabolite. Dans le cas de l’isoenzyme 3A4, le métabolisme du létrozole n’était pas saturable jusqu’à des concentrations égales à 100 mcmol/L, tandis qu’avec l’isoenzyme 2A6, il a été possible d’observer une saturation apparente à des concentrations supérieures à 12,5 mcmol/L. La formation de métabolites secondaires inconnus ainsi que l’excrétion directe par voie rénale et fécale ne jouent qu’un rôle négligeable dans l’élimination du létrozole. Dans un délai de 2 semaines suivant l’administration, à des volontaires ménopausées saines, d’une dose de 2,5 mg de létrozole marqué au C14, 88,2 ± 7,6 % des substances radioactives étaient retrouvées dans les urines et 3,8 ± 0,9 %, dans les fèces. Au moins 75 % des substances radioactives retrouvées dans les urines au terme d’un délai pouvant atteindre 216 heures (84,7 ± 7,8 % de la dose) provenaient du glucuronide du métabolite de carbinol, environ 9 %, de 2 métabolites inconnus et 6 %, du létrozole sous forme inchangée.
Élimination : La demi‐vie apparente moyenne de la phase terminale d’élimination dans le plasma varie d’environ 2 à 5 jours. Lors d’une administration à raison de 2,5 mg par jour, l’état d’équilibre est atteint en 2 à 6 semaines. La concentration plasmatique à l’état d’équilibre est environ 7 fois plus élevée que la concentration obtenue à la suite de l’administration d’une dose unique de 2,5 mg; notons, par ailleurs, qu’elle est de 1,5 à 2 fois plus élevée que la valeur à l’état d’équilibre prévue d’après la concentration obtenue à la suite de l’administration d’une dose unique. Cette constatation révèle que la pharmacocinétique du létrozole utilisé à raison de 2,5 mg par jour n’est pas tout à fait linéaire. Cependant, comme la concentration à l’état d’équilibre demeure stable, on peut conclure qu’il n’y a pas d’accumulation soutenue de létrozole.
Linéarité et non‐linéarité du comportement
La pharmacocinétique du létrozole s’est montrée proportionnelle à la dose après l’administration de doses uniques par voie orale pouvant atteindre 10 mg (éventail posologique : de 0,01 à 30 mg) et après l’administration de doses quotidiennes pouvant atteindre 1,0 mg (éventail posologique : de 0,1 à 5 mg). Après l’administration d’une dose unique de 30 mg par voie orale, on a observé une augmentation de la valeur de l’ASC pouvant surpasser jusqu’à 7,5 fois la dose proportionnelle. Après l’administration de doses quotidiennes égales à 2,5 et 5 mg, les valeurs de l’ASC ont augmenté d’environ 3,8 et 12 fois, au lieu de 2,5 et 5 fois, respectivement, comparativement à la dose de 1,0 mg/jour. La dose recommandée de 2,5 mg/jour peut donc être une dose limite à laquelle on commence à observer un dépassement du phénomène de proportionnalité, tandis qu’à la dose de 5 mg/jour, ce phénomène est plus prononcé. Le phénomène de dépassement de la proportionnalité peut être le résultat d’une saturation des processus métaboliques d’élimination.
Populations et états pathologiques particuliers
Insuffisance hépatique : Lors d’un essai portant sur une dose unique de 2,5 mg de létrozole, mené chez des volontaires atteints d’insuffisance hépatique, les valeurs moyennes de l’ASC ont été de 37 % plus élevées chez les volontaires présentant une insuffisance hépatique de gravité modérée que chez les volontaires sains, mais demeuraient néanmoins à l’intérieur des valeurs d’une fonction hépatique normale. Lors d’une étude visant à comparer les propriétés pharmacocinétiques du létrozole après l’administration d’une dose orale unique de 2,5 mg chez huit volontaires atteints de cirrhose du foie et d’insuffisance hépatique non métastatique grave (cote C selon l’échelle de Child‐Pugh) à celles de volontaires sains (N=8), les valeurs de l’ASC et de la demi‐vie ont augmenté de 95 % et de l87 %, respectivement. On doit donc s’attendre à ce que les patientes atteintes d’un cancer du sein et présentant une insuffisance hépatique grave soient exposées à des concentrations plus élevées de létrozole que les patientes qui ne présentent pas de dysfonctionnement hépatique grave. Les effets à long terme de cette exposition accrue n’ont pas été étudiés.
Insuffisance rénale : On n’a observé aucune modification du comportement pharmacocinétique du létrozole lors de l’administration d’une dose unique de 2,5 mg à des femmes ménopausées présentant une fonction rénale d’efficacité variable (clairance de la créatinine en 24 h : 9‐116mL/min). En outre, dans un essai réunissant 364 patientes atteintes d’un cancer du sein à un stade avancé, on n’a pas établi de lien significatif entre la concentration plasmatique de létrozole et la Clcr (plage : 22,9 – 211,9 ml/min).
Personnes âgées : L’âge n’a pas eu d’effet sur la pharmacocinétique du létrozole.
Enfants : Le létrozole est contre‐indiqué chez les enfants et les adolescentes. Aucune étude n’a été menée pour évaluer la pharmacocinétique du médicament chez les enfants de moins de 18 ans.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à la température ambiante entre 15 et 30 °C. Protéger de la lumière et de l’humidité.
Garder hors de la portée et de la vue des enfants et des animaux domestiques.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Sans objet
PARTIE II : INFORMATION SCIENTIFIQUE
13 INFORMATION PHARMACEUTIQUE
Substance pharmaceutique
Nom propre : Létrozole
Nom chimique : USP : 4,4'‐(1H‐1,2,4‐triazol‐1‐yl méthylène) dibenzonitrile Ph. Eur : Benzonitrile 4,4'‐(1H‐1,2,4‐triazol‐1‐ylméthylène) bis
Formule moléculaire et masse moléculaire : C17H11N5 et 285,31 g/mol
Formule de structure :
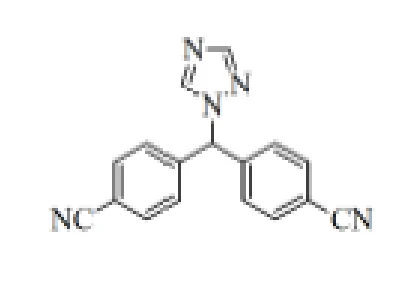
Propriétés physicochimiques :
Solubilité :
Quantité de médicament en mg | Volume de solution aqueuse pH (ml) | Eau distillée | 0,1 N HCl | Solution aqueuse pH (1,2) | Solution aqueuse pH (4,5) | Solution aqueuse pH (5,5) | Solution aqueuse pH (6,8) | Solution aqueuse pH (7,5) |
| 5 | 500 | 94,6 | 96,3 | 96,3 | 98,9 | 95,4 | 96,2 | 95,8 |
| 5 | 500 | 94,1 | 97,4 | 97,4 | 98,5 | 94,6 | 97,4 | 96,6 |
| 5 | 500 | 94,1 | 96,0 | 96,0 | 87,9 | 87,7 | 91,2 | 93,4 |
Comme l’indiquent les observations ci‐dessus, le létrozole démontre que sa plus forte concentration, soit 2,5 mg, est soluble dans ≤ 250 ml de milieu aqueux avec un pH se situant entre 1 et 7,5, conformément au système de classification Biopharmaceutics.
Intervalle de fusion : 181,4‐184,3 °C
Valeur pK : 3,6
14 ESSAIS CLINIQUES
14.1 Essais cliniques par indication
Traitement adjuvant du cancer du sein au stade précoce chez les femmes ménopausées Étude BIG 1‐98
Tableau 13 Résumé des caractéristiques démographiques des participantes aux études cliniques sur le traitement adjuvant du cancer du sein au stade précoce chez les femmes ménopausées
| Posologie, voie | |||||
| Nombre de | Âge moyen | ||||
| No d’étude | Conception de l’étude | d’administration et | Sexe | ||
| sujets (n) | (Tranche) | ||||
| durée | |||||
| BIG 1‐98 | Multicentrique, à doble insu, avec répartition aléatoire (BIG 1‐98) sur le traitement adjuvant | A. Traitement de 5 ans par le tamoxifène B. Traitement de 5 ans par le létrozole C. Traitement de 2 ans par le tamoxifène suivi d’un traitement de 3 ans par le létrozole D. Traitement de 2 ans par le létrozole suivi d’un traitement de 3 ans par le tamoxifène | 8 000 femmes ménopausées atteintes d’un cancer du sein au stade précoce avec récepteurs hormonaux positifs ayant subi une résection | ‐‐‐ | Féminin |
Lors d’une étude multicentrique à double insu (BIG 1‐98) dans le cadre d’un traitement adjuvant, plus que 8 000 femmes ménopausées atteintes d’un cancer du sein au stade précoce avec récepteurs hormonaux positifs ayant subi une résection ont été affectées, après répartition aléatoire, à l’un des groupes suivants :
A. traitement de 5 ans par le tamoxifène;
B. traitement de 5 ans par le létrozole;
C. traitement de 2 ans par le tamoxifène, suivi d’un traitement de 3 ans par le létrozole D. traitement de 2 ans par le létrozole, suivi d’un traitement de 3 ans par le tamoxifène
Le paramètre d’évaluation principal était la survie sans maladie (SSM) (c.‐à‐d., période entre la répartition aléatoire et la survenue d’une des manifestations suivantes : récidive locorégionale ou récidive à distance du cancer primitif, apparition d’un cancer du sein controlatéral invasif, apparition d’une deuxième tumeur primitive ou décès toutes causes confondues). Les paramètres d’évaluation secondaires étaient la survie globale (SG), la survie sans maladie
généralisée (SSMG), l’apparition d’un cancer du sein controlatéral invasif, la survie sans apparition de métastases à distance (SSMD), le temps écoulé avant la récidive du cancer du sein (TAR) et le temps écoulé avant l’apparition de métastases à distance (TAMD).
L’analyse principale (AP) comprenait des données sur les patientes faisant partie de tous les groupes de traitement, mais le suivi auprès des deux groupes de patientes ayant pris les deux traitements consécutivement a été tronqué 30 jours après la substitution. L’AP originale a été menée après un traitement d’une durée médiane de 24 mois et un suivi médian de 26 mois (Tableau 8 et Figures 1 et 2). En 2005, à la lumière de données de l’AP originale démontrant un avantage significatif du létrozole sur la survie sans maladie comparativement au tamoxifène (RR : 0,81; IC à 95 % : 0,70, 0,93; p = 0,003) (Tableau 8) et des recommandations du Comité indépendant de surveillance des données, le protocole de l’étude a été amendé : l’insu a été levé dans les groupes recevant le tamoxifène, et les patientes qui avaient reçu cet agent durant 2 à 4,5 ans ont eu la possibilité de passer au létrozole, soit pour terminer leur traitement adjuvant ou encore, pour celles qui avaient reçu le tamoxifène durant au moins 4,5 ans, pour entreprendre un traitement adjuvant prolongé. Au total, 632 (26 %) patientes ont choisi de passer au traitement par le létrozole, dont 448 afin de terminer leur traitement adjuvant et 184, afin d’entreprendre le traitement adjuvant prolongé (de ces 184 patientes, 12 étaient passées d’un autre inhibiteur de l’aromatase au létrozole).
L’analyse principale n’est pas conçue de manière optimale pour évaluer l’effet du létrozole après une plus longue période car, dans deux groupes de traitement, le suivi a été tronqué après environ 25 mois. En dépit de la confusion créée par le passage sélectif au traitement par le létrozole dans le groupe du traitement de référence par le tamoxifène, l’analyse des groupes ayant reçu une monothérapie offre des données comparatives sur 5 ans entre la monothérapie par le létrozole et la monothérapie par le tamoxifène (Tableau 9). Le passage sélectif au létrozole dont on tenait compte dans l’analyse des groupes ayant reçu une monothérapie a touché environ 7 % de l’ensemble des années‐patientes de suivi dans les groupes ayant reçu le tamoxifène seulement.
Les caractéristiques de départ de la population à l’étude sont présentées au Tableau 14.
Tableau 14 Données démographiques déterminées de la population à l’étude soumise à un traitement adjuvant (population en intention de traiter)
| Caractéristiques | Analyse principale (AP) | Analyse des groupes ayant reçu une monothérapie (AGM) | ||
| Létrozole N=4003 (%) | Tamoxifène N=4007 (%) | Létrozole N=2463 (%) | Tamoxifène N=2459 (%) | |
| Âge (médian, ans) | 61 | 61 | 61 | 61 |
| Plage d’âge (ans) | 38‐89 | 39‐90 | 38‐88 | 39‐90 |
| État des récepteurs hormonaux (%) | ||||
| RO + et/ou RP + | 99,7 | 99,7 | 99,7 | 99,7 |
| Inconnus | 0,3 | 0,3 | 0,3 | 0,3 |
| Atteinte ganglionnaire (%) | ||||
| Caractéristiques | Analyse principale (AP) | Analyse des groupes ayant reçu une monothérapie (AGM) | ||
| Létrozole N=4003 (%) | Tamoxifène N=4007 (%) | Létrozole N=2463 (%) | Tamoxifène N=2459 (%) | |
| Aucune atteinte ganglionnaire | 52 | 52 | 50 | 52 |
| Atteinte ganglionnaire | 41 | 41 | 43 | 41 |
| Inconnue | 7 | 7 | 7 | 7 |
| Chimiothérapie adjuvante antérieure | 24 | 24 | 24 | 24 |
| Race | ||||
| Blanche | 97,4 | 97,6 | 97,6 | 98,2 |
| Noire | 0,3 | 0,1 | 0,2 | <0,1 |
| Asiatique | 0,4 | 0,4 | 0,5 | 0,4 |
| Autres/Données manquantes | 1,9 | 1,8 | 1,6 | 1,3 |
Résultats sur l’efficacité de l’analyse principale
Les données du Tableau 15 et des Figures 2 et 3 illustrent les résultats de l’analyse principale comprenant les données des groupes n’ayant pas changé de traitement (groupes A et B) ainsi que les données partielles 30 jours après la substitution dans les groupes ayant changé de traitement (groupes C et D). Les données du Tableau 15 sont les résultats de l’analyse principale après 26 et 60 mois de suivi (durée médiane).
Dans l’analyse initiale, menée après un suivi médian de 26 mois, les taux estimés de survie sans maladie à 5 ans étaient de 84,0 % pour le létrozole et de 81,4 % pour le tamoxifène.
Tableau 15 Survie sans maladie et survie globale (population en intention de traiter de l’analyse principale) : durée médiane du suivi : 26 mois et 60 mois
| Analyse principale originale | Analyse principale actualisée | |
Durée médiane du suivi : 26 mois Durée médiane du traitement : 24 mois | Durée médiane du suivi : 60 mois* Durée médiane du traitement : 32 mois | |
| Paramètre | Risque relatif (IC à 95 %); | Risque relatif (IC à 95 %); |
| Survie sans maladie1 | 0,81 (0,70, 0,93); p = 0,003 | 0,86 (0,77, 0,96); p = 0,008 |
| Survie sans maladie excluant les deuxièmes tumeurs primitives | 0,79 (0,68, 0,92); p = 0,002 | 0,85 (0,76, 0,96); p = 0,008 |
| Temps écoulé avant la survenue de métastases à distance2 | 0,73 (0,60, 0,88) | 0,79 (0,68, 0,92) |
| Survie sans métastases à distance3 | 0,82 (0,70, 0,97) | 0,84 (0,74, 0,95) |
| Survie sans maladie généralisée4 | 0,83 (0,72, 0,97) | 0,87 (0,77, 0,98) |
| Cancer du sein controlatéral (invasif) | 0,61 (0,35, 1,08) | 0,76 (0,50, 1,15) |
| Survie globale | 0,86 (0,70, 1,06) | 0,87 (0,75, 1,01) |
| Analyse principale originale | Analyse principale actualisée | |
Durée médiane du suivi : 26 mois Durée médiane du traitement : 24 mois | Durée médiane du suivi : 60 mois* Durée médiane du traitement : 32 mois | |
| Paramètre | Risque relatif (IC à 95 %); | Risque relatif (IC à 95 %); |
1 Manifestations touchant la survie sans maladie : récidive locorégionale, apparition de métastases à distance, apparition d’un cancer du sein controlatéral invasif, apparition d’une deuxième tumeur primitive autre qu’un cancer du sein ou décès sans apparition antérieure d’une manifestation cancéreuse, toutes causes confondues. 2 Risque de métastases à distance seulement. 3Manifestation touchant la survie sans métastases à distance : métastase à distance ou décès toutes causes confondues, selon ce qui se produit en premier. 4 Manifestations touchant la survie sans maladie généralisée : même définition que celle du protocole, à l’exclusion de l’ensemble des manifestations touchant le sein. *Remarque : Dans l’analyse originale, la durée médiane du traitement était de 24 mois. Pour l’analyse actualisée, la durée de traitement dans les 2 groupes ayant reçu les médicaments de façon consécutive a été tronquée 30 jours après la substitution des traitements (à environ 2 ans), alors que dans les groupes ayant reçu une monothérapie, la durée médiane de traitement était de 60 mois. La troncation effectuée dans 2 groupes a donné une durée médiane globale de traitement d’environ 32 mois. | ||
Figure 2 Graphique illustrant la survie sans maladie par sous‐groupe (suivi médian de 26 mois)
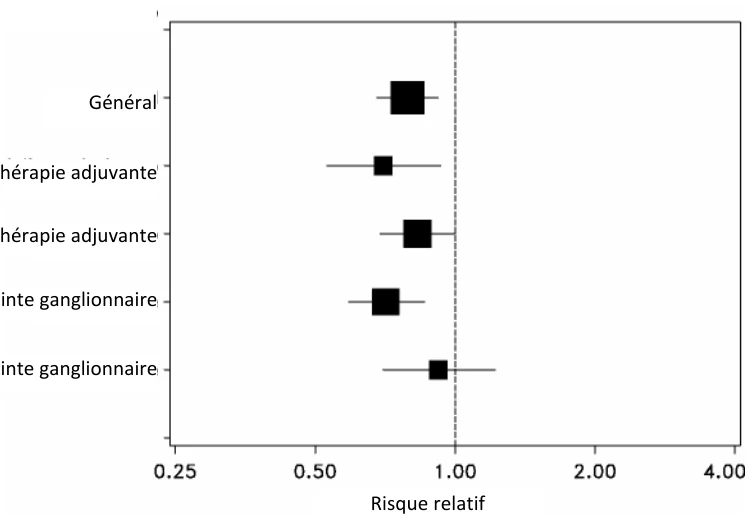
Résultats favorisant le Résultats favorisant le létrozole tamoxifène
Sous groupe
Général
Chimiothérapie adjuvante
Absence de chimiothérapie adjuvante
Atteinte ganglionnaire
Sans atteinte ganglionnaire
Risque relatif
Figure 3 Graphique illustrant la survie par sous‐groupe avant la survenue de métastases à distance (suivi médian de 26 mois)
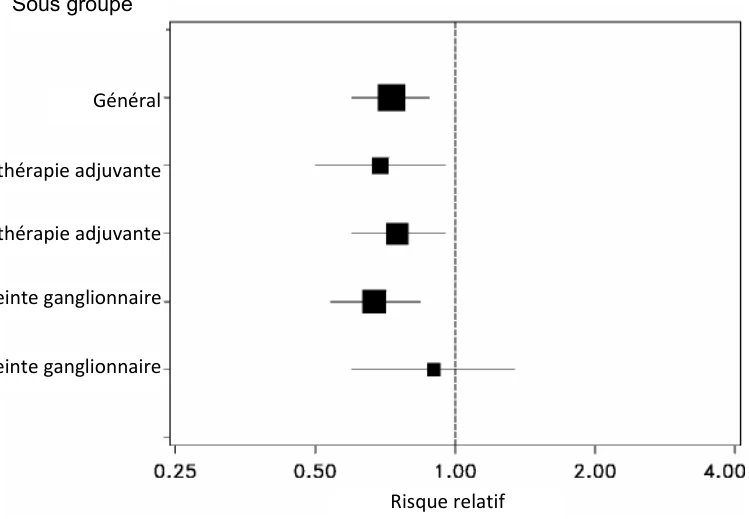
Résultats favorisant le Résultats favorisant le létrozole tamoxifène
Les carrés noirs indiquent le risque relatif, tandis que les lignes traversant les carrés représentent l’intervalle de confiance à 95 %. La taille des carrés est proportionnelle au nombre de manifestations.
Résultats d’efficacité de l’analyse des groupes ayant reçu une monothérapie
Les résultats de l’analyse des groupes ayant reçu une monothérapie, durant laquelle on a comparé l’efficacité du létrozole en monothérapie à celle du tamoxifène en monothérapie après un traitement d’une durée médiane de 5 ans et un suivi d’une durée médiane de 96 mois, sont présentés au Tableau 16.
Sous groupe
Général
Chimiothérapie adjuvante
Absence de chimiothérapie adjuvante
Atteinte ganglionnaire
Sans atteinte ganglionnaire
Risque relatif
Tableau 16 Principaux résultats d’efficacité après un traitement d’une durée médiane de 60 mois et un suivi d’une durée médiane de 96 mois (population en intention de traiter de l’analyse des groupes ayant reçu une monothérapie)
| Létrozole | Tamoxifène | Risque relatif | Valeur de p1 | |||||||
| N=2463 | N=2459 | (IC à 95 %) | ||||||||
| Survie sans maladie (paramètre primaire) | ||||||||||
| Manifestations (définition du protocole)2 | 626 | 698 | 0,87 (0,78, 0,97) | 0,01 | ||||||
| Taux de survie sans maladie à 5 ans | 85,5 | 82,5 | ||||||||
| Manifestations (à l’exclusion de l’apparition d'une deuxième tumeur primitive autre qu'un cancer) | 552 | 619 | 0,87 (0,77, 0,97) | 0,01 | ||||||
| Taux de survie sans maladie à 5 ans (%) | 87,4 | 84,7 | ||||||||
| Survie globale (paramètre secondaire) | ||||||||||
| Nombre de décès | 393 | 436 | 0,89 (0,77, 1,02) | |||||||
| Métastase à distance (paramètre secondaire) | 301 | 342 | 0,86 (0,74, 1,01) | |||||||
Survie sans métastases à distance (paramètre secondaire) | 477 | 525 | 0,89 (0,78, 1,01) | |||||||
| Survie sans maladie généralisée (paramètre secondaire) | ||||||||||
| Définition du protocole | 571 | 625 | 0,89 (0,80, 1,00) | |||||||
| À l’exclusion de l’apparition d'une deuxième tumeur primitive autre qu'un cancer du sein | 496 | 544 | 0,89 (0,79, 1,01) | |||||||
Cancer du sein controlatéral (invasif) (paramètre secondaire) | 45 | 71 | 0,62 (0,43, 0,90) | |||||||
1 Test de Mantel‐Haenzel, avec stratification en fonction de l’option de répartition aléatoire et de l’administration d’une chimiothérapie antérieure. 2 Manifestations touchant la survie sans maladie : récidive locorégionale, apparition de métastases à distance, apparition d'un cancer du sein controlatéral invasif, apparition d'une deuxième tumeur primitive autre qu’un cancer du sein ou décès sans apparition antérieure d’une manifestation cancéreuse, toutes causes confondues. | ||||||||||
Traitement adjuvant du cancer du sein au stade précoce chez les femmes ménopausées, Étude D2407 (voir aussi 10.2 Pharmacodynamique)
Tableau 17 – Résumé des caractéristiques démographiques des participantes aux études cliniques sur le traitement adjuvant du cancer du sein au stade précoce chez les femmes ménopausées
| Posologie, voie | |||||
| Nombre de | Âge moyen | ||||
| No d’étude | Conception de l’étude | d’administration | Sexe | ||
| sujets (n) | (Tranche) | ||||
| et durée | |||||
| D2407 | Essai multicentrique de phase III, mené en mode ouvert après répartition aléatoire visant à comparer les effets sur la densité minérale osseuse (DMO), les marqueurs osseux et le bilan lipidique sérique à jeun de 2 traitements adjuvants, le létrozole et le tamoxifène | Les sujets ont reû soir du létrozole à raison de 2,5 mg par jour pendant 5 ans, soit du tamoxifène à raison de 20 mg par jour durant 2 ans, puis du létrozole chaque jour durant 3 ans. | 263 femmes ménopausées atteintes d’un cancer du sein primitif avec récepteurs hormonaux positifs ayant subi une résection | ‐‐ | Féminin |
L’étude D2407 était un essai multicentrique de phase III, mené en mode ouvert après répartition aléatoire visant à comparer les effets sur la densité minérale osseuse (DMO), les marqueurs osseux et le bilan lipidique sérique à jeun de 2 traitements adjuvants, le létrozole et le tamoxifène. En tout, 263 femmes ménopausées atteintes d’un cancer du sein primitif avec récepteurs hormonaux positifs ayant subi une résection ont été réparties en 2 groupes qui ont reçu soit le létrozole à raison de 2,5 mg par jour pendant 5 ans, soit du tamoxifène à raison de 20 mg par jour durant 2 ans, puis le létrozole chaque jour durant 3 ans.
Le principal objectif de l’étude était de comparer les effets des 2 traitements sur la DMO de la colonne lombaire (L2‐L4), évalués en fonction du pourcentage de variation entre le début de l’étude et la 2e année de traitement (évaluation centralisée fondée sur l’absorptiométrie biphotonique à rayons X [DXA]).
Après 24 mois, la DMO de la colonne lombaire (L2‐L4) montrait une diminution médiane de 4,1 % dans le groupe létrozole comparativement à une augmentation médiane de 0,3 % dans le groupe tamoxifène (différence = 4,4 %), ce qui représente une différence statistiquement significative en faveur du tamoxifène (p < 0,0001). Des différences significatives en faveur du tamoxifène ont été signalées quelle que soit la catégorie de score T initial.
À 24 mois, la DMO de la hanche totale avait diminué de 3,0 % (médiane) par rapport aux valeurs initiales dans le groupe létrozole alors qu’elle avait augmenté de 1,2 % (médiane) dans le groupe tamoxifène (différence significative de 4,2 %). Des différences significatives en faveur du tamoxifène ont été signalées quelle que soit la catégorie de score T initial.
L’évaluation centralisée a démontré une diminution d’au moins 8 % de la DMO de la colonne lombaire ou de la hanche totale entre le début de l’étude et la 2e année de traitement chez un nombre significativement plus important de patientes recevant le létrozole que de patientes traitées par le tamoxifène (colonne lombaire : létrozole 15,5 %; tamoxifène 1,0 % et hanche totale : létrozole 7,8 %; tamoxifène 3,1 %).
Au cours des 2 années de traitement, des fractures ont été signalées (selon l’évaluation centralisée, réalisée à l’insu) chez 20 patientes (15 %) du groupe traité par le létrozole et chez 22 patientes (17 %) du groupe recevant le tamoxifène. De celles‐ci, 7 patientes (5 %) de chaque groupe avaient subi des fractures cliniques. Le taux de fracture n’était pas significativement différent entre les traitements. Toutes les patientes devaient avoir reçu des suppléments de vitamine D et de calcium. Un traitement par des bisphosphonates a été amorcé après le début de l’étude chez 14 % des patientes recevant le létrozole et 5 % des patientes sous tamoxifène.
Après 5 ans, chez les patientes du groupe létrozole, on a relevé en comparaison des valeurs initiales une baisse médiane de 5,66 % de la DMO de la colonne lombaire (n = 56) et une baisse médiane de 5,77 % de la DMO de la hanche totale (n = 62). Par ailleurs, une tendance générale à la baisse a été observée pour le score T sur cette période de 5 ans. Parmi les patientes dont les résultats à l’examen DXA ont fait l’objet d’une évaluation centralisée et qui avaient reçu un traitement par des bisphosphonates, des scores T normaux (> 1,0) pour la colonne lombaire et la hanche totale ont été relevés chez 51 patientes à chacun des deux sites au début de l’étude, et chez 39 et 47 patientes, respectivement, après 5 ans. Pour ce qui est des scores T de la colonne lombaire et de la hanche totale chez les femmes ostéopéniques (≤ ‐1,0 et > ‐2,5), 5 et 11 patientes, respectivement, présentaient ces valeurs initialement, tandis que le nombre de ces patientes a augmenté à 17 et à 15, respectivement, après 5 ans. Aucune des femmes ayant présenté une DMO normale (score T normal) au début de l’étude n’est devenue ostéoporotique durant cette période de 5 ans, selon l’évaluation centralisée. Une patiente chez qui une ostéopénie a été relevée au départ (score T de ‐1,9) a reçu un diagnostic d’ostéoporose (posé à l’issue d’une évaluation centralisée) au cours de la période de traitement, malgré l’impossibilité d’évaluer les scores T de la colonne lombaire (L2‐L4) (en raison d’une discopathie dégénérative sévère) et le maintien en tout temps de scores T de la hanche supérieurs à ‐2,5. Au cours de la période d’étude de 5 ans, 37 % des patientes traitées par le létrozole ont reçu des bisphosphonates; 18 % d’entre elles ont entrepris ce traitement après avoir commencé à prendre du létrozole.
On sait que le tamoxifène abaisse le taux de cholestérol total, plus particulièrement le cholestérol LDL. Au cours des 2 premières années de l’étude, les taux médians de cholestérol LDL sont demeurés stables dans le groupe létrozole, mais ont diminué de jusqu’à 28 % dans le groupe tamoxifène. Les taux médians de cholestérol HDL sont demeurés relativement stables tout au long de cette période dans les 2 groupes de traitement, ce qui a donné lieu à des différences significatives à l’avantage du tamoxifène quant au rapport C‐HDL:C‐LDL. Il n’y avait aucune différence significative des taux de triglycérides entre les traitements. À 2 ans, des variations du taux de cholestérol total pertinentes sur le plan clinique ont été observées significativement plus souvent chez les patientes traitées par le létrozole (17 %) que chez celles traitées par le tamoxifène (5 %). Un nombre significativement plus élevé de patientes traitées par le létrozole (20 %) ont reçu des hypolipidémiants par rapport aux patientes sous tamoxifène (8 %). La maîtrise du bilan lipidique grâce à des modifications à l’alimentation a été mise en œuvre aussi souvent dans un groupe de traitement que dans l’autre (4 %). En 5 ans, 23 % des patientes du groupe létrozole ont présenté des variations de leur taux de cholestérol total pertinentes sur le plan clinique.
À 2 ans, un nombre significativement plus élevé de patientes traitées par le létrozole ont reçu des hypolipidémiants (20 %) par rapport aux patientes sous tamoxifène (8 %). De façon générale, le traitement hypolipidémiant a été amorcé lorsque les taux de cholestérol total dépassaient 6 mmol/L. En 5 ans, 32 % des patientes du groupe létrozole ont reçu un traitement hypolipidémiant.
Traitement adjuvant prolongé du cancer du sein au stade précoce chez les femmes ménopausées
Table 18 – Résumé des caractéristiques démographiques des participantes aux études cliniques sur le traitement du cancer du sein localement avancé u métastatique
| Posologie et voie | |||||
| Nombre de | Âge moyen | ||||
| No d’étude | Conception de l’étude | d’administration et | Sexe | ||
| sujets (n) | (Tranche) | ||||
| durée | |||||
| MA 17 (CFEM345 G MA‐17) | Essai de phase III multicentrique, à double insu, à répartition aléatoire et contrôlé par placebo | Les patientes dont le cancer était toujours en rémission à la fin du traitement adjuvant par le tamoxifène (4,5‐6 ans) ont été affectées de façon aléatoire au groupe létrozole à 2,5 mg par jour ou au groupe placebo pendant 5 ans. | 5 100 femmes ménopausées atteintes d’un cancer primaire du sein avec récepteurs hormonaux positifs ou dont l’état des récepteurs était inconnu | ‐‐ | Féminin |
L’étude MA‐17 (CFEM345G MA‐17) était un essai multicentrique de phase III, à double insu, à répartition aléatoire et contrôlé par placebo, mené auprès de plus de 5 100 femmes ménopausées atteintes d’un cancer primaire du sein avec récepteurs hormonaux positifs ou dont l’état des récepteurs était inconnu. Les patientes dont le cancer était toujours en rémission à la suite du traitement antérieur adjuvant par le tamoxifène (4,5‐6 ans) ont été affectées de façon aléatoire pour recevoir soit le létrozole à raison de 2,5 mg par jour ou un placebo pendant 5 ans.
La survie sans maladie constituait le paramètre principal d’efficacité, qui était défini dans le protocole comme la période allant de la répartition aléatoire à la survenue de la première récidive du cancer primaire (p ex. récidive locorégionale ou de métastases à distance) ou au développement d’un cancer du sein controlatéral (récidive du cancer du sein). (La définition du protocole excluait la mort.) Les paramètres secondaires d’évaluation comportaient les éléments suivants : survie globale, temps de métastases à distance, le cancer du sein controlatéral, ainsi que d’autres paramètres d’innocuité cliniques ou de laboratoire.
Après l’examen des résultats de la première analyse provisoire planifiée, réalisée après un suivi médian de 28 mois et une durée médiane de traitement de 24 mois, et à la lumière d’un bienfait statistiquement significatif relatif à la survie sans maladie en faveur du létrozole, l’insu a été levé et les femmes du groupe placebo dont le cancer était toujours en rémission ont pu passer au létrozole pour une période pouvant atteindre 5 ans. L’étude MA‐17 a été convertie en une étude d’observation sans répartition aléatoire menée en mode ouvert, ce qui a eu des répercussions importantes sur les résultats d’innocuité et d’efficacité obtenus par la suite.
Des analyses actualisées ont été effectuées après un suivi médian global de 62 mois et une durée médiane de traitement de 60 mois dans le groupe affecté au hasard au létrozole. Au total, 48,7 % des patientes du groupe ayant, à l’origine, été affectées aléatoirement au létrozole ont mené à terme un traitement adjuvant prolongé de 5 ans par cet agent. À la suite de la levée de l’insu, 1 551 femmes (60 % de celles qui avaient la possibilité de changer de traitement) sont passées du placebo au létrozole après une durée médiane de 31 mois de traitement adjuvant par le tamoxifène (plage de 12 à 106 mois). Chez les patientes qui sont passées au létrozole, les années‐patientes de suivi subséquentes comptaient pour 64 % du nombre total d’années de suivi consignées chez les femmes qui avaient été affectées aléatoirement au placebo. Après le changement de traitement, la durée médiane du suivi dans le groupe de patientes étant passées au létrozole s’établissait à 42 mois, et la durée médiane du traitement par le létrozole après la substitution était de 40 mois. Une fois l’insu levé, le traitement par le létrozole a été poursuivi en mode ouvert dans le groupe affecté au hasard au létrozole et chez les femmes qui ont choisi de passer du placebo au létrozole. On a cessé de délivrer le placebo aux patientes qui ont décidé de ne pas changer de traitement – ces femmes ont alors reçu les soins standards (c’est‐à‐dire l’observation). La durée médiane du traitement par le placebo ou les soins standards (jusqu’au moment du passage au létrozole) était de 37 mois.
Le Tableau 19 illustre les caractéristiques de départ chez la population de l’étude.
Tableau 19 Données démographiques déterminées de la population à l’étude (population en intention de traiter)
Caractéristiques de départ Létrozole Placebo
N=2583 N=2587 Âge : médian (ans) au moment de l’admission 62 62
Minimum‐maximum (ans) 32‐90 34‐94 < 65 ans au moment de l’admission (%) 58 60 ≥ 65 ans au moment de l’admission (%) 42 40 Race (%)
Blanche 88 90 Noire 3.2 3.5 Orientale 1.8 0.9 Autre 6.5 5.2 État des récepteurs hormonaux (%)
Aucune atteinte ganglionnaire 50 50 Atteinte ganglionnaire 46 46 Inconnu 4 4 Chimiothérapie (%) 46 46 Remarque : Le traitement antérieur par le tamoxifène dans les 2 groupes variant de 4,5 à 6 ans (durée médiane du traitement : 5 ans)
Figure 4 Temps écoulé avant la récidive du cancer du sein (définition d’une manifestation touchant la SSM du protocole de l’étude MA‐17) dans l’analyse actualisée
Remarque : Le graphique ne tient pas compte des patientes sous placebo qui sont passées au létrozole.
Les Tableaux 20 et 21 décrivent la survie sans maladie et la survie globale, et comprennent une analyse de sous‐groupes tenant compte de l’état des récepteurs, de l’atteinte ganglionnaire et des antécédents de chimiothérapie après un suivi médian de 28 mois et de 62 mois.
Selon l’analyse principale (réalisée après un suivi médian de 28 mois), le létrozole a été associé à une réduction du risque de récidive du cancer du sein (définition de la survie sans maladie du protocole) de 42 % comparativement au placebo (RR de 0,58; IC à 95 % : 0,45, 0,76; p = 0,00003). L’analyse de sensibilité des sous‐groupes a confirmé la solidité des résultats obtenus. L’avantage statistiquement significatif du létrozole quant à la SSM a été observé tant dans les sous‐groupes sans atteinte ganglionnaire qu’avec atteinte ganglionnaire (sans atteinte ganglionnaire : RR : 0,48; IC à 95 % : 0,30, 0,78; p = 0,002; avec atteinte ganglionnaire : RR : 0,61; IC à 95 % : 0,44, 0,83; p = 0,002).
Le risque de métastases à distance était significativement plus bas avec le létrozole qu’avec le placebo (RR : 0,61; IC à 95 % : 0,44, 0,83; p = 0,003).
Le risque de survenue d’un cancer du sein controlatéral était également réduit de façon substantielle avec le traitement par le létrozole comparativement au placebo (réduction du risque de 40 %), mais la différence entre les traitements n’était pas significative sur le plan statistique (p = 0,12).
On n’a constaté aucune différence significative entre les traitements quant à la survie globale; relativement peu de décès étaient survenus au moment de l’analyse. L’analyse des sous‐groupes a révélé un bienfait accru chez les patientes présentant une atteinte ganglionnaire (RR : 0,61; IC à 95 % : 0,38, 0,97). Chez les patientes dont les ganglions n’étaient pas touchés, on a observé un nombre de décès plus élevé dans le groupe létrozole (19/1 298, 1,5 %) que dans le groupe placebo (14/1 301, 1,1 %) (RR : 1,36; IC à 95 % : 0,68, 2,71).
L’analyse actualisée finale, menée après un suivi médian de 62 mois, a permis de confirmer une réduction significative du risque de récidive du cancer primitif chez les patientes traitées par le létrozole comparativement à celles qui ont reçu le placebo. Cependant, on n’a relevé aucune différence entre les traitements quant au temps écoulé avant l’apparition de métastases à distance et à la survie globale. De plus, on a signalé, dans le sous‐groupe de patientes sans atteinte ganglionnaire, un plus grand nombre de décès chez les femmes du groupe létrozole (90/1 298, 6,9 %) que chez celles du groupe placebo (79/1 301, 6,1 %) (RR : 1,34; IC à 95 % : 0,99, 1,81). Le risque de mortalité chez les patientes avec atteinte ganglionnaire n’était pas différent entre les groupes (létrozole 128/1 184, 10,8 %; placebo 145/1 187, 12,2 %; RR : 0,96; IC à 95 % : 0,75, 1,29). Les Figures 4 et 5 illustrent les courbes de Kaplan‐Meier relatives à la population entière des sous groupes de patientes sans et avec atteinte ganglionnaire. Un facteur confusionnel a eu des répercussions sur toutes les analyses actualisées : près de 60 % des patientes du groupe placebo sont passées au létrozole au moment de la levée de l’insu.
Tableau 20 Survie sans maladie, temps écoulé avant l’apparition de métastases à distance, cancer du sein controlatéral et survie globale (population en intention de traiter modifiée)
| Analyse principale de 2004 | Analyse actualisée de 20081 | |||||||||||||||||
| durée médiane du suivi : 28 mois | durée médiane du suivi : 62 mois | |||||||||||||||||
| Létrozole | Placebo | Rapport de | Létrozole | Placebo | Rapport de | |||||||||||||
| risque | risque | |||||||||||||||||
| (IC à 95 %)2 | (IC à 95 %)2 | |||||||||||||||||
| N=2582 | N=2586 | Valeur de p | N=2582 | N=2586 | Valeur de p | |||||||||||||
| Survie sans maladie (définition du protocole)3 | ||||||||||||||||||
| Manifestations | 92 (3,6 %) | 155 (6,0 %) | 0,58 (0,45, 0,76) 0,00003 | 209 (8,1 %) | 286 (11,1 %) | 0,75 (0,63, 0,89) 0,001 | ||||||||||||
| Taux de SSM à 4 ans | 94,4 % | 89,8 % | 94,4 % | 91,4 % | ||||||||||||||
| Survie sans maladie, incluant les décès toutes causes confondues | ||||||||||||||||||
| Manifestations | 122 (4,7 %) | 193 (7,5 %) | 0,62 (0.49, 0,78) 0,0003 | 344 (13,3 %) | 402 (15,5 %) | 0,89 (0.77, 1,03) 0,120 | ||||||||||||
| Taux de SSM à 5 ans | 90,5 % | 80,8 % | 88,8 % | 86,7 % | ||||||||||||||
| Temps écoulé avant l’apparition de métastases à distance | ||||||||||||||||||
| Manifestations | 57 (2,2 %) | 93 (3,6 %) | 0,61 (0.44, 0,84) ‐ | 142 (5,5 %) | 169 (6,5 %) | 0.88 (0.70, 1,10) ‐ | ||||||||||||
| Survie globale | ||||||||||||||||||
| Décès | 51 (2,0 %) | 62 (2,4 %) | 0.82 (0,56, 1,19) ‐ | 236 (9,1 %) | 232 (9,0 %) | 1.13 (0,95, 1,36) ‐ | ||||||||||||
| Cancer du sein controlatéral | ||||||||||||||||||
| Invasif | 15 (0,6 %) | 25 (1,0 %) | 0,60 (0,31, 1,14) ‐ | 33 (1,3 %) | 51 (2,0 %) | 0,644 (0,41, 1,00) ‐ | ||||||||||||
IC = Intervalle de confiance; SSM = survie sans maladie 1 Au moment de la levée de l’insu en 2003, 1 551 patientes ayant été affectées au hasard au groupe placebo (60 % des patientes qui avaient la possibilité de changer de traitement – c’est‐à‐dire celles dont le cancer était en rémission) sont passées au létrozole 31 mois après la répartition aléatoire (durée médiane). En raison de l’application du principe de l’intention de traiter, les analyses présentées ici ne tiennent pas compte du changement de traitement. 2 Stratification en fonction de l’état des récepteurs, de l’atteinte ganglionnaire et des antécédents de chimiothérapie adjuvante. 3 Définition du protocole de « manifestation touchant la survie sans maladie » : récidive locorégionale, apparition de métastases à distance ou cancer du sein controlatéral. 4 Rapport de cotes (odds ratio) et IC à 95 % du rapport de cotes. | ||||||||||||||||||
Tableau 21 Survie sans maladie et survie globale par état des récepteurs, atteinte ganglionnaire et traitement antérieur de chimiothérapie (population en intention de traiter modifiée)
| Analyse principale de 2004 | Analyse actualisée de 20081 | ||||||||||||
| durée médiane du suivi : 28 mois | durée médiane du suivi : 62 mois | ||||||||||||
| R | apport de risque | valeur de p | R | apport de risque | valeur de p | ||||||||
| (IC à 95 %)2 | (IC à 95 %)2 | ||||||||||||
| Survie sans maladie (définition du protocole) | |||||||||||||
| État des récepteurs positif | 0,57 (0,44, 0,75) | 0,00003 | 0,74 (0,62, 0,89) | 0,001 | |||||||||
| Atteinte ganglionnaire | |||||||||||||
| Négative | 0,48 (0,30, 0,78) | 0,002 | 0,67 (0,49, 0,93) | 0,015 | |||||||||
| Positive | 0,61 (0,44, 0,83) | 0,002 | 0,78 (0,62, 0,97) | 0,027 | |||||||||
| Chimiothérapie | |||||||||||||
| Aucun traitement antérieur | 0,58 (0,40, 0,84) | 0,003 | 0,71 (0,54, 0,92) | 0,010 | |||||||||
| Traitement antérieur | 0.59 (0.41, 0.84) | 0,003 | 0,79 (0,62, 1,01) | 0,055 | |||||||||
| Survie globale | |||||||||||||
| Atteinte ganglionnaire | |||||||||||||
| Négative | 1,36 (0,68, 2,71) | ‐ | 1,34 (0,99, 1,81) | ‐ | |||||||||
| Positive | 0,61 (0,38, 0,97) | ‐ | 0,96 (0,75, 1,21) | ‐ | |||||||||
IC = Intervalle de confiance 1 Comprend 60 % de patientes admissibles qui sont passées du placebo au létrozole après la levée de l’insu en 2003. 2 D’après des modèles de régression de Cox | |||||||||||||
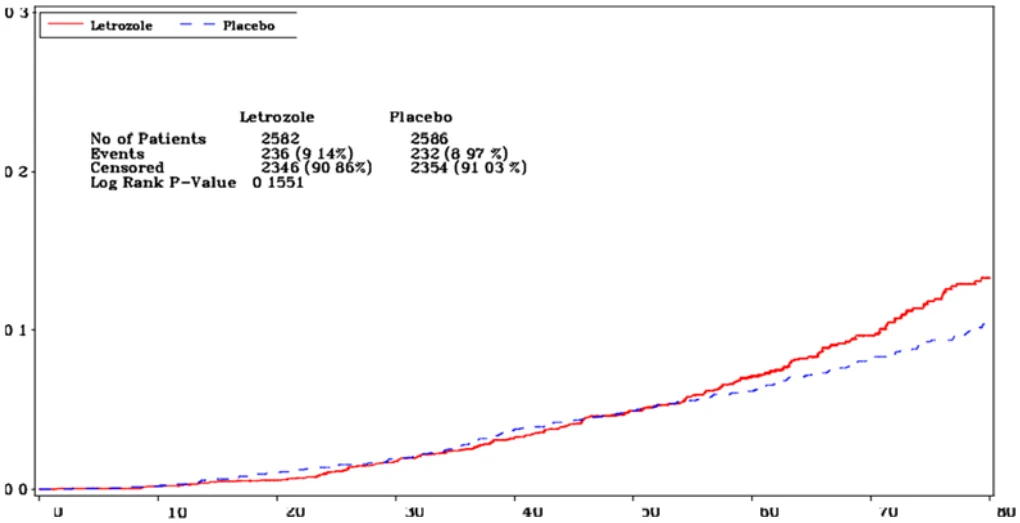
Figure 5 Survie globale (temps écoulé avant le décès) – Groupe affecté au hasard à un traitement, sans égard au changement de traitement (population en intention de traiter modifiée)
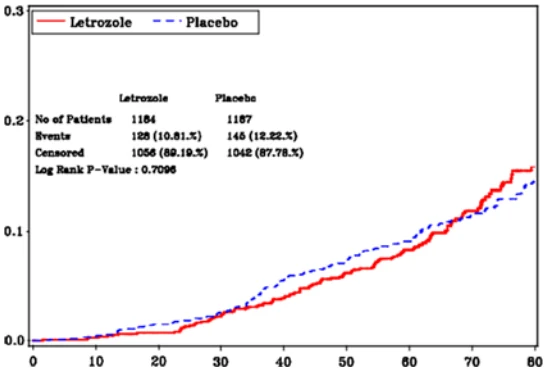
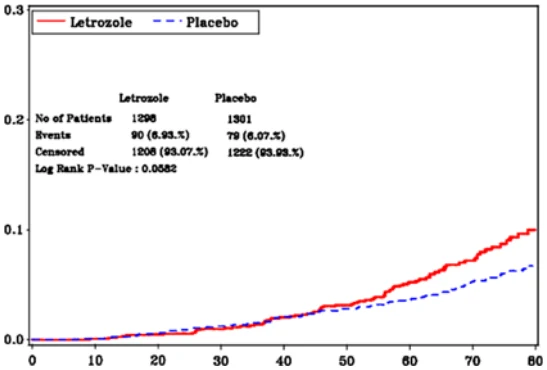
Figure 6 Survie globale (temps écoulé avant le décès) par atteinte ganglionnaire –
Groupe affecté au hasard à un traitement, sans égard au changement de traitement (population en intention de traiter modifiée)
La qualité de vie liée à la santé a également été évaluée dans le cadre de l’étude MA‐17, au moyen du questionnaire SF‐36 (Health Survey Questionnaire) et d’une échelle d’évaluation de la qualité de vie portant tout particulièrement sur les symptômes de la ménopause, le questionnaire MENQOL (Menopause‐specific Quality of Life Questionnaire). Cet instrument comporte 36 questions permettant de dégager 2 scores globaux : santé physique et santé mentale. À ce chapitre, aucune différence significative n’a été observée entre les groupes selon l’analyse initiale. Des différences entre les traitements en faveur du placebo ont été relevées dans les évaluations réalisées par les patientes elles‐mêmes, particulièrement en ce qui concerne le fonctionnement physique, la douleur corporelle, la vitalité, la fonction sexuelle et les symptômes vasomoteurs.
Selon l’analyse actualisée de la qualité de vie, dans laquelle on n’a tenu compte que des femmes qui avaient reçu le létrozole ou le placebo/aucun traitement pendant au moins 3 ans, aucune différence significative entre les traitements n’a été notée quant aux scores globaux du volet physique et du volet mental ni à l’un ou l’autre des scores des autres domaines (santé physique; réalisation des fonctions – physique; douleur corporelle; santé en général; vitalité; fonctionnement social; réalisation des fonctions – émotionnel; santé mentale – tous les domaines évalués dans l’échelle SF‐36). De façon semblable, aucune différence significative par rapport aux scores de départ n’a été observée entre les traitements dans aucun des volets de l’échelle MENQOL (symptômes vasomoteurs; psychologiques; physiques ou sexuels).
Si on prend en considération toutes les femmes incluses dans la sous‐étude et chacun des symptômes abordés dans l’échelle MENQOL, un nombre significativement plus élevé de femmes qui recevaient le létrozole que de femmes ayant reçu le placebo/aucun traitement étaient surtout incommodées (généralement au cours de la 1re année de traitement) par les symptômes secondaires à la carence en œstrogènes – bouffées de chaleur et sécheresse vaginale. Le symptôme qui gênait la majorité des patientes dans les 2 groupes (mais significativement plus dans le groupe létrozole que dans le groupe placebo) était la douleur musculaire.
Traitement de première intention – Cancer du sein avancé
Tableau 22 – Résumé des caractéristiques démographiques des participantes aux études cliniques sur le traitement du cancer du sein localement avancé ou métastatique
| Posologie, voie | |||||
| Nombre de | Âge moyen | ||||
| No d’étude | Conception de l’étude | d’administration et | Sexe | ||
| sujets (n) | (Tranche) | ||||
| durée | |||||
CFEM345C P025 | Essai de phase III, bien conçu, à double insu, avec répartition aléatoire | 2,5 mg de létrozole ou 20 mg de tamoxifène par jour | 907 femmes ménopausées | ‐‐ | Féminin |
On a mené un essai de phase III multinational, bien connu, à double insu, avec répartition aléatoire et à forte participation chez 907 femmes ménopausées atteintes d’un cancer du sein localement avancé ou métastatique. Les patientes ont reçu 2,5 mg/jour de létrozole ou 20 mg/jour de tamoxifène à la suite de la répartition aléatoire.
Le délai avant la progression (DAP) de la tumeur constituait le paramètre d’évaluation principal de l’essai. À cet égard, le létrozole s’est révélé supérieur au tamoxifène (p < 0,0001) chez les 907 participantes. Le DAP médian s’est établi à 9,4 et 6,0 mois, respectivement, chez les femmes qui recevaient le létrozole et le tamoxifène. Le létrozole s’est également révélé supérieur au tamoxifène en ce qui a trait aux paramètres secondaires suivants : réponse tumorale objective globale [réponse complète (RC) + réponse partielle (RP)], temps écoulé avant l’échec du traitement (TET) et bienfaits cliniques (RC+RP+Stabilisation > 24 semaines). Le taux de réponse objective (TRO) était significativement plus élevé (p = 0,0002) chez les patientes qui recevaient le létrozole (réponse confirmée : 32 %; RC : 9 %; RP : 23 %; IC à 95 % : 28‐36 % pour le TRO) plutôt que le tamoxifène (21 %; RC : 3 %; RP : 18 %; IC à 95 % : 17‐25 % pour le TRO). La durée médiane de la réponse tumorale objective a été de 25 mois chez les femmes recevant le létrozole (IC à 95 % : 21‐36 mois) et de 23 mois chez celles qui recevaient le tamoxifène (IC à 95 % : 20‐26 mois). Si la différence observée entre les 2 groupes n’était pas significative (p = 0,0578), elle favorisait le létrozole. Chez les patientes qui avaient répondu aux traitements, le risque relatif de progression ultérieure entre celles qui avaient reçu le létrozole et celles qui avaient reçu le tamoxifène s’élevait à 0,74 (IC à 95 % : 0,54‐1,01; p = 0,0578). Outre le fait que le létrozole a entraîné un taux de réponse significativement plus élevé, le risque ultérieur d’évolution tumorale était de 26% plus faible chez les répondantes qui avaient reçu le létrozole plutôt que le tamoxifène (RR : 0,74; IC à 95 % pour le RR : baisse de 46 % à hausse de 1 % du risque ultérieur d’évolution chez les femmes recevant le létrozole plutôt que le tamoxifène, chez les répondantes).
Le TET a été significativement plus long chez les femmes qui recevaient le létrozole plutôt que le tamoxifène (p < 0,0001). Le TET médian s’est établi à 9,0 et 5,7 mois respectivement chez les femmes qui recevaient le létrozole et le tamoxifène. Le létrozole s’est révélé significativement supérieur au tamoxifène sur le plan des bienfaits cliniques (50 vs 38 %, respectivement, p = 0,0004).
On a analysé plus a fond les données tirées de cet essai afin d’établir les effets des antécédents d’un traitement adjuvant par le tamoxifène sur le DAP. Le létrozole s’est révélé supérieur au tamoxifène dans un sous‐groupe de patientes qui n’avaient jamais reçu de tamoxifène auparavant. Le DAP médian s’est établi à 9,5 mois chez les 369 femmes qui recevaient le létrozole et à 6,0 mois chez les 371 femmes qui recevaient le tamoxifène (p = 0,0003).
On a observé des résultats comparables chez les patientes qui avaient déjà reçu du tamoxifène dans le cadre d’un traitement adjuvant. Le DAP médian, de 8,9 mois chez les 84 femmes qui recevaient le létrozole, était significativement plus long que chez les 83 femmes qui avaient reçu le tamoxifène (5,9 mois; p = 0,0033). L’emploi du létrozole a entraîné un DAP significativement plus long que celui du tamoxifène, que les patientes aient ou non reçu un traitement adjuvant par le passé.
On a également mené une analyse par sous‐groupe des taux de réponse objective (RC+RP). Chez les patientes qui n’avaient pas reçu de traitement adjuvant par le tamoxifène dans le passé, le taux de réponse objective s’est élevé à 33 et 24 % respectivement chez les 369 femmes qui recevaient le létrozole et les 371 femmes qui recevaient le tamoxifène (p = 0,039). Chez les patientes qui avaient des antécédents de traitement adjuvant par le tamoxifène, la fréquence de réponse objective a été significativement plus élevée chez les femmes qui recevaient le létrozole (26 %) plutôt que le tamoxifène (8 %; p = 0,0038). Ces données témoignent de la supériorité du létrozole sur le tamoxifène quant au taux de réponse objective, que les patientes aient ou non reçu un traitement adjuvant par le passé.
Dans le traitement de première intention du cancer du sein avancé, l’emploi du létrozole est plus avantageux que celui du tamoxifène pour ce qui est de la survie à court terme. La survie globale médiane s’est établie à 34 et 30 mois respectivement chez les femmes qui recevaient le létrozole et le tamoxifène. Malgré l’absence de différence significative sur le plan de la survie globale (test de Mantel‐Haenzel p = 0,53), le létrozole s’est révélé significativement plus avantageux que le tamoxifène en ce qui a trait à la survie à court terme durant les 2 premières années de traitement, comme en témoignent les résultats de l’analyse principale (test de type Kolmogorov‐Smirnov, p = 0,005). La tenue d’autres analyses (tests Mantel‐Haenzel itératifs) a confirmé la supériorité du létrozole sur ce plan (voir la Figure 6). La durée totale du traitement endocrinien (temps écoulé avant le passage à la chimiothérapie) a été significativement plus longue chez les femmes qui recevaient le létrozole (durée médiane : 16 mois, IC à 95 % : 15‐18 mois) plutôt que le tamoxifène (médian : 9 mois, IC à 95 % : 8‐12 mois [test Mantel‐Haenzel]; p = 0,0047).
Figure 7
Analyse de survie du létrozole vs le tamoxifène
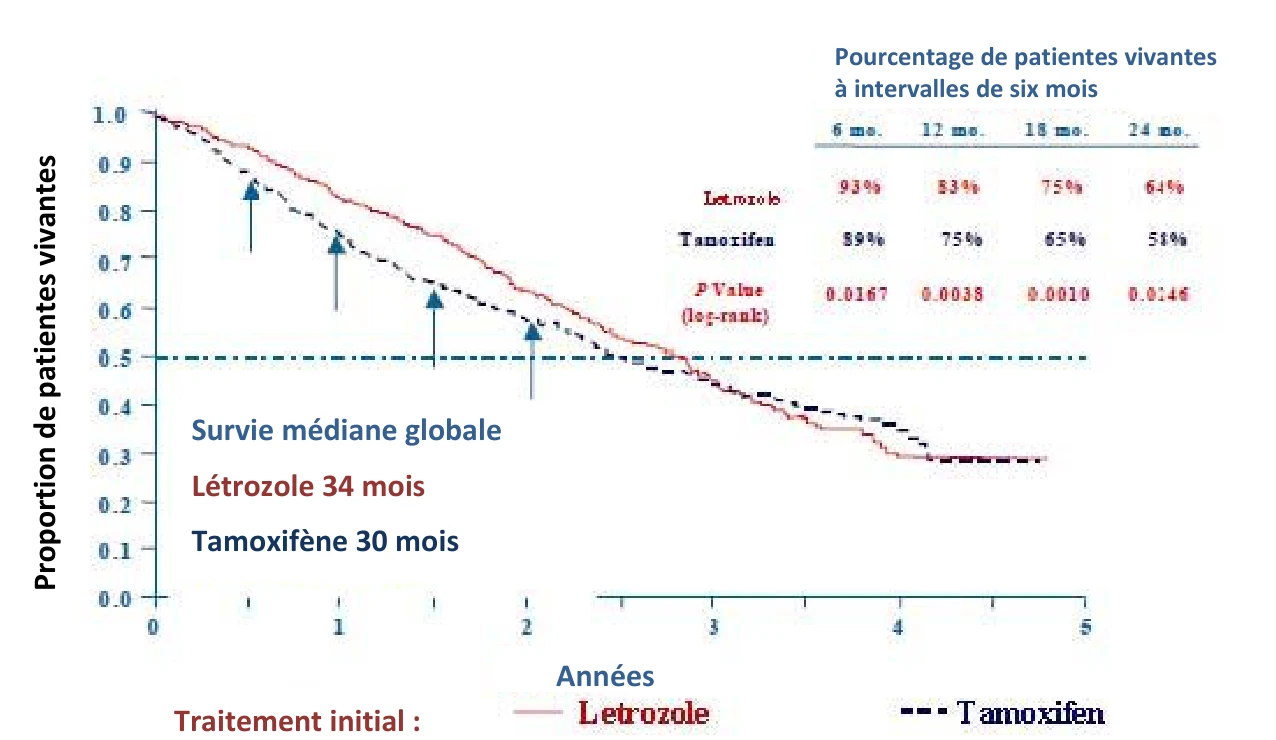
Traitement de deuxième intention – Cancer du sein avancé
Tableau 23 – Résumé des caractéristiques démographiques des participants aux études cliniques sur le traitement de deuxième intention du cancer du sein avancé– étude AR/BC2
| Posologie, voie | |||||
| Nombre de | Âge moyen | ||||
| No d’étude | Conception de l’étude | d’administration et | Sexe | ||
| sujets (n) | (Tranche) | ||||
| durée | |||||
| AR/BC2 | Essai clinique contrôlé à double insu | 2,5 mg ou 0,5 mg de létrozole 1 fois par jours, ou l60 mg d’acétate de mégestrol 1 fois par jour | Létrozole à 2,5 mg (n=174) Létrozole à 0,5 mg (n=188) Acétate de mégestrol (n=189) | Létrozole à 2,5 mg (63,6 ans [± 9,1]) Létrozole à 0,5 mg (64,6 ans [± 10,5]) Acétate de mégestrol (64 ans [± 9,5]) | Féminin |
Pourcentage de patientes vivantes à intervalles de six mois
Survie médiane globale
Létrozole 34 mois
Tamoxifène 30 mois
Années Traitement initial :
Dans le cadre d’un essai clinique contrôlé comparatif, à double insu, le taux global de réponse tumorale objective (réponse complète et réponse partielle) s’est établi à 23,6 et 16,4 % respectivement chez les femmes qui recevaient 2,5 mg/jour de létrozole et celles qui recevaient 160 mg/jour d’acétate de mégestrol. L’écart entre les taux de réponse s’est révélé significatif et favorisait le létrozole (p = 0,04).
Tableau 24 – Résumé des caractéristiques démographiques des participantes aux études cliniques sur le traitement de deuxième intention du cancer du sein avancé– étude AR/BC3
| Posologie, voie | |||||
| Conception de | Âge moyen | ||||
| No d’étude | d’administration et | Nombre de sujets (n) | Sexe | ||
| l’étude | (Tranche) | ||||
| durée | |||||
| AR/BC3 | Essai clinique ouvert avec répartition aléatoire | 2,5 mg de létrozole ou 0,5 mg de létrozole une fois par jour, ou 250 mg d’aminoglutéthimide 2 fois par jour | 2,5 mg de létrozole (n=185) 0,5 mg de létrozole (n=192) Aminoglutéthimide (n=178) | 2,5 mg de létrozole (66 ans) 0,5 mg de létrozole (64 ans) Aminoglutéthimide (n=65 ans) | Féminin |
Au cours d’un essai clinique ouvert avec répartition aléatoire, la survie à 2 ans s’est établie à 55,1 % et à 38,8 % respectivement chez les femmes qui recevaient du létrozole et celles qui recevaient de l’aminoglutéthimide à raison de 500 mg. La survie globale s’est révélée significativement plus longue chez les patientes qui recevaient le létrozole (indice corrigé de régression du risque de Cox : 0,68, IC à 95 % : 0,52‐0,87, p = 0,003).
14.3 Études de biodisponibilité comparatives
Une étude équilibrée, de type croisé, à dose unique par voie orale et à répartition aléatoire, comportant deux traitements, deux séquences et deux périodes a été menée en insu auprès de femmes adultes et ménopausées en santé et à jeun, dans le but de comparer la biodisponibilité des comprimés MAR‐LETROZOLE à 2,5 mg (Marcan Pharmaceuticals Inc.), avec celle des comprimés FEMARA à 2,5 mg (Novartis Pharmaceuticals Canada Inc.). Les données de biodisponibilité comparatives provenant des 24 sujets inclus dans l’analyse statistique sont présentées dans le tableau suivant :
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Létrozole (1 x 2,5 mg) Moyenne géométrique Moyenne arithmétique (CV en %) | ||||
| Paramètre | À l’étude1 | Référence2 | Rapport des moyennes géométriques % | Intervalle de confiance à 90 % |
#ASC0‐72h (ng∙h/mL) | 979,98 993,52 (16,85) | 1027,92 1042,75 (17,27) | 95,3 | 93,2 ‐ 97,5 |
#Cmax (ng/mL) | 32,10 32,83 (21,66) | 35,85 36,60 (20,03) | 89,5 | 83,6 ‐ 95,9 |
Tmax3 (h) | 1,50 (0,50 ‐ 4,00) | 1,38 (0,75 ‐ 3,00) | ||
1 Comprimés MAR‐LETROZOLE (létrozole), 2,5 mg (Marcan Pharmaceuticals Inc.)
2 Comprimés FEMARA (létrozole), 2,5 mg (Novartis Pharmaceuticals Canada Inc.)
3 Exprimé uniquement en tant que médian (marge)
En raison de la longue demi‐vie du létrozole, l’ASCI et la T1/2 n’ont pu être estimés avec précision à partir des données obtenues dans le cadre de cette étude.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Les diverses études précliniques sur l’innocuité de la substance, menées chez les espèces animales habituelles, n’ont mis en évidence aucune toxicité visant l’organisme ou un organe cible.
Études de toxicité aiguë
Chez les rongeurs, la toxicité aiguë de doses de létrozole pouvant atteindre 2 000 mg/kg s’est révélée faible. Chez le chien, le létrozole s’est montré modérément toxique à une dose de 100 mg/kg.
Études de toxicité à long terme
Lors d’études de toxicologie d’une durée maximale de 12 mois, on a administré des doses de létrozole de 0,3, de 3 et de 30 mg/kg à des rats, et des doses de 0,03, de 0,3 et de 3 mg/kg à des chiens. Les principales constatations relèvent de l’activité pharmacologique du composé. On a observé des effets sur le foie (gain pondéral, hypertrophie hépatocellulaire, modifications touchant les graisses), surtout chez les animaux traités par la dose la plus élevée. La dose sans effet indésirable s’est établie à 0,3 mg/kg chez les deux espèces. Une incidence accrue de vacuolisation (chez les deux sexes, à forte dose) et de nécrose hépatiques (femelles recevant les doses moyenne et forte) a également été notée chez des rats traités pendant 104 semaines dans le cadre d’une étude sur la cancérogénicité. Ces manifestations pourraient s’expliquer par les effets du létrozole sur la fonction endocrinienne et par la capacité de ce médicament de provoquer une induction enzymatique dans le foie. Cela dit, on ne saurait exclure la possibilité qu’un effet direct de la substance soit en cause.
Une étude menée sur de jeunes rats a révélé que les effets pharmacologiques du létrozole administré à des doses variant de 0,003 mg/kg/jour à 0,3 mg/kg/jour ont entraîné des altérations squelettiques, neuroendocriniennes et touchant la reproduction. La croissance et la maturation osseuse ont diminué à partir de l’administration de la dose la plus faible (0,003 mg/kg/jour) chez les mâles et ont augmenté à partir de la dose la plus faible (0,003 mg/kg) chez les femelles. La densité minérale osseuse (DMO) était également diminuée chez les femelles à cette dose. Dans la même étude, la baisse de la fertilité observée à toutes les doses était accompagnée d’une hypertrophie de l’hypophyse, de modifications testiculaires comprenant une dégénérescence de l’épithélium des canalicules séminifères, d’un œdème et de kystes ovariens ainsi que d’une atrophie de l’appareil reproducteur des rates. Les effets observés sur la taille des os à la dose de 0,3 mg/kg/jour chez les femelles et à 0,03 mg/kg/jour chez les mâles ainsi que les modifications morphologiques des testicules étaient irréversibles. Tous les autres effets étaient réversibles, du moins en partie, à des doses de 0,003 mg/kg/jour et 0,03 mg/kg/jour.
Cancérogénicité :
Deux études de 104 semaines sur la cancérogénicité du composé ont été réalisées. Dans l’une d’elles, des rats ont reçu du létrozole par voie orale, à raison de 0,1, de 1,0 et de 10 mg/kg/jour; dans l’autre, des souris ont fait l’objet d’un traitement oral par des doses de létrozole de 0,6, de 6,0 et de 60 mg/kg/jour. Aucune tumeur liée au traitement n’a été observée chez les mâles. Chez les femelles, on a noté des modifications touchant les tumeurs de l’appareil génital (chez les rates, quelle que soit la dose : baisse de l’incidence des tumeurs mammaires bénignes et malignes; chez les souris : hausse de l’incidence des tumeurs bénignes du stroma de l’ovaire); il s’agit là de changements liés à l’effet pharmacologique du composé. Lors de l’étude sur la cancérogénicité réalisée chez la souris, une inflammation dermique et systémique s’est manifestée, surtout dans le groupe traité par la dose la plus élevée, lequel a, de ce fait, affiché un taux de mortalité plus élevé. On ne sait pas si ces observations constituent une conséquence indirecte de l’activité pharmacologique du létrozole (inhibition prolongée de la biosynthèse des œstrogènes) ou un effet direct du médicament.
Génotoxicité :
Les études In vitro et in vivo menées sur le potentiel génotoxique du létrozole n’ont révélé aucun signe de mutagénicité, d’aneugénicité, ni de clastogénicité.
Toxicologie pour la reproduction et le développement :
On a évalué la toxicité du létrozole envers la mère ainsi que son potentiel embryotoxique, fœtotoxique et tératogène chez des rates et lapines. L’administration de létrozole par voie orale à des rates Sprague‐Dawley gravides s’est révélée tératogène et toxique envers la mère à une dose de 0,03 mg/kg (soit environ 1/10 de la dose quotidienne maximale recommandée chez l’humain), ainsi que pour l’embryon et le fœtus à des doses ≥ 0,003 mg/kg (soit environ 1/100 de la dose quotidienne maximale recommandée chez l’humain). Les effets tératogènes observés comprenaient le bombement de la tête et une fusion des vertèbres cervicales et du corps vertébral chez le fœtus. Les effets embryotoxiques et fœtotoxiques comprenaient la mortalité intra‐utérine, une augmentation du taux de résorption, une hausse des pertes après implantation, une diminution du nombre de fœtus vivants et la présence d’anomalies fœtales, notamment l’absence ou le raccourcissement de la médullaire rénale, une dilation de l’uretère, de même qu’un œdème et une ossification incomplète de l’os frontal et des métatarsiens. Chez le lapin blanc de Nouvelle‐Zélande, le létrozole s’est révélé embryotoxique à des doses ≥ 0,002 mg/kg et fœtotoxique à une dose de 0,02 mg/kg (soit environ 1/100 000 et 1/10 000 de la dose quotidienne maximale recommandée chez l’humain, respectivement). Les anomalies fœtales comprenaient une ossification incomplète du crâne, des sternèbres et des pattes avant et arrière des animaux. On ne sait pas s’il s’agit là d’une conséquence indirecte de l’activité pharmacologique du létrozole (inhibition de la biosynthèse des œstrogènes) ou d’un effet direct du médicament.
L’administration orale de létrozole à des rates s’est traduite, à la dose de 0,03 mg/kg, par une diminution du taux d’accouplement. Aucun animal ne s’est accouplé à la dose de 0,3 mg/kg. On a observé une diminution du taux de grossesse à des doses d’à peine 0,003 mg/kg et une augmentation de la mortalité préimplantatoire aux doses de 0,003 et de 0,03 mg/kg.
L’administration orale de létrozole à des rats mâles s’est traduite, aux doses de 0, 0,03, 0,3 ou 3 mg/kg/jour, par des effets indésirables sur la fertilité des mâles à toutes les doses, lesquels comprenaient des modifications des paramètres spermatiques (diminution du nombre et de la motilité) et des altérations testiculaires (poids réduit, pâleur et atrophie tubulaire). Une réduction marquée du nombre de femelles chez qui la présence de sperme a été décelée et de femelles gravides, manifeste dans l’ensemble des groupes de traitement, a été observée à la suite de ces effets.
L’exposition au létrozole de rates en lactation a été associée à une altération de la capacité reproductrice des petits de sexe masculin, à des doses de létrozole d’à peine 0,003 mg/kg/jour. On n’a pas relevé d’effet sur la capacité reproductrice des petits de sexe féminin.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
PrFEMARA® (létrozole), comprimés à 2,5 mg Numéro de contrôle de la présentation :
263091, Monographie de produit, Novartis Pharmaceuticals Canada Inc. 18 novembre 2022.