


Monographie de produit - Mar-Modafinil
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE
| 4 Posologie et administration, 4.1 Considérations posologiques | 08/2022 |
|---|---|
| 7 Mises en garde et précautions | 08/2022 |
| 7 Mises en garde et précautions, Dépendance/tolérance | 07/2024 |
| 9 Interactions médicament-comportement – Consommation d’alcool | 07/2024 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À L’ÉTIQUETTE ................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ........................ 4
1 INDICATIONS ................................................................................................................... 4
1.1 Enfants .............................................................................................................. 5
1.2 Personnes âgées .............................................................................................. 5
2 CONTRE-INDICATIONS .................................................................................................. 5
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 5
4.1 Considérations posologiques ............................................................................ 5
4.2 Dose recommandée et modification posologique ............................................. 6
4.5 Dose oubliée ..................................................................................................... 7
5 SURDOSAGE ................................................................................................................... 7
6 FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .... 8
7 MISES EN GARDE ET PRÉCAUTIONS .......................................................................... 8
7.1 Populations particulières ................................................................................. 14
7.1.1 Femmes enceintes .......................................................................................... 14
7.1.2 Allaitement ....................................................................................................... 15
7.1.3 Enfants ............................................................................................................ 15
7.1.4 Personnes âgées............................................................................................. 16
8 EFFETS INDÉSIRABLES............................................................................................... 16
8.1 Aperçu des effets indésirables ....................................................................... 16
8.2 Effets indésirables observés dans les essais cliniques................................... 16
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants............ 18
8.3 Effets indésirables peu courants observés au cours des essais cliniques...... 19
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 20
8.5 Effets indésirables observés après la mise en marché ................................... 20
9 INTERACTIONS MÉDICAMENTEUSES....................................................................... 21
9.2 Aperçu des interactions médicamenteuses.................................................... 21
9.3 interactions médicament-comportement......................................................... 22
9.4 Interactions médicament-médicament…………………................................... 22
9.5 Interactions médicament-aliment…………………………………………........... 24
9.6 Interactions médicament-herbe médicinale…………………………………...... 24
9.7 Effets indésirables observés après la mise en marché .................................. 24
10 PHARMACOLOGIE CLINIQUE...................................................................................... 24
10.1 Mode d’action…………………………………................................................... 24
10.2 Pharmacodynamie…………………................................................................. 26
10.3 Pharmacocinétique……………………………………………...…………........... 26
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .......................................................... 28
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ............................................ 28
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES .................................................................. 29
13 RENSEIGNEMENTS PHARMACEUTIQUES................................................................. 29
14 ESSAIS CLINIQUES ...................................................................................................... 29
14.1 Essais cliniques par indication ........................................................................ 29
14.3 Étude de biodisponibilité comparative............................................................. 33
15 MICROBIOLOGIE........................................................................................................... 34
16 TOXICOLOGIE NON CLINIQUE ................................................................................... 34
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN ............................................................. 38
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ........................................ 39
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
MAR-MODAFINIL (modafinil) est indiqué pour :
- Le traitement symptomatique de l’hypersomnolence chez les patients d’âge adulte atteints de narcolepsie. Dans la narcolepsie, MAR-MODAFINIL n’a aucun effet notable sur la cataplexie.
Le traitement symptomatique de l’hypersomnolence chez les patients d’âge adulte atteints du syndrome d’apnée du sommeil (SAS).
Dans le SAS, MAR-MODAFINIL est indiqué comme adjuvant aux traitements standard utilisés avec succès pour traiter l’obstruction sous-jacente, dans les cas où l’hypersomnolence persiste. Si la ventilation spontanée avec pression expiratoire positive (VSPEP) est le traitement de choix chez un patient atteint du SAS, on doit s’efforcer de traiter le patient à l’aide de la VSPEP durant une période adéquate avant d’amorcer un traitement par MAR-MODAFINIL. Si MAR-MODAFINIL est utilisé comme adjuvant à la VSPEP, il faut encourager le patient à utiliser assidûment la VSPEP et évaluer périodiquement son degré d’observance.
Le traitement symptomatique de l’hypersomnolence chez les patients d’âge adulte atteints de troubles du rythme circadien du sommeil engendrés par le travail posté (trouble du sommeil du travailleur posté).
MAR-MODAFINIL (modafinil) est indiqué pour le traitement symptomatique de l’hypersomnolence (confirmée par un test itératif des latences d’endormissement) observée dans le trouble du sommeil du travailleur posté associé à une perturbation du cycle sommeil-éveil (confirmée par un examen polysomnographique).
L’emploi de Mar-MODAFINIL n’influe pas sur le sommeil diurne (mesuré par polysomnographie) en présence du trouble du sommeil du travailleur posté.
Il n’existe pas d’évaluation adéquate, dans le cadre d’études contrôlées, de l’effet de Mar-MODAFINIL sur la performance pendant le travail de nuit, la dette de sommeil dans le contexte du trouble du sommeil du travailleur posté ou la performance après un quart de nuit.
L’efficacité du modafinil lors du traitement de longue durée (plus de 9 semaines dans les essais cliniques sur la narcolepsie et de 12 semaines dans les essais sur le SAS et le trouble du sommeil du travailleur posté) n’a pas été évaluée de manière systématique dans le cadre d’essais contrôlés par placebo. Le médecin qui choisit de prescrire MAR-MODAFINIL pendant une période prolongée aux patients atteints de narcolepsie ou du SAS ou encore présentant un trouble du sommeil du travailleur posté doit régulièrement réévaluer l’utilité à long terme du traitement dans chaque cas particulier.
MAR-MODAFINIL ne doit pas être utilisé pour le traitement des états de fatigue normale. L’innocuité et l’efficacité de Mar-MODAFINIL n’ont pas été étudiées chez cette population de patients (voir 7 MISES EN GARDES ET PRÉCAUTIONS, Généralités).
Rien n’indique que Mar-MODAFINIL puisse augmenter les niveaux normaux de vigilance.
1.1 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité n’ont pas été établies chez l’enfant (voir 7.1.3 Enfants et 8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants).
Par conséquent, l’emploi de Mar-MODAFINIL n’est pas approuvé chez l’enfant, quelle que soit l’indication, y compris le trouble déficitaire de l’attention/hyperactivité.
Des cas d’éruptions cutanées graves ont été signalés avec l’emploi du modafinil chez l’enfant (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Peau).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données tirées des études cliniques et de l’expérience laissent entendre que l’utilisation du produit au sein de la population gériatrique entraîne des différences en matière d’innocuité ou d’efficacité (voir 4.2 Dose recommandée et modification posologique et 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
MAR-MODAFINIL est contre-indiqué :
- Chez les patients ayant des antécédents connus d’hypersensibilité au modafinil, à l’armodafinil (énantiomère R du modafinil non commercialisé au Canada) ou aux autres ingrédients présents dans le modafinil, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section « 6 FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ».
- Chez les patients agités et chez les patients souffrant d’anxiété grave.
- Chez les femmes enceintes ou celles qui pourraient le devenir. On doit aviser les femmes d’employer une méthode de contraception efficace durant le traitement par le modafinil étant donné que l’efficacité des contraceptifs stéroïdiens pourrait être amoindrie (voir 4.1 Considérations posologiques et 7.1.1 Femmes enceintes).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Une évaluation de la fonction cardiaque, y compris une électrocardiographie (ECG), doit être envisagée chez tous les patients avant le début du traitement par MAR-MODAFINIL. Cette évaluation est particulièrement recommandée chez les patients atteints de coronaropathie ou d’angor instable, ou ayant subi récemment un infarctus du myocarde. Les patients dont les résultats sont anormaux doivent être évalués en profondeur avant qu’un traitement par MAR-MODAFINIL puisse être envisagé. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système cardiovasculaire.
- Le modafinil est contre-indiqué chez les femmes enceintes ou qui pourraient le devenir, car d’après les comptes rendus de pharmacovigilance, il pourrait causer du tort au fœtus (voir 2 CONTRE-INDICATIONS et 7.1.1 Femmes enceintes). Les femmes capables de procréation devraient passer un test de grossesse avant de commencer le traitement par le modafinil.
- L’efficacité des contraceptifs stéroïdiens pourrait être amoindrie en raison de l’induction du CYP3A4/5 par le modafinil (voir 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament-médicament). Il est donc recommandé d’utiliser, en plus ou au lieu d’une méthode contraceptive stéroïdienne, une méthode non hormonale pendant le traitement par MAR-MODAFINIL et pendant encore deux mois suivant l’arrêt du traitement par MAR-MODAFINIL.
4.2 Dose recommandée et modification posologique
Dose recommandée
Narcolepsie : Chez l’adulte, la dose quotidienne de Mar-MODAFINIL (modafinil) recommandée pour les patients narcoleptiques est de 200 à 400 mg fractionnés en 2 prises, le matin et vers midi. Le traitement doit être amorcé à 200 mg/jour administrés en doses fractionnées, après quoi la dose peut être augmentée par paliers de 100 mg au besoin et selon la tolérance.
La dose quotidienne totale peut être fractionnée selon les besoins et la réponse du patient. La prise du médicament devrait coïncider avec les périodes de la journée où l’hypersomnolence diurne est la plus marquée. En général, il convient de prendre la 2e dose vers le début de l’après-midi, au plus tard, afin de réduire au minimum le risque d’insomnie.
Bien qu’une dose quotidienne de 500 mg puisse être nécessaire et tolérée chez un utilisateur occasionnel, les données limitées qui se sont dégagées d’essais menés chez des volontaires sains laissent supposer que le nombre et le type d’effets indésirables augmentent de manière significative après l’administration de doses uniques de 300 mg et de doses quotidiennes totales de plus de 400 mg en comparaison de ce qui est observé à une posologie de 100 et de 200 mg, 2 f.p.j. Par conséquent, des doses uniques de 300 mg ou plus ou une dose quotidienne totale de plus de 400 mg ne sont pas recommandées.
Syndrome d’apnée du sommeil (SAS) : Dans le SAS, MAR-MODAFINIL est indiqué comme adjuvant aux traitements standard utilisés avec succès pour traiter l’obstruction sous-jacente (voir 1 INDICATIONS). Chez les patients atteints du SAS, la dose quotidienne de Mar-MODAFINIL recommandée chez l’adulte est de 200 mg, administrés en une seule prise le matin.
Trouble du rythme circadien du sommeil engendré par le travail posté (trouble du sommeil du travailleur posté) : Pour les patients présentant un trouble du sommeil du travailleur posté, la dose quotidienne de Mar-MODAFINIL recommandée chez l’adulte est de 200 mg, administrés environ une heure avant le début du quart de travail.
Modification posologique
Enfants (<18 ans)
L’innocuité et l’efficacité du modafinil chez les enfants de moins de 18 ans n’ont pas été établies. Par conséquent, l’utilisation du modafinil n’est pas indiquée chez la population pédiatrique not (voir 1.1 Enfants).
Personnes âgées
Le vieillissement peut réduire l’élimination de Mar-MODAFINIL et de ses métabolites. Il faut donc envisager d’administrer de faibles doses chez les patients âgés (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique).
Insuffisance hépatique grave
Chez les patients présentant une insuffisance hépatique grave, la dose de Mar-MODAFINIL doit être réduite de moitié par rapport à la dose habituelle recommandée (voir 10.3 Pharmacocinétique).
Utilisation concomitante avec des substrats de la CYP3A4
On doit envisager une adaptation de la posologie lors de l’administration concomitante de substrats de la CYP 3A4, comme le triazolam et la cyclosporine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités, 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament-médicament).
Utilisation concomitante avec des substrats de la CYP2C19
Comme le modafinil et le modafinil sulfone sont des inhibiteurs réversibles de l’enzyme CYP 2C19 responsable de la biotransformation des médicaments, l’administration concomitante de modafinil et de médicaments dont l'élimination repose largement sur cette enzyme, peut faire augmenter les concentrations circulantes de ces composés et faire en sorte que ces derniers sont éliminés plus lentement, ce qui pourrait nécessiter une réduction de la posologie et la surveillance des manifestations de toxicité (voir 9.2 Aperçu des interactions médicamenteuses).
4.5 Dose oubliée
Si le patient oublie une dose, il peut la prendre dès qu’il constate son oubli, à moins qu’il ne soit bientôt l’heure de prendre la dose suivante. La prise du médicament pendant la soirée ou vers la fin de l’après-midi pourrait empêcher le patient de s’endormir à l’heure habituelle et doit, par conséquent, être évitée.
5 SURDOSAGE
Les symptômes associés le plus souvent à une surdose de Mar-MODAFINIL, pris seul ou en association avec d’autres médicaments, comprennent les manifestations suivantes : insomnie; réactions touchant le système nerveux central comme l’impatience, la désorientation, la confusion, l’agitation, l’anxiété, l’excitation et les hallucinations; troubles touchant l’appareil digestif comme les nausées et la diarrhée; et manifestations cardiovasculaires comme la tachycardie, la bradycardie, l’hypertension et les douleurs thoraciques.
Des cas de surdosage intentionnel ont été rapportés. Des décès ont ainsi été attribuables à une surdose par le modafinil seul (dose de 72 g) ou en association avec d’autres médicaments (doses allant de 200 à 6 000 mg).
| Pour connaître les mesures à prendre en cas d’une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT Tableau 1 – Formes posologiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
|---|---|---|
| Orale | Comprimé dosé à 100 mg | Crospovidone, lactose monohydraté, stéarate de magnésium, cellulose microcristalline, mannitol et povidone |
Chaque comprimé MAR-MODAFINIL à 100 mg est de couleur blanche à blanc cassé, en forme de capsule, biconvexe, non pelliculé et porte en creux le chiffre ‘M 100’ gravé sur une face et rien sur l’autre. Offert en flacons PEHD de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Somnolence persistante : Les patients présentant un degré anormal de somnolence et traités par MAR-MODAFINIL doivent savoir que leur niveau d’éveil ne reviendra pas nécessairement à la normale. On doit fréquemment réévaluer le degré de somnolence des patients qui souffrent d’hypersomnolence, y compris ceux qui prennent MAR-MODAFINIL et, s’il y a lieu, les aviser de ne pas conduire de véhicule automobile ni de pratiquer toute autre activité potentiellement dangereuse.
États de fatigue normale : MAR-MODAFINIL ne doit pas être utilisé pour le traitement des états de fatigue normale. D’après les résultats d’une étude réalisée selon une méthodologie de comparaison entre les patients (n = 42) chez des sujets privés de sommeil ayant reçu une dose unique de 300 mg, les patients recevant MAR-MODAFINIL seraient portés à surévaluer l’amélioration de leur performance par rapport aux changements réellement obtenus (confiance excessive en leurs capacités).
Par contre, aucune altération de la capacité d’autoévaluation des aptitudes cognitives n’a été observée au cours d’une étude subséquente réalisée selon une méthodologie de comparaison chez un même patient qui portait sur des sujets privés de sommeil (n = 6) ayant reçu trois doses de 100 mg en 24 heures.
Emploi en association avec d’autres stimulants du SNC : La prudence s’impose lorsque Mar-MODAFINIL est administré en même temps que des amphétamines ou d’autres stimulants similaires du SNC, tel le méthylphénidate. Certains stimulants du SNC peuvent augmenter la tension artérielle et la fréquence cardiaque, et l’utilisation concomitante de ces agents pourrait entraîner des effets additifs. L’administration simultanée de modafinil et de dextroamphétamine pourrait également donner lieu, en quelques heures, à un allongement d’importance clinique de l’intervalle QTc. MAR-MODAFINIL ne doit pas être administré en même temps que d’autres stimulants du SNC (voir 9.4 Interactions médicament- médicament).
Patients sous cyclosporine : Les concentrations sanguines de cyclosporine peuvent diminuer pendant un traitement par MAR-MODAFINIL (voir 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament- médicament). Il faut envisager de surveiller les concentrations de cyclosporine circulante et d’adapter en conséquence la posologie de cette dernière si ces médicaments sont administrés en concomitance.
Consommation d’alcool : L’utilisation de Mar-MODAFINIL en association avec de l’alcool n’a pas fait l’objet d’études. Comme on ne peut pas exclure l’éventualité d’interactions pharmacodynamiques, il faut aviser les patients d’éviter la consommation d’alcool pendant la prise de Mar-MODAFINIL.
Carcinogenèse et mutagenèse
Veuillez consulter la section 16 TOXICOLOGIE NON CLINIQUE pour connaître les données obtenues chez l’animal.
Cardiovasculaire
Une évaluation de la fonction cardiaque, y compris une électrocardiographie (ECG), doit être envisagée chez tous les patients avant le début du traitement par MAR-MODAFINIL. Cette évaluation est particulièrement recommandée chez les patients atteints de coronaropathie ou d’angor instable, ou ayant subi récemment un infarctus du myocarde (voir 4.1 Considérations posologiques).
On doit mesurer régulièrement la tension artérielle et la fréquence cardiaque des patients qui reçoivent MAR-MODAFINIL. On doit cesser le traitement par MAR-MODAFINIL chez les patients qui développent une arythmie ou une hypertension modérée à grave, et on ne doit pas le reprendre jusqu’à ce que l’état du patient ait été évalué et traité adéquatement.
L’innocuité du modafinil n’a pas été établie chez les patients atteints de coronaropathie ou d’angor instable, ou ayant récemment subi un infarctus du myocarde. Les patients présentant ces états n’ont pas été inclus dans les études cliniques contrôlées. Dans le cadre de la pharmacovigilance suivant la commercialisation du produit, des effets indésirables de cardiopathies ischémiques, tels qu’un infarctus du myocarde, ont été signalés chez des patients traités par le modafinil et ayant ou non des antécédents de maladie cardiovasculaire. Dans certains de ces cas, on a observé un lien temporel étroit avec l’emploi du modafinil. On doit soigneusement soupeser les risques en regard du bienfait thérapeutique éventuel chez les patients souffrant de coronaropathies ou d’angor instable, ou ayant récemment subi un infarctus du myocarde.
Qui plus est, lors d’études cliniques sur le modafinil, trois sujets ont présenté des signes et des symptômes tels qu’une douleur thoracique, des palpitations, une dyspnée et des modifications ischémiques transitoires de l’onde T sur l’ECG en association avec un prolapsus valvulaire mitral ou une hypertrophie ventriculaire gauche. Il est recommandé de ne pas utiliser le modafinil chez les patients ayant des antécédents d’hypertrophie ventriculaire gauche ou qui ont présenté des modifications ischémiques à l’ECG, des douleurs thoraciques, des arythmies ou d’autres manifestations cliniquement significatives de prolapsus valvulaire mitral en association avec l’emploi d’un stimulant du SNC. Ces manifestations peuvent inclure, sans s’y limiter, des modifications ischémiques à l’ECG, des douleurs thoraciques ou des arythmies. Si de tels symptômes apparaissent, une évaluation cardiaque est à considérer.
Au cours de la pharmacovigilance suivant la commercialisation du produit, des effets indésirables d’arythmie cardiaque, tels que la fibrillation auriculaire et des contractions ventriculaires prématurées, ont été signalés chez des patients traités par le modafinil. Dans certains cas, on a établi un lien temporel étroit avec l’emploi du modafinil; ainsi, on a observé une résolution de l’arythmie après l’abandon du médicament et, dans quelques cas, une récurrence de l’arythmie après la reprise du traitement par le modafinil.
La surveillance de la tension artérielle dans le cadre d’essais contrôlés à court terme (<3 mois) n’a pas révélé de variation cliniquement significative des tensions artérielles systolique et diastolique moyennes chez les patients recevant du modafinil, par comparaison avec les sujets témoins. Toutefois, d’après une analyse rétrospective de l’emploi des antihypertenseurs dans ces mêmes essais, les patients sous modafinil ont été plus nombreux que les sujets témoins à devoir entreprendre un traitement antihypertensif ou l’intensifier (2,4 % vs 0,7 %, respectivement). L’écart était légèrement plus grand si l’on tenait compte uniquement des études sur le SAS, dans lesquelles 3,4 % des patients traités par le modafinil contre 1,1 % des sujets sous placebo ont dû modifier leur utilisation des antihypertenseurs.
La fréquence des effets indésirables sur le système cardiovasculaire a augmenté de manière significative après l’administration de doses uniques de 300 mg et de doses quotidiennes totales de plus de 400 mg.
Risque d’accident vasculaire cérébral : Trois études épidémiologiques avec la même méthodologie ont été menées dans des bases de données administratives évaluant le risque cardiovasculaire du modafinil. L’une des trois études, avec un échantillonnage suffisant pour déceler un effet, suggérait une augmentation de la fréquence d’accident vasculaire cérébral chez les patients traités par le modafinil comparativement à ceux qui ne l’étaient pas. Dans l’ensemble, la relation de cause à effet entre le modafinil et l’AVC n’a pas été établie.
Dépendance/tolérance
Le risque d’abus doit être pris en compte lorsque le modafinil est prescrit (voir 16 TOXICOLOGIE NON CLINIQUE pour les résultats précliniques). Les médecins doivent exercer un suivi étroit de leurs patients, et plus particulièrement de ceux qui ont des antécédents d’abus de médicaments et/ou de stimulants (p. ex. méthylphénidate, amphétamine ou cocaïne), ou des antécédents de troubles psychiatriques. Ils doivent être à l’affût des signes d’usage inapproprié (p. ex. utilisation de doses croissantes ou conduites toxicophiles).
Lors d’une étude menée auprès de 24 sujets ayant des antécédents d’abus de plusieurs substances toxiques, il a été démontré que des doses de 200 mg, de 400 mg et de 800 mg de modafinil étaient associées à un risque d’abus plus faible que le méthylphénidate (à 45 mg et à 90 mg), mais il a néanmoins été démontré que, comparativement au placebo, le modafinil produisait des effets psychoactifs et euphoriques ainsi qu’une altération de l’humeur, de la perception, de la pensée et des sentiments, comme le font typiquement les stimulants du SNC. MAR-MODAFINIL n’a pas présenté un score significatif sur l’échelle amphétamine du questionnaire du Addiction Research Center Inventory (ARCI). Le modafinil se distinguait également sans équivoque de l’amphétamine sur cette échelle lors d’une étude menée chez 16 volontaires sains ayant reçu une dose de 300 mg. Les effets subjectifs du modafinil différaient nettement de ceux qui ont été engendrés par une dose de 15 mg de d-amphétamine et, dans une moindre mesure, de ceux qui ont été observés sous placebo.
Sevrage : Les effets du sevrage de modafinil ont été observés après 9 semaines d’emploi du modafinil dans le cadre d’un essai clinique contrôlé de phase III. Aucun symptôme de sevrage en particulier n’a été relevé au cours des 14 jours d’observation, mais on a noté le retour de la somnolence chez les patients atteints de narcolepsie.
Conduite de véhicules et utilisation de machines
Les patients doivent être avisés de faire preuve de prudence lors de la conduite d’un véhicule motorisé ou lors de l’opération d’une machine dangereuse.
Des données indiquent que, compte tenu du risque d’hyperstimulation associé à MAR-MODAFINIL et de présomption qui pourrait en découler, la capacité à accomplir des activités dangereuses est altérée chez certains patients. Les patients doivent être mis en garde en ce qui a trait à la conduite d’une voiture ou à l’utilisation de machines potentiellement dangereuses jusqu’à ce qu’ils soient raisonnablement certains que le traitement par MAR-MODAFINIL n’affecte pas leur capacité à accomplir de telles activités.
Endocrinien/métabolisme
Le modafinil peut provoquer une induction des enzymes des microsomes hépatiques, surtout à des doses supérieures à 400 mg. Il peut s’ensuivre une augmentation de la biotransformation des anticoagulants, des antidépresseurs, des anticonvulsivants et des contraceptifs administrés par voie orale (voir 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament-médicament). Une surveillance étroite de la réponse des patients à ces traitements s’impose lorsqu’un traitement par MAR-MODAFINIL est amorcé ou interrompu définitivement.
Hépatique/biliaire/pancréatique
Épreuves de la fonction hépatique : Lors d’études de phases I, II et III, les taux plasmatiques moyens de gammaglutamyl transférase (GGT) et de phosphatase alcaline (AP) étaient plus élevés après l’administration de modafinil, mais pas après la prise du placebo. Un petit nombre de sujets, toutefois, a présenté des élévations du taux de GGT ou d’AP se situant au-delà de la plage normale. La fréquence des variations à la hausse — mais non significativement anormales du point de vue clinique — des valeurs de la GGT et de l’AP a semblé augmenter au fil du temps dans la population de patients traités par le modafinil au cours des essais cliniques de phase III. Aucune différence n’a été relevée pour ce qui est des taux d’alanine-aminotransférase, d’aspartate-aminotransférase, de protéines totales, d’albumine ou de bilirubine totale.
Immunitaire
Réactions d’hypersensibilité : Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Peau pour des réactions indésirables cutanées graves.
Œdème de Quincke et réactions anaphylactoïdes : On a fait état d’œdèmes de Quincke et de réactions anaphylactiques après la commercialisation du produit.
Un cas grave d’œdème de Quincke et un cas d’hypersensibilité (accompagnée d’une éruption cutanée, de dysphagie et d’un bronchospasme) ont été observés parmi les 1 595 patients traités lors d’essais cliniques sur l’armodafinil (énantiomère R du modafinil non commercialisé au Canada, qui constitue le mélange racémique). Aucun cas de ce genre n’a été observé dans les essais cliniques sur le modafinil.
On doit conseiller aux patients d’interrompre le traitement et d’informer immédiatement leur professionnel de la santé de tout signe ou symptôme évocateur d’œdème de Quincke ou d’anaphylaxie (p. ex. œdème du visage, des yeux, des lèvres, de la langue ou du larynx; difficulté à avaler ou à respirer; enrouement).
Réactions d’hypersensibilité multi-organique : Des réactions d’hypersensibilité multi-organique — dont au moins une s’est révélée fatale depuis la commercialisation du produit — sont survenues peu de temps après l’instauration du traitement par le modafinil (délai médian de détection : 13 jours; intervalle de 4 à 33 jours).
Même si le nombre de cas signalés était limité, les réactions d’hypersensibilité multi-organique peuvent entraîner une hospitalisation ou mettre la vie du patient en danger. Aucun facteur connu ne permet de prédire le risque de survenue ni la gravité des réactions d’hypersensibilité multi-organique associées au modafinil. Même si les signes et les symptômes de ces réactions différaient, les patients présentaient habituellement de la fièvre et des éruptions cutanées en association avec d’autres atteintes des systèmes organiques. Parmi les autres manifestations connexes, mentionnons la myocardite, l’hépatite, les anomalies des épreuves de la fonction hépatique, les troubles hématologiques (p. ex. éosinophilie, leucopénie, thrombocytopénie), le prurit et l’asthénie. Comme les manifestations de l’hypersensibilité multi-organique varient, il est possible que les patients présentent des signes et symptômes autres que ceux qui sont mentionnés dans le présent document.
Si l’on soupçonne une réaction d’hypersensibilité multi-organique, il faut interrompre l’administration de Mar-MODAFINIL.
Bien qu’aucun cas de sensibilité croisée avec d’autres médicaments à l’origine de ce syndrome n’ait été signalé, l’expérience acquise avec les médicaments associés à une hypersensibilité multi-organique laisse entrevoir un risque.
Neurologique
La fréquence des effets indésirables sur le système nerveux central a augmenté de manière significative après l’administration de doses uniques de 300 mg et de doses quotidiennes totales de plus de 400 mg.
Psychiatrique
Des effets indésirables de nature psychiatrique ont été signalés chez des patients traités par le modafinil. Des épisodes psychotiques associés à l’emploi du modafinil ont aussi été signalés. Parmi les effets indésirables rapportés après la commercialisation du modafinil, dont certains ont nécessité une hospitalisation, mentionnons la manie, les illusions, les hallucinations, les idées suicidaires et l’agressivité. De nombreux patients, mais pas tous, avaient des antécédents de troubles psychiatriques (voir 8.1 Aperçu des effets indésirables, 8.2 Effets indésirables observés dans les essais cliniques, 8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants, 8.5 Effets indésirables observés après la mise en marché).
Il convient d’employer MAR-MODAFINIL avec circonspection chez les patients ayant des antécédents de psychose, de dépression ou de manie. Il faut envisager l’éventuelle apparition ou exacerbation des symptômes psychiatriques chez les patients traités par MAR-MODAFINIL. Si de tels symptômes se manifestent en association avec l’administration de Mar-MODAFINIL, l’arrêt du traitement doit être envisagé. Des antécédents de troubles psychiatriques peuvent augmenter le risque d’abus ou de mésusage de Mar-MODAFINIL (voir Dépendance/tolérance).
Lors d’essais cliniques contrôlés menés auprès d’enfants atteints du TDAH, des effets indésirables classés comme signes et symptômes de psychose ou de manie et/ou d’idées suicidaires ont été signalés chez <1 % des patients traités par le modafinil et n’ont été signalés chez aucun des sujets ayant reçu le placebo. Au cours d’essais cliniques contrôlés menés auprès d’enfants atteints de narcolepsie ou du SAS, de l’agressivité et un comportement violent ont été signalés chez 1 % des sujets traités par le modafinil et n’ont été signalés chez aucun des sujets ayant reçu le placebo. Aucun cas de psychose, de manie ou d’idées suicidaires n’a été signalé dans le cadre des essais cliniques réalisés auprès de cette population d’enfants.
Lors des études cliniques contrôlées et menées en mode ouvert, les effets indésirables de nature psychiatrique et touchant le système nerveux central qui sont survenus pendant le traitement comprenaient le syndrome de Gilles de La Tourette, l’insomnie, l’hostilité, l’augmentation de la cataplexie et des hallucinations hypnagogiques, ainsi que les idées suicidaires.
Rénal
Insuffisance rénale grave : On ne possède pas suffisamment de données pour établir l’innocuité et l’efficacité du modafinil chez les patients atteints d’insuffisance rénale grave (voir 10.3 Pharmacocinétique).
Santé reproductive : Potentiel des femmes et des hommes
Femmes en mesure de procréer / Contraception
MAR-MODAFINIL est contre-indiqué chez les femmes enceintes ou celles qui pourraient le devenir (voir 2 CONTRE-INDICATIONS, 7.1.1 Femmes enceintes). Par conséquent, un test de grossesse négatif est exigé avant la mise en route du traitement chez les femmes qui peuvent procréer (voir 4.1 Considérations posologiques). Les femmes en âge de procréer doivent être averties d’utiliser une méthode contraceptive efficace durant le traitement et pendant au moins deux mois après la fin du traitement par MAR-MODAFINIL (voir 4.1 Considérations posologiques, 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament-médicament).
Fertilité
Voir la section 16 TOXICOLOGIE NON-CLINIQUE.
Risque tératogène
D’après les données recueillies chez l’homme, MAR-MODAFINIL est potentiellement tératogène (voir 2 CONTRE-INDICATIONS, 7.1.1 Femmes enceintes).
Peau
Réactions indésirables cutanées graves : Dans les essais cliniques menés sur le modafinil, la fréquence des éruptions cutanées ayant mené à l’abandon du traitement — dont un cas possible de syndrome de Stevens-Johnson et un cas de réaction d’hypersensibilité multi-organique présumée (voir Réactions d’hypersensibilité ci-dessus) — a été d’environ 0,8 % (13 patients sur 1 585) chez les enfants (< 17 ans). Plusieurs de ces cas s’accompagnaient de fièvre et d’autres anomalies (p. ex. vomissements et leucopénie). Le délai médian de survenue de ces réactions était de 13 jours. Aucun cas de ce genre n’a été observé chez les 380 enfants ayant reçu un placebo. Aucun cas d’éruption cutanée grave n’a été signalé durant les essais cliniques menés sur l’emploi du modafinil chez les adultes (0 sur 4 264).
De rares cas d’éruptions cutanées graves ou menaçant le pronostic vital (incluant le syndrome de Stevens-Johnson), d’érythrodermie bulleuse avec épidermolyse et d’éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes systémiques, ayant nécessité une hospitalisation et l’arrêt du traitement, ont été signalés partout dans le monde chez des adultes et des enfants traités par le modafinil (voir 8.5 Effets indésirables observés après la mise en marché).
Le taux d’érythrodermie bulleuse avec épidermolyse et de syndrome de Stevens-Johnson signalé en association avec le modafinil — dont on convient généralement qu’il est sous-estimé compte tenu de la sous-déclaration des cas — dépasse la fréquence historique estimée. On estime que la fréquence historique de ces réactions cutanées graves dans la population générale est de 1 à 2 cas par million d’années-personnes.
Aucun facteur connu ne permet de prédire le risque de survenue ni la gravité des éruptions cutanées associées au modafinil. Presque tous les cas d’éruptions cutanées graves associés au modafinil sont apparus au cours des 5 premières semaines ayant suivi l’instauration du traitement. Des cas isolés ont toutefois été rapportés après un emploi prolongé (p. ex. trois mois). La durée du traitement n’est donc pas un indicateur fiable du risque inhérent aux premiers signes d’éruption.
Bien que le modafinil puisse aussi provoquer des éruptions bénignes, il est impossible de prédire avec certitude lesquelles pourraient s’avérer graves. Conséquemment, il convient habituellement d’interrompre la prise du modafinil au premier signe d’éruption cutanée, à moins que celle-ci ne soit manifestement pas d’origine médicamenteuse. L’abandon du traitement n’élimine cependant pas le risque qu’une éruption menace le pronostic vital ou encore qu’elle défigure ou handicape le patient à vie.
7.1 Populations particulières
7.1.1 Femmes enceintes
Le modafinil est contre-indiqué chez les femmes enceintes ou qui pourraient le devenir, car d’après les comptes rendus de pharmacovigilance et données des études animales, il pourrait causer du tort au fœtus.
Les patientes qui deviennent enceintes durant leur traitement par MAR-MODAFINIL doivent être informées des risques auxquels leur fœtus pourrait être exposé.
Dans ces comptes rendus de pharmacovigilance, l’usage du modafinil durant la grossesse a été associé à des cas de malformations congénitales majeures (p. ex. anomalies cardiaques, microcéphalie).
Selon une analyse des données du Registre des grossesses Nuvigil/Provigil actuellement en cours aux États-Unis, des effets sur la grossesse et/ou le fœtus ont été documentés chez 133 femmes ayant été exposées au modafinil et/ou à l’armodafinil (énantiomère R du modafinil, non commercialisé au Canada) au cours des 6 semaines précédant la conception ou à un autre moment au cours de la grossesse. Parmi les 81 cas de grossesse prospectifs (dont 5 grossesses gémellaires) pour lesquels ces effets sont connus, 10 cas d’avortement spontané ont été signalés. Treize cas de malformations congénitales majeures ont été observés sur les 75 naissances vivantes, dont trois consistaient en des malformations cardiaques congénitales. La fréquence des malformations congénitales majeures (17,3 %) et de malformations cardiaques (4 %) associée à l’exposition au modafinil et/ou à l’armodafinil était supérieure à celle observée dans la population générale (3 % et 1 %, respectivement).
En association avec le modafinil et l’armodafinil, des cas de malformations congénitales, de faible croissance fœtale ainsi que d’échec du développement (faible développement physique du bébé) ont également été signalés dans les comptes rendus de pharmacovigilance.
Au cours d’études menées chez la rate et la lapine, une toxicité touchant le développement a été observée lors d’expositions significatives sur le plan clinique. Des signes d’embryotoxicité ont été observés, en l’absence de toxicité maternelle, lorsque des rates ont reçu le modafinil par voie orale (à raison de 50, de 100 ou de 200 mg/kg/jour) durant la période d’organogenèse. À une dose équivalente à 5 fois la dose quotidienne maximale de 400 mg recommandée chez l’humain en fonction de la surface corporelle, on a noté une augmentation de l’incidence de résorption fœtale, d’hydronéphrose et de modifications du squelette. La dose sans effet toxique sur le développement embryofœtal du rat équivalait à une exposition plasmatique au modafinil environ 0,25 à 0,5 fois supérieure à l’ASC qu’on observe à la dose maximale quotidienne de 200 à 400 mg qui est recommandée chez l’humain. Cependant, dans une étude subséquente au cours de laquelle des doses allant jusqu’à 480 mg/kg/jour (exposition plasmatique au modafinil environ 1 à 2 fois supérieure à l’ASC qu’on observe à la dose maximale quotidienne recommandée chez l’humain) ont été administrées, aucun effet indésirable sur le développement embryofœtal n’a été observé.
Lorsque le modafinil a été administré par voie orale à raison de 45, de 90 et de 180 mg/kg/jour à des lapines gravides durant l’organogenèse, on a observé une hausse de la fréquence des altérations structurales chez le fœtus et de la mort embryofœtale à la dose la plus élevée. La dose la plus élevée sans effet toxique sur le développement embryofœtal a été associée à une ASC des concentrations plasmatiques environ égale à celle observée à la dose maximale quotidienne recommandée chez l’humain. L’administration par voie orale d’armodafinil (énantiomère R du modafinil non commercialisé au Canada; 60, 200 ou 600 mg/kg/jour) à des rates gravides durant l’organogenèse a entraîné une fréquence accrue de modifications viscérales et squelettiques chez le fœtus à partir de la dose intermédiaire et une diminution du poids fœtal à la dose élevée. La dose sans effet toxique sur le développement embryofœtal du rat équivalait à une exposition plasmatique au modafinil (ASC) environ un dixième de fois supérieure à l’ASC de l’armodafinil qu’on observe chez l’humain traité par le modafinil à la dose maximale quotidienne recommandée.
L’administration par voie orale de modafinil à raison de doses pouvant atteindre 200 mg/kg/jour chez des rates durant la gestation et la lactation a entraîné une diminution de la viabilité des petits aux doses supérieures à 20 mg/kg/jour (l’ASC des concentrations plasmatiques de modafinil était environ 0,05 à 0,1 fois supérieure à celle observée à la dose maximale quotidienne recommandée chez l’humain). Aucun effet sur les paramètres du développement postnatal et du comportement neurologique n’a été observé chez les petits qui ont survécu.
7.1.2 Allaitement
Le modafinil pourrait être excrété dans le lait maternel chez l’humain. Chez des rates, la concentration maximale de 14C-modafinil dans le lait a été atteinte en moins de 1 heure et était semblable aux concentrations retrouvées dans le plasma. L’utilisation de Mar-MODAFINIL n’est donc pas recommandée pendant l’allaitement.
7.1.3 Enfants
Enfants (<18 ans) : L’innocuité et l’efficacité de Mar-MODAFINIL n’ont pas été établies chez l’enfant. L’emploi de Mar-MODAFINIL n’est pas approuvé chez l’enfant, quelle que soit l’indication, y compris le trouble déficitaire de l’attention/hyperactivité.
Au cours d’une étude contrôlée de 6 semaines, 165 enfants (de 5 à 17 ans) atteints de narcolepsie ont été traités par le modafinil (n = 123) ou un placebo (n = 42). Aucune différence significative favorisant le modafinil par rapport au placebo n’a été observée quant à la prolongation de la latence du sommeil mesurée par le test itératif des latences d’endormissement (Multiple Sleep Latency Test, ou MSLT) ou aux perceptions de la somnolence déterminées par l’échelle des impressions cliniques globales du clinicien (CGI-C).
7.1.4 Personnes âgées
Des dyskinésies ont été rapportées au sein de la population gériatrique ayant reçu du modafinil. Le vieillissement peut réduire l’élimination du modafinil et de ses métabolites, et la population gériatrique semble plus sensible aux effets du modafinil; le traitement devrait donc être amorcé à faible dose chez ces patients (voir 4.2 Dose recommandée et modification posologique, 10.3 Pharmacocinétique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables le plus souvent associés (≥ 5 %) à l’emploi du modafinil et observés plus fréquemment que chez les patients traités par le modafinil que chez les patients sous placebo lors des études cliniques contrôlées consacrées aux troubles primaires du sommeil et de l’éveil étaient les céphalées, les nausées, la rhinite, la nervosité, la diarrhée, la dorsalgie, l’anxiété, les étourdissements, la dyspepsie et l’insomnie. On a noté un profil d’effets indésirables semblable dans toutes les études.
Dans le cadre des études cliniques contrôlées par placebo, 74 des 934 patients (8 %) ayant reçu du modafinil ont mis fin à leur traitement en raison d’un effet indésirable comparativement à 3 % des patients sous placebo. Les raisons ayant motivé le plus souvent l’arrêt du traitement, à une fréquence plus élevée pour le modafinil que pour le placebo, ont été les céphalées (2 %), l’anxiété (1%), la nervosité (1%), l’agitation, les douleurs thoraciques, la confusion, la dépression, les étourdissements, l’insomnie et les nausées (< 1 % dans chaque cas).
8.2 Effets indésirables observés dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Le tableau suivant présente les effets indésirables qui se sont manifestés à une fréquence égale ou supérieure à 1 % et qui ont été signalés plus souvent chez les patients d’âge adulte traités par le modafinil que chez les patients sous placebo lors des principaux essais cliniques contrôlés.
Tableau 2. Fréquence des effets indésirables se manifestant durant le traitement lors d’essais cliniques contrôlés par placebo, avec groupes parallèles1, dans lesquels on a administré du modafinil (200 mg, 300 mg et 400 mg) à des adultes atteints de narcolepsie, du syndrome d’apnée du sommeil ou de troubles du rythme circadien du sommeil engendrés par le travail posté (trouble du sommeil du travailleur posté)*
| Modafinil N = 934 (%) | Placebo N = 567 (%) | |
|---|---|---|
Organisme entier Céphalées Dorsalgie Syndrome grippal Douleurs thoraciques Frissons Raideur de la nuque | 34 % 6 % 4 % 3 % 1 % 1 % | 23 % 5 % 3 % 1 % 0 % 0 % |
Système cardiovasculaire Hypertension Tachycardie Palpitations Vasodilatation | 3 % 2 % 2 % 2 % | 1 % 1 % 1 % 0 % |
Appareil digestif Nausées Diarrhée Dyspepsie Sécheresse de la bouche Anorexie Constipation Anomalies de la fonction hépatique2 Flatulence Ulcère buccal Soif | 11 % 6 % 5 % 4 % 4 % 2 % 2 % 1 % 1 % 1 % | 3 % 5 % 4 % 2 % 1 % 1 % 1 % 0 % 0 % 0 % |
Sang et lymphe Éosinophilie | 1 % | 0 % |
Métabolisme/nutrition Œdème | 1 % | 0 % |
Système nerveux Nervosité Insomnie Anxiété Étourdissements Dépression Paresthésies Somnolence Agitation Confusion Dyskinésie3 Hyperkinésie Hypertonie Labilité émotionnelle Tremblements Vertiges | 7 % 5 % 5 % 5 % 2 % 2 % 2 % 1 % 1 % 1 % 1 % 1 % 1 % 1 % 1 % | 3 % 1 % 1 % 4 % 1 % 0 % 1 % 0 % 0 % 0 % 0 % 0 % 0 % 0 % 0 % |
| Modafinil N = 934 (%) | Placebo N = 567 (%) | |
|---|---|---|
Appareil respiratoire Rhinite Pharyngite Trouble pulmonaire Asthme Épistaxis | 7 % 4 % 2 % 1 % 1 % | 6 % 2 % 1 % 0 % 0 % |
Peau et annexes cutanées Herpès Transpiration | 1 % 1 % | 0 % 0 % |
Organes sensoriels Amblyopie Douleur oculaire Dysgueusie Vision anormale | 1 % 1 % 1 % 1 % | 0 % 0 % 0 % 0 % |
Appareil urogénital Anomalie des urines Hématurie Pyurie | 1 % 1 % 1 % | 0 % 0 % 0 % |
* Six études cliniques contrôlées par placebo et menées à double insu, portant sur la narcolepsie (200 et 400 mg), le SAS (200 et 400 mg) et le trouble du sommeil du travailleur posté (200 mg et 300 mg).
1 Sont comprises dans ce tableau les manifestations signalées par au moins 1 % des patients traités par MAR-MODAFINIL qui étaient plus fréquentes que dans le groupe placebo; fréquence arrondie au pourcentage le plus proche. Les manifestations indésirables ont été décrites suivant la terminologie standard de la version modifiée du dictionnaire COSTART.
Les manifestations signalées par au moins 1 % des patients traités par MAR-MODAFINIL, mais à une fréquence égale ou inférieure à celle qui a été observée dans le groupe placebo, ne sont pas comprises dans le tableau. Parmi ces manifestations, mentionnons les douleurs abdominales, les anomalies des résultats de l’électrocardiogramme, les blessures accidentelles, la réaction allergique, l’arthrite, l’asthénie, la bronchite, la cataplexie, la conjonctivite, la dysménorrhée4, la dyspnée, l’otalgie, les ecchymoses, la fièvre, l’augmentation de l’appétit, une toux plus fréquente, l’infection, l’hyperglycémie, l’hypotension, l’hypothermie, les crampes dans les jambes, la migraine, la myalgie, la cervicalgie, la douleur, l’abcès parodontal, l’œdème périphérique, l’éruption cutanée, la sinusite, les troubles du sommeil, les troubles de la pensée, les troubles dentaires, le gain de poids, la perte de poids, l’infection des voies urinaires, l’infection virale et les vomissements.
2 Élévation du taux d’enzymes hépatiques.
3 Dyskinésies bucco-faciales.
4 Fréquence ajustée en fonction du sexe des patients.
8.2.1 Effets indésirables observés au cours des essais cliniques – Enfants
Dans des études cliniques contrôlées et ouvertes sur des enfants atteints de narcolepsie, une leucopénie temporaire, disparue sans intervention médicale, a été observée. Au cours de l’étude contrôlée, 3 des 38 filles âgées de 12 ans et plus qui étaient traitées par le modafinil ont présenté une dysménorrhée comparativement à aucune des 10 filles ayant reçu le placebo.
Des effets indésirables neuropsychiatriques survenus, liés au traitement, ont été signalés dans des essais cliniques menés chez des enfants atteints de narcolepsie, du syndrome d’apnées obstructives du sommeil (SAOS) ou de TDAH (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrique).
On a signalé des cas de réactions cutanées graves ayant entraîné l’abandon du traitement durant les essais cliniques chez des enfants (< 17 ans) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Peau).
8.3 Effets indésirables peu courants observés au cours des essais cliniques
Dans les essais cliniques déterminants ayant été réalisés chez des sujets narcoleptiques, les effets indésirables qui se sont manifestés le moins souvent ont été :
Système nerveux : stimulation du SNC (1,0 %) et soubresauts musculaires (0,7 %).
Peau et annexes cutanées : prurit (1,0 %).
Organes sensoriels : conjonctivite (1,0 %).
Appareil uro-génital : fréquence mictionnelle (0,7 %).
Les effets indésirables ayant été signalés 1 seule fois durant les essais cliniques déterminants portant sur la narcolepsie comprennent :
Organisme entier : douleur maxillaire (0,3 %) et photosensibilité (0,3 %).
Système cardiovasculaire : arrêt cardiaque (0,3 %).
Appareil digestif : ptyalisme (0,3 %).
Sang et lymphe : leucocytose (0,3 %).
Appareil locomoteur : myasthénie (0,3 %).
Système nerveux : ataxie (0,3 %), anomalie de la coordination (0,3 %), rêves anormaux (0,3 %), augmentation de la libido (0,3 %), trouble de la personnalité (0,3 %).
Organes sensoriels : perte auditive (0,3 %), hyperacousie (0,3 %).
Appareil uro-génital : cystite (0,3 %) et impuissance (0,3 %).
Effets indésirables liés à la dose
Lors des essais cliniques contrôlés par placebo menés chez l’adulte dans lesquels on a comparé le modafinil administré à des doses quotidiennes de 200, 300 et 400 mg et un placebo, les seuls effets indésirables qui étaient sans équivoque liés à la dose ont été les céphalées et l’anxiété.
Modifications touchant les signes vitaux : Bien que l’on n’ait pas noté de variation constante des valeurs moyennes de la fréquence cardiaque ou de la tension artérielle systolique et diastolique, la nécessité d’avoir recours à une médication antihypertensive était légèrement plus grande chez les patients traités par le modafinil que chez les patients sous placebo.
Modification du poids : Au cours des essais cliniques contrôlés, on n’a pas observé de différence cliniquement significative entre le groupe modafinil et le groupe placebo sur le plan de la variation du poids corporel.
Modification à l’ECG : Aucun profil d’anomalies électroencéphalographiques associé au traitement n’a été observé lors des essais cliniques contrôlés par placebo suivant l’administration de modafinil. Au cours d’un essai clinique réalisé au Canada, un homme narcoleptique obèse de 35 ans ayant des antécédents de malaise syncopal a connu une pause cardiaque de 9 secondes après 27 jours de traitement par le modafinil (administration de 300 mg par jour en doses fractionnées) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire).
8.4 Résultats de laboratoire anormaux : hématologique, chimie clinique et autres données quantitatives
Conclusions des essais cliniques
Au cours des études de phases I, II et III, on a exercé une surveillance des paramètres biologiques, hématologiques et urinaires. Dans ces études, les taux plasmatiques moyens de gammaglutamyl transférase (GGT) et de phosphatase alcaline (AP) étaient plus élevés après l’administration de modafinil, mais pas après la prise du placebo. Un petit nombre de sujets, toutefois, a présenté des élévations du taux de GGT ou d’AP se situant au-delà de la plage normale. La fréquence des variations à la hausse — mais non significativement anormales du point de vue clinique — des valeurs de la GGT et de l’AP a semblé augmenter au fil du temps dans la population de patients traités par le modafinil au cours des essais cliniques de phase III. Aucune différence n’a été relevée pour ce qui est des taux d’alanine-aminotransférase, d’aspartate-aminotransférase, de protéines totales, d’albumine ou de bilirubine totale.
8.5 Effets indésirables observés après la mise en marché
Outre les manifestations indésirables observées au cours des essais cliniques, on a signalé les manifestations précisées ci-après dans le cadre du programme de pharmacovigilance sur le modafinil. Comme ces manifestations indésirables signalées volontairement surviennent au sein de populations dont on ne connaît pas la taille, il est impossible de faire une estimation fiable de leur fréquence.
Système hématologique : agranulocytose. Le lien de causalité dans les 2 cas signalés n’a pu être établi en raison de l’utilisation concomitante de DyazideMD (hydrochlorothiazide/triamtérène) dans le premier cas, et d’oméprazole dans le second.
Système nerveux central : irritabilité, hyperactivité psychomotrice, symptômes de manie, symptômes de psychose.
Hypersensibilité : réactions anaphylactiques, œdème de Quincke, urticaire.
Peau : rares cas de réactions cutanées graves (incluant des cas d’érythème polymorphe, du syndrome de Stevens-Johnson, d’éruptions d’origine médicamenteuse s’accompagnant d’une éosinophilie et de symptômes généraux et d’érythrodermie bulleuse avec épidermolyse).
Système cardiovasculaire : arythmie cardiaque (y compris fibrillation auriculaire, contractions ventriculaires prématurées, anomalies de la conduction), maladie cardiaque ischémique (y compris angine de poitrine et infarctus du myocarde).
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Effet d’autres médicaments sur le métabolisme du modafinil
Des études in vitro utilisant des microsomes hépatiques donnent à penser que la formation de modafinil sulfone, un métabolite, est catalysée principalement par les isoformes CYP 3A. Les inhibiteurs potentiels tels que l’itraconazole ou le kétoconazole pourraient donc réduire la formation de modafinil sulfone. Comme cette voie enzymatique est relativement peu importante chez l’humain, on ne s’attend pas à ce qu’une telle interaction vienne modifier sensiblement l’élimination du modafinil.
Effet du modafinil sur le métabolisme d’autres médicaments
Le modafinil a la capacité d’inhiber l’isoenzyme CYP 2C19, de supprimer l’isoenzyme CYP 2C9 et d’induire les isoenzymes CYP 3A4, CYP 2B6 et CYP 1A2.
Comme le modafinil et le modafinil sulfone sont des inhibiteurs réversibles de l’enzyme CYP 2C19 responsable de la biotransformation des médicaments, l’administration concomitante de modafinil et de médicaments tels que le diazépam, le propranolol, la phénytoïne ou la S-méphénytoïne, dont l’élimination repose largement sur cette enzyme, pourrait en faire augmenter les concentrations circulantes et nécessiter une réduction de la posologie et la surveillance des manifestations de toxicité.
L’exposition d’hépatocytes humains au modafinil in vitro a provoqué une suppression de l’activité de la CYP 2C9 qui semblait fonction de la concentration, ce qui évoque un risque d’interaction métabolique entre le modafinil et les substrats de cette enzyme (p. ex. la S-warfarine et la phénytoïne).
À la concentration de 10-5 M, le modafinil induit légèrement les isoformes CYP 3A. L’administration prolongée de modafinil peut accroître l’élimination des substrats de la CYP 3A4. On doit envisager une adaptation de la posologie lors de l’administration concomitante de substrats de la CYP 3A4, comme le triazolam et la cyclosporine.
En outre, lorsque l’enzyme CYP 2D6 est déficiente (ce qui est le cas de 7 à 10 % de la population de race blanche; pourcentage similaire ou plus faible dans les autres populations), les concentrations des substrats de la CYP 2D6 tels les antidépresseurs tricycliques et les inhibiteurs sélectifs du recaptage de la sérotonine, qui empruntent la CYP 2C19 comme voie d’élimination auxiliaire, pourraient être augmentées du fait de l’administration concomitante du modafinil. Des adaptations posologiques pourraient être nécessaires chez les patients traités par ces agents et des médicaments similaires.
Une étude in vitro a révélé que l’armodafinil (un des énantiomères du modafinil non commercialisé au Canada) est un substrat de la glycoprotéine P.
Il est à noter que les interactions médicamenteuses évaluées au moyen de systèmes in vitro ne reflètent pas nécessairement celles qui sont observées in vivo. Les présents renseignements ne prétendent que guider l’évaluation des risques associés à l’emploi concomitant de médicaments.
9.3 Interactions médicament-comportement
L’utilisation de Mar-MODAFINIL en association avec l’alcool n’a pas été étudiée. Des interactions pharmacodynamiques ne peuvent être exclues. On doit conseiller aux patients d’éviter la consommation d’alcool durant le traitement par MAR-MODAFINIL.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 3 - Interactions médicament-médicaments établies ou potentielles
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Clomipramine | EC | La pression artérielle systolique était significativement plus élevée (12,4 mm Hg supérieure à la valeur initiale) lorsque les deux médicaments étaient administrés en concomitance que si les médicaments étaient administrés séparément (5,7 mm Hg et 6,4 mm Hg supérieure à la valeur initiale pour le modafinil et la clomipramine, respectivement). On a signalé une augmentation des concentrations de clomipramine et de son métabolite actif, la déméthylclomipramine, au cours du traitement par le modafinil chez un patient narcoleptique. | Les effets hypertensifs de l’administration concomitante de doses supérieures à 50 mg de clomipramine et de doses multiples de modafinil (200 à 400 mg/jour) sont inconnus. On doit donc user de prudence lorsque l’administration concomitante de modafinil et de clomipramine est jugée nécessaire. |
Substrats du CYP3A4 Triazolam Éthinylestradiol (EE2) | EC | L’administration chronique du modafinil à raison de 400 mg/jour a réduit l’exposition générale à l’éthinylœstradiol et au triazolam. On a observé une fréquence plus élevée de métrorragie lorsque le modafinil et l’éthinylœstradiol étaient | Il est recommandé de faire preuve de prudence lors de l’association du modafinil et de contraceptifs oraux. On doit envisager une adaptation de la posologie lors de l’administration concomitante de substrats de la CYP 3A4, comme le triazolam et la cyclosporine. |
| [Nom propre / Nom usuel] | Source de preuve | Effet | Commentaire clinique |
|---|---|---|---|
| Cyclosporine | É | administrée en concomitance. Un cas d’interaction médicamenteuse entre le modafinil et la cyclosporine a été signalé. Après un mois de traitement par le modafinil à raison de 200 mg par jour, les concentrations plasmatiques de cyclosporine ont diminué de 50 %. | |
| Warfarine | EC | Le traitement par le modafinil a entraîné une augmentation de 20 % de l’ASC moyenne sur les paramètres pharmacocinétiques d’une dose unique de la S-warfarine par rapport au placebo. On n’a observé aucun changement de la Cmax moyenne. | La pertinence clinique de ces observations est inconnue puisqu’elle n’a pas été évaluée pour des doses multiples de warfarine. Une surveillance du temps de prothrombine/RIN plus étroite que d’ordinaire est recommandée lorsque le modafinil est administré en concomitance avec la warfarine. |
| Stimulants du SNC (p. ex. méthylphénidate, dextroamphétamine) | EC | Après l’administration simultanée de modafinil et de dextroamphétamine, on a observé une augmentation de la tension artérielle, du pouls et de la prolongation de l’intervalle QTc, y compris un cas d’importance clinique (intervalle QTc = 507 msec). Aucune variation importante des paramètres pharmacocinétiques du modafinil n’a été observée après l’administration d’une dose unique ou à l’état d’équilibre. Toutefois, l’absorption du modafinil pourrait être retardée d’environ une heure lorsque le méthylphénidate ou la dextroamphétamine sont administrés simultanément. | La prudence s’impose lorsque le modafinil est administré en même temps que des amphétamines ou d’autres stimulants similaires du SNC. Le modafinil ne doit pas être administré en même temps que d’autres stimulants du SNC. Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Cardiovasculaire |
Légende : É = étude de cas; EC = essai clinique; T = théorique
Inhibiteurs de la monoamine-oxydase (MAO) : Les interactions avec les inhibiteurs de la MAO n’ont pas été étudiées. Par conséquent, la prudence est recommandée lors de l’administration concomitante de ces agents et du modafinil.
Médicaments qui augmentent la tension artérielle : L’emploi concomitant de modafinil et d’autres agents pouvant augmenter la tension artérielle n’a pas été évalué. Il faut user de prudence lorsqu’on prescrit du modafinil aux patients qui prennent de tels agents.
Antipyrine : Il a été démontré que le traitement par des doses multiples de modafinil (2 prises par jour, l’une à 8 heures et l’autre à midi) à raison de 400 mg par jour ou plus pendant 7 jours avait diminué la demi-vie de l’antipyrine. Cette observation laisse supposer que l’administration prolongée de modafinil à une dose de 400 mg ou plus par jour pourrait stimuler la biotransformation d’autres médicaments.
Médicaments agissant sur le SNC : Les patients traités par le modafinil et par des médicaments agissant sur le SNC doivent être suivis de près (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
9.5 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.6 Interactions médicament-herbe médicinale
Les interactions avec les produits à base d’herbes médicinales n’ont pas été établies.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le modafinil est un stimulant du système nerveux central.
Le ou les mécanismes précis par lesquels le modafinil favorise l’éveil restent inconnus. Bien que son profil pharmacologique ne soit pas identique à celui des amines sympathomimétiques, le modafinil exerce une activité favorisant l’éveil comparable à celle des sympathomimétiques tels que l’amphétamine et le méthylphénidate.
L’éveil provoqué par le modafinil peut être atténué par la prazosine, un antagoniste des récepteurs α1-adrénergiques. Toutefois, le modafinil s’est montré inactif lors d’autres épreuves in vitro sensibles aux agonistes α1-adrénergiques, notamment durant la préparation de canal déférent chez le rat. Le modafinil n’est pas un agoniste dopaminergique direct. Toutefois, les données in vitro et in vivo montrent que le modafinil se lie au transporteur de la dopamine et inhibe le recaptage de cette dernière. Cette activité a été associée in vivo chez l’animal à la présence de taux accrus de dopamine extracellulaire dans certaines régions du cerveau. Chez la souris modifiée génétiquement dépourvue de transporteur de la dopamine (DAT), le modafinil n’a montré aucune activité favorisant l’éveil, ce qui porte à croire que cette dernière est dépendante du DAT. Les effets du modafinil favorisant l’éveil sont neutralisés par les antagonistes des récepteurs D1 et D2 faisant ainsi ressortir le rôle déterminant des récepteurs dopaminergiques dans l’activité de la molécule. De plus, l’alpha-méthyl-P-tyrosine, un inhibiteur de la synthèse de la dopamine, bloque l’action de la dopamine, mais pas l’activité locomotrice entraînée par le modafinil.
Une autre série d’expériences laisse supposer que le modafinil pourrait agir sur la fonction GABAergique neuronale en augmentant le taux de renouvellement de la 5-HT et en stimulant l’activité des récepteurs 5-HT2. Cette hypothèse est étayée par deux séries d’expériences. L’une démontre que le traitement ponctuel et prolongé par le modafinil augmente de façon significative le taux d’acide 5-hydroxy-indole-acétique (5-HIAA), métabolite de la 5-HT, dans le striatum du rat. L'autre série d’expériences montre que le modafinil inhibe la libération cérébrale in vivo d'acide gamma-aminobutyrique (GABA) chez des cobayes et que cette inhibition est abolie lorsque les animaux sont prétraités par la kétansérine, un antagoniste 5-HT2 spécifique, mais non par la prazosine. Ainsi, les récepteurs α1 ne semblent pas participer à l’effet inhibiteur du modafinil sur la libération de GABA et la fonction GABAergique.
Les constatations qui suivent contribuent à éclaircir le mode d’action du modafinil. La prazosine atténue l’augmentation de l’activité locomotrice produite par le modafinil chez la souris, mais elle ne réduit pas l’augmentation produite par l’amphétamine et le méthylphénidate. Chez la souris, l’amphétamine (4 mg/kg i.p .) et le méthylphénidate (18 mg/kg i.p.) ont potentialisé l’activité locomotrice de la noradrénaline administrée par voie intraventriculaire dans le cerveau, alors que le modafinil a eu un effet antagoniste sur celle-ci. Contrairement à l’amphétamine (1 à 8 mg/kg), le modafinil (16 à 128 mg/kg i.p.) n’a pas entraîné de stéréotypies ni n’a potentialisé les stéréotypies provoquées par l’amphétamine chez les 2 mêmes espèces. La dose nécessaire pour obtenir une DL50 chez des souris isolées par comparaison avec des souris groupées était 6 fois plus élevée pour l’amphétamine et 8 fois plus élevée pour le méthylphénidate; dans le cas du modafinil, elle est seulement 1,6 fois plus élevée. Finalement, des études voltamétriques effectuées chez des souris ont établi une nette différence entre le modafinil, d’une part, et l’amphétamine et le méthylphénidate, d’autre part. L’amplitude du pic d’oxydation des catécholamines enregistrée dans le système nigro-strié est demeurée inchangée après l’administration par voie intrapéritonéale de doses de modafinil variant de 16 à 256 mg/kg. L’amphétamine administrée à une dose de 2 mg/kg et de 4 mg/kg par voie i.p. a diminué l’amplitude de ce pic, alors que le méthylphénidate administré à une dose de 32 mg/kg et de 62 mg/kg par voie i. p. l’a fortement augmentée.
Le modafinil montre des interactions faibles à négligeables avec les récepteurs participant à la régulation des états de sommeil et d’éveil (p. ex. les récepteurs de la noradrénaline, de la sérotonine, de la dopamine, du GABA, de l’adénosine, H3 de l’histamine, de la mélatonine, de l’orexine et des benzodiazépines). De plus, le modafinil n’inhibe pas l’activité de l’adénylcyclase, de la cathécol-O-méthyltransférase, de l’acide glutamique décarboxylase, de la monoamine-oxydase (MAO) A ou B, du monoxyde d’azote synthase, de la tyrosine-hydroxylase ni des phosphodiestérases de types II à VI. Le modafinil ne semble pas être un agoniste direct des récepteurs α1-adrénergiques. Cependant, le modafinil se lie au transporteur de la noradrénaline et inhibe sa recapture; cette interaction est plus faible que celle qui est observée avec le transporteur de la dopamine.
En plus de ses effets favorisant l’éveil et de sa capacité à augmenter l’activité locomotrice chez l’animal, le modafinil possède des propriétés renforçatrices, démontrées par l’autoadministration du médicament par des singes exercés à s’administrer eux-mêmes de la cocaïne. Le modafinil a été partiellement discriminé comme ayant des effets ressemblant à ceux des stimulants.
10.2 Pharmacodynamie
Les études électroencéphalographiques chez l’humain ont montré que le modafinil augmente les ondes α de haute fréquence et diminue les ondes δ et θ, effet qui est compatible avec un accroissement de la vigilance. À une dose de 200 mg prise le soir, le modafinil augmente la latence d’endormissement et diminue la durée totale du sommeil. L’activité sympathomimétique périphérique du modafinil est faible : des doses uniques de 200 mg et des doses quotidiennes totales de 400 mg ont un effet minime sur l’hémodynamique. Des doses plus élevées entraînent une augmentation de la tension artérielle et de la fréquence cardiaque, et cette augmentation est fonction de la dose.
En plus de ses effets favorisant l’éveil et de sa capacité à augmenter l’activité locomotrice chez l’animal, le modafinil chez l’humain, provoque des effets psychoactifs et euphorisants, des modifications de l’humeur, de la perception et de la pensée, ainsi que des sentiments caractéristiques d’autres stimulants du SNC.
10.3 Pharmacocinétique
Le modafinil est un composé racémique dont les énantiomères présentent des propriétés pharmacocinétiques différentes (par exemple, la demi-vie de l’isomère l est environ 3 fois supérieure à celle de l’isomère d chez l’humain d’âge adulte). Les énantiomères ne peuvent s’interconvertir. L’exposition totale à l’isomère l est environ 3 fois supérieure à celle de l’isomère d à l’état d’équilibre. La concentration minimale (Cmin) du modafinil circulant à l’état d’équilibre suivant une administration uniquotidienne est composée à 90 % de l’isomère l et à10 % de l’isomère d.
La demi-vie d’élimination effective du modafinil suivant l’administration de doses multiples est d’environ 15 heures. Après l’administration de multiples doses de 200 à 600 mg/jour, 1 fois par jour, chez des volontaires en bonne santé, les énantiomères du modafinil présentent une pharmacocinétique linéaire. L’état d’équilibre apparent du modafinil entier et de l’isomère l(-) du modafinil est atteint après 2 à 4 jours d’administration.
Absorption : L’absorption du comprimé de modafinil est rapide; la concentration plasmatique maximale est atteinte en 2 à 4 heures. La biodisponibilité du comprimé de modafinil est à peu près égale à celle d’une suspension aqueuse. La biodisponibilité orale absolue n’a pu être déterminée puisque le modafinil est insoluble dans l’eau (<1 mg/mL), ce qui exclut son administration par voie intraveineuse.
La Cmax est légèrement diminuée et le tmax, légèrement augmenté lorsque le modafinil est administré après un repas, mais cela n’a aucun effet sur la biodisponibilité globale du modafinil. L’aire sous la courbe (ASC) des concentrations plasmatiques en fonction du temps et la Cmax s’avèrent toutes deux proportionnelles à la dose pour des doses comprises entre 50 mg et 400 mg.
Distribution : Le modafinil est bien distribué dans les tissus, son volume de distribution apparent (environ 0,9 L/kg) étant supérieur au volume total d’eau corporelle (0,6 L/kg). Lors d’épreuves in vitro sur le plasma humain, le modafinil s’est lié de façon modérée aux protéines plasmatiques (à environ 60 %, principalement à l’albumine). Aux concentrations sériques obtenues à l’état d’équilibre après l’administration de doses de 200 mg/jour, le modafinil n’entraîne aucun déplacement des liaisons de la warfarine, du diazépam ou du propranolol aux protéines plasmatiques. Même à des concentrations beaucoup plus élevées (1000 μM; > 25 fois supérieures à la Cmax de 40 (M à l’état d’équilibre après l’administration de 400 mg/jour), le modafinil n’exerce aucun effet sur la liaison de la warfarine. À des concentrations supérieures à 500 μM, qui sont cependant plus de 35 fois plus élevées que les concentrations thérapeutiques, l’acide modafinilique réduit le degré de liaison de la warfarine.
Métabolisme et excrétion : La principale voie d’élimination du modafinil est la biotransformation (à environ 90 %), principalement hépatique, suivie d’une élimination des métabolites par les reins. L’alcalinisation de l’urine n’a aucun effet sur l’élimination du modafinil.
La biotransformation se produit par désamination hydrolytique, S-oxydation, hydroxylation du cycle aromatique et glucuronoconjugaison. Après l’administration par voie orale, moins de 10 % de la dose de modafinil est excrétée sous forme inchangée dans l’urine. Au cours d’une étude clinique portant sur le modafinil radiomarqué, 81 % de la dose radioactive ont été récupérés, en majeure partie dans l’urine (80 % vs 1,0 % dans les fèces) au cours des 11 jours suivant l’administration. La fraction du médicament ayant été récupérée dans l’urine en plus grande quantité était l’acide modafinilique, mais au moins 6 autres métabolites ont également pu y être décelés à des concentrations moindres. Seuls 2 métabolites ont atteint des concentrations plasmatiques appréciables, soit l’acide modafinilique et le modafinil sulfone. Dans des modèles précliniques, l’acide modafinilique, le modafinil sulfone, l’acide 2-[(diphénylméthyl)sulfonyl]acétique et le 4-hydroxy modafinil étaient inactifs ou ne semblaient pas entraîner les effets d’éveil du modafinil.
Chez l’adulte, on a parfois observé une diminution des concentrations minimales de modafinil après de nombreuses semaines d’administration, ce qui porte à croire au déclenchement d’une auto-induction de la biotransformation. Cependant, l’ampleur de la diminution et le manque de constance de sa survenue donnent à penser que sa portée clinique est minimale. Une accumulation significative du modafinil sulfone attribuable à sa longue demi-vie d’élimination (40 heures) a été observée après l’administration de multiples doses. L’induction des enzymes associés à la biotransformation, particulièrement l’isoenzyme 3A4 du cytochrome P-450 (CYP), a également été relevée in vitro après l’incubation de modafinil dans des cultures primaires d’hépatocytes humains et in vivo après une administration prolongée de modafinil à raison de 400 mg/jour (voir 9.2 Aperçu des interactions médicamenteuses et 9.4 Interactions médicament-médicament).
Populations et états pathologiques particuliers
- Sexe : Le sexe n’a aucun effet sur la pharmacocinétique du modafinil.
- Effet lié à l’âge : Une légère baisse (environ 20 %) de la clairance orale (CL/F) du modafinil a été observée au cours d’une étude sur l’administration d’une dose unique de 200 mg chez 12 sujets dont l’âge moyen était de 63 ans (plage de 53 à 72 ans), mais on a jugé que la variation n’était pas susceptible d’être significative sur le plan clinique. Lors d’une étude sur l’administration de doses multiples (300 mg/jour) chez 12 patients dont l’âge moyen était de 82 ans (plage de 67 à 87 ans), la concentration plasmatique moyenne de modafinil était approximativement 2 fois supérieure à celle mesurée antérieurement chez des sujets plus jeunes appariés. En raison des effets possibles de nombreux médicaments que prenaient en concomitance la plupart des patients traités par le modafinil, la variation apparente de la pharmacocinétique de ce dernier pourrait ne pas être uniquement attribuable aux effets du vieillissement. Toutefois, les résultats portent à croire que la clairance du modafinil pourrait être réduite chez la population gériatrique (voir 4.2 Dose recommandée et modification posologique).
- Origine ethnique : L’influence de l’origine ethnique sur la pharmacocinétique du modafinil n’a pas été étudiée.
- Insuffisance hépatique grave : La pharmacocinétique et la biotransformation du modafinil ont été examinées chez des patients atteints de cirrhose (6 hommes et 3 femmes). Parmi eux, 3 patients présentaient une cirrhose de stade B ou B+ (d’après les critères établis par Child) et 6 patients montraient une atteinte de stade C ou C+. Sur le plan clinique, 8 patients sur les 9 présentaient un ictère et tous, une ascite. Chez ces patients, la clairance orale du modafinil était réduite d’environ 60 %, et les concentrations plasmatiques à l’état d’équilibre étaient 2 fois supérieures à celle des patients en bonne santé. La dose de modafinil doit être réduite chez les patients souffrant d’insuffisance hépatique (voir 4.2 Dose recommandée et modification posologique).
- Insuffisance rénale : Lors d’une étude sur l’administration d’une dose unique de 200 mg de modafinil, la présence d’une insuffisance rénale chronique grave (clairance de la créatinine ≤20 mL/min) n’a eu aucune influence sur la pharmacocinétique du modafinil, mais l’exposition à l’acide modafinilique (métabolite actif) était 9 fois supérieure à celle des sujets en bonne santé. Aucune manifestation indésirable n’a été rapportée chez ce petit nombre de patients. La portée clinique de l’augmentation des concentrations plasmatiques de l’acide modafinilique est inconnue.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver entre 15 °C et 30 °C, à l’abri de l’humidité.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Cette information n'est pas pertinente pour ce produit pharmaceutique.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : modafinil
Nom chimique : [(diphénylméthyl) sulfinyl] - 2 acétamide
Formule moléculaire et masse moléculaire : C15H15NO2S 273,35 g/mol
Formule de structure :
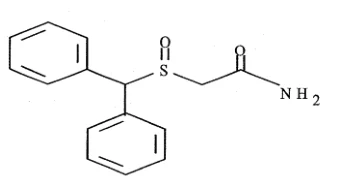
Propriétés physicochimiques : Pratiquement insoluble dans l’eau; peu soluble dans l’acétone et le méthanol, légèrement soluble dans l’éthanol et le chloroforme.
Point de fusion : 162 °C
Description : Poudre cristalline blanche
14 ESSAIS CLINIQUES
Le modafinil s’est révélé efficace pour réduire l’hypersomnolence observée dans les troubles du sommeil suivants : narcolepsie, syndrome d’apnée du sommeil (SAS) et troubles du rythme circadien du sommeil engendrés par le travail posté (trouble du sommeil du travailleur posté).
14.1 Essais cliniques par indication
Narcolepsie
L’efficacité du modafinil à réduire l’hypersomnolence associée à la narcolepsie a été démontrée dans le cadre de 2 essais cliniques multicentriques à double insu, avec groupes parallèles et contrôlés par placebo, d’une durée de 9 semaines, lors desquels on a administré du modafinil à 200 mg/jour ou à 400 mg/jour à des patients traités à titre externe. Les patients répondaient aux critères de la CIM-9 (Classification internationale des maladies – 9e édition) et de l’American Sleep Disorders Association pour la narcolepsie (qui correspondent également aux critères établis par le DSM-IV [Manuel diagnostique et statistique des troubles mentaux, 4e édition] de l’American Psychiatric Association). Parmi ces critères, mentionnons : 1) des siestes récurrentes pendant la journée ou des accès de sommeil survenant presque chaque jour depuis au moins 3 mois, ainsi qu’une perte brutale et bilatérale du tonus des muscles posturaux déclenchée par une émotion vive (cataplexie); ou encore 2) une hypersomnolence ou une faiblesse musculaire soudaine s’accompagnant des signes suivants : paralysie du sommeil, hallucinations hypnagogiques, comportements automatiques, perturbation importante du sommeil, de même qu’un examen polysomnographique mettant en évidence une latence d’endormissement inférieure à 10 minutes ou une latence du sommeil paradoxal inférieure à 20 minutes. En outre, pour être admis à ces études, tous les patients devaient présenter une hypersomnolence diurne documentée objectivement, avoir eu au moins 2 périodes de sommeil paradoxal lors du test itératif des latences d’endormissement (Multiple Sleep Latency Test, ou MSLT) et ne souffrir d’aucun autre trouble psychiatrique ou médical significatif sur le plan clinique. Le MSLT est un examen polysomnographique objectif du sommeil diurne qui évalue la capacité du patient à s’endormir dans un environnement calme. Ce test consiste à mesurer la latence d’endormissement (en minutes) à 4 reprises, à 2 heures d’intervalle, après une polysomnographie nocturne; une moyenne est ensuite établie. Lors de chacun des tests, les sujets reçoivent la consigne de rester allongés tranquillement et d’essayer de dormir. Le test est interrompu après 20 minutes en l’absence de sommeil ou après 15 minutes, si le sujet s’endort.
Lors des 2 études, les principales mesures de l’efficacité ont été 1) la latence d’endormissement évaluée au moyen du test de maintien de l’éveil (Maintenance of Wakefulness Test, ou MWT) et 2) le changement observé dans l’état général du patient, mesuré sur l’échelle des impressions cliniques globales à l’égard du changement (Clinical Global Impression of Change, ou CGI-C). Une amélioration significative lors de ces 2 tests témoignait de la réussite du traitement.
Le MWT consiste à mesurer la latence d’endormissement (en minutes) à 4 reprises, à 2 heures d’intervalle, après une polysomnographie nocturne; une moyenne est ensuite établie. Lors de chacun des tests, les sujets reçoivent la consigne d’essayer de résister au sommeil sans recourir à des mesures exceptionnelles. Le test est interrompu après 20 minutes en l’absence de sommeil ou après 10 minutes si le sujet s’endort. L’échelle CGI-C comporte 7 points, allant de la mention Aggravation importante à Amélioration marquée, la mention Aucun changement figurant au centre. Les patients étaient évalués par des personnes n’ayant accès à aucune donnée autre que la mesure de la gravité des symptômes du patient observée au début de l’étude. Ces personnes n’avaient reçu aucune directive particulière concernant les critères d’évaluation du patient.
Parmi les autres mesures d’évaluation des effets du traitement, mentionnons le test itératif des latences d’endormissement, ou MSLT; l’échelle d’évaluation de la somnolence d’Epworth, ou échelle ESS (série de questions conçues pour évaluer le degré de somnolence dans des situations de tous les jours); le test visant à mesurer la vigilance ([Steer Clear Performance Test], ou SCPT : évaluation par ordinateur de la capacité du patient à éviter les obstacles lors d’une simulation de la conduite automobile); la polysomnographie nocturne standard et l’utilisation d’un journal quotidien du sommeil du patient. On a également eu recours à l’échelle QOLIN (Quality of Life in Narcolepsy), qui renferme le questionnaire validé sur l’état de santé SF-36.
Lors des 2 études, on a observé une amélioration des mesures subjectives et objectives de l’hypersomnolence diurne aux doses de 200 mg et de 400 mg, par comparaison au placebo. Les patients ayant reçu l’une ou l’autre de ces doses de Mar-MODAFINIL ont affiché une amélioration statistiquement significative de la capacité à rester éveillé lors du MWT (toutes les valeurs de p étant inférieures à 0,001) aux semaines 3, 6 et 9, ainsi qu’au moment de la dernière visite, par comparaison aux patients ayant reçu un placebo. Ils ont également présenté une amélioration globale supérieure statistiquement significative sur l’échelle CGI-C (toutes les valeurs de p étant inférieures à 0,05).
Le Tableau 4 ci-après présente les latences moyennes d’endormissement (en minutes) au début des 2 études contrôlées, ainsi que la variation moyenne par rapport aux valeurs de départ au moment de la dernière visite, lors du MWT.
Le pourcentage de patients ayant présenté une amélioration sur l’échelle CGI-C, quelle qu’elle soit, au cours des 2 essais cliniques figure au Tableau 5, ci-après.
On a observé des améliorations similaires, statistiquement significatives, liées au traitement relativement à d’autres mesures des manifestations associées à la narcolepsie, y compris une évaluation du degré de la somnolence diurne par le patient sur l’échelle ESS (la valeur de p étant inférieure à 0,001 pour chaque dose, par comparaison au placebo).
L’emploi du modafinil n’influe pas sur le sommeil nocturne, mesuré par polysomnographie.
Syndrome d’apnée du sommeil (SAS)
L’efficacité du modafinil à réduire l’hypersomnolence associée au syndrome d’apnée du sommeil (SAS) a été établie dans le cadre de 2 essais cliniques. Les patients admis à ces études devaient répondre aux critères de la classification internationale des troubles du sommeil (International Classification of Sleep Disorders [ICSD]) pour le SAS (qui concordent également avec les critères établis par le DSM-IV de l’American Psychiatric Association). Parmi ces critères, mentionnons : 1) une hypersomnolence ou une insomnie et des épisodes fréquents de troubles respiratoires se manifestant durant le sommeil, ainsi que des symptômes connexes tels que des ronflements sonores, des céphalées matinales et une sécheresse de la bouche au réveil; ou 2) une hypersomnolence ou une insomnie de même qu’une polysomnographie montrant : plus de 5 périodes d’apnée obstructive d’une durée supérieure à 10 secondes par heure de sommeil et au moins une des manifestations suivantes : réveils fréquents associés à l’apnée, bradytachycardie et désaturation du sang artériel en oxygène causées par l’apnée. En outre, tous les patients devaient présenter une hypersomnolence confirmée par un score ≥ 10 sur l’échelle ESS, en dépit d’un traitement à l’aide de la ventilation spontanée avec pression expiratoire positive (VSPEP). Des données probantes à l’appui de l’efficacité de la VSPEP à réduire les épisodes d’apnée/hypopnée étaient exigées, de même que des détails sur l’emploi de la VSPEP.
Dans le cadre du premier essai clinique — une étude multicentrique contre placebo d’une durée de 12 semaines — un total de 327 patients ont reçu, après répartition aléatoire, du modafinil à 200 mg/jour, MAR-MODAFINIL à 400 mg/jour ou un placebo. La plupart des patients (80 %) se sont montrés assidus au traitement par la VSPEP, l’assiduité étant définie comme l’emploi de cette technique plus de quatre heures par nuit pendant plus de 70 % des nuits. Le reste des patients ont été fidèles en partie au traitement à l’aide de la VSPEP, la fidélité partielle à ce traitement étant définie comme l’emploi de cette technique moins de quatre heures par nuit pendant plus de 30 % des nuits. Le recours à la VSPEP s’est poursuivi durant toute l’étude.
Les principales mesures de l’efficacité ont été 1) la latence du sommeil mesurée par le test de maintien de l’éveil (MWT) et 2) le changement observé dans l’état général du patient, mesuré par l’échelle des impressions cliniques globales à l’égard du changement (Clinical Global Impression of Change, ou CGI-C), après 12 semaines ou au moment de la dernière visite.
Par comparaison aux sujets ayant reçu un placebo, les patients traités par le modafinil ont affiché une amélioration statistiquement significative de la capacité à rester éveillés mesurée par le MWT (p < 0,001) au point d’évaluation (Tableau 4). On a également noté une amélioration statistiquement significative de l’état clinique dans le groupe modafinil sur l’échelle CGI-C (p < 0,001) (Tableau 5). Les résultats ont été similaires avec les 2 doses de modafinil.
Lors du second essai clinique — une étude multicentrique contre placebo d’une durée de quatre semaines — 157 patients ont reçu au hasard le modafinil à 400 mg/jour ou un placebo. On exigeait des données sur l’emploi régulier de la VSPEP (au moins durant quatre heures par nuit pendant 70 % des nuits) pour tous les patients.
Le paramètre d’évaluation principal était la variation des scores sur l’échelle ESS par rapport aux scores de départ au moment de la 4e semaine ou de la dernière visite. Les scores de départ sur l’échelle ESS pour les groupes traités par le modafinil ou par un placebo étaient de 14,2 et de 14,4, respectivement. Après quatre semaines, les scores sur l’échelle ESS ont diminué de 4,6 dans le groupe modafinil et de 2,0 dans le groupe placebo, une différence significative sur le plan statistique (p < 0,0001).
L’emploi de modafinil n’a pas influé sur le sommeil nocturne, mesuré par polysomnographie.
Troubles du rythme circadien du sommeil engendrés par le travail posté (trouble du sommeil du travailleur posté)
Dans le cadre d’une étude contrôlée par placebo d’une durée de 12 semaines, le modafinil s’est révélé efficace pour réduire l’hypersomnolence associée au trouble du sommeil du travailleur posté. Au total, 209 patients présentant de façon chronique un trouble du sommeil du travailleur posté ont reçu, après répartition aléatoire, le modafinil à 200 mg/jour ou un placebo. Tous les patients répondaient aux critères de la ICSD-10 (Classification internationale des troubles du sommeil -10e édition; International Classification of Sleep Disorders) pour le trouble du sommeil chronique du travailleur posté (qui correspondent aux critères établis par le DSM- IV de l’American Psychiatric Association pour les troubles du rythme circadien du sommeil engendrés par le travail posté). Ces critères comprennent 1) a) une hypersomnolence ou une insomnie dont se plaint le patient associée dans le temps à une période de travail (habituellement au travail de nuit) et survenant durant le stade de sommeil habituel; ou b) un examen polysomnographique et un test itératif des latences d’endormissement (MSLT) révélant une perturbation du cycle sommeil-éveil normal (perturbation de la rythmicité chronobiologique); 2) une absence de tout autre trouble mental ou médical pouvant justifier les symptômes; et 3) des symptômes ne satisfaisant à aucun des critères pour un trouble du sommeil, quel qu’il soit, entraînant une insomnie ou de l’hypersomnolence.
Soulignons que tous les travailleurs postés se plaignant de somnolence ne répondaient pas aux critères diagnostiques du trouble du sommeil du travailleur posté. Dans le cadre de l’essai clinique, seuls les patients qui présentaient des symptômes durant au moins 3 mois étaient admis à l’étude.
Les patients admis à l’étude devaient travailler au moins 5 quarts de nuit par mois, présenter une hypersomnolence au moment de leur quart de nuit (score MSLT < minutes) ainsi que de l’insomnie diurne confirmée par une polysomnographie effectuée le jour.
Les principales mesures de l’efficacité ont été 1) la latence du sommeil, mesurée par le MSLT réalisé lors d’un quart de nuit simulé, à la 12e semaine ou au moment de la dernière visite et 2) le changement observé dans l’état général du patient, mesuré par l’échelle CGI-C, après 12 semaines ou au moment de la dernière visite. Les patients ayant reçu du modafinil ont affiché une prolongation de la latence d’endormissement, significative sur le plan statistique, par comparaison aux patients traités par placebo, mesurée par le MSLT effectué la nuit (p < 0,05). On a également observé une amélioration statistiquement significative sur l’échelle CGI-C (p < 0,001).
L’emploi du modafinil n’a pas influé le sommeil diurne, mesuré par polysomnographie.
| Tableau 4. Latence moyenne d’endormissement chez l’adulte au début de l’étude et variation moyenne par rapport au départ, au moment de la dernière visite (test de maintien de l’éveil [MWT] et test itératif des latences d’endormissement [MSLT], en minutes) | |||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Trouble | Mesure | Modafinil à 200 mg* | Modafinil à 400 mg* | Placebo | |||||||||||||||
| Départ | Variation par rapport au départ | Départ | Variation par rapport au départ | Départ | Variation par rapport au départ | ||||||||||||||
| Narcolepsie I Narcolepsie II | MWT MWT | 5,8 6,1 | 2,3 2,2 | 6,6 5,9 | 2,3 2,0 | 5,8 6,0 | -0,7 -0,7 | ||||||||||||
| SAS | MWT | 13,1 | 1,6 | 13,6 | 1,5 | 13,8 | -1,1 | ||||||||||||
| Trouble du sommeil du travailleur posté | MSLT | 2,1 | 1,7 | - | - | 2,0 | 0,3 | ||||||||||||
* Différence significative par rapport au placebo lors de tous les essais (p < 0,01 pour tous les essais, à l’exception du trouble du sommeil du travailleur posté [p < 0,05])
| Tableau 5. Échelle des impressions cliniques globales à l’égard du changement, ou CGI- C (Pourcentage de patients d’âge adulte dont l’état s’est amélioré au moment de la dernière visite) | ||||||||
|---|---|---|---|---|---|---|---|---|
| Trouble | Modafinil à 200 mg* | Modafinil à 400 mg* | Placebo | |||||
| Narcolepsie I Narcolepsie II | 64 % 58 % | 72 % 60 % | 37 % 38 % | |||||
| SAS | 61 % | 68 % | 37 % | |||||
| Trouble du sommeil du travailleur posté | 74 % | - | 36 % | |||||
* Différence significative par rapport au placebo lors de tous les essais (p < 0,01)
14.3 Étude de biodisponibilité comparative
Une étude de type croisé avec permutation, à dose unique et à répartition aléatoire a été menée auprès de volontaires sains d’âge adulte et de sexe masculin, à jeun, dans le but de comparer la biodisponibilité des comprimés MAR-MODAFINIL à 100 mg (Marcan Pharmaceuticals Inc.) à celle des comprimés PrALERTECMD à 100 mg (Teva Canada Limitée). Les données de biodisponibilité comparatives, provenant des 24 sujets inclus dans l’analyse statistique, sont présentées dans le tableau suivant :
TABLEAU RÉSUMANT LES DONNÉES DE BIODISPONIBILITÉ COMPARATIVES
Modafinil (1 x 100 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | À l’étude1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance |
ASC0-T (ng.h/mL) | 38272,70 39214,85 (23,08) | 38050,37 38895,08 (21,88) | 100,6 | 98,9 - 102,3 |
ASC0-inf (ng.h/mL) | 40123,97 41263,55 (24,94) | 39856,33 40913,55 (24,31) | 100,8 | 98,9 - 102,3 |
Cmax (ng/mL) | 3048,98 3100,54 (19,47) | 2948,28 2965,92 (11,21) | 101,6 | 96,6 - 106,8 |
Tmax3 (h) | 1,50 (0,33-3,67) | 1,33 (0,67-4,50) | ||
T1/24 (h) | 16,596 (23,60) | 16,975 (22,63) | ||
1 Comprimés MAR-MODAFINIL (modafinil) à 100 mg, (Marcan Pharmaceuticals Inc.)
2 Comprimés PrALERTEC® (modafinil) à 100 mg, (Teva Canada Limitée)
3 Représenté sous forme de médiane (étendue) seulement.
4 Représenté sous forme de moyenne arithmétique seulement (CV %).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE Pharmacologie détaillée
Augmentation de l’éveil
L’administration de doses uniques ou répétées de modafinil augmente l’activité locomotrice spontanée chez les animaux. Après l’administration orale ou intrapéritonéale (i.p.) chez la souris, le modafinil a provoqué une augmentation de l’ordre de 45 % (16 mg/kg) à 173 % (256 mg/kg) de l’activité locomotrice dans un délai d’une heure. Aucune agitation, stéréotypie ou convulsion n’a été observée. L’intensité et la durée de l’effet d’augmentation de l’activité locomotrice étaient directement liées à la concentration sanguine de modafinil. Sous l’effet de l’administration orale répétée du médicament pendant 4 à 18 jours, le déclenchement d’une hyperactivité chez les animaux s’est maintenu; cependant, cet effet pouvait être réduit de près de 25 % en raison de l’induction enzymatique hépatique provoquée par le modafinil.
L’« augmentation de l’éveil » produite par le modafinil peut également être démontrée dans d’autres modèles murins. Lors du test comportemental de détresse, le modafinil a diminué progressivement la durée d’immobilisation de 45 % (8 mg/kg i.p.) à 95 % (128 mg/kg i.p.). Le modafinil a réduit la durée du sommeil provoqué par le barbital. On a enregistré une réduction de la durée du sommeil de 47 % et de 78 % chez des souris ayant reçu 16 mg/kg et 64 mg/kg de barbital, respectivement. L’hydrate de chloral a donné lieu à une réduction similaire, mais ce n’était pas le cas du pentobarbital ni de la méthaqualone.
L’« augmentation de l’éveil » produite par le modafinil est documentée non seulement chez la souris, mais également chez le rat, le singe et le chat. Chez le rat, l’hyperactivité locomotrice est apparue à des doses administrées par voie intrapéritonéale égales ou supérieures à 32 mg/kg. Au cours d’une période de 12 heures, on a constaté une augmentation de l’activité locomotrice chez le singe, de l’ordre de 68 % (16 mg/kg) à 880 % (64 mg/kg) après l’administration d’une dose unique de modafinil par voie orale. Le pourcentage de l’état de veille a également été modifié par le modafinil chez cette espèce. Des doses uniques de 3, de 6 et de 12 mg/kg de modafinil administrées par voie orale ont augmenté la durée de l’état de veille de 21 %, de 160 % et de 298 %, respectivement. Chez le chat, une dose orale de 5 mg/kg de modafinil a augmenté l’éveil et a retardé la survenue des phases de sommeil à ondes lentes et de sommeil paradoxal (sommeil REM).
Dans des modèles non cliniques, on a noté que des doses égales de méthylphénidate et d’amphétamine favorisant l’éveil augmentaient l’activation neuronale dans l’ensemble du cerveau; on constate par ailleurs que, contrairement aux stimulants psychomoteurs classiques, le modafinil touche principalement les régions du cerveau participant à la régulation des états d’éveil, de sommeil et de vigilance.
Pharmacologie générale
Chez des rats génétiquement hypertendus, ou chez des chiens éveillés ou anesthésiés, le modafinil administré par voie intraduodénale à des doses de 100 à 200 mg/kg n’a exercé pratiquement aucun effet sur les systèmes cardiovasculaire et respiratoire. Le modafinil a réduit modérément l’effet hypertensif provoqué par des amines telles que l’adrénaline et la tyramine, mais a essentiellement laissé intact l’effet hypotensif provoqué par des substances telles que l’acétylcholine, l’histamine et l’angiotensine chez des chiens anesthésiés. Après l’administration par voie orale de doses uniques variant de 100 à 200 mg/kg, le modafinil n’a pas modifié l’excrétion urinaire, la sécrétion biliaire, la sécrétion pancréatique, ni les ondes péristaltiques chez le chien et le rat. Enfin, le modafinil administré à des souris suisses à une dose de 1 mg/kg a eu un effet stimulant sur les lymphocytes T ainsi qu’un léger effet stimulant sur l’immunité humorale, mais aucun effet sur l’immunité cellulaire.
Toxicologie
Toxicologie générale
Toxicité aiguë
Des études de toxicité aiguë sur le modafinil ont été menées chez la souris, le rat et le chien. À des doses élevées, les trois espèces ont présenté une hyperactivité locomotrice et des stéréotypies. Chez la souris et le rat, on a observé une mortalité tardive entre le jour 1 et le jour 9. Les symptômes suivants ont été observés chez le chien à des doses uniques de 200 mg/kg et de 400 mg/kg : tachycardie, tachypnée, hyperthermie, mydriase modérée durant la phase de stimulation et vomissements tardifs.
| Espèce | Voie | Sexe | DL50 ± écart-type, mg/kg à 2 semaines | Intervalle de confiance à 95% extrêmes mg/kg |
|---|---|---|---|---|
| Souris | PO IP | M + F M + F | 1 370 ± 93 792 ± 61 | 1 208 – 1 562 682 - 919 |
| Rat | PO IP | M F M | 2 000 ± 330 1 600 ± 222 1 400 ± 179 | 1 504 – 2 660 1 270 – 2 016 1 102 – 1 778 |
| F | 2 300 ± 293 | 1 811 – 2 921 |
Chez le chien Beagle, la dose létale orale se situait entre 300 et 400 mg/kg.
Toxicité à long terme
La toxicité du modafinil a d’abord été évaluée chez le rat durant une période maximale de trois mois. Administré par voie orale à la dose quotidienne de 50 mg/kg pendant trois mois, le modafinil était relativement bien toléré. On a observé une légère anémie ainsi qu’une hémosidérose de la rate et une augmentation modérée du cholestérol sanguin. À des doses plus élevées sont apparues une hépatomégalie sans conséquences histologiques (100 mg/kg), de même qu’une augmentation du poids des reins et de la rate (200 mg/kg). Les phénomènes observés étaient réversibles ou en voie de s’inverser deux semaines après l’arrêt du traitement.
La toxicité du modafinil administré par voie orale a été explorée plus avant dans le cadre d’une étude de 26 semaines chez le rat. Au terme des 26 semaines, la principale modification constatée à la dose maximale de 200 mg/kg était une augmentation du poids du foie (+18 %) chez les mâles, augmentation qui semblait imputable à une induction enzymatique. On a en outre noté une légère augmentation du taux de cholestérol et du poids des reins et de la rate chez les mâles.
On a également examiné la toxicité du modafinil lors d’une étude comportant l’administration orale de doses de 20, de 50 et de 75 mg/kg/jour à des chiens Beagle pendant 12 semaines. À la dose de 20 mg/kg, on a relevé une augmentation du cholestérol sérique et du taux de phosphatases alcalines. Ces variations n’étaient associées à aucune modification histologique du foie ou des autres organes. À des doses de 50 et de 75 mg/kg/jour, les mêmes effets étaient accompagnés d’une diminution de l’appétit et d’une perte pondérale. On a également noté une augmentation, quoique non significative sur le plan statistique, du poids du foie, des surrénales et de la thyroïde. L’induction enzymatique pourrait expliquer l’augmentation pondérale du foie, et le stress pourrait avoir provoqué l’augmentation de poids des surrénales. L’examen histologique n’a mis en évidence aucune anomalie systématique liée au traitement.
Une étude de 52 semaines a en outre été effectuée sur l’utilisation d’une dose orale de 10 à 40 mg/kg/jour chez le Beagle. Les animaux recevant 20 ou 40 mg/kg/jour ont présenté une augmentation significative du poids du foie et des reins en comparaison de témoins. On n’a observé aucune modification morphologique expliquant les variations pondérales du foie et des reins à l’autopsie.
Cancérogénicité
Le potentiel carcinogène du modafinil a été exploré chez la souris pendant 78 semaines et chez le rat pendant 104 semaines au cours desquelles le médicament a été administré à raison d’une dose orale quotidienne de 6, de 30 et de 60 mg/kg/jour. La dose la plus élevée ayant été étudiée était de 0,75 à 1,5 fois (souris) ou de 1,5 à 3 fois (rat) supérieure à la dose quotidienne maximale de modafinil (de 200 à 400 mg) recommandée chez l’humain d’âge adulte (en mg/m2). À la dose de 60 mg/kg/jour administrée chez la souris, le modafinil a provoqué une augmentation du poids du foie compatible avec une hypertrophie hépatocellulaire. Le modafinil n’a pas montré de potentiel carcinogène ni n’a causé d’augmentation de la fréquence des tumeurs spontanées.
Dans le groupe de rats mâles ayant reçu 60 mg/kg/jour, le taux de mortalité était plus élevé, du point de vue statistique, que dans les groupes témoins. La mortalité a été associée à une fréquence plus élevée de néphropathies modérées et de néphropathies graves chroniques qui étaient probablement liées au traitement. On observait également une corrélation entre les lésions rénales les plus graves et une augmentation significative des taux sériques de calcium, d’urée et de cholestérol.
Aucune variation liée au traitement n’a été relevée dans le groupe recevant 6 mg/kg/jour. Les résultats de cette étude n’ont mis au jour aucun signe d’un quelconque effet du traitement sur le profil habituel d’apparition spontanée de tumeurs chez le rat Sprague-Dawley.
Cependant, comme une dose élevée inadéquate de modafinil non représentative de la dose maximale tolérée a été utilisée au cours de l’étude menée chez la souris, une autre étude portant sur le potentiel carcinogène a été menée chez la souris transgénique Tg.AC. Administrées par voie percutanée, les doses évaluées dans cette étude s’établissaient à 125, à 250 et à 500 mg/kg/jour. L’administration du modafinil n’a montré aucun effet tumorigène, mais le modèle d’administration par voie percutanée est susceptible de ne pas évaluer adéquatement le potentiel carcinogène d’un médicament administré par voie orale.
Génotoxicité
Le modafinil ne s’est révélé ni mutagène ni clastogène lors d’une série d’épreuves in vitro avec ou sans activation métabolique (épreuve de mutation inverse sur des bactéries, épreuve sur le locus TK du lymphome de la souris, recherche d’aberrations chromosomiques dans des lymphocytes humains et test de transformations cellulaires réalisé sur des cellules d’embryon de souris BALB/3T3), ou lors d’épreuves in vivo (test du micronoyau de la moelle osseuse chez la souris). L’épreuve de synthèse non programmée de l’ADN dans les hépatocytes du rat s’est également révélée négative.
Toxicologie pour la reproduction et le développement
Fertilité et capacité de reproduction générale : L’administration par voie orale du modafinil (doses pouvant atteindre 480 mg/kg/jour) à des rats et à des rates avant et durant l’accouplement, puis jusqu’au 7e jour de gestation chez la femelle, a entraîné, à la dose la plus élevée, une augmentation du temps écoulé avant l’accouplement. Les autres paramètres relatifs à la fertilité et à la reproduction n’ont pas été modifiés. La dose sans effet de 240 mg/kg/jour équivalait à une exposition plasmatique au modafinil (ASC) à peu près égale à l’ASC qu’on observe à la dose de 200 mg chez l’humain.
Évaluation de l’embryotoxicité : voir 7.1.1 Femmes enceintes.
Étude sur la toxicité périnatale et postnatale : À des doses orales de 20, de 50 et de 100 mg/kg/jour, le modafinil n’a été associé à aucune toxicité périnatale ou postnatale chez le rat.
Toxicologie particulière
Risque de pharmacodépendance
Plusieurs modèles animaux utilisant des rats et des singes ont servi à évaluer le risque de pharmacodépendance lié au modafinil. Dans le modèle de discrimination, des rats conditionnés à recevoir de la cocaïne ne pouvaient pas distinguer le modafinil d’une solution saline à des doses allant de 3 à 100 mg/kg. Ce n’est qu’à la dose maximale évaluée, soit 250 mg/kg, que le modafinil pouvait remplacer la cocaïne. Au cours de cette épreuve, le modafinil se révèle environ 250 fois moins puissant que l’amphétamine et environ 15 fois moins puissant que la L-éphédrine. Dans une autre épreuve de discrimination au cours de laquelle des rats ont été entraînés à différencier l’amphétamine de l’excipient, le modafinil n’a montré aucune capacité à produire un effet semblable à celui de l’amphétamine, sauf à la dose toxique de 250 mg/kg. Au cours d’une autre épreuve, 91 % des rats ont eu besoin en moyenne de 35 séances pour acquérir la capacité de distinguer 1 mg/kg d’amphétamine. En revanche, après une moyenne de 69 séances, seulement 41 % des animaux pouvaient discriminer le modafinil à la dose de 64 mg/kg. Lors de l’épreuve de préférence de place conditionnée (préférence conditionnée à un environnement contextuel) effectuée chez des rats, l’amphétamine à 2 mg/kg a été associée à une préférence de place manifeste, alors que le modafinil n’a déterminé aucune préférence à des doses comprises entre 16 et 128 mg/kg. Dans un modèle d’autoadministration intraveineuse expérimenté chez des rats, le modafinil (de 0,1 à 0,6 mg/injection) n’a pas agi comme renforçateur positif par comparaison avec la cocaïne (0,275 mg/injection). Finalement, lors de l’épreuve d’autoadministration menée chez des singes sensibilisés aux effets de la cocaïne, le modafinil perfusé à une dose faible (0,03 mg/kg/injection) ne représentait pas un substitut de la cocaïne. À une dose plus élevée (0,1 et 0,3 mg/kg/injection), le nombre d’auto-injections de modafinil a augmenté au-delà du nombre d’auto-injections de l’excipient, la dose moyenne totale de modafinil variant de 0,4 à 34,7 mg/kg par séance de une heure. Dans le même modèle expérimental, le modafinil a semblé être au moins trois fois moins puissant que la L-éphédrine.
17 MONOGRAPHIE DE PRODUIT DE SOUTIEN
- 1. Comprimés PrALERTEC®, 100 mg, numéro de contrôle de la présentation 272079, Monographie de produit, Teva Canada Limited. (4 juillet 2023).