


Monographie de produit - Mint-Sildenafil R
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Présentation et teneur | Ingrédients non médicinaux |
| Orale | Comprimé enrobé à 20 mg de sildénafil (sous forme de citrate de sildénafil) | Comprimé : phosphate dibasique de calcium anhydre, croscarmellose de sodium, stéarate de magnésium et cellulose microcristalline Enrobage : hypromellose, lactose monohydraté, eau purifiée, dioxyde de titane (E-171) et triacétine. |
INDICATIONS ET USAGE CLINIQUE
MINT-SILDENAFIL R (citrate de sildénafil) est indiqué pour :
- le traitement de l’hypertension artérielle pulmonaire primitive (HTAPP) et de l’hypertension pulmonaire secondaire à une affection des tissus conjonctifs, chez les adultes appartenant à la classe fonctionnelle II ou III de l’OMS qui ne répondent pas au traitement classique. De plus, chez les adultes qui recevaient déjà une dose stable d’époprosténol, on a démontré que le citrate de sildénafil améliorait la capacité d’exercice et retardait l’aggravation de l’état clinique.
Enfants (< 18 ans)
MINT-SILDENAFIL R n’est pas indiqué chez les enfants de moins de 18 ans (voir MISES EN GARDE ET PRÉCAUTIONS, Enfants et EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques, Données sur l’innocuité issues d’un essai clinique mené chez des enfants).
CONTRE-INDICATIONS
Il a été prouvé que le citrate de sildénafil potentialise les effets hypotenseurs des dérivés nitrés chez les volontaires sains et les patients. Il est donc contre-indiqué chez les patients qui prennent des dérivés nitrés ou qui emploient des médicaments à courte durée d’action contenant des dérivés nitrés, car il existe un risque d’hypotension pouvant être mortelle. La prise de dérivés nitrés sous quelque forme que ce soit (p. ex., par voie orale, sublinguale,
transdermique ou par inhalation), en traitement continu ou au besoin, est absolument contre-indiquée (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et POSOLOGIE ET ADMINISTRATION).
- L’emploi de MINT-SILDENAFIL R est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit ou du contenant. Voir la section présentation, composition et conditionnement de la monographie pour connaître la liste complète des ingrédients.
- L’emploi de MINT-SILDENAFIL R est contre-indiqué chez les patients qui ont déjà présenté une neuropathie optique ischémique antérieure non artéritique (NOIANA) (voir MISES EN GARDE ET PRÉCAUTIONS).
- L’emploi de MINT-SILDENAFIL R est contre-indiqué en association avec les inhibiteurs les plus puissants de la CYP3A4 (p. ex., kétoconazole, itraconazole, ritonavir).
Crises vaso-occlusives chez les patients atteints de drépanocytose
Le sildénafil ne devrait pas être prescrit aux patients présentant une hypertension pulmonaire secondaire à une drépanocytose. Dans une étude clinique, la survenue de crises vaso-occlusives exigeant une hospitalisation a été signalée plus fréquemment chez les patients recevant citrate de sildénafil que chez ceux du groupe placebo, ce qui a entraîné l’arrêt prématuré de l'étude.
Comme l'innocuité du sildénafil n’a pas été évaluée dans certains sous-groupes de patients, son emploi est contre-indiqué dans les cas suivants :
- Insuffisance hépatique sévère;
- Antécédents récents d’accident vasculaire cérébral, d'infarctus du myocarde ou d'arythmie pouvant entraîner la mort;
- Patients qui présentent une insuffisance cardiaque ou une coronaropathie causant de l’angine de poitrine instable;
- Hypotension sévère (tension artérielle < 90/50 mmHg) avant le traitement.
- L’administration concomitante d’inhibiteurs de la PDE5, comme MINT-SILDENAFIL R, et d’activateurs de guanylate cyclase, comme le riociguat, est contre-indiquée, car elle risque d’entraîner des épisodes d’hypotension symptomatique ou de syncope pouvant menacer le pronostic vital.
MISES EN GARDE ET PRÉCAUTIONS
Mises en garde et précautions importantes
- L’administration aux patients atteints d’une maladie veino-occlusive pulmonaire est déconseillée.
- On a démontré que les patients exposés à la neuropathie optique ischémique antérieure non artéritique (NOIANA) pouvaient avoir des disques optiques anormaux (p. ex. de petite taille) avant l’apparition de la neuropathie. Les médecins qui redoutent le risque global de NOIANA devraient en discuter avec un ophtalmologiste.
Précautions d’ordre général
L’administration de MINT-SILDENAFIL R (citrate de sildénafil) est déconseillée dans les cas suivants :
Les vasodilatateurs pulmonaires peuvent aggraver de façon marquée l’état
cardiovasculaire des patients atteints d’une maladie veino-occlusive pulmonaire. L’administration de MINT-SILDENAFIL R (citrate de sildénafil) aux patients atteints d’une affection entraînant une occlusion veineuse est déconseillée à cause de l’absence de données cliniques.
- L’efficacité du citrate de sildénafil chez des patients recevant déjà du bosentan n’a pas été démontrée de manière concluante (sur la distance parcourue à l’épreuve de marche en 6 minutes). L’ajout de sildénafil au bosentan n’a pas montré de bienfaits supérieurs à ceux du bosentan en monothérapie. Les résultats de l’épreuve de marche de 6 minutes ont fait ressortir des différences entre les patients atteints d’hypertension artérielle pulmonaire (HTAP) primitive et les patients présentant une HTAP secondaire à une affection du tissu conjonctif. Chez ces derniers, on a observé, en moyenne, une réduction de la distance parcourue à l’épreuve de marche de 6 minutes dans le groupe recevant le sildénafil et le bosentan, comparativement au groupe traité par le bosentan seul (-18,32 m vs 17,50 m). L’administration concomitante de sildénafil et de bosentan n’est pas un choix optimal chez les patients présentant une HTAPP qui reçoivent un traitement stable par le bosentan seul. Cette association n’est pas non plus recommandée chez les patients atteints d’une HTAP secondaire à une affection du tissu conjonctif (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicament-médicament, et PHARMACOLOGIE DÉTAILLÉE, Chez l’humain, Études pharmacodynamiques).
Avant de prescrire MINT-SILDENAFIL R, il est important de prendre connaissance de ce qui suit :
- Lors des essais cliniques, on a noté que le sildénafil exerçait un effet vasodilatateur qui se traduisait par une baisse transitoire de la tension artérielle (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Avant de prescrire MINT-SILDENAFIL R, les médecins doivent bien vérifier si leurs patients atteints d’une affection sous-jacente ne risquent pas d’être affectés défavorablement par cet effet vasodilatateur; par exemple, les cas d’hypotension au repos (TA < 90/50), de déplétion liquidienne, d’obstacle sévère à l’éjection ventriculaire gauche ou de dystonie neurovégétative.
Le citrate de sildénafil est également offert sur le marché sous la marque VIAGRA pour le traitement de la dysfonction érectile.
Durant le traitement de la dysfonction érectile, de rares cas de neuropathie optique ischémique antérieure non artéritique (NOIANA) ont été rapportés chez des sujets qui prenaient l’un ou l’autre des inhibiteurs de la phosphodiestérase de type 5 commercialisés. La NOIANA, une maladie rare, peut entraîner divers degrés de cécité permanente et incurable. Sauf quelques exceptions, la plupart de ces sujets avaient des facteurs de risque de NOIANA, y compris, mais sans s’y limiter, les suivants : faible rapport C/D (disque optique de petite taille), âge supérieur à 50 ans, diabète, hypertension, maladie coronarienne, hyperlipidémie et usage du tabac. Dans une étude d’observation, on a voulu déterminer si l’utilisation récente et épisodique d’inhibiteurs de
la PDE5 (en tant que classe), laquelle est typique dans le cadre d’un traitement de la dysfonction érectile, était associée à l’apparition soudaine d’une NOIANA. Selon les résultats, après la prise d’un inhibiteur de la PDE5, le risque de NOIANA serait environ deux fois plus élevé pendant une période équivalant à 5 demi-vies. D’après la littérature médicale, l’incidence annuelle de la NOIANA est de 2,5 à 11,8 cas par 100 000 hommes de 50 ans et plus dans la population générale. On doit recommander aux patients de cesser de prendre le sildénafil et de consulter un médecin sans tarder en cas de perte de vision soudaine.
Les patients qui ont déjà souffert d’une NOIANA présentent un risque accru de récurrence de cette affection. Par conséquent, les médecins doivent discuter avec ces patients du risque de NOIANA de même que de la possibilité que la prise d’inhibiteurs de la PDE5 provoque des effets néfastes chez eux. Les inhibiteurs de la PDE5 doivent être employés avec prudence chez de tels patients et seulement si l’on estime que les bienfaits escomptés l’emportent sur les risques.
On a démontré que les patients exposés à la NOIANA pouvaient avoir des disques optiques anormaux (p. ex., disques de petite taille) avant l’apparition de la neuropathie. Les médecins qui redoutent le risque global de NOIANA devraient en discuter avec un ophtalmologiste.
Les médecins doivent recommander aux patients de cesser de prendre MINT-SILDENAFIL R et de solliciter des soins médicaux immédiats en cas de perte soudaine, unilatérale ou bilatérale, de la vision.
L’administration de MINT-SILDENAFIL R (un inhibiteur de la PDE5) aux patients ayant reçu un diagnostic de NOIANA est contre-indiquée (voir CONTRE-INDICATIONS).
- Aucun essai clinique comparatif n’a été réalisé pour évaluer l’innocuité et l’efficacité du citrate de sildénafil chez les patients atteints de rétinite pigmentaire (dont une minorité souffre de troubles génétiques touchant les phosphodiestérases rétiniennes). (Voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE.) On doit donc faire preuve de prudence lorsqu’on prescrit MINT-SILDENAFIL R à ces patients.
- De rares cas de choriorétinopathie séreuse centrale, dont la survenue coïncidait dans le temps avec le traitement par le citrate de sildénafil, ont été rapportés dans le cadre du programme de pharmacovigilance. On ignore si des problèmes de santé et d’autres facteurs ayant pu causer cette manifestation ont été signalés. Il est impossible de déterminer si cette manifestation est directement attribuable à l’administration de sildénafil, à de possibles facteurs de risque sous-jacents, à une combinaison de ces facteurs ou à d’autres facteurs (voir EFFETS INDÉSIRABLES DU MÉDICAMENT SIGNALÉS APRÈS LA COMMERCIALISATION DU PRODUIT).
- Alphabloquants : On recommande la prudence en cas d’administration concomitante d’un inhibiteur de la phosphodiestérase de type 5 (PDE5) et d’un alphabloquant. Les inhibiteurs de la PDE5, y compris le sildénafil, et les agents alpha-adrénolytiques sont en effet deux classes de vasodilatateurs qui font baisser la tension artérielle. Quand des vasodilatateurs sont administrés en concomitance, on doit donc s’attendre à un effet additif sur la tension
artérielle. Chez certains patients, la baisse tensionnelle peut être assez forte pour entraîner des symptômes d’hypotension. À l’issue des études sur l’interaction du sildénafil avec des alphabloquants (voir INTERACTIONS MÉDICAMENTEUSES), on a rapporté des cas d’hypotension se manifestant par des étourdissements et une sensation ébrieuse. Afin de réduire au minimum les risques d’hypotension orthostatique, on doit s’assurer de la stabilité de l’état hémodynamique des patients recevant un alphabloquant avant d’amorcer le traitement par le sildénafil. Les médecins doivent informer leurs patients des mesures à prendre en cas d’hypotension orthostatique. Toutefois, on n’a rapporté aucun cas de syncope ni d’évanouissement au cours de ces études. Il faut par ailleurs tenir compte du fait que l’innocuité d’un traitement combinant un inhibiteur de la PDE5 et un alphabloquant peut être affectée par d’autres variables, y compris une déplétion intravasculaire et l’administration concomitante d’antihypertenseurs.
MINT-SILDENAFIL R doit être administré avec prudence aux patients qui présentent des déformations anatomiques de la verge (déviations péniennes, fibrose caverneuse ou maladie de La Peyronie) ou aux patients ayant une affection les prédisposant au priapisme (drépanocytose, myélome multiple ou leucémie).
Des cas d’érection prolongée et de priapisme ont été signalés depuis la mise sur le marché du sildénafil. Si une érection dure plus de 4 heures, le patient doit obtenir sans tarder de l’aide médicale. Le priapisme, s’il n’est pas traité sans délai, peut entraîner des lésions irréversibles du tissu pénien ou une impuissance permanente (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés après la commercialisation du produit).
- Chez l’humain, le sildénafil pris seul ou avec de l’acide acétylsalicylique, n’a aucun effet sur le temps de saignement. Des essais in vitro sur les plaquettes humaines indiquent que le sildénafil potentialise l’effet antiagrégant du nitroprussiate de sodium (substance qui libère du monoxyde d'azote). L’association d’héparine et de sildénafil a un effet additif sur le temps de saignement chez le lapin anesthésié, mais cette interaction n’a pas fait l’objet d’études chez l’homme (voir INTERACTIONS MÉDICAMENTEUSES, MODE D’ACTION ET PHARMACOLOGIE CLINIQUE et PHARMACOLOGIE DÉTAILLÉE).
- On a observé une incidence supérieure de cas d’épistaxis quand l’HTAP est secondaire à une affection du tissu conjonctif (sildénafil : 12,9 %, placebo : 0 %) comparativement au cas d’HTAPP (sildénafil : 2,3 %, placebo : 2,4 %). L’incidence s’est également révélée supérieure chez les patients traités en concomitance par le sildénafil et un anticoagulant du groupe des antivitamines K pris par voie orale (8,8 % versus 1,7 % en l’absence d’un traitement par une antivitamine K).
- On ne dispose d’aucune donnée sur l’innocuité de citrate de sildénafil chez les patients qui présentent des troubles hémorragiques ou un ulcère gastroduodénal évolutif. Il faut donc faire preuve de prudence lorsqu’on prescrit MINT-SILDENAFIL R à ces patients.
- L’innocuité et l’efficacité du sildénafil en cas d’administration concomitante d’un autre inhibiteur de la PDE5, y compris VIAGRA, n’ont pas été évaluées chez les patients présentant une HTAP. Par conséquent, une telle association n'est pas recommandée (voir INTERACTIONS MÉDICAMENTEUSES, Interactions médicamenteuses pouvant avoir des conséquences graves).
Système cardiovasculaire
Aucun essai clinique comparatif n’a été réalisé pour évaluer l’innocuité et l’efficacité de citrate de sildénafil au sein du groupe de patients qui suit. On doit donc faire preuve de prudence lorsqu’on prescrit MINT-SILDENAFIL R à ces patients :
- patients hypertendus (TA > 170/110 mmHg)
Facteurs de risque cardiovasculaire
Depuis la mise sur le marché du sildénafil pour traiter la dysfonction érectile, certains accidents cardiovasculaires graves ont été rapportés en même temps que le traitement : infarctus du myocarde, angine instable, mort subite par arrêt cardiaque, arythmie ventriculaire, hémorragie vasculaire cérébrale, crise ischémique transitoire, hypertension et hypotension. La plupart des patients en cause présentaient déjà des facteurs de risque cardiovasculaire. Un grand nombre de ces accidents se sont produits pendant ou peu de temps après l’activité sexuelle et quelques-uns peu après la prise de sildénafil, sans qu’il y ait eu d’activité sexuelle. Il est impossible de déterminer si ces accidents sont directement attribuables à ces facteurs ou à d’autres facteurs (voir EFFETS INDÉSIRABLES, Effets indésirables du médicament signalés après la commercialisation du produit).
Fonction auditive
Des cas de perte soudaine, partielle ou totale, de l’audition ont été associés à la prise d’inhibiteurs de la PDE5, y compris citrate de sildénafil, dans le cadre du programme de pharmacovigilance. Ces manifestations, qui étaient parfois accompagnées d’acouphènes et d’étourdissements, coïncidaient dans le temps avec la prise d’inhibiteurs de la PDE5, y compris citrate de sildénafil. Dans certains cas, des problèmes de santé et d’autres facteurs ayant pu causer cette manifestation ont été signalés et, souvent, les renseignements concernant le suivi médical étaient limités. Il est impossible de déterminer si la perte de l’audition est directement attribuable à la prise des inhibiteurs de la PDE5 ou à d’autres facteurs (voir EFFETS INDÉSIRABLES DU MÉDICAMENT SIGNALÉS APRÈS LA COMMERCIALISATION DU PRODUIT). On doit recommander aux patients de consulter un médecin sans tarder en cas de perte soudaine, partielle ou totale, de l’audition.
Peau et annexes cutanées
De rares cas de syndrome de Stevens-Johnson, d’érythrodermie bulleuse avec épidermolyse et d’érythème polymorphe ont été signalés depuis la mise sur le marché du produit.
Populations particulières
Femmes enceintes : Aucun signe de tératogenèse, d’embryotoxicité ou de fœtotoxicité n’a été observé chez les rats et les lapins ayant reçu jusqu’à 200 mg/kg/jour de sildénafil durant la période d’organogenèse. On ne dispose d’aucune donnée sur l’administration du sildénafil chez la femme enceinte. Les études menées chez l'animal ont cependant mis en évidence des effets toxiques associés au développement postnatal (voir TOXICOLOGIE).
En raison de l’absence de données, MINT-SILDENAFIL R ne doit pas être utilisé chez la femme enceinte, à moins que cela ne soit absolument nécessaire.
Femmes qui allaitent : Aucune étude comparative rigoureuse n’a été menée chez des femmes qui allaitent. Des données limitées indiquent que le sildénafil et son métabolite actif sont excrétés en très faibles concentrations dans le lait maternel. Les prescripteurs doivent évaluer avec soin la nécessité clinique d’administrer MINT-SILDENAFIL R à la mère et les effets indésirables que pourrait subir le nourrisson.
Fertilité :
Les données non cliniques issues d’études conventionnelles sur la fertilité n’ont révélé aucun risque particulier pour l’humain.
Enfants (< 18 ans) : MINT-SILDENAFIL R n’est pas indiqué chez les enfants de moins de 18 ans.
Lors d’un essai de longue durée mené chez des enfants souffrant d’HTAP, on a observé un taux de mortalité plus important chez les patients qui ont reçu une dose élevée de citrate de sildénafil. Les premiers décès sont survenus après environ un an de traitement, et leurs causes étaient caractéristiques de celles qu’on observe habituellement chez les patients atteints d’HTAP (voir INDICATIONS ET USAGE CLINIQUE et EFFETS INDÉSIRABLES, Effets indésirables du médicament observés au cours des essais cliniques, Données sur l’innocuité issues d’un essai clinique mené chez des enfants).
Personnes âgées (≥ 65 ans) : On a observé une baisse de la clairance du sildénafil chez des volontaires sains âgés, mais leur nombre était insuffisant pour déterminer si leur réponse au traitement diffère de celle des sujets plus jeunes. Selon les rapports cliniques, aucune différence de la réponse n’a été décelée entre les personnes âgées atteintes d’hypertension artérielle pulmonaire et les plus jeunes. De façon générale, il faut choisir soigneusement la dose administrée aux patients âgés, pour tenir compte d’une fréquence plus élevée des cas de diminution de la fonction hépatique, rénale ou cardiaque, et de la présence d’une affection sous-jacente ou encore, d’autres médications (voir PHARMACOLOGIE CLINIQUE et POSOLOGIE ET ADMINISTRATION).
Association de citrate de sildénafil et d’époprosténol : (voir RÉACTIONS INDÉSIRABLES et Interactions médicament-médicament).
Renseignements pour les patients
Les médecins devraient aviser les patients des contre-indications à la prise de MINT-SILDENAFIL R en même temps que des dérivés nitrés, qu’ils soient pris régulièrement ou de façon intermittente.
Les médecins doivent recommander aux patients de cesser de prendre MINT-SILDENAFIL R et de solliciter des soins médicaux immédiats en cas de perte soudaine, unilatérale ou bilatérale, de la vision, qui peut être un signe de neuropathie optique ischémique antérieure non artéritique (NOIANA), une affection qui altère la vision et peut entraîner une cécité permanente. De rares cas ont été rapportés chez des sujets traités pour une dysfonction érectile par l’un ou l’autre des
inhibiteurs de la phosphodiestérase de type 5 commercialisés pour cette indication.
Quand la perte de vision est attribuée à une NOIANA, il est déconseillé de poursuivre l’administration de MINT-SILDENAFIL R (voir MISES EN GARDE ET PRÉCAUTIONS, Précautions d’ordre général).
Effets sur la capacité de conduire et d’utiliser des machines
Comme des étourdissements et des troubles de la vue ont été signalés durant les essais cliniques sur le sildénafil, les patients devraient être informés des effets que pourrait entraîner la prise de MINT-SILDENAFIL R avant de conduire ou d’utiliser des machines. L’effet du sildénafil sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’a pas été évalué.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Administration orale du sildénafil
Les données sur l’innocuité du citrate de sildénafil proviennent d’un seul essai déterminant mené chez 68 (25 %) hommes et 209 (75 %) femmes (277 patients traités pour hypertension artérielle pulmonaire) et d’une prolongation de l’étude en mode sans insu. Parmi les sujets ayant complété l’essai déterminant, 259 ont été admis à la prolongation. L’essai a servi à évaluer des doses de MINT-SILDENAFIL R allant jusqu’à 80 mg, 3 f.p.j., et, après 3 ans, 87 % des 183 patients toujours sous traitement recevaient 80 mg de citrate de sildénafil, 3 f.p.j.
On a relevé un faible taux global d’abandons de citrate de sildénafil administré à la dose recommandée de 20 mg 3 f.p.j., soit 2,9 %, le même taux observé avec le placebo (2,9 %).
Effets indésirables du médicament observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui sont observés peuvent ne pas refléter les taux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des manifestations indésirables liées aux médicaments et pour l’estimation des taux.
Administration orale du sildénafil
Le tableau 1 énumère les effets indésirables observés chez au moins 3 % des sujets traités par citrate de sildénafil à raison de 20, 40, ou 80 mg, 3 f.p.j., et dont la fréquence s’est révélée supérieure avec citrate de sildénafil qu’avec le placebo au cours de l’essai déterminant, comparatif avec placebo, ayant porté sur le traitement de l’hypertension artérielle pulmonaire.
Tableau 1. Effets indésirables plus fréquents avec le sildénafil observés chez ≥ 3 % des patients (n ≥ 2 patients) – Résultats en pourcentage
EFFET INDÉSIRABLE (%) | Placebo (n = 70) | GROUPES DE TRAITEMENT PAR LE SILDÉNAFIL | |||
| 20 mg (n = 69) | 40 mg (n = 67) | 80 mg (n = 71) | Total (N = 207) | ||
| Céphalées | 39 | 46 | 42 | 49 | 46 |
| Bouffées vasomotrices | 4 | 10 | 9 | 16 | 12 |
| Dyspepsie | 7 | 13 | 8 | 13 | 11 |
| Dorsalgie | 11 | 13 | 13 | 9 | 12 |
| Diarrhée | 6 | 9 | 12 | 10 | 10 |
| Douleur aux extrémités | 6 | 7 | 15 | 9 | 10 |
| Myalgie | 4 | 7 | 6 | 14 | 9 |
| Toux | 6 | 7 | 5 | 9 | 7 |
| Épistaxis | 1 | 9 | 8 | 4 | 7 |
| Pyrexie | 3 | 6 | 3 | 10 | 6 |
| Grippe | 3 | 6 | 6 | 4 | 5 |
| Vertiges | 1 | 1 | 5 | 3 | 3 |
| Gastrite | 0 | 3 | 3 | 4 | 3 |
| Érythème | 0 | 6 | 2 | 1 | 3 |
| Insomnie | 1 | 7 | 6 | 4 | 6 |
| Troubles visuels | 0 | 0 | 5 | 7 | 4 |
| Dyspnée (exacerbation) | 3 | 7 | 2 | 1 | 3 |
| Sinusite | 0 | 3 | 5 | 1 | 3 |
| Paresthésies | 0 | 3 | 5 | 1 | 3 |
| Rhinite | 0 | 4 | 2 | 3 | 3 |
Des réactions indésirables médicamenteuses ont été signalées lors d’une étude comparative avec placebo dans le cadre de laquelle citrate de sildénafil a été administré comme traitement d’appoint à l’époprosténol par voie intraveineuse à des patients atteints d’hypertension artérielle pulmonaire, avec ajustement de la dose de citrate de sildénafil par palier fixe (dose initiale recommandée de 20 mg 3 f.p.j., portée à 40 mg 3 f.p.j., puis à 80 mg 3 f.p.j.). Les effets indésirables d’importance clinique signalés par au moins 2 % des patients du groupe citrate de sildénafil sont présentés au tableau 2. La durée du traitement était de 16 semaines. Le taux global d’abandons pour cause d’effets indésirables a été de 5,2 % chez les patients traités par l’association sildénafil-époprosténol, comparativement à 10,7 % dans le groupe recevant l’association placebo-époprosténol. En tout, 242 sujets ont terminé l’étude initiale et été admis à la phase de prolongation. Des doses allant jusqu’à 80 mg, 3 f.p.j., ont été évaluées et, après 3 ans, 68 % des 133 patients traités recevaient 80 mg de citrate de sildénafil, 3 f.p.j.
Tableau 2. Effets indésirables toutes causes confondues signalés par au moins 2 % des patients ayant reçu l’association sildénafil-époprosténol et à une fréquence plus grande que dans le groupe placebo
| Pourcentage de sujets ayant signalé l’effet | ||
| indésirable | ||
| Effets indésirables | ||
| Placebo + époprosténol | Sildénafil + | |
| (n = 131) | époprosténol (n = 134) | |
Troubles sanguins et lymphatiques Anémie | 3,1 | 4,5 |
Troubles cardiaques Palpitations | 6,1 | 7,5 |
Troubles endocriniens Hyperthyroïdie | 0,8 | 2,2 |
Troubles oculaires Chromatopsie Hyperémie oculaire Vision brouillée | 0 0 1,5 | 5,2 2,2 4,5 |
Troubles digestifs Distension abdominale Diarrhée Sécheresse buccale Reflux gastro-œsophagien pathologique Nausées Hémorragie rectale Vomissements | 0,8 18,3 0 0,8 18,3 0 9,9 | 3 25,4 3,7 6 34,3 2,2 14,9 |
Troubles généraux et atteintes au point d’administration Asthénie Douleur thoracique Frissons Malaise Œdème Douleur | 20,6 9,9 0 0,8 13 2,3 | 23,9 14,2 5,2 2,2 24,6 4,5 |
Infections Bronchite Cellulite Gastro-entérite Infection des voies respiratoires supérieures | 0,8 1,5 0,8 9,2 | 3,7 3,7 2,2 15,7 |
Résultats d’examen Augmentation du rapport international normalisé (RIN) | 3,1 | 5,2 |
Troubles du métabolisme et de l’alimentation Anorexie Hypervolémie | 1,5 1,5 | 4,5 3,7 |
| Pourcentage de sujets ayant signalé l’effet | ||
| indésirable | ||
| Effets indésirables | ||
| Placebo + époprosténol | Sildénafil + | |
| (n = 131) | époprosténol (n = 134) | |
Atteintes des tissus ostéomusculaire ou conjonctif Arthralgie Lombalgie Myalgie Douleur aux extrémités Douleur à la mâchoire Douleur à l’épaule | 2,3 3,1 5,3 6,1 8,4 1,5 | 6,7 4,5 9,7 17,2 10,4 2,2 |
Troubles du système nerveux Étourdissements Céphalées Hypoesthésie | 19,1 33,6 1,5 | 20,9 56,7 3 |
Troubles mentaux Anxiété | 1,5 | 3 |
Troubles rénaux et urinaires Insuffisance rénale | 1,5 | 2,2 |
Troubles respiratoires, thoraciques et médiastinaux Épistaxis Hémoptysie Hypoxie Congestion nasale | 5,3 1,5 1,5 2,3 | 9 2,2 3 9 |
Atteintes cutanées ou sous-cutanées Éruption cutanée | 10,7 | 17,2 |
Troubles vasculaires Bouffées vasomotrices Hypotension | 13 6,1 | 19,4 9 |
Effets indésirables du médicament signalés après la commercialisation du produit Système cardiovasculaire
Depuis la mise sur le marché du citrate de sildénafil aux doses indiquées pour traiter la dysfonction érectile, certains accidents cardiovasculaires, vasculaires cérébraux et vasculaires graves ont été rapportés en même temps que le traitement : infarctus du myocarde, mort subite par arrêt cardiaque, arythmie ventriculaire, hémorragie vasculaire cérébrale, crise ischémique transitoire, hypertension et hémorragies pulmonaire, cérébrale et sous-arachnoïdienne. La plupart des patients en cause présentaient déjà des facteurs de risque cardiovasculaire. Bon nombre de ces accidents se sont produits pendant ou peu de temps après l’activité sexuelle et quelques-uns peu après la prise du sildénafil, sans qu’il y ait eu d’activité sexuelle. D’autres encore sont survenus des heures ou des jours après la prise de sildénafil suivie de relations sexuelles. Il est impossible de déterminer s’ils sont directement attribuables au citrate de sildénafil, à l’activité sexuelle, aux maladies cardiovasculaires sous-jacentes, à une combinaison de ces facteurs ou encore à d’autres facteurs.
Système nerveux : Crises convulsives; récidive de crises convulsives et amnésie globale transitoire
Fonction auditive : Des cas de perte soudaine, partielle ou totale, de l’audition, dont la survenue coïncidait dans le temps avec la prise d’inhibiteurs de la PDE5, y compris citrate de sildénafil, ont été rapportés dans le cadre du programme de pharmacovigilance. Dans certains cas, des problèmes de santé et d’autres facteurs ayant pu causer cette manifestation ont été signalés et, souvent, les renseignements concernant le suivi médical étaient limités. Il est impossible de déterminer si la perte de l’audition est directement attribuable à la prise des inhibiteurs de la PDE5, à des facteurs de risque de perte d’audition sous-jacents, à une combinaison de ces facteurs ou à d’autres facteurs (voir MISES EN GARDE ET PRÉCAUTIONS).
De rares cas de choriorétinopathie séreuse centrale, dont la survenue coïncidait dans le temps avec le traitement par le citrate de sildénafil, ont été rapportés dans le cadre du programme de pharmacovigilance. On ignore si des problèmes de santé et d’autres facteurs ayant pu causer cette manifestation ont été signalés. Il est impossible de déterminer si cette manifestation est directement attribuable à l’administration de sildénafil, à de possibles facteurs de risque sous-jacents, à une combinaison de ces facteurs ou à d’autres facteurs (voir MISES EN GARDE ET PRÉCAUTIONS).
Peau et annexes cutanées : Syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse et érythème polymorphe
Troubles de l’appareil reproducteur et des seins : Priapisme; augmentation et prolongation des érections.
Données sur l’innocuité issues d’essais cliniques menés chez des enfants
Hypertension artérielle pulmonaire
Les effets indésirables signalés chez ≥ 3 % des 229 sujets traités par sildénafil (toutes doses confondues) étaient les suivants :
Selon les données recueillies pendant plus de 7 ans après le début d'une étude d’innocuité comparative avec placebo menée chez des enfants de 1 à 17 ans atteints d’hypertension artérielle pulmonaire, 42 décès ont été signalés, lesquels étaient proportionnels à la dose. Les effets indésirables suivants ont été signalés au cours de l'étude :
Affections oculaires : altération de la vue (3 %)
Affections gastro-intestinales : vomissements (22 %), diarrhée (15 %), nausées (9 %), dyspepsie (6 %)
Troubles généraux et anomalies au point d’administration : pyrexie (17 %) Évaluations : baisse de la tension artérielle diastolique
Atteintes des tissus ostéomusculaires ou conjonctifs : douleur dans les membres (4 %) Troubles du système nerveux : céphalées (26 %)
Troubles respiratoires, thoraciques et médiastinaux : épistaxis (12%), rhinorrhée (3%)
Infections et infestations respiratoires : infection des voies respiratoires supérieures (31 %), bronchite (20 %), pharyngite (18 %), grippe (12 %), pneumonie (10 %)
La plupart des effets indésirables ont été d’intensité légère ou modérée.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicamenteuses pouvant avoir des conséquences graves
- La prise de dérivés nitrés sous quelque forme que ce soit est absolument contre-indiquée (voir CONTRE-INDICATIONS).
- Autres inhibiteurs de la PDE5 ou vasodilatateurs (alphabloquants, antihypertenseurs, etc.) (voir MISES EN GARDE ET PRÉCAUTIONS, Précautions d’ordre général)
Aperçu
Essais in vitro :
Le sildénafil est principalement métabolisé par les isoenzymes 3A4 (voie métabolique principale) et 2C9 (voie métabolique secondaire) du cytochrome P450 (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE). Par conséquent, les inhibiteurs et les inducteurs de ces isoenzymes peuvent réduire ou augmenter, respectivement, la clairance du sildénafil.
Le sildénafil est un faible inhibiteur des isoenzymes 1A2, 2C9, 2C19, 2D6, 2E1 et 3A4 (CI50 > 150 µM) du cytochrome P450. Il ne devrait pas modifier la pharmacocinétique des molécules qui sont des substrats de ces isoenzymes du cytochrome P450 à des concentrations pertinentes en clinique.
Essais in vivo :
La dose de 50 mg de sildénafil n’a pas potentialisé l’effet hypotenseur de l’alcool chez des volontaires sains dont l’alcoolémie maximale moyenne se chiffrait à 0,08 %.
Les interactions décrites ci-dessous sont fondées sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur un risque théorique établi d’après l’intensité et la gravité de la réaction (c.-à-d., mettant en cause des associations contre-indiquées).
Interactions médicament-médicament
À moins d’indications contraires, les études sur les interactions médicamenteuses ont été réalisées chez des hommes en santé qui recevaient du sildénafil par voie orale. Les résultats obtenus peuvent être appliqués à d’autres populations et à d’autres voies d’administration.
Tableau 3 – Interactions médicament-médicament établies ou possibles
| Dénomination commune | Réf. | Effet | Commentaire clinique |
| Cimétidine (800 mg) | EC | La cimétidine, un inhibiteur non spécifique de la CYP3A4, a entraîné une augmentation de 56 % de la concentration plasmatique du sildénafil lorsqu’elle a été administrée en association avec le sildénafil (50 mg) à des volontaires sains. | Une surveillance clinique étroite est conseillée. |
Antibiotiques macrolides Érythromycine Clarithromycine et télithromycine | EC T | L’administration d’une seule dose de 100 mg de sildénafil en association avec de l’érythromycine, un inhibiteur modéré de la CYP3A4, à l’état d’équilibre (soit après la prise de 500 mg, 2 f.p.j. pendant 5 jours) a entraîné une augmentation de 182 % de l’exposition totale au sildénafil (ASC). On peut s’attendre à ce que des inhibiteurs puissants de la CYP3A4 comme la clarithromycine et la télithromycine aient des effets à mi-chemin entre ceux du ritonavir et des inhibiteurs modérés de la CYP3A4 comme le saquinavir ou l’érythromycine; on présume que l’exposition devrait être multipliée par 7. | On devrait envisager de ramener la dose à 20 mg 2 f.p.j. lorsque le sildénafil est administré à des patients qui reçoivent déjà des inhibiteurs modérés de la CYP3A4 comme l’érythromycine ou le saquinavir. L’administration concomitante de sildénafil avec ces inhibiteurs de la CYP3A4 n'est pas recommandée. |
| Néfazodone | T | On peut s’attendre à ce que des inhibiteurs puissants de la CYP3A4 comme la néfazodone aient des effets à mi-chemin entre ceux du ritonavir et des inhibiteurs modérés de la CYP3A4 comme le saquinavir ou l’érythromycine; on présume que l’exposition devrait être multipliée par 7. | L’administration concomitante de sildénafil avec ces inhibiteurs de la CYP3A4 n'est pas recommandée. |
| Antifongiques azolés | T | La prise d’inhibiteurs encore plus | L’administration |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
| Kétoconazole et itraconazole | puissants de la CYP3A4, comme le kétoconazole et l’itraconazole, aura donc des effets semblables à ceux du ritonavir, p. ex., multiplication par un facteur de 11 de l’exposition au sildénafil (ASC) [voir CONTRE- INDICATIONS et POSOLOGIE ET ADMINISTRATION]. | concomitante de sildénafil avec ces inhibiteurs puissants de la CYP3A4 est contre-indiquée. | |
Inhibiteurs de la protéase du VIH Saquinavir | EC | Chez des volontaires sains, l’administration d’une seule dose de 100 mg de sildénafil en association avec du saquinavir – un inhibiteur modéré de la protéase du VIH qui inhibe aussi modérément la CYP3A4 – à l’état d’équilibre (1200 mg, 3 f.p.j.) a entraîné une augmentation de 140 % de la Cmax du sildénafil et de 210 % de son ASC (voir POSOLOGIE ET MODE D’ADMINISTRATION). Au cours de l’étude menée chez des volontaires sains, l’administration de 100 mg de sildénafil n’a pas affecté la pharmacocinétique du saquinavir (1200 mg, 3 f.p.j.), un inhibiteur de la protéase du VIH, à l’état d’équilibre. | On devrait surveiller l’innocuité et envisager de ramener la dose à 20 mg 2 f.p.j. lorsque le sildénafil est administré à des patients qui reçoivent déjà des inhibiteurs modérés de la CYP3A4 comme le saquinavir. |
| Ritonavir | EC | Chez des volontaires sains, l’administration d’une seule dose de 100 mg de sildénafil en association avec du ritonavir (un inhibiteur des protéases du VIH qui est aussi un inhibiteur puissant du cytochrome P450) à l’état d’équilibre (500 mg, 2 f.p.j.) a entraîné une augmentation de 300 % de la Cmax du sildénafil (multiplication de la Cmax par un facteur de 4) et de 1000 % de son ASC (multiplication de l’ASC par | L’administration concomitante de sildénafil avec des inhibiteurs puissants de la CYP3A4, comme le ritonavir, est contre-indiquée. |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
un facteur de 11). Après 24 heures, la concentration plasmatique du sildénafil était environ 40 fois supérieure à celle du sildénafil administré seul. Ces données corroborent les effets marqués du ritonavir sur de nombreux substrats du cytochrome P450 (voir CONTRE-INDICATIONS EN GARDE et POSOLOGIE ET ADMINISTRATION). Au cours d’une étude menée chez des volontaires sains, l’administration de 100 mg de sildénafil n’a pas affecté la pharmacocinétique du ritonavir (500 mg, 2 f.p.j.), un inhibiteur de la protéase du VIH, à l’état d’équilibre. On n’a pas évalué les interactions avec d’autres inhibiteurs de la protéase du VIH et citrate de sildénafil, mais un emploi concomitant ferait probablement augmenter la concentration du sildénafil. | |||
Inhibiteurs faibles ou modérés de la CYP3A4 | EC | L’analyse des données pharmacocinétiques observées chez des participants aux essais cliniques indique une réduction d’environ 30 % de la clairance du sildénafil lors de son administration avec un inhibiteur léger ou modéré de la CYP3A4. | L’exposition au sildénafil à une posologie de 80 mg, 3 f.p.j., sans autre médication, se révèle 5 fois plus élevée qu’à la posologie de 20 mg, 3 f.p.j. On devrait surveiller l’innocuité et envisager de ramener la dose à 20 mg 2 f.p.j. lorsque le sildénafil est administré à des patients qui reçoivent déjà des inhibiteurs modérés de la CYP3A4. |
| Bêtabloquants | EC | L’analyse des données | On devrait surveiller |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
pharmacocinétiques observées chez des participants aux essais cliniques indique une réduction d’environ 34 % de la clairance du sildénafil lors de son administration avec un bêtabloquant, ce qui multiplie par 1,5 la concentration de sildénafil. | l’innocuité et envisager de diminuer la dose. | ||
| Inducteurs de la CYP3A4 | EC | L’analyse des données pharmacocinétiques observées chez des participants aux essais cliniques indique une augmentation environ 3 fois plus importante de la clairance du sildénafil lors de son administration avec un inducteur léger de la CYP3A4, ce qui correspond à l’effet qu’exerce le bosentan sur la clairance du sildénafil chez les sujets en santé. | L’administration concomitante d’inducteurs puissants de la CYP3A4 devrait entraîner une baisse plus marquée de la concentration plasmatique du sildénafil. Une surveillance de l’innocuité est donc requise et une modification (augmentation) de la posologie pourrait être nécessaire. |
| Bosentan | EC | Selon une étude menée chez des volontaires sains de sexe masculin, l’administration concomitante de sildénafil à l’état d’équilibre (80 mg, 3 f.p.j.) avec le bosentan, un antagoniste des récepteurs de l’endothéline (inducteur modéré des isozymes CYP3A4 et CYP2C9 et peut-être aussi CYP2C19) à l’état d’équilibre (125 mg, 2 f.p.j.) a entraîné une baisse de 62,6 % de l’ASC du sildénafil et une baisse de 55,4 % de sa Cmax. L’association des 2 médicaments n’a pas fait varier la tension artérielle de façon notable (mesurée en décubitus et en station debout) et elle a été bien tolérée par les volontaires sains. Le sildénafil à l’état d’équilibre (80 mg, 3 f.p.j.) a entraîné une hausse de 49,8 % de l’ASC et de | Il n’existe pas de données à l’appui de l'augmentation de la dose de sildénafil lorsqu'il est administré conjointement au bosentan. L’emploi concomitant de sildénafil et de bosentan n’est pas recommandé chez les patients présentant une HTAP secondaire à une affection du tissu conjonctif. |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
42 % de la Cmax du bosentan (125 mg, 2 f.p.j.). L'efficacité du sildénafil chez des patients recevant déjà du bosentan n’a pas été démontrée de manière concluante (sur la distance parcourue à l’épreuve de marche en 6 minutes). L’ajout de sildénafil au bosentan n’a pas montré de bienfaits supérieurs à ceux du bosentan en monothérapie. Les résultats de l’épreuve de marche de 6 minutes ont fait ressortir des différences entre les patients atteints d’une hypertension artérielle pulmonaire (HTAP) primitive et les patients présentant une HTAP secondaire à une affection du tissu conjonctif. Chez les patients présentant une HTAP secondaire à une affection du tissu conjonctif, on a observé une réduction de la distance parcourue à l’épreuve de marche de 6 minutes dans le groupe recevant le sildénafil et le bosentan, comparativement au groupe traité par le bosentan seul (-18,32 m vs 17,50 m). | |||
Alphabloquant Doxazosine | EC | Au cours d’études sur les interactions médicamenteuses, des patients atteints d’une hypertrophie bénigne de la prostate stabilisée par la doxazosine (4 mg ou 8 mg), un alphabloquant, ont reçu en concomitance du sildénafil (25 mg, 50 mg ou 100 mg). On a observé chez les sujets étudiés une réduction additionnelle moyenne des tensions artérielles, systolique et diastolique, mesurées en décubitus, de 7/7 mmHg, 9/5 mmHg et 8/4 mmHg, | On recommande la prudence en cas d’administration concomitante de sildénafil et d’un alphabloquant. Une surveillance de l’innocuité est donc requise et une modification (diminution) de la posologie pourrait être nécessaire. |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
respectivement. On a également observé une réduction additionnelle moyenne des tensions artérielles, mesurées en station debout, de 6/6 mmHg, 11/4 mmHg et 4/5 mmHg, respectivement. On a rapporté à l’occasion des cas d’hypotension orthostatique chez certains patients. Les symptômes rapportés comprennent des étourdissements et une sensation ébrieuse, mais pas de syncope (voir PRÉCAUTIONS). L’administration concomitante de doses uniques de doxazosine (4 ou 8 mg) et de sildénafil (25 ou 50 mg) n’a produit aucun effet d’importance clinique sur les paramètres pharmacocinétiques de l’un ou l’autre de ces médicaments (ASC, Cmax et Tmax). | |||
| Contraceptifs oraux | EC | L’administration concomitante d’un contraceptif oral (30 mcg d’éthinylestradiol et 150 mcg de lévonorgestrel) n’a pas affecté la pharmacocinétique du sildénafil. Le sildénafil n’a pas affecté la concentration plasmatique des contraceptifs oraux (30 mcg d’éthinylestradiol et 150 mcg de lévonorgestrel). | - |
| Antiacide | EC | Des doses uniques d’un antiacide (hydroxyde de magnésium et d’aluminium) n’ont pas affecté la biodisponibilité du sildénafil. | - |
| Amlodipine | EC | L’administration concomitante par voie orale de sildénafil (100 mg) et d’amlodipine, à raison de 5 mg ou de 10 mg, à des patients hypertendus a entraîné une réduction supplémentaire moyenne de 8 mmHg de la tension systolique et de 7 mmHg | Une surveillance de l’innocuité est donc requise et une modification (diminution) de la posologie pourrait être nécessaire. |
| Dénomination commune | Réf. | Effet | Commentaire clinique |
| de la tension diastolique, en décubitus. | |||
Substrats de la CYP2C9 Tolbutamide ou warfarine | EC | On n’a observé aucune interaction importante lorsque le tolbutamide (dose unique de 250 mg) ou la warfarine (dose unique de 40 mg), qui sont tous les deux métabolisés par la CYP2C9, ont été administrés en concomitance avec 50 mg de sildénafil. | - |
| Acénocoumarol | EC | On n’a observé aucune interaction entre le sildénafil (une seule dose de 100 mg) et l’acénocoumarol. | - |
Acide acétylsalicylique | EC | Le sildénafil (50 mg) n’a pas potentialisé l’allongement du temps de saignement, mesuré par une méthode standard, causé par l’acide acétylsalicylique (150 mg). | - |
| Époprosténol | EC | À partir de l’analyse de pharmacocinétique réalisée chez les sujets de l’étude A1481141 (sildénafil + époprosténol), on a estimé à 27 % la baisse de la biodisponibilité du sildénafil. À l’analyse des résultats de l’étude, on a estimé à 48,2 % la variabilité interindividuelle de la biodisponibilité relative du sildénafil. | L’effet de l’époprosténol sur l’exposition au sildénafil n’a pas été considéré comme étant important sur le plan clinique. |
EC = Essai clinique; T = Théorique
Interactions médicament-aliment
Comme le jus de pamplemousse inhibe légèrement la CYP3A4 au niveau de la paroi intestinale, il multiplie par 1,23 l'exposition au sildénafil (ASC) sans changement de la concentration plasmatique maximale (Cmax).
L’alcool risque d’interagir avec MINT-SILDENAFIL R. La dose de 50 mg de sildénafil n’a pas potentialisé l’effet hypotenseur de l’alcool chez des volontaires sains dont l’alcoolémie maximale moyenne se chiffrait à 0,08 % (80 mg/dL). Toutefois, les patients traités par des inhibiteurs de la PDE5, dont le sildénafil, devraient éviter de consommer de l'alcool, lequel peut accroître le risque de manifestations orthostatiques y compris une augmentation du rythme cardiaque, une chute de la tension artérielle en position debout, des étourdissements et des céphalées.
Interactions médicament-herbe médicinale
Il convient de surveiller étroitement les effets du sildénafil chez les patients qui prennent du millepertuis, un inducteur de la CYP3A4, en concomitance.
Effets du médicament sur les résultats des épreuves de laboratoire
On n’a pas évalué les interactions avec les analyses de laboratoire.
POSOLOGIE ET ADMINISTRATION
Considérations posologiques
La dose de MINT-SILDENAFIL R. (citrate de sildénafil) peut varier dans les cas suivants :
- administration concomitante d’alphabloquants;
- administration concomitante d’inhibiteurs puissants de la CYP3A4 (p. ex,. le kétoconazole, l’itraconazole et le ritonavir) ou d’inhibiteurs faibles de la CYP3A4 (p. ex., le jus de pamplemousse);
administration concomitante avec des inducteurs de la CYP3A4 (p. ex., la rifampine)
(voir PRÉCAUTIONS et INTERACTIONS MÉDICAMENTEUSES).
Posologie recommandée et réglage posologique
Chez l’adulte (comprimés) :
La dose recommandée de MINT-SILDENAFIL R par voie orale est de 20 mg, 3 fois par jour (3 f.p.j.).
Emploi chez les patients dont les fonctions rénale et hépatique sont altérées :
Aucun réglage posologique n’est nécessaire en présence d’une atteinte rénale (y compris les atteintes sévères : clairance de la créatinine < 30 mL/min) ou d’une atteinte hépatique (classes A et B de Child-Pugh).
Patients prenant d’autres médicaments :
L’administration concomitante de MINT-SILDENAFIL R avec des inducteurs de la CYP3A4 (p. ex., inducteurs puissants comme les barbituriques, la carbamazépine, la phénytoïne, l’éfavirenz, la névirapine, la rifampicine et la rifabutine) peut affecter les concentrations plasmatiques des deux médicaments ou de l’un des deux. Un réglage posologique peut être nécessaire (voir PRÉCAUTIONS).
Comme l’administration concomitante d’inhibiteurs puissants de la CYP3A4 (p. ex., le kétoconazole, l’itraconazole et le ritonavir) avec MINT-SILDENAFIL R peut augmenter notablement la concentration plasmatique du sildénafil, elle est déconseillée (voir MISES EN GARDE et INTERACTIONS MÉDICAMENTEUSES).
On devrait envisager de ramener la dose à 20 mg (10 mg dans les cas d’administration par voie intraveineuse) 2 f.p.j. lorsque le sildénafil est administré à des patients qui reçoivent déjà des
inhibiteurs de la CYP3A4 comme l’érythromycine ou le saquinavir. On recommande de ramener la dose à 20 mg (10 mg dans les cas d’administration par voie intraveineuse) 1 f.p.j. si le sildénafil est administré en concomitance avec des inhibiteurs plus puissants de la CYP3A4 comme la clarithromycine, la télithromycine et la néfazodone.
Il a été prouvé que le sildénafil potentialise les effets hypotenseurs des dérivés nitrés. Il est donc contre-indiqué chez les patients qui prennent des produits qui libèrent du monoxyde d’azote ou des dérivés nitrés sous quelque forme que ce soit.
Les patients qui reçoivent une dose stable d’époprosténol peuvent recevoir MINT-SILDENAFIL en concomitance (voir EFFETS INDÉSIRABLES et Interactions médicament-médicament).
Chez les personnes âgées (≥ 65 ans) :
Aucun réglage posologique n’est nécessaire. Cependant, le choix de la dose administrée aux personnes âgées exige généralement une certaine prudence, compte tenu de la fréquence supérieure des cas de diminution de la fonction hépatique, rénale ou cardiaque, de la présence d’affections sous-jacentes ou d’autres médications (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE).
Chez les enfants
MINT-SILDENAFIL R n’est pas indiqué chez les enfants de moins de 18 ans.
Administration
Administration orale
Il faut prendre les comprimés MINT-SILDENAFIL R (citrate de sildénafil) à intervalle de 6 à 8 heures, avec ou sans aliments.
SURDOSAGE
Au cours des essais menés chez des volontaires sains qui ont reçu par voie orale des doses uniques de sildénafil pouvant atteindre 800 mg, on a observé les mêmes effets indésirables que lors de l’administration de doses plus faibles, mais ceux-ci étaient plus graves et sont survenus à une fréquence plus importante.
En cas de surdosage, on doit appliquer au besoin des mesures générales visant à maintenir les fonctions vitales du patient. On ne s’attend pas à ce que la dialyse rénale soit de quelque utilité pour accélérer l’élimination du sildénafil, étant donné qu’il se fixe aux protéines plasmatiques dans une forte proportion et qu’il n’est pas éliminé dans les urines (voir PHARMACOLOGIE DÉTAILLÉE).
Pour obtenir l'information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le sildénafil est un inhibiteur sélectif puissant de la phosphodiestérase de type 5 (PDE5) spécifique du GMPc qui agit sur les muscles lisses des vaisseaux pulmonaires, où la PDE5 est responsable de la dégradation du GMPc. Le sildénafil fait donc augmenter la teneur en GMPc des cellules musculaires lisses des vaisseaux pulmonaires, ce qui entraîne la relaxation des vaisseaux. Chez les patients atteints d’hypertension artérielle pulmonaire, cette action peut entraîner une vasodilatation sélective du réseau vasculaire pulmonaire et, à un degré moindre, une dilatation des vaisseaux de la grande circulation.
Des études in vitro ont permis de constater que le sildénafil a une affinité de 10 à 10 000 fois plus grande pour la PDE5 que pour les autres phosphodiestérases (notamment la PDE1, la PDE2, la PDE3, la PDE4 et la PDE6) et qu’il agit au moins 700 fois plus sur la PDE5 que sur les PDE7 à 11. Plus précisément, l’affinité du sildénafil pour la PDE5 est plus de 4000 fois supérieure à son affinité pour la PDE3, la phosphodiestérase spécifique de l’AMPc qui participe à la régulation de la contractilité cardiaque. Par ailleurs, l’effet du sildénafil est environ 10 fois plus puissant sur la PDE5 que sur la PDE6, une isoenzyme que l’on trouve dans la rétine. Cette faible affinité pour la PDE6 pourrait expliquer les anomalies de la discrimination des couleurs observées lors de l’administration de doses élevées de sildénafil ou en présence de concentrations plasmatiques élevées du médicament (voir PRÉCAUTIONS et PHARMACOLOGIE DÉTAILLÉE).
La PDE5 est non seulement présente dans les muscles lisses des vaisseaux pulmonaires et du corps caverneux, mais aussi dans d’autres tissus, comme les muscles lisses des autres vaisseaux et des viscères ainsi que dans les plaquettes. L’inhibition de la PDE5 dans ces tissus par le sildénafil pourrait expliquer la hausse de l’inhibition de l’agrégation plaquettaire observée in vitro et la légère dilatation artérioveineuse périphérique observée in vivo.
Pharmacodynamie
Effets de citrate de sildénafil sur la tension artérielle – administration orale :
L’administration de doses uniques (100 mg) de sildénafil par voie orale à des volontaires sains a produit une diminution de la tension artérielle en décubitus (diminution maximale moyenne de 8,3/5,3 mmHg). La diminution de la TA était le plus marquée environ 1 à 2 heures après l’administration du médicament; après 8 heures, l’effet ne différait plus de celui du placebo. On a observé des effets tensionnels semblables avec les doses de 25, 50 et 100 mg de sildénafil; ces effets ne sont pas proportionnels à la dose ni à la concentration plasmatique dans cet éventail posologique. On a toutefois observé un effet plus important chez les patients qui prenaient des dérivés nitrés en concomitance (voir CONTRE-INDICATIONS et PHARMACOLOGIE DÉTAILLÉE).
L’administration par voie orale de doses uniques de sildénafil pouvant atteindre 100 mg n’a eu aucun effet d’importance clinique sur l’ECG de volontaires sains. Après un traitement prolongé à raison de 80 mg, 3 f.p.j. à des patients atteints d’hypertension artérielle pulmonaire, on n’a rapporté aucun effet d’importance clinique sur l’ECG.
Après un traitement prolongé à raison de 80 mg, 3 f.p.j. de sildénafil à des sujets sains, une baisse de 9,0 mmHg et de 8,4 mmHg des tensions artérielles systolique et diastolique, mesurées en décubitus, constitue la variation moyenne la plus marquée que l’on a observée.
Après un traitement prolongé par voie orale à raison de 80 mg, 3 f.p.j. de sildénafil à des patients atteints d’hypertension artérielle systémique, une baisse de 9,4 mmHg et de 9,1 mmHg des tensions artérielles systolique et diastolique constitue la variation moyenne observée.
Après un traitement prolongé par voie orale à raison de 80 mg, 3 f.p.j. de sildénafil à des patients atteints d’hypertension artérielle pulmonaire, on a observé une réduction moindre de la tension artérielle (baisse de 2 mmHg des tensions systolique et diastolique), qui pourrait s’expliquer par une amélioration du débit cardiaque attribuable aux bienfaits du sildénafil sur la résistance vasculaire pulmonaire.
Une étude a été menée auprès de 14 patients souffrant de maladie coronarienne sévère (au moins une artère coronaire sténosée à > 70 %) afin de déterminer les effets hémodynamiques d’une dose unique de 100 mg de sildénafil administrée par voie orale. On a observé une baisse de 7 % et de 6 %, respectivement, des tensions artérielles moyennes systolique et diastolique au repos par rapport aux tensions enregistrées avant l’administration du sildénafil, et une baisse de 9 % de la tension pulmonaire systolique moyenne. Le sildénafil n’a eu aucun effet sur le débit cardiaque et n’a pas altéré le flux sanguin dans les artères coronaires sténosées.
Pharmacocinétique
Le citrate de sildénafil est absorbé rapidement après administration orale; sa biodisponibilité absolue est d’environ 41 %. Après l’administration orale du citrate de sildénafil 3 fois par jour (3 f.p.j.), l’ASC et la Cmax augmentent proportionnellement à la dose dans un éventail posologique de 20 à 40 mg, 3 f.p.j. Après l’administration de 80 mg, 3 f.p.j., on a observé une hausse légèrement supérieure à une hausse proportionnelle à la dose de la concentration plasmatique du sildénafil. Le médicament est principalement éliminé par biotransformation hépatique (en grande partie sous la médiation de l’isozyme 3A4 du cytochrome P450 [CYP3A4]) qui produit un métabolite actif dont les propriétés sont semblables à celles de la molécule mère, le sildénafil. L’administration concomitante d’inhibiteurs puissants de la CYP3A4 (p. ex., le ritonavir, le kétoconazole et l’itraconazole) ou de la cimétidine, un inhibiteur non spécifique du système enzymatique CYP, s’associe à une hausse de la concentration plasmatique du sildénafil (voir INTERACTIONS MÉDICAMENTEUSES, POSOLOGIE ET MODE D’ADMINISTRATION et PHARMACOLOGIE DÉTAILLÉE). Le sildénafil et son métabolite ont une demi-vie terminale de 4 heures environ.
Absorption : Le citrate de sildénafil est rapidement absorbé. La concentration plasmatique maximale est atteinte de 30 à 120 minutes (médiane : 60 minutes) après l’administration par voie orale chez les sujets à jeun. La prise de citrate de sildénafil au moment d’un repas à teneur élevée en matières grasses a entraîné un ralentissement marqué de la vitesse d’absorption du médicament, qui s’est traduit par un allongement moyen de 60 minutes du Tmax et une réduction moyenne de 29 % de la Cmax. Toutefois, la quantité de médicament absorbé n’a pas notablement changé (diminution de l’ASC de 11 %). Cela n’a pas d’incidence sur l’administration prolongée
du médicament chez les patients concernés.
Distribution : Le volume moyen de distribution du sildénafil à l’état d’équilibre (Véq) est de 105 litres, ce qui indique que le produit est distribué dans les tissus. Le sildénafil et son principal métabolite N-déméthylé présent dans la circulation se fixent tous les deux aux protéines plasmatiques dans une proportion d’environ 96 %. Ce paramètre est indépendant de la concentration totale du médicament.
La mesure de la quantité de sildénafil présente dans le sperme de volontaires sains 90 minutes après la prise du médicament a révélé que moins de 0,0002 % (188 ng en moyenne) de la dose administrée peut se retrouver dans le sperme des patients.
Biotransformation : Le sildénafil est principalement éliminé de l’organisme par deux isoenzymes microsomiques du foie, la CYP3A4 (voie métabolique principale) et la CYP2C9 (voie métabolique secondaire). Le principal métabolite (UK-103,320) présent dans la circulation est formé par la N-déméthylation de la partie N-méthylpipérazine. L’affinité de ce métabolite pour les PDE est semblable à celle du sildénafil, et la puissance de son action inhibitrice sur la PDE5, in vitro, est équivalente à environ 50 % de celle de la molécule mère. Chez des volontaires sains, la concentration plasmatique de ce métabolite équivaut à 40 % environ de celle du sildénafil, de telle sorte que le métabolite est à l’origine d’environ 20 % des effets pharmacologiques du sildénafil. Cependant, chez les patients atteints d’hypertension artérielle pulmonaire, le rapport entre UK-103,320 et le sildénafil est plus élevé. La concentration plasmatique d’UK-103,320 équivaut à 72 % environ de celle du sildénafil administré par voie orale à raison de 20 mg, 3 f.p.j. (soit une contribution de 36 % aux effets pharmacologiques du sildénafil). On ne connaît pas l’effet produit sur l’efficacité du médicament. Chez des volontaires en santé, les concentrations plasmatiques du métabolite N-déméthylé obtenues après l’administration intraveineuse sont nettement inférieures à celles obtenues après l’administration orale.
Excrétion : La clairance totale du sildénafil est de 41 L/h, et sa demi-vie terminale est de 3 à 5 heures. Le sildénafil, administré par voie orale ou intraveineuse, est excrété sous la forme de métabolites, principalement dans les fèces (environ 80 % de la dose administrée) et, dans une moindre mesure, dans les urines (environ 13 % de la dose administrée).
Populations particulières et états pathologiques
Enfants : MINT-SILDENAFIL R n’est pas indiqué chez les enfants de moins de 18 ans.
Personnes âgées : Chez les volontaires sains âgés (65 ans et plus), on a observé une diminution de la clairance du sildénafil, laquelle s’est soldée par des concentrations plasmatiques de sildénafil et du métabolite actif N-déméthylé environ 90 % supérieures à celles obtenues chez des volontaires sains plus jeunes (18 à 45 ans). En raison de différences liées à l’âge dans le taux de fixation aux protéines plasmatiques, l’augmentation correspondante de la concentration plasmatique de la molécule libre était plus élevée d’environ 40 % chez les sujets âgés.
Sexe : La comparaison des données pharmacocinétiques observées chez les femmes à celles obtenues chez des témoins de sexe masculin a donné les résultats suivants : rapports (IC à 90 %)
des Cmax de 80 % (de 65 à 99 %) et des ASCt de 103 % (de 85 à 124 %) et une différence (IC à 90 %) des Tmax de 0,5 h (0,2 à 0,8 h). Les moyennes estimées de la clairance apparente (prise orale) (CL/F) et du volume de distribution (V/F) se sont révélées semblables entre les hommes (n = 1335) et les femmes (n = 433). On peut donc conclure qu’il n’existe pas de différence d’importance clinique entre les sexes quant aux propriétés pharmacocinétiques du sildénafil.
Atteinte hépatique : Chez des volontaires atteints de cirrhose (classes A et B de Child-Pugh), la clairance du sildénafil était plus faible que chez des volontaires appariés pour l’âge ne présentant aucune hépatopathie, ce qui s’est traduit par une augmentation de l’ASC (de 85 %) et de la Cmax (de 47 %). Les cas d’insuffisance hépatique sévère (classe C de Child-Pugh) n’ont pas été évalués.
Atteinte rénale : Chez des volontaires présentant une atteinte rénale légère (Clcr = 50 à 80 mL/min) ou modérée (Clcr = 30 à 49 mL/min), on n’a pas observé de différence par rapport à des volontaires sains dans la pharmacocinétique du sildénafil après l’administration d’une seule dose (50 mg) par voie orale. Par contre, chez des volontaires présentant une atteinte rénale sévère (Clcr < 30 mL/min), la clairance du sildénafil s’est avérée plus faible que chez des volontaires appariés pour l’âge ne présentant aucune néphropathie, ce qui s’est traduit par une augmentation de l’ASC (de 100 %) et de la Cmax (de 88 %). En outre, les valeurs de l’ASC et de la Cmax pour le métabolite N-déméthylé ont augmenté de façon significative, soit d'environ 200 % et 79 %, respectivement, chez les sujets accusant une atteinte rénale sévère, comparativement aux sujets dont la fonction rénale était normale.
Pharmacocinétique en fonction de données démographiques : Durant l’évaluation de la pharmacocinétique du sildénafil chez des patients atteints d’hypertension artérielle pulmonaire, l’âge, le sexe, la race et l’état des fonctions rénale et hépatique ont été inclus à titre de covariables durant l’analyse. Les données disponibles pour l’analyse couvrent une large gamme de données démographiques et de résultats d’exploration des fonctions hépatique et rénale. Aucun de ces facteurs n’a eu une incidence statistiquement significative sur la pharmacocinétique du sildénafil chez les patients atteints d’hypertension artérielle pulmonaire. Soulignons cependant que les substrats de la CYP3A4 ont abaissé la clairance apparente du sildénafil, qu’ils soient administrés seuls ou en association avec un bêtabloquant (de 22,3 % et de 37,4 %, respectivement). Aucun autre facteur n’a eu d’effet statistiquement significatif sur la pharmacocinétique du sildénafil.
Chez les patients atteints d’hypertension artérielle pulmonaire, la concentration plasmatique moyenne à l’état d’équilibre s’est révélée supérieure de 20 à 50 % dans l’éventail posologique évalué, soit 20 à 80 mg, 3 f.p.j., comparativement à celle de volontaires sains. On a également constaté que la Cmin était le double de celle des volontaires sains. Ces deux observations laissent présumer que la clairance du sildénafil est plus faible et/ou que sa biodisponibilité (prise orale) est plus élevée chez les patients atteints d’hypertension artérielle pulmonaire comparativement à des volontaires sains.
STABILITÉ ET CONSERVATION
Conserver entre 15-30 °C.
DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
MINT-SILDENAFIL R (citrate de sildénafil) se présente sous forme de comprimés pelliculés, blancs à blanc cassé, de forme ronde, biconvexes et pelliculés, portant l’inscription en creux « J » d’un côté et « 95 » de l’autre, correspondant à la dose nominale indiquée de sildénafil comme suit :
| MINT-SILDENAFIL R en comprimés | |||
| Conditionnement | Teneur du comprimé | Inscription sur le comprimé | |
| D’un côté | De l’autre | ||
Plaquettes alvéolées de 30 et 90 comprimés (10 comprimés par plaquette alvéolée) | 20 mg (sous forme de citrate de sildénafil) | J | 95 |
Flacons en PEHD de 90, 100, et 500 comprimés | 20 mg (sous forme de citrate de sildénafil) | J | 95 |
Le noyau du comprimé contient du phosphate de calcium dibasique anhydre, de la croscarmellose sodique, du stéarate de magnésium et de la cellulose microcristalline. L'enrobage contient de l'hypromellose, du lactose monohydraté, de l'eau purifiée, du dioxyde de titane (E-171) et de la triacétine.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : citrate de sildénafil
Nom chimique :
5-[2-Ethoxy-5-[(4-methylpiperazin-1-yl) sulfonyle] phényle]-1- méthyle-3-propyle-1,6-dihydro-7H-pyrazolo[4,3-d]pyrimidin-7- une dihydrogène 2-hydroxypropane-1,2,3-tricarboxylate.
Pipérazine, 1-[[3-(6,7-dihydro-1-méthyle-7-oxo-3-propyle- 1H-pyrazole[4,3- d]pyrimidine-5-yl)-4-éthoxyphényle] sulfonyle]- 4-méthyle-, 2-hydroxy-1,2,3-propanetricarboxylate (1:1)
1-[[3-(6, 7-Dihydro-1-méthyle-7-oxo-3-propyle-1H-pyrazolo[4,3-d]pyrimidine-5-yl)-4-éthoxyphényle]sulfonyl]-4-méthyle citrate de pipérazine (1:1)
Formule et masse moléculaires : C22H30N6O4S.C6H8O7; 666,70 g/mol
Formule structurelle :
Propriétés physicochimiques : Le citrate de sildénafil est une poudre cristalline de couleur blanche à blanc cassé. Légèrement hygroscopique.
Pka par HPLC : 8,90
pH (suspension aqueuse à 1
% p/v) :
3,86
Coefficient de partage :
1,8
Solubilité
Eau purifiée
4,73 mg/mL 0,1 N HCl 48,27 mg/mL 0,01 N HCl 8,28 mg/mL pH 4,5 tampon d’acétate 7,06 mg/mL pH 5,5 tampon de phosphate 12,33 mg/mL Intervalle de fusion 183 °C à 190 C. 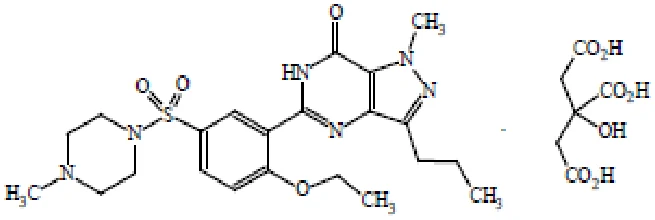
ESSAIS CLINIQUES
Une étude de bioéquivalence orale en double aveugle, randomisée, à deux traitements, en deux périodes et à dose unique (1 × 20 mg), de type croisé, portant sur le MINT-SILDENAFIL R (Mint Pharmaceuticals Inc.) et le PrREVATIOMD (Pfizer Canada Inc.) a été menée chez des sujets masculins adultes en bonne santé, à jeun. Le tableau suivant présente un résumé des données issues des 32 sujets inclus dans les analyses pharmacocinétiques et statistiques.
TABLEAU RÉCAPITULATIF DES ÉTUDES DE BIODISPONIBILITE COMPARATIVES
| Sildénafil | ||||||
| (1 x 20 mg) | ||||||
| Moyenne géométrique | ||||||
| Moyenne arithmétique (% de CV) | ||||||
| Paramètre | Test1 | Référence2 | Rapport de moyenne géométriques (%) | Intervalle de confiance à 90 % | ||
ASCT (ng·h/mL) | 542,34 572,98 (37,25) | 514,54 568,11 (49,87) | 105,4 | 97,4 - 114,0 | ||
ASCI (ng·h/mL) | 554,33 590,11 (42,10) | 526,15 584,25 (53,18) | 105,4 | 97,4 – 114,0 | ||
Cmax (ng/mL) | 182,74 194,01 (36,66) | 169,44 180,98 (32,76) | 107,8 | 96,0 - 121,2 | ||
Tmax3 (h) | 0,75 (0,50 - 2,33) | 1,00 (0,50 - 3,00) | ||||
T½4 (h) | 5,05 (38,35) | 4,76 (36,11) | ||||
1 MINT-SILDENAFIL R (sildénafil sous forme de citrate de sildénafil) comprimés, 20 mg (Mint Pharmaceuticals Inc.) 2 REVATIOMD (sildénafil sous forme de citrate de sildénafil) comprimés, 20 mg (Pfizer Canada Inc.)
3 Exprimé sous forme de médiane (étendue) seulement.
4 Exprimé sous forme de moyenne arithmétique (% de CV) seulement.
Données démographiques et modalités de l’essai
Tableau 4. Résumé des données démographiques de l’étude A1481140
| Numéro de l’étude | Méthodologie de l’étude | Posologie, voie d’administration et durée du traitement (en comprimés, 3 f.p.j., durant 12 semaines) | Nbre de sujets (n) | Âge moyen (tranche) | Nombre de sujets par sexe (n) | |
| Hommes | Femmes | |||||
| A1481140 | Essai multinational, multicentrique, comparatif avec placebo, mené en mode à double insu après répartition aléatoire, d’une durée de 12 semaines, visant à évaluer l’efficacité et l’innocuité de 3 doses orales de sildénafil (20, 40 et 80 mg, 3 f.p.j.) pour traiter l’HTAP | Placebo | 70 | 49,1 | 13 | 57 |
| 20 mg | 69 | 47,2 | 20 | 49 | ||
| 40 mg | 67 | 51,4 | 20 | 47 | ||
| 80 mg | 71 | 48,1 | 15 | 56 | ||
Résultats de l’étude
Étude A1481140
Il s’agit d’un essai comparatif avec placebo, mené en mode à double insu après répartition aléatoire de 278 patients atteints d’hypertension artérielle pulmonaire (HTAP). Parmi les 278 patients répartis aléatoirement, 277 ont reçu au moins 1 dose du médicament à l’étude. Les patients ont été répartis aléatoirement pour recevoir soit un placebo (n = 70), soit citrate de sildénafil à raison de 20 mg (n = 69), 40 mg (n = 67) ou 80 mg (n = 71) 3 f.p.j. durant une période de 12 semaines. Au total, 175 patients (63 %) étaient atteints d’HTAP primitive, 84 (30 %), d’HTAP secondaire à une affection du tissu conjonctif et 18 (7 %), d’HTAP faisant suite à une intervention chirurgicale pour corriger une malformation cardiaque congénitale avec communication interventriculaire ou interauriculaire. La population étudiée se composait de 68 hommes (25 %) et de 209 femmes (75 %) dont la moyenne d’âge était de 49 ans (min.-max. : 18 à 81 ans) capables de marcher sur une distance de 100 à 450 mètres (inclusivement) en 6 minutes lors d’une épreuve d’effort initiale. Les participants appartenaient aux classes fonctionnelles I à IV d’HTAP selon le système de classification de l’OMS.
Durant cet essai, le citrate de sildénafil (ou le placebo) a été ajouté au traitement qui pouvait comprendre un anticoagulant, de la digoxine, un bloqueur des canaux calciques, un diurétique et/ou de l’oxygène. L’administration d’un analogue de la prostacycline, d’un antagoniste des récepteurs de l’endothéline ou d’un supplément d’arginine n’était pas permise. On n’a pas évalué de cas ayant une fraction d’éjection ventriculaire gauche < 45 % ou une fraction de raccourcissement ventriculaire gauche < 0,2.
La variation de la distance parcourue en 6 minutes après 12 semaines a servi de paramètre principal d’évaluation de l’efficacité. Les variations des paramètres hémodynamiques, de la classification fonctionnelle, des médications, du degré de dyspnée et de la qualité de vie (SF36 et EQ5D) ainsi que toute aggravation de l’état du sujet ont servi de paramètres d’appoint. À la dose
recommandée de 20 mg, 3 f.p.j., on a obtenu une augmentation de 45 mètres de la distance parcourue après correction de l’effet placebo (p < 0,0001). Les doses de 40 et de 80 mg, 3 f.p.j., de sildénafil ont produit des augmentations de 46 mètres (p < 0,0001) et de 50 mètres (p < 0,0001) respectivement, après correction de l’effet placebo, ce qui démontre l’absence de différence significative entre les doses de citrate de sildénafil.
L’amélioration de la distance parcourue s’est manifestée après 4 semaines de traitement et se maintenait toujours après 8 et 12 semaines. L’effet thérapeutique moyen a entraîné de façon constante une amélioration de la distance parcourue en 6 minutes dans tous les groupes traités par le sildénafil comparativement au placebo chez tous les sous-groupes prédéfinis d’après les caractéristiques démographiques, la région habitée, les caractéristiques de l’atteinte et les paramètres initiaux (épreuve de marche et évaluation hémodynamique).
Les patients traités par l’une ou l’autre des 3 doses de citrate de sildénafil ont bénéficié d’une réduction statistiquement significative de la pression artérielle pulmonaire moyenne (PAPm) comparativement aux témoins ayant reçu un placebo. À la dose recommandée de 20 mg, 3 f.p.j., on a observé une baisse de la PAPm après correction de l’effet placebo de 2,7 mmHg (p = 0,04) (tableau 5). Par ailleurs, on a observé une baisse de la PAPm après correction de l’effet placebo de 3,0 mmHg (p = 0,01) et de 5,1 mmHg (p < 0,0001) respectivement avec les doses de 40 et de 80 mg de sildénafil, 3 f.p.j. On n’a donc pas décelé de différence significative de l’effet des 3 doses de sildénafil. Toujours avec les 3 doses de citrate de sildénafil, on a observé une amélioration de la résistance vasculaire pulmonaire (RVP), de la pression auriculaire droite (PAD) et du débit cardiaque (DC). Les variations de la fréquence cardiaque (FC) et de la pression artérielle systémique se sont révélées minimes. La réduction de la RVP s’est révélée proportionnellement plus marquée que la réduction de la résistance vasculaire systémique (RVS).
Tableau 5. Variations des paramètres hémodynamiques clés après 12 semaines de traitement à la dose recommandée de 20 mg, 3 f.p.j.
| PARAMÈTRE [moyenne (IC à 95 %)] | Placebo (n = 65)* | Sildénafil : 20 mg, 3 f.p.j. (n = 65)* |
| PAPm (mmHg) | 0,6 (-,08 – 2,0) | -2,1 (-4,3 – 0,0)a |
| RVP (dyn·s/cm5) | 49 (-54 – 153) | -122 (-217 – -27) |
| RVS (dyn·s/cm5) | -78 (-197 – 41) | -167 (-307 – -26) |
| PAD (mmHg) | 0,3 (-0,9 – 1,5) | -0,8 (-1,9 – 0,3) |
| DC (L/min) | -0,1 (-0,4 – 0,2) | 0,4 (0,1 – 0,7) |
| FC (batt./min) | -1,3 (-4,1 – 1,4) | -3,7 (-5,9 – -1,4) |
* Le nombre de patients par groupe évalué varie légèrement entre chaque paramètre, à cause de l’absence de certains résultats.
a (p = 0,04)
À l’issue de l’essai déterminant, l’incidence des cas d’aggravation manifeste (en particulier, les hospitalisations motivées par l’hypertension artérielle pulmonaire) révèle une tendance favorable parmi les groupes traités par citrate de sildénafil. Un pourcentage supérieur de patients traités par 20 mg de sildénafil, 3 f.p.j. (28 %) ont vu leur état s’améliorer suffisamment pour monter d’au moins une classe fonctionnelle de l’OMS au cours de la période de 12 semaines comparativement au groupe placebo (7 %). De même, un nombre moindre de patients traités par 20 mg de sildénafil, 3 f.p.j. (3 %) ont subi une détérioration de leur état, ayant baissé d’au moins une classe fonctionnelle au cours de la période de 12 semaines, comparativement au groupe placebo (10 %). On a également constaté une amélioration des paramètres d’évaluation de la
qualité de vie et une tendance en faveur d’une atténuation de la dyspnée selon le score de Borg chez les patients traités par citrate de sildénafil comparativement aux témoins ayant reçu un placebo. En outre, la proportion de patients ayant eu besoin d’un médicament d’appoint d’une nouvelle classe durant l’essai s’est révélée supérieure avec le placebo (20 %) comparativement au sildénafil à raison de 20 mg (13 %).
Effet du traitement à long terme
À la suite de l’essai déterminant, 259 des 277 patients traités par citrate de sildénafil ont été admis à une nouvelle étude à long terme prolongeant l’essai. Après 1 an, 94 % d’entre eux étaient toujours en vie. Les effets à long terme du citrate de sildénafil administré durant au moins 1 an (n = 149) ont montré une amélioration de la distance parcourue en 6 minutes de 50 m (IC à 95 % : 40 – 60) après12 semaines et de 54 m (IC à 95 % : 42 – 67) après 1 an. En outre, 54 (36 %) et 61 (41 %) patients ont vu leur état s’améliorer suffisamment pour monter d’au moins une classe fonctionnelle de l’OMS après 12 semaines et 1 an, respectivement. Ces estimations ne tiennent pas compte des patients qui ont cessé de participer avant de compléter 1 an de traitement ni de ceux qui ont poursuivi l’étude mais sans atteindre 1 an de traitement. Il se peut que les résultats aient été influencés par les traitements additionnels de l’hypertension artérielle pulmonaire (prostacycline ou antagonistes des récepteurs de l’endothéline) chez 6 (4 %) des 149 patients. En l’absence d’un groupe de comparaison, il faut interpréter ces données avec prudence; on ne peut pas conclure qu’il y a eu une amélioration de la survie ni un maintien de l’effet.
Étude A1481141
Il s’agit d’un essai comparatif avec placebo, mené à double insu après répartition aléatoire de 267 patients atteints d’HTAP qui recevaient une dose stable d’époprosténol par voie intraveineuse. Les patients devaient avoir une pression artérielle pulmonaire moyenne (PAPm) ≥ 25 mmHg et une pression capillaire pulmonaire (PCP) ≤ 15 mmHg (mesurées au repos par cathétérisme des cavités droites du cœur, moins de 21 jours avant la répartition aléatoire) et être capables de marcher sur une distance de 100 à 450 mètres (inclusivement) en 6 minutes lors d’une épreuve d’effort initiale. Les patients ont été répartis aléatoirement pour recevoir un placebo ou du sildénafil (dose augmentée graduellement selon un schéma fixe : 20 mg, 40 mg, puis 80 mg, trois fois par jour) en association avec de l’époprosténol par voie intraveineuse.
La plupart des patients dans les deux groupes souffraient d’HTAP primitive (78,9 % dans le groupe placebo et 79,9 % dans le groupe sildénafil). Les autres souffraient d’HTAP secondaire à une affection des tissus conjonctifs (21,1 % dans le groupe placebo et 20,1 % dans le groupe sildénafil). La population étudiée était composée à 20 % d’hommes et à 80 % de femmes; l’âge moyen était de 48 ans (min.-max. : 18 à 75 ans).
L’analyse du paramètre principal a révélé une augmentation statistiquement plus grande de la distance parcourue en 6 minutes dans le groupe sildénafil par rapport au groupe placebo, après 16 semaines de traitement. La variation moyenne à la semaine 16 (avec report en aval de la dernière observation) était de 30,1 m pour le groupe sildénafil et de 4,1 m pour le groupe placebo, ce qui équivaut à une différence ajustée de 26,0 m (IC à 95 % : 10,8 à 41,2; p = 0,0009).
Les patients sous sildénafil ont obtenu une réduction statistiquement significative de la PAPm par rapport aux patients sous placebo. L’effet moyen ajusté (en tenant compte de l’effet observé dans le groupe placebo) était de −3,9 mmHg en faveur du sildénafil (IC à 95 % : −5,7 à −2,1; p = 0,00003).
Aggravation de l’HTAP
On a défini le temps écoulé jusqu’à l’aggravation de l’HTAP comme le temps écoulé entre la répartition aléatoire et le premier événement dénotant une aggravation de l’état du sujet (mort, transplantation pulmonaire, instauration d’un traitement par le bosentan ou détérioration nécessitant une modification du traitement par l’époprosténol). Les cas d’aggravation sont résumés au tableau 6. Les estimations selon la méthode de Kaplan-Meier et le test logarithmique par rangs stratifié révèlent que les événements associés à une aggravation avaient trois fois plus de chances de survenir chez les patients sous placebo que chez les patients sous sildénafil, et que le temps écoulé jusqu’à l’aggravation de l’HTAP était significativement plus long chez les patients sous sildénafil (p = 0,0074) que chez les patients sous placebo. Dans une analyse a posteriori, l’amélioration est manifeste dès la semaine 4, la différence étant alors statistiquement significative (p = 0,0256) entre le groupe sildénafil (20 mg 3 f.p.j.) et le groupe placebo (figure 1).
Tableau 6. Manifestations dénotant une aggravation de l’HTAP
| Placebo (n = 131) | Sildénafil (n = 134) | |
| Nbre de sujets ayant vécu un événement associé à une aggravation de l’HTAP, n (%) | 23 (17,6) | 8 (6,0) |
Proportion de sujets Intervalle de confiance à 95 % | 0,187 (0,12 – 0,26) | 0,062 (0,02 – 0,10) |
Figure 1. Courbe de Kaplan-Meier du temps écoulé jusqu’à l’aggravation (jours) dans la population selon l’intention de traiter
y-axis : Nbre de jours après la répartition aléatoire Légende : Placebo; sildénafil 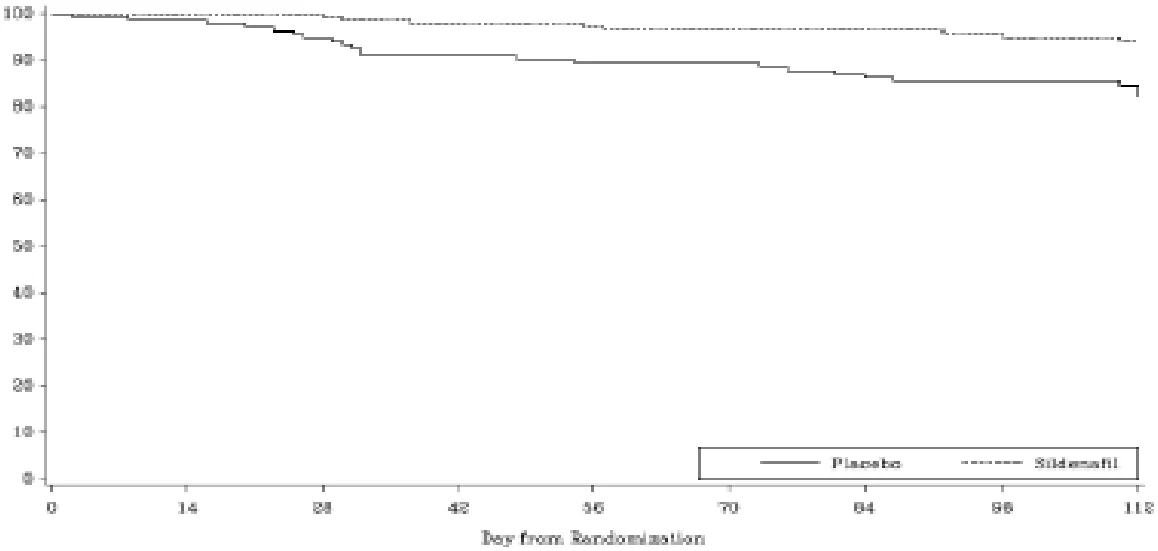
Des améliorations relatives à la classe fonctionnelle ont aussi été observées chez les sujets sous sildénafil par rapport à ceux sous placebo. Plus de deux fois plus de patients du groupe sildénafil que de patients du groupe placebo (35,6 % vs 14,4 %) ont vu leur état s’améliorer suffisamment pour monter d’au moins une classe fonctionnelle.
PHARMACOLOGIE DÉTAILLÉE
Études pharmacodynamiques chez l’humain
Effets de citrate de sildénafil sur la tension artérielle (TA) :
L’administration de doses orales de sildénafil de 50 mg, de 100 mg et de 200 mg a entraîné une diminution statistiquement significative des tensions artérielles systolique et diastolique en décubitus (diminution maximale moyenne d’environ 8,3 mmHg et 5,3 mmHg, respectivement) comparativement au groupe placebo, sans avoir d’effet sur le pouls. La chute maximale moyenne des tensions systolique et diastolique a coïncidé avec l’atteinte de la concentration plasmatique maximale (environ 1 heure après l’administration). On a ensuite observé une tendance vers le retour des chiffres tensionnels à leurs valeurs de départ 4 heures après l’administration du médicament.
Chez des volontaires sains, l’administration orale (100 mg, 150 mg et 200 mg) ou intraveineuse (20 à 80 mg) de sildénafil n’a pas entraîné de changement d’importance clinique de l’index cardiaque (calculé à partir des mesures d’impédance du débit cardiaque) jusqu’à 12 heures après l’administration du médicament, comparativement au groupe placebo. Le sildénafil a un effet vasodilatateur à la fois sur les artères et les veines périphériques.
La prise de doses uniques de plus de 15 mg de sildénafil par voie orale a, dans la plupart des cas, potentialisé l’effet antiagrégant du nitroprussiate de sodium lors d’épreuves d’agrégation plaquettaire provoquée ex vivo par l’ADP. Le sildénafil n’a toutefois eu aucun effet sur les autres épreuves ex vivo (agrégation plaquettaire provoquée par l’ADP dans le sang complet et dans une suspension plasmatique riche en plaquettes, en l’absence de nitroprussiate). Le sildénafil n’a donc aucun effet direct sur la fonction plaquettaire ex vivo, mais il potentialise l’action de produits libérant du monoxyde d'azote (NO), comme le nitroprussiate. Ce phénomène vient également confirmer que l’intervention du NO est nécessaire pour que le sildénafil produise ses effets pharmacologiques. Chez des volontaires sains, les modestes effets observés sur la fonction plaquettaire ex vivo ne se sont pas traduits par des effets d’importance clinique sur le temps de saignement.
Effets de citrate de sildénafil sur la vision :
L’administration de doses uniques de 100 mg et de 200 mg a entraîné des modifications transitoires de la discrimination des couleurs (bleu et vert). Elles ont été mesurées à l’aide du test de Farnsworth-Munsell sur 100 teintes. Les résultats ont révélé que ces changements étaient proportionnels à la dose et que l’effet maximal se produisait à peu près au moment de l’atteinte de la concentration plasmatique maximale. Ces effets peuvent être associés à l’inhibition de la PDE6, une phosphodiestérase qui participe à la séquence des réactions nécessaires à la transduction du signal lumineux dans la rétine. L’évaluation de la fonction visuelle de patients
ayant reçu des doses allant jusqu’à 200 mg a révélé que citrate de sildénafil n'a pas modifié les résultats des examens de la fonction visuelle, dont l'acuité visuelle, la sensibilité différentielle, l’électrorétinogramme (ERG) et la pression intra-oculaire. De même, on n'a observé aucune variation du diamètre de la pupille, ni de sa vitesse de contraction. Lors d’une étude de petite envergure, comparative avec placebo, menée auprès de patients présentant une dégénérescence maculaire reliée à l’âge (n = 9) au stade précoce, le sildénafil (dose unique de 100 mg) n’a donné lieu à aucun changement notable, d’après les résultats obtenus aux examens de la vue (acuité visuelle, test d’Amsler, discrimination des couleurs, simulation de feux de circulation, champ visuel Humphrey et test de Baillart [récupération après un éblouissement]).
Ajout de citrate de sildénafil au traitement par le bosentan :
Dans le cadre d’une étude menée chez des patients présentant une hypertension artérielle pulmonaire (HTAP) (HTAPP et HTAP secondaire à une affection des tissus conjonctifs) et traités par le bosentan, l’ajout de sildénafil (20 mg, 3 f.p.j.) au bosentan (62,5 à 125 mg, 2 f.p.j.) n’a pas montré de bienfaits (sur la distance parcourue en 6 minutes) supérieurs à ceux du bosentan en monothérapie. Au cours de cette étude, l’administration concomitante de sildénafil et de bosentan n’a pas eu d’effet sur la distance parcourue en 6 minutes chez les patients atteints d’HTAP, comme en témoignent les résultats obtenus dans les groupes sildénafil en appoint et placebo en appoint, respectivement (variations moyennes de 13,62 m [n = 49, IC à 95 % : de −3,89 à 31,12] et 14,08 m [n = 53, IC à 95 % : de −1,78 à 29,95]). L’administration concomitante de sildénafil et de bosentan n’est pas un choix optimal chez les patients présentant une HTAPP qui reçoivent un traitement stable par le bosentan seul. Selon l’analyse d’un sous-groupe de patients présentant une HTAPP (67 sujets), la variation moyenne de la distance parcourue à l’épreuve de marche de 6 minutes a été de 26,39 m (n = 35, IC à 95 % : de 10,70 à 42,08) dans le groupe recevant le sildénafil en appoint et de 11,84 m (n = 32, IC à 95 % : de −8,83 à 32,52) dans le groupe traité par le bosentan seul. Dans l’analyse d’un sous-groupe de patients présentant une HTAP secondaire à une affection du tissu conjonctif (36 sujets), on a observé une réduction de la distance parcourue à l’épreuve de marche de 6 minutes de 18,32 m (n = 14, IC à 95 % : de −65,66 à 29,02) dans le groupe recevant le sildénafil en appoint et de 17,50 m (n = 21, IC à 95 % : de −9,41 à 44,41) dans le groupe traité par le bosentan seul. Par conséquent, l’emploi concomitant de sildénafil et de bosentan n’est pas recommandé chez les patients présentant une HTAP secondaire à une affection du tissu conjonctif.
Biotransformation et élimination
Le principal métabolite circulant du sildénafil est formé par la N-déméthylation de la partie N-méthylpipérazine de la molécule de sildénafil. L’affinité de ce métabolite pour les PDE est semblable à celle du sildénafil, mais la puissance de son effet inhibiteur est moitié moindre. La biotransformation du sildénafil se produit dans les microsomes hépatiques grâce à deux isoenzymes du cytochrome P450 : la CYP3A4 (voie métabolique principale) et la CYP2C9 (voie métabolique secondaire).
L’administration concomitante d’inhibiteurs puissants de l’isoenzyme 3A4 du cytochrome P450 (érythromycine, saquinavir, ritonavir, kétoconazole, itraconazole, etc.) ou de cimétidine, un inhibiteur non spécifique des isoenzymes CYP, est associée à une augmentation de la concentration plasmatique du sildénafil (voir PRÉCAUTIONS, INTERACTIONS MÉDICAMENTEUSES et POSOLOGIE ET ADMINISTRATION).
TOXICOLOGIE
Toxicité aiguë chez la souris et le rat
| Espèce | Voie | Dose mg/ kg/jour | Nombre d'animaux par dose | Durée | Observations |
| Étude sur l'administration d'une dose unique par voie orale à des souris et à des rats (90155 / 90156) | |||||
| Rat Sprague- Dawley Souris CD1 | Orale (gavage) | Rat : 300 500 1000 Souris : 500 1000 | 5/sexe | 1 journée | Chez les souris ayant reçu une dose de 1000 mg/kg, un mâle est mort au cours des 24 heures qui ont suivi l'administration. Chez le rat, la dose de 1000 mg/kg a provoqué la mort de 3 femelles et la dose de 500 mg/kg, de 1 femelle. La dose de 1000 mg/kg a donné lieu à des signes cliniques chez les 2 espèces considérées, lesquels sont généralement apparus au cours des 24 heures ayant suivi l'administration et ont persisté pendant moins de 24 à 48 heures. On a observé certains des signes suivants tant chez la souris que chez le rat : fermeture partielle des yeux, posture voûtée, tremblements, dépression, froideur (avec pâleur des oreilles et des pattes chez le rat) et prostration. Chez les rats, les femelles ont été plus touchées que les mâles. Une souris a présenté de la dyspnée et 4 rates, des larmoiements sanguinolents. Parmi les signes cliniques consécutifs à l'administration d'une dose de 500 mg/kg, on compte la fermeture partielle des yeux chez une souris et le manque de vivacité chez la rate qui est morte. On n'a relevé aucun signe clinique chez les rats traités par une dose de 300 mg/kg. Les doses administrées n'ont occasionné de variation du gain pondéral chez aucune des 2 espèces; en outre, aucune modification macroscopique liée au traitement n'a été observée lors de l'autopsie réalisée chez les animaux des 2 espèces. Selon ces résultats, la dose sans effet nocif observable (DSENO) se situe à 500 mg/kg chez la souris et à 300 mg/kg chez le rat. |
| Étude sur l'administration d'une dose unique par voie intraveineuse à des souris et à des rats (91045 / 91046) | |||||
Rat Sprague- Dawley Souris CD1 | i.v. | Rat : 10 Souris : 20 | 5/sexe | 1 journée | Tous les animaux ont survécu au traitement et ont pris du poids au cours de la période d'étude, d'une durée de 14 jours. Aucun signe clinique n'a été observé pendant l'étude et aucune anomalie n'a été décelée à l'autopsie. Dans le cadre de la présente étude, la dose sans effet observable (DSEO) par suite d'une administration intraveineuse s'est établie à 20 mg/kg chez la souris et à 10 mg/kg chez le rat. |
Toxicité à long terme chez la souris
Espèce
Voie
Dose mg/
kg/jour
Nombre
d'animaux
par dose
Durée
Observations
Étude préliminaire de 3 mois sur l'administration du produit par voie orale (gavage) à des souris (94049)
CD1 Orale
(gavage) 10 10/sexe 3 mois
L'exposition au sildénafil et à son métabolite, UK-103,320, a été comparable chez les mâles et les femelles, et pratiquement proportionnelle à la dose. Trois animaux sur 20 sont morts des suites du traitement dans chacun des groupes posologiques suivants : 50, 100 et 200 mg/kg. La mort a été causée par une dilatation gastro-intestinale marquée, laquelle a été associée à plusieurs signes cliniques, notamment de la dyspnée ou une tuméfaction abdominale. Cette dilatation a entraîné une inflammation gastro-intestinale, des altérations adipeuses, une nécrose hépatique focale et multifocale, une atrophie des tissus adipeux et une hémoconcentration. Au sein de ces groupes, quelques survivants présentaient une légère dilatation gastro-intestinale. Chez les mâles traités par des doses de 50, de 100 ou de 200 mg/kg, on a observé une diminution du gain pondéral. Cependant, le lien avec le traitement est discutable vu l'absence de relation dose-effet et l'obtention non soutenue de données significatives sur le plan statistique. On a noté une légère hausse du cholestérol plasmatique chez les femelles traitées par des doses de 50, de 100 ou de 200 mg/kg, et une légère baisse des triglycérides plasmatiques chez les mâles traités par des doses de 100 ou de 200 mg/kg. Nous estimons toutefois que ces altérations n'ont qu'une portée toxicologique négligeable.
Au cours de la présente étude, la DSENO a été de 10 mg/kg, les doses plus élevées ayant provoqué la mort et causé une dilatation gastro-intestinale.
50
100
200
Étude de toxicité exploratoire de 3 mois sur les souris (gavage par voie orale) (94101)
CD1 Orale 20 10/sexe 3 mois L'exposition au sildénafil et à son métabolite, UK-103,320, a été comparable chez les mâles et les femelles, et s'est accrue de façon plus marquée qu'on aurait pu le prévoir d'après l'augmentation de la dose. Un animal sur 20 est mort des suites du traitement dans chacun des groupes posologiques suivants : 40 et 100 mg/kg. La mort a été causée par une dilatation gastro-intestinale marquée, laquelle a été associée à plusieurs signes cliniques, notamment de la dyspnée ou une tuméfaction abdominale. Au sein de ces groupes, quelques survivants ont présenté une tuméfaction abdominale légère et transitoire.
Au cours de la présente étude, la DSENO a été de 20 mg/kg, les doses plus élevées ayant provoqué la mort et causé une dilatation gastro-intestinale.
(gavage) 40
100
Toxicité à long terme chez le rat
Espèce
Voie
Dose mg/
kg/jour
Nombre
d'animaux
par dose
Durée
Observations
Étude de détermination des doses limites d'une durée de 10 jours sur l'administration du produit par voie orale à des rats (90080)
Sprague- Orale 50 5/sexe 10 La mesure de la concentration plasmatique du sildénafil et de son métabolite, UK-103,320, a révélé que Dawley (gavage) 150 jours les femelles étaient exposées principalement au médicament, alors que les mâles étaient exposés 500 davantage au métabolite qu'à la molécule inchangée. Quant à la concentration de UK-95,340, elle se trouvait généralement sous le seuil d'évaluation (30 ng/mL). Plus la dose était élevée, plus l'exposition était marquée, mais cette relation n'était toutefois pas linéaire. Une femelle sur 5 est morte après avoir reçu la deuxième dose de 500 mg/kg sans que l'on puisse déterminer la cause de la mort. Chez les animaux soumis à l'évaluation de la concentration plasmatique du médicament, 1 rat sur 10 (150 mg/kg) et 2 rats sur 10 (500 mg/kg) sont morts après avoir reçu la première ou la deuxième dose. Comme la mort est survenue après les prélèvements sanguins, on n'a pas pris les animaux en compte dans l'analyse de la mortalité. On a observé une réduction de la consommation alimentaire, du 1er au 4e jour, chez les mâles ayant reçu les doses intermédiaire et élevée ainsi que chez toutes les femelles traitées. Une diminution proportionnelle à la dose des triglycérides plasmatiques s'est produite chez les mâles, tandis qu'une hausse du cholestérol plasmatique a été observée chez les femelles ayant reçu la dose élevée. La teneur du sang en urée s'est accrue chez les mâles traités par les doses intermédiaire et élevée de même que dans les 3 groupes de femelles. Le poids relatif du cœur a subi une légère hausse chez les mâles ayant reçu la dose élevée. Quant au poids des reins et du foie, il a progressé chez les femelles soumises aux doses intermédiaire et élevée ainsi que chez les mâles traités par la dose élevée. L'accroissement du poids hépatique s'est accompagné d'une hypertrophie centrolobulaire. Chez les femelles, on a relevé des altérations des paramètres érythrocytaires; celles-ci évoquent une diminution des érythrocytes circulants chez les animaux des 3 groupes posologiques et certains signes de régénération chez les sujets soumis à la dose élevée. Par ailleurs, on a observé une augmentation des leucocytes chez les femelles traitées par la dose intermédiaire et chez les animaux des 2 sexes ayant reçu la forte dose. Les altérations associées à la dose de 50 mg/kg ont été considérées comme négligeables.
Au cours de la présente étude, la DSENO s'est établie à 150 mg/kg, la dose de 500 mg/kg s'étant révélée létale.
| Espèce | Voie | Dose mg/ kg/jour | Nombre d'animaux par dose | Durée | Observations | ||
| Étude de 1 mois sur l'administration du produit par voie orale à des rats (90143) | |||||||
| Sprague-Dawley | Orale (gavage) | 10 45 200 | 10/sexe | 1 mois | Si la concentration plasmatique du sildénafil était plus élevée chez les femelles que chez les mâles, la concentration du métabolite, soit UK-103,320, était, pour sa part, plus forte chez les mâles que chez les femelles. Ainsi, les femelles ont été principalement exposées à la molécule inchangée et les mâles, à une quantité comparable de la forme inchangée et du métabolite. Ces données indiquent que la N-déméthylation du sildénafil aboutissant à la formation de UK-103,320 constitue une voie de biotransformation importante du sildénafil chez le rat mâle. En général, la concentration de UK-95,340 se situait sous le seuil d'évaluation (30 ng/mL). Une des femelles traitées par la dose élevée, chez laquelle on devait mesurer la concentration plasmatique du médicament, est morte après avoir reçu la première dose, mais avant le prélèvement sanguin. Seuls quelques animaux soumis à la dose élevée ont présenté des signes cliniques, à savoir des larmoiements sanguinolents et la fermeture des paupières. On a noté un léger accroissement de la consommation d'eau et d'aliments, en règle générale chez les groupes traités par la dose intermédiaire ou forte. Chez les femelles ayant reçu la dose intermédiaire ou élevée et, dans une moindre mesure, chez les mâles soumis à la forte dose, on a également observé une faible diminution, proportionnelle à la dose, des érythrocytes circulants, accompagnée de signes de régénération. Par ailleurs, on a noté une polynucléose neutrophile modérée chez les mâles traités par la dose élevée et une lymphocytose modérée chez les femelles ayant reçu les doses intermédiaire et forte. Parmi les altérations du chimisme plasmatique survenues chez les animaux traités par la dose élevée, citons l'augmentation de l'urée, la diminution des triglycérides (mâles) et la hausse du cholestérol (femelles); toutefois, les valeurs sont demeurées dans les limites de la normale. Les doses de 45 et de 200 mg/kg ont été associées à une augmentation du poids hépatique et à une hypertrophie centrolobulaire chez les 2 sexes. On a décelé une hypertrophie de la zone glomérulée des surrénales chez les mâles traités par la forte dose et chez les femelles ayant reçu les doses intermédiaire et élevée. Une hypertrophie de la vésicule thyroïdienne s'est manifestée chez les sujets des 2 sexes soumis à la dose élevée. De plus, une artérite mésentérique a été mise au jour chez 2 mâles ayant reçu la dose intermédiaire et chez 1 mâle traité par la dose élevée, mais on a estimé que cette altération n'était pas liée au traitement. Au cours de la présente étude, la DSENO a été de 45 mg/kg. | ||
| Étude exploratoire de 28 jours sur l'administration du produit par voie orale à des rats (94085) | |||||||
| Sprague-Dawley | Orale (gavage) | 0 60 120 | 10 mâles/ groupe | 28 jours | Un laboratoire contractuel a dû mettre fin à une étude de cancérogenèse de 2 ans qu'il menait chez le rat (étude 911 / 002) au moyen de doses de 1,5, de 5 et de 60 mg/kg de citrate de sildénafil, et ce, en raison d’imprévus constatés à la troisième et à la quatrième semaines chez les mâles traités par la dose élevée, à savoir un taux de mortalité particulièrement important et des effets toxiques sévères. On s'est livré à une étude exploratoire en vue de confirmer que le sildénafil administré au laboratoire n'était pas à l'origine des intoxications sévères. Les seules manifestations liées au traitement étaient une légère augmentation, proportionnelle à la dose, du poids du foie et des reins, et, probablement, une faible baisse du gain pondéral. Fait à noter, aucun animal n'est mort pendant cette étude exploratoire, ce qui vient confirmer les résultats des études antérieures relatifs aux doses de 200 mg/kg ou moins et infirmer ceux qu'a obtenus le laboratoire contractuel. Par suite de ces travaux, on a montré que les morts enregistrées pendant l'étude de cancérogenèse (étude 911 / 002) étaient imputables non pas au sildénafil, mais bien à un composé cytotoxique produit par une autre entreprise et administré en concomitance avec notre produit. L'étude de cancérogenèse confiée au laboratoire contractuel a donc été déclarée invalide. | ||
| Étude sur le lien entre l'induction des enzymes hépatiques et la clairance de la thyroxine chez le rat (96010) | |||||||
| Sprague-Dawley | Orale (gavage) | 200 | 10 femelles | 1 mois | Par suite de la découverte d'une hypertrophie de la vésicule thyroïdienne chez le rat, on a réalisé une étude sur cet animal afin de déterminer s'il y avait un lien entre l'induction des enzymes hépatiques et l'hypertrophie thyroïdienne. Pendant 29 jours, on a administré, par voie orale, des doses de citrate de sildénafil de 200 mg/kg à 2 groupes de 10 rates et l'excipient seulement à 2 groupes témoins. On a évalué la clairance de la thyroxine exogène chez un groupe soumis au traitement actif et un groupe témoin. Chez l'autre groupe traité et les autres témoins, on a mesuré le taux plasmatique de l'hormone thyréotrope (TSH) et des hormones thyroïdiennes, on s'est livré à un examen histopathologique du foie et de la thyroïde, et on a évalué l'activité hépatique de l'UDP-glucuronyl transférase (UDPGT). Le traitement a provoqué la mort de 2 animaux sur 20, les 2e et 3e jours. Chez les sujets traités, on a noté une augmentation des poids hépatique et thyroïdien, associée à une hypertrophie centrolobulaire minime du foie et à une hypertrophie cellulaire de la vésicule thyroïdienne. Par ailleurs, l'activité de l'UDPGT hépatique s'est intensifiée, et le taux de TSH s'est accru tandis que celui des hormones T3 et T4 a diminué. Enfin, la clairance de la thyroxine exogène a augmenté chez les animaux traités. Compte tenu de ces résultats, il y a lieu de croire que l'hypertrophie thyroïdienne consécutive à l'administration de sildénafil à des rats a été provoquée par l'induction de l'UDPGT hépatique, laquelle a occasionné une intensification de la clairance des hormones thyroïdiennes, ce qui a conduit à une hausse compensatoire du taux plasmatique de TSH et à une stimulation de la thyroïde. | ||
| Étude de 6 mois sur l'administration du produit par voie orale à des rats (91098) | |||||||
Sprague-
Dawley
Orale (gavage)
3
12
60
20/sexe 6 mois La mesure de la concentration du médicament et de son métabolite dans le plasma a montré que les femelles étaient exposées surtout au sildénafil, alors que les mâles étaient exposés presque exclusivement au métabolite. Aucune mort liée au traitement n'a été signalée. Des larmoiements sanguinolents ont été observés au sein des 3 groupes traités. La faible dose et la dose intermédiaire – quoique dans une moindre mesure – ont amené une augmentation du gain pondéral et de la consommation alimentaire. On a noté une tendance à la baisse du gain pondéral chez les animaux ayant reçu la forte dose, mais on n'a pu
Espèce
Voie
Dose mg/
kg/jour
Nombre
d'animaux
par dose
Durée
Observations
confirmer hors de tout doute l'existence d'un lien avec le composé à l'étude. Chez les sujets soumis à la dose élevée, la teneur du plasma en bilirubine et en triglycérides a diminué, alors que sa teneur en urée, en protéines totales et en cholestérol s'est accrue. Ces constatations laissent supposer que la substance a agi sur le métabolisme hépatique. L'augmentation du poids hépatique associée à une légère hypertrophie centrolobulaire témoigne d'une réaction d'adaptation. On a décelé une hypertrophie thyroïdienne chez les animaux des 2 sexes traités par la dose élevée ainsi que chez les mâles ayant reçu la dose intermédiaire, mais la manifestation était moins fréquente chez ces derniers. On estime que cette modification résulte d'une clairance hépatique accrue des hormones thyroïdiennes. En effet, bien que ni ces hormones, ni leur clairance hépatique, n'aient été évaluées dans le cadre de la présente étude, une altération de ces paramètres a été mise en lumière dans une étude exploratoire (étude 96010). On a noté une hypertrophie de la zone glomérulée de la surrénale dans les groupes ayant reçu les doses intermédiaire et élevée; cet effet, dont la fréquence était liée à la dose, s'est accompagné d'un accroissement du poids de la glande chez les sujets traités par la dose de 60 mg/kg.
Au cours de la présente étude, la DSENO s'est établie à 60 mg/kg.
Étude de détermination des doses limites d'une durée de 13 jours sur l'administration du produit par voie intraveineuse à des rats (90139)
Sprague- i.v. 2,5 5/sexe 13 jours Aucun animal n'est mort pendant le traitement. Le seul signe clinique observé a été une rougeur passagère Dawley 5 des oreilles chez quelques animaux traités, plus précisément chez les mâles qui avaient reçu la dose élevée. Au cours de la présente étude, la DSENO a été de 10 mg/kg.
10
Étude de 1 mois sur l'administration du produit par voie intraveineuse à des rats (91044)
Sprague- i.v. 0,5 10/sexe 1 mois
On n'a noté aucune modification liée à la substance étudiée chez les sujets traités par les doses de 0,5 et de 2 mg/kg. Chez les animaux auxquels on a injecté la dose de 4 mg/kg, la fréquence et la gravité de la légère inflammation myocardique observée ont été à peine plus marquées que dans le groupe placebo; quant au lien avec le traitement, on ne peut l'établir avec certitude. Lors de la présente étude, la DSENO a été de 2 mg/kg.
Dawley 2
4
Toxicité à long terme chez le chien
Espèce
Voie
Dose mg/kg
/jour
Nombre
d'animaux
par dose
Durée
Observations
Étude de détermination des doses limites d'une durée de 10 jours sur l'administration du produit par voie orale à des chiens (90081)
Beagle Orale
(gavage)
10
30
100
1 mâle
2 femelles 10 jours La concentration plasmatique du sildénafil et de UK-103,320 a été comparable chez les mâles et les femelles, et proportionnelle à la dose; toutefois, chez les animaux ayant reçu la dose élevée, la concentration du produit était moins élevée que la valeur attendue. La proportion de UK-103,320 par rapport à celle du sildénafil n'a varié que très légèrement (de 18 à 24 %) dans l'éventail posologique étudié; on n'a donc pas décelé de signe de saturation de cette voie métabolique. La concentration de UK-95,340 a généralement été inférieure au seuil d'évaluation (30 ng/mL). Des vomissements et du ptyalisme se sont produits par suite de l'administration de la dose de 100 mg/kg, et des larmoiements, une rougeur de la conjonctive ainsi qu'une diminution transitoire de l'amplitude du réflexe pupillaire ont été observés dans tous les groupes posologiques. Aucune modification pertinente de la tension artérielle n'a été signalée, dans la mesure où les variations notées étaient spontanées. Les doses de 30 et de 100 mg/kg ont été associées à une augmentation de la fréquence cardiaque, probablement attribuable aux propriétés vasodilatatrices du composé. La réduction des espaces PQ et QT de l'ECG observée lors de l'administration des doses précitées s'explique par les variations de la fréquence cardiaque. On a décelé une progression modérée du cholestérol plasmatique chez 2 animaux traités par la forte dose, mais la portée toxicologique de cette hausse a été jugée négligeable. Chez une femelle soumise à la dose élevée, on a mis en évidence une artérite touchant un rameau coronarien, mais extérieure à la paroi artérielle. Toutefois, on estime qu'il s'agit là d'une manifestation fortuite vu ses caractéristiques morphologiques et la fréquence de ce problème chez les beagles de notre laboratoire. Lors de la présente étude, la DSENO a été de 100 mg/kg.
Étude de 1 mois sur l'administration du produit par voie orale à des chiens (90125)
Beagle Orale 5
20
80
3/sexe 1 mois
Les chiens ont été exposés à une concentration de sildénafil et de UK-103,320 proportionnelle à la dose, sauf dans le cas de la forte dose, qui a donné lieu à un taux moins élevé que prévu. La proportion de UK-103,320 par rapport à celle du sildénafil n'a varié que très légèrement (de 15 à 19 %) dans l'éventail posologique étudié; on n'a donc pas décelé de signe de saturation de cette voie métabolique. La concentration de UK-95,340 a généralement été inférieure au seuil d'évaluation (30 ng/mL). Les doses intermédiaire et élevée ont causé des vomissements et un ptyalisme transitoire, réactions dont l'incidence a cependant été faible. Par ailleurs, on a relevé une incidence modérée de selles molles et aqueuses par suite de l'administration de toutes les doses. Aucune altération constante de la tension artérielle n'a été décelée, mais la fréquence cardiaque s'est accrue chez les animaux traités par les doses de 20 et de 80 mg/kg. Cette augmentation de la fréquence cardiaque a eu des répercussions prévisibles sur l'ECG, à savoir une amplification de l'onde P et une diminution des espaces PQ et QT. La dose élevée a amené une augmentation modérée du cholestérol plasmatique. On a noté, enfin, une légère artérite coronarienne chez un animal ayant reçu la forte dose, mais on n'a pas estimé que cette manifestation était liée au traitement, vu ses caractéristiques morphologiques et la fréquence élevée de ce problème chez les beagles de notre laboratoire. Lors de la présente étude, la DSENO s'est établie à 80 mg/kg.
(gavage)
| Espèce | Voie | Dose mg/kg /jour | Nombre d'animaux par dose | Durée | Observations | |||
| Étude de 6 mois sur l'administration du produit par voie orale à des chiens (91099) | ||||||||
| Beagle | Orale (gavage) | 3 15 50 | 4/sexe | 6 mois | La teneur du plasma en sildénafil et en UK-103,320 était proportionnelle à la dose. L'augmentation de la dose n'a fait varier que très légèrement (de 15 à 23 %) la proportion de UK-103,320 par rapport à celle du sildénafil, ce qui témoigne de l'absence de saturation. La dose élevée, qui se situait initialement à 80 mg/kg, a provoqué du ptyalisme, des vomissements et une résistance à l'administration du composé, manifestations révélant une intolérance gastrique. Ces signes se sont faits rares après la réduction de la forte dose à 50 mg/kg. Un accroissement modéré de la fréquence cardiaque, associé à une diminution des espaces PQ et QT, s'est produit après l'administration de la dose élevée; on estime que cette réaction découle des propriétés vasodilatatrices du médicament. Chez les animaux traités par les doses de 15 et de 50 mg/kg, on a décelé une augmentation du cholestérol plasmatique et du poids hépatique. Chez un mâle ayant reçu la dose élevée, on a observé plusieurs signes cliniques ainsi qu'une altération des paramètres hématologiques et du chimisme plasmatique associée à une artérite disséminée. Ces manifestations témoignent d’une artérite juvénile idiopathique, syndrome de survenue sporadique chez le beagle. On a décelé une artérite dans le thymus d'un autre mâle traité par la dose élevée : c'était là également un signe, quoique moins marqué, de la maladie précitée. Il est probable que l'administration de la dose élevée ait contribué à faire sortir ce trouble de sa latence. Dans la présente étude, la DSENO a été de 15 mg/kg, puisque les doses plus élevées ont déclenché l'artérite juvénile idiopathique. | |||
| Étude de 12 mois sur l'administration du produit par voie orale à des chiens (95039) | ||||||||
| Beagle | Orale (gavage) | 3 10 50 | 4/sexe | 12 mois | Les chiens ont été exposés à une concentration relativement proportionnelle à la dose de sildénafil et de son métabolite produit par N-déméthylation, soit UK-103,320. L'augmentation de la dose n'a fait varier que très légèrement la proportion de UK-103,320 par rapport à celle du sildénafil. On a noté, chez tous les mâles ayant reçu la dose élevée, des signes d'artérite juvénile idiopathique. Chez 3 de ces 4 mâles, l'artérite touchait plusieurs organes. Chez 1 de ces chiens, elle a donné lieu à certains signes cliniques, à une perte de poids et à des altérations hématologiques. Chez les 2 autres animaux, l'artérite n'a pas eu de retentissement clinique ni hématologique. Quant au quatrième mâle soumis à la forte dose, il présentait des signes cliniques et des altérations pathologiques typiques de l'artérite, mais aucune lésion vasculaire n'a été mise en évidence lors de l'examen histopathologique. Une artérite coronarienne focale a été observée chez 2 femelles, l'une ayant reçu la faible dose et l'autre, la dose élevée; le traitement n'a toutefois pas été incriminé. Le traitement a entraîné une augmentation des pigments lipogènes présents dans l'épithélium des tubules rénaux chez 1 animal sur 8 lors de l'administration de la dose intermédiaire et chez 7 animaux sur 8 lors de l'administration de la dose élevée, une baisse proportionnelle à la dose de la créatine kinase plasmatique, surtout chez les mâles, et une diminution de la myosine plasmatique chez les animaux ayant reçu la forte dose. On a toutefois jugé que ces altérations n'avaient qu'une portée négligeable sur le plan toxicologique. Enfin, on a noté une augmentation de la fréquence cardiaque proportionnelle aux doses intermédiaire et élevée, mais on a vu là un mécanisme compensatoire déclenché par les propriétés vasodilatatrices du composé. Lors de la présente étude, la DSENO s'est établie à 10 mg/kg, puisque les doses supérieures ont été associées à une artérite juvénile idiopathique. | |||
| Étude de détermination des doses limites d'une durée de 14 jours sur l'administration du produit par voie intraveineuse à des chiens (90142) | ||||||||
| Beagle | i.v. | 2,5 5 10 | 2 mâles 1 femelle | 14 jours | Les doses de 5 et de 10 mg/kg ont été associées à l'émission de selles aqueuses et à une inhibition du réflexe pupillaire. On a observé un accroissement de la fréquence cardiaque chez les animaux traités par la dose élevée et, dans une moindre mesure, par la dose intermédiaire; cette réaction est probablement liée à l'effet vasodilatateur du composé. La rougeur périphérique constatée chez 2 animaux ayant reçu la dose élevée témoigne d'ailleurs de cette vasodilatation. On a observé une hausse du cholestérol plasmatique chez 2 des 3 animaux soumis à la dose élevée, mais on n'y a pas attribué d'importance sur le plan toxicologique. Aucune modification liée au traitement n'a été relevée par suite de l'administration de la dose de 2,5 mg/kg. Dans la présente étude, la DSENO a été de 10 mg/kg. | |||
| Étude de 1 mois sur l'administration du produit par voie intraveineuse à des chiens (91041) | ||||||||
| Beagle | i.v. | 0 0,5 2 4 | 3/sexe | 1 mois | Le traitement n'a provoqué aucun effet indésirable. La DSENO s'est donc établie à 4 mg/kg. | |||
Bioéquivalence chez le chien
| Espèce | Voie | Dose mg/kg /jour | Nombre d'animaux par dose | Durée | Observations |
| Bioéquivalence de la base et du citrate chez le chien (91058) | |||||
| Beagle | Orale | 300 | 1 mâle 1 femelle | s.o. | On a mené la présente étude pour évaluer, chez le chien, la bioéquivalence de la base, sous forme de suspension, et du citrate, sous forme de capsules; les 2 présentations étaient destinées à la voie orale. La base était en suspension dans une solution aqueuse à 5 % faite de méthylcellulose (4000 cps) contenant du Tween 80 (0,1 %) et acidifiée au moyen d'acide chlorhydrique à 0,1 M (concentration finale). Le citrate a été administré sous forme de capsules. Le premier jour, on a administré la base à 1 mâle et à 1 femelle, et le citrate à un autre couple. Le huitième jour, le premier couple a reçu le citrate et le second, la base. On a examiné les animaux régulièrement afin de déceler le moindre signe clinique, et on les a pesés avant chaque administration. En outre, on a effectué un prélèvement sanguin 0,25, 0,5, 1, 1,5, 2, 3, 4, 6, 8, 11 et 24 heures après chaque administration. Enfin, on a mesuré la concentration plasmatique de UK-92,480 et de 2 métabolites, soit UK-95,340 et UK-103,320. Un mâle a vomi après avoir reçu chaque dose, si bien que la concentration du médicament et du métabolite chez ce sujet n'a pas été considérée comme pertinente. Chez les autres chiens, la concentration plasmatique maximale et l'ASC de UK-92,480 et de UK-103,320 observées après l'administration du citrate étaient comparables ou supérieures aux valeurs obtenues après l'administration de la base. La concentration plasmatique de UK-95,340 a été inférieure au seuil de détection dans tous les cas. Ces données indiquent que la biodisponibilité du citrate chez le chien est identique ou supérieure à celle de la base. |
Pouvoirs cancérigène et mutagène
Le sildénafil n’a pas montré de pouvoir cancérigène quand on l’a administré à des rats pendant 24 mois à des doses ayant entraîné une exposition générale (ASC) au sildénafil de 110 et de 146 fois supérieure, respectivement, chez le rat mâle (sildénafil libre et ses principaux métabolites) et femelle (sildénafil libre). L’exposition obtenue chez l’humain à la dose recommandée de 20 mg 3 f.p.j. n’a pas révélé de pouvoir cancérigène chez la souris quand on a administré le sildénafil sur une période de 18 à 21 mois à des doses allant jusqu’à la dose maximale tolérée de 10 mg/kg/jour, soit environ 1,1 fois la dose recommandée chez l’humain en mg/m2.
On a soumis le sildénafil à une série complète d'épreuves visant à en déceler le pouvoir génotoxique. Le sildénafil n'a affiché aucun pouvoir mutagène lors d'épreuves in vitro pratiquées sur des cellules bactériennes et mammaliennes, ni de pouvoir clastogène lors d'épreuves effectuées in vitro et in vivo.
Comme la dose clinique est administrée 3 fois par jour, l’ASC clinique du sildénafil libre utilisée pour calculer les expositions multiples était de 19 ng-h/mx3 et était comparable à l’ASC0-24 h chez les espèces ayant fait l’objet d’études précliniques.
| Espèce | Voie | Dose mg/k g/jour | Nombre d'animaux par dose | Durée | Observations |
| Étude de pharmacocinétique chez le rat (94067) | |||||
| Sprague-Dawley | Orale (gavage) | 60 | 5/sexe | 14 jours | On s'est livré à la présente étude afin d'évaluer la quantité du composé à laquelle sont exposés les rats en 24 heures. La concentration plasmatique du sildénafil a été plus élevée chez les femelles que chez les mâles, alors que celle du métabolite, UK-103,320, a été plus élevée chez les mâles que chez les femelles. |
| Étude de toxicité et de cancérogenèse sur l'administration du produit par voie orale à des souris (95007 et 95120) | |||||
| CD1 | Orale (gavage) | 3 10 30 1 3 5 | 55/sexe | 3 et 10 mg : mâles : 649 j femelles : 558 j 30 mg : mâles : 453 j femelles : 404 j 1, 3, et 5 mg : mâles et femelles : 719-730 j | L'exposition à la molécule-mère et au métabolite produit par déméthylation, soit UK-103,320, s'est révélée proportionnelle à la dose. Le traitement a conduit à une hausse de la mortalité et, de ce fait, à un abrégement de la survie et à une diminution du nombre de survivants. La dose intermédiaire a produit un effet marqué chez les femelles, et la dose élevée a eu pareil effet chez les animaux des 2 sexes. À la fin de l'étude, le pourcentage de survivants était légèrement moins élevé chez les mâles traités par la dose intermédiaire. En raison du taux de survie plus faible enregistré au sein des groupes soumis aux doses intermédiaire et élevée, on a décidé de procéder à des sacrifices en cours d'étude. Ainsi, lorsque le taux de survie a atteint environ 20 % dans le groupe traité par la dose élevée, on a sacrifié les survivants (au 405e jour dans le cas des femelles et au 454e jour pour ce qui est des mâles). Lorsque le taux de survie a atteint environ 20 % dans le groupe soumis à la dose intermédiaire, on a sacrifié les témoins et les animaux traités par les doses faible et intermédiaire (au 559e jour dans le cas des femelles et au 650e jour pour ce qui est des mâles). La mort subite de certains animaux, notamment les mâles traités par la dose élevée (40 %), a été précédée d'un œdème abdominal ou de dyspnée. Les morts subites liées au traitement ont été causées par une dilatation gastro-intestinale et par un traumatisme de gavage. Les morts que les examens macroscopiques ou histopathologiques n'ont pas permis d'expliquer ont été plus nombreuses chez les animaux ayant reçu les doses intermédiaire et élevée que chez les témoins. En outre, les mâles et les femelles traités par la dose élevée avaient tendance à perdre du poids par rapport aux témoins (10 et 18 %, respectivement). Par ailleurs, on a constaté une chute du poids corporel chez la plupart des animaux morts prématurément, laquelle s'est révélée plus prononcée chez les femelles traitées par les doses intermédiaire et forte. Le traitement n'a pas donné lieu à une incidence accrue de lésions néoplasiques. Enfin, l'incidence des lésions non néoplasiques était comparable, parmi les témoins et les groupes traités, chez les animaux morts lors des sacrifices intérimaires et final. En conclusion, les doses de 10 et de 30 mg/kg ont donné lieu à des signes de toxicité, soit essentiellement à un accroissement de la mortalité proportionnel à la dose. Deux des animaux ayant reçu la dose de 3 mg/kg sont morts des suites d'une dilatation gastro-intestinale; toutefois, on n'a pas noté d'effet sur la mortalité au sein du groupe. Aucun effet cancérigène n'a été observé, quelle qu'ait été la dose. |
| Étude de toxicité et de cancérogenèse d'une durée de 24 mois sur l'administration du produit par voie orale à des rats (94092) | |||||
| Sprague-Dawley | Orale (gavage) | 1,5 5 60 | 60/sexe | 24 mois | La concentration plasmatique de sildénafil et de UK-103,320 à laquelle les rats ont été exposés s'est révélée proportionnelle à la dose. Les mâles ont été exposés principalement à UK-103,320 et les femelles, à la molécule inchangée. Dans l'ensemble, l'exposition au médicament et au métabolite a été plus marquée chez les femelles. Aucun animal n'est mort à cause du traitement. Au terme de l'étude, le taux de survie oscillait entre 18 et 42 % chez les mâles et entre 15 et 25 % chez les femelles. Les animaux traités par la forte dose ont subi une perte de poids par rapport aux témoins. Une baisse transitoire du poids corporel a également été observée chez les femelles soumises à la dose intermédiaire. Par ailleurs, on a noté une diminution de la bilirubine plasmatique proportionnelle à la dose, laquelle découle selon nous de l'induction enzymatique que provoque le composé. Chez les mâles ayant reçu la dose élevée, on a observé une incidence accrue d'altérations prolifératives de la thyroïde, essentiellement liées à une hyperplasie des cellules vésiculaires. À notre avis, ces changements résultent d'un renouvellement accéléré des hormones thyroïdiennes, lui-même occasionné par l’induction des enzymes hépatiques, et ne revêtent donc aucune pertinence chez l'être humain. Ainsi, la dose de 60 mg/kg a été associée à une baisse du poids corporel pertinente sur le plan toxicologique et à un accroissement des altérations prolifératives de la vésicule thyroïdienne chez les mâles. Quant à la dose de 5 mg/kg, elle n'a amené qu'une diminution irrégulière du poids corporel des femelles. Aucun effet n'a été observé par suite de l'administration de la dose de 1,5 mg/kg. Le sildénafil n'a pas affiché de pouvoir cancérigène. |
| Études de mutagenèse (90817-01 / 02) | |||
| Nature de l'étude | Matériel | Dose | Résultat |
| Mutagenèse bactérienne in vitro | S. typhimurium, TA 1535, 1537, 98 et 100 | 0,002 – 1 mg/lame | Négatif |
Mutagenèse in vitro sur cellules mammaliennes | Ovaires de hamster chinois (HGPRT) | 65 – 240 µg/mL | Négatif |
| Pouvoir clastogène in vitro | Lymphocytes humains | 10, 20 et 25 µg/mL - S9 100, 125 et 250 µg/mL + S9 | Négatif |
| Pouvoir clastogène in vivo | Moelle osseuse murine | 0, 500, 1000 et 2000 mg/kg | Négatif |
Reproduction et tératologie
Aucun signe de tératogenèse, d’embryotoxicité ou de fœtotoxicité n’a été observé chez les rats et les lapins ayant reçu jusqu’à 200 mg/kg/jour de sildénafil durant la période d’organogenèse. Ces doses sont respectivement 32 et 68 fois supérieures à la dose maximale recommandée en mg/m2 chez un humain de 50 kg. Dans l’étude portant sur le développement périnatal et postnatal du rat, la DSENO était de 30 mg/kg/jour sur une période de 36 jours. Chez le rat non gravide, l’ASC à cette dose était environ 24 fois supérieure à l’ASC de sildénafil libre relevée chez l’humain.
Chez des rates traitées par le sildénafil à 60 mg/kg avant et après la mise bas, on a constaté une diminution de la taille de la portée et du poids des ratons au jour 1 ainsi qu’une diminution de la survie à 4 jours, alors que l’exposition au sildénafil était environ 50 fois l’exposition attendue chez l’humain à la dose de 20 mg 3 f.p.j. Durant les études non cliniques, les effets ont été observés à des doses entraînant une exposition jugée suffisamment supérieure à l’exposition maximale chez l’être humain, ce qui dénote une faible pertinence clinique.
| Espèce | Voie | Dose mg/kg /jour | Nombre d'animaux par dose | Durée | Observations |
| Étude sur la toxicité maternelle du produit administré par voie orale à des rats (92020) | |||||
| Sprague- Dawley | Orale (gavage) | 10 50 200 | 7 femelles | Du 6e au 17e jour de gestation | On n'a relevé des altérations hématologiques, biochimiques (plasmatiques) et pathologiques que chez les rates ayant reçu 200 mg/kg. Les manifestations hématologiques ont pris la forme d'une baisse modérée de l'hémoglobine, des érythrocytes et de l'hématocrite, accompagnée d'une hausse de l'indice moyen de distribution érythrocytaire. La seule variation du chimisme plasmatique observée a été une diminution du taux moyen des triglycérides. Enfin, on a noté, lors de l'examen pathologique, une légère augmentation du poids hépatique accompagnée d'une hypertrophie centrolobulaire du foie. Par ailleurs, la dose de 200 mg/kg a été associée à une baisse du poids fœtal moyen chez les mâles. Le poids corporel moyen des fœtus mâles dont la mère a reçu la dose de 10 ou de 50 mg/kg et des fœtus femelles de tous les groupes posologiques s'est révélé comparable à celui des fœtus témoins. Dans la présente étude, la DSENO chez la mère et le fœtus s'est élevée à 50 mg/kg, la dose de 200 mg/kg ayant donné lieu à des variations du chimisme plasmatique et du poids des fœtus mâles. |
| Étude sur l'effet d'un traitement par voie orale sur la fertilité et le développement embryonnaire jusqu'à l'implantation chez le rat (94081) | |||||
| Sprague-Dawley | Orale (gavage) | 3 12 60 | 20/sexe | Mâles : de la semaine avant l'accou-plement au 20e jour de gestation Femelles : de la 2e semaine avant l'accou-plement au 6e jour de gestation | Le traitement n'a eu aucun effet indésirable sur la fertilité des animaux, quel qu'ait été leur sexe. En outre, on n'a relevé aucun signe de toxicité maternelle, embryonnaire ni fœtale. La seule manifestation observée a été une baisse modérée des triglycérides plasmatiques chez les femelles traitées par la dose de 60 mg/kg. Par conséquent, la DSENO s'est établie à 60 mg/kg. |
| Étude sur l'effet d'un traitement par voie orale sur le développement prénatal et postnatal, y compris sur la fonction maternelle, chez le rat (95068 / 95095) | |||||
| Sprague-Dawley | Orale (gavage) | 10 30 60 | 20 femelles | Du 6e jour de gestation au 20e jour suivant la naissance | La seule observation digne de mention est liée à la dose de 60 mg/kg : il s'agit d'une diminution, pertinente sur le plan toxicologique, du ratio des ratons viables à la naissance, d'où une réduction de la portée viable. Chez les animaux traités par cette dose, on a noté une diminution pertinente sur le plan toxicologique de l'indice de survie après 4 jours et du poids des ratons F1 le 1er jour suivant la naissance ainsi qu’un certain retard dans l'apparition des incisives supérieures, repère pour ce qui est de l'évaluation du développement. On n'a relevé aucune observation relative aux fonctions de reproduction des générations F1 et F2. Compte tenu de la toxicité maternelle négligeable et des effets sur le développement constatés au cours des 2 premières semaines de vie des ratons, la DSENO chez les femelles de la génération F0 et les petits de la portée F1 s'est établie à 30 mg/kg. Chez les animaux F2, la DSENO a été de 60 mg/kg. |
| Étude sur l'effet d'un traitement par voie orale sur le développement embryonnaire et fœtal chez le rat (95058 / 95059) | |||||
| Sprague-Dawley | Orale (gavage) | 10 50 200 | 20 femelles | Du 6e au 17e jour de gestation | Le plasma de la mère, le liquide amniotique et les homogénats fœtaux renfermaient une quantité décelable de sildénafil et de UK-103,320 dans tous les groupes posologiques. La dose de 200 mg/kg a entraîné du ptyalisme et une réduction du gain pondéral moyen du 6e au 9e jour suivant le coït, manifestations auxquelles s'est ajoutée une diminution de la consommation alimentaire le 9e jour. Le 18e jour suivant le coït, la consommation alimentaire moyenne s'est accrue. On a relevé les altérations hématologiques suivantes : légère baisse de l'hémoglobine, du nombre d'érythrocytes et de l'hématocrite, et augmentation de l'indice moyen de distribution érythrocytaire par suite de l'administration de la dose de 200 mg. Une hausse proportionnelle à la dose du nombre de réticulocytes a été observée, mais elle n'a atteint la signification statistique que chez les animaux traités par la dose élevée. La seule variation du chimisme plasmatique observée a été une diminution proportionnelle à la dose du taux plasmatique moyen des triglycérides, baisse au plus modérée qui n'a atteint la signification statistique que chez les rats ayant reçu la dose élevée. La dose de 200 mg/kg a été associée à une diminution du poids corporel des fœtus mâles. Le traitement n'a donné lieu à aucune anomalie externe, squelettique ni viscérale. La dose de 200 mg/kg s'est révélée légèrement toxique pour la mère et les fœtus mâles, mais non pour les embryons. Les doses de 10 et de 50 mg/kg n'ont pas été toxiques pour la mère, le fœtus ni l'embryon. Le traitement n'a eu aucun effet tératogène, quelle qu'ait été la dose. Dans la présente étude, la DSENO s'est élevée à 50 mg/kg chez les mères et les fœtus, la dose de 200 mg/kg s'étant révélée légèrement toxique. |
Lapin
| Espèce | Voie | Dose mg/kg /jour | Nombre d'animaux par dose | Durée | Observations |
| Étude sur la toxicité maternelle du traitement par voie orale chez le lapin (95003 / 95004) | |||||
Lapin blanc de Nouvelle-Zélande | Orale (gavage) | 50 100 200 | 7 femelles | Du 6e au 18e jour de gestation | Les femelles gravides et les fœtus ont été exposés au médicament. Les seules constatations dignes de mention touchent les mères traitées par la forte dose : il s'agit d'une augmentation du glucose et d'une diminution du cholestérol plasmatique. Ces variations témoignent d'une légère toxicité pour les mères. Le traitement n'a eu aucun effet délétère sur le développement embryonnaire et fœtal. Compte tenu de la variation du chimisme plasmatique survenue chez les animaux traités par la dose de 200 mg/kg, la DSENO s'est établie à 100 mg/kg pour les mères. Dans le cas des embryons et des fœtus, la DSEO était de 200 mg/kg. |
| Étude sur l'effet d'un traitement par voie orale sur le développement embryonnaire et fœtal chez le lapin (95043 / 95044) | |||||
Lapin blanc de Nouvelle-Zélande | Orale (gavage) | 10 50 200 | 20 femelles | Du 6e au 18e jour de gestation | On a trouvé du sildénafil et du UK-103,320 dans le plasma des femelles gravides. Le liquide amniotique renfermait lui aussi du sildénafil. Chez les sujets ayant reçu la dose élevée, on a observé, vers la fin de la gestation, une diminution du poids corporel et du gain pondéral par rapport aux témoins, laquelle témoignait d'une très légère toxicité maternelle. La variation pondérale pourrait être imputable, du moins en partie, à la diminution de la consommation alimentaire constatée, pendant la période précitée, chez les femelles traitées par la dose élevée. Les altérations du chimisme plasmatique mises en évidence lors de l'étude préliminaire n'ont pas été observées au cours de la présente étude. Le traitement n'a eu aucun effet délétère sur le produit de la conception. Dans la présente étude, la DSENO a été de 50 mg/kg chez les mères, la dose de 100 mg/kg ayant eu un effet sur le poids corporel. Pour les embryons et les fœtus, la DSEO s'est établie à 100 mg/kg. |
Études particulières
| Espèce | Voie | Dose mg/k g/jour | Nombre d'animaux par dose | Durée | Observations |
| Étude sur l'antigénicité chez le cobaye (95-29-81) | |||||
| Cobaye Hartley | Orale | 4 mg/mL 20 mg/mL 2 mg/mL 10 mg/mL | 5/groupe | s.o. | Lors de l'épreuve d'anaphylaxie générale active, les mâles ayant reçu, par voie orale, des doses quotidiennes de sildénafil de 4 ou de 20 mg/kg 5 jours par semaine pendant 3 semaines n'ont affiché aucun signe d'anaphylaxie générale à la suite d'une provocation par injection intraveineuse de sildénafil 19 jours plus tard. De même, on n'a noté aucun signe d'anaphylaxie générale chez les mâles ayant reçu une injection intraveineuse de sildénafil 16 jours après une sensibilisation au moyen de 2 ou de 10 mg de sildénafil (4 injections sous-cutanées, administrées à 1 semaine d'intervalle). Lors de l'épreuve d'anaphylaxie cutanée passive, on a soumis les cobayes à une provocation à l'aide de 30 mg de sildénafil/cobaye. Aucune réaction positive n'a été observée à l'égard d'antisérum provenant de cobayes immunisés par voie orale ou sous-cutanée au moyen de sildénafil. |
Sous- cutanée (avec adjuvant complet de Freund) | |||||
| Étude sur l'irritation intra-artérielle chez le lapin (91073) | |||||
Lapin blanc de Nouvelle-Zélande | Intra-artérielle | 1 mg/lapin | 4 femelles | 1 journée | On a injecté du sildénafil (1 mg/lapin) dans l'artère centrale de l'oreille de lapins, dans un volume de 0,5 mL, pour vérifier si cette injection unique provoquerait une irritation. Aucune irritation artérielle ne s'est manifestée au cours de la période d'observation de 21 jours. |
RÉFÉRENCES
- 1.
Amsha K, Siddons TE, Armstrong I, et al. Effects of sildenafil on incremental shuttle walking test and haemodynamics in patients with pulmonary hypertension.
Euro.Resp.Soc.Annu.Congress 2002:2311.
- 2. Bharani A, Mathew V, Sahu A, et al. The efficacy and tolerability of sildenafil in patients with moderate-to-severe pulmonary hypertension. Indian Heart Journal 2003;55(1):55-9.
- 3. Bhatia S, Frantz RP, Severson CJ, et al. Immediate and long-term hemodynamic and clinical effects of sildenafil in patients with pulmonary arterial hypertension receiving vasodilator therapy. Mayo Clinic Proceedings 2003;78(10):1207-13.
- 4.
Galiè N, Ghofrani AH, Torbicki A, et al. Sildenafil Citrate Therapy for Pulmonary Arterial
Hypertension. N Engl J Med 2005; 353(20): 2148-57.
- 5. Ghofrani AH, Wiedemann R, Rose F, et al. Sildenafil for treatment of lung fibrosis and pulmonary hypertension: a randomised controlled trial. The Lancet 21 sept. 2002; 360: 895- 900.
- 6. Ghofrani H.A., Voswinckel R., Reichenberger F., et al. Differences in hemodynamic and oxygenation responses in three different phosphodiesterase-5 inhibitors in patients with pulmonary arterial hypertension. A randomized prospective study. J Am Coll Cardiol 2004; 44(7): 1488 – 1496.
- 7. Hattenhauer mg, Leavitt JA, Hodge DO, et al. Incidence of nonarteritic anterior ischemic optic neuropathy. Am J Ophthalmol 1997;123:103-107.
- 8. Johnson LN, Arnold AC. Incidence of nonarteritic and arteritic anterior ischemic optic neuropathy. J Neuroophthalmol 1994;14:38-44.
- 9. Keles T, Aydogdu S, Polat K, et al. Effect of short-term oral sildenafil treatment in primary pulmonary hypertension. Turk Kardiyoloji Dernegi Arsivi 2003;31(2):82-87.
- 10. Kerr NM, Chew SSSL, Danesh-Meyer, HV Non-arteritic anterior ischaemic optic neuropathy: A review and update. Journal of Clinical Neuroscience 16 (2009) 994–1000.
- 11.
Kirchner PE, Becker R. Ocular effects of sildenafil on patients with pulmonary hypertension.
Annual Meeting of the Association for Research in Vision and Ophthalmology, Fort Lauderdale, FL, USA, 4-8 mai 2003 sous l’égide de l’Association for Research in Vision and Ophthalmology. AVRO-Annual-Meeting-Abstract-Search-and-Program-Planner 2003; 2003: résumé no 1292.
- 12.
Kothari SS, Duggal B. Chronic oral sildenafil therapy in severe pulmonary artery hypertension.
Indian Heart Journal 2002;54(4):404-9.
- 13. Kuhn KP, Wickersham NE, Robbins IM et al. Acute effects of sildenafil in patients with primary pulmonary hypertension receiving epoprostenol. Experimental Lung Research 2004;30(2):135-145.
- 14. Lepore JJ, Maroo A, Pereira NL, et al. Effect of sildenafil on the acute pulmonary vasodilator response to inhaled nitric oxide in adults with primary pulmonary hypertension. American Journal of Cardiology 2002;90(6):677.
- 15. McGoon M.D., Frantz R.P., Severson C.J., et al. Acute and short-term hemodynamic and clinical effects of sildenafil in pulmonary arterial hypertension. J Heart Lung Transplant 2003; 22(1s): S153 (abstr 245).
- 16. Michelakis E, Tymchak W, Lien D, et al. Oral sildenafil is an effective and specific pulmonary vasodilator in patients with pulmonary arterial hypertension: comparison with inhaled nitric oxide. Circulation 2002;105(20):2398-403.
- 17. Michelakis ED, Tymchak W, Noga M, et al. Long-term treatment with oral sildenafil is safe and improves functional capacity and hemodynamics in patients with pulmonary arterial hypertension. Circulation 2003;108(17):2066-2069.
- 18. Mikhail GW, Prasad S, Rogers P, et al. Clinical and hemodynamic effects of sildenafil in pulmonary arterial hypertension. Circulation 2002;106(No. 19):Suppl.
- 19. Mikhail GW, Prasad SK, Li W, et al. Clinical and haemodynamic effects of sildenafil in pulmonary hypertension: Acute and mid-term effects. European Heart Journal 2004;25(5):431-436.
- 20. Prasad SK, Mikhail G, Rogers P, et al. Effect of oral sildenafil on cardiac function and remodelling in patients with pulmonary arterial hypertension. Heart 2003;89(Suppl. 1):A24.
- 21. Pritzker MR, Dorman W, Caperton E. The use of sildenafil (Viagra) for the treatment of pulmonary hypertension associated with scleroderma. Arthritis Rheum 2001;44(No. 9):S131.
- 22. Pritzker MR, Groebner R. Acute haemodynamic response to sildenafil in chronic pulmonary hypertension. Journal of Cardiac Failure 2003; 9(5): S69.
- 23. Sastry B, Narasimhan C, Reddy N, et al. Clinical efficacy of sildenafil in primary pulmonary hypertension: a randomised, placebo-controlled, double-blind, crossover study. J Am Coll Cardiol. 2004;43(7):1149-1153.
- 24. Sastry BK, Narasimhan C, Reddy NK, et al. A study of clinical efficacy of sildenafil in patients with primary pulmonary hypertension. Indian Heart Journal 2002;54(4):410-4.
- 25. Watanabe H, Ohashi K, Takeuchi K, et al. Short- and long-term hemodynamic effects and safety of sildenafil in pulmonary hypertension. Circulation 2002;106(no 19):Suppl.
- 26. REVATIOMD, Pfizer Products Inc. (Upjohn Canada ULC), monographie de produit, en date du 11 septembre 2026, Numéro de contrôle 278266.