


Monographie de produit - Nabumetone (Apotex)
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| 1 INDICATIONS | 2022-05 |
| 1 INDICATIONS, 1.1 Enfants | 2022-05 |
| 1 INDICATIONS, 1.2 Personnes âgées | 2022-05 |
| 2 CONTRE-INDICATIONS | 2022-05 |
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », Risque d’événements cardiovasculaires (CV) indésirables | 2022-05 |
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », Risque d’événements gastro-intestinaux (GI) indésirables | 2022-05 |
| 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », Risque pendant la grossesse | 2022-05 |
| 4 POSOLOGIE ET ADMINISTRATION,4.1 Considérations posologiques | 2022-12 |
| 4 POSOLOGIE ET ADMINISTRATION, 4.2 Posologie recommandée et modification posologique | 2022-12 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite de véhicules et utilisation de machines | 2022-12 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Endocrinologie et métabolisme | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil gastro-intestinal | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologie | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique/biliaire/pancréatique | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Système immunitaire | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et essais de laboratoire | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction neurologique | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Psychiatrie | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes, Fertilité | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive :Risque tératogène | 2022-12 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction respiratoire | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Peau | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Sensibilité/résistance | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes | 2022-05 |
| enceintes | |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.2 Femmes qui allaitent | 2022-05 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées | 2022-05 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne s’appliquent pas au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................. 4
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 6
1 INDICATIONS ............................................................................................................... 6
Enfants ................................................................................................................... 6
Personnes âgées ..................................................................................................... 6
2 CONTRE-INDICATIONS ................................................................................................. 7
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES » ............................... 8
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 9
Considérations posologiques .................................................................................. 9
Posologie recommandée et modification posologique .......................................... 9
Administration ...................................................................................................... 10
Dose oubliée ......................................................................................................... 10
5 SURDOSAGE .............................................................................................................. 10
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT ............................................................................................................. 11
7 MISES EN GARDE ET PRÉCAUTIONS ........................................................................... 11
Populations particulières ...................................................................................... 24
7.1.1 Femmes enceintes .......................................................................................... 24
7.1.2 Femmes qui allaitent ...................................................................................... 25
7.1.3 Enfants ............................................................................................................ 25
7.1.4 Personnes âgées ............................................................................................. 25
8 EFFETS INDÉSIRABLES ................................................................................................ 26
Aperçu des effets indésirables .............................................................................. 26
Effets indésirables observés au cours des essais cliniques ................................... 26
Effets indésirables moins fréquents observés au cours des essais cliniques ........ 28
Effets indésirables observés après la commercialisation du produit .................... 30
9 INTERACTIONS MÉDICAMENTEUSES ......................................................................... 30
Interactions médicament-comportement ............................................................ 30 Interactions médicament-médicament ................................................................ 30
Interactions médicament-aliment ........................................................................ 38
Interactions médicament-herbe médicinale......................................................... 38
Interactions médicament-épreuve de laboratoire ................................................ 38
10 PHARMACOLOGIE CLINIQUE ..................................................................................... 39
 Mode d’action ................................................................................................ 39
 Pharmacodynamie .......................................................................................... 39
 Pharmacocinétique ......................................................................................... 40
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION .............................................................. 42
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION .................................................. 42
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ....................................................................... 43
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................... 43
14 ESSAIS CLINIQUES ..................................................................................................... 43
 Études de biodisponibilité comparative ......................................................... 43
15 MICROBIOLOGIE ....................................................................................................... 44
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 44
17 MONOGRAPHIE DE PRODUIT DE RÉFÉRENCE ............................................................. 47
RENSEIGNEMENTS SUR LE MÉDICAMENT DESTINÉS AUX PATIENTS ...................................... 48
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
NABUMETONE (comprimés de nabumétone) est indiqué pour :
- le soulagement à court et à long terme des signes et des symptômes de la polyarthrite
rhumatoïde et de l’arthrose.
Pour les patients présentant un risque accru d’événements cardiovasculaires (CV) ou gastro-intestinaux (GI) indésirables, d’autres stratégies de prise en charge qui n’incluent PAS l’utilisation d’anti-inflammatoires non stéroïdiens (AINS) doivent d’abord être envisagées (voir 2 CONTRE-INDICATIONS et Appareil cardiovasculaire, et Appareil gastro-intestinal).
L’utilisation de NABUMETONE doit se limiter à la dose efficace la plus faible pendant la durée de traitement la plus courte possible afin de réduire au minimum le risque d’événements cardiovasculaires ou gastro-intestinaux indésirables (voir 2 CONTRE-INDICATIONS et Appareil cardiovasculaire, et Appareil gastro-intestinal).
En tant qu’AINS, NABUMETONE ne traite PAS la maladie clinique et n’en empêche pas la progression.
En tant qu’AINS, NABUMETONE soulage uniquement les symptômes et réduit l’inflammation tant que le patient continue à le prendre.
Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de NABUMETONE dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique. (voir 2 CONTRE-INDICATIONS et 7.1.3 Enfants).
Personnes âgées
Personnes âgées (≥ 65 ans) : Les données probantes recueillies lors des études cliniques et de la pharmacovigilance semblent indiquer que, chez les personnes âgées, l’utilisation de NABUMETONE est associée à des différences d’innocuité (voir 4.2 Posologie recommandée et modification posologique, 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités et 7.1.4 Personnes âgéess, 10.3 Pharmacocinétique,Personnes âgées).
Les patients âgés de plus de 65 ans sont plus susceptibles de présenter une variété d’effets indésirables provoqués par des AINS, comme NABUMETONE (voir 7.1.4 Gériatrie).
2 CONTRE-INDICATIONS
Nabumetone est contre-indiqué dans les cas suivants :
- Les patients présentant une hypersensibilité connue à la nabumétone ou à d’autres AINS, les patients présentant une hypersensibilité à la nabumétone ou à l’un des ingrédients de la préparation ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, voir 6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET CONDITIONNEMENT.
- Contexte périopératoire d’un pontage aorto-coronarien. Bien que NABUMETONE n’ait PAS été étudié dans cette population de patients, un AINS inhibiteur sélectif de la COX-2 étudié dans un tel contexte a entraîné une incidence accrue d’événements cardiovasculaires/thrombo-emboliques, d’infections profondes de la plaie opératoire et de complications de la plaie sternale.
- Au cours du troisième trimestre de la grossesse, en raison du risque de parturition prolongée et du risque d’obturation prématurée du canal artériel (voir 7.1.1 Femmes enceintes).
- Lors de l’allaitement, en raison du risque d’effets indésirables graves chez les nourrissons allaités (voir 7.1.2 Femmes qui allaitent).
- Insuffisance cardiaque grave non maîtrisée.( voir cardiovasculaire )
- Antécédents d’asthme, d’urticaire ou de réaction de type allergique après la prise d’acide acétylsalicylique (AAS) ou d’autres AINS (c.-à-d. syndrome complet ou partiel d’intolérance à l’AAS – rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme). Des réactions anaphylactoïdes mortelles sont survenues chez ces patients. Les personnes qui présentent les problèmes médicaux mentionnés ci-dessus sont exposées à un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir présenté aucun effet indésirable. Il convient de garder à l’esprit le risque de réaction croisée entre différents AINS (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Sensibilité/résistance – Réactions anaphylactoïdes).
- Ulcère gastrique/duodénal/gastroduodénal actif, saignement gastro-intestinal actif.
- Saignements cérébrovasculaires ou autres troubles de saignement. (voir Appareil gastro-intestinal)
- Maladie inflammatoire de l’intestin.
Insuffisance hépatique grave ou maladie active du foie.(voir Fonction
hépatique/biliaire/pancréatique)
- Insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/s) ou maladie rénale qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on prescrit des AINS sont exposées à un risque de détérioration de la fonction rénale et doivent faire l’objet d’une surveillance) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale).
Hyperkaliémie connue (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale –
Équilibre hydroélectrolytique).
- Chez les enfants et les adolescents de moins de 18 ans.
- L’utilisation concomitante de NABUMETONE et de tout autre AINS n’est pas conseillée en raison de l’absence de données probantes démontrant des avantages synergiques et du risque d’effets indésirables additifs.
3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES »
Mises en garde et précautions importantes
Risque d’événements cardiovasculaires (CV) indésirables : cardiopathie ischémique, maladie cérébrovasculaire, insuffisance cardiaque congestive (classes II à IV selon la NYHA [New York Heart Association]) (voir 7
MISES EN GARDE ET PRÉCAUTIONS
- Appareil cardiovasculaire).
NABUMETONE est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une incidence accrue d’événements cardiovasculaires indésirables (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent être exposés à un risque plus important.
Il faut faire preuve de prudence lorsqu’on prescrit NABUMETONE à un patient atteint de cardiopathie ischémique (y compris, mais SANS s’y limiter, un infarctus aigu du myocarde, des antécédents d’infarctus du myocarde ou d’angine de poitrine), de maladie cérébrovasculaire (y compris, mais SANS s’y limiter, un accident vasculaire cérébral, des accidents ischémiques transitoires ou une amaurose fugace) ou d’insuffisance cardiaque congestive (classes II à IV selon la NYHA).
L’utilisation d’AINS, tels que NABUMETONE, peut favoriser la rétention sodique de façon proportionnelle à la dose administrée, par un mécanisme rénal, ce qui peut provoquer une augmentation de la tension artérielle ou l’exacerbation de l’insuffisance cardiaque congestive (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale – Équilibre hydroélectrolytique).
Les essais cliniques randomisés sur NABUMETONE n’ont pas été conçus pour déceler des différences entre les événements cardiovasculaires dans un contexte chronique. Il faut donc faire preuve de prudence lorsqu’on prescrit NABUMETONE.
Risque d’événements gastro-intestinaux (GI) indésirables (voir 7 MISES EN GARDE ET
PRÉCAUTIONS – Appareil gastro-intestinal).
L’utilisation d’AINS, comme NABUMETONE, est associée à une incidence accrue d’événements gastro-intestinaux indésirables (comme une ulcération gastroduodénale/duodénale, une perforation, une occlusion et un saignement gastro-intestinal).
- Risque pendant la grossesse :
Il faut faire preuve de prudence lorsqu’on prescrit NABUMETONE pendant les premier et deuxième trimestres de la grossesse. L’utilisation d’AINS à environ 20 semaines de grossesse ou plus tard peut causer une dysfonction rénale fœtale menant à un oligoamnios et à une insuffisance rénale néonatale (voir 7.1.1 Femmes enceintes). L’utilisation de NABUMETONE est contre-indiquée pendant le troisième trimestre de grossesse en raison du risque d’inertie utérine (parturition prolongée) et du risque d’obturation prématurée du canal artériel (voir 2 CONTRE-INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
Considérations posologiques
- L’utilisation de NABUMETONE doit se limiter à la dose efficace la plus faible pendant la durée de traitement la plus courte possible (voir 1 INDICATIONS).
Une dose plus faible doit être envisagée chez les patients atteints d’insuffisance rénale ou hépatique ou chez les patients âgés (voir 4.2 Posologie recommandée et modification posologique).
Posologie recommandée et modification posologique
Arthrose et polyarthrite rhumatoïde :
Adultes
La dose initiale et habituelle chez l’adulte est de 1 000 mg par jour, pris en une seule dose, avec ou sans nourriture. La dose peut être augmentée à 1 500 mg ou à 2 000 mg par jour, soit en une seule dose, soit en deux doses fractionnées.
Étant donné que la demi-vie plasmatique moyenne de la nabumétone est de 23 heures chez les jeunes sujets en bonne santé et de 30 heures chez les patients âgés, les taux plasmatiques de l’acide 6-méthoxy-2-naphthylacétique (6-MNA, le principal métabolite actif de la nabumétone) s’approcheront de l’état d’équilibre dans la semaine suivant l’administration de la dose(voir 10.3 Pharmacocinétique, table 4) Pour cette raison, les ajustements posologiques ne doivent pas être effectués plus souvent qu’à des intervalles d’une semaine, sauf en cas d’effets secondaires.
Pédiatrie (< 18 ans) : Santé Canada n’a pas autorisé une indication de ce médicament chez les enfants (voir 2 CONTRE-INDICATIONS et 7.1.3 Pédiatrie).
Gériatrie (≥ 65 ans) : Chez les personnes âgées, vulnérables et affaiblies, la dose doit être réduite à la plus faible teneur qui permet de maîtriser les symptômes, puis ajustée au besoin sous surveillance étroite (voir 7.1.4 Gériatrie).
Insuffisance rénale : Chez les patients présentant une atteinte de la fonction rénale, il faut envisager de réduire la dose, surveiller étroitement les patients et ajuster la posologie sur une base individuelle. En cas d’insuffisance rénale modérée, une réduction de la dose peut être nécessaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale et 9 INTERACTIONS MÉDICAMENTEUSES). NABUMETONE est contre-indiqué en cas d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/s) ou d’une maladie rénale qui s’aggrave (les personnes atteintes d’une insuffisance rénale moins grave à qui l’on prescrit des AINS ont un risque de détérioration de la fonction rénale et doivent être surveillées) (voir 2 CONTRE-INDICATIONS).
Insuffisance hépatique : Les patients atteints d’insuffisance hépatique doivent être surveillés de près et être maintenus à la dose quotidienne minimale efficace. Chez les patients atteints d’insuffisance hépatique, les ajustements posologiques doivent être effectués sur une base individuelle (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction
hépatique/biliaire/pancréatique et 9 INTERACTIONS MÉDICAMENTEUSES). NABUMETONE est contre-indiqué en cas d’insuffisance hépatique grave ou de maladie active du foie (voir 2 CONTRE-INDICATIONS).
Administration
NABUMETONE doit être pris immédiatement après un repas, ou avec de la nourriture ou du lait. Les comprimés doivent être avalés entiers, sans être écrasés ni mâchés.
Dose oubliée
Si le patient oublie de prendre une dose, lui dire de la prendre dès qu’il s’en souvient. S’il est presque temps de prendre la prochaine dose, informer le patient de sauter la dose oubliée et de reprendre son schéma posologique habituel. Le patient doit être avisé de ne pas prendre deux doses en même temps.
5 SURDOSAGE
On a rarement signalé des surdoses de nabumétone. Il n’existe pas d’antidote spécifique et le 6-MNA (métabolite actif) n’est pas dialysable. En cas de surdosage aigu, il est recommandé de vider l’estomac par des vomissements ou un lavage gastrique et d’appliquer des mesures de soutien générales au besoin. De plus, l’utilisation de charbon activé (jusqu’à 60 g) peut réduire efficacement l’absorption de la nabumétone. L’administration concomitante de nabumétone et de charbon activé par voie orale chez l’humain a entraîné une diminution de 80 % des concentrations plasmatiques maximales du métabolite actif.
Pour la prise en charge d’une surdose médicamenteuse soupçonnée, communiquer avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, CONCENTRATIONS, COMPOSITION ET
CONDITIONNEMENT
Tableau
1. Formes posologiques, concentrations, composition et conditionnement
Description
NABUMETONE comprimés à 500 mg. Chaque comprimé pelliculé blanc, biconvexe et en forme de capsule modifiée, portant l’inscription « 500 » sur un côté, contient 500 mg de nabumétone. Offert en bouteilles de 100 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Les patients vulnérables ou affaiblis peuvent moins bien tolérer les effets secondaires. Il faut donc prendre des précautions particulières lorsqu’on traite cette population. Pour réduire au minimum le risque d’un événement indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Comme pour les autres AINS, il faut être prudent dans le cas du traitement des patients âgés, car ils sont plus susceptibles de présenter une diminution de la fonction rénale, hépatique ou cardiaque. Chez les patients à risque élevé, d’autres traitements qui ne font pas appel à des AINS doivent être envisagés.
L’utilisation de NABUMETONE avec d’autres AINS n’est PAS recommandée (à l’exception d’AAS à faible dose en prophylaxie cardiovasculaire), vu le risque d’effets indésirables additifs et l’absence de données probantes démontrant des avantages synergiques (voir 9.4 Interactions médicament-médicament – Acide acétylsalicylique [AAS] ou autres AINS).
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| pharmaceutique/conce | ||||
| ntration/composition | ||||
| Orale | Comprimé 500 mg de nabumétone | croscarmellose sodique, dioxyde de titane, hydroxypropylcellulose, polyéthylèneglycol, stéarate de magnésium et sulfate sodique de lauryle | ||
Cancérogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et 16 TOXICOLOGIE NON CLINIQUE, Génotoxicité.
Appareil cardiovasculaire
NABUMETONE est un anti-inflammatoire non stéroïdien (AINS). L’utilisation de certains AINS est associée à une fréquence accrue d’événements cardiovasculaires indésirables (comme un infarctus du myocarde, un accident vasculaire cérébral ou des événements thrombotiques) qui peuvent être mortels. Le risque peut augmenter avec la durée d’utilisation. Les patients atteints d’une maladie cardiovasculaire ou présentant des facteurs de risque de maladie cardiovasculaire peuvent être exposés à un risque plus important.
Il faut faire preuve de prudence lorsqu’on prescrit NABUMETONE à des patients qui présentent des facteurs de risque de maladie cardiovasculaire, de maladie cérébrovasculaire ou de maladie rénale, comme l’un des facteurs ci-dessous (cette liste n’est PAS exhaustive) :
- Hypertension
- Dyslipidémie/hyperlipidémie
- Diabète
- Insuffisance cardiaque congestive (classe I selon la NYHA)
- Coronaropathie (athérosclérose)
- Maladie artérielle périphérique
- Tabagisme
- Clairance de la créatinine < 60 mL/min ou 1 mL/s
L’utilisation d’AINS, tels que NABUMETONE, peut mener à l’apparition d’une hypertension ou à l’aggravation d’une hypertension préexistante, ce qui dans les deux cas peut accroître le risque d’événements cardiovasculaires, comme il est décrit ci-dessus. La tension artérielle doit donc être surveillée régulièrement. Il faut envisager d’interrompre le traitement par NABUMETONE en cas d’apparition ou d’aggravation d’une hypertension lorsqu’on utilise ce produit. L’utilisation d’AINS, tels que NABUMETONE, peut induire une rétention liquidienne et un œdème, et peut exacerber une insuffisance cardiaque congestive par un mécanisme à médiation rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Fonction rénale – Équilibre hydroélectrolytique).
Chez les patients présentant un risque élevé d’événement CV indésirable, d’autres stratégies de prise en charge qui n’incluent PAS l’utilisation d’AINS doivent d’abord être envisagées. Pour réduire au minimum le risque d’événement CV indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible.
Des événements cardiovasculaires indésirables ont été signalés avec l’utilisation de NABUMETONE. (voir 8.2 Effets indésirables du médicament observés au cours des essais cliniques, Tableau 2 et 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles cardiaques, et 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles vasculaires).
Conduite de véhicules et utilisation de machines
Certains patients peuvent présenter des étourdissements, de la somnolence, de l’insomnie, des troubles de la vision, des vertiges ou de la dépression avec l’utilisation de NABUMETONE (voir Fonction neurologique). Les patients doivent donc être prudents lorsqu’ils effectuent des activités potentiellement dangereuses nécessitant de la vigilance.
Endocrinologie et métabolisme
Corticostéroïdes : NABUMETONE n’est PAS un substitut des corticostéroïdes. Il ne traite PAS l’insuffisance corticostéroïdienne. L’arrêt brusque d’un traitement par des corticostéroïdes peut provoquer l’exacerbation d’une maladie sensible à l’action des corticostéroïdes. Chez les patients qui suivent une corticothérapie prolongée, le traitement doit être réduit progressivement si l’on décide de cesser l’administration de corticostéroïdes (voir 9.4 Interactions médicament-médicament – Glucocorticoïdes).
Appareil gastro-intestinal
Une toxicité GI grave (parfois mortelle), telle qu’une ulcération gastroduodénale/duodénale, une inflammation, une perforation, une occlusion et un saignement gastro-intestinal, peut se produire en tout temps, avec ou sans symptômes avant-coureurs, chez les patients traités par des AINS tels que NABUMETONE. Des problèmes mineurs touchant le tractus GI supérieur (comme une dyspepsie) apparaissent couramment et en tout temps. Les professionnels de la santé doivent surveiller étroitement les patients traités par NABUMETONE afin de s’assurer qu’ils ne présentent pas d’ulcération ni de saignements, même s’ils n’ont jamais eu de symptômes liés au tractus GI auparavant. La plupart des déclarations spontanées d’événements GI mortels concernent des patients âgés ou affaiblis. Il faut donc prendre des précautions particulières lorsqu’on traite cette population. Pour réduire au minimum le risque d’événement GI indésirable, la dose efficace la plus faible doit être utilisée pendant la durée la plus courte possible. Pour les patients à risque élevé, d’autres traitements qui ne font pas appel à des AINS doivent être envisagés (voir 7.1.4 Personnes âgées).
Les patients doivent être informés des signes ou des symptômes de toxicité GI grave. Ils doivent être avisés de cesser la prise de NABUMETONE et d’obtenir des soins médicaux d’urgence s’ils présentent de tels symptômes. L’utilité d’une surveillance périodique en laboratoire n’a PAS été démontrée et n’a pas été adéquatement évaluée. La plupart des patients qui présentent un événement indésirable grave lié au tractus GI supérieur lors d’un traitement par des AINS n’ont aucun symptôme. Les ulcères du tractus GI supérieur, les saignements abondants ou les perforations causées par les AINS semblent se produire chez environ 1 % des patients traités pendant 3 à 6 mois, et chez environ 2 % à 4 % des patients traités pendant 1 an. Ces tendances se poursuivent et accroissent ainsi la probabilité d’un événement GI grave à un moment quelconque du traitement. Même un traitement à court terme comporte des risques.
Dans le cadre d’essais cliniques de prolongation ouverts menés auprès de 1 677 patients traités par la nabumétone (1 140 patients suivis pendant 1 an et 927 patients pendant 2 ans), l’incidence cumulative des ulcères gastroduodénaux était de 0,3 % (IC à 95 % : 0 %, 0,6 %) à 3 à 6 mois, de 0,5 % (IC à 95 %; 0,1 %, 0,9 %) à 1 an, et de 0,8 % (IC à 95 %; 0,3 %, 1,3 %) à 2 ans.
NABUMETONE doit être administré sous surveillance médicale étroite aux patients sujets aux irritations du tractus gastro-intestinal, notamment ceux qui ont des antécédents d’ulcère gastroduodénal, de diverticulose ou d’autre maladie inflammatoire du tractus gastro-intestinal comme la colite ulcéreuse et la maladie de Crohn. Dans ces cas, le médecin doit évaluer les avantages du traitement par rapport aux risques.
Les professionnels de la santé doivent informer les patients des signes ou des symptômes de toxicité GI grave et les aviser de consulter immédiatement un de médecin doit de la santé en cas de dyspepsie persistante ou d’autres symptômes ou signes évoquant une ulcération ou de saignements gastro-intestinaux.
Étant donné qu’une ulcération ou des saignements GI graves peuvent survenir sans symptômes avant-coureurs, le médecin doit de la santé doit effectuer un suivi du patient qui reçoit un traitement de longue durée en vérifiant périodiquement son hémoglobinémie et faire preuve de vigilance quant aux signes et aux symptômes d’ulcération et de saignements. Le patient doit être informé de l’importance de ce suivi.
En cas d’ulcération soupçonnée ou confirmée, ou en cas de saignements gastro-intestinaux, NABUMETONE doit être interrompue immédiatement. Un traitement approprié doit être instauré, et le patient doit être étroitement surveillé.
Jusqu’à maintenant, les études ont permis de déterminer qu’aucun groupe de patients ne présente de risque d’ulcération ou de saignements. Des antécédents d’événements GI graves et d’autres facteurs comme la consommation excessive d’alcool, le tabagisme, l’âge, le fait d’être une femme et l’utilisation d’anticoagulants ont été associés à une augmentation du risque. La prudence est de mise lors de l’administration à des patients qui reçoivent d’autres traitements connus pour augmenter le risque d’ulcère gastro-intestinal (p. ex. corticostéroïdes oraux).
Des doses élevées d’un AINS peuvent être associées à un risque plus élevé de présenter ces réactions, bien que les essais cliniques contrôlés montrent qu’elles ne se produisent pas dans la plupart des cas. En ce qui concerne l’utilisation de doses relativement importantes (dans l’intervalle posologique recommandé), on doit s’attendre à un bienfait suffisant pour compenser l’augmentation potentielle du risque de toxicité GI.
Les patients âgés présentent aussi un risque d’ulcère et de saignement de l’œsophage inférieur. Toutefois, les données provenant d’études cliniques contrôlées avec la nabumétone (où 24 % des 1 677 patients étaient âgés de ≥ 65 ans) ont indiqué qu’il n’y avait aucune différence globale quant à l’efficacité ou à l’innocuité entre les patients âgés et les patients plus jeunes.
Comme c’est le cas avec les autres AINS, il faut rechercher la dose la plus faible pour chaque patient. Par conséquent, après avoir observé la réponse au traitement initial, la dose doit être ajustée en fonction des besoins de chaque patient.
Il faut faire preuve de prudence lorsqu’on prescrit NABUMETONE à des patients ayant des antécédents d’ulcère gastroduodénal/duodénal ou de saignement gastro-intestinal, car lorsqu’elles prennent des AINS, ces personnes ont un risque de saignement GI plus de 10 fois supérieur par rapport aux personnes qui ne présentent pas ces facteurs de risque. Parmi les autres facteurs de risque d’ulcération et de saignement GI, notons les suivants : une infection à Helicobacter pylori, un âge avancé, un traitement prolongé par des AINS, une consommation excessive d’alcool, le tabagisme, un mauvais état de santé général ou un traitement concomitant par n’importe lequel des produits suivants :
- Anticoagulants (p. ex. warfarine)
- Antiplaquettaires (p. ex. AAS, clopidogrel)
- Corticostéroïdes oraux (p. ex. prednisone)
- Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) (p. ex. citalopram, fluoxétine, paroxétine, sertraline)
Pour les données disponibles provenant d’études sur l’utilisation concomitante de nabumétone et de warfarine, d’AAS ou de corticostéroïdes, (voir 9.4 Interactions médicament-médicament).
Rien ne prouve de façon concluante que l’administration concomitante d’antagonistes des récepteurs H2 de l’histamine ou d’antiacides puisse prévenir l’apparition d’effets secondaires gastro-intestinaux ou permettre la poursuite du traitement par la NABUMETONE advenant de telles réactions.
Des événements gastro-intestinaux indésirables ont été fréquemment signalés avec l’utilisation de NABUMETONE. (voir 8.2 Effets indésirables du médicament observés au cours des essais cliniques, Tableau 2; 8.3 Effets indésirables moins fréquents du médicament observés au cours des essais cliniques, Troubles gastro-intestinaux, et 8.3 Effets indésirables moins fréquents du médicament observés au cours des essais cliniques, Troubles du métabolisme et de la nutrition).
Appareil génito-urinaire
Certains AINS sont associés à des symptômes urinaires persistants (douleur à la vessie, dysurie, pollakiurie), à une hématurie ou à une cystite. Ces symptômes peuvent apparaître à tout moment après le début du traitement par un AINS. Certains cas se sont aggravés lors de la poursuite du traitement. Si de tels symptômes se manifestent et en l’absence d’une autre explication, interrompre le traitement par NABUMETONE afin de vérifier si les symptômes disparaissent. Cette mesure doit être prise avant de procéder à des analyses urologiques ou à d’autres traitements.
Dans le cadre d’un suivi à long terme d’essais cliniques portant sur un traitement par la nabumétone pendant une période allant jusqu’à 8 ans ou sur des rapports spontanés de pharmacovigilance à l’échelle mondiale, des cas d’impuissance et de saignements vaginaux ont été signalés avec une incidence inférieure à 1 % chacun (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles de l’appareil reproducteur et des seins).
Hématologie
Les AINS inhibant la biosynthèse des prostaglandines interfèrent à des degrés variables avec la fonction plaquettaire. Par conséquent, les patients chez qui une telle action pourrait avoir des conséquences néfastes (comme ceux recevant des anticoagulants ou ceux atteints d’hémophilie ou de troubles plaquettaires) doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent NABUMETONE.
Dans des études d’une semaine sur l’administration de doses répétées chez des volontaires en bonne santé, NABUMETONE à 1 000 mg par jour a eu peu d’effet sur l’agrégation plaquettaire provoquée par le collagène et n’a eu aucun effet sur le temps de saignement (voir 10.2 Pharmacodynamie).
Anticoagulants : De nombreuses études ont montré que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque de saignement. L’administration concomitante de NABUMETONE et de warfarine exige une surveillance étroite du rapport international normalisé (RIN).
Même avec une surveillance thérapeutique du RIN, une augmentation des saignements peut survenir(voir 9.4 Interactions médicament-médicament).
Effets antiplaquettaires : Les AINS inhibent l’agrégation plaquettaire. De plus, il a été démontré qu’ils prolongeaient le temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS), leur effet sur la fonction plaquettaire est quantitativement moindre ou de plus courte durée et il est réversible.
L’efficacité de NABUMETONE et d’autres AINS en tant qu’antiplaquettaires n’a pas été démontrée. Ils ne doivent PAS être utilisés comme substitut de l’AAS ou d’autres antiplaquettaires en prophylaxie des maladies thrombo-emboliques cardiovasculaires. Les traitements antiplaquettaires (p. ex. l’AAS) ne doivent PAS être interrompus. Certaines données probantes indiquent que l’utilisation des AINS avec l’AAS peut nettement atténuer les effets cardioprotecteurs de l’AAS (voir 9.4 Interactions médicament-médicament – Acide acétylsalicylique [AAS] ou autres AINS).
L’administration concomitante de NABUMETONE et d’AAS à faible dose augmente le risque d’ulcération GI et de complications associées.
Dyscrasies sanguines : Les dyscrasies sanguines (comme la neutropénie, la leucopénie, la thrombopénie, l’anémie aplasique et l’agranulocytose) associées à l’utilisation d’AINS sont rares, mais peuvent se produire et avoir des conséquences graves.
Une anémie est parfois observée chez les patients recevant des AINS, y compris NABUMETONE, qui peut être due à une rétention liquidienne, à une perte de sang dans l’appareil GI ou à un effet sur l’érythropoïèse décrit de façon incomplète. Les patients traités à long terme par des AINS (p. ex. NABUMETONE) doivent faire vérifier leur taux d’hémoglobine ou leur hématocrite s’ils manifestent un quelconque signe ou symptôme d’anémie ou de perte de sang.
Dans le cadre d’un suivi à long terme d’essais cliniques portant sur un traitement par la nabumétone pendant une période allant jusqu’à 8 ans ou sur des rapports spontanés de pharmacovigilance à l’échelle mondiale, des cas d’anémie, de leucopénie, de thrombopénie et de granulocytopénie ont été signalés avec une incidence inférieure à 1 % chacun (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles hématologiques et du système lymphatique).
Fonction hépatique/biliaire/pancréatique
Comme pour les autres AINS, une augmentation à la limite de la normale des valeurs des enzymes hépatiques (aspartate aminotransférase [AST], alanine aminotransférase [ALT], phosphatase alcaline) peut se produire chez jusqu’à 15 % des patients. Au fil du traitement, ces anomalies peuvent évoluer, demeurer essentiellement inchangées ou être transitoires. Des augmentations significatives (3 fois la limite supérieure de la normale) des taux d’ALT (SGPT) ou d’AST (SGOT) sont survenues lors d’essais cliniques contrôlés sur la nabumétone chez moins de 1 % des patients.
En cas d’ulcération soupçonnée ou confirmée, ou en cas de saignements gastro-intestinaux, NABUMETONE (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles hépatobiliaires, 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Investigations, et 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles gastro-intestinaux).
Si un patient présente des symptômes ou des signes évoquant une dysfonction hépatique, ou si son épreuve de la fonction hépatique révèle des résultats anormaux, il convient de l’examiner afin de surveiller l’apparition d’une réaction hépatique plus grave au cours du traitement par NABUMETONE. Des réactions hépatiques graves (notamment des cas d’ictère et d’hépatite mortelle, de nécrose du foie et d’insuffisance hépatique), dont certaines à l’issue fatale, ont été signalées avec les AINS.
Bien que de telles réactions soient rares, le traitement par ce médicament doit être interrompu si les résultats aux tests de la fonction hépatique continuent d’être anormaux ou s’aggravent, si des signes et symptômes cliniques évoquant une maladie du foie apparaissent (p. ex. ictère) ou si des manifestations systémiques surviennent (p. ex. éosinophilie, manifestations associées à une éruption cutanée).
Dans le cadre d’un traitement de longue durée, il faut surveiller périodiquement les résultats des tests de la fonction hépatique. Si ce médicament doit être prescrit en présence d’une dysfonction hépatique, une surveillance rigoureuse s’impose.
Système immunitaire
Infection : Tout comme les autres AINS, NABUMETONE peut masquer les signes et les symptômes d’une maladie infectieuse sous-jacente.
Méningite aseptique : Dans de rares cas, les symptômes d’une méningite aseptique (raideur de la nuque, céphalées intenses, nausées et vomissements, fièvre ou obnubilation de la conscience) ont été observés avec l’emploi de certains AINS. Les patients atteints de maladies auto-immunes (lupus érythémateux disséminé, maladies mixtes des tissus conjonctifs, etc.) semblent être prédisposés à la maladie. Bien qu’aucune méningite aseptique n’ait été signalée chez les patients ayant reçu des NABUMETONE, chez de tels patients, le professionnel de la santé doit être vigilant quant à l’apparition possible de cette complication.
Réactions anaphylactoïdes : Comme pour les autres AINS en général, des cas de réactions anaphylactoïdes se sont produits chez des patients sans exposition antérieure connue à NABUMETONE. Dans le cadre de la pharmacovigilance, de rares cas de réactions anaphylactiques/anaphylactoïdes et d’œdème de Quincke ont été signalés chez des patients recevant NABUMETONE (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles du système immunitaire). NABUMETONE ne doit PAS être administré à des patients présentant la triade AAS. Ce complexe symptomatique se manifeste généralement chez les patients asthmatiques qui présentent une rhinite avec ou sans polypes nasaux, ou un bronchospasme grave potentiellement mortel après la prise d’AAS ou d’autres AINS (voir 2 CONTRE-INDICATIONS).
Intolérance à l’AAS : NABUMETONE ne doit PAS être administré aux patients présentant le syndrome complet ou partiel d’intolérance à l’AAS (rhinosinusite, urticaire/œdème de Quincke, polypes nasaux, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire/œdème de Quincke, la rhinite ou d’autres manifestations allergiques sont précipités par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles sont survenues chez ces personnes. Les personnes atteintes des problèmes médicaux susmentionnés ont un risque de réaction grave, même si elles ont déjà pris des AINS sans avoir manifesté d’effet indésirable (voir 2 CONTRE-INDICATIONS).
Sensibilité croisée : Les patients présentant une sensibilité à un AINS peuvent également être sensibles à tout autre AINS.
Surveillance et essais de laboratoire
La surveillance et les tests suivants sont recommandés dans les différentes populations de patients traités par NABUMETONE. Cette liste n’est pas exhaustive.
Effets cardiovasculaires : La tension artérielle doit être surveillée régulièrement (voir 2 CONTRE-INDICATIONS, 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES », Risque d’événements indésirables cardiovasculaires, Appareil cardiovasculaire et 9 INTERACTIONS MÉDICAMENTEUSES).
Hématologie : Il y a lieu de vérifier le taux d’hémoglobine, l’hématocrite, la numération érythrocytaire, la leucocytémie et la numération plaquettaire chez les patients qui sont traités à long terme par NABUMETONE. L’administration concomitante de NABUMETONE et d’anticoagulants exige une surveillance étroite du rapport international normalisé (RIN) (voir Hématologie et 9 INTERACTIONS MÉDICAMENTEUSES).
Il faut surveiller les concentrations plasmatiques de lithium (en cas de prise concomitante de lithium) (voir 9.4 Interactions médicament-médicament, Lithium).
Troubles hépatiques : Il faut surveiller régulièrement les concentrations sériques de transaminase et de bilirubine pendant le traitement par NABUMETONE (voir Fonction hépatique/biliaire/pancréatique).
Ophtalmologie : Il faut effectuer un examen ophtalmologique à intervalles réguliers (voir Ophtalmologie).
Grossesse : Si NABUMETONE est administré du milieu (environ 20 semaines) jusqu’à la fin du deuxième trimestre, on recommande de surveiller étroitement les femmes enceintes sous NABUMETONE pour vérifier le volume de liquide amniotique, car NABUMETONE peut faire réduire le volume de liquide amniotique et même entraîner un oligoamnios (voir 7.1.1 Femmes enceintes). L’utilisation de NABUMETONE est contre-indiquée pendant le troisième trimestre de grossesse.
Troubles rénaux : Pendant que le patient reçoit un traitement par NABUMETONE, il est conseillé de vérifier le taux de créatinine sérique, la clairance de la créatine et l’urémie. Les électrolytes, y compris le potassium sérique, doivent être surveillés (voir 2 CONTRE-INDICATIONS, Fonction rénale et 9 INTERACTIONS MÉDICAMENTEUSES et 7.1.1 Femmes enceintes).
Fonction neurologique
Certains patients peuvent éprouver de la somnolence, des étourdissements, une vision trouble, des vertiges, des acouphènes, une perte auditive, de l’insomnie ou une dépression après avoir pris des AINS comme NABUMETONE. Les patients chez qui ces effets indésirables se manifestent doivent faire preuve de prudence s’ils doivent accomplir des tâches nécessitant de la vigilance.
Des événements neurologiques indésirables ont été signalés avec l’utilisation de NABUMETONE. (voir 8.2 Effets indésirables observés au cours des essais cliniques, Tableau 2 et 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles du système nerveux, 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles mentaux, et 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles généraux et réactions au point d’administration).
Ophtalmologie
Des cas de vision trouble ou de baisse de l’acuité visuelle ont été signalés après la prise d’AINS. Si de tels symptômes se produisent, il faut interrompre le traitement par NABUMETONE et effectuer un examen ophtalmologique. Un examen ophtalmologique doit être réalisé périodiquement chez les patients recevant NABUMETONE pendant une longue période.
Considérations périopératoires
Voir 2 CONTRE-INDICATIONS – Pontage aorto-coronarien.
Psychiatrie
Certains patients peuvent présenter une dépression pendant l’utilisation d’AINS, comme NABUMETONE (voir Fonction neurologique).
Fonction rénale
L’administration prolongée d’AINS à des animaux a entraîné une nécrose papillaire rénale et d’autres pathologies rénales anormales. Chez les humains, on a signalé l’apparition de néphrites interstitielles aiguës, d’une hématurie, d’une protéinurie légère ou, à l’occasion, d’un syndrome néphrotique.
Une insuffisance rénale due à l’utilisation d’AINS a été observée chez des patients atteints d’affections prérénales entraînant une réduction du débit sanguin rénal ou du volume sanguin. Dans ces circonstances, les prostaglandines rénales contribuent au maintien de la perfusion rénale et du débit de filtration glomérulaire (DFG). Chez ces patients, l’administration d’un AINS peut faire diminuer la synthèse des prostaglandines entraînant une dysfonction rénale. Les patients les plus susceptibles de présenter ce type de réaction sont ceux qui ont une insuffisance rénale préexistante (DFG < 60 mL/min ou 1 mL/s), les patients déshydratés, les patients qui suivent un régime à faible teneur en sel, ceux qui présentent une insuffisance cardiaque congestive, une cirrhose ou une dysfonction hépatique, ceux qui prennent des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine, des diurétiques et les personnes âgées. On a signalé une insuffisance rénale grave ou potentiellement mortelle chez des patients qui avaient une fonction rénale normale ou réduite après un traitement de courte durée par des AINS. Même les patients à risque démontrant leur capacité à tolérer un AINS dans des conditions stables peuvent décompenser pendant des périodes de stress accru (p. ex. déshydratation due à une gastro-entérite). L’arrêt du traitement par des AINS entraîne habituellement un retour à l’état antérieur au traitement.
Il convient de faire preuve de prudence lors de l’instauration d’un traitement par des AINS, tels que NABUMETONE, chez des patients fortement déshydratés. Ces patients doivent être réhydratés avant l’instauration du traitement. La prudence est également recommandée chez les patients ayant une maladie rénale préexistante.
NABUMETONE et ses métabolites étant éliminés principalement par les reins, il faut utiliser ce médicament avec prudence chez les patients atteints d’insuffisance rénale.
Comme pour les autres AINS, chez les patients présentant une insuffisance rénale, il faut envisager des doses plus faibles de NABUMETONE et, il faut envisager des doses plus faibles de nabumétone et surveiller les patients plus étroitement que ceux dont la fonction rénale est normale. Les épreuves de laboratoire doivent être effectuées au début et dans les semaines suivant le début du traitement. D’autres tests doivent être effectués au besoin; si l’insuffisance s’aggrave, l’arrêt du traitement peut être justifié.
En cas d’insuffisance rénale modérée (clairance de la créatinine de 30 à 49 mL/min), il y a une augmentation de 50 % de 6-MNA (le principal métabolite actif de la nabumétone) plasmatique non lié et la réduction de la dose peut être nécessaire (voir 10.3 Pharmacocinétique, Insuffisance rénale). NABUMETONE est contre-indiqué chez les patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min ou 0,5 mL/sec) (voir 2 CONTRE-INDICATIONS).
Lors d’un traitement à long terme, il faut surveiller périodiquement la fonction rénale.
Maladie rénale avancée : Voir 2 CONTRE-INDICATIONS.
Équilibre hydroélectrolytique : L’utilisation d’AINS, tels que NABUMETONE, peut favoriser une rétention sodique de façon proportionnelle à la dose, ce qui peut entraîner une rétention liquidienne et un œdème, avec pour conséquence une augmentation de la tension artérielle et l’exacerbation de l’insuffisance cardiaque congestive. Par conséquent, il convient de faire preuve de prudence lorsque l’on prescrit NABUMETONE à des patients ayant des antécédents d’insuffisance cardiaque congestive, une fonction cardiaque altérée, de l’hypertension, un âge avancé ou d’autres affections prédisposant à une rétention liquidienne (voir 7 MISES EN GARDE ET PRÉCAUTIONS – Appareil cardiovasculaire).
L’utilisation d’AINS, tels que NABUMETONE, peut accroître le risque d’hyperkaliémie, particulièrement chez les patients atteints de diabète, d’insuffisance rénale, chez les patients âgés ou chez ceux qui prennent en concomitance des adrénolytiques, des inhibiteurs de l’enzyme de conversion de l’angiotensine, des antagonistes des récepteurs de l’angiotensine II, de la cyclosporine ou certains diurétiques.
Les électrolytes doivent être surveillés périodiquement (voir 2 CONTRE-INDICATIONS).
Des événements indésirables rénaux ont été signalés avec l’utilisation de NABUMETONE. (voir 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles rénaux et urinaires et 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles généraux et réactions au point d’administration).
Santé reproductive : risques pour les femmes et les hommes
Fertilité
L’utilisation de NABUMETONE, comme dans le cas de tout médicament qui inhibe la synthèse de la cyclo-oxygénase/des prostaglandines, peut nuire à la fertilité et n’est pas recommandée chez les femmes qui essayent de devenir enceintes. Par conséquent, il est recommandé de considérer l’interruption du traitement par NABUMETONE chez les femmes ayant des difficultés de conception ou qui font l’objet d’examens pour cause d’infertilité.
Risque tératogène
Dans les études chez l’animal, des cas de dystocie entraînant la mort de la mère et du fœtus ou du nouveau-né, une parturition prolongée et une diminution du gain pondéral maternel ont été fréquemment observés (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). Les médicaments de cette classe peuvent causer une dystocie et une parturition prolongée chez les femelles gravides (voir 7.1.1 Femmes enceintes).
En raison de l’effet connu des médicaments de cette classe sur le système cardiovasculaire fœtal humain (obturation du canal artériel), l’utilisation de NABUMETONE pendant le troisième trimestre de la grossesse n’est pas recommandée (voir 2 CONTRE-INDICATIONS).
Fonction respiratoire
L’asthme induit par l’AAS est un signe très important, mais peu fréquent, de la sensibilité à l’AAS et aux AINS. Il est plus fréquent chez les patients asthmatiques qui ont des polypes nasaux.
Peau
Réactions cutanées graves : L’utilisation de certains AINS, comme NABUMETONE, a été associée à de rares cas de réactions cutanées graves, potentiellement mortelles ou mortelles après la commercialisation du produit, notamment les suivantes :
- Syndrome d’hypersensibilité médicamenteuse avec éosinophilie et symptômes systémiques (syndrome de DRESS)
- Syndrome de Stevens-Johnson
- Nécrolyse épidermique toxique
- Dermatite exfoliatrice
- Érythème polymorphe
Les patients semblent présenter un risque plus élevé de ces événements au début du traitement; en général, les cas surviennent pendant le premier mois du traitement. Ces réactions peuvent être réversibles si l’agent en cause cesse d’être administré et qu’un traitement approprié est instauré. Il faut aviser les patients de cesser la prise d’AINS dès la première manifestation d’une éruption cutanée, de lésions muqueuses ou de tout autre signe d’hypersensibilité, et de contacter immédiatement leur professionnel de la santé pour une évaluation et des conseils, notamment en ce qui concerne les traitements à interrompre.
Le syndrome de DRESS se caractérise habituellement, mais pas exclusivement, par de la fièvre, des éruptions cutanées, une lymphadénopathie ou une enflure du visage. Les autres manifestations cliniques peuvent comprendre l’hépatite, la néphrite, les anomalies hématologiques, la myocardite ou la myosite. Le syndrome de DRESS peut parfois ressembler à une infection virale aiguë, et l’éosinophilie est souvent présente. Étant donné que ce trouble est variable dans sa présentation, d’autres systèmes d’organes qui ne figurent pas ici peuvent être touchés. Il est important de noter que des manifestations précoces d’hypersensibilité (p. ex. fièvre ou lymphadénopathie) peuvent être présentes, même si les éruptions cutanées ne sont pas évidentes.
Des événements indésirables cutanés et des réactions cutanées graves (syndrome de Stevens-Johnson et nécrolyse épidermique toxique) ont été signalés avec l’utilisation de NABUMETONE (voir 8.2 Effets indésirables observés au cours des essais cliniques, Tableau 2 et 8.3 Effets indésirables moins fréquents observés au cours des essais cliniques, Troubles de la peau et des tissus sous-cutanés).
Populations particulières
7.1.1 Femmes enceintes
Il n’existe aucune expérience clinique quant à l’utilisation de la nabumétone pendant la grossesse chez la femme.
L’utilisation de la nabumétone pendant les deux premiers trimestres de la grossesse doit se limiter aux situations où les bienfaits potentiels pour la mère justifient le risque potentiel pour le fœtus ou le nourrisson allaité.
Les effets connus des médicaments de cette classe sur le fœtus humain au cours du troisième trimestre de grossesse comprennent la constriction du canal artériel et des changements pulmonaires et cardiaques. Par conséquent, l’utilisation de la nabumétone pendant le troisième trimestre de grossesse est contre-indiquée (voir 2 CONTRE-INDICATIONS).
Aucun effet tératogène n’a été observé chez le rat ou le lapin. Le développement postnatal n’a pas été touché même si le métabolite actif de la nabumétone (6-MNA) est présent dans le lait des rates en lactation. Il a été démontré que la nabumétone ou ses métabolites actifs traversent la barrière placentaire des rats (voir 10.3 Pharmacocinétique, Distribution).
L’utilisation de NABUMETONE est contre-indiquée durant le troisième trimestre de grossesse en raison du risque de parturition prolongée et du risque d’obturation prématurée du canal artériel (voir 2 CONTRE-INDICATIONS et 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement). La prudence est recommandée lorsqu’on prescrit NABUMETONE durant les premier et deuxième trimestres de grossesse, en particulier du milieu jusqu’à la fin du deuxième trimestre de grossesse (à compter de 20 semaines environ) en raison du risque de dysfonction rénale fœtale menant à un oligoamnios et, dans certains cas, à une insuffisance rénale néonatale.
Selon des études publiées et des rapports de pharmacovigilance, l’utilisation d’AINS chez la mère à environ 20 semaines de grossesse (ou plus tard pendant la grossesse) est associée à une dysfonction rénale fœtale menant à un oligoamnios et, dans certains cas, à une insuffisance rénale néonatale. Il a été montré que les AINS entraînent une réduction significative de la production d’urine fœtale avant la réduction du volume de liquide amniotique. Il y a eu un nombre limité de cas signalés où l’utilisation d’AINS chez la mère était associée à une dysfonction rénale néonatale et à une insuffisance rénale sans oligoamnios; certains de ces cas étaient irréversibles, même après l’arrêt du traitement.
Ces issues indésirables sont observées, en moyenne, après des jours ou des semaines de traitement; par contre, des cas d’oligoamnios ont rarement été signalés dès les 48 heures suivant l’instauration d’un traitement par des AINS. Les complications liées à un oligoamnios prolongé peuvent inclure des contractures des membres et une maturation pulmonaire retardée. Dans certains cas d’insuffisance rénale néonatale survenus après la commercialisation du produit, des interventions effractives comme l’exsanguinotransfusion ou la dialyse étaient requises.
Si, après une évaluation soigneuse des risques et bienfaits, l’administration d’AINS est jugée nécessaire du milieu (à environ 20 semaines) jusqu’à la fin du deuxième trimestre de grossesse, l’utilisation doit se limiter à la dose efficace la plus faible et à la durée la plus courte possible. On recommande d’envisager une surveillance échographique du liquide amniotique si le traitement par NABUMETONE s’étend au-delà de 48 heures. On recommande aussi l’interruption de la prise d’AINS si un oligoamnios apparaît, puis un suivi médical approprié. L’inhibition de la synthèse des prostaglandines peut nuire à la grossesse ou au développement embryofœtal. Les données des études épidémiologiques semblent indiquer un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’un inhibiteur de la synthèse des prostaglandines en début de grossesse.
Chez les animaux, on a montré que l’administration d’un inhibiteur de la synthèse des prostaglandines entraîne une augmentation des pertes avant et après l’implantation ainsi qu’une létalité embryofœtale. De plus, des incidences accrues de diverses malformations (notamment des malformations cardiovasculaires) ont été signalées chez des animaux ayant reçu un inhibiteur de la synthèse des prostaglandines pendant la période d’organogenèse.
7.1.2 Femmes qui allaitent
Il n’existe aucune expérience clinique quant à l’utilisation de la nabumétone pendant l’allaitement. NABUMETONE est contre-indiqué chez les femmes qui allaitent en raison du risque d’effets indésirables graves pour les nourrissons allaités (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Enfants (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de nabumetone dans la population pédiatrique ont été démontrées. Par conséquent, Santé Canada a autorisé une indication d’utilisation dans la population pédiatrique. (voir 2 CONTRE-INDICATIONS).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Les patients âgés de plus de 65 ans (appelés « personnes âgées » ou « patients âgés » dans le présent document), qui sont vulnérables ou affaiblis, sont plus susceptibles de présenter une variété d’effets indésirables provoqués par des AINS. L’incidence de ces effets indésirables augmente proportionnellement à la dose et à la durée du traitement. De plus, ces patients tolèrent moins bien les ulcérations et les saignements. La plupart des complications mortelles touchant le tractus GI surviennent dans cette population. Les patients âgés présentent aussi un risque accru de lésion de la partie inférieure de l’œsophage, y compris une ulcération et des saignements. Pour ces patients, il faut envisager une dose initiale plus faible que celle habituellement recommandée, apporter des ajustements individuels au besoin et assurer une surveillance étroite. (voir 4.2 Posologie recommandée et modification posologique, Gériatrie, 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire; 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil gastro-intestinal et 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale)
L’utilisation chez les patients âgés et affaiblis doit être surveillée de plus près, car l’utilisation d’AINS chez cette population est connue pour être associée à un risque accru d’événements indésirables. Les données provenant d’études cliniques contrôlées (où 24 % des 1 677 patients étaient âgés de ≥ 65 ans) et d’études de pharmacovigilance menées au Royaume-Uni avec la nabumétone (où 43 % des 10 800 patients étaient âgés de ≥ 65 ans) indiquent qu’il n’y avait aucune différence en matière d’efficacité ou d’innocuité entre les patients âgés et les patients plus jeunes.
8 EFFETS INDÉSIRABLES
Aperçu des effets indésirables
Les effets indésirables les plus fréquemment observés avec les AINS sont de nature gastro-intestinale, le plus grave étant l’ulcère gastroduodénal avec ou sans saignement. Des cas de décès sont survenus, particulièrement chez les personnes âgées.( voir Appareil gastro-intestinal)
Effets indésirables observés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux d’effets indésirables observés peuvent ne pas refléter les taux obtenus en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables tirés d’essais cliniques peuvent s’avérer utiles pour la détermination et l’approximation des taux d’effets indésirables du médicament en situation réelle.
Les renseignements sur les effets indésirables ont été tirés d’essais cliniques contrôlés menés à l’insu et d’essais cliniques ouverts, et de la pharmacovigilance à l’échelle mondiale. Plus de 6 000 patients ont été traités par la nabumétone dans le cadre d’essais cliniques, et plus de 49 000 patients ont été inclus dans des études de pharmacovigilance; la nabumétone a été largement prescrite dans les pays où elle a été autorisée.
Dans le cadre d’études de pharmacovigilance de grande envergure, le profil des événements indésirables était très conforme au profil observé dans les essais cliniques sur la nabumétone. Le profil des événements indésirables est demeuré similaire chez les patients traités par la nabumétone pendant plusieurs années, similaire chez les patients prenant des doses de 1 à 2 g et similaire chez les patients âgés de moins de 65 ans ou ≥ 65 ans.
Les renseignements sur les effets indésirables observés dans le cadre d’études cliniques aux États-Unis sont présentés ci-dessous. Parmi les 1 677 patients qui ont reçu de la nabumétone au cours d’essais cliniques aux États-Unis, 1 524 ont été traités pendant au moins un mois, 1 327 pendant au moins trois mois, 929 pendant au moins un an et 750 pendant au moins deux ans. Plus de 300 patients ont été traités pendant cinq ans ou plus.
Les effets indésirables les plus fréquemment signalés étaient liés au tractus gastro-intestinal. Il s’agissait de la diarrhée, de la dyspepsie, et des douleurs abdominales. L’arrêt du traitement en raison de ces événements indésirables s’élevait à 1,3 % (diarrhée), 0,8 % (dyspepsie) et 1,1 % (douleurs abdominales) pendant la phase à double insu des essais cliniques aux États-Unis, auxquels ont participé 930 patients traités par la nabumétone pendant une période allant jusqu’à 6 mois. Sur les 1 677 patients traités par la nabumétone dans le cadre d’essais cliniques de prolongation contrôlés et ouverts (1 140 patients suivis pendant un an et 927 patients suivis pendant deux ans), l’incidence cumulative des ulcères gastroduodénaux était de 0,3 % à 3 à 6 mois, de 0,5 % à 1 an, et de 0,8 % à 2 ans.
Le tableau suivant présente les événements indésirables signalés dans le cadre d’un suivi à long terme d’un essai clinique portant sur un traitement d’une durée maximale de 8 ans. Les pourcentages, le cas échéant, sont basés sur le nombre total d’observations; par conséquent, de multiples signalements d’un événement indésirable par les patients ont été consignés pour chaque occurrence. Le lien de causalité avec la nabumétone n’a pas nécessairement été établi pour tous les événements énumérés ci-dessous.
| Tableau 2. Événements indésirables signalés lors du suivi à long terme pour la | |||||
| nabumétone | |||||
| Nabumétone (%) | |||||
Troubles cardiaques Palpitations Troubles de l’oreille et du labyrinthe Acouphènes Troubles oculaires Vision anormale | 1 4 2 | ||||
Tableau 2. Événements indésirables signalés lors du suivi à long terme pour la
nabumétone
Nabumétone (%) Troubles gastro-intestinaux
Diarrhée
Dyspepsie
Douleurs abdominales
Nausées
Flatulences
Constipation
Sécheresse de la bouche
Gastrite
Vomissements
Méléna
14 13 12 9 6 4 2 1 1 1 Troubles généraux et réactions au point
d’administration
Fatigue
Augmentation de la transpiration
2 1 Investigations
Selles positives au test au gaïac
2 Troubles du système nerveux
Céphalées
Étourdissements
Insomnie
Somnolence
8
6
3
2
Troubles mentaux
Nervosité
1
Troubles respiratoires, thoraciques et
médiastinaux
Dyspnée
1
Troubles de la peau et des tissus sous-cutanés
Éruption cutanée
Prurit
7
4
Troubles vasculaires
Hypertension
1,7
Effets indésirables moins fréquents observés au cours des essais cliniques
Effets indésirables moins fréquents du médicament observés au cours des essais cliniques (< 1 %) : Les événements indésirables suivants ont été signalés dans le cadre d’un suivi à long terme d’un essai clinique portant sur un traitement d’une durée maximale de 8 ans. Les événements indésirables signalés à une incidence estimée de ≤ 0,01 % sont fondés sur des rapports spontanés de pharmacovigilance à l’échelle mondiale. Les pourcentages, le cas échéant, sont basés sur le nombre total d’observations; par conséquent, de multiples signalements d’un événement indésirable par les patients ont été consignés pour chaque occurrence. Le lien de causalité avec la nabumétone n’a pas nécessairement été établi pour tous les événements énumérés ci-dessous.
Troubles hématologiques et du système lymphatique : Anémie (0,5 %), leucopénie (0,4 %), thrombopénie (0,2 %), granulocytopénie (0,1 %), anémie aplasique (< 0,01).
Troubles cardiaques : Syncope (0,3 %), angine de poitrine (0,1 %), arythmie (0,1 %), infarctus du myocarde (0,1 %).
Troubles gastro-intestinaux : Éructation (0,7 %), gastro-entérite (0,7 %), saignements rectaux (0,5 %), ulcère gastrique (0,4 %), ulcère duodénal (0,4 %), stomatite (0,4 %), dysphagie (0,3 %), glossite (0,2 %), gingivite (0,1 %), duodénite (0,1 %), saignements gastro-intestinaux (0,1 %), trouble du goût (0,2 %).
Troubles généraux et réactions au point d’administration : Malaise (0,8 %), asthénie (0,7 %), œdème (0,7 %), fièvre (0,4 %), frissons (0,2 %).
Troubles hépatobiliaires : Ictère cholostatique (≤ 0,01), calculs biliaires(≤ 0,01 %), anomalies de la fonction hépatique (0,5 %), ictère (≤ 0,01 %), pancréatite (0,1 %), insuffisance hépatique (≤ 0,01 %).
Troubles du système immunitaire : Œdème de Quincke (< 0,01 %), réaction anaphylactoïde (< 0,01 %), anaphylaxie (< 0,01 %).
Investigations : Gain de poids (0,7 %), perte de poids (0,4 %), résultats élevés aux tests de la fonction hépatique (≤ 0,01).
Troubles du métabolisme et de la nutrition : Anorexie (0,7 %), appétit augmenté (0,2 %), hyperglycémie (0,2 %), hypokaliémie (0,1 %).
Troubles du système nerveux : Vertiges (0,9 %), paresthésie (0,8 %), confusion (0,3 %), agitation (0,1 %), tremblements (0,1 %).
Troubles mentaux : Dépression (0,9 %), anxiété (0,4 %), cauchemars (< 0,01 %).
Troubles rénaux et urinaires : Dysurie (0,7 %), albuminurie (0,5 %), bilirubinurie (0,1 %), hématurie (0,4 %), calculs rénaux (0,2 %), hyperuricémie (0,1 %), azotémie (0,1 %), néphrite interstitielle (≤ 0,01 %), syndrome néphrotique (≤ 0,01 %), insuffisance rénale (≤ 0,01 %).
Troubles de l’appareil reproducteur et des seins : Impuissance (0,2 %), saignements vaginaux (≤ 0,01 %).
Troubles respiratoires, thoraciques et médiastinaux : Toux (0,6 %), asthme (0,4 %), pneumonie à éosinophiles (≤ 0,01 %), pneumopathie d’hypersensibilité (≤ 0,01 %), pneumonie interstitielle (≤ 0,01 %).
Troubles de la peau et des tissus sous-cutanés : Alopécie (0,9 %), urticaire (0,7 %), acné (0,4 %), éruptions bulleuses (0,2 %), photosensibilité (0,2 %), pseudoporphyrie cutanée tardive (≤ 0,01 %), érythème polymorphe (≤ 0,01 %), syndrome de Stevens-Johnson (≤ 0,01 %), nécrolyse épidermique toxique (≤ 0,01 %).
Troubles vasculaires : Thrombophlébite (0,2 %), vasculite (0,1 %).
Effets indésirables observés après la commercialisation du produit
Information non disponible.
9 INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-comportement
Il n’existe aucune étude en particulier concernant les effets sur la capacité à conduire des véhicules ou à faire fonctionner des machines. Les patients qui présentent des troubles visuels ou d’autres effets sur le système nerveux central pendant le traitement doivent éviter ces activités (voir Conduite de véhicules et utilisation de machines).
La nabumétone et l’alcool n’ont fait l’objet d’aucune étude portant sur les interactions médicamenteuses. La consommation concomitante d’alcool avec un AINS peut augmenter le risque d’effets secondaires gastro-intestinaux, notamment l’ulcération et l’hémorragie (voir Appareil gastro-intestinal).
Interactions médicament-médicament
Le choix des médicaments énumérés dans le présent tableau 3 repose sur des études ou rapports de cas d’interactions médicamenteuses, ou sur d’éventuelles interactions en raison de l’intensité et de la gravité attendues de l’interaction (c.-à-d. médicaments contre-indiqués).
Tableau 3. Interactions médicament-médicament établies ou possibles
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
Acide acétylsalicylique (AAS) ou autres AINS | T | Certains AINS (p. ex. l’ibuprofène) peuvent interférer avec les effets antiplaquettaires d’une faible dose d’AAS, possiblement en faisant concurrence à l’AAS pour l’accès au site actif de la cyclo-oxygénase-1. L’administration concomitante d’AAS n’a pas eu d’effet sur la biodisponibilité du principal métabolite circulant chez des sujets volontaires. | L’utilisation concomitante de NABUMETONE et de tout autre AINS, y compris ceux en vente libre (comme l’AAS et l’ibuprofène), pour leurs effets analgésiques ou anti-inflammatoires n’est PAS recommandée en raison de l’absence de données probantes démontrant les avantages synergiques et du risque de réactions indésirables additives. Seule exception, l’AAS à faible dose peut être administré à titre de protection cardiovasculaire, lorsqu’un autre AINS est utilisé pour son effet analgésique/anti-inflammatoire, en gardant à l’esprit qu’un traitement d’association par des AINS est associé à des effets indésirables additifs. | ||||
| Antiacides | T | L’administration concomitante d’un antiacide contenant de l’aluminium n’a eu aucun effet significatif sur la biodisponibilité du 6-MNA. | |||||
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
| Anticoagulants p. ex. warfarine | É | Les résultats de nombreuses études ont révélé que l’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’événements GI indésirables comme des ulcérations et des saignements. | L’administration concomitante de NABUMETONE et de warfarine ou d’autres médicaments se liant fortement aux protéines doit être effectuée avec prudence. De plus, en raison du rôle important des prostaglandines dans l’hémostase et de l’effet des AINS sur la fonction plaquettaire, l’emploi concomitant de NABUMETONE et de warfarine exige une surveillance étroite afin de s’assurer qu’aucun changement de la posologie de l’anticoagulant n’est nécessaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS
Anticoagulants). | ||||
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
Antihypertenseur s p. ex. inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA), antagonistes des récepteurs de l’angiotensine (ARA) ou bêtabloquants (y compris le propranolol) | T | Les AINS peuvent diminuer l’effet antihypertenseur des IECA, des ARA ou des bêtabloquants. Les AINS peuvent diminuer l’effet antihypertenseur des inhibiteurs de l’enzyme de conversion de l’angiotensine (IECA). Les associations d’IECA, d’antagonistes de l’angiotensine II ou de diurétiques avec des AINS peuvent accroître le risque d’insuffisance rénale aiguë et d’hyperkaliémie. | La tension artérielle et la fonction rénale (y compris les électrolytes) doivent être étroitement surveillées dans ces cas, car il peut arriver que la tension artérielle augmente de façon substantielle.(voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale, Équilibre hydroélectrolytique) | ||||
| Antiplaquettaires (y compris l’AAS) | T | Il y a un risque accru d’hémorragie, par l’inhibition de la fonction plaquettaire, lorsque les antiplaquettaires sont associés à des AINS tels que NABUMETONE (voir 7 MISES EN GARDE ET PRÉCAUTIONS
| Surveiller les patients pour déceler des signes de saignement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hématologie). | ||||
| Cyclosporine | T | Risque accru de néphrotoxicité, en particulier chez les sujets âgés. Aucune étude particulière n’a été menée pour évaluer l’interaction de la nabumétone avec la cyclosporine. | Surveiller les patients pour déceler les signes de détérioration de la fonction rénale. Surveiller la modification posologique. | ||||
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
| Digoxine | T | Les AINS peuvent exacerber l’insuffisance cardiaque, réduire le DFG et augmenter les taux plasmatiques de glucosides. | La prudence est recommandée, en particulier chez les patients atteints d’insuffisance rénale, car les AINS peuvent réduire la fonction rénale et diminuer la clairance rénale des glucosides cardiotoniques. Les concentrations de digoxine doivent être surveillées et, au besoin, un ajustement posologique doit être effectué lorsqu’elle est administrée en concomitance avec la nabumétone. | ||||
Diurétiques p. ex. furosémide | T | Des études cliniques et des observations après la commercialisation du produit ont montré que les AINS peuvent réduire les effets des diurétiques. | Les patients sous diurétiques présentent un risque accru d’insuffisance rénale secondaire à une diminution du débit sanguin rénal causée par l’inhibition des prostaglandines (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale). Surveiller les patients pour déceler des signes de détérioration de la fonction rénale et pour confirmer l’efficacité des diurétiques, y compris les effets antihypertenseurs. | ||||
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
| Glucocorticoïdes | É | Certaines études ont montré que l’utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d’effets secondaires GI, comme des ulcères et des saignements, particulièrement chez les personnes âgées de plus de 65 ans. | Surveiller les patients, en particulier ceux âgés de plus de 65 ans, pour déceler des signes de saignement (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil gastro-intestinal). | ||||
Or, d- pénicillamine et corticostéroïdes | EC | Dans le cadre d’essais contrôlés sur la polyarthrite rhumatoïde, la nabumétone a été utilisée en association avec l’or, la d- pénicillamine et les corticostéroïdes. Il n’y avait aucun signe d’effets indésirables associés à leur administration concomitante. | |||||
| Lithium | T | On a signalé que l’utilisation concomitante d’AINS et de lithium augmentait les concentrations plasmatiques de lithium à l’état d’équilibre. | La surveillance des concentrations plasmatiques de lithium est conseillée au début et à la fin d’un traitement par un AINS, car les concentrations de lithium peuvent augmenter. Il est recommandé de surveiller les concentrations plasmatiques de lithium lors de l’instauration, de l’ajustement ou de l’arrêt du traitement par la nabumétone. | ||||
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
| Méthotrexate | T | Il a été signalé que les AINS diminuaient la sécrétion tubulaire de méthotrexate et potentialisaient sa toxicité (p. ex. neutropénie, thrombopénie, dysfonctionnement rénal). De rares cas de toxicité rénale mortelle sont survenus lorsque le méthotrexate et les AINS sont administrés en concomitance. | Il faut donc administrer NABUMETONE avec prudence aux patients qui reçoivent du méthotrexate. Surveiller les patients pour déceler une toxicité associée au méthotrexate. | ||||
| Contraceptifs oraux | T | Aucune étude particulière n’a été menée pour évaluer l’interaction de la nabumétone avec les contraceptifs oraux. | |||||
Hypoglycémiants oraux p. ex. tolbutamide | T | Le 6-MNA se lie à plus de 99 % aux protéines plasmatiques. Par conséquent, NABUMETONE peut agir par compétition avec des médicaments comme les hypoglycémiants oraux en occupant les sites des récepteurs. Aucune étude particulière n’a été menée pour évaluer l’interaction de la nabumétone avec les hypoglycémiants oraux. | Les patients doivent être surveillés. | ||||
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
| Paracétamol, cimétidine | EC | L’administration concomitante de paracétamol ou de cimétidine n’a pas eu d’effet sur la biodisponibilité du principal métabolite circulant chez des sujets volontaires. | |||||
| Probénécide, aminosides ou cholestyramine | T | Aucune étude particulière n’a été menée pour évaluer l’interaction de la nabumétone avec le probénécide, les aminoglycosides ou la cholestyramine. | |||||
Médicaments se liant aux protéines | É | Des études in vitro ont montré que, en raison de son affinité pour les protéines, le métabolite actif de la nabumétone pourrait déplacer d’autres médicaments se liant aux protéines, comme les sulfonylurées, le tolbutamide, le chlorpropamide et la warfarine, à partir de leur site de liaison. Cependant, les études de pharmacologie clinique n’ont démontré aucune interaction médicamenteuse significative entre la warfarine et la nabumétone. | Les patients doivent être surveillés. | ||||
| Nom | Source de | Effet | Commentaire clinique | ||||
| propre/dénomin | données | ||||||
| ation commune | probantes | ||||||
Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) | T | La libération plaquettaire de sérotonine joue un rôle important dans l’hémostase. Des études épidémiologiques (études cas-témoins et de cohorte) ont montré que l’utilisation concomitante de médicaments qui interfèrent avec le recaptage de la sérotonine et d’un AINS peut accroître davantage le risque de saignements que la prise d’un AINS seul. L’administration concomitante d’AINS et d’ISRS peut augmenter le risque d’ulcérations et de saignements gastro-intestinaux (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil gastro-intestinal). | Surveiller les patients pour déceler des signes de saignement. | ||||
Légende : É = étude de cas; EC = essai clinique; T = théorique
Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
Interactions médicament-herbe médicinale
Les interactions avec des produits à base d’herbes médicinales n’ont pas été établies.
Interactions médicament-épreuve de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
Mode d’action 
La nabumétone est un AINS non acide dont la structure naphthylalkanone est pratiquement insoluble dans l’eau. Selon des études pharmacologiques, elle a des propriétés anti-inflammatoires, analgésiques et antipyrétiques. Comme c’est le cas avec les AINS acides, son mode d’action n’est pas connu. Cependant, la capacité à inhiber la synthèse des prostaglandines peut jouer un rôle dans l’effet anti-inflammatoire.
La molécule mère de la nabumétone est un promédicament qui subit une biotransformation hépatique rapide en son principal métabolite actif, l’acide 6-méthoxy-2-naphthylacétique (6-MNA), un puissant inhibiteur de la biosynthèse des prostaglandines.
Pharmacodynamie 
Le rôle de la nabumétone dans l’induction de saignement gastro-intestinal a été comparé avec celui de l’AAS. La consommation d’aliments n’a pas été surveillée. Les études portant sur des globules rouges marqués au 51Cr chez des hommes en bonne santé n’ont montré aucune différence en matière de perte de sang fécale après trois ou quatre semaines de traitement par la nabumétone à 1 000 mg ou à 2 000 mg par jour comparativement aux sujets sous placebo ou non traités. En revanche, l’AAS à 3 600 mg par jour a entraîné une augmentation de la perte de sang fécale chez les sujets traités par la nabumétone, les sujets sous placebo ou les sujets non traités.
Dans des études d’une semaine sur l’administration de doses répétées chez des volontaires en bonne santé, la nabumétone à 1 000 mg par jour a eu peu d’effet sur l’agrégation plaquettaire provoquée par le collagène et n’a eu aucun effet sur le temps de saignement.
Études cliniques
Selon des études à double insu d’une durée allant jusqu’à 6 mois dans le traitement de la polyarthrite rhumatoïde et de l’arthrose, la nabumétone à 1-2 g/jour est au moins aussi efficace que l’acide acétylsalicylique (AAS) à 3,6 g/jour, l’ibuprofène à 1,6 g/jour, l’indométhacine à 75-150 mg/jour, le diclofénac à 100 mg/jour et le naproxène à 500 mg-1 g/jour. Des études de suivi à long terme d’une durée maximale de 8 ans ont montré que la nabumétone est bien tolérée.
Dans le cadre de cinq études contrôlées par endoscopie comparant la nabumétone (102 patients recevant des doses de 1 à 1,5 g/jour) avec le naproxène (110 patients recevant des doses de 500 mg à 1 g/jour), la nabumétone a causé nettement moins d’ulcères gastriques et duodénaux que le naproxène. Dans deux études comparant la nabumétone à 1 g/jour (n =
- 78) comparativement à l’ibuprofène à 600 mg quatre fois par jour (4 f.p.j.)seul (n = 73) ou en association avec le misoprostol à 200 mcg (4 f.p.j.) (n = 60), le traitement par la nabumétone a entraîné nettement moins d’ulcères gastriques et duodénaux que l’ibuprofène, et la fréquence des ulcères avec la nabumétone n’était pas significativement différente de celle des ulcères avec le misoprostol pris en concomitance avec l’ibuprofène.
Dans le cadre de deux études pharmacologiques menées chez des volontaires en bonne santé, on a démontré que la nabumétone a eu peu d’effet sur l’agrégation plaquettaire provoquée par le collagène et aucun effet sur le temps de saignement. De plus, il n’y avait aucun signe de résultats hématologiques graves ni de tendances cliniquement significatives dans les paramètres hématologiques associés à l’utilisation de la nabumétone dans les essais cliniques.
Pharmacocinétique 
Tableau 4. Paramètres pharmacocinétiques moyens du métabolite actif de la nabumétone
(6-MNA) à l’état d’équilibre après l’administration orale de doses de 1 000 mg ou de
2 000 mg de nabumétone
Abréviations (unités) | Jeunes adultes | Jeunes adultes | Sujets âgés |
Moyenne ± É-T 1 000 mg n = 31 | Moyenne ± É-T 2 000 mg n = 12 | Moyenne ± É-T 1 000 mg n = 27 | |
| Tmax (heures)* | 3,0 (1,0 à 12,0) | 2,5 (1,0 à 8,0) | 4,0 (1,0 à 10,0) |
| t½ (heures) | 22,5 ± 3,7 | 26,2 ± 3,7 | 29,8 ± 8,1 |
| Cléq/F (mL/min) | 26,1 ± 17,3 | 21,0 ± 4,0 | 18,6 ± 13,4 |
| Vdéq/F (L) | 55,4 ± 26,4 | 53,4 ± 11,3 | 50,2 ± 25,3 |
* Le Tmax est indiqué sous forme de valeurs médianes (intervalle).
Tmax = délai avant la concentration maximale observée; t½ = demi-vie; Cléé/F = clairance corporelle totale apparente après administration orale (à l’état d’équilibre); Vdéé/F volume de distribution à l'état d'équilibre corrigé de la biodisponibilité
Absorption
Après l’administration orale, environ 80 % de la dose radiomarquée de nabumétone se retrouve dans l’urine, ce qui indique que la nabumétone est bien absorbée par le tractus gastro-intestinal.
Après l’administration orale, les concentrations plasmatiques maximales de 6-MNA sont observées entre 2,5 et 4 heures (intervalle de 1 à 12 heures).
Lorsqu’il est administré avec de la nourriture ou du lait, son absorption est plus rapide; toutefois, la quantité totale de 6-MNA dans le plasma est inchangée.
La nabumétone a été bien absorbée après l’administration orale chez le rat, la souris, le lapin et le singe rhésus. L’absorption chez le chien était variable.
À la suite de son absorption dans l’intestin, la nabumétone subit un important métabolisme de premier passage, qui la transforme en son principal métabolite, l’acide 6-méthoxy-2-naphthylacétique, chez toutes les espèces (y compris l’humain). La nabumétone elle-même peut rarement être détectée dans le plasma, des études menées chez le rat indiquant que sa demi-vie est d’environ 15 minutes. La demi-vie du principal métabolite est d’environ 20 heures chez le chien et de 24 heures chez l’humain. Elle est beaucoup plus courte chez la souris (1 heure), le rat (2 heures) et le singe rhésus (2 heures).
Distribution :
Selon des études préliminaires in vivo et in vitro, il n’y a aucun signe de cycle entérohépatique du métabolite actif contrairement aux autres AINS. L’état d’équilibre est généralement atteint entre 3 et 6 jours et la demi-vie d’élimination varie de 23 (± 3,7) heures chez les jeunes patients en bonne santé à 30 (± 8,1) heures chez les personnes âgées.
Le métabolite actif pénètre dans le liquide synovial à des taux durables mesurables chez les patients atteints d’arthrose ou de polyarthrite rhumatoïde. Il existe une grande variation interindividuelle des concentrations plasmatiques de 6-MNA. Aucune corrélation entre les taux plasmatiques de 6-MNA et l’efficacité n’a été établie.
Le 6-MNA se lie à plus de 99 % aux protéines plasmatiques. La fraction libre dépend de la concentration totale de 6-MNA et est proportionnelle à la dose dans l’intervalle de 1 000 à 2 000 mg. Elle est de 0,2 à 0,3 % aux concentrations généralement atteintes après l’administration de nabumétone à 1 000 mg et représente environ 0,6 à 0,8 % des concentrations totales à l’état d’équilibre après l’administration quotidienne de 2 000 mg.
La distribution tissulaire mesurée après l’administration de nabumétone marquée au 14C à des rats s’est généralisée, seule exception étant la paroi gastrique, où l’on a constaté une absence remarquable de radioactivité. La substance radioactive a traversé la barrière placentaire chez le rat et a également été retrouvée dans le lait des rates.
Métabolisme :
La nabumétone elle-même n’est pas quantifiable dans le plasma parce qu’après son absorption, elle subit une biotransformation rapide en son principal métabolite actif, le 6-MNA. Environ 35 % d’une dose de 1 000 mg de nabumétone est convertie en 6-MNA, alors que 50 % de cette dose est convertie en métabolites non identifiés qui sont ensuite excrétés dans l’urine.
La nabumétone est métabolisée dans toutes les espèces par trois voies interreliées : clivage oxydatif de la chaîne latérale pour obtenir le dérivé de l’acide acétique, O-déméthylation et réduction de la portion cétonique en alcool.
Élimination
Après l’administration orale, environ 80 % de la dose de nabumétone radiomarquée se retrouve dans l’urine.
Le rein est la principale voie d’élimination, avec environ 75 % de la dose récupérée dans l’urine au cours des 48 premières heures. Bien que plusieurs métabolites aient été observés dans l’urine, la nabumétone elle-même n’a pas été détectée. Une faible excrétion se produit dans la bile, sauf chez le rat, qui montre également une circulation entérohépatique des métabolites.
Populations particulières et états pathologiques
Personnes âgées : Les concentrations plasmatiques à l’état d’équilibre chez les patients
âgés étaient généralement plus élevées que chez les jeunes sujets en bonne santé (voir le tableau 4).
- Insuffisance hépatique : Les données sur les patients atteints d’insuffisance hépatique grave sont limitées. La biotransformation de la nabumétone en 6-MNA et le métabolisme du 6-MNA en métabolites inactifs dépendent de la fonction hépatique et pourraient être réduits chez les patients atteints d’insuffisance hépatique grave (antécédents de cirrhose confirmée par biopsie).
Insuffisance rénale : En cas d’insuffisance rénale modérée (clairance de la créatinine de
30 à 49 mL/min), il y a une augmentation de 50 % du taux de 6-MNA plasmatique non lié.
Dans les études menées auprès de patients atteints d’insuffisance rénale, la demi-vie terminale moyenne du 6-MNA a été augmentée chez les patients présentant une insuffisance rénale grave (clairance de la créatinine < 30 mL/min/1,73 m2 ou < 0,5 mL/s/1,73 m2). Chez les patients sous hémodialyse, les concentrations plasmatiques à l’état d’équilibre du métabolite actif étaient semblables à celles observées chez les sujets en bonne santé. En raison de la forte liaison aux protéines, le 6-MNA n’est pas dialysable.
11 ENTREPOSAGE, STABILITÉ ET ÉLIMINATION
NABUMETONE (comprimés de nabumétome) doit être conservé à température ambiante (15 °C à 30 °C) dans un endroit sec et distribué dans un contenant résistant à la lumière. NABUMETONE ne doit jamais être jeté dans les ordures ménagères. On recommande d’avoir recours au programme de récupération offert par les pharmacies pour la mise au rebut du médicament.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : nabumétone
Nom chimique : 1) 2-butanone, 4-(6-méthoxy-2-naphthalényl)-;
- 2) 4-(6-méthoxy-2-naphthy1)-butan-2-one.
Formule moléculaire et masse moléculaire : C15H16O2 et 28,29 g/mol.
Formule développée :
Propriétés physicochimiques : La nabumétone, l’ingrédient actif de
NABUMETONE, est non acide et dérivée du naphthylalkanone. C’est une poudre cristalline blanche ou presque blanche, pratiquement insoluble dans l’eau, légèrement soluble dans l’éthanol (96 %) et le méthanol, et très soluble dans l’acétone. Le point de fusion de la nabumétone est compris entre 78 ºC et 82 ºC.
14
ESSAIS CLINIQUES
Les essais cliniques à répartition aléatoire sur NABUMETONE n’ont PAS été conçus pour déceler des différences entre les événements indésirables cardiovasculaires dans un contexte chronique.
Études de biodisponibilité comparative 
Une étude de biodisponibilité comparative à répartition aléatoire, croisée, à deux traitements, à deux périodes et à dose unique portant sur NABUMETONE en comprimés à 500 mg (Apotex Inc.) et Relafen® en comprimés à 500 mg (SmithKline Beecham Pharma Inc.) a été menée chez des sujets adultes de sexe masculin en bonne santé et à jeun. Les données de biodisponibilité comparative fondées sur l’acide 6-méthoxy-2-naphthylacétique (le métabolite actif de la nabumétone) chez 18 sujets qui étaient inclus dans l’analyse statistique sont présentées au Tableau 5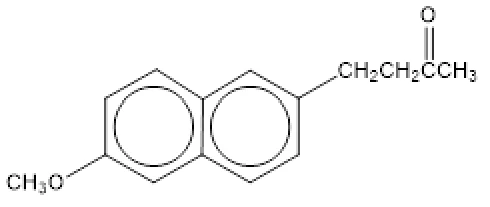 .
Tableau 5. RÉSUMÉ DES ÉTUDES DE BIODISPONIBILITÉ COMPARATIVE
| Acide 6-méthoxy-2-naphthylacétique | ||||||||
| (3 x 500 mg) | ||||||||
| Moyenne géométrique des moindres carrés | ||||||||
| Moyenne arithmétique (CV %) | ||||||||
| Paramètre | Substance à l’étude1 | Substance de référence2 | Rapport des | Intervalle de confiance à 90 % | ||||
| moyennes | ||||||||
| géométriques | ||||||||
| (%) | ||||||||
ASCT (mcg·h/mL) | 1 318,60 1 396,83 (34) | 1 438,79 1 509,62 (31) | 91,6 | 85,5-98,3 | ||||
ASCI (mcg·h/mL) | 1 583,32 1 694,62 (36) | 1 685,83 1 779,33 (33) | 93,9 | 87,5-100,8 | ||||
| Cmax (mcg/mL) | 32,70 34,13 (27) | 33,29 33,91 (21) | 98,2 | 88,3-109,3 | ||||
| Tmax3 (h) | 4,50 (2,00-32,00) | 4,00 (3,00-32,00) | ||||||
| t1/24 (h) | 23,99 (16) | 23,55 (10) | ||||||
1 NABUMETONE (nabumétone) en comprimés, 500 mg (Apotex Inc.)
2 Relafen® (nabumétone) en comprimés, 500 mg (SmithKline Beecham Pharma Inc.) 3 Exprimé sous forme de médiane (intervalle) seulement
4 Exprimé sous forme de moyenne arithmétique (CV %) seulement
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
La DL50 orale était supérieure à 5 000 mg/kg chez la souris et à 2 000 mg/kg chez le rat. Les rats nouveau-nés sont environ deux fois plus sensibles. Le principal organe cible chez les rongeurs est le tractus gastro-intestinal.
Toxicité subaiguë
Chez les chiens beagle, la dose orale maximale tolérée était de 500 mg/kg, et dans une étude de 14 jours, des doses de 60 et 300 mg/kg ont été tolérées, et seuls des effets peu importants se sont manifestés à la dose élevée, dont une hématurie, la présence de sang occulte dans les selles et un érythème des muqueuses dans le gros intestin. Outre de légères réductions dans le taux de phosphatase alcaline sérique et, chez l’un des deux chiens, dans les paramètres érythrocytaires, la dose de 60 mg/kg/jour n’a pas eu d’effet.
Chez le singe rhésus, des doses allant jusqu’à 400 mg/kg ont été bien tolérées dans le cadre d’une étude sur la dose maximale tolérée par voie orale. À des doses de 800 mg/kg et plus, une perte de poids, une légère irritation gastro-intestinale et, à raison de 1 600 mg/kg, une prolongation de la coagulation sanguine ont été observées. Après l’administration de 540 mg/kg/jour pendant 28 jours, les principales observations étaient une légère perte de poids, une légère diminution des paramètres érythrocytaires et un changement histologique minime dans les reins. Les doses de 60 et 180 mg/kg/jour pendant 14 jours n’ont pas eu d’effet.
Chez le rat, une dose de 200 mg/kg/jour pendant 14 jours a été tolérée, avec seulement une diminution modérée du gain pondéral, des ulcérations gastro-intestinales (chez 1 rat sur 12), une augmentation du poids relatif des reins, une diminution du poids relatif de l’hypophyse et du thymus et une augmentation de la consommation d’eau. À 600 mg/kg/jour, l’effet principal était une irritation gastro-intestinale marquée par une ulcération et une perforation de l’intestin grêle, entraînant un taux de mortalité de 25 %. En plus d’une légère augmentation du poids des reins, la dose de 67 mg/kg/jour n’a pas eu d’effet. Dans une étude de 27 jours, une dose de 20 mg/kg/jour n’a pas eu d’effet, à part des traces de sang occulte dans les selles et un changement histologique minimal dans les glandes surrénales. Des doses de 60 et 180 mg/kg/jour ont été tolérées, avec seulement de légers effets sur le gain pondéral et des changements histopathologiques mineurs dans la rate, la vessie et les glandes surrénales. Des effets gastro-intestinaux plus graves, y compris la perforation de l’intestin grêle, ont été observés chez un rat traité par la dose de 180 mg/kg/jour qui a été sacrifié in extremis.
Toxicité chronique
Les rats ont reçu des doses de 20, 80 et 320 mg/kg/jour de nabumétone pendant 26 semaines. À la dose élevée, le principal constat était une irritation gastro-intestinale avec des signes d’ulcération de l’intestin grêle, entraînant plusieurs décès. Hormis une pâleur transitoire chez deux rats, une dose de 80 mg/kg/jour n’a pas eu d’effet.
Les singes rhésus ont reçu des doses orales de 20, 80 et 320 mg/kg de nabumétone pendant 26 semaines. Hormis un effet transitoire sur les paramètres érythrocytaires, la dose sans effet était de 80 mg/kg/jour. À la dose élevée, on a observé des signes d’œdème, de saignement rectal et d’érosions gastriques chez une proportion d’animaux.
Dans une étude de 52 semaines, des singes rhésus ont reçu un traitement par voie orale à raison de 25, 75, 225 ou 450 mg/kg/jour. Les singes ayant reçu la dose la plus élevée ont présenté une irritation gastro-intestinale significative avec une anémie secondaire et une hypoprotéinémie entraînant un œdème sous-cutané. Certains signes de néphrite interstitielle ont également été observés chez une proportion d’animaux. À la dose intermédiaire, l’irritation gastro-intestinale était évidente dans une moindre mesure et la dose de 75 mg/kg/jour n’a eu aucun effet.
Dans deux études distinctes, les rats ont reçu une dose de 37,5, 75 et 150 mg/kg par jour de nabumétone pendant 78 semaines. Un autre groupe dans une étude a reçu 300 mg/kg pendant 21 semaines seulement. Le principal constat était une irritation gastro-intestinale grave à 300 mg/kg, ce qui a donné lieu à une ulcération de l’intestin grêle et à une mortalité de 30 % avant l’arrêt du traitement à la semaine 21. Des augmentations du poids des reins et une baisse de l’osmolalité urinaire ont été associées à une néphropathie liée à la dose. Aucune variation constante des paramètres biochimiques et hématologiques n’a été observée. Ces effets chez le rat sont typiques des anti-inflammatoires non stéroïdiens et étaient minimes à la faible dose de 37,5 mg/kg/jour. Chez les rats qui n’ont pas reçu de traitement pendant six semaines supplémentaires, le rétablissement de ces effets semble avoir été complet.
À l’exception des élévations des taux sériques de sodium et de chlorure, aucune anomalie n’a été évidente chez les rats survivants qui ont cessé de recevoir le traitement pendant six semaines. Toutes les anomalies observées semblaient secondaires aux effets rénaux et gastro-intestinaux de nabumétone aux doses utilisées. La mortalité aux deux doses intermédiaires n’était pas différente de celle observée dans le groupe témoin; mais à l’autopsie, les rats morts présentaient des résultats semblables à ceux observés à la dose la plus élevée.
Cancérogénicité :
Dans le cadre d’études de deux ans menées chez des souris et des rats, la nabumétone n’a pas eu d’effet tumorigène statistiquement significatif.
Génotoxicité :
Le potentiel mutagène de la nabumétone n’a pas été démontré dans l’épreuve d’Ames ni dans le test du micronoyau in vivo chez la souris. Cependant, les lymphocytes traités par la nabumétone et le 6-MNA en culture présentaient des aberrations chromosomiques à 80 mcg/mL et à des concentrations plus élevées (équivalant à l’exposition humaine moyenne à la nabumétone à la dose maximale recommandée).
Toxicologie pour la reproduction et le développement
Les études de tératologie menées chez le rat et le lapin à des doses allant jusqu’à 400 et 300 mg/kg/jour, respectivement, ont entraîné un certain degré de toxicité maternelle aux doses les plus élevées utilisées, mais aucun signe d’effet tératogène n’a été détecté chez l’une ou l’autre des espèces. Comme c’est le cas avec d’autres AINS, une perte embryonnaire accrue à peu près au moment de l’implantation a été observée chez les lapines.
Aucun effet néfaste sur la performance reproductive et la fertilité du rat et de la rate n’a été observé à des doses allant jusqu’à 320 mg/kg/jour. Alors qu’elle n’avait aucun effet chez les mâles, la nabumétone à raison de 320 mg/kg/jour s’est révélée toxique chez les femelles gravides et chez celles qui allaitaient, une dystocie entraînant la mort de la mère et du fœtus ou du nouveau-né, un retard de la parturition et une diminution du gain pondéral maternel étant fréquemment observés. En général, la nabumétone n’a eu aucun effet sur le développement embryonnaire ou fœtal, mais à la dose élevée, il y avait des signes indiquant une diminution de la taille des portées dans les césariennes, qui était associée à un nombre réduit d’ovules libérés (tel que déterminé par le nombre de corps jaunes). On a aussi observé une diminution du nombre de mâles par portée. Associée à la dystocie, la mortalité périnatale des ratons a augmenté de façon marquée à 320 mg/kg/jour, ce qui a entraîné une réduction postnatale de la taille des portées et une augmentation du poids des ratons consécutive à la diminution de la concurrence au sein de la portée. Cependant, le développement postnatal et le comportement des ratons survivants étaient normaux, comme c’était le cas pour leur performance reproductive subséquente. Aux doses inférieures de 20 et 80 mg/kg/jour, on a considéré qu’il était peu probable que les différences occasionnelles entre les groupes aient une signification biologique.
Lors d’une étude sur la toxicité péri- et postnatale chez le rat, où toutes les femelles ont pu mettre bas, le traitement à la dose élevée de 320 mg/kg/jour était également associé à une gestation prolongée, à une dystocie et à une hausse de la mortalité périnatale. Mais comme dans l’étude de fertilité, il n’y avait aucun effet sur le développement des ratons survivants. La dystocie (provoquant des effets sur la mère et les ratons pendant la période périnatale) et la réduction du nombre d’ovules libérés lors de l’ovulation (entraînant une réduction de la taille de la portée) sont probablement dues à l’effet de la nabumétone sur la biosynthèse des prostaglandines. Ces résultats sont observés avec d’autres AINS.
Toxicologie particulière
Information non disponible.
Toxicité juvénile
Information non disponible.
17 MONOGRAPHIE DE PRODUIT DE RÉFÉRENCE
1 Monographie de PrRELAFEN® (en comprimés à 500 mg et 750 mg). Numéro de contrôle de la présentation : 096377. GlaxoSmithKline Inc. Date de révision : 31 octobre 2005.