


Monographie de produit - Nalcrom
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
Non Applicable
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE ................................................... 2
TABLEAU DES MATIÈRES ......................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants ............................................................................................................... 4
2 CONTRE-INDICATIONS ................................................................................................. 4
4 POSOLOGIE ET ADMINISTRATION ............................................................................... 4
4.2 Dose recommandée et modification posologique ............................................ 4
4.4 Administration ................................................................................................... 5
4.5 Dose oubliée ...................................................................................................... 5
5 SURDOSAGE ................................................................................................................ 5
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 5
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................. 5
7.1 Populations particulières ................................................................................... 6
7.1.1 Femmes enceintes ............................................................................................. 6
7.1.2 Allaitement ......................................................................................................... 6
7.1.3 Enfants ............................................................................................................... 6
8 EFFETS INDÉSIRABLES .................................................................................................. 7
8.1 Aperçu des effets indésirables .......................................................................... 7
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................... 7
9.3 Interactions médicament-comportement ......................................................... 7
9.4 Interactions médicament-médicament ............................................................. 7
9.5 Interactions médicament-aliment ..................................................................... 7
9.6 Interactions médicament-plante médicinale .................................................... 7
9.7 Interactions médicament-tests de laboratoire ................................................. 7
10 PHARMACOLOGIE CLINIQUE ....................................................................................... 7
10.1 Mode d’action ................................................................................................... 7
10.2 Pharmacodynamie ............................................................................................. 7
10.3 Pharmacocinétique ............................................................................................ 9
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ................................................................. 9
PARTIE II : INFORMATION SCIENTIFIQUES ............................................................................ 10
13 INFORMATION PHARMACEUTIQUES ......................................................................... 10
14 ESSAIS CLINIQUES ..................................................................................................... 10
14.4 Immunogénicité ............................................................................................... 10
15 MICROBIOLOGIE ....................................................................................................... 11
16 TOXICOLOGIE NON CLINIQUE .................................................................................... 11
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 15
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
NALCROM est indiqué pour :
- le traitement des allergies alimentaires (chez les patients qui ont été soumis à des explorations allergologiques appropriées visant à déterminer la sensibilité à un ou à plusieurs allergènes ingérés) en association avec un régime d’éviction des principaux allergènes en cause.
1.1 Enfants
Enfants (âgés de moins de 2 ans) : D’après les données examinées par Santé Canada, l’efficacité et l’innocuité de NALCROM chez les enfants âgés de moins de 2 ans n’ont pas été démontrées. C’est pourquoi Santé Canada n’a pas autorisé l’utilisation de ce médicament chez les enfants âgés de moins de 2 ans (voir POSOLOGIE ET ADMINISTRATION).
2 CONTRE-INDICATIONS
NALCROM est contre-indiqué chez les patients qui présentent une hypersensibilité à cet agent, à l’un des ingrédients entrant dans sa composition, y compris les ingrédients non médicinaux, ou à un des composants de son contenant. Pour obtenir la liste complète des ingrédients, voir FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE).
4 POSOLOGIE ET ADMINISTRATION
4.2 Dose recommandée et modification posologique
Allergie alimentaire :
Dose initiale :
Adultes :
200 mg 4 fois par jour, de 15 à 20 minutes avant les repas.
Enfants (de 2 à 14 ans) :
100 mg 4 fois par jour, de 15 à 20 minutes avant les repas.
Dose maximale :
Si les symptômes ne sont pas maîtrisés de façon satisfaisante en l’espace de 2 à 3 semaines, la dose pourra être doublée sans toutefois dépasser 40 mg/kg/jour.
Dose d’entretien :
Une fois la réponse thérapeutique obtenue, la dose pourra être réduite au minimum nécessaire pour prévenir la réapparition des symptômes.
Prévention :
Les patients qui, dans certaines circonstances, se trouvent dans l’impossibilité d’éviter les aliments allergènes (p. ex., repas à l’école ou au restaurant) pourront prévenir les effets perturbateurs de ces aliments en prenant une dose unique de NALCROM 15 minutes avant le repas. La dose optimale devra être déterminée pour chaque patient et on pourra entreprendre le traitement par une dose d’attaque de l’ordre de 200 mg chez l’adulte et de 100 mg chez l’enfant.
4.4 Administration
- L’administration sous forme de solution constitue la méthode à privilégier: Ouvrir la (les) capsule(s) et en verser le contenu dans une tasse, ajouter 1 cuillerée à thé d’eau très chaude, puis 4 cuillerées à thé d’eau froide pour dissoudre la poudre.
- On peut également avaler les capsules entières.
4.5 Dose oubliée
Les patients qui oublient une dose doivent la prendre dès qu’ils constatent leur oubli. Toutefois, s’il est bientôt l’heure de la prochaine dose, ils doivent sauter la dose oubliée afin d’éviter de prendre une double dose.
5 SURDOSAGE
NALCROM n’étant absorbé que dans une très faible mesure, aucun moyen unique ne s’impose autre que l’observation médicale et le traitement des symptômes, s’il y a lieu.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 – Formes posologiques, concentrations, composition et emballage
NALCROM se présente sous forme de capsules rigides en gélatine transparente portant la mention « Sodium Cromoglicate 100 mg » en noir. Chaque capsule contient 100 mg de cromoglicate disodique sous forme de poudre blanche. Ne contient pas de tartrazine. Flacons de 100 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Les patients qui ont des antécédents de choc anaphylactique ou de réaction semblable, pouvant mettre la vie en danger, à des aliments ne doivent pas se fier à NALCROM pour se protéger. L’expérience clinique étant restreinte, les patients auxquels sera administré ce médicament feront l’objet d’une étroite surveillance pendant la durée du traitement. On a signalé de rares cas de réactions anaphylactiques graves pendant l’administration de cromoglicate disodique.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| orale | capsules dosées à 100 mg cromoglicate disodique | gélatine et oxyde de fer. |
Dépendance/tolérance
Les patients doivent être mis en garde contre l’arrêt brusque du traitement lorsque les symptômes sont partiellement ou totalement maîtrisés.
La dose optimale nécessaire au maintien de la rémission sera déterminée pour chaque patient, mais il est probable qu’elle ne sera pas inférieure à 200 mg, 4 fois par jour.
Hépatique/biliaire/pancréatique
Étant donné que NALCROM est éliminé par les voies biliaires et rénales, il convient d’en réduire la posologie en présence d’insuffisance hépatique. La posologie recommandée doit être réduite chez les patients atteints d’insuffisance hépatique.
Immunitaire
L’effet du cromoglicate disodique a été étudié sur les systèmes d’anticorps intéressant l’immunité. Aucun effet n’a été observé.
Rénal
Étant donné que NALCROM est éliminé par les voies biliaires et rénales, il convient d’en réduire la posologie en présence d’insuffisance rénale. La posologie recommandée doit être réduite chez les patients atteints d’insuffisance rénale.
7.1 Populations particulières
7.1.1 Femmes enceintes
L’innocuité du cromoglicate disodique granulé (capsules dosées à 100 mg) pour le traitement de la femme enceinte n’a pas encore été établie. Le médicament est donc à proscrire chez ces patients à moins que, dans l’opinion du médecin traitant, les avantages escomptés ne l’emportent sur les risques éventuels.
7.1.2 Allaitement
On ignore si NALCROM est excrété dans le lait maternel, mais c’est improbable compte tenu de ses propriétés physicochimiques. Il convient tout de même de prendre des précautions, car de nombreux médicaments peuvent être excrétés dans le lait maternel.
Rien n’indique que l’utilisation du cromoglicate sodique ait des effets indésirables chez le nourrisson.
7.1.3 Enfants
Enfants (âgés de moins de 2 ans) : D’après les données examinées par Santé Canada, l’efficacité et l’innocuité de NALCROM chez les enfants âgés de moins de 2 ans n’ont pas été démontrées. C’est pourquoi Santé Canada n’a pas autorisé l’utilisation de ce médicament chez les enfants âgés de moins de 2 ans (voir POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Nausées, vomissements, diarrhée, gêne abdominale, maux de tête, insomnie, éruptions cutanées, éternuements, toux, dysgueusie et douleurs articulaires ont été signalés. Des réactions d’hypersensibilité ont été signalées rarement.
Des altérations immunologiques possibles entraînant des réactions telles que polymyosite, pneumonie inflammatoire et insuffisance cardiaque, urticaire et anaphylaxie ont été signalées.
Des cas d’érythème, d’urticaire ou d’éruptions maculopapuleuses ont été signalés et ces manifestations se sont dissipées en quelques jours après l’arrêt du traitement.
9 INTERACTIONS MÉDICAMENTEUSES
9.3 Interactions médicament-comportement
NALCROM n’a pas d’effet connu sur la capacité de conduire un véhicule ou de faire fonctionner des machines.
9.4 Interactions médicament-médicament
Aucune interaction avec les aliments n’a été établie.
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec les aliments n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec les aliments n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le cromoglicate disodique exerce un effet stabilisateur sur les mastocytes susceptibles de libérer les médiateurs. Dans la maladie gastro-intestinale, la libération des médiateurs provoque une inflammation locale qui peut se traduire soit par des symptômes gastro-intestinaux, soit par l’absorption de la substance antigénique qui déclenchera des réactions allergiques générales.
Le cromoglicate sodique est dénué d’effets antihistaminiques, anti-inflammatoires ou bronchodilatateurs.
10.2 Pharmacodynamie
L’effet principal du médicament provient de sa capacité à empêcher la dégranulation des cellules sensibilisées et ainsi à inhiber la libération des médiateurs de l’anaphylaxie découlant de l’interaction entre l’antigène et les anticorps de type réaginique.
Le composé a inhibé les réactions anaphylactiques cutanées passives chez les singes (Macaca speciosa) sensibilisés par le sérum réaginique humain lorsque le composé avait été administré par voie intradermique avec l’antigène. Il n’a pas modifié les réactions cutanées à l’histamine, à la sérotonine ou à la bradykinine intradermiques. La bronchoconstriction induite par l’antigène chez les ouistitis anesthésiés (Hepalo jacchus) sensibilisés par voie intraveineuse par le sérum réaginique humain s’est trouvée considérablement réduite par le cromoglicate disodique comparativement aux animaux témoins non traités.
Chez les rats, on a constaté que le cromoglicate disodique inhibait les réactions anaphylactiques cutanées passives engendrées par l’excitation antigénique chez les animaux préalablement sensibilisés par des sérums contenant des anticorps pseudo-réaginiques soit de blanc d’œuf combiné à B. pertussis, soit d’helminthe Nippostrongylus brasiliensis. La dégranulation locale des mastocytes et la libération d’histamine causées par ces anticorps étaient aussi inhibées par le cromoglicate disodique, mais celui-ci n’a pu inhiber les réactions anaphylactiques cutanées passives déclenchées chez les rats par du sérum de lapin contenant des anticorps non réaginiques (ne dépendant pas de la dégranulation des mastocytes), ni les réactions cutanées engendrées par le composé 48/80 (connu pour sa dégranulation des mastocytes). Ces résultats semblent suggérer que le cromoglicate disodique n’inhibe sélectivement que les réactions dans lesquelles interviennent les anticorps réaginiques et les mastocytes.
Chez les cobayes, par contre, les réactions homologues à l’anaphylaxie cutanée passive provoquées par l’anticorps précipitant n’ont pas été modifiées, comme l’a été le bronchospasme provoqué par l’antigène administré sous forme d’aérosol ou par voie intraveineuse ainsi que par la libération d’histamine et de substance à réaction différée de l’anaphylaxie (SRS-A) de poumon de cobaye activement ou passivement sensibilisé in vitro.
La libération d’histamine et de SRS-A de sections de poumon humain frais passivement sensibilisé par le sérum réaginique humain a été mesurée après exposition in vitro à des antigènes spécifiques. L’inhibition par le cromoglicate disodique s’est produite pour une marge étroite de concentrations.
Des sections pesées de poumon humain sensibilisé passivement ont été soumises à un choc dans un bain à organe contenant des anneaux bronchiques humains non sensibilisés qui se sont contractés sous l’influence des substances spasmogènes libérées. Des contractions reproductibles ont été obtenues à l’aide de fragments frais de tissu pulmonaire sensibilisé de même poids. Le cromoglicate disodique a provoqué une réduction significative (40 %) de la contraction comparativement aux réactions témoins antérieures.
Une série d’expériences ultérieures effectuées sur l’iléon isolé de cobaye a confirmé que le cromoglicate disodique ne s’oppose pas aux substances spasmogènes suivantes : histamine, sérotonine (5-HT), acétylcholine, nicotine, substance P, bradykinine ou SRS-A.
Le cromoglicate disodique n’a pas exercé d’action directe sur les anneaux bronchiques humains in vitro, et il ne s’est pas non plus opposé à la réaction à l’histamine, à la SRS-A, à l’acétylcholine ou à la prostaglandine F2α.
Ces observations indiquent que le cromoglicate disodique intervient d’une quelconque manière dans la libération des substances spasmogènes une fois l’antigène lié à la réagine, mais qu’il ne s’y oppose pas directement.
L’administration de fortes doses de cromoglicate disodique n’a occasionné que des effets légers et variables sur les systèmes cardiovasculaire et respiratoire du singe, du porc, du chat, du cobaye et du rat.
Chez les chiens conscients et anesthésiés, le médicament a activé les chémorécepteurs des circulations pulmonaire et coronarienne – la médiation étant assurée par les nerfs pneumogastriques – ce qui a entraîné bradycardie, hypotension, bradypnée et, quelques fois, apnée.
Chez le ouistiti anesthésié, le cromoglicate disodique a provoqué une augmentation de la tension artérielle et une accélération de la fréquence cardiaque à cause de la stimulation des fibres postganglionnaires sympathiques.
D’autres expériences ont montré que le médicament ne modifie pas le métabolisme des stéroïdes comme l’indiquent les taux plasmatiques de corticostéroïdes et les taux surrénaliens d’acide ascorbique.
On a utilisé de fortes concentrations de cromoglicate disodique sur des œsophages isolés de grenouille, des épithéliums bronchiques humains in vitro et des trachées de chats vivants in vivo. Rien n’a démontré que le composé nuisait à la clairance pulmonaire.
10.3 Pharmacocinétique
Absorption :
Les humains n’absorbent pas plus de 1 % d’une dose prise par voie orale. Seulement 0,4 % de la dose est récupérée dans les urines, le reste étant excrété dans les fèces par voie biliaire.
Métabolisme :
Une analyse chromatographique réalisée chez 4 patients atteints d’asthme ayant pris une dose de 20 mg de cromoglicate sodique par voie orale n’a permis de déceler la présence d’aucun métabolite.
Élimination
Lorsqu’il est administré par voie orale, le cromoglicate sodique est surtout excrété dans les fèces (82 %), seulement 0,4 % de la dose étant récupérée dans les urines en 24 heures. Lorsqu’il est administré par voie intraveineuse, il est excrété en quantités plus ou moins équivalentes dans les urines et les fèces. Ce composé est donc éliminé par voie urinaire et par voie biliaire, chacune d’elles étant responsable de l’élimination de la moitié environ de la dose totale absorbée.
Les concentrations plasmatiques de doses de 20 mg de cromoglicate sodique administré par voie orale étaient très faibles de sorte qu’il a été impossible d’en déterminer la demi-vie.
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver dans un endroit sec, entre 15-30 °C.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : cromoglicate disodique
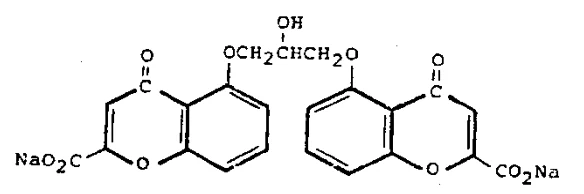
Nom chimique : 5,5'-[(2-hydroxypropane-1, 3-diyl)bis(oxy)] bis (4-oxo-4H-chromène-2-carboxylate) de disodium
Formule moléculaire et masse moléculaire : C23H14Na2011 – 512 kDA
Formule de structure :
Caractéristiques du produit :
Poudre blanche ou blanc crémeux peu odorante et hygroscopique. D’abord insipide, elle laisse un arrière-goût légèrement amer. Soluble dans l’eau (1:10), elle donne une solution neutre.
14 ESSAIS CLINIQUES
Les données sur lesquelles les indications ont été initialement approuvées ne sont pas disponibles.
14.4 Immunogénicité
L’effet du cromoglicate disodique a été étudié sur les anticorps ayant trait à l’immunité. Dans ce contexte, aucun effet n’a été observé sur :
- les divers systèmes d’anticorps neutralisants ou agglutinants;
- l’acquisition d’une immunité active ou la production d’anticorps;
- la protection conférée par l’immunité passive ou active.
Aucun effet n’a été observé in vitro sur les systèmes virus/anticorps neutralisants suivants :
- grippe A, poliovirus de type II/antisérum humain ou antisérum de lapin;
- vaccine/antisérum de lapin;
- herpès/antisérum humain.
Aucun effet n’a été observé relativement à la LD50 pour les souris, au virus de la polio adapté aux souris, ni à leur protection par le vaccin de Salk.
Aucun effet n’a été constaté sur la neutralisation de la toxine α de Clostridium perfringens de type A par l’antisérum spécifique, ni sur le comportement cytotoxique de l’antisérum de lapin HeLa sur des cellules HeLa in vitro.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
L’administration clinique du médicament se fait par voie orale, sous forme de capsules de cromoglicate disodique granulé.
Les effets toxiques attribuables au cromoglicate disodique n’ont été constatés qu’à de très fortes doses.
Toxicité aiguë
Le cromoglicate disodique a été administré à une grande variété d’animaux par voie intrapéritonéale ou intraveineuse : souris, rats (nouveau-nés et adultes), cobayes, lapins, hamsters et singes. Dans la plupart des cas, la LD50 se situait entre 2 000 mg/kg et 4 000 mg/kg, mais aux doses inférieures à 1 000 mg/kg, l’effet apparent n’était que minime chez ces espèces. La dose la plus élevée qu’il a été possible d’administrer par voie orale aux rats et aux souris était de 8 000 mg/kg, et aucun cas de décès n’est survenu consécutivement.
Études de toxicité à long terme
Injection sous-cutanée – Test de 90 jours chez les rats
Dans un groupe de rats à qui on a administré des injections sous-cutanées de cromoglicate disodique pendant 90 jours consécutifs, la plus forte dose de 198 mg/kg n’a causé que 1 décès dans le groupe de 24 animaux. À l’exception de 3 rats, tous les autres ayant reçu cette dose présentaient des troubles rénaux assez graves dans la plupart des cas. À la dose de 78 mg/kg, un quart des rats était touché, mais à la dose de 30 mg/kg, l’examen histologique n’a révélé aucune anomalie. Aucune modification histologique n’a été trouvée dans les autres organes étudiés (peu importe la dose utilisée), et les dosages de la biochimie sanguine n’ont rien montré pour ce qui est des fonctions rénale ou hépatique. La principale lésion chez les rats atteints de troubles rénaux était une dégénérescence tubulaire prenant naissance dans les tubes proximaux contournés. Aux doses létales, une nécrose diffuse a été constatée et la mort semblait imputable à une insuffisance rénale aiguë.
Injection intraveineuse – Test de 180 jours chez les singes
Dans ce test, des singes rhésus ont reçu par voie intraveineuse, pendant 180 jours, des doses de cromoglicate disodique allant jusqu’à 50 mg/kg. Aucun effet attribuable au composé n’a été observé.
L’artérite proliférante chez les macaques
Chez des macaques, des lésions artérielles avaient été décrites au cours des études sur la toxicité du cromoglicate disodique. Ces lésions affectaient principalement les artères rénales de moyen calibre et se caractérisaient par des gonflements excentriques de la tunique moyenne où le muscle lisse était remplacé par des cellules proliférant irrégulièrement. Aucune thrombose ni nécrose fibrinoïde n’a été observée dans ces lésions, ni aucun effet indésirable tel un infarctus ou une dégénérescence glomérulaire ou tubulaire.
Tableau 2 : L’artérite proliférante chez les macaques dans les études sur le cromoglicate disodique
| VOIE | DURÉE | ENSEMBLE | TÉMOINS | ANIMAUX TRAITÉS |
| Inhalation | 3 mois | 0 sur 18 | 0 sur 6 | 0 sur 12 |
| Inhalation | 4 mois | 5 sur 30 | 1 sur 18 | 4 sur 12 |
| Inhalation | 4 mois | 2 sur 45 | 1 sur 18 | 1 sur 27 |
| Inhalation | 3 mois | 1 sur 25 | 0 sur 17 | 1 sur 8 |
| Intraveineuse | Traitement aigu (7 jours) | 0 sur 16 | -- | 0 sur 16 |
| Intraveineuse | Traitement aigu (7 jours) | 1 sur 8 | 0 sur 2 | 1 sur 6 |
| Intraveineuse | 6 mois | 0 sur 30 | 0 sur 6 | 0 sur 24 |
| TOTAL | 9 sur 172 | 2 sur 67 | 7 sur 105 |
Bien que cette affection ait été observée d’abord pendant les études sur la toxicité du cromoglicate disodique, sa présence a été par la suite constatée chez les macaques n’ayant pas reçu ce médicament. Les examens histologiques des tissus rénaux de sources diverses (y compris de singes non traités et de singes ayant reçu du cromoglicate disodique par diverses voies) ont montré que les lésions étaient spontanées et sans rapport avec l’administration du médicament. Bien que la cause de cette artériopathie n’ait pas été élucidée, il semble qu’il s’agisse d’une manifestation restreinte aux macaques.
Administration par voie orale – essais de six mois chez le rat :
Du cromoglicate disodique a été administré par voie orale à des rats à des doses de 100, 300 et 1 000 mg/kg/jour pendant 6 mois.
L’administration du médicament n’a eu aucun effet sur le poids corporel et le poids des organes ni sur la consommation d’eau et de nourriture.
Les analyses hématologiques, l’examen des urines et des valeurs de la biochimie sanguine, l’électrophorèse des protéines sériques et les ophtalmoscopies n’ont fait ressortir aucune différence entre les animaux traités et les animaux témoins.
Aucun changement morphologique toxique dans les tissus de rats n’a été constaté dans le groupe témoin ni dans les groupes traités à de fortes doses. Un examen détaillé de préparations de moelle osseuse n’a rien révélé qui puisse être attribué à l’administration quotidienne de cromoglicate disodique.
Un examen histopathologique détaillé de chaque segment du tractus gastro-intestinal a mis au jour des altérations distinctes dans la muqueuse gastrique des rats traités à raison de 300 et 1 000 mg/kg. Parmi ces changements, mentionnons la fréquence plus élevée d’une augmentation de la kératinisation de la muqueuse stomacale antérieure et une prolifération des cellules basales dans le cardia. De plus, un autre changement survenu dans le cardia a été signalé comme étant un kyste mucineux de très petite taille. Au bout d’une période de sevrage de 30 jours, cette lésion de l’estomac n’a été observée chez aucun des animaux ayant reçu la plus forte dose et semble, par conséquent, entièrement réversible.
Cancérogénicité :
Des études à long terme réalisées sur des hamsters et des souris n’ont fait ressortir aucun signe de néoplasie imputable au médicament. Il semble donc que le cromoglicate disodique soit dépourvu de potentiel carcinogène, même aux doses suffisamment élevées pour provoquer des lésions rénales prévisibles.
Les hamsters ont reçu soit 52,6 mg/kg, soit 17,5 mg/kg, 3 fois par semaine, par voie intrapéritonéale pendant 15 semaines, et un tiers de cette dose pendant le restant d’une période de 1 an. L’incidence globale des tumeurs était de 15 %, sans différence notable entre les groupes traités et les groupes témoins.
Deux études, l’une d’une durée de 18 mois et l’autre d’une durée de 12 mois, ont été réalisées chez des souris. Dans l’étude de 18 mois, les animaux ont reçu 150 ou 50 mg/kg de cromoglicate disodique par voie intrapéritonéale, 3 fois par semaine pendant 12 mois, puis ont été sacrifiés au bout de 18 mois. Tous les animaux traités, non traités et témoins (ayant reçu des injections de soluté) ont été examinés tous les jours. Ceux qui sont morts avant la fin de l’étude, de même que les survivants sacrifiés, ont fait l’objet d’une autopsie détaillée. Bien que ces fortes doses administrées sur une période de 1 an étaient suffisantes pour causer des lésions rénales, elles n’ont pas eu d’effet visible sur la néoplasie. Elles n’ont pas non plus influé défavorablement sur la survie.
Pendant l’étude de 12 mois, aucune différence notable n’a pu être décelée entre les animaux témoins et les animaux traités.
Toxicologie pour la reproduction et le développement : Des études ont été menées sur les effets du cromoglicate sodique sur les différentes phases du cycle reproductif du lapin, du rat et de la souris. Aucun effet sur l’accouplement ou la fertilité n’a été observé à la suite de l’administration quotidienne de 100 mg/kg de cromoglicate sodique à des rats et à des rates pendant 80 et 14 jours respectivement avant l’accouplement.
Tératogénicité : Chez les lapines, aucun effet tératogène n’a été observé après l’administration intraveineuse quotidienne de 500 mg/kg de cromoglicate disodique pendant toute la période de gestation. Bien que la dose se soit révélée létale pour certaines lapines et qu’elle ait entraîné des lésions rénales chez toutes les survivantes, aucune déformation n’a été relevée sur les 80 fœtus prélevés par césarienne au terme de la gestation. Aucune augmentation notable du taux de résorption n’a été constatée, mais 2 fœtus partiellement résorbés présentaient des anomalies de la croissance (courbures des membres). Chez les rats traités à raison d’une dose quotidienne de 185 mg/kg par voie sous-cutanée pendant toute la gestation, 1 fœtus (sur 272) présentait un raccourcissement considérable de l’humérus, mais aucune anomalie n’a été observée aux doses quotidiennes de 90 mg/kg de cromoglicate disodique administré en association ou non avec 0,05 mg/kg d’isoprénaline.
De même, aucun effet tératogène n’a été observé chez les souris après l’administration de doses quotidiennes sous-cutanées allant jusqu’à 540 mg/kg, mais les doses de plus de 60 mg/kg ont augmenté d’une façon marquée la fréquence et la gravité des anomalies fœtales occasionnées par les doses d’isoprénaline de 0,9 mg/kg et plus. Toutefois, lorsque la posologie quotidienne de l’association médicamenteuse a été réduite à 20 mg/kg de cromoglicate disodique et à 0,1 mg/kg d’isoprénaline, les effets tératogènes ont disparu.
Toxicité juvénile : Des ratons ont reçu par voie orale des doses quotidiennes de 100, de 300 et de 1000 mg/kg de cromoglicate sodique à partir de leur 5e jour de vie jusqu’à leur sevrage, à 22 jours. Ce traitement de 17 journées consécutives n’a eu aucun effet apparent sur ces ratons.
De rats âgés de 26 jours ont reçu par voie orale des doses de 100, de 400 et de 1600 mg/kg de cromoglicate sodique pendant 56 journées consécutives, ce qui a permis de vérifier la présence d’un quelconque effet sur les fonctions endocriniennes en général.
Le cromoglicate sodique n’a apparemment eu aucun effet indésirable sur leur développement endocrinien en général aux doses auxquelles il leur a été administré.