


Monographie de produit - Norprolac
INDICATIONS ET USAGE CLINIQUE
Le NORPROLAC® est indiqué pour le traitement de l’hyperprolactinémie (idiopathique ou secondaire à la présence d’un microadénome ou d’un macroadénome de l’hypophyse sécrétant de la prolactine)
CONTRE-INDICATIONS
Hypersensibilité au médicament et réduction de la fonction hépatique ou rénale. Pour l’utilisation pendant la grossesse, consultez la section « Utilisation pendant la grossesse et la lactation » dans la rubrique traitant des PRÉCAUTIONS.
AVERTISSEMENTS ET PRÉCAUTIONS
Avertissements
Il se peut que les patientes traitées avec le NORPROLAC® (chlorhydrate de quinagolide)
redeviennent fertiles. Nous avisons donc les femmes en âge de procréer qu’elles devraient utiliser une méthode fiable de contraception si elles ne désirent pas devenir enceintes.
Le traitement avec le NORPROLAC® peut efficacement réduire les niveaux de prolactine chez les patients portant des tumeurs de l’hypophyse mais cela ne remédie pas à la nécessité de la radiothérapie ou d’une intervention chirurgicale lorsqu’elles sont indiquées.
On doit faire preuve de prudence lorsqu’on administre le NORPROLAC® à des patients possédant des antécédents de désordres psychotiques à cause de l’effet stimulant de ce médicament sur les récepteurs D2. Dans un petit nombre de cas isolés, le traitement avec le
NORPROLAC® a été associé à l’apparition d’une psychose aiguë, réversible après l’interruption du traitement.
L’utilisation du NORPROLAC® a été associée à de la somnolence et à des épisodes d’apparition soudaine du sommeil, en particulier chez des patients atteintes de la maladie de Parkinson. On doit avertir les patients de cette possibilité et leur recommander de ne pas conduire des véhicules ou de travailler avec de la machinerie si ils ressentent un quelconque épisode d’apparition soudain du sommeil. De plus, si une telle apparition soudaine du sommeil se produit, il se peut qu’on doive envisager une réduction de la dose ou l’arrêt du traitement.
Effets sur la capacité de conduire et de travailler avec de la machinerie
On doit recommander aux patients traités avec le NORPROLAC® et qui présentent de la somnolence et/ou des épisodes d’apparition soudaine du sommeil de ne pas conduire un véhicule ni de pratiquer des activités pendant lesquelles un manque de vigilance pourrait faire courir, à eux-mêmes ou d’autres personnes, un risque de blessure grave ou même un danger de mort (par exemple, travailler avec de la machinerie) jusqu’à ce que de tels épisodes à répétition et la somnolence soient disparus.
Troubles du contrôle des impulsions :
Les patients doivent être régulièrement suivis pour détecter le développement de troubles du contrôle des impulsions. On doit rendre les patients et les dispensateurs de soins conscients de la possibilité que des symptômes comportementaux associés aux troubles du contrôle des impulsions comme :
- le jeu pathologique,
- une augmentation de la libido,
- une hypersexualité,
- les dépenses et les achats compulsifs,
- les frénésies alimentaires et l’appétit compulsif peuvent se produire chez des patients traités avec des agonistes de la dopamine, notamment le Norprolac.
Une réduction de la dose ou un arrêt progressif doivent être envisagés si de tels symptômes se produisent
Précautions
Générales
Il se peut que des réactions d’hypotension se produisent pendant les quelques premiers jours de traitement avec le NORPROLAC® (chlorhydrate de quinagolide) et les patients devraient faire preuve de prudence lorsqu’ils conduisent un véhicule ou qu’ils travaillent avec de la machinerie.
Comme, à de rares occasions, il se peut que l’hypotension orthostatique provoque une syncope, nous recommandons de suivre la pression artérielle du patient pendant les quelques premiers jours du traitement.
Utilisation pendant la grossesse et la lactation :
D’après les données recueillies sur les animaux, le NORPROLAC® ne possède aucun potentiel de toxicité pour l’embryon et il n’est pas tératogénique, mais nous ne possédons que peu d’expérience sur l’effet de ce médicament chez les femmes enceintes. Chez les patientes désireuses de concevoir, on devrait cesser l’utilisation du NORPROLAC® lorsque la grossesse est confirmée, à moins qu’il n’y ait une indication médicale à la poursuite du traitement.
Jusqu’ici, on n’a pas observé d’augmentation dans l’incidence des avortements après le retrait du médicament pendant la grossesse.
Si la grossesse se produit alors qu’un adénome de l’hypophyse est présent, et si le traitement avec le NORPROLAC® est cessé, il est essentiel de suivre la patiente de près pendant toute la grossesse. Il peut s’avérer nécessaire de reprendre le traitement avec le NORPROLAC® ou d’envisager la chirurgie chez les patientes démontrant des symptômes imputables à
l’augmentation du volume de la tumeur, par exemple une détérioration des champs visuels ou l’apparition de maux de tête.
Puisque le NORPROLAC® inhibe la sécrétion de prolactine, il inhibe la lactation. Les mères qui le reçoivent ne peuvent donc pas allaiter.
Carcinogénèse et mutagénèse
On a mené une étude de carcinogénicité d’une durée de deux ans sur des rats en utilisant des niveaux alimentaires de chlorhydrate de quinagolide équivalant à des doses orales de 0,01, 0,06 et 0,2 mg/kg/jour. On a mené une étude de 90 semaines sur des souris en utilisant des niveaux alimentaires équivalant à des doses orales de 0,02, 0,1 et 0,4 mg/kg/jour. Les doses les plus fortes testées sur les rats et les souris ont été approximativement 10 et 20 fois plus importantes que la dose orale maximale administrée à des humains au cours d’études cliniques contrôlées
(0.9 mg/jour équivalant à 0.02 mg/kg/jour).
On a observé une faible incidence d’adénomes provenant de cellules interstitielles du testicule
(cellules de Leydig) chez les rats mâles et de tumeurs mésenchymateuses de l’utérus chez les souris. L’apparition de ces néoplasmes est probablement attribuable à la forte sécrétion d’hormone lutéinisante et à l’importance du rapport estrogène/progestérone que l’on retrouverait chez les rongeurs à cause de l’inhibition que la guinagolide exerce sur la prolactine. De plus, la quinagolide n’a fait preuve d’aucun potentiel mutagénique ou génotoxique dans les différents systèmes d’évaluation qui ont été l’objet de recherche. On n’a pas démontré que les résultats obtenus sur les rats et les souris pouvaient s’appliquer aux humains car il existe des différences fondamentales entre la régulation du système endocrinien des rongeurs et celle des humains.
Toutefois, même s’il n’existe aucune corrélation connue entre, d’une part, les tumeurs testiculaires et les tumeurs malignes de l’utérus qui se produisent chez les rongeurs traités avec la quinagolide et, d’autre part, le risque chez les humains, aucune donnée recueillie chez les humains ne permet de conclure qu’il existe une telle corrélation.
La quinagolide n’a pas été embryotoxique ou tératogénique pour les rats et les lapins.
L’hypoprolactinémie a été associée à une réduction du taux de grossesse et à l’inhibition de la lactation des rates mères et à un léger retard du développement des bébés rats, développement qui a par ailleurs été normal.
Utilisation chez les enfants
L’innocuité et l’efficacité de ce médicament n’ont pas été établies chez les enfants.
Tests de laboratoire
On ne considère pas que l’administration d’un test de laboratoire en particulier est indispensable au traitement des patients traités avec le NORPROLAC® (chlorhydrate de quinagolide). Il est toutefois indiqué d’évaluer régulièrement tous les patients de façon périodique.
EFFETS INDÉSIRABLES
Les effets indésirables signalés lors de l’utilisation du NORPROLAC® (chlorhydrate de quinagolide) sont ceux qu’on observe typiquement lors de l’administration des agonistes des récepteurs de la dopamine. Parmi les effets indésirables les plus fréquemment observés (>10 %)
pendant les essais cliniques sur le NORPROLAC® on compte : nausée, vomissements, maux de tête, étourdissements et fatigue. La plupart de ces effets indésirables se sont surtout produits pendant les quelques premiers jours du traitement ou, de façon temporaire, après les augmentations de dosage et n’ont habituellement pas été assez grave pour nécessiter l’arrêt du traitement tout en ayant tendance à disparaître avec la prolongation du traitement.
Nausée et vomissements : Il est peut-être possible de prévenir la nausée et les vomissements par l’administration d’un antagoniste dopaminergique périphérique, comme la dompéridone, pendant quelques jours, au moins une heure avant l’ingestion du NORPROLAC®.
Parmi les effets indésirables moins communs (1 à 10 %), on compte l’anorexie, les douleurs abdominales, la constipation ou la diarrhée, l’insomnie, l’œdème, les bouffées vasomotrices, la
congestion nasale et l’hypotension. L’hypotension orthostatique peut provoquer des étourdissements ou des syncopes (voir la rubrique PRÉCAUTIONS).
Dans de rares cas, le NORPROLAC® a été associé à de la somnolence.
Lors de l’administration du premier mois de traitement au cours d’essais cliniques menés auprès de 549 patients, les réactions indésirables suivantes ont été observées moins souvent
(0,5 à 3,5 %) que les réactions mentionnées ci-haut :
Musculosquelettiques : douleurs aux extrémités (0,6 %)
Respiratoires : congestion nasale (2,4 %)
Cardiovasculaires : hypotension (1,3 %), syncope (0,9 %), palpitations (0,7 %), bouffées vasomotrices (0,6 %)
Gastro-intestinaux : constipation (3,4 %), douleurs abdominales (3,3 %), dyspepsie (1,5 %), malaise abdominal (3,3 %), diarrhée (0,9 %)
Système nerveux central : asthénie (2,9 %), anorexie (2,4 %), insomnie (2,0 %), désordres oculaires (1,5 %), malaise (1,1 %), réduction de la capacité de se concentrer (0,6 %)
Divers : œdème (1,5 %), douleur aux seins (0,9 %), instabilité des humeurs (0,9 %), sédation (3,3 %), gain pondéral (0,6 %)
Anomalies des tests de laboratoires : Il se peut que certains paramètres de laboratoire soient affectés par le traitement avec le NORPROLAC®, mais les modifications ne sont pas habituellement considérées importantes. Parmi les modifications des tests de laboratoire signalées, on compte des augmentations de la concentration sanguine de bilirubine, des transaminases, du CPK (créatine phospho-kinase), du potassium, des triglycérides et des diminutions de l’hématocrite et de la concentration d’hémoglobine. Ces changements ont habituellement été temporaires et n’ont que rarement été importants du point de vue clinique.
Le traitement n’a dû être interrompu que chez cinq patients (0,5 %) à cause de la présence de résultats de laboratoire anormaux, notamment un cas de neutropénie.
Autre : Dans quelques cas isolés, le traitement avec le NORPROLAC® a été associé à une psychose aiguë, réversible lors de l’arrêt du traitement.
Environ 200 patients ont été traités avec le NORPROLAC® pendant plus de quatre ans. Aucune donnée n’indique que les effets indésirables se produisent plus fréquemment lors d’un traitement prolongé.
INTERACTIONS MÉDICAMENTEUSES
On n’a rapporté jusqu’ici aucune interaction entre le NORPROLAC® et d’autres médicaments.
En théorie, on peut s’attendre à une diminution de l’effet de réduction de la prolactine lorsque certains médicaments (par exemple les agents neuroleptiques) possédant de fortes propriétés antagonistes de la dopamine sont utilisés de façon concomitante.
Il se peut que l’administration du NORPROLAC® de façon concomitante avec des agents antihypertenseurs résulte en une diminution accrue de la pression artérielle. Chez les patients atteints d’angine ou d’arhythmie qui utilisent de agents antihypertenseurs, on devrait prendre cet effet hypotenseur additionnel en considération. Il se peut que la tolérance au NORPROLAC® soit réduite par l’ingestion d’alcool.
DOSAGE ET ADMINISTRATION
Les comprimés de NORPROLAC® (chlorhydrate de quinagolide) devraient être pris une fois par jour au coucher avec une collation. On doit ajuster la posologie de façon individuelle en se basant sur l’effet de réduction de la prolactine et sur la tolérance du patient au médicament.
Dose recommandée et ajustement du dosage
En se servant de la « trousse de titration », le traitement commence à raison de 0,025 mg/jour pendant les trois premiers jours, suivi de 0,050 mg/jour pendant les trois jours suivants. À compter du jour numéro sept, la dose recommandée est de 0,075 mg/jour. Il est possible, au
besoin, d’augmenter la dose quotidienne de façon graduelle, à des intervalles d’au moins une semaine, jusqu’à ce que la réponse individuelle optimale soit atteinte. Le dosage d’entretien habituel est de 0,075 à 0,150 mg/jour. Moins du tiers des patients nécessitent des doses quotidiennes de 0,300 mg ou plus. Dans ces cas, on peut augmenter la dose quotidienne par des paliers de 0,075 à 0.150 mg à des intervalles d’au moins quatre semaines. La dose maximale évaluée au cours d’étude portant sur l’efficacité a été de 0,900 mg.
Considérations sur le dosage
La plupart des effets indésirables se produisent pendant les quelques premiers jours du traitement; ils ne sont habituellement pas assez importants pour nécessiter l’arrêt du traitement et tendent à disparaître avec la prolongation du traitement.
Aucune donnée n’indique que les patients âgés possèdent une réduction de la tolérance au médicament ou qu’ils nécessitent des modifications au dosage.
SURDOSAGE
Il n’existe aucune donnée sur le surdosage avec le NORPROLAC chez les humains
(chlorhydrate de quinagolide). Toutefois, en se basant sur les propriétés pharmacologiques de la quinagolide, on estime que des effets sur les systèmes gastro-intestinaux (nausée, vomissements), nerveux central (maux de tête, étourdissements, somnolence, hallucinations) et cardiovasculaires
(hypotension) peuvent se produire. Dans l’éventualité d’un surdosage, on devrait instaurer un traitement symptomatique et de maintien des fonctions vitales.
ACTION ET PHARMACOLOGIE CLINIQUE
Le NORPROLAC® (chlorhydrate de quinagolide) est un agoniste sélectif du récepteur D2 de la dopamine qui n’appartient pas aux classes chimiques des composés ergot ou ergoline.
Le NORPROLAC® exerce un fort effet inhibiteur spécifique sur la libération de prolactine en agissant directement sur les cellules de l’hypophyse antérieure qui sécrètent la prolactine sans réduire les niveaux des autres hormones produites par cette glande. Chez certains patients, la
réduction de la sécrétion de prolactine peut être accompagnée par de petites augmentations, de courte durée, des niveaux d’hormone de croissance, et l’importance clinique de ce phénomène n’est pas connue.
En tant qu’inhibiteur spécifique de la sécrétion de prolactine qui possède une durée d’action prolongée (plus de 24 heures), on a démontré que le NORPROLAC® est efficace comme traitement des patients présentant de l’hyperprolactinémie et certaines manifestations cliniques qui lui sont associées, et ce, à raison d’une prise de médicament par jour. Cela comprend les patients chez qui le traitement avec les autres agonistes de la dopamine s’est avéré inefficace ou associé à des effets indésirables inacceptables.
On a démontré que le traitement à long terme avec le NORPROLAC® réduisait le volume des macroadénomes de l’hypophyse qui sécrètent de la prolactine ou qu’il en limite la croissance.
La quinagolide est rapidement absorbée après l’administration orale du médicament radio-marqué. La quinagolide possède un volume apparent de distribution de 100 L. La demi-vie d’élimination terminale du médicament original a été de 11,5 heures après une dose unique de 17 heures à l’état stable.
La quinagolide subit un métabolisme de premier passage considérable. Des études effectuées avec de la quinagolide marquée avec l’isotope 3H ont démontré que plus de 95 % du médicament est excrété sous la forme de métabolites. Des quantités presque égales de radioactivité totale ont été récupérées dans les selles (40 %) et l’urine (50 %).
Dans le sang, la quinagolide et son analogue N-déséthyl sont les composants possédant une activité biologique mais ils représentent des composants mineurs. Leurs formes
glycuroconjuguées et sulfoconjuguées représentent les métabolites en circulation les plus importants. Dans l’urine, les métabolites principaux sont les formes glycuroconjuguées et sulfoconjuguées de la quinagolide et les analogues N-déséthyl, et N, N,-didéséthyl. Dans les selles, on retrouve les formes non conjuguées des trois composés. Les métabolites principaux retrouvés dans le sang sont les analogues N-déséthyl et le N, N-bidéséthyl.
La quinagolide est liée aux protéines du plasma dans une proportion d’environ 90 % .
Les études pharmacodynamiques utilisant les niveaux de prolactine plasmatique comme marqueur fiable de l’activité du médicament ont démontré que l’effet de réduction de la prolactine exercé par la quinagolide, aux doses thérapeutiques recommandées, se produit dans les deux heures suivant l’ingestion, qu’il est maximal après quatre à six heures et qu’il se poursuit pour au moins 24 heures.
Chez les sujets volontaires en bonne santé, la durée de l’effet de réduction de la prolactine est proportionnel à la dose de quinagolide.
Pharmacocinétique
Chez les animaux, la quinagolide est absorbée rapidement et presque complètement. Après l’administration de doses orales uniques et multiples, on a observé des niveaux sanguins ou plasmatiques presque proportionnels à la dose du composé original et des métabolites, indiquant la présence d’une pharmacocinétique linéaire. La pharmacocinétique est spécifique aux espèces étudiées, la demi-vie d’élimination terminale variant entre 8 heures (lapin) et 59 heures (chien).
Chez les rats et les souris, la quinagolide et/ou ses métabolites ont été largement distribués dans le compartiment extravasculaire. Les organes cibles ont été le foie, les reins, les glandes salivaires et l’hypophyse. Chez les bêtes enceintes, l’exposition du fœtus a été faible grâce à un transfert limité au niveau du placenta. L’élimination de la radioactivité des tissus a été rapide et on n’a observé aucune rétention de produits dérivés des médicaments. Les produits dérivés de la quinagolide ont été rapidement excrétés dans toutes les espèces après l’administration de doses orales uniques et multiples. La récupération des produits dérivés du médicament est presque complète quatre jours après l’administration d’une dose unique.
Chez des sujets volontaires en bonne santé, les doses orales uniques de quinagolide radiomarqué
(0,025 et 0,05 mg) ont été rapidement (t1/2 absorption 0,1 h) et presque complètement absorbées
(> 95 % de la dose). La biodisponibilité absolue a été faible (4 %) à cause du métabolisme pré-systémique. Les niveaux les plus hauts de radioactivité et du médicament original ont été obtenus entre 0.5 et1 heure après l’administration de la dose. L’éliminination a été biphasique, la demi-vie terminale a été de 12 heures pour le médicament original et 24 heures pour la radioactivité.
L’élimination s’est produite presque également par la voie des urines (50 %) et de la bile
(40 %). La pharmacocinétique de la quinagolide n’a pas été modifiée après l’administration répétée de 0,075 mg/jour pendant cinq jours et on a calculé un facteur d’accumulation de moins de 2 pour le médicament original et la radioactivité.
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 o et 30 oC, à l’abri de la lumière et de l’humidité.
PRÉPARATIONS, COMPOSITION ET EMBALLAGE
Les comprimés de 0,025 et 0,050 mg sont distribués dans un emballage conçu pour permettre de commencer le traitement (« Trousse de titration »). Il s’agit d’une plaquette alvéolée contenant en tout 6 comprimés : 3 comprimés de 0,025 mg, 3 comprimés de 0,050 mg.
Les comprimés de 0,075 ou 0,150 mg sont distribués dans un emballage destiné au traitement d’entretien. Les comprimés de 0,075 mg et 0,150 mg sont tous les deux distribués en plaquettes alvéolées contenant 30 comprimés.
0,025 mg : Chaque comprimé rose pâle pigmenté, circulaire et plat, à rebords chanfreinés et sur un côté duquel est gravé « 25 », et sur l’autre « NORPROLAC® », contient 0,025 mg de quinagolide (sous la forme du sel de chlorhydrate).
0,050 mg : Chaque comprimé bleu pâle pigmenté, circulaire et plat, à rebords chanfreinés et sur un côté duquel est gravé « 50 », et sur l’autre « NORPROLAC® », contient 0,050 mg de quinagolide (sous la forme du sel de chlorhydrate).
0,075 mg : Chaque comprimé blanchâtre, circulaire et plat, à rebords chanfreinés et sur un rebord duquel est gravé « 75 », et sur l’autre « NORPROLAC® », contient 0,075 mg de quinagolide
(sous la forme du sel de chlorhydrate).
0,150 mg : Chaque comprimé blanchâtre, circulaire et plat, à rebords chanfreinés et sur un rebord duquel est gravé « 150 » et sur l’autre « NORPROLAC® », contient 0,150 mg de quinagolide
(sous la forme du sel de chlorhydrate).
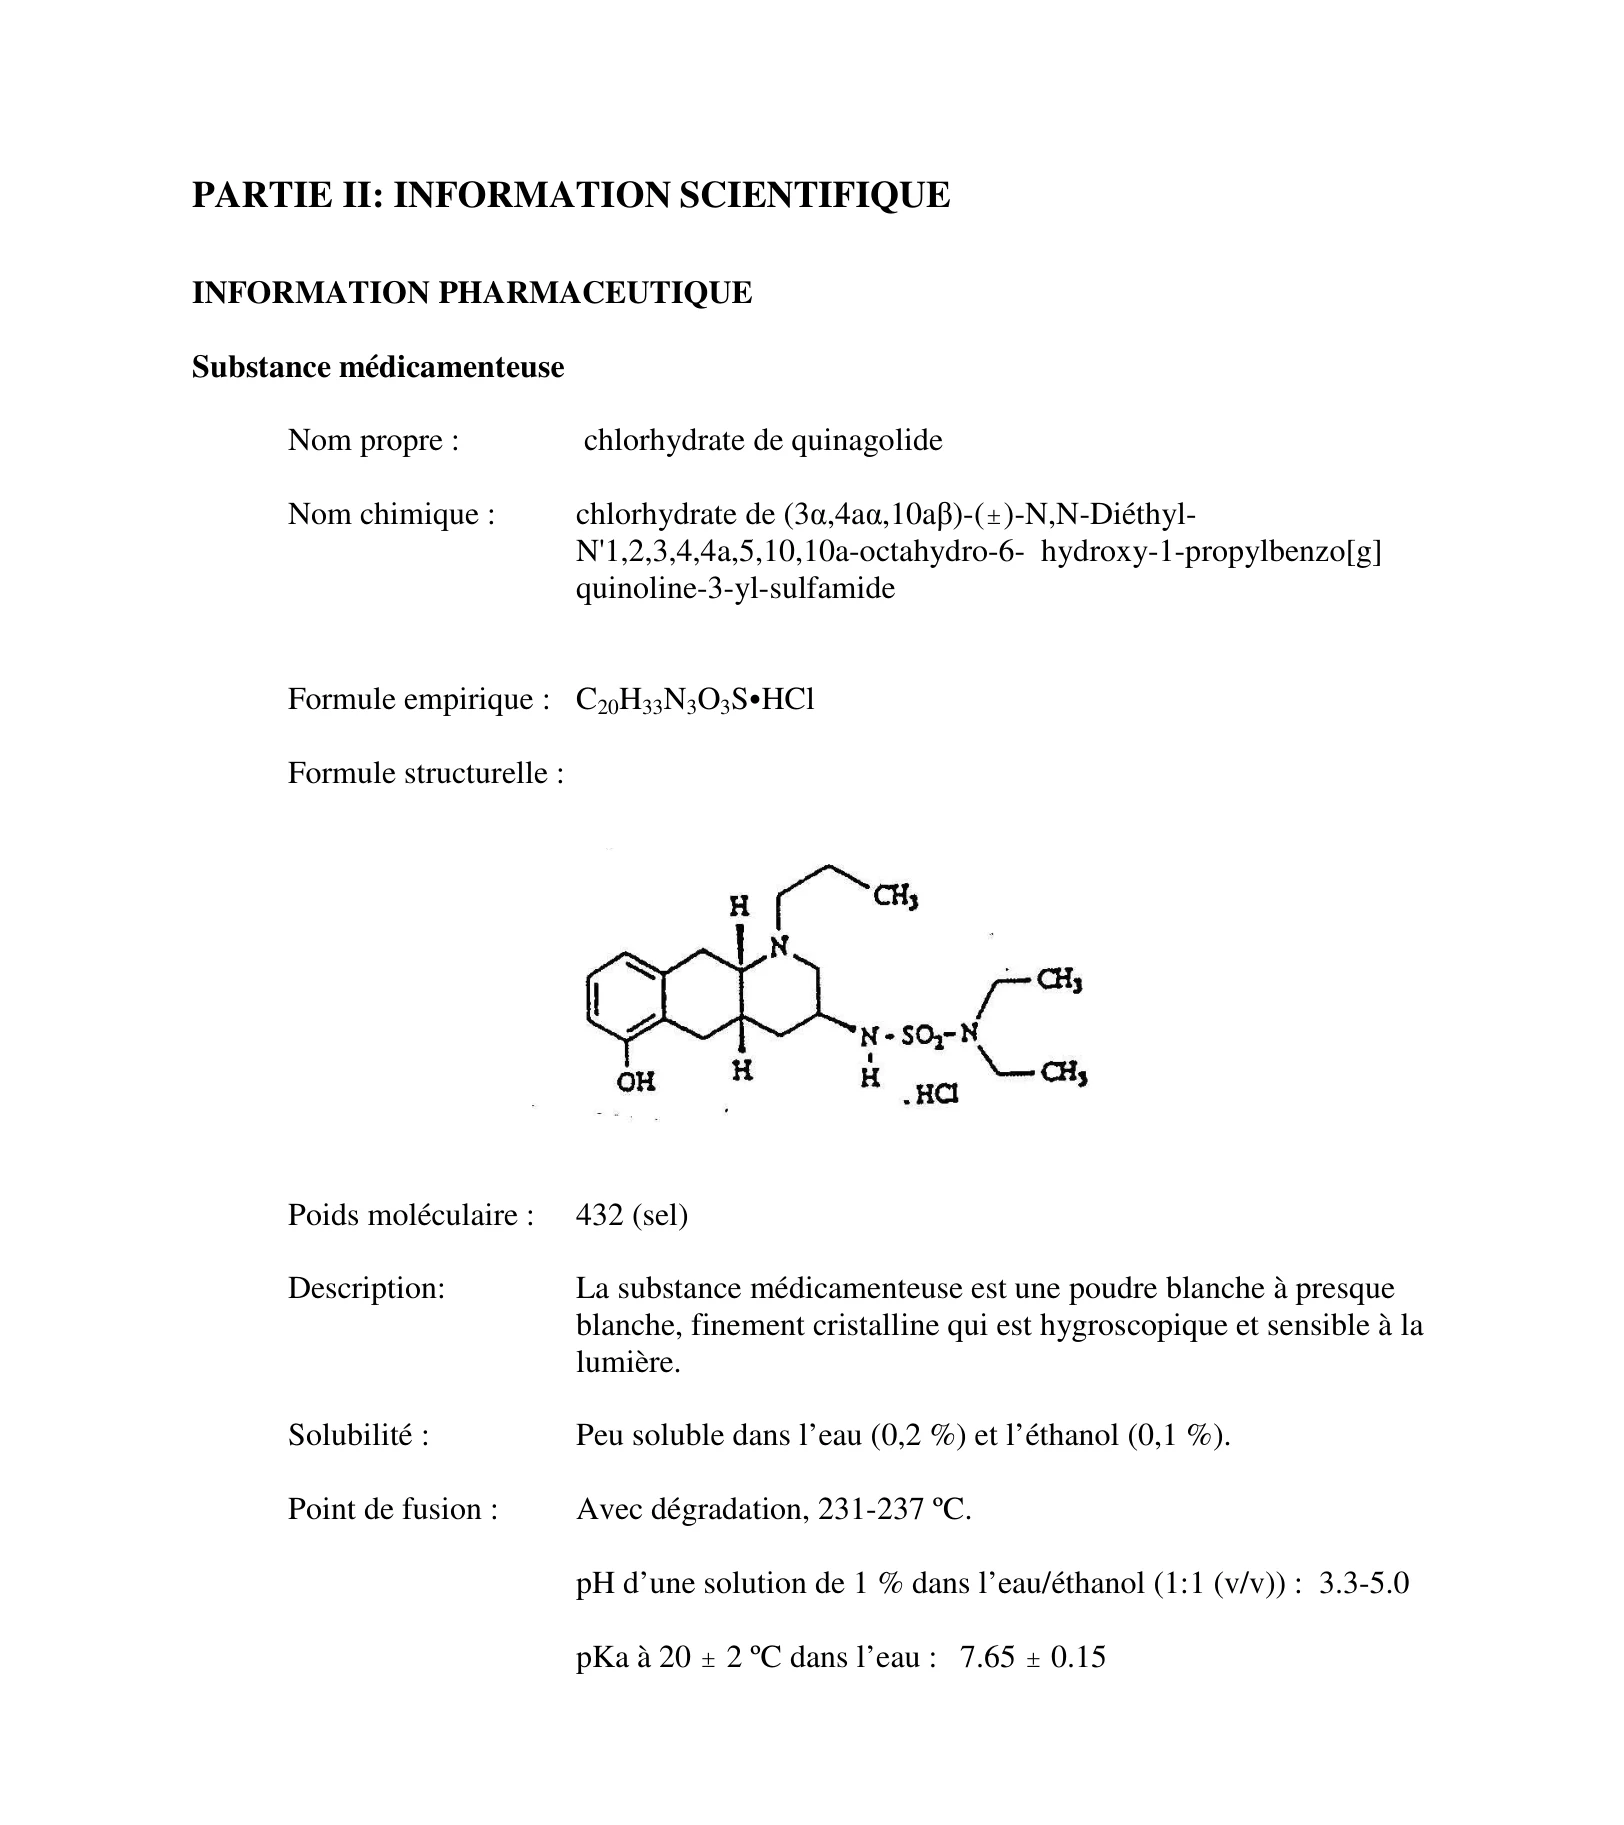
PARTIE II: INFORMATION SCIENTIFIQUE
INFORMATION PHARMACEUTIQUE
Substance médicamenteuse
Nom propre : chlorhydrate de quinagolide
Nom chimique : chlorhydrate de (3α,4aα,10aβ)-(")-N,N-Diéthyl-
N'1,2,3,4,4a,5,10,10a-octahydro-6- hydroxy-1-propylbenzo[g] quinoline-3-yl-sulfamide
Formule empirique : C20H33N3O3SCHCl
Formule structurelle :
Poids moléculaire : 432 (sel)
Description: La substance médicamenteuse est une poudre blanche à presque blanche, finement cristalline qui est hygroscopique et sensible à la lumière.
Solubilité : Peu soluble dans l’eau (0,2 %) et l’éthanol (0,1 %).
Point de fusion : Avec dégradation, 231-237 ºC.
pH d’une solution de 1 % dans l’eau/éthanol (1:1 (v/v)) : 3.3-5.0
pKa à 20 " 2 ºC dans l’eau : 7.65 " 0.15
ESSAIS CLINIQUES
On a mené six études de titration de doses suivies d’un traitement à long terme pendant lesquelles on a administré de la quinagolide par voie orale à un total de 678 patients atteints d’hyperprolactinémie d’orignie idiopathique ou adénomateuse accompagnée de ses manifestations cliniques. Quatre de ces études étaient des études bien contrôlées à double insu, randomisées, menées chez des femmes atteintes d’hyperprolactinémie. Les deux autres études étaient des études ouvertes menées auprès de patients surtout porteurs de macroadénomes.
L’effet de la quinagolide chez les femmes atteintes d’hyperprolactinémie d’origine idiopathique ou secondaire à la présence d’un microadénome a été comparé à celui obtenu par
l’administration d’un placebo pendant deux de ces études, et comparé à l’effet de la bromocriptine pendant deux autres études.
Le paramètre primaire utilisé pour évaluer l’efficacité du traitement avec la quinagolide a été la mesure de la concentration plasmatique/sérique de prolactine au début des études et à différents intervalles au cours des études. La réduction de la concentration de la prolactine plasmatique provoquée par l’agoniste de la dopamine est habituellement accompagnée d’une amélioration des manifestations cliniques (Thorner, 1980). L’amélioration ou l’absence de manifestations cliniques de l’hyperprolactinémie comme l’aménorrhée, la galactorrhée, la diminution de la libido ou l’impuissance ont été utilisés comme paramètres secondaires. En tout, environ 80 % des patients inscrits dans les essais cliniques ont été traités au préalable avec des agonistes de la dopamine. Il a été nécessaire de soumettre ces patients à une période d’élimination d’un mois avant leur l’entrée dans l’étude pour que leurs niveaux de prolactine augmentent au début de l’étude. On a mesuré le succès du traitement d’après :
(i) La normalisation de la concentration sérique/plasmatique de prolactine
(≤ 20 ng/mL)
(ii) La régularisation de la fonction menstruelle
(iii) L’absence de galactorrhée
La quinagolide a été administrée au coucher avec une collation dans tous les essais cliniques. On a utilisé une dose initiale de 0,05 mg de quinagolide dans deux des études pendant la phase à double insu. Les augmentations de dose par incréments mensuels de 0,025 mg pendant la phase ouverte des études étaient basées sur la normalisation des niveaux de prolactine et sur la bonne tolérance au médicament.
Hyperprolactinémie d’origine idiopathique ou secondaire à un microadénome
Les résultats des études en parallèle à double insu et contrôlées par placebo ont démontré que l’administration de la quinagolide à la dose orale unique de >0,05 mg par jour est plus efficace du point de vue statistique que l’administration du placebo (p<0,001) pour la suppression des niveaux plasmatiques de prolactine chez les femmes atteintes d’hyperprolactinémie (d’origine idiopatique ou secondaire à un microadénome) après seulement deux semaines de traitement. La normalisation des niveaux de prolactine s’est produite chez environ 70 % des patientes à des doses allant de 0,05 à 0,075 mg/jour.
Dans les deux études multicentrées à double insu menées en parallèle qui ont comparé l’administration de la quinagolide à celle de la bromocriptine, on n’a noté aucune différence dans les paramètres mesurant l’efficacité des deux médicaments à réduire les niveaux de prolactine, atténuer la galactorrhée et rétablir la fonction gonadique.
Hyperprolactinémie associée à la présence de macroadénomes
Deux études ouvertes multicentrées ont été menées auprès d’un total de 228 patients (91 hommes et 137 femmes), dont la plupart possédaient une histoire de présence de macroadénome. Les niveaux de prolactine sérique mesurés au début de l’étude variaient considérablement entre les patients, allant de 27 à 39 000 ng/mL. Dans une des études, le niveau moyen de prolactine au début de l’étude était de 1405 ng/mL.
Ces études ont démontré que la quinagolide a été efficace dans le traitement d’au moins 60 %
des patients porteurs de macroadénomes (ce chiffre comprend les patients qui n’avaient pas reçu de traitement auparavant). La réponse optimale des niveaux de prolactine a été obtenue en douze semaines chez environ 40 % des patients alors que certains autres ont nécessité jusqu’à douze mois de traitement pour arriver à des niveaux de prolactine normaux. Des étapes de titration de dose de 0,075 mg ou 0,150 mg de quinagolide ont été bien tolérées.
La symptomatologie générale, par exemple les maux de tête associés à la tumeur, la réduction de la libido et du sentiment de bien-être s’est améliorée plus rapidement que la fonction gonadique,
à la fois chez les hommes et les femmes.
Les symptômes cliniques de l’hyperprolactinémie ont été atténués ou sont disparus après l’administration du traitement avec la guinagolide chez les hommes et les femmes. Dans une des études, la galactorrhée légère à modérée qui avait été signalée chez 7 des 65 hommes (11 %) au début de l’étude n’était plus présente que chez 2 patients masculins (4 %) après six mois de traitement et chez aucun de ces patients après douze mois. Au début de l’étude, 23 des 73 femmes (32%) signalaient une galactorrhée légère ou modérée. Ce symptôme n’était plus signalé que par 4 femmes sur 44 (9 %) au mois 6 et 2 sur 32 (6%) au mois 12. Dans la deuxième étude, la résolution de la galactorrhée au mois 6 a été obtenue chez 54 % des femmes et chez tous les hommes qui avaient présenté ce symptôme au début de l’étude.
L’aménorrhée a été signalée par 90 % (56/63) des femmes à leur entrée dans l’étude et n’a plus été signalée que par 36 %, 44 % et 44 % des patientes après 3, 9 et 12 mois de traitement avec la quinagolide, respectivement. La proportion des femmes qui ont signalé une diminution de leur libido (39 %) au début de l’étude a été réduite à 25 % et 21 % aux mois 3 et 12 de traitement, respectivement. De même, 36 % (21/59) patientes ont recommencé à avoir une fonction menstruelle normale durant les premiers six mois du traitement avec la quinagolide dans la deuxième étude.
Les maux de tête non migraineux et jugés secondaires à la présence d’une tumeur ont été signalés par 58 des 138 (42%) des patients au début de l’étude. Ce symptôme est devenu moins prévalent au cours de l’étude et après les mois 3 et 6, seulement 17 des 125 patients (15%) et
finalement 12 % des patients ont signalé des maux de tête. 58 % (32/55) des patients porteurs d’un macroadénome participant à la deuxième étude ont vu leur tumeur hypophysaire qui secrétait de la prolactine diminuer de volume pendant l’étude et 78 % (7/9) ont pu, après six mois de traitement avec la guinagolide, constater une atténuation de leur symptôme de réduction des champs visuels imputable à la présence d’une tumeur.
PHARMACOLOGIE DÉTAILLÉE
In vitro
Dans un modèle in vitro, conçu pour tester l’effet de la quinagolide sur la sécrétion de prolactine par les cellules séparées de l’hypophyse antérieure du rat, on a démontré que le médicament possède une forte action inhibitrice de la prolactine à des concentrations picomolaires. L’effet était semblable à l’effet de la dopamine, la substance utilisée pour la comparaison.
La sélectivité de la quinagolide pour les récepteurs D2 a été démontrée à la fois par des études de liaison aux récepteurs et par l’utilisation d’antagonistes de la dopamine, sélectifs et non sélectifs, pour annuler l’inhibition in vitro de la sécrétion de la prolactine induite par la quinagolide.
In vivo
Dans des études précliniques, on a démontré que la quinagolide réduisait fortement les niveaux de prolactine mesurés au début des études et après stimulation chez les rats et les rates après son administration parentérale et orale. Lorsque donnée aux rates de façon sous-cutanée, on a trouvé que la quinagolide était environ 35 fois plus efficace que la bromocriptine pour empêcher l’implantation de l’ovule (DE50 = 0,02 mg/kg), une fonction qui dépend de la sécrétion de prolactine chez la rate. Lorsque donné par voie orale aux rates, on a démontré que ce médicament était environ 300 fois plus efficace que la bromocriptine pour la suppression de la lactation (DE50 = 0,03 mg/kg). La DI50 pour l’inhibition de la sécrétion initiale de prolactine a été
100 fois plus faible que celle de la bromocriptine. La quinagolide a inhibé l’ovulation chez les rates à une dose 18 fois plus forte que la dose nécessaire à l’inhibition de l’implantation.
La quinagolide a également inhibé la libération réflexe de l’ocytocine qui est induite par la succion de la mamelle par les petits de la rate. La dose sous-cutanée nécessaire à l’inhibition de l’éjection de lait a été six fois plus grande que la dose orale nécessaire à la lactation, il est donc improbable que l’inhibition de la lactation ou de la nidation soit reliée à l’effet sur l’ocytocine.
On a étudié les effets de la quinagolide sur le système cardiovasculaire avec des modèles de chats et de chiens anesthésiés. Dans ces deux modèles, le médicament a provoqué des diminutions de la tension artérielle, accompagnées ou non de tachycardie réflexe, à des doses intraveineuses de 4 et 2,5 Fg/kg, respectivement. Chez les chiens hypertendus non anesthésiés, la quinagolide, à des doses intraveineuses allant de 5 à 20 Fg/kg, a empêché l’ajustement réflexe compensatoire de la tension artérielle en réponse à une modification soudaine de la posture.
Le médicament a produit des effets sur le comportement et sur les paramètres biochimiques du système nerveux central indiquant qu’il possède des propriétés stimulatrices sélectives du récepteur D2 de la dopamine. On a observé certains effets sur le comportement des rats comme des épisodes d’apparition soudaine du sommeil et de réduction de l’activité motrice à l’administration de doses par voie sous-cutanée commençant à 0,0003 mg/kg. La quinagolide a produit un éventail de réactions dans le système nerveux central (SNC), c’est-à-dire, rotation contralatérale chez les rats (> 0.3 mg/kg s.c.) avec lésions unilatérales de la substantia nigra et inhibition de l’akinésie induite par la tétrabénazine (0.3 mg/kg s.c.).
La quinagolide est un compose racémique. Des études comparatives des énantiomères (+) et (-)
de la quinagolide ont été effectuées en utilisant différents modèles animaux. Les résultats indiquent que l’activité biologique importante du produit réside exclusivement dans l’énantionmère (-). On a démontré que deux métabolites possibles de la quinagolide possèdent une activité pharmacologique semblable à celle de la quinagolide du point de vue qualitatif. Il se peut que la formation de métabolites dopaminomimétiques de la quinagolide contribue à la prolongation de la durée d’action constatée chez l’être humain.
TOXICOLOGIE
Études de toxicité aiguë
On a mené des études de toxicité aiguë sur des souris, des rats et des lapins en utilisant les voies d’administration orale, intrapéritonéale et intraveineuse. On a obtenu les valeurs suivantes de
DL50 (mg/kg de poids corporel) :
| DL50 (mg/kg) | |||
| Espèce | P.O | I.P | I.V |
| Souris | 357-> 500 | 158 | 17 |
| Rats | > 500 | > 150 | 13 |
| Lapins | > 150 | > 50 | ND* |
* ND : non déterminée
Les résultats des études à dose unique indiquent que la quinagolide possède une faible toxicité aiguë comparativement à sa dose thérapeutique. Aucune toxicité spécifique à l’espèce ne s’est produite. On a constaté certaines signes de dépression du SNC surtout caractérisés par de l’ataxie, une perte du réflexe de redressement et une diminution de l’activité locomotrice après l’administration du produit par chaque voie d’administration.
ÉTUDES DE TOXICITÉ À LONG TERME
Rats:
Les rats ont bien toléré la quinagolide lorsqu’on l’a mélangée à leur nourriture à des niveaux de dose de 0,06, 0,2, et 0,6 mg/kg pendant 4 et 13 semaines. À l’exception d’une réduction de l’ingestion de nourriture et d’une diminution de la prise de poids observée chez les rats Sprague-
Dawley à qui on a administré de fortes doses pendant l’étude de 13 semaines, les observations se
sont limitées à celles constatées chez les rats Wistar utilisés dans l’étude de quatre semaines et ont compris les suivantes : réduction des niveaux de cholestérol et augmentation du poids des ovaires, partiellement accompagnée du nombre et du volume des corps jaunes, chez toutes les rates, de même qu’une diminution du poids de l’hypophyse chez les rates recevant des quantités de quinagolide moyennes et élevées. On n’a détecté aucune modification morphologique. La présence d’hydromètre utérin a été légèrement plus fréquente chez les femelles traitées. Le niveau d’absence d’effet toxique a été évalué entre 0,2 et 0,6 mg/kg dans les deux études.
Les observations faites au cours d’une étude de 26 semaines avec la quinagolide administrée par gavage à des niveaux de dose de 0,05, 0,5 et 2,5 à 6,0 mg/kg deux fois par jour ont compris les suivantes : une diminution proportionnelle à la dose des niveaux de cholestérol chez toutes les femelles traitées et une augmentation du nombre mais non du volume des corps jaunes, provoquant le grossissement des ovaires. On a constaté des cas d’hydromètre et d’endométrite utérine légère ou existant à l’état de trace à tous les niveaux d’administration de dose. Le niveau d’absence d’effet toxique chez les mâles a été de 12 mg/kg/jour.
Les conclusions principales constatées au cours d’études d’un et deux ans menées chez les rats ont été reliées à l’action pharmacodynamique de la quinagolide chez les rongeurs. Lorsque administrée à des doses orales de 0,01 à 0,2 mg/kg, la quinagolide a provoqué une diminution proportionnelle à la dose des niveaux de cholestérol tout comme, chez certaines femelles à qui on avait administré des doses moyennes ou fortes, l’apparition de cas de métrite utérine et de l’hydromètre associés à une métaplasie squameuse de l’épithélium de l’endomètre. Une tendance
à la dominance estrogénique indiquée par une réduction du rapport progestérone/estradiol était en corrélation avec un nombre accru de corps jaunes dans les ovaires. Les changements observés dans l’appareil reproducteur des femelles étaient reliées à une réduction des niveaux de LH et de prolactine : une diminution du nombre de masses palpaples imputable à l’administration du médicament à des doses de 0,01 à 0,2 mg/kg était en corrélation avec la diminution des niveaux de prolactine. Les niveaux moyens de LH sérique ont diminué chez les femelles recevant entre
0,06 et 0,2 mg/kg du produit.
Chez les rats mâles, une augmentation des niveaux d’hormone lutéinisante a été associée à une augmentation du nombre de tumeurs des cellules interstitielles du testicule (cellules de Leydig)
semblable à celle qui avait été démontrée pour d’autres composés dopaminergiques.
L’hypoprolactinémie réduit la capacité de liaison du récepteur de l’hormone lutéinisante dans les cellules de Leydig. Chez les rats mâles, une réduction de la capacité de répondre des cellules de
Leydig est compensée par une augmentation chronique de la sécrétion d’hormone lutéinisante pour maintenir des niveaux de testostérone normaux.
Souris
Au cours d’une étude à vie sur la carcinogénicité d’une durée de 90 semaines menée sur des souris, la quinagolide administrée à raison de (0,02 à 0,4 mg/kg) dans la nourriture a provoqué une diminution du poids dans le groupe traité à forte dose. De plus, on a constaté une augmentation de l’incidence de tumeurs mésodermiques dans l’appareil reproducteur des femelles traitées à dose moyenne et forte (léiomyomes et léiomyosarcomes du vagin, de l’utérus et du col de l’utérus, polypes et sarcomes du stroma de l’utérus et de l’endomètre). Une étude hormonale explicative de 4 semaines menées sur des souris femelles a démontré que la quinagolide administrée par voie orale à des doses de (0,47 et 1,53 mg/kg) possède un effet hyperestrogénique chez les souris.
On n’a pas démontré que les constatations faites sur les souris et les rats étaient pertinentes pour les humains à cause de la différence fondamentale dans la régulation des systèmes endocriniens entre les rongeurs et les humains.
Chiens
La quinagolide a été associée à une diminution du poids corporel et à des vomissements lorsqu’on l’a administrée trois fois par jour pendant une étude de 26 semaines en augmentant la dose jusqu’à 1,2 mg/kg. Une étude portant sur l’administration par voie orale a été menée pendant douze mois à des niveaux de dose de 0,02, 0,2 et 0,4 à 0,8 mg/kg/jour. Des épisodes de vomissements et de salivation excessive qui se sont produits chez le groupe recevant la plus forte dose ont empêché d’autres augmentations de doses. À l’exception d’une réduction du poids corporel pour les groupes recevant les doses moyenne et forte, on n’a constaté aucun signe de
toxicité. Si on ne tient pas compte des vomissements qui ont été observés pendant la première semaine, le niveau d’absence d’effet toxique a été 0.02 mg/kg.
ÉTUDES DE REPRODUCTION ET DE TÉRATOLOGIE
On a administré de la quinagolide par gavage oral à des rats mâles Sprague-Dawley pendant 10 semaines à des doses de 0, 5, 50 ou 500 µg/kg/jour et pendant 2 semaines à des rates Sprague-
Dawley à des doses de 0, 2,5, 5 ou 10 µg/kg/jour avant de les accoupler et jusqu’au sevrage de leur progéniture F1. Deux femelles gavées à de fortes doses sont demeurées en oestrus pendant
10 et 13 jours pendant la période d’accouplement. On a observé un taux de grossesse plus faible chez les femelles à qui on a administré de fortes doses. Les poids corporels des nouveaux-nés F1 des animaux qui ont reçu les fortes doses ont été plus petits de façon significative et on a noté un léger retard dans leur développement. L’accouplement subséquent de la génération F1 n’a pas révélé d’effets sur la performance reproductive ou sur le développement de la descendance F2.
Les effets sur les femelles et sur les descendants F1 ont été reliés à l’inhibition de la sécrétion de prolactine par la quinagolide. L’inhibition de l’implantation provoquée par la baisse des niveaux de prolactine est une constatation spécifique aux rongeurs.
Des rates Wistar enceintes ont reçu de la quinagolide par gavage oral à des doses de 0, 0,1, 0,3 et
1,0 mg/kg à compter du jour 8 jusqu’au jour 15 de la gestation. Le temps d’attente avant le début du traitement au jour 8 a servi à éviter la perte d’implantation qui aurait pu être provoquée par l’administration d’un composé inhibant la sécrétion de prolactine. On n’a observé aucun effet toxique sur les embryons ou les fœtus à des doses allant jusqu’à 1,0 mg/kg (la limite observée pour la toxicité maternelle), et aucun effet indésirable sur la fertilité et les capacités de reproduction de la génération F1 ou sur la viabilité et le développement de la progéniture F2.
Au cours d’une autre étude sur la toxicité pour les embryons, on a administré de la quinagolide par gavage oral à des lapines de souche russe enceintes à des doses de 0, 0,3, 1,0 et 3,0 mg/kg à compter du jour 6 jusqu’au jour 18 de la gestation. Les lapines enceintes ont bien toléré la quinagolide et leur capacité de reproduction n’a pas été affectée par un effet indésirable. Des rates Sprague Dawley enceintes ont reçu des doses orales de quinagolide de 0, 5, 25 et 50 µg/kg par gavage à compter du jour 15 de la gestation jusqu’au jour 21 après avoir mis bas. Malgré les faibles niveaux de dose, la mortalité néonatale pendant la période de lactation a été de 66 % et
100 % pour les groupes recevant des doses moyennes et élevées, respectivement, à cause de l’action pharmacodynamique de la quinagolide et du manque de lait chez les mères.
ÉTUDES DE CARCINOGÉNICITÉ
Consultez les résultats discutés dans la section toxicité chronique.
ÉTUDES DE MUTAGÉNICITÉ
On a examiné le potentiel mutagénique de la quinagolide in vitro à l’aide du test d’Ames en utilisant le Salmonella typhi murium et diverses souches de E. coli, avec et sans système d’activation. On a examiné la génotoxicité du médicament in vitro en se servant de l’étude de la synthèse de la réparation de l’ADN non programmée faite sur des cellules de hamsters chinois
V79, et in vivo, avec le test du micronucléus de la souris. La quinagolide n’a démontré aucun potentiel mutagénique ou génotoxique dans les systèmes d’analyses utilisés.
RÉFÉRENCES
- 1.
Fluckiger E, Briner U, Bucher T, Clark BJ, Closse A, Enz A, Hofmann A, Marbach P,
Markstein R, Nordmann R, Tolcsvai NL, Wagner HR, Pharmacodynamic actions of the octahydorbenzo[g] quinoline CV 205-502 in animals. Dans : CV 205-502: Clear Progress in Dopamine Agonist Therapy; ed J Brownell and E Fluckiger; Medicom Europe, Bussum (NL), 1989; 23-35.
- 2. Hamada N, Engelman RW, Tomita Y, Chen RF, Iwai H, Good RA, Day NK. Prolactin effects on the dietary regulation of mouse mammary tumour virus proviral DNA expression. Proc. Natl. Acad. Sci. USA, 1990; 87: 6733-6737.
- 3. Gaillard RC, Abeywickrama K, Brownell J, Muller AF. Specific effect of CV 205-502, a potent non-ergot dopamine agonist,during a combined anterior pituitary function test. J Clin Endocrinol Metab 1989;68:329-335.
- 4.
Gaillard RC, Brownell J. Hormonal effects of CV 205-502, anovel
octahydrobenzo[g]quinoline with potent dopamine agonist properties. Life Sciences 1988;43:1355-1362.
- 5.
Thorner MO, Evans WS, MacLeod RM, Nunley WC, Rogol D, Morris JL, Besser GM.
Hyuperprolactinemia: Current Concepts of Management Including Medical Therapy with Bromocriptine. Dans : Calne D, Liberman A, Thorner MO, eds. Ergot Compounds and Brain Function: Neuroendocrine and Neurpsychiatric Aspects. New York: Raven Press, 1980: 165-169.
- 6. Homburg R, West C, Brownell J, Jacobs HS. A double blind study comparing a new non-ergot, long acting dopamine agonist, CV 205-502, with bromocriptine in women with hyperprolactinemia. Clin Endocrinol 1990;32:565-571.
- 7.
Khalfallah Y, Claustrat B, Grochowicki M, Flocard F,Horlait S, Serusclat P, Sassolas G.
Effects of a new prolactin inhibitor, CV 205-502, in the treatment of human macroprolactinomas. J Clin Endocrinol and Metab 1990;71(2):354-359.
- 8. Lappoehn RE, van de Wiel HMB, Brownell J. The effect of two dopaminergic drugs on menstrual function and psychological state in hyperprolactinemia. Fertil Steril 1992;58(2):321-327.
- 9.
Newman CB, Hurley AM, Kleinberg DL. Effect of CV 205-502 in hyperprolactinaemic patients intolerant of bromocriptine.
Clin Endocrinol 1989;31:391-400.
- 10. Nordmann R, Fluckiger EW, Petcher TJ, Brownell J. Endocrine actions of the potent dopamine D2-agonist CV 205-502 and CV 0501 related octahydrobenzo[g] quinolines. Drugs of the Future 1988;13:951-959.
- 11. Nordmann R, Petcher TJ. Octahydrobenzo[g]quinolines: potent dopamine agonists which show the relationship between ergolines and apomorphine. J Med Chem 1985; 8: 367-375.
- 12. Rasmussen C. Hyperprolactinemia-A clinical study with special reference to long-term follow-up, treatment CVB 215-01 with dopamine agonists, and pregnancy. Uppsala J Med Sci 95:1-29.
- 13. Rasmussen C, Bergh T, Wide L, Brownell J. Long-term treatment with a new non-ergot long-acting dopamine agonist, CV 205-502, in women with hyperprolactinemia. Clin Endocrinol 1988;29:271-279.
- 14. Serri O, Beauregard H, Lesage J, et al. Long term treatment with CV 205-502 in patients with prolactin secreting pituitary macroadenomas. J Clin Endocrinol Metab 1990;71:682-687.
- 15.
Vance ML, Cragun JR, Reimnitz C, Chang RJ, Rashef E,Blackwell RE, Miller MM,
Molitch ME. CV 205-502 treatment of hyperprolactinemia. J Clin Endocrinol Met 1989;68(2):336-339.
- 16.
van der Heijden PFM, Lappoehn RS, Corbey WB, de Goeij WB,Brownell J, Rolland R.
The effectiveness, safety and tolerability of CV 205-502 in hyperprolactinemic women. Fertil Steril 1989;52:574-580.
- 17.
van der Lely AJ, Brownell J, Lamberts SWJ. The efficacy and tolerability of CV 205-502
(a non-ergot dopaminergic drug) in macroprolactinoma patients intolerant to bromocriptine. J Clin Endocrinol Metab 1991;72:1136-1141.
- 18. van't Verlaat J, Croughs RJM, Brownell J. Treatment of macroprolactinomas with new non-ergot, long acting dopaminergic drug, CV 205-502. Clin Encocrinol 1990;33: 619-624.