


Monographie de produit - NRA-Ursodiol
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
N/A
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ..................................... 2
TABLE DES MATIÈRES ............................................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........................................... 4
1 INDICATIONS ................................................................................................................................... 4
1.1 Enfants ................................................................................................................................................. 4
1.2 Personnes âgées .................................................................................................................................. 4
2 CONTRE-INDICATIONS ..................................................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .................................................................................................... 4
4.1 Considérations posologiques ............................................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ......................................................................... 5
4.3 Administration ..................................................................................................................................... 5
4.4 Dose omise ........................................................................................................................................... 5
5 SURDOSAGE .................................................................................................................................... 5
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.............................. 5
7 MISES EN GARDE ET PRÉCAUTIONS .................................................................................................. 6
7.1 Populations particulières ............................................................................................................... 7
7.1.1 Femmes enceintes ............................................................................................................................ 7
7.1.2 Femmes qui allaitent ........................................................................................................................ 7
7.1.3 Enfants .............................................................................................................................................. 7
7.1.4 Personnes âgées ............................................................................................................................... 7
8 EFFETS INDÉSIRABLES ...................................................................................................................... 7
8.1 Aperçu des effets indésirables ............................................................................................................. 7
8.2 Effets indésirables observés au cours des études cliniques ................................................................ 8
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (<1 %) ...........................10
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .......................................................................................11
8.5 Effets indésirables observés après la commercialisation ..................................................................12
9 INTERACTIONS MÉDICAMENTEUSES ............................................................................................... 13
9.2 Aperçu des interactions médicamenteuses .......................................................................................13
9.3 Interactions médicament-comportement .........................................................................................13
9.4 Interactions médicament-médicament .............................................................................................13
9.5 Interactions médicament-aliment .....................................................................................................13
9.6 Interactions médicament-plante médicinale.....................................................................................14
9.7 Interactions médicament-épreuves de laboratoire ...........................................................................14
10 PHARMACOLOGIE CLINIQUE ........................................................................................................ 14
10.1 Mode d’action ..................................................................................................................................14
10.2 Pharmacodynamie ...........................................................................................................................14
10.3 Pharmacocinétique ..........................................................................................................................14
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ............................................................................. 15
12 PARTICULARITÈS DE MANIPULATION DU PRODUIT ....................................................................... 16
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................................ 17
13 RENSEIGNEMENTS PHARMACEUTIQUES ....................................................................................... 17
14 ÉTUDES CLINIQUES ...................................................................................................................... 18
14.1 Études cliniques par indication ........................................................................................................18
Cirrhose biliaire primitive (CBP) ...............................................................................................................18
14.2 Études de biodisponibilité comparatives .........................................................................................21
15 MICROBIOLOGIE .......................................................................................................................... 21
16 TOXICOLOGIE NON CLINIQUE ....................................................................................................... 21
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .................................................................................. 24
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT .............................................................. 25
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
NRA-Ursodiol (comprimés d’ursodiol), également connu sous le nom d’acide ursodéoxycholique (AUDC) est indiqué pour :
- le traitement des cholestases hépatiques, comme la cirrhose biliaire primitive (CBP).
1.1 Enfants
Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
1.2 Personnes âgées
Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
2 CONTRE-INDICATIONS
NRA-Ursodiol est contre-indiqué chez les patients :
- qui présentent une hypersensibilité à l’ursodiol ou à l’un des ingrédients de la préparation, y compris les ingrédients non médicinaux, ou à l’un des composants du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- présentant une obstruction biliaire complète d’origine extrahépatique;
- ayant une obstruction intrahépatique généralisée.
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
La surveillance de NRA-Ursodiol dans la prise en charge des cholestases hépatiques doit se faire sur la base des paramètres biochimiques de la cholestase et des signes de cytolyse hépatique (comme l’AST et l’ALT) qui sont très souvent associés à la cholestase durant l’évolution de ces maladies.
Surveillance des patients : Des tests sériques de la fonction hépatique (γ-GT, phosphatase alcaline, AST et ALT) doivent être effectués, et le taux de bilirubine surveillé mensuellement lors des trois premiers mois de traitement et tous les six mois par la suite. La surveillance périodique permettra la détection précoce d'une éventuelle détérioration de la fonction hépatique. Les taux sériques de ces paramètres diminuent en général rapidement. Une amélioration des taux sériques des paramètres hépatiques (p. ex., AST, ALT) n’est pas toujours liée à une amélioration de l’état de la maladie. Pour les patients ayant des antécédents récents de réponse biochimique adéquate au traitement, l’arrêt de l’AUDC doit être envisagé lorsque les valeurs des tests sériques de la fonction hépatique augmentent à un niveau considéré comme cliniquement significatif. Voir 7 MISES EN GARDE ET PRÉCAUTIONS.
Une attention particulière doit être exercée pour assurer le maintien du flux biliaire chez les patients prenant de l’AUDC.
4.2 Posologie recommandée et ajustement posologique
La posologie recommandée pour NRA-Ursodiol (ursodiol) chez l’adulte pour le traitement de la CBP est de 13 à 15 mg/kg/jour fractionnés en deux à quatre doses administrées avec de la nourriture.
Santé Canada n’a pas autorisé d’indication chez les enfants.
4.3 Administration
Le comprimé sécable NRA-Ursodiol à 500 mg peut être divisé en deux pour obtenir la posologie recommandée.
4.4 Dose omise
En cas d’omission une dose, prendre celle-ci dès que l’omission est constatée. Si le moment de prendre la prochaine dose approche, sauter la dose omise et prendre la prochaine dose prévue selon le schéma posologique. Ne pas prendre une double dose du médicament.
5 SURDOSAGE
Aucun cas de surdosage accidentel ou intentionnel avec l’ursodiol n’a été signalé. La manifestation la plus grave du surdosage serait vraisemblablement une diarrhée dont il faudrait traiter les symptômes, le cas échéant.
Les symptômes de toxicité aiguë observés lors des études menées chez l’animal étaient les suivants: salivation et vomissements chez le chien; ataxie, dyspnée, ptose, convulsions terminales et coma chez le hamster.
Pour la prise en charge d’une surdose soupçonnée, veuillez communiquer avec le centre antipoison de votre région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/teneur/ composition | Ingrédients non médicinaux |
| orale | Comprimé, 250 mg et 500 mg | cire de carnauba, sébacate de dibutyle, alcool céthylique, éthylcellulose, laurylsulfate de sodium, hydroxypropylméthylcellulose, stéarate de magnésium, cellulose microcristalline, polyéthylèneglycol 3350, polyéthylèneglycol 8000, povidone et glycolate d’amidon sodique. |
Comprimé de 250 mg
NRA-Ursodiol à 250 mg se présente sous forme de comprimé pelliculé blanc à blanc cassé, de forme ovale, portant l’inscription « G72 » d’un côté et « 250 » de l’autre. Disponible en flacons de 100 et de 500 comprimés.
Comprimé de 500 mg
NRA-Ursodiol à 500 mg se présente sous forme de comprimé blanc à blanc cassé pelliculé, de forme ovale avec une rainure de sécabilité sur une face et l’inscription « U11 » sur l’autre face. Disponible en flacons de 100 et de 500 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Cancérogenèse et mutagenèse
L’ursodiol n’a pas d’effet carcinogène, mutagène ou tératogène chez les animaux de laboratoire traités avec des doses plus élevées que celles destinées au traitement chez l’humain, de même qu’après un traitement de longue durée. Voir 16 TOXICOLOGIE NON CLINIQUE.
Appareil digestif
Bézoards chez les patients présentant un risque de sténose ou de stase intestinales
Après la commercialisation, on a signalé de très rares cas de bézoards ayant occasionné des symptômes obstructifs qui ont nécessité une intervention chirurgicale chez des patients traités par l’ursodiol et présentant un trouble médical les prédisposant à une sténose ou une stase intestinales (comme une entéroanastomose chirurgicale ou la maladie de Crohn).
Fonctions hépatique, biliaire et pancréatique
Les patients présentant une hémorragie variqueuse, une encéphalopathie hépatique ou une ascite, de même que les sujets devant subir une transplantation du foie d’urgence devraient faire l’objet d’un traitement approprié, particulier à leur cas. Une attention particulière doit être exercée lorsque l’AUDC est administré dans le cas d’une obstruction biliaire partielle d’origine extrahépatique.
Surveillance et examens de laboratoire
L’acide lithocholique, l’un des métabolites de l’acide ursodésoxycholique est hépatotoxique à moins d’être complètement détoxifié dans le foie. C’est pourquoi les tests suivants sont importants pour la surveillance des patients.
Des tests sériques de la fonction hépatique (γ-GT, phosphatase alcaline, AST et ALT) doivent être effectués et le taux de bilirubine surveillé au cours des trois premiers mois de traitement, et à tous les six mois par la suite. La surveillance périodique permettra la détection précoce d’une éventuelle détérioration de la fonction hépatique. Les taux sériques de ces paramètres diminuent rapidement d’habitude. Une amélioration des taux sériques des paramètres hépatiques (p. ex., AST, ALT) n’est pas toujours liée à une amélioration de l’état de la maladie. Pour les patients ayant des antécédents récents de réponse biochimique adéquate au traitement, l’arrêt de l’AUDC doit être envisagé lorsque les valeurs des tests sériques de la fonction hépatique augmentent à
un niveau considéré comme cliniquement significatif. Voir 4 POSOLOGIE ET ADMINISTRATION.
Une attention particulière doit être exercée pour assurer le maintien du flux biliaire chez les patients prenant de l’AUDC.
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude adéquate et bien contrôlée n’a été effectuée auprès de femmes enceintes. Les études de reproduction menées chez l’animal n’étant pas toujours représentatives de ce qui peut se produire chez l’humain, NRA-Ursodiol ne devraient pas être administrés à des femmes enceintes ou pouvant le devenir. La patiente doit être avisée du risque potentiel pour le foetus si le médicament est utilisé durant la grossesse ou si la patiente devient enceinte pendant qu’elle prend ce médicament. Voir également 16 TOXICOLOGIE NON CLINIQUE.
7.1.2 Femmes qui allaitent
On ignore si l’ursodiol est excrété dans le lait humain. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel, NRA-Ursodiol doivent être administrés avec prudence à une mère qui allaite.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
7.1.4 Personnes âgées
Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables observés lors des études cliniques sont consignés et décrits ci-dessous. Lors d’une étude contrôlée par placebo menée auprès de 180 patients atteints de cirrhose biliaire primitive, les effets indésirables fréquents (c.-à-d. ≥ 1 %) comprenaient la leucopénie, les éruptions cutanées, la diarrhée, la hausse de la créatininémie, la hausse de la glycémie et l’ulcère gastroduodénal. Dans une deuxième étude regroupant 60 patients, la fréquence des effets indésirables apparus en cours de traitement était plus élevée, les plus fréquents (définis comme se produisant à une fréquence ≥ 5 %) ayant été l’asthénie, la dyspepsie, l’œdème périphérique, l’hypertension, les nausées, les troubles gastro-intestinaux, les douleurs thoraciques et le prurit. Quatre effets indésirables graves ont été rapportés dans cette deuxième étude: 1 cas de diabète sucré, 1 cas de nodule aux seins et 2 cas de fibrose kystique du sein. Aucune de ces manifestations n’a été considérée comme étant liée au médicament. À la posologie recommandée, l’ursodiol est bien toléré et n’a pas d’effet indésirable important.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant d’études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Les réactions indésirables, mentionnées au Tableau 2 ci-dessous, ont été observées lors d’études cliniques réalisées auprès de 180 patients atteints de cirrhose biliaire primitive (89 randomisés dans le groupe sous comprimés d’ursodiol, 91 dans le groupe sous placebo). Les événements indésirables sont rapportés sans égard à l’affectation des sujets au traitement étudié pendant l’étude. Le Tableau 2 présente les réactions indésirables qui se sont produites à une fréquence égale ou supérieure à 1 % dans le groupe sous comprimés d’ursodiol et à une fréquence supérieure à celle relevée dans le groupe sous placebo. Les cas de diarrhée et de thrombocytopénie observés à 12 mois, ainsi que les cas de nausées/vomissements, fièvre et autres effets secondaires n’ont pas été inclus puisqu’ils se sont produits à une fréquence égale ou inférieure à celle relevée dans le groupe sous placebo.
Tableau 2 : Effets indésirables observés à une fréquence de ≥1 % lors d’une étude clinique menée auprès de 180 patients
| Visite à 12 mois | Visite à 24 mois | |||
AUDC1 n = [89] (%) | Placebo n = [91] (%) | AUDC1 n = [89] (%) | Placebo n = [91] (%) | |
Troubles de la circulation sanguine et du système lymphatique Leucopénie | - | - | 2 (2,63) | - |
Troubles gastro-intestinaux Diarrhée Ulcère gastroduodénal | - | - | 1 (1,32) | - |
| - | - | 1 (1,32) | - | |
Investigations Hausse de la créatininémie Hausse de la glycémie | - | - | 1 (1,32) | - |
| 1 (1,18) | - | 1 (1,32) | - | |
Affections de la peau et des tissus sous-cutanés Éruptions cutanées | - | - | 2 (2,63) | - |
1AUDC = Acide ursodésoxycholique = Ursodiol Remarque : Les EI qui, dans le groupe placebo, se sont produits à une fréquence égale ou supérieure à celle observée dans le groupe AUDC ont été supprimés de ce tableau (ces événements comprennent les cas de diarrhée et de thrombocytopénie observés à 12 mois, ainsi que les cas de nausées/vomissements, fièvre et autres effets toxiques). | ||||
Dans une étude randomisée avec permutation menée auprès de soixante patients atteints de CBP, quatre sujets avaient chacun présenté un événement indésirable grave (diabète sucré, nodule aux seins et fibrose kystique du sein (2 patients). Aucune mort n’a toutefois été recensée durant l’étude. Quarante-trois patients (43; 71,7 %) ont présenté au moins un effet indésirable apparu en cours de traitement (EIAT) au cours de l’étude. Les EIAT les plus fréquents (définis
comme se produisant à une fréquence ≥5 %) étaient les suivants : asthénie (11,7 %); dyspepsie (10 %); œdème périphérique (8,3 %); hypertension (8,3 %); nausées (8,3 %); troubles GI (5 %); douleur thoracique (5 %); et prurit (5 %). Ces neuf EIAT comprenaient : douleur abdominale et asthénie (1 patient); nausées (3 patients); dyspepsie (2 patients) ainsi qu’anorexie et œsophagite (1 patient dans chaque cas). Un patient sous schéma posologique biquotidien (dose totale de 1000 mg) a abandonné le traitement pour cause de nausées. Les neuf EIAT, sauf l’oesophagite, ont été observés chez des sujets affectés au schéma posologique biquotidien et recevant une dose totale quotidienne de 1000 mg ou plus.
Tableau 3 : Effets indésirables apparus en cours de traitement (EIAT) à une fréquence ≥ 1 % et observés lors d’une étude clinique regroupant 60 patients atteints de CPB
| Effets indésirables | EIAT, n (%) |
Troubles de la circulation sanguine et du système lymphatique Anémie Lymphadénopathie | 1 (1,7) 2 (3,3) |
Troubles cardiaques Arythmie Trouble cardiovasculaire | 2 (3,3) 2 (3,3) |
Troubles de l’oreille et du labyrinthe Surdité Vertiges | 1 (1,7) 1 (1,7) |
Troubles oculaires Cataracte Trouble oculaire Trouble de la rétine | 2 (3,3) 1 (1,7) 1 (1,7) |
Troubles gastro-intestinaux Douleur abdominale Diarrhée Dyspepsie Dysphagie Œsophagite Flatulence Trouble gastro-intestinal Nausées Hypertrophie des glandes salivaires Ulcère gastrique | 2 (3,3) 2 (3,3) 6 (10) 1 (1,7) 1 (1,7) 1 (1,7) 3 (5,0) 5 (8,3) 1 (1,7) 1 (1,7) |
Troubles généraux et affections au point d'injection Asthénie Douleur thoracique Douleur rétrosternale Kyste Œdème Œdème généralisé Œdème périphérique Granulome Ulcère hémorragique Douleur | 7 (11,7) 3 (5,0) 1 (1,7) 1 (1,7) 5 (8,3) 1 (1,7) 5 (8,3) 1 (1,7) 1 (1,7) 1 (1,7) |
Troubles hépatobiliaires Colique biliaire | 1 (1,7) |
Troubles du système immunitaire Amylose | 1 (1,7) |
Infections et infestations Bronchite | |
1 (1,7)
Effets indésirables
| EIAT, n (%) | |
Cystite Herpès Infection Otite moyenne Pharyngite Pneumonie Rhinite Infection urinaire Vaginite | 1 (1,7) 1 (1,7) 1 (1,7) 1 (1,7) 1 (1,7) 1 (1,7) 2 (3,3) 1 (1,7) 1 (1,7) |
Troubles du métabolisme et de la nutrition Anorexie Diabète sucré | 1 (1,7) 2 (3,3) |
Troubles de l'appareil locomoteur et des tissus conjonctifs Dorsalgie Trouble osseux Fracture osseuse spontanée | 1 (1,7) 1 (1,7) 1 (1,7) |
Néoplasmes bénins, malins et non spécifiés (y compris kystes et polypes) Néoplasme mammaire Nodule pulmonaire Verrues plantaires | 1 (1,7) 1(1,7) 1 (1,7) |
Troubles du système nerveux Étourdissements Céphalées Migraine Paresthésie | 2 (3,3) 1 (1,7) 1 (1,7) 1 (1,7) |
Troubles de l’appareil reproducteur et des seins Nodule aux seins Fibrose kystique du sein Ménorragie | 1 (1,7) 2 (3,3) 1 (1,7) |
Troubles respiratoires, thoraciques et médiastinaux Dyspnée Trouble pulmonaire Trouble respiratoire Douleur nasale | 1 (1,7) 1 (1,7) 1 (1,7) 2 (3,3) |
Troubles de la peau et des tissus sous-cutanés Acné Fièvre miliaire Prurit Psoriasis Éruption cutanée Trouble cutané Hypertrophie cutanée | 1 (1,7) 1 (1,7) 3 (5,0) 1 (1,7) 1 (1,7) 2 (3,3) 1 (1,7) |
Troubles vasculaires Hypertension | 5 (8,3) |
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (<1 %)
L’analyse des données issues de l’étude menée auprès de 180 patients (Tableau 2) n’a fait état d’aucun cas d’effets indésirables s’étant produit à une fréquence < 1 % à l’exception des effets indésirables survenus dans le groupe de traitement à une fréquence égale ou supérieure à celle observée dans le groupe placebo. On ne dispose pas de données sur les EIAT survenus à une fréquence < 1 % dans l’étude regroupant 60 patients (Tableau 3) en raison de la petite taille de
l’échantillon.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’études cliniques
Dans l’étude contrôlée par placebo menée auprès de 180 patients, on a analysé les variations des paramètres hématologiques et biologiques non hépatiques par rapport aux valeurs initiales. Le Tableau 4 et le Tableau 5 présentent les différences statistiquement significatives relevées par rapport aux valeurs du début de l’étude.
Tableau 4 : Paramètres hématologiques : variations par rapport aux valeurs initiales
| Valeurs initiales | Valeurs au terme de l’étude | Variation par rapport aux valeurs initiales | |||||
| AUDC | Placebo | AUDC | Placebo | AUDC (± É.-T.) | Placebo (± É.-T.) | ||
| Leucocytes | Moyenne (± É.-T.) | 5,9 (2,0) | 6,2 (4,1) | 5,5 (1,6) | 5,8 (2,4) | -0,5** (1,4) | -0,5 (4,3) |
| n | 88 | 87 | 83 | 75 | |||
| Plaquettes | Moyenne (± É.-T.) | 238,5 (92,5) | 245,4 (112,4) | 211,2 (87,2) | 223,9 (94,3) | -29,4** (39,3) | -17,7* (58,0) |
| n | 86 | 86 | 82 | 74 | |||
| * Différence statistiquement significative par rapport à zéro, p < 0,05 ** Différence statistiquement significative par rapport à zéro, p < 0,01 | |||||||
Une diminution significative (p < 0,01) de la numération des leucocytes et des plaquettes dans le groupe AUDC par rapport aux valeurs initiales ainsi qu’une diminution significative (p < 0,05) des plaquettes dans le groupe placebo ont été notées. Aucun changement notable n’a été rapporté pour les valeurs de l’hémoglobine.
Tableau 5 : Biochimie clinique : variations par rapport aux valeurs initiales
| Valeurs initiales | Valeurs au terme de l’étude | Variation par rapport aux valeurs initiales | |||||
| AUDC | Placebo | AUDC | Placebo | AUDC (± É.-T.) | Placebo (± É.-T.) | ||
Calcium (mg/dL) | Moyenne (± É.-T.) | 9,49a (0,40) | 9,47 (0,40) | 9,39 (0,43) | 9,30 (0,51) | -0,12**,a (0,37) | -0,19** (0,37) |
| n | 89 | 91 | 83 | 76 | |||
| Cholestérol (mg/dL) | Moyenne (± É.-T.) | 287,73a (121,12) | 276,03 (105,22) | 223,53 (56,80) | 261,46 (83,53) | -67,39**,b (93,31) | -11,32* (47,70) |
| n | 89 | 91 | 83 | 76 | |||
Créatinine (mg/dL) | Moyenne (± É.-T.) | 0,86 (0,19) | 0,84 (0,21) | 0,92 (0,19) | 0,92 (0,26) | 0,07**a (0,18) | 0,07** (0,23) |
| n | 89 | 91 | 83 | 76 | |||
| Thyroxine totale | Moyenne (± É.-T.) | 8,66a (1,63) | 8,60 (2,27) | 7,96 (1,87) | 8,27 (3,25) | ||
-0,69*,a (1,52)
-0,49 (2,52)
| (mcg/dL) n | Valeurs initiales | Valeurs au terme de l’étude | Variation par rapport aux valeurs initiales | ||||
| AUDC | Placebo | AUDC | Placebo | AUDC (± É.-T.) | Placebo (± É.-T.) | ||
| 87 | 90 | 83 | 74 | ||||
| Triglycérides (mg/dL) | Moyenne (± É.-T.) | 102,82a (49,25) | 117,11 (70,57) | 114,18 (55,13) | 121,52 (57,56) | 11,76*,a (44,38) | 3,00 (56,74) |
| n | 88 | 89 | 83 | 75 | |||
** Différence statistiquement significative par rapport à zéro, p < 0,01 * Différence statistiquement significative par rapport à zéro, p < 0,05 a : p = ns; AUDC contre placebo b : p = 0,0001; AUDC contre placebo | |||||||
Toutes les valeurs initiales de biochimie clinique non hépatique n’étaient pas statistiquement significatives (p > 0,05) entre les groupes AUDC et placebo. Dans le groupe AUDC, on a noté une diminution significative (p > 0,05) par rapport aux valeurs initiales du calcium, du cholestérol et de la thyroxine totale, ainsi qu’une augmentation significative (p > 0,05) de la créatinine et des triglycérides. Dans le groupe placebo, il s’est produit une diminution significative (p > 0,05) du cholestérol et une augmentation significative (p > 0,05) du calcium et de la créatinine. Aucune variation significative n’a été notée en ce qui a trait au sodium, au potassium, au phosphore, aux lipoprotéines de haute densité (HDL) et aux anticorps antimitochondries.
8.5 Effets indésirables observés après la commercialisation
Les effets indésirables qui suivent ont été observés après l’homologation de l’ursodiol et sont présentés par classe d’organe/de système (en ordre alphabétique). Comme ces effets sont rapportés volontairement au sein d’une population indéterminée de patients, il n’est généralement pas possible d’estimer avec précision leur fréquence ou d’établir un lien de causalité avec l’exposition au médicament.
Troubles de la circulation sanguine et du système lymphatique : éosinophilie, neutropénie, thrombocytopénie
Troubles cardiaques : palpitations
Troubles gastro-intestinaux : inconfort abdominal, bézoards, chéilite, constipation, vomissements
Troubles généraux et affections au point d’administration : malaise, pyrexie
Troubles hépatobiliaires : jaunisse (ou aggravation d’une jaunisse préexistante)
Troubles du système immunitaire : œdème de Quincke et œdème laryngé, hypersensibilité au médicament se manifestant, entre autres, par un œdème facial, urticaire
Investigations : présence de sang dans l’urine, perte pondérale, gain pondéral, ALT augmentée, AST augmentée, phosphatases alcalines sanguines élevées, bilirubine sanguine
augmentée, γ-GT augmentée, transaminases augmentées. De rares cas de lésions hépatiques graves (des valeurs élevées d’ALT / AST, de phosphatases alcalines, γ-GTP et de la bilirubine totale) ont été rapportés avec les comprimés d’ursodiol.
Troubles de l’appareil locomoteur et des tissus conjonctifs : myalgie
Troubles respiratoires, thoraciques et médiastinaux : toux, pneumopathie interstitielle
Troubles de la peau et des tissus sous-cutanés : alopécie, dermatite exfoliative, éruption d’origine médicamenteuse, érythème, kératose lichénoïde, réaction de photosensibilité
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Les chélateurs des acides biliaires peuvent entraver les effets des comprimés d’ursodiol par réduction de l’absorption de l’ursodiol. Les antiacides à base d’aluminium adsorbent les acides biliaires in vitro et pourraient agir de la même manière que les chélateurs des acides biliaires et, par conséquent, s’opposer aux effets des comprimés d’ursodiol. Il a été démontré que l’ursodiol est un inducteur du CYP3A, mais la pertinence clinique n’en est pas connue. Des interactions d’ordre métabolique avec les composés métabolisés par le cytochrome P4503A sont à prévoir.
9.3 Interactions médicament-comportement
Aucun effet sur le comportement n’a été établi.
9.4 Interactions médicament-médicament
Tableau 6 : Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
Chélateurs des acides biliaires (c.-à-d. cholestyramine ou cholestipol) | LP | Réduisent l’absorption de l’ursodiol | Peuvent entraver les effets de NRA-Ursodiol. |
| Antiacides à base d’aluminium | LP | Réduisent l’absorption de l’ursodiol Adsorbent les acides biliaires in vitro | On peut s’attendre à ce qu’ils entravent les effets de NRA-Ursodiol |
Substrats du cytochrome P4503A, tels que la cyclosporine, la nitrendipine et la dapsone | LP | Interactions d’ordre métabolique | Des interactions d’ordre métabolique avec les composés métabolisés par le cytochrome P4503A sont à prévoir. |
| Légende : LP = littérature publiée | |||
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plante médicinale n’a été établie.
9.7 Interactions médicament-épreuves de laboratoire
Aucun effet sur le résultat des épreuves de laboratoire n’a été établi.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’ursodiol est un acide biliaire hydrophile naturel qui est dérivé du cholestérol et constitue une petite fraction de l’ensemble des acides biliaires présents chez l’humain. L’administration orale d’ursodiol permet d’augmenter cette fraction de manière proportionnelle à la dose pour en faire le principal acide biliaire. Cela a pour effet de remplacer ou supplanter les acides biliaires hydrophobes endogènes qui tendent à s’accumuler jusqu’à des concentrations toxiques dans les cas de cholestases hépatiques.
En plus du remplacement et du déplacement des acides biliaires toxiques, plusieurs mécanismes d’action interviennent aux niveaux cellulaire et moléculaire : cytoprotection des cellules épithéliales lésées au niveau des voies biliaires (cholangiocytes) contre les effets toxiques des acides biliaires, inhibition de l’apoptose des hépatocytes, effets immunomodulateurs par l’intermédiaire d’un certain nombre de mécanismes dont une expression décroissante des protéines de classe I du système d’histocompatibilité complexe majeur sur les hépatocytes et les cholangiocytes, et stimulation de la sécrétion biliaire par les hépatocytes et cholangiocytes.
L’effet hypocholestérolémiant observé à la suite de l’administration de comprimés d’ursodiol chez les patients atteints de cirrhose biliaire primitive peut être lié soit à l’amélioration de la cholestase, soit à des modifications du métabolisme du cholestérol, ou encore aux deux. La modification de la composition des acides biliaires endogènes induite par les comprimés d’ursodiol pourrait être le dénominateur commun de ces deux mécanismes.
10.2 Pharmacodynamie
Au cours de l’administration prolongée, l’ursodiol devient un acide biliaire majeur dans la bile et le plasma. À raison d’une dose de 13 à 15 mg/kg/jour, l’ursodiol représente de 30 à 50 % des acides biliaires présents dans la bile et le plasma.
10.3 Pharmacocinétique
Absorption
L’ursodiol (AUDC) est normalement présent en petite quantité (environ 5 %) dans les acides biliaires chez l’humain. Suite à une administration par voie orale, l’ursodiol est en grande partie absorbé par diffusion passive, et son absorption est incomplète.
Distribution
Chez les sujets sains, au moins 70 % de l’ursodiol (non conjugué) est lié aux protéines plasmatiques. Il n’y a pas de donnée disponible sur la liaison aux protéines plasmatiques de l’ursodiol conjugué chez des sujets en bonne santé ou dans les cas de cirrhose biliaire primitive (CBP). Cependant, étant donné que l’efficacité de l’ursodiol est proportionnelle à sa concentration dans la bile plutôt qu’à celle dans le plasma, les concentrations sériques ne sont pas indicatrices de la biodisponibilité du médicament en contexte clinique. Son volume de distribution n’a pas encore été établi, mais il est estimé minime puisque la distribution du médicament se fait essentiellement dans la bile et l’intestin grêle. La concentration de l’UDCA dans la bile atteint son maximum en 1 à 3 heures.
Métabolisme
Une fois absorbé, l’ursodiol subit une extraction hépatique dans une proportion d’environ 70 % en l’absence de toute affection hépatique. Cela donne donc lieu à de faibles concentrations dans la circulation systémique. L’extraction hépatique diminue à mesure qu’augmente la sévérité de l’affection hépatique. Dans le foie, l’ursodiol est conjugué avec la glycine ou la taurine, puis est excrété dans la bile. Ces conjugués de l’ursodiol sont absorbés dans l’intestin grêle par des mécanismes passifs et actifs. Ces conjugués peuvent également subir une déconjugaison dans l’iléon par l’intermédiaire d’enzymes intestinales, entraînant la formation d’ursodiol libre pouvant être réabsorbé et reconjugué dans le foie. L’ursodiol non absorbé passe dans le côlon où il est essentiellement 7-déshydroxylé en acide lithocholique. Une partie de l’ursodiol est épimérisé en chénodiol (CDCA) par le biais d’un intermédiaire 7-oxo. Le chénodiol subit également une 7-déshydroxylation qui le transforme en acide lithocholique. Peu solubles, ces métabolites sont excrétés dans les selles. Une petite fraction de l’acide lithocholique est réabsorbée et conjuguée dans le foie avec de la glycine ou de la taurine et est sulfatée à la 3e position. Les conjugués d’acide lithocholique sulfaté qui s’ensuivent sont excrétés dans la bile, puis éliminés dans les selles.
Au cours de l’administration prolongée à des animaux, l’acide lithocholique provoque des lésions hépatocholestatiques susceptibles d’entraîner la mort par suite d’une insuffisance hépatique chez certaines espèces incapables de former des conjugués sulfatés. L’ursodiol subit la 7-déshydroxylation plus lentement que le chénodiol. À raison de doses équimolaires d’ursodiol et de chénodiol, les concentrations à l’état d’équilibre de l’acide lithocholique dans les acides biliaires sont moins élevées lors de l’administration d’ursodiol que de chénodiol. L’être humain et le chimpanzé sont des espèces capables de sulfater l’acide lithocholique. Bien que des lésions hépatiques n’aient pas été reliées au traitement par l’ursodiol, une aptitude réduite à sulfater peut exister chez certains individus. Toutefois, une telle déficience n’a pas encore été nettement démontrée et est en toute probabilité extrêmement rare, compte tenu de l’expérience clinique de plusieurs milliers d’années-patients avec l’ursodiol.
Élimination
L’élimination de l’ursodiol a principalement lieu dans les selles. Il est vrai que l’excrétion urinaire augmente durant le traitement, mais elle demeure inférieure à 1 %, sauf dans les cas de cholestase hépatique grave.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
NRA-Ursodiol à 250 mg et à 500 mg doit être conservé dans un contenant fermé entre 15 °C à
30 °C.
La qualité des demi-comprimés (NRA-Ursodiol à 500 mg sécables divisés en deux) demeure acceptable pour une période allant jusqu’à 28 jours lorsqu’ils sont conservés dans leur emballage (flacon), à une température se situant entre 15 °C et 30 °C.
12 PARTICULARITÈS DE MANIPULATION DU PRODUIT
Il est recommandé de conserver les comprimés divisés séparément des comprimés entiers pour éviter que de l’ingrédient médicinal actif (ursodiol) ne se détache des demi-comprimés et n’adhère à la surface des comprimés entiers, leur conférant ainsi un goût amer.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : Ursodiol
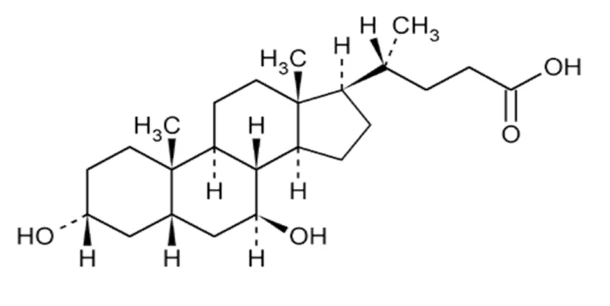
Nom chimique : Acide 3α, 7β-dihydroxy-5β-cholan-24-oïque
Formule moléculaire et masse moléculaire : C24H40O4 392,57 g/mol
Formule développée :
Propriétés physicochimiques :
Description : L’ursodiol est un acide biliaire présent à l’état naturel chez l’humain.
L’ursodiol est une poudre cristalline blanche ou blanchâtre au goût amer.
Solubilité : Très légèrement soluble dans l’eau, l’ursodiol est très soluble dans l’alcool et légèrement soluble dans l’acétone et le chlorure de méthylène.
Point de fusion : 200 °C-205 °C
pKa : 6,0
pH : Alcalin
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Cirrhose biliaire primitive (CBP)
Tableau 7 – Résumé des données démographiques dans les études cliniques sur la cirrhose biliaire primitive (CBP)
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Plage) | Sexe |
Étude américaine | multicentrique, randomisée, à double insu et contrôlée par placebo | 13 à 15 mg/kg/jour fractionnés en 4 doses (n = 89), ou placebo (n = 91), 2 ans | 180 patients atteints de CBP | AUDC : 53,6 (± 9,5) placebo : 51,5 (± 9,3) | AUDC : 7 H/89 F placebo : 12 H/91 F |
Étude canadienne | randomisée, à double insu et contrôlée par placebo | 14 mg/kg/jour (n = 111), ou placebo (n = 111), 2 ans | 222 patients atteints de CBP | AUDC : 57,3 placebo : 55,4 | AUDC : 10 H/111 F placebo : 6 H/111 F |
Étude multinationale | multicentrique, multinationale (France- Canada), à double insu et contrôlée par placebo | 13 à 15 mg/kg/jour (n = 72), ou placebo (n = 73), 2 ans | 145 patients chez qui la cirrhose biliaire a été confirmée par examen histologique | AUDC : 55 (± 1) placebo : 57 (± 1) | AUDC : 4 H/72 F placebo : 8 H/73 F |
| 1 AUDC = Acide ursodéoxycholique = Ursodiol | |||||
Étude américaine : Une étude multicentrique, randomisée, à double insu et contrôlée par placebo a été menée afin d’évaluer l’efficacité de l’acide ursodésoxycholique, à raison de 13 à 15 mg/kg/jour fractionnés en 4 doses, chez 180 sujets atteints de CBP. À la fin de la phase à double insu, les patients ont participé à une phase de prolongation ouverte au cours de laquelle ils ont tous reçu le traitement actif.
L’échec du traitement, principal paramètre d’efficacité mesuré dans le cadre de cette étude, a été défini en ces termes: mort du sujet, besoin d’une transplantation hépatique, progression histologique de deux stades ou évolution en cirrhose, survenue de varices, d’ascites ou d’encéphalopathie, aggravation marquée de la fatigue ou du prurit, incapacité de tolérer le médicament, doublement du taux sérique de bilirubine et abandon volontaire.
Étude canadienne : Dans une deuxième étude à double insu menée au Canada sur une période de deux ans, 222 patients atteints de CBP ont reçu au hasard soit l’ursodiol à raison de 14 mg/kg/jour (n = 111), soit un placebo (n = 111). La définition de l’échec thérapeutique comprenait : abandon de l’étude pour une raison quelconque, taux sérique total de bilirubine supérieur ou égal à 1,5 mg/dL ou augmentation à un taux égal ou supérieur à deux fois le taux initial et survenue d’ascites ou d’encéphalopathie.
Étude multinationale : Une étude multicentrique et multinationale (franco-canadienne) de deux ans en double insu a été menée pour comparer l’efficacité entre l’ursodiol et le placebo dans la cirrhose biliaire primitive. Les patients dont la cirrhose biliaire avait été confirmée par examen
histologique ont été répartis au hasard pour recevoir soit l’ursodiol (de 13 à 15 mg/kg/jour) (n = 72), soit un placebo (n = 73). L’échec du traitement était défini comme le doublement du taux de bilirubine (> 70 mcmol/L) ou la survenue de complications graves (ascites ou saignements variqueux) ou d’un événement indésirable.
Résultats des études
Tableau 8 – Analyse du paramètre d’efficacité principal dans les études cliniques sur la cirrhose biliaire primitive (CBP) – Étude canadienne et étude américaine
| Paramètre d’évaluation principal : l’échec du traitement | |
| Étude américaine* | |
Placebo (n = 91) Ursodiol (13 à 15 mg/kg/jour) (n = 89) |
|
| Étude canadienne** | |
Placebo (n = 111) Ursodiol (14 mg/kg/jour) (n = 111) |
|
Définition de l’échec du traitement *Étude américaine : L’échec du traitement a été défini en ces termes : mort du sujet, besoin d’une transplantation hépatique, progression histologique de deux stades ou évolution en cirrhose, survenue de varices, d’ascites ou d’encéphalopathie, aggravation marquée de la fatigue ou du prurit, incapacité de tolérer le médicament, doublement du taux sérique de bilirubine et abandon volontaire. **Étude canadienne : La définition de l’échec thérapeutique comprenait : abandon de l’étude pour une raison quelconque, taux sérique total de bilirubine supérieur ou égal à 1,5 mg/dL ou augmentation à un taux égal ou supérieur à deux fois le taux initial et survenue d’ascites ou d’encéphalopathie. | |
Tableau 9 – Analyse du paramètre d’efficacité principal dans les études cliniques sur la cirrhose biliaire primitive (CBP) – Étude multinationale
| Étude multinationale* | |||
| Après 2 ans : | |||
Ursodiol 13 à 15 mg/kg/jour (n = 72) | Placebo (n = 73) | Valeur p | |
| Nbre de patients chez qui le traitement a échoué : | 6 | 13 | p < 0,01 |
| Après 4 ans : | |||
| Taux d’échec du traitement : | 12 % | 26 % | p < 0,001 |
| Greffe du foie | 2 patients | 12 patients | p < 0,001 |
| Survie | 5 morts | 7 morts | |
| *Étude multinationale : L’échec du traitement était défini comme le doublement du taux de bilirubine (> 70 mcmol/L) ou la survenue de complications graves (ascites ou saignements variqueux) ou d’un événement indésirable. | |||
Après deux ans de traitement, la proportion des patients ayant une forme manifeste de la maladie sur le plan clinique n’a diminué que dans le groupe ursodiol (p < 0,02). Les patients traités par l’ursodiol présentaient des améliorations significatives des taux sériques de bilirubine, de phosphatase alcaline, d’alanine-aminotransférase, d’aspartate-aminotransférase, de γ-glutamyltransférase, de cholestérol et d’IgM (tous p < 0,01), du titre des anticorps antimitochondries (p < 0,01) et du résultat au test de Mayo évaluant les risques (p < 0,001). Dans une analyse de suivi de 95 échantillons de biopsie du foie, seul le groupe recevant l’ursodiol a présenté une amélioration significative du résultat moyen de l’examen histologique (p < 0,002) et de toutes les caractéristiques histologiques particulières, sauf la fibrose.
À la fin de cette étude, tous les patients ont reçu de l’ursodiol (de 13 à 15 mg/kg/jour) et ont fait l’objet d’un suivi pendant deux ans de plus, selon les mêmes critères.
Tableau 10 – Analyse combinée dans les études cliniques sur la cirrhose biliaire primitive (CBP)
| Analyse combinée | |||
Ursodiol (13 à 15 mg/kg/jour) (n = 273) | Placebo (n = 275) | Valeur p | |
| Patients qui n’ont pas survécu ou n’ont pas eu besoin d’une greffe du foie* | 47 | 68 | - |
| Survie sans greffe | 3,66 ans | 3,45 ans | p = 0,014 |
| Réduction du risque de mort ou de greffe | 32 % | 11 % | |
Acide ursodésoxycholique à une forte dose non approuvée comme traitement de la cholangite sclérosante primitive (CSP) : Au cours d’une récente étude clinique, 150 patients adultes atteints de cholangite sclérosante primitive (CSP) ont été inscrits à une étude randomisée contrôlée de longue durée à double insu visant à comparer une forte dose d’acide ursodésoxycholique (de 28 à 30 mg/kg/jour – de 1,5 à 2,0 fois la dose recommandée) à un placebo. Une biopsie du foie et une cholangiographie ont été effectuées avant la randomisation et après 5 ans. Les paramètres d’évaluation principaux ont été l’apparition d’une cirrhose, de varices ou d’un cholangiocarcinome, une transplantation hépatique ou la mort. L’étude a été arrêtée après 6 ans pour cause d’inutilité. À la fin de l’étude, l’une des manifestations cliniques définies dans les paramètres d’évaluation était survenue chez 30 patients du groupe acide ursodésoxycholique (39 %) et chez 19 patients du groupe placebo (26 %). Le risque de mort et de transplantation a été 2,1 fois plus grand dans le groupe acide ursodésoxycholique que dans le groupe placebo (p = 0,038). La fréquence d’effets indésirables graves a été plus élevée dans le groupe acide ursodésoxycholique que dans le groupe placebo (63 % contre 37 % [p < 0,01]). Un traitement de longue durée par une forte dose d’acide ursodésoxycholique chez des patients atteints de CSP
n’a pas prolongé la survie et a été associé à une fréquence accrue d’effets indésirables graves.
14.2 Études de biodisponibilité comparatives
Une étude de biodisponibilité comparée, de type croisé avec permutation, à dose unique par voie orale comportant deux traitements, deux séquences et deux périodes, a été menée en double insu auprès de 23 sujets sains et à jeun de sexe masculin dans le but de comparer la biodisponibilité des comprimés NRA-Ursodiol, 2 x 250 mg fabriqués par Nora Pharma Inc., à celle des comprimés URSOMD (ursodiol), 2 x 250 mg fabriqués par Axcan Pharma Inc., Canada. Les données de biodisponibilité ont été mesurées et les résultats ont été résumés dans le tableau suivant :
Ursodiol (2 x 250 mg) À partir des données mesurées (corrigées pour l’initiation) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre3 | À l’étude1 | Référence2 | Rapport des moyenne géométriques (%) | Intervalle de confiance à 90 % |
| ASC T4 (ng.h/mL) | 27083 28648 (40,3) | 29462 32170 (51,5) | 91,9 | 84,3-100,3 |
| Cmax (ng/mL) | 4827 5069 (32,9) | 5099 5408 (34,2) | 94,7 | 82,4-108,7 |
| Tmax5 (heures) | 2,0 (0,7-5,0) | 2,3 (0,7-5,0) | ||
1NRA-Ursodiol (ursodiol) en comprimés, 2 x 250 mg (Nora Pharma Inc.) 2URSOMD (ursodiol) en comprimés, 2 x 250 mg Axcan Pharma Inc.,Canada acheté au Canada. 3A cause de la nature de la substance active, une estimation des paramètres l’ASCI et T1/2 n’a pas pu être dérivée et ne peut donc pas être rapportée.
4 T = 72 heures
5 Exprimé en médiane (gamme) seulement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë
Diverses études indiquent que l’administration d’ursodiol par voie orale, sous-cutanée, intrapéritonéale ou intraveineuse chez la souris, le rat, le hamster et le chien, à raison de doses uniques de 1,21 à 10 g/kg sur une période d’observation de sept jours, n’était à l’origine d’aucune mort chez chez aucune des espèces étudiées. Pour la souris et le chien, la DL50 était > 10 g/kg, tandis qu’elle était > 5 g/kg chez le rat. Les hamsters se sont révélés plus sensibles au médicament que les rats et les chiens, la DL50 chez cette espèce étant > 3,16 g/kg.
Aucune différence significative n’a été observée entre les sexes. Les signes de toxicité observés comprenaient une inhibition de la motilité, des effets toxiques sur le SNC (tels qu’ataxie et sédation) ainsi que des perturbations du tractus gastro-intestinal (telles que vomissements, salivation, diminution du poids corporel et de l’appétit).
Toxicité subaiguë
Deux études toxicologiques de courte durée ont été menées chez le rat. L’ursodiol a été administré par voie orale jour pendant cinq semaines à une dose quotidienne de 0,5 à 4,0 g/kg/ ou par voie intrapéritonéale à raison de doses de 0,0625 à 0,5 g/kg par jour administrées.
Aucune mort n’est survenue dans l’étude sur l’ursodiol administré par voie orale, tandis qu’un rat et une rate sont morts dans le groupe qui recevait 0,25 g/kg et six mâles et quatre femelles sont morts dans le groupe recevant 0,5 g/kg dans l’étude sur l’ursodiol administré par la voie intrapéritonéale. La découverte la plus marquante lors de l’autopsie a été la dilatation et l’adhérence des organes intrapéritonéaux. À mesure que ces effets devenaient plus graves, on observait des signes de rétention d’ascites et la présence d’abcès rénaux. On a conclu que 0,0625 g/kg était une dose sûre et que 0,125 g/kg se rapprochait de la dose maximale pouvant être tolérée.
L’ursodiol administré par voie orale n’a pas causé de symptômes cliniques ni de modifications des paramètres biologiques chez le rat.
Toxicité chronique
Quatre études à long terme ont été menées sur la toxicité du médicament chez le rat et le singe. Les résultats de ces études sont résumés ci-dessous.
Études chez le rat : Dans une étude, l’ursodiol a été administré par voie orale à des rats Sprague-Dawley pendant 26 semaines. La posologie variait de 0,1 à 2,5 g/kg/jour et diverses observations ont été effectuées quotidiennement.
Aucune mort n’est survenue pendant la période expérimentale. Les doses plus faibles (0,1 et 0,5 g/kg) étaient bien tolérées. Cependant, une dose de 2,5 g/kg d’ursodiol a entraîné une importante réduction du gain pondéral et de la consommation de nourriture. Aucun changement significatif n’a été observé lors des analyses de laboratoire et des observations cliniques.
Dans la deuxième étude, des rats Wistar mâles ont reçu entre 0,5 et 4 g/kg d’ursodiol par voie orale pendant 26 semaines consécutives durant lesquelles diverses observations ont été faites.
Les résultats indiquaient une diminution du gain pondéral et une augmentation de l’apport hydrique dans le groupe recevant la dose de 4 g/kg. Huit rats (dont quatre ayant reçu la dose élevée) sont morts durant l’expérience. Leur mort a été attribuée à des altérations pathologiques dans les poumons et les intestins. Les analyses de laboratoire n’ont révélé aucun changement anormal pouvant être le fait de l’administration du médicament.
Études chez le singe : Une étude de 26 semaines a été menée chez des singes Rhésus. L’ursodiol a été administré à des doses de 0,04 et de 0,10 g/kg/jour par voie orale.
Aucune mort n’est survenue pendant la période de traitement. Il n’y avait pas d’anomalies dans les paramètres biologiques.
Dans le cadre d’une étude de 52 semaines, l’ursodiol a été administré à une dose de 0,05 à 0,9 g/kg à des singes Rhésus. Les animaux ont été quotidiennement observés afin de déceler divers signes et symptômes cliniques. Les animaux étaient pesés hebdomadairement. Des prélèvements et des analyses de sang et d’urine étaient effectués à tous les trois mois. Au bout de 52 semaines, les animaux ont été sacrifiés puis autopsiés.
Trois animaux faisant partie du groupe 0,90 g/kg, deux du groupe 0,30 g/kg et un du groupe 0,10 g/kg sont morts durant l’étude. Ces morts ont été considérées comme étant reliées à l’ursodiol. Des indices d’une hépatotoxicité (infiltration de petites cellules arrondies, dégénérescence vacuolaire, nécrose des cellules hépatiques, phagocytose et abcès hépatique) ainsi qu’un épaississement de la paroi alvéolaire des poumons ont été observés chez les animaux morts de tous les groupes. Une nécrose de la paroi gastrique a été observée chez les animaux morts du groupe de 0,90 g/kg. Une régression du gain pondéral a été constatée chez les groupes de 0,30 et de 0,90 g/kg. Des épisodes de diarrhée ont été observés dans tous les groupes, y compris le groupe témoin. Aucun changement notable n’a étérapporté lors des examens hématologiques, urinaires et électrographiques ni pendant la mesure de la pression artérielle et l’examen du fond de l’œil. Cependant, les concentrations sériques de SGPT, de SGOT et d’ALP ont augmenté de façon significative.
À la lumière des constatations énumérées ci-dessus, on a conclu que l’administration d’ursodiol à raison de doses quotidiennes supérieures à 0,10 g/kg provoquait une hépatotoxicité chez les singes Rhésus.
Cancérogénicité :
Au cours de deux études de 24 mois portant sur le pouvoir carcinogène du médicament administré par voie orale chez la souris, des doses d’ursodiol allant jusqu’à 1 000 mg/kg/jour (3 000 mg/m2/jour) ne se sont pas révélées tumorigènes. En function de la surface corporelle, une telle dose représente 5,4 fois la dose clinique maximale recommandée de 15 mg/kg/jour (555 mg/m2/jour) pour une personne de 50 kg de taille moyenne (1,46 m2 de surface corporelle).
Dans une étude de deux ans sur le pouvoir carcinogène du médicament par voie orale chez 344 rats Fisher, des doses d’ursodiol allant jusqu’à 300 mg/kg/jour (1 800 mg/m2/jour, soit 3,2 fois la dose maximale recommandée chez l’humain en fonction de la surface corporelle) ne se sont pas révélées tumorigènes.
Dans une étude portant sur le pouvoir carcinogène du médicament administré par voie orale, menée sur des rats Sprague-Dawley durant toute leur vie (de 126 à 138 semaines), les animaux ont reçu des doses de 33 à 300 mg/kg/jour, soit de 0,4 à 3,2 fois la dose maximale recommandée chez l’humain en fonctionde la surface corporelle. L’ursodiol a entraîné une augmentation significative (p < 0,5; méthode exacte de Fisher) de la fréquence des phéochromocytomes du tissu médullosurrénal chez les femelles du groupe recevant la plus forte dose.
Lors d’études de 103 semaines portant sur la carcinogenèse de l’acide lithocholique (un métabolite de l’ursodiol) administré par voie orale, des doses allant jusqu’à 250 mg/kg/jour chez la souris et jusqu’à 500 mg/kg/jour chez le rat n’ont provoqué aucune tumeur. Dans une étude
de 78 semaines menée sur des rats, l’instillation intrarectale d’acide lithocholique (1 mg/kg/jour) pendant 13 mois n’a pas provoqué de tumeur colorectale. Un effet favorisant la formation de tumeurs a été observé lorsqu’il était administré après une dose intrarectale unique d’un cancérogène connu, la N-méthyl-N’-nitro-N-nitrosoguanidine. Par contre, dans une étude de 32 semaines menée sur des rats, l’ursodiol administré à raison d’une dose quotidienne de 240 mg/kg (1 440 mg/m2, soit 2,6 fois la dose maximale recommandée chez l’humain en fonction de la surface corporelle) a supprimé l’effet oncogène d’un autre cancérogène connu, l’azoxyméthane, au niveau du côlon.
Mutagenèse
L’ursodiol ne s’est pas révélé génotoxique lors du test d’Ames, de l’analyse des mutations du lymphome (L5178Y, TK+/-) de la souris, du test des échanges de chromatides sœurs de lymphocytes humains, du test d’aberration chromosomique de spermatogonie chez la souris, de l’épreuve du micronoyau de hamster chinois et du test d’aberration chromosomique de cellules médullaires du hamster chinois.
Toxicologie pour la reproduction et le développement
L’ursodiol n’a pas montré d’effet tératogène chez la souris, la rate et la lapine à des doses orales allant respectivement jusqu’à 1,5, 4 et 0,3 g/kg, ni chez la souris et la rate à des doses intrapéritonéales allant jusqu’à 0,2 g/kg. En outre, l’ursodiol n’a pas eu d’effet sur l’accouplement et la fertilité, sauf dans une étude suivant laquelle ces paramètres étaient légèrement réduits chez les rates qui recevaient 2 g/kg. La capacité de reproduction n’a pas été altérée par l’administration d’ursodiol chez ces animaux.
L’administration par voie orale de 1,5 g/kg chez la souris et de 2 g/kg chez la rate a donné lieu à une diminution du gain pondéral maternel ainsi qu’à une diminution du poids moyen des fœtus vivants. De plus, le nombre des sites de résorption a augmenté chez les rates qui recevaient la dose de 2 g/kg. Les lapines se sont révélées beaucoup plus sensibles aux effets toxiques de l’ursodiol que les souris et les rates. L’administration de doses de 0,1 g/kg et plus a entraîné une diminution de la consommation de nourriture, du poids corporel maternel et de l’activité motrice, ainsi qu’une augmentation des sites de résorption et des morts par absorption.
L’administration intrapéritonéale de 0,2 g/kg d’ursodiol à des souris et des rates a provoqué une diminution du gain pondéral maternel, une insuffisance du poids fœtal et une augmentation des sites de résorption.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1.
Monograpghie de produit : PrGLN-Ursodiol (Comprimés d'ursodiol 250 mg et 500 mg)
par Glenmark Pharmaceuticals Canada Inc. Date de révision : 21 septembre 2023, numéro de contrôle : 245047.