


Monographie de produit - Orgaran
INDICATIONS ET USAGE CLINIQUE
ORGARANMD (danaparoïde sodique) est indiqué pour traiter les patients présentant un épisode aigu de thrombocytopénie induite par l’héparine (TIH) et comme prophylaxie chez les patients qui ont des antécédents de TIH.
CONTRE-INDICATIONS
ORGARANMD (danaparoïde sodique) ne doit pas être administré par voie intramusculaire ni chez les patients présentant :
- des antécédents de thrombocytopénie et/ou de thrombose provoquée par ORGARANMD; – une hypertension grave non traitée;
- une rétinopathie diabétique ou hémorragique;
- un accident hémorragique cérébral en phase aiguë;
- un saignement qu’on ne peut arrêter;
- une hypersensibilité à ORGARANMD ou à l’un ou l’autre de ses composants, y compris les sulfites.
MISES EN GARDE
ORGARANMD (danaparoïde sodique) DOIT ÊTRE ADMINISTRÉ AVEC PRUDENCE AUX PATIENTS ATTEINTS D’INSUFFISANCE HÉPATIQUE OU RÉNALE, DE MÊME QU’AUX PATIENTS AYANT DES ANTÉCÉDENTS D’ULCÈRE GASTRO-INTESTINAL.
ORGARANMD ne doit pas être administré dans les cas suivants, à moins que, de l’avis du médecin, les avantages possibles ne surpassent les risques éventuels :
- chez les patients souffrant d’un ulcère actif de l’estomac ou du duodénum (sauf s’il est la raison de la chirurgie);
- chez les patients présentant une diathèse hémorragique grave (sauf si aucun autre traitement antithrombotique ne peut être utilisé);
- chez les patients atteints d’autres affections ou maladies comportant un risque accru d’hémorragie ou ayant subi un accident hémorragique cérébral (sauf en présence d’embolie générale);
- en présence d’une endocardite bactérienne, aiguë ou subaiguë;
- en présence d’importants problèmes de coagulation;
- lors d’une intervention chirurgicale au cerveau, à la moelle épinière, aux yeux ou aux oreilles.
Étant donné qu’une grave hémorragie peut survenir à la suite d’un pontage cardiopulmonaire chez les patients présentant une TIH, l’utilisation d’ORGARANMD n’est pas recommandée pendant l’intervention, à moins qu’aucun autre traitement antithrombotique ne soit accessible.
L’évaluation du taux plasmatique de l’anti-Xa est la seule méthode permettant de mesurer l’efficacité du danaparoïde sodique. L’activité anticoagulante est caractérisée par une courbe dose-réponse très plate notamment dans les tests de coagulation suivants : le temps de prothrombine (TP), le temps de céphaline activée, le temps de céphaline-kaolin et le temps de thrombine (TT). Par conséquent, de tels essais ne permettent pas de mesurer adéquatement l’effet anticoagulant d’ORGARANMD.
L’efficacité clinique d’ORGARANMD en unités anti-Xa se mesure différemment de celle de l’héparine et des héparines de faible poids moléculaire. L’activité plasmatique de l’anti-Xa produite par ORGARANMD n’est pas neutralisée par les protéines de la circulation sanguine, telles que le FP4 et la glycoprotéine riche en histidine. De plus, il a été déterminé qu’ORGARANMD déclenche trois types importants de réactions biochimiques dans la circulation sanguine : une activité anti-Xa, une activité antithrombine et une activité inhibitrice de la production de thrombine, toutes trois ayant des demi-vies différentes après l’administration par injection intraveineuse, soit respectivement de 25, de 4 et de 7 heures. Ainsi, à divers moments après l’injection d’ORGARANMD, on obtiendra des ratios d’activité divers, ayant un effet sur l’efficacité clinique et l’innocuité d’ORGARANMD. Il n’existe donc pas de relation évidente entre l’activité anti-Xa et l’efficacité d’ORGARANMD.
On peut néanmoins établir une relation plus nette entre l’efficacité clinique et la dose administrée plutôt que l’activité anti-Xa, puisqu’une seule dose se traduira par une gamme variée de taux plasmatiques de l’activité anti-Xa. Les variations observables s’expliquent par des facteurs comme le délai avant le prélèvement sanguin, le poids corporel, l’indice de masse corporelle, la fonction rénale et d’autres facteurs (inconnus).
La protamine n’est pas un agent neutralisant l’activité d’ORGARANMD. Toutefois, en cas d’urgence, la plasmaphérèse se révèle efficace pour réduire les taux plasmatiques de l’activité anti-Xa.
Lors de l’utilisation d’héparines de faible poids moléculaire au cours d’anesthésies épidurales ou rachidiennes, on a relevé certains cas d’hématomes intrarachidiens ayant provoqué des paralysies permanentes ou temporaires. De tels risques peuvent augmenter avec l’utilisation prolongée de cathéters épiduraux fixes après une intervention chirurgicale ou encore avec l’utilisation concomitante de médicaments ayant un effet sur l’hémostase, d’anti-inflammatoires non stéroïdiens (AINS), d’inhibiteurs plaquettaires ou d’autres produits ayant un effet sur la coagulation. Ces risques augmentent également au cours d’interventions chirurgicales ayant recours à des anesthésies épidurales ou rachidiennes traumatiques ou répétées. Même si aucun effet semblable lié à l’utilisation d’ORGARANMD au cours d’une anesthésie épidurale ou rachidienne n’a été constaté, on ne peut en exclure complètement le risque. Dans de telles circonstances, on n’utilisera donc ORGARANMD que si les avantages thérapeutiques surpassent les risques éventuels pour le sujet. Douze heures devront s’être écoulées depuis l’administration de la dernière dose d’ORGARANMD avant qu’on puisse pratiquer une anesthésie rachidienne. On doit attendre au moins deux heures après l’anesthésie avant d’administrer la dose suivante. La même mise en garde s’applique à la manipulation et au retrait d’un cathéter. Il est recommandé de surveiller attentivement l’apparition de signes neurologiques indiquant des effets évoqués ci-dessus. S’ils apparaissent, on posera rapidement un diagnostic et on prodiguera les soins appropriés. Se reporter aussi à la rubrique Effets indésirables.
La dose d’ORGARANMD utilisée comme traitement prophylactique de la thrombose veineuse profonde (TVP) doit être individualisée chez les patients souffrant d’une TIH et pourra être réduite au besoin chez les patients atteints d’insuffisance rénale modérée ou grave. L’utilisation d’ORGARANMD doit faire l’objet d’une surveillance attentive chez les patients présentant une insuffisance rénale grave, les reins constituant la principale voie d’élimination du produit. La demi-vie de l’activité anti-Xa chez les personnes ayant une fonction rénale altérée est plus longue (29 à 35 heures) que chez les personnes ayant une fonction rénale normale (25 heures). Des études réalisées auprès de personnes ayant une insuffisance rénale ont révélé que la pharmacocinétique de l’activité plasmatique anti-Xa n’était pas facilement prévisible et qu’elle pouvait varier beaucoup d’un individu à l’autre. Une posologie particulière a été établie pour les patients présentant une TIH et devant subir une hémodialyse rénale ou une hémofiltration (se reporter à la rubrique Posologie et administration). Chez les patients devant se soumettre à des séances de dialyse répétées, le bolus injecté avant la dialyse est ajusté adéquatement pour prévenir tout effet cumulatif de l’activité plasmatique anti-Xa. Chez les patients soumis à une hémodialyse rénale de façon régulière, il n’est pas nécessaire d’ajouter une posologie prophylactique contre la TVP, puisque les effets antithrombotiques du médicament persistent entre les séances de dialyse.
Sauf dans des circonstances particulières, on doit éviter d’administrer ORGARANMD si un avortement est imminent ou possible. On le fera par contre si, de l’avis du médecin, le risque accru d’hémorragie est surpassé par le risque de thrombose ou de thromboembolie. ORGARANMD contient du sulfite de sodium et peut provoquer des réactions allergiques, notamment des symptômes de choc anaphylactique et des crises d’asthme pouvant être fatales ou moins graves, chez certaines personnes sensibles. La prévalence générale d’hypersensibilité au sulfite dans la population générale n’est pas connue. Ce type d’allergie est plus fréquent chez les asthmatiques que chez les non-asthmatiques.
Utilisation chez des personnes ayant une valvule prothétique
ORGARANMD ne doit pas être utilisé pour prévenir une thromboembolie chez des personnes ayant une valvule prothétique, car les données actuelles ne permettent pas d’évaluer adéquatement l’innocuité et l’efficacité du médicament chez ces personnes. Des études adéquates n’ont pas été effectuées pour établir les conditions régissant son utilisation (p. ex. la posologie). Des cas de thromboses de valvules prothétiques aortiques et mitrales ont été observés, dont certains ayant entraîné la mort. (Se reporter à la rubrique Utilisation durant la grossesse.)
Utilisation durant la grossesse et l’allaitement, ainsi que chez les enfants
Des études chez l’animal n’ont encore révélé ni effet tératogène ni passage transplacentaire lors du traitement par ORGARANMD. L’utilisation d’ORGARANMD chez les femmes enceintes n’a été étudiée qu’auprès d’un petit nombre de sujets. À la suite d’observations effectuées sur 23 femmes enceintes (13 au premier trimestre de grossesse, 4 au deuxième et 6 au troisième), dont 13 souffraient de TIH et 10, d’un autre type d’intolérance à l’héparine, rien n’indique que l’administration d’ORGARANMD au cours de la grossesse entraîne des anomalies chez le fœtus ou des épisodes de saignement chez l’enfant et chez la mère lors de l’accouchement. Dans les quelques cas où le sang du cordon ombilical a fait l’objet de tests pour y déceler la présence d’activité anti-Xa, les résultats se sont révélés négatifs.
Les effets d’ORGARANMD pendant l’allaitement chez l’humain n’ont pas été étudiés. Les femmes qui reçoivent ORGARANMD ne devraient pas allaiter. Vu le manque de données à ce sujet, il est généralement recommandé de ne pas administrer ORGARANMD durant la grossesse et l’allaitement chez les femmes atteintes de TIH, sauf si aucun autre traitement antithrombotique ne peut être utilisé et que les avantages thérapeutiques l’emportent sur les risques éventuels.
Les effets d’ORGARANMD chez les enfants ont été très peu étudiés. L’administration du produit ne devrait pas être envisagée sans d’abord consulter un expert en coagulation et elle doit s’établir en fonction des taux plasmatiques de l’activité anti-Xa (se reporter à la rubrique Posologie et administration).
ORGARANMD ne doit pas être utilisé pour prévenir une thromboembolie chez une femme enceinte ayant une valvule prothétique, sauf si la personne présente une thrombocytopénie induite par l’héparine (TIH). ORGARANMD a été administré de façon très limitée à cette population de patients dans la prise en charge des TIH de type II. Chez les personnes ayant reçu des héparines de faible poids moléculaire, des caillots se sont formés et ont causé l’obstruction de la valvule et la mort. Les données actuelles ne permettent pas d’évaluer adéquatement l’innocuité, l’efficacité ou la posologie à utiliser chez les femmes enceintes ayant des valvules prothétiques.
Utilisation au cours d’une intervention chirurgicale au genou
Les risques de saignement au cours d’une intervention chirurgicale au genou pourraient être plus grands que dans d’autres types d’interventions orthopédiques chez une personne traitée au moyen d’une héparine de faible poids moléculaire ou d’un héparinoïde comme ORGARANMD. L’hémarthrose constitue une complication grave liée aux chirurgies du genou. Dans un cas semblable, il incombe au médecin de déterminer si les avantages thérapeutiques du produit sont plus importants que les risques éventuels et s’il doit administrer une héparine de faible poids moléculaire ou un héparinoïde à ses patients.
PRÉCAUTIONS
Diagnostic clinique de la TIH
La TIH se présente de diverses façons, dont certaines s’apparentent à d’autres affections. Le diagnostic clinique demeure le plus probant. Les facteurs suivants ont été reconnus comme étant des caractéristiques permettant de soupçonner ou de confirmer une TIH :
- manifestation d’une thrombocytopénie ou diminution de plus de 40 % de la numération plaquettaire dans les cinq à quinze jours suivant le début du traitement à l’héparine;
- manifestation d’une résistance à l’héparine, c’est-à-dire nécessité d’augmenter les doses pour prévenir l’aggravation ou la survenue d’une thrombose, ou pour maintenir le temps de céphaline activée désiré;
exclusion d’autres causes expliquant cette baisse (accrue) de la numération plaquettaire (p. ex.
chirurgie, médicaments, septicémie, CID);
augmentation de la numération plaquettaire après la cessation du traitement à l’héparine
(y compris les petites doses d’irrigation servant notamment à maintenir la perméabilité des cathéters intravasculaires, qui sont souvent oubliées ou négligées). Cette augmentation peut être lente ou retardée par la présence d’autres facteurs que la TIH pouvant affecter la numération plaquettaire;
- observation d’une nouvelle diminution (involontaire) de la numération plaquettaire lors de la reprise du traitement à l’héparine (surtout après des séances de dialyse répétées);
- apparition de nouvelles complications thromboemboliques aiguës (qui peuvent prendre la forme d’un caillot blanc riche en plaquettes lors de l’embolectomie), que ce soit à l’intérieur du système vasculaire ou d’un système artificiel, p. ex. greffon ou dialyseur.
La TIH peut également prendre d’autres aspects cliniques, comme une nécrose cutanée induite par l’héparine, une amnésie totale transitoire, des réactions générales aiguës à une injection, etc. L’apparition de ces symptômes, ou des deux derniers facteurs énumérés plus haut, permet la confirmation clinique de la présence d’une TIH.
Le diagnostic initial de TIH, fondé sur les observations cliniques, peut être renforcé par d’autres épreuves de laboratoire, comme une nouvelle évaluation de la numération plaquettaire, l’examen d’un frottis sanguin pour y déceler une agglutination des plaquettes ou l’identification de microparticules d’origine plaquettaire par cytométrie de flux. Bien que déjà utilisée dans le passé, la détection de taux élevés d’immunoglobulines à la surface des plaquettes n’est ni sensible ni spécifique pour conclure à un diagnostic de TIH. Dans la mesure du possible, on devrait tenter de déceler l’anticorps induit par l’héparine (ou son équivalent si un glycosaminoglycuronanne [GAG] antithrombotique chimique a été administré). Un certain nombre de tests existent à cette fin. Bien que tous ces tests aient une valeur prédictive extrêmement positive, leur sensibilité à détecter l’anticorps et, par conséquent, le degré de faux négatifs varie. Classés selon leur précision diagnostique, ces tests sont les suivants :
a. TLS (test de libération de sérotonine). Bien que généralement considéré comme la « norme », ce test ne se prête pas bien à une utilisation courante, puisqu’il demande la libération de sérotonine marquée au carbone 14 provenant de plaquettes prémarquées et qu’il exige l’obtention d’une licence d’utilisation d’isotopes radioactifs.
b. Test APIH (activation plaquettaire induite par l’héparine). Ce test est une version plus sensible (seuil de détection de l’anticorps moins élevé) du test d’agrégation plaquettaire courant (TAP, voir ci-dessous). Le test APIH se compare favorablement au TLS. Il faut cependant noter que, aux États-Unis, certains investigateurs emploient l’acronyme anglais HIPA (heparin-induced platelet activation) même si, en fait, ils font référence au TAP.
c. ELISA (dosage immunoenzymatique). Offert sous forme de trousse, ce test est relativement simple à réaliser dans tout laboratoire. Comme il est sensible, il permet de distinguer les anticorps IgG, IgM et IgA et, de ce fait, d’obtenir un portrait plus précis de la physiopathologie de la TIH. Toutefois, il se fonde sur la fixation préalable du FP4, une protéine d’origine plaquettaire, ce qui accroît la spécificité du test. Cette protéine se fixe solidement à l’héparine (in vivo, ce complexe est la cible de l’anticorps responsable du tableau clinique de la TIH), mais elle ne se fixe presque pas aux héparines de faible poids moléculaire et pas du tout à ORGARANMD (danaparoïde sodique).
d. TAP (test d’agrégation plaquettaire). Bien qu’il soit moins sensible que les autres méthodes de détection de l’anticorps induit par l’héparine, ce test est le plus largement utilisé. Contrairement au TLS, au test APIH et à l’ELISA, il ne requiert aucun réactif ni aucun équipement particuliers.
Chez certains patients, même si on dispose du résultat de l’un de ces tests sur un premier échantillon sanguin, celui-ci pourrait ne pas permettre de diagnostic, soit parce que des taux d’héparine interférents sont présents, soit parce que la concentration d’anticorps est trop faible, soit pour ces deux raisons. Un taux d’anticorps trop faible fera en sorte que les tests fonctionnels les moins sensibles donneront un faux négatif. Par conséquent, les patients chez qui on soupçonne une TIH après observation clinique, mais dont les tests sérologiques se sont révélés négatifs, devraient être soumis à un nouveau prélèvement sanguin 24 heures plus tard pour de plus amples analyses. L’interférence causée par la présence d’autres protéines plasmatiques affectera les résultats de tous les tests, surtout ceux d’ELISA. On peut éviter ce problème en préchauffant le sérum à 60 °C pendant 30 minutes. Par ailleurs, l’anticorps n’est peut-être pas induit par le complexe héparine-FP4 courant, mais plutôt par l’interaction entre l’héparine et d’autres protéines (p. ex. IL-8 ou NAP2), ce qui peut entraîner un faux négatif.
Dans le cas d’accident vasculaire cérébral, il importe de s’assurer qu’on n’est pas en présence d’une hémorragie intracrânienne ou intracérébrale (accident hémorragique cérébral) au moyen d’une tomodensitographie ou d’une IRM avant d’administrer ORGARANMD. Surveillance des constantes biochimiques
ORGARANMD ne prolonge que de façon modérée les temps de coagulation, tels que le temps de thrombine ou le temps de céphaline activée. Pour un suivi en laboratoire de l’activité plasmatique anti-Xa, les méthodes amidolytiques de détection de l’activité anti-Xa sont recommandées. Quelle que soit la méthode choisie, il convient d’utiliser ORGARANMD comme étalon pour les valeurs de référence. Le fait d’augmenter la dose du produit en vue d’obtenir une prolongation du temps de céphaline activée comparable à celle qu’on obtiendrait avec l’héparine non fractionnée pourrait entraîner une surdose et produire des saignements.
ORGARANMD doit être administré par voie sous-cutanée ou intraveineuse. Durant la période séparant deux injections administrées par voie sous-cutanée, le taux plasmatique de l’activité anti-Xa du patient ne demeurera pas à l’intérieur des limites qu’on obtiendrait normalement avec l’héparine non fractionnée administrée par perfusion intraveineuse ininterrompue. Le pic du taux plasmatique de l’activité anti-Xa sera atteint 4 heures après l’administration sous-cutanée. L’administration de doses uniques pouvant atteindre 3 200 unités d’ORGARANMD génère un taux d’activité anti-Xa inférieur à 0,5 U/ml. Les taux plasmatiques de l’activité anti-Xa à l’état d’équilibre sont atteints en quatre ou cinq jours, mais peuvent être atteints plus tôt par voie sous-cutanée si la dose d’attaque est administrée par bolus intraveineux. ORGARANMD administré par bolus intraveineux de 4 000 à 4 800 unités produit toutefois des taux moyens de l’activité anti-Xa dépassant 0,5 U/ml. ORGARANMD doit être administré conformément aux directives énoncées à la rubrique Posologie et administration.
Surveillance des patients
Comme c’est le cas avec n’importe quel antithrombotique, il existe un risque de saignement général lors d’un traitement au moyen d’ORGARANMD.
Une fois le traitement commencé, les patients doivent faire l’objet d’une surveillance attentive afin d’éviter les complications hémorragiques. Pour ce faire, il importe de procéder à des examens physiques réguliers, de porter une attention particulière aux drains chirurgicaux, de mesurer périodiquement le taux d’hémoglobine et de déterminer le taux d’anti-Xa. Les complications hémorragiques doivent être considérées comme importantes lorsque le taux d’hémoglobine diminue de 2 g/dl ou qu’une transfusion sanguine d’au moins deux unités est nécessaire. Aux doses prophylactiques normales, ORGARANMD ne modifie pas les résultats globaux de tests de coagulation, comme le temps de céphaline activée, le temps de prothrombine et le temps de thrombine. De tels essais ne conviennent donc pas pour évaluer l’effet d’un traitement avec ORGARANMD.
On ne peut se fier à la détermination des temps de coagulation habituels (Quick, RIN, temps de prothrombine) au cours des cinq premières heures suivant une injection d’ORGARANMD. Puisque le RIN est fonction du temps de prothrombine et du temps de thrombine, il est impossible de mesurer l’effet avec exactitude au cours des cinq premières heures après la prise concomitante d’un anticoagulant oral et d’ORGARANMD.
ORGARANMD doit être administré par voie sous-cutanée ou intraveineuse. Durant la période séparant deux injections administrées par voie sous-cutanée, le taux plasmatique de l’activité anti-Xa du patient ne demeurera pas à l’intérieur des limites qu’on obtiendrait normalement avec l’héparine non fractionnée administrée par perfusion intraveineuse ininterrompue. Les taux plasmatiques moyens d’anti-Xa obtenus 10 minutes après une seule injection intraveineuse de 1 500 à 1 600 unités, de 3 000 à 3 200 unités et de 6 400 unités étaient respectivement de 0,4, 0,9 et 1,6 unité anti-Xa/ml. Lorsque ORGARANMD était administré à l’état d’équilibre, en doses de 800, de 1 600, de 2 400 et de 3 200 unités les taux d’anti-Xa, cinq minutes après l’injection, s’établissaient respectivement à 0,3, 0,58, 1,07 et 1,14 U/ml. L’analyse pharmacocinétique fait ressortir la linéarité cinétique de l’effet anti-Xa après des injections bolus intraveineuses multiples. (Se reporter aussi à la rubrique Surveillance des constantes biochimiques.) ORGARANMD doit être utilisé conformément aux directives énoncées à la rubrique Posologie et administration.
Numération plaquettaire
Une numération plaquettaire doit être effectuée avant d’amorcer un traitement au moyen d’ORGARANMD, puis tous les deux jours pendant la première semaine, deux fois par semaine pendant les deux semaines suivantes et une fois par semaine après trois semaines de traitement.
La prudence s’impose lorsqu’on doit administrer ORGARANMD à des personnes atteintes d’une thrombocytopénie congénitale ou provoquée par un médicament (autre que l’héparine), ou encore présentant une anomalie sur le plan plaquettaire.
Réaction croisée chez des patients atteints d’une thrombocytopénie induite par l’héparine (TIH) La signification d’un test positif de réaction croisée chez des patients atteints de TIH n’est pas évidente sur le plan clinique. ORGARANMD a déjà été utilisé comme anticoagulant de rechange chez des patients manifestant une TIH induite par l’héparine. Suivant les résultats des tests préalables à leur traitement, la réaction croisée avec ORGARANMD (< 10 %) était nettement moindre qu’avec les héparines de faible poids moléculaire (> 90 %).
L’administration répétée d’ORGARANMD chez 34 patients à au moins deux occasions bien distinctes n’a pas provoqué de sensibilisation. Si on soupçonne une TIH, ou que celle-ci soit confirmée, on doit éliminer toute source d’héparine ou d’héparine de faible poids moléculaire, en tant qu’agent responsable.
Bien que le test le plus probant pour détecter une TIH consiste à causer une thrombocytopénie au niveau plaquettaire par provocation répétée, le risque de graves complications thromboemboliques interdit de recourir à ce procédé. On doit donc se fier aux épreuves de laboratoire quant à l’hypersensibilité plaquettaire induite par l’héparine ou aux tests directs de l’anticorps avec ORGARANMD. Un test de réaction croisée avec ORGARANMD est fortement recommandé si on soupçonne une réaction croisée lors d’observations cliniques. Si la présence d’une réaction croisée est confirmée, il faut alors s’assurer que le patient ne sera plus jamais traité par ORGARANMD.
Outre les problèmes d’interférence lors de la détection de l’anticorps induit par l’héparine, qui dans une certaine mesure sont inhérents à tout test sérologique, une certaine confusion peut provenir des résidus d’héparine présents dans l’échantillon plasmatique d’un patient chez qui on soupçonne une TIH. Cette confusion vient du fait que les « essais à blanc ou témoins » donneront également des résultats positifs lors des tests de réaction croisée. Il est possible de débarrasser l’échantillon de cette héparine, mais l’anticorps spécifique peut également être éliminé par la même occasion, entraînant ainsi une diminution de la sensibilité du test. Des tests de réaction croisée pour déceler la présence d’anticorps induits par l’héparine doivent être effectués à l’aide d’autres GAG chaque fois qu’on dispose des tests énumérés plus haut. Toutefois, l’ELISA est probablement le moins fiable à cette fin, car si le composé soumis au test ne se fixe que peu ou pas du tout au FP4, les résultats du test de réaction croisée peuvent être biaisés. La signification d’un test positif de réaction croisée chez des patients atteints de TIH n’est pas évidente sur le plan clinique. ORGARANMD a déjà été administré de façon concluante comme anticoagulant de rechange chez des patients atteints de TIH ayant obtenu un test de réaction croisée positif.
Voici quelques-uns des principaux points à surveiller lors de tests de sensibilité plaquettaire chez des patients qui présentent une TIH :
- 1. Un test plaquettaire négatif chez un patient atteint d’une thrombocytopénie aiguë n’écarte pas la possibilité d’une réaction positive in vivo.
- 2. Un test de réaction croisée positif effectué à partir d’un échantillon sanguin prélevé avant le traitement ne devrait pas empêcher d’administrer ORGARANMD avec circonspection si aucun autre traitement de rechange par rapport à l’héparine n’est disponible. De fréquents examens visant à déceler tout signe de réaction croisée doivent donc être effectués en conséquence.
- 3. Des prélèvements effectués quelques mois après une manifestation thrombocytopénique ou plus tard peuvent donner des résultats négatifs en ce qui concerne une éventuelle réaction croisée, l’anticorps spécifique ayant disparu entre-temps. Toutefois, l’administration d’ORGARANMD peut déclencher la production d’anticorps responsables de la réaction croisée, avec le risque de thrombocytopénie s’y rattachant.
- 4. L’utilisation d’une substance sensibilisante qui aurait déjà donné un résultat de TIH positif n’est pas recommandée, même pour une seule injection.
- 5. Si on soupçonne une réaction croisée avec ORGARANMD lors d’observations cliniques, on doit immédiatement cesser d’utiliser le produit, car un décès a été rapporté après l’administration d’ORGARANMD dans une situation semblable.
Instauration du traitement antithrombotique
Étant donné les limites que présentent les tests de laboratoire et leur interprétation, il n’est pas nécessaire d’attendre l’obtention d’un résultat négatif avant de commencer le traitement par ORGARANMD. Cependant, on doit assurer un suivi clinique étroit et une surveillance rigoureuse de la numération plaquettaire (voir plus haut) afin de déceler les signes avant-coureurs d’une réaction croisée. Si on soupçonne une réaction croisée, le traitement doit être modifié sur-le-champ. Sur le plan clinique, la réaction croisée peut se manifester par une diminution accrue ou incontrôlable de la numération plaquettaire, l’apparition d’une nouvelle complication thrombotique ou l’aggravation de celle déjà existante, une nécrose cutanée et, rarement, des saignements. Même s’il est important de cesser immédiatement d’administrer ORGARANMD, une confirmation sérologique doit tout de même être obtenue afin de mettre en lumière, le cas échéant, d’autres causes possibles de ces complications. Par exemple, la septicémie, la CID, d’autres médicaments ou affections sont liés à la thrombocytopénie. L’insuffisance du facteur hémostatique, une dose trop faible d’ORGARANMD, l’héparine ou la warfarine administrée comme traitement concomitant ou le syndrome antiphospholipide/lupus érythémateux disséminé sont autant de causes possibles de complications thrombotiques. L’héparine ou la warfarine administrée comme traitement concomitant peut causer une nécrose cutanée. De trop fortes doses d’ORGARANMD administrées en même temps que de l’héparine ou de la warfarine peuvent provoquer des saignements. On ne peut reprendre le traitement par ORGARANMD que si le test de réaction croisée avec ce produit est négatif et qu’une des possibilités énumérées plus haut est considérée comme la cause du problème. L’ajustement de la posologie inadéquate d’ORGARANMD a pu régler le problème.
Critères d’utilisation en chirurgie générale
Voici certains facteurs de risque associés à une thromboembolie veineuse postopératoire : antécédents de thromboembolie veineuse, présence de varices, obésité, insuffisance cardiaque, néoplasie, antécédents de fracture d’un os long de la jambe, alitement de plus de cinq jours avant l’intervention, durée prévue de l’intervention supérieure à 30 minutes et âge de 60 ans ou plus.
Personnes âgées
Le risque de thrombose est étroitement lié à l’âge des patients. Au cours d’études cliniques avec ORGARANMD, aucune tendance accrue aux saignements n’a été observée chez des patients âgés dont les reins et le foie fonctionnaient normalement. Aucune réduction de la dose à administrer à une personne âgée n’est donc nécessaire, sauf dans les cas où la fonction hépatique ou rénale est altérée.
INTERACTIONS MÉDICAMENTEUSES
Les études cliniques n’ont révélé aucune interaction médicamenteuse significative en ce qui a trait à ORGARANMD. En général, l’utilisation concomitante avec des antithrombotiques ayant d’autres modes d’action, par exemple les anticoagulants oraux et l’acide acétylsalicylique (AAS), aurait des effets cumulatifs. ORGARANMD peut être administré en même temps que des anticoagulants oraux ou des médicaments entravant la fonction plaquettaire, notamment l’AAS et les anti-inflammatoires non stéroïdiens, mais la prudence est de mise. La surveillance de l’activité d’un anticoagulant oral au moyen du temps de prothrombine et du Thrombotest ne peut donner de résultats probants au cours des cinq premières heures suivant l’administration d’ORGARANMD.
L’interaction de certains médicaments, énumérés ci-dessous, avec ORGARANMD a été évaluée. Les effets sur les paramètres cinétiques indiqués ci-dessous ne sont cependant pas considérés comme étant pertinents sur le plan clinique. On n’a noté aucun effet clinique pertinent en ce qui a trait aux paramètres biochimiques, hématologiques et urinaires.
Acide acétylsalicylique Aucun effet sur l’hémostase.
Acénocoumarol Légère diminution de la clairance de l’anti-Xa. Cloxacilline Légère augmentation de la demi-vie d’élimination de l’activité anti-Xa.
Ticarcilline Légère augmentation de la clairance de l’anti-Xa.
Digoxine Légère augmentation de la clairance de l’anti-Xa; légère diminution de l’aire sous la courbe de la concentration plasmatique de digoxine en fonction du temps.
Chlorthalidone Légère diminution de la clairance de l’anti-Xa et du volume de distribution central.
Pentobarbital Diminution de la clairance de l’anti-IIa.
Antipyrine Aucun effet notable sur le système du cytochrome P450.
Puisque la plupart des patients traités par ORGARANMD sont gravement malades et présentent souvent des troubles multiples, bon nombre d’entre eux doivent prendre une grande variété de médicaments. Beaucoup de patients ont reçu des antithrombotiques en concomitance, dont les deux plus importants sont les anticoagulants oraux et les thrombolytiques. Ces patients ont été traités en moyenne avec quatre ou cinq médicaments autres que les antithrombotiques, la plupart de ces médicaments étant des antibiotiques, des antihypertenseurs, des diurétiques, des antidiabétiques, des stimulants cardiaques et des analgésiques. Par ailleurs, des anticancéreux et des immunosuppresseurs ont souvent été utilisés et ont été associés à un délai avant le retour à la normale de la numération plaquettaire. Malgré cette variété de médicaments, aucune interaction directe avec ORGARANMD n’a été constatée. Les investigateurs ont parfois présumé que certains médicaments contribuaient séparément à la suppression d’une fonction plaquettaire normale et possiblement au délai avant le retour à la normale.
ORGARANMD est conçu principalement pour une administration sous-cutanée et intraveineuse. En perfusion ou en bolus intraveineux, il doit être administré séparément et non mélangé à d’autres médicaments. ORGARANMD est toutefois compatible avec les liquides de perfusion suivants : solution saline normale, solution saline de dextrose, soluté de Ringer ou soluté lactate de Ringer et mannitol. S’il est dissous dans ces solutions, il conservera sa stabilité pendant 48 heures à température ambiante.
Il n’existe pas d’antidote à un surdosage d’ORGARANMD. La protamine ne peut être utilisée comme agent neutralisant l’activité d’ORGARANMD. En cas de saignements graves impossibles à maîtriser par une intervention chirurgicale, la plasmaphérèse a été utilisée pour réduire les concentrations d’ORGARANMD présentes dans la circulation sanguine. Se reporter à la rubrique Symptômes et traitement du surdosage.
EFFETS INDÉSIRABLES
Après administration d’ORGARANMD (danaparoïde sodique), les effets indésirables observés chez les patients atteints de TIH sont les mêmes que chez les patients ne présentant pas de TIH.
Saignements
Comme pour tout traitement antithrombotique, des manifestations hémorragiques peuvent survenir lors de l’utilisation d’ORGARANMD. La formation d’hématomes aux points d’injection du produit est assez courante et est observée à une fréquence de 5 % ou moins. Même si tout traitement antithrombotique comporte des risques de saignements, aucune augmentation de ces risques au cours d’interventions chirurgicales n’a été observée (à partir du volume des pertes de sang et du nombre de transfusions de concentrés de globules rouges), pas plus d’ailleurs qu’en période postopératoire, avec l’injection sous-cutanée deux fois par jour de 750 unités anti-Xa d’ORGARANMD avant et après les interventions, comparativement au placebo ou à d’autres traitements actifs comme l’héparine non fractionnée, la warfarine et le dextran. On n’a pas non plus observé de corrélation entre les taux plasmatiques de l’activité anti-Xa et les complications hémorragiques ayant pu survenir au cours d’un traitement par ORGARANMD, quoique les hémorragies aient été plus fréquentes à doses élevées, comme celles administrées aux patients atteints de TIH. Jusqu’à ce que des données plus précises soient obtenues, on doit éviter les concentrations anti-Xa supérieures à 0,5 U/ml (intervalle médian) lorsqu’on utilise ORGARANMD en prophylaxie postopératoire contre les thromboembolies. Les facteurs de risque de saignements liés aux héparines et aux héparinoïdes comprennent la présence d’une maladie grave, un traumatisme chirurgical ou accidentel, une forte consommation d’alcool depuis longtemps, l’administration d’inhibiteurs de la fonction plaquettaire autres que l’AAS et les AINS et une insuffisance rénale grave. Les saignements peuvent aller d’un simple hématome local à une hémorragie grave. Parmi les signes avant-coureurs de saignement, notons l’épistaxis, l’hématurie et le méléna, même si de telles manifestations peuvent également découler d’un accident hémorragique grave. Les saignements peuvent se produire n’importe où dans l’organisme, ce qui les rend difficiles à détecter, comme c’est le cas du saignement rétropéritonéal.
Des cas d’hématomes rachidiens ont été rapportés à la suite de l’utilisation d’héparines de faible poids moléculaire au cours d’anesthésies épidurales ou rachidiennes, plus particulièrement dans les cas où la rachicentèse était traumatique. Des paralysies temporaires ou permanentes en ont résulté (incidence de 1:45 000). Se reporter aussi à la rubrique Mises en garde.
Fonction hépatique
Des variations des taux plasmatiques de transaminases (ASAT, ALAT et phosphatase alcaline) ont été observées chez des sujets traités par ORGARANMD. Toutefois, elles ne sont pas cliniquement significatives, car les patients étaient gravement malades. En général, aucune concordance dans les variations des taux plasmatiques d’enzymes ne peut indiquer un effet précis sur le foie ou toute autre provenance de ces enzymes (muscle [cardiaque, squelettique, utérin, etc.], érythrocyte ou reins). Quoi qu’il en soit, une augmentation transitoire des transaminases (ASAT et ALAT) s’observe régulièrement lorsqu’on utilise des composés de la classe des héparines de faible poids moléculaire ou de l’héparine non fractionnée. Les mécanismes régissant l’augmentation des taux de transaminases ne sont pas connus et aucune lésion irréversible au foie n’a été rapportée.
Hypersensibilité
Bien que rarement, des thrombocytopénies, des éruptions cutanées et des réactions allergiques se produisent à la suite d’un traitement au moyen d’un héparinoïde ou d’une héparine de faible poids moléculaire. Le traitement par ORGARANMD doit être interrompu chez les patients qui présentent des signes immédiats d’allergie généralisée ou localisée. Chez les patients présentant des réactions à l’héparine au point d’injection, ces réactions réapparaissent parfois lors du traitement par ORGARANMD, mais leur gravité est moindre et elles peuvent disparaître malgré la poursuite du traitement par ORGARANMD. Dans le cas d’une thrombocytopénie provoquée par un anticorps, on doit interrompre l’administration d’ORGARANMD et en déterminer la cause. Si ORGARANMD en est la cause, il importe de songer à un traitement de rechange. Les réactions anaphylactoïdes à l’héparine non fractionnée et aux héparines de faible poids moléculaire sont rares elles aussi. Des nécroses causées par l’héparine, l’ancrod et la warfarine sont survenues lors de l’utilisation d’héparines de faible poids moléculaire, mais aucune n’a été observée avec ORGARANMD.
Système squelettique
Aucun signe d’ostéoporose n’a été observé chez des rats et des chiens ayant reçu, par voie intraveineuse, de fortes doses d’ORGARANMD pendant six mois. De plus, aucun effet ostéopénique n’a été rapporté, même chez les patients traités pendant plus de trois mois, dont douze femmes enceintes (particulièrement vulnérables à cet effet indésirable de l’héparine). Toutefois, le symptôme en question étant déjà considéré comme un effet indésirable possible d’un traitement prolongé à l’héparine non fractionnée à forte dose, le risque d’ostéoporose ne peut être exclu.
Métabolisme des lipides
ORGARANMD entraîne la libération d’une plus petite quantité de lipoprotéines lipases et de triglycérides lipases hépatiques que l’héparine non fractionnée. La quantité totale de lipases libérée par ORGARANMD est inférieure de 20 % à celle libérée par des doses antithrombotiques équivalentes d’héparine non fractionnée. La réaction aux lipoprotéines lipases est réduite de moitié, tandis que la réaction aux triglycérides lipases hépatiques est réduite encore davantage.
Le tableau suivant énumère les événements indésirables observés au cours d’études cliniques pendant lesquelles ORGARANMD était administré pour prévenir une thrombose veineuse profonde (TVP) ou une embolie pulmonaire (EP) après une chirurgie orthopédique à la hanche (dose quotidienne variant d’une seule injection sous-cutanée [s.-c.] de 500 unités à une perfusion de 183 unités/heure), pour prévenir (sans intervention à la hanche) ou traiter une TVP ou une EP (dose quotidienne par voie s.-c. variant de 375 unités une fois par jour à 2 000 unités deux fois par jour), pour prendre en charge un accident ischémique cérébral progressif ou aigu (dose quotidienne variant de 625 à 9 600 unités par voie intraveineuse [i.v.], répartie dans le cas extrême de la façon suivante : 2 400 unités quatre heures après le bolus, 4 800 unités douze heures plus tard et 2 400 unités après huit heures additionnelles), en présence d’hémodialyses (dose quotidienne variant de 500 à 6 000 unités en bolus i.v.), en présence de cathétérismes cardiaques (dose quotidienne s’établissant à 3 200 unités par voie intra-artérielle) ou dans le cadre de diverses autres études pharmacologiques (dose quotidienne variant de 100 à 6 400 unités par voie i.v.). Il est à noter que l’utilisation d’un placebo se limitait à un certain nombre de situations cliniques et que le ratio utilisation périopératoire/utilisation médicale était beaucoup plus élevé chez les patients traités par ORGARANMD. Cela explique probablement la plupart des écarts quant à la fréquence des événements indésirables énumérés.
Les événements indésirables sont présentés indépendamment du lien de causalité avec l’utilisation d’ORGARANMD, l’affection ou la maladie traitée, les éventuelles maladies concomitantes, les autres médicaments qui auraient pu être utilisés parallèlement, ou toute autre raison inconnue.
Tableau 1. Incidence des événements indésirables (> 1%) par appareil/système et par traitement
Appareil ou système Effet indésirable | ORGARANMD n = 4 478 (%) | Placebo n = 310 (%) |
Organisme en général Fièvre Infection Douleur au point d’injection Douleur Pyrexie | 212 (4,7) 68 (1,5) 351 (7,8) 218 (4,9) 78 (1,7) | 1 (0,3) 3 (1,0) 53 (17,1) 0 (0,0) 0 (0,0) |
Appareil digestif Constipation Nausées Vomissements | 86 (1,9) 116 (2,6) 41 (0,9) | 0 (0,0) 3 (1,0) 3 (1,0) |
Système sanguin et lymphatique Anémie Leucocytose | 15 (0,3) 44 (1,0) | 3 (1,0) 2 (0,6) |
Troubles métaboliques ou nutritionnels Hypoprotéinémie | 42 (0,9) | 4 (1,3) |
Appareil respiratoire Pneumonie | 46 (1,0) | 2 (0,6) |
Peau et appendices Éruptions cutanées | 45 (1,0) | 0 (0,0) |
Système urogénital Rétention urinaire Infection des voies urinaires | 46 (1,0) 105 (2,3) | 0 (0,0) 3 (1,7) |
Remarque : Les chiffres fournis comprennent tous les événements indésirables observés chez un même patient, qu’il s’agisse d’un ou de plusieurs appareils ou systèmes. En sont exclus les événements indésirables entraînant la mort telle que définie dans le système COSTART. Sont également exclus les événements indésirables ayant un taux d’incidence inférieur à 1 %.
En plus des événements indésirables énumérés dans le tableau ci-dessus, en voici quelques autres observés chez des patients ayant subi ou non une intervention chirurgicale et chez des patients soignés pour diverses raisons : ecchymoses, hématomes, hémorragies, anomalies urinaires, hématurie, sang dans les voies urinaires (signe microscopique), fibrillation auriculaire, perte de connaissance partielle, incontinence urinaire, contractions involontaires des muscles, tremblements, diminution de la tension artérielle, nervosité, apnée, fatigue, saignement des voies urinaires, hypotension, augmentation du phosphate alcalin, œdème périphérique, confusion, insomnie, asthme, thrombocytopénie, septicémie, infarctus cérébral, hémorragie cérébrale, thrombose veineuse profonde, hémiparésie. Ces complications sont répertoriées sans égard à leur cause et ne sont pas nécessairement attribuables à ORGARANMD.
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
Le principal signe clinique d’un surdosage est l’hémorragie. En cas de surdosage accidentel, on doit procéder à une numération hématologique et mesurer les autres paramètres de la coagulation. Il est rare qu’un saignement mineur nécessite des soins particuliers. En général, le fait de réduire ou de retarder la dose suivante d’ORGARANMD (danaparoïde sodique) suffit. Tout saignement grave doit toutefois entraîner l’interruption permanente ou temporaire du traitement par ORGARANMD (dans ce dernier cas, le traitement pourra se poursuivre ultérieurement avec une posologie réduite). On envisage alors une transfusion de plasma frais congelé, voire une intervention chirurgicale ou une plasmaphérèse si le saignement n’est pas maîtrisé. La protamine n’est pas un agent neutralisant l’activité d’ORGARANMD.
POSOLOGIE ET ADMINISTRATION
La posologie d’ORGARANMD (danaparoïde sodique) est exprimée en unités (unités anti-Xa)/ml, et non en UI/ml, comme c’est le cas pour l’héparine non fractionnée et la plupart des héparines de faible poids moléculaire. Ces unités de mesure ne sont pas interchangeables. Il n’existe pas non plus de facteur de conversion pour passer d’un système à l’autre.
L’activité plasmatique anti-Xa est en corrélation linéaire avec la dose d’ORGARANMD utilisée. Lorsqu’il faut surveiller l’action anticoagulante, par exemple si la personne pèse moins de 55 kg ou plus de 90 kg ou encore si elle souffre d’insuffisance rénale aiguë, l’efficacité fonctionnelle anti-Xa devra être mesurée au moyen d’un substrat peptidique chromogène. Le même test servira à déterminer les doses individuelles. Pour que ce test donne des résultats fiables, il importe de se servir des valeurs d’ORGARANMD pour établir la courbe standard.
Chez les personnes souffrant d’insuffisance rénale grave (taux de créatinine ≥ 220 µmol), il se peut qu’on ait à diminuer la deuxième dose d’ORGARANMD et les doses subséquentes, la demi-vie plasmatique du facteur anti-Xa étant susceptible de se prolonger dans ce cas précis. La posologie devra parfois être modifiée pour que les taux de l’activité anti-Xa demeurent semblables à ceux qu’on enregistre chez les personnes dont les reins fonctionnent normalement. ORGARANMD doit être utilisé avec prudence et le taux plasmatique de l’activité anti-Xa doit être surveillé pour éviter toute accumulation. À l’état d’équilibre, soit trois ou quatre jours après avoir amorcé le traitement, des taux plasmatiques constamment supérieurs à 0,5 unité anti-Xa indiquent une accumulation et, par conséquent, requièrent une réduction de la dose ou l’interruption temporaire du traitement.
Chez les patients souffrant d’une insuffisance rénale terminale qui nécessite une hémodialyse, on doit diminuer la dose prédialyse de la troisième séance et des séances subséquentes selon la posologie recommandée (se reporter au tableau suivant) pour éviter tout effet cumulatif. Ainsi, il est recommandé d’effectuer régulièrement un test prédialyse de l’activité plasmatique anti-Xa. Pour connaître la posologie à administrer aux enfants durant une dialyse rénale, se reporter à la rubrique Traitement pédiatrique ci-dessous.
Traitement de la TIH actuelle ou prévention en cas d’antécédents de TIH, avec ou sans complications thrombotiques
Dans les cas où une TIH est soupçonnée ou confirmée, on doit immédiatement cesser l’administration de tout type d’héparine (y compris les doses d’irrigation servant à maintenir la perméabilité des accès vasculaires et des tubes) et évaluer la nécessité de poursuivre l’anticoagulothérapie.
Bien que la valeur prédictive de la réaction croisée in vitro aux anticorps associés à la TIH fasse l’objet de recherches, il est actuellement recommandé d’écarter toute possibilité de réaction croisée, si possible, avant de commencer le traitement par ORGARANMD.
La TIH constitue un effet indésirable grave de l’héparine et des héparines de faible poids moléculaire parce qu’elle est associée à un risque très élevé de complications thromboemboliques pouvant entraîner la mort. C’est pourquoi le traitement des patients souffrant d’une TIH actuelle, caractérisée par un anticorps circulant, nécessite l’administration de plus fortes doses que celles habituellement prescrites comme prophylaxie chez les patients ayant des antécédents de TIH qui ne souffrent pas de TIH. En général, l’anticorps continue d’être présent dans la circulation sanguine jusqu’à trois mois après la cessation du traitement à l’héparine. Par conséquent, il est plus prudent de présumer de la présence d’une TIH chez les personnes n’ayant pas obtenu de confirmation sérologique dans ce sens. Les patients ayant déjà présenté une TIH, soit ceux qui ne prennent plus d’héparine depuis plus de trois mois, peuvent être considérés comme des sujets chez qui l’anticorps n’est plus présent, donc ne courant pas plus de risques de thrombose que les personnes n’ayant jamais souffert de TIH. Il est toutefois à noter que le risque de subir un accident thrombotique est plus élevé chez les personnes ayant déjà eu une thrombose dans le passé. Dans ces cas, une plus forte dose d’ORGARANMD peut être nécessaire. Puisque les schémas thérapeutiques d’ORGARANMD chez les patients présentant une TIH se sont révélés sûrs et efficaces, les mêmes schémas posologiques peuvent donc être suivis pour les personnes ayant déjà souffert de TIH et nécessitant une prophylaxie ou un traitement semblables contre la thromboembolie.
Les schémas posologiques recommandés d’ORGARANMD chez les patients présentant une TIH sont décrits au tableau 2. Ces recommandations tiennent compte des affections sous-jacentes et des troubles hémostatiques coexistants.
Tableau 2. Schémas posologiques recommandés d’ORGARANMD chez les adultes présentant une thrombocytopénie induite par l’héparine (TIH) qui ont besoin de poursuivre une anticoagulothérapie
Raison de la poursuite d’une anticoagulothérapie | Caractéristiques du patient/type de procédure | Poids corporel (kg) | Posologie (unités anti-Xa) [durée] | Taux plasmatiques de l’activité anti-Xa prévus (U/L) |
| Prophylaxie de la TVP | TIH actuelle | ≤ 90 | 750 s.-c. 2 f.p.j. ou 3 f.p.j. [7-10 jours]. Pour atteindre rapidement les taux prophylactiques, un bolus i.v. initial de 1 250 peut être administré. | 200 (jour 1), 200-400 (jour 5, 6 heures après la dose du matin). Taux plasmatiques de 400 à ne pas dépasser. État d’équilibre prévu après 4-5 jours de traitement |
| > 90 | 1 250 s.-c. 2 f.p.j. ou 3 f.p.j. [7-10 jours]. Pour atteindre rapidement les taux prophylactiques, un bolus i.v. initial de 1 250 peut être administré. | |||
| Antécédents de TIH (> 3 mois) | ≤ 90 | 750 s.-c. 2 f.p.j. ou 3 f.p.j. [7-10 jours] | 200 (jour 1), 150-400 (jour 5, 6 heures après la dose du matin) | |
| > 90 | 1 250 s.-c. 2 f.p.j. ou 750 3 f.p.j. [7-10 jours] | |||
TVP ou embolie pulmonaire diagnostiquée | Thrombose depuis < 5 jours | 55-90 | 2 250-2 500 en bolus i.v.*, puis 400/h [4 heures], puis 300/h [4 heures], puis 150-200/h [5-7 jours] (ou entretien avec 2 000 s.-c. 2 f.p.j. [4-7 jours]) | 500-700 (5-10 min après le bolus), < 1 000 (pendant la période d’ajustement), 500-800 (durant la période d’entretien), 400-800 pour une administration s.-c. |
| ≤ 55 | 1 250-1 500 en bolus i.v., puis 400/h [4 heures], puis 300/h [4 heures], puis 150-200/h [5-7 jours] ou entretien avec 1 500 s.-c. 2 f.p.j. (pendant 4-7 jours) | |||
| > 90 | 3 750 en bolus i.v., puis 400/h [4 heures], puis 300/h [4 heures], puis 150-200/h [5-7 jours] ou entretien avec 1 750 s.-c. 3 f.p.j. (pendant 4-7 jours) | |||
| Thrombose depuis ≥ 5 jours | ≤ 90 | 1 250 en bolus i.v., puis 750 s.-c. 2 f.p.j. ou 3 f.p.j. | 500-700 (5-10 min après le bolus i. v.), 300-500 (jours 2 et 3). Les taux plasmatiques ne devraient pas dépasser 500 pour les doses s.-c. État d’équilibre prévu après 2-3 jours de traitement | |
| > 90 | 1 250 en bolus i.v., puis 750 s.-c. 3 f.p.j. ou 1 250 s.-c. 2 f.p.j. ou 3 f.p.j. | |||
| Thromboprophylaxie chirurgicale | Chirurgie non vasculaire | ≤ 90 | 750 s.-c. [1-4 heures avant la chirurgie] et ≥ 6 heures après la chirurgie, puis 750 s.-c. 2 f.p.j. [7-10 jours] (à partir du jour suivant la chirurgie) | 150-350 (jours 4 et 5; 6 heures après la dose du matin). Les taux plasmatiques ne devraient pas dépasser 350. |
| > 90 | 750 s.-c. [1-4 heures avant la chirurgie] et ≥ 6 heures après la chirurgie, puis 1 250 s.-c. 2 f.p.j. ou 750 s.-c. 3 f.p.j. [7-10 jours] (à partir du jour suivant la chirurgie) |
Raison de la poursuite d’une anticoagulothérapie | Caractéristiques du patient/type de procédure | Poids corporel (kg) | Posologie (unités anti-Xa) [durée] | Taux plasmatiques de l’activité anti-Xa prévus (U/L) |
| Embolectomie | 55-90 | 2 250-2 500 en bolus i.v. avant la chirurgie, puis 1 250 s.-c. 2 f.p.j. ≥ 6 heures après la chirurgie. Les patients peuvent recevoir 750 s.-c. 2 f.p.j. ou 3 f.p.j. ou des anticoagulants oraux après plusieurs jours de traitement i.v. | 500-700 (5-10 min après le bolus), 250-350 (jours 2 et 3 si le traitement est amorcé par une administration s.-c. après la chirurgie), 500-800 (jours 2 et 3 si le traitement est amorcé par perfusion) | |
| > 90 | 2 250-2 500 en bolus i.v. avant la chirurgie, puis 150-200/h [5-7 jours] ≥ 6 heures après la chirurgie. Les patients peuvent recevoir 750 s.-c. 2 f.p.j. ou 3 f.p.j. ou des anticoagulants oraux après plusieurs jours de traitement i.v. | |||
| Interventions cardiaques | Cathétérisme cardiaque | < 90 | 2 500 en bolus i.v. avant l’intervention | Non démontré |
| > 90 | 3 750 en bolus i.v. avant l’intervention | |||
| Angioplastie coronarienne transluminale percutanée | 2 500 en bolus i.v. avant l’intervention, puis 150-200/h immédiatement après la chirurgie [1-2 jours]. Les patients peuvent recevoir 750 s.-c. 2 f.p.j. ou 3 f.p.j. ou des anticoagulants oraux après plusieurs jours de traitement i.v. | 500-700 (5-10 min après le bolus), 500-800 (pendant la perfusion) | ||
| Cathétérisme par contrepulsion intra-aortique | < 90 | 2 500 en bolus i.v. avant l’intervention, puis 150-200/h après la chirurgie. Si le patient ne présente pas d’autres complications thrombotiques, on peut donner 1 250 d’ORGARANMD en bolus i.v. (si on a cessé les anticoagulants parentéraux > 24 heures au préalable; autrement bolus omis), puis 750 s.-c. 2 f.p.j. ou 3 f.p.j. ou 1 250 s.-c. 2 f.p.j. | 500-700 (5-10 min après le bolus), 500-800 (pendant la perfusion) 300-500 (6 heures après l’injection s.-c. précédente d’ORGARANMD) | |
| > 90 | 3 750 en bolus i.v. avant l’intervention, puis 150-200/h après la chirurgie. Si le patient ne présente pas d’autres complications thrombotiques, on peut donner 1 250 d’ORGARANMD en bolus i.v. (si on a cessé les anticoagulants parentéraux > 24 heures au préalable; autrement bolus omis), puis 750 s.-c. 2 f.p.j. ou 3 f.p.j. ou 1 250 s.-c. 2 f.p.j. | |||
| Dérivation vasculaire périphérique | 2 250-2 500 en bolus i.v. avant la chirurgie, puis 150-200/h ≥ 6 heures après la chirurgie [5-7 jours]. Les patients peuvent recevoir 750 s.-c. 2 f.p.j. ou 3 f.p.j. ou des anticoagulants oraux après plusieurs jours de traitement i.v. | 500-700 (5-10 min après le bolus), 500-800 (pendant la perfusion) |
Raison de la poursuite d’une anticoagulothérapie | Caractéristiques du patient/type de procédure | Poids corporel (kg) | Posologie (unités anti-Xa) [durée] | Taux plasmatiques de l’activité anti-Xa prévus (U/L) |
Dérivation cardiopulmonaire | 125/kg de poids corporel en bolus i.v. après la thoracotomie, puis 3/ml comme liquide de perfusion, puis 7/kg/h (débute au moment du raccordement à la circulation extracorporelle et se termine 45 min avant la fin prévue de la dérivation). Entretien avec 1 250 s.-c. 2 f.p.j. ou 750 s.-c. 3 f.p.j. ou perfusion de 150-200 U/h (débute 6 heures après l’intervention) | 1 500-2 000 pendant l’intervention de dérivation | ||
| Hémodialyse | Dialyse un jour sur deux ou moins fréquemment | 3 750 en bolus i.v. avant les 2 premières hémodialyses, puis 3 000 en bolus i.v. (si les taux plasmatiques d’activité anti-Xa sont < 300 U/L) ou 2 500 en bolus i.v. (si les taux plasmatiques d’activité anti-Xa sont 300-350) ou 2 000 en bolus i.v. (si les taux plasmatiques d’activité anti-Xa sont 350-400*) | 500-800 | |
| < 55 | 2 500 en bolus i.v. avant les 2 premières hémodialyses, puis 2 000 en bolus i.v. (si les taux plasmatiques d’activité anti-Xa sont < 300 U/L) ou 1 500 en bolus i.v. (si les taux plasmatiques d’activité anti-Xa sont 300-350) ou 1 500 en bolus i.v. (si les taux plasmatiques d’activité anti-Xa sont 350-400*) | |||
Dialyse quotidienne | 3 750 en bolus i.v. avant la première dialyse, puis 2 500 avant la deuxième dialyse | 500-800 | ||
| < 55 | 2 500 en bolus i.v. avant la première dialyse, puis 2 000 avant la deuxième dialyse | |||
| Hémofiltration | 55-90 | 2 500 en bolus i.v., puis 600/h [4 heures], puis 400/h [4 heures], puis 200-600/h pour maintenir les taux plasmatiques d’activité anti-Xa à 500-1 000 U/L | 500-1 000 | |
| < 55 | 2 000 en bolus i.v., puis 400/h [4 heures], puis 150-400/h pour maintenir les taux plasmatiques d’activité anti-Xa à 500-1 000 U/L |
* Si les taux plasmatiques d’activité anti-Xa sont > 400 U/L, on ne devrait pas administrer ORGARANMD avant la dialyse. Toutefois, si des filaments de fibrine apparaissent dans la chambre à bulles, on peut administrer 1 500 unités anti-Xa. Abréviations : f.p.j.= fois par jour; i.v. = intraveineux; s.-c. = sous-cutané; TVP = thrombose veineuse profonde Passage à l’utilisation d’anticoagulants oraux (ACO)
Selon de récentes observations, l’administration précoce d’anticoagulants oraux chez les personnes présentant une TIH peut provoquer une nécrose cutanée ou des complications thrombotiques, probablement en raison d’une diminution hâtive des concentrations de protéine C, à moins qu’un anticoagulant parentéral ne soit administré en même temps. Par conséquent, on ne doit pas commencer un traitement aux ACO avant d’assurer un contrôle antithrombotique adéquat à l’aide d’un médicament parentéral servant à remplacer l’héparine.
- 1. Après l’administration de 750 U d’ORGARANMD par voie sous-cutanée deux fois par jour, on peut amorcer l’administration d’un ACO avant de cesser l’utilisation d’ORGARANMD afin de permettre aux temps de coagulation (Quick, RIN, temps de prothrombine, etc.) d’atteindre des niveaux thérapeutiques. Cela peut prendre jusqu’à cinq jours, mais puisque l’effet d’ORGARANMD sur l’activité plasmatique anti-Xa se poursuit pendant 24 heures ou plus après la cessation de l’administration du produit, le patient devrait être suffisamment protégé pendant une période de transition un peu plus longue. L’évaluation de ces paramètres peut ne pas être probante au cours des cinq heures suivant une injection d’ORGARANMD.
- 2. Après l’administration de 1 250 U d’ORGARANMD par voie sous-cutanée deux fois par jour, on peut amorcer l’administration d’un ACO, mais tout en réduisant la dose d’ORGARANMD à 750 U par voie sous-cutanée deux fois par jour et en suivant les directives décrites au point 1 ci-dessus.
- 3. Un ACO peut être administré en concomitance avec la perfusion intraveineuse (vitesse maximale de 300 U/h), qui peut être interrompue lorsque le RIN requis est atteint (maximum de 3,0). Toutefois, s’il y a risque de saignements, on doit soit modifier le schéma posologique d’ORGARANMD à 1 250 U par voie sous-cutanée deux fois par jour et suivre la procédure décrite au point 2 ci-dessus, soit réduire la vitesse de perfusion à 75 U/h et retarder de 24 heures l’administration de l’ACO.
- 4. Les patients souffrant de TIH chez qui le passage à un ACO est contre-indiqué (soit les femmes enceintes et les personnes soumises à une dialyse rénale) ont régulièrement reçu des doses d’ORGARANMD aussi longtemps que nécessaire. Selon les schémas posologiques recommandés au tableau 2, on a administré des doses d’ORGARANMD à des femmes enceintes pendant au plus 26 semaines et à des personnes devant subir une dialyse rénale pendant au plus quatre ans et demi, et on ne fait état d’aucun effet indésirable de fréquence ou de gravité différentes de celles rapportées à la suite d’une administration de courte durée.
Posologie chez les personnes âgées : La clairance de l’anti-Xa n’a pas été réduite de façon marquée chez les sujets âgés. On peut donc administrer la dose courante.
Traitement pédiatrique – Thrombose aiguë (artérielle ou veineuse)
Il faut administrer 30 U/kg par injection bolus i.v., puis 1,2-4,0 U/kg/h. Les taux plasmatiques de l’activité anti-Xa prévus après le bolus i.v. devraient être de 400-700 U/L; à l’état d’équilibre, de 400-600 U/L (ou de 500-800 U/L dans le cas de plus fortes doses).
Prophylaxie – 10 U/kg par voie sous-cutanée deux fois par jour
Dialyse rénale
(pour les deux premières dialyses) : < 10 ans – 30 U/kg + 1 000 U
10-17 ans – 30 U/kg + 1 500 U
(pour la troisième dialyse et les suivantes) : Si le taux plasmatique de l’activité anti-Xa avant la dialyse est > 500 U/L, aucune dose d’ORGARANMD n’est nécessaire pour la dialyse suivante. S’il est de 300-500 U/L, réduire la dose totale de 250 U. S’il est de < 300 U/L, administrer la même dose que celle donnée à la dialyse précédente.
Doses d’irrigation pour la perméabilité des cathéters
On peut utiliser ORGARANMD par intermittence pour maintenir la perméabilité des tubes et cathéters intraveineux, ainsi que de leurs orifices d’accès, si une solution d’irrigation saline ne donne pas de bons résultats. Pour ce faire, on peut diluer une ampoule de 750 U (0,6 ml) dans 50 ml de solution saline et employer 5-10 ml de solution pour irriguer chaque tube, orifice, etc., au besoin.
Le traitement prophylactique par ORGARANMD n’empêche pas le recours à d’autres méthodes prophylactiques (se reporter à la rubrique Interactions médicamenteuses).
Pour tout renseignement sur le suivi des patients, il faut se reporter à la rubrique Précautions – Surveillance des constantes biochimiques et Surveillance des patients.
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom chimique (USAN) danaparoïde sodique
Formule moléculaire S.O.
Masses moléculaires fraction ≤ 2 000 D : ≤ 13 %
fraction ≤ 4 000 D : ≤ 39 %
fraction 4 000-8 000 D : ≥ 50 % fraction ≥ 8 000 D : ≤ 19 %
fraction ≥ 10 000 D : ≤ 11 %
Aspect physique Poudre blanche ou presque blanche.
Solubilité Dans l’eau : plus de 200 mg/ml à 20 °C.
Point de fusion S.O.
Description : Le danaparoïde sodique est un mélange de mucopolysaccharides à chaîne linéaire (glycosaminoglycuronannes sulfatés), mélange formé d’héparane-sulfate, de dermatane-sulfate et d’une petite quantité de chondroïtine-sulfate provenant de la muqueuse porcine. L’héparane-sulfate à faible affinité pour l’AT constitue environ 80 % du mélange; l’héparane-sulfate à grande affinité pour l’AT, environ 4 %; le dermatane-sulfate, entre 8 et 16 %, et la chondroïtine-sulfate, moins de 8,5 %. En outre, l’héparane à grande affinité pour l’AT contient un fragment de pentasaccharide dont la structure moléculaire correspond à la séquence de liaison d’AT observée dans l’héparine (voir la structure chimique).
Structures chimiques
Chondroïtine-sulfate Héparane-sulfate
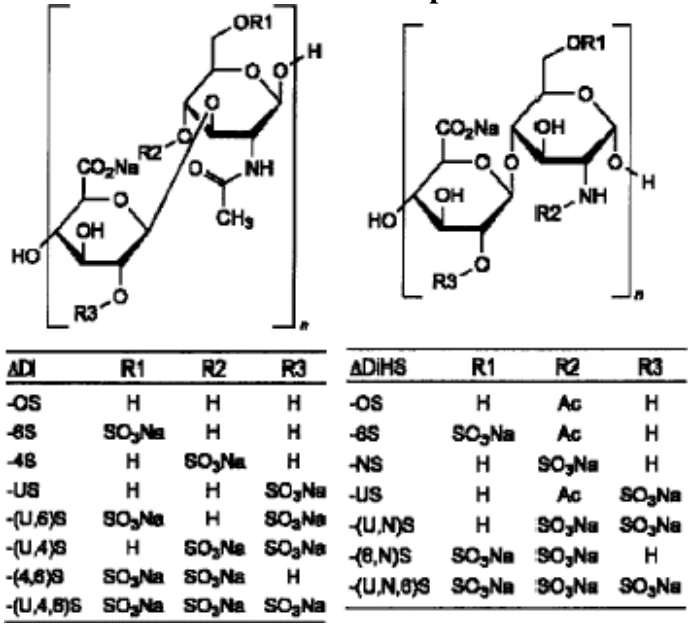
Forme posologique
Composition
Chaque ampoule contient 0,6 ml de danaparoïde sodique (750 unités anti-Xa), 0,9 mg de sulfite de sodium, du chlorure de sodium pour obtenir une solution isotonique, de l’acide chlorhydrique pour amener le pH à 7,0 et de l’eau pour injection pour obtenir un volume total de 0,6 ml. L’unité anti-Xa est déterminée à partir du standard international d’héparine dans un système tampon contenant de l’antithrombine III.
Stabilité et recommandations concernant l’entreposage
Conserver à une température de 2 à 30 °C. Éviter d’exposer à la lumière.
PRÉSENTATION DES FORMES POSOLOGIQUES
ORGARANMD (danaparoïde sodique) est présenté dans une ampoule de verre de 1 ml. Chaque ampoule contient 750 unités anti-Xa (1 250 unités anti-Xa/ml). Il s’agit d’une solution stérile, isotonique et de pH 7, additionnée d’eau pour injection. ORGARANMD est conçu pour l’administration sous-cutanée et intraveineuse.
PHARMACOLOGIE
Effet anticoagulant
La propriété principale du danaparoïde sodique est l’inhibition du facteur Xa et, contrairement à l’héparine, il n’est pas affecté par l’action neutralisante des composantes plasmatiques sur l’héparine. L’effet du danaparoïde sodique sur l’inhibition du facteur IIa est nettement moindre, le ratio inhibition Xa/inhibition IIa mesuré immédiatement après une injection intraveineuse s’établissant à plus de 20:1. L’effet anti-IIa et l’effet anti-Xa inhibent tous deux la production de thrombine. Le danaparoïde sodique ne modifie pas les taux plasmatiques de l’antithrombine III, des facteurs II, VII et X et du fibrinogène, ce qui montre que son action sur la coagulation n’est pas attribuable à un effet médiateur quelconque sur les concentrations des facteurs de coagulation. Le mode d’action du danaparoïde sodique sur la coagulation se distingue donc de celui de l’héparine et des anticoagulants oraux.
Des études sur des patients devant recevoir une hémodialyse ou un cathétérisme cardiaque de pratique courante ont démontré l’inhibition efficace de la conversion du fibrinogène en fibrine provoquée par la thrombine. Ces études ont mis en lumière une suppression soutenue de la libération plasmatique des fibrinopeptides A après une injection en bolus d’ORGARANMD (danaparoïde sodique).
Effet sur la fibrinolyse
Le danaparoïde sodique ne semble pas agir sur le processus fibrinolytique. On ne rapporte aucun changement des taux plasmatiques du plasminogène, de l’activateur tissulaire du plasminogène et de l’α2-antiplasmine. On a constaté l’absence de produits liés à la dégradation de la fibrine (fragments E et Bβ15-42), et aucun effet sur la lyse du caillot d’euglobulines n’a été observé. Effets sur les plaquettes
Contrairement à l’héparine, le danaparoïde sodique est peu susceptible de déclencher une thrombocytopénie; il ne modifie pas les taux plasmatiques de la ß-thromboglobuline, du facteur plaquettaire 4 et du thromboxane B2; en outre, il ne provoque pas d’agrégation plaquettaire spontanée et n’a aucun effet sur les seuils d’action des divers agonistes de l’agrégation plaquettaire. L’action anti-IIa du danaparoïde sodique inhibe l’agrégation plaquettaire provoquée par la thrombine.
Temps de saignement et formation du clou plaquettaire
Des études faisant appel à une pression accrue indiquent que le danaparoïde sodique ne prolonge pas la durée d’un temps de saignement ou ne la prolonge que très peu. Dans les études au cours desquelles l’héparine a entraîné une prolongation du temps de saignement, l’effet du danaparoïde sodique s’est toujours révélé bien moindre.
Pharmacocinétique
Les études pharmacocinétiques ont principalement mesuré les paramètres cinétiques des diverses activités anticoagulantes du danaparoïde sodique, puisqu’il n’existe pas encore d’essai chimique spécifique. Chez les animaux, les temps d’activités antithrombotique et anti-Xa (à action prolongée) du danaparoïde sodique étaient étroitement liés.
Chez l’humain (des volontaires, hommes et femmes, en bonne santé, incluant quelques personnes âgées), les paramètres cinétiques des activités anti-Xa, anti-IIa et IIaGI du danaparoïde sodique, de même que la pharmacocinétique de la fraction-FA (faible affinité), sont résumés dans le tableau qui suit. Les sujets de l’expérimentation (n) ont reçu le produit sous forme d’injections intraveineuses ou d’injections sous-cutanées.
| n | t1/2 abs. (h) | t1/2 distr. (h) | t1/2 élim. (h) | V (L) | clairance (L/h) | ||
| central | total | ||||||
| anti-Xa | 79 | 2,0 + 0,7 (n = 20) | 3,1 + 0,8 | 24,5 + 9,6 | 4,0 + 0,7 | 9,1 + 2,2 | 0,4 + 0,1 |
| anti-IIa | 52 | n.d. | 1,0 + 0,8 (n = 28) | 4,3 + 3,5 | 6,2 + 2,5 (n = 28) | 9,0 + 3,1 | 2,3 + 1,2 |
| IlaGI | 20 | 3,6 + 0,6 (n = 4) | 0,5 + 0,3 | 6,7 + 3,2 | 5,0 + 1,4 | 17,2 + 6,9 | 2,9 + 1,1 |
| Fraction-FA | 12 | 2,0 + 0,6 | 0,4 + 0,2 | 3,5 + 2,1 | 5,0 + 1,6 | 14,6 + 5,6 | 4,7 + 1,3 |
La biodisponibilité absolue du danaparoïde sodique après l’administration sous-cutanée atteint près de 100 %; le temps nécessaire pour atteindre le pic plasmatique de l’activité anti-Xa est de quatre à cinq heures.
Les demi-vies d’élimination de l’activité anti-Xa et de l’activité inhibitrice de la production de thrombine sont d’environ 25 heures et 7 heures respectivement, que le produit soit administré par voie sous-cutanée ou par voie intraveineuse. Les taux plasmatiques à l’état d’équilibre pour l’activité anti-Xa sont généralement atteints en quatre ou cinq jours de traitement. Les taux à l’état d’équilibre pour l’activité inhibitrice de la production de thrombine sont atteints plus tôt, soit en un jour ou deux.
Le danaparoïde sodique est éliminé principalement par excrétion rénale. Des études chez l’animal montrent que le foie ne joue aucun rôle dans le métabolisme du produit. Chez les patients présentant une insuffisance rénale grave, la demi-vie d’élimination de l’activité plasmatique anti-Xa pourrait être prolongée.
TOXICOLOGIE
Toxicité aiguë
L’administration du danaparoïde sodique par voie intraveineuse à des rats et à des chiens a permis d’obtenir des valeurs de la DL50 de 3 800 et de plus de 28 000 unités anti-Xa/kg respectivement. La bradypnée, les secousses musculaires et la prostration ont été les principaux symptômes cliniques observés chez les rats. Chez les chiens, on a noté des saignements prolongés au point d’injection, des hématomes et une enflure à la patte ayant reçu l’injection.
Les symptômes cliniques qui se sont manifestés chez les rats ayant reçu du danaparoïde sodique par voie sous-cutanée comprenaient les suivants : pâleur des yeux, formation d’hématomes au point d’injection, hémorragies importantes et pâleur des viscères à l’administration d’une DL50 de 15 200 unités anti-Xa/kg.
Toxicité lors de doses répétées
On n’a observé aucun effet général directement attribuable à l’administration par voie intraveineuse pendant deux semaines de doses atteignant 1 520 unités anti-Xa/kg chez le rat. Chez le chien cependant, le même protocole s’est traduit par une augmentation du poids du foie, sans manifestation de toxicité, et par des troubles de la fonction cardiaque et de la locomotion. Ces effets chez le chien s’ajoutaient à l’effet attendu de l’activité pharmacologique du danaparoïde sodique.
L’administration quotidienne pendant six semaines de 200, 800 et 3 200 unités anti-Xa/kg par voie intraveineuse à des rats et à des chiens n’a mis en lumière aucun signe de toxicité. Les effets observés étaient attribuables à une anémie provoquée par des hémorragies, qui a d’ailleurs nécessité l’euthanasie d’une chienne ayant reçu la dose maximale et d’une autre ayant reçu la dose intermédiaire. Ces effets étaient complètement réversibles chez tous les animaux survivants.
L’administration régulière de 100, 400 et 1 600 unités anti-Xa/kg de danaparoïde sodique par voie intraveineuse à des rats pendant six mois, suivie d’une période de rétablissement de quatre semaines, n’a révélé aucun effet directement observable ou visible au microscope attribuable au danaparoïde sodique. Le même traitement, administré aux chiens dans les mêmes conditions, a été fatal à plusieurs d’entre eux. Un chien est mort d’hémothorax après avoir reçu la dose intermédiaire pendant 24 semaines. Un chien et deux chiennes qui avaient reçu la plus forte dose ont été euthanasiés au 12e, au 53e et au 56e jour respectivement, en raison de pertes de sang trop considérables. Trois chiens et deux chiennes de la même catégorie posologique ont également dû être euthanasiés au bout de dix semaines, leur santé s’étant gravement détériorée. On a alors interrompu l’expérience sur les deux chien et chienne qui restaient de ce groupe. Les chiens qui recevaient une dose faible ou une dose intermédiaire ont poursuivi le traitement pendant les six mois de l’étude. Certains sujets ont présenté une hyperplasie de la moelle osseuse liée au traitement, qui est toutefois disparue au terme de la période de rétablissement. Le syndrome de l’anémie provoquée par des hémorragies s’est surtout manifesté chez les chiens qui recevaient la plus forte dose, en raison de l’activité pharmacologique excessive du médicament. Le danaparoïde sodique n’a pas provoqué d’effets indésirables généraux directs. Des doses quotidiennes atteignant 1 520 unités anti-Xa/kg (400 mg/kg) administrées par voie sous-cutanée pendant deux semaines à des rats n’ont pas révélé d’effets indésirables généraux directement liés au produit. On a toutefois noté des hémorragies excessives aux points d’injection, surtout chez les rats qui recevaient la plus forte dose. Des chiens soumis au même traitement montraient des hématomes et divers signes d’anémie provoquée par des hémorragies. On en a conclu que la dose quotidienne ne devait pas excéder 200 mg/kg chez ces animaux.
L’injection sous-cutanée de doses quotidiennes de 160, 640 et 1 600 unités anti-Xa/kg pendant six semaines à des rats n’a révélé aucun effet indésirable général directement attribuable au danaparoïde sodique. Il n’en reste pas moins que une femelle sur huit, dans la catégorie posologique intermédiaire, et que un mâle sur huit et quatre femelles sur huit, dans la catégorie recevant la dose la plus élevée, n’ont pas survécu au traitement. Leur mort s’expliquerait par une anémie provoquée par des hémorragies. Chez tous les autres rats, cet état a disparu après la cessation du traitement. Des doses quotidiennes de 160, 480 et 1 600 unités anti-Xa/kg administrées par voie sous-cutanée pendant six semaines à des chiens n’ont pas produit d’effets indésirables généraux directement attribuables au danaparoïde sodique. Pourtant, deux des cinq femelles et deux des cinq mâles du groupe posologique intermédiaire, ainsi que trois des quatre femelles et trois des quatre mâles recevant la plus forte dose, ont été euthanasiés prématurément ou sont morts spontanément pendant le traitement des suites d’une anémie provoquée par des hémorragies. Encore une fois, ce syndrome s’est révélé réversible chez tous les chiens survivants après cessation du traitement.
Toxicité fœtale
L’administration quotidienne de 280, 470 et 780 unités anti-Xa/kg de danaparoïde sodique par voie intraveineuse à des lapines gravides pendant les jours 6 à 18 de la gestation n’a provoqué aucun effet toxique sur les fœtus et n’a pas affecté la quantité de nourriture ingérée par les lapines ni leur poids. Aucune augmentation du nombre de cas de rejets embryonnaires n’a été observée après nidation et aucun effet tératogène n’a été causé.
Effets sur la reproduction
Des doses quotidiennes de danaparoïde sodique de 390, 650 et 1 090 unités anti-Xa/kg ont été administrées par voie intraveineuse à des rates en âge de se reproduire pendant les deux semaines précédant l’accouplement, pendant la période de l’accouplement, pendant la gestation et pendant quatre autres semaines au cours de la lactation. On a procédé de la même manière avec des mâles adultes pendant les neuf semaines précédant l’accouplement et pendant la période de l’accouplement. Or, on n’a noté aucun effet négatif sur l’état général des animaux des deux sexes, sur leurs activités sexuelles ou sur leur taux de fertilité.
On n’a constaté aucune augmentation significative des manifestations embryotoxiques ou tératogènes. La moitié des rates gravides ont pu mettre bas, et les petits, non traités au danaparoïde sodique, ont ultérieurement été accouplés avec des membres du même groupe posologique que les parents sans que leur taux de fécondité ne diminue d’aucune façon. Potentiel mutagénique
Le danaparoïde sodique à des doses atteignant 80 unités anti-Xa/plaque n’a montré aucun potentiel mutagénique selon le test de Ames, le test de mutation génique avec les cellules V79 du hamster chinois, le test portant sur la synthèse de l’ADN improvisée dans les cellules HeLa S3 et sur les aberrations chromosomiques dans les cellules ovariennes du hamster chinois (cellules CHO). L’administration par voie intraveineuse d’une dose de danaparoïde sodique pouvant atteindre 12 500 unités anti-Xa/kg à des souris suisses CD-1 n’a pas déclenché l’apparition de micronucléi dans les érythrocytes polychromatiques.
Tolérance locale
L’administration quotidienne de 3 200 unités anti-Xa/kg de danaparoïde sodique par voie intraveineuse à des rats pendant deux semaines n’a fait ressortir aucun effet indésirable local. La même remarque s’applique à l’administration quotidienne de 1 600 unités anti-Xa/kg par voie sous-cutanée. Les hémorragies observées aux points d’injection étaient attribuables aux propriétés pharmacologiques du danaparoïde sodique.
ÉTUDES CLINIQUES
Le tableau suivant illustre la réduction de la fréquence de thromboses veineuses profondes (TVP) lorsque ORGARANMD (danaparoïde sodique) est utilisé comme traitement préventif, comparativement aux résultats obtenus avec d’autres traitements actifs ou un placebo dans sept études importantes sur l’efficacité. Au total, 860 patients ont été soignés avec ORGARANMD, 702 avec un témoin actif et 134 avec un placebo. Parmi les patients ayant reçu ORGARANMD, 263 ont subi une intervention non urgente de remplacement de la hanche, 245 ont été opérés pour une fracture de la hanche, 257 ont subi une chirurgie générale et 95 ont été atteints d’un accident vasculaire cérébral non hémorragique.
Chirurgie à la hanche (non urgente) Placebo 73 % 72 % Chirurgie à la hanche (non urgente) Héparine/DHE 46 % 26 % Fracture de la hanche Dextran 62 % 40 % Fracture de la hanche Warfarine 58 % 74 % Chirurgie générale Héparine 29 % 47 % Accident vasculaire cérébral non hémorragique Placebo 86 % 100 % Accident vasculaire cérébral non hémorragique Héparine 71 % 63 %
Les pourcentages indiquent la réduction du risque de TVP totale et de TVP proximale par rapport au traitement témoin.
Dans les deux études portant sur des chirurgies non urgentes de remplacement de la hanche, le traitement par ORGARANMD a entraîné une réduction de l’incidence de TVP comparativement aux traitements témoins. L’incidence des TVP chez les patients qui subissaient une intervention non urgente à la hanche passait de 57 % dans le groupe recevant un placebo à 15 % dans le groupe recevant ORGARANMD (p ≤ 0,01), et de 32 % dans le groupe recevant l’héparine/DHE (5 000 UI) à 17 % dans le groupe recevant ORGARANMD (p ≤ 0,05).
Indication clinique Traitement témoin Réduction du risque
TVP totale TVP proximale
Chez les patients ayant subi une intervention en raison d’une fracture de la hanche, la fréquence des TVP était nettement moindre après un traitement par ORGARANMD qu’après un traitement au dextran (13 % vs 35 %, p ≤ 0,001). ORGARANMD s’est révélé également plus efficace que la warfarine quant à la réduction de la fréquence de TVP (6,5 % vs 15,3 %, p = 0,051; 6,5 % vs 19,4 %, p = 0,008; 7,5 % vs 19,4 %, p = 0,017) dans trois périodes de l’étude, soit les jours 1 à 7, les jours 1 à 10 et les jours 1 à 14 respectivement.
Chez les patients ayant subi une intervention chirurgicale générale, la fréquence des TVP tombait à 11,8 % après l’administration d’ORGARANMD, comparativement à 16,6 % après l’administration d’héparine. Une telle différence n’est cependant pas significative d’un point de vue statistique.
Deux études canadiennes ont permis d’évaluer l’efficacité d’ORGARANMD quant à la prévention des TVP chez des patients ayant subi un accident ischémique cérébral aigu. La première, une étude à double insu auprès de 75 patients paralysés aux deux jambes à la suite d’un accident vasculaire cérébral non hémorragique, a démontré une incidence de TVP de 4 % seulement dans le groupe ORGARANMD, comparativement à 28 % dans le groupe placebo (p = 0,005). Les taux correspondants pour les TVP proximales étaient de 0 % et de 16 % respectivement (p = 0,01). La seconde, une étude à double insu et à répartition aléatoire, visait à comparer l’efficacité d’ORGARANMD (n = 45) à celle de l’héparine non fractionnée (n = 42) quant à la prévention des TVP. La fréquence des TVP était de 9 % chez les patients traités par ORGARANMD et de 31 % chez ceux traités à l’héparine non fractionnée (p = 0,014). Les taux correspondants pour les TVP proximales étaient de 4,4 % et de 11,9 % respectivement (p = 0,255).
ORGARANMD a été administré à 742 patients atteints d’une TIH en 793 occasions (dont 51 reprises de traitement) et, dans l’ensemble, de bons résultats cliniques ont été obtenus. Des 742 patients recevant un traitement par ORGARANMD, 646 présentaient une TIH aiguë pour la première fois, tandis que 4 ayant des antécédents de TIH présentaient une TIH aiguë en raison d’une reprise récente de l’héparine (total des patients ayant une TIH actuelle = 650). Cent quarante et un patients avaient des antécédents de TIH, mais leur état nécessitait un traitement antithrombotique par voie parentérale. Pour deux patients, on ne sait pas s’ils avaient une TIH actuelle ou des antécédents de TIH.
ORGARANMD a été administré à 34 patients lors des 51 reprises de traitement, pendant plus d’une session de traitement (deux à quatre occasions). Parmi les 793 demandes de traitement de patients atteints de TIH, 13 venaient de patientes enceintes. En outre, ORGARANMD a été administré à 10 patientes enceintes, qui avaient une intolérance à l’héparine pour d’autres raisons. Les débuts de traitements ont été répartis également entre les trois trimestres de la grossesse, puis les traitements ont été poursuivis pendant 1 à 26 semaines.
À la suite de 101 demandes de traitement sur les 793, ORGARANMD a été administré à des patients atteints de TIH pour traiter une complication thromboembolique et ensuite prévenir une thrombose nouvelle ou récurrente. L’utilisation continue d’ORGARANMD à titre prophylactique était nécessaire parce que l’alitement prolongé, la chirurgie, le procédé vasculaire effractif, et/ou la protection du circuit extracorporel ne pouvaient se faire avec aucun autre antithrombotique existant. Ces 101 patients ont donc été soumis à au moins deux schémas posologiques d’ORGARANMD au cours de leur traitement.
Au total, ORGARANMD a été administré dans le cadre de 407 demandes de traitements chez 393 patients atteints de TIH pour traiter des complications thromboemboliques, ainsi que dans le cadre de 487 demandes de traitements, ayant entraîné 548 cas cliniques, chez 463 patients atteints de TIH à titre prophylactique. Bon nombre de patients ont reçu plus d’une dose, surtout ceux devant subir plusieurs interventions chirurgicales. Parmi les 548 cas ayant nécessité une prophylaxie par ORGARANMD, on compte 106 thromboprophylaxies courantes, 76 procédés vasculaires effractifs, 126 protections du circuit extracorporel (lors de dialyses uniques ou multiples), 97 interventions chirurgicales générales, 70 chirurgies vasculaires périphériques et 73 chirurgies nécessitant une dérivation cardiopulmonaire.
Les résultats du traitement dans 110 cas ont été jugés impossibles à évaluer en raison de l’absence de données (n = 57) ou de l’insuffisance des données fournies pour tirer des conclusions valables sur l’effet d’un traitement par ORGARANMD (n = 53). Un grand nombre de patients de cette dernière catégorie ont subi des événements indésirables graves, dont certains ont été fatals, mais les données fournies, malgré plusieurs demandes de clarification, ne permettent pas d’établir un lien entre le décès d’une part et la TIH, la comorbidité ou l’administration d’ORGARANMD d’autre part. Ces événements, qu’ils soient fatals ou non, ont été intégrés aux divers tableaux d’évaluation des traitements. Mais les résultats impossibles à évaluer n’ont pas été pris en considération dans le calcul des succès et des échecs.
ORGARANMD s’est révélé efficace dans le traitement de la thrombose dans une proportion de 94,5 % des résultats évaluables (342/362) et comme traitement prophylactique dans une proportion de 95,4 % des résultats évaluables.
Le taux de réussite global des résultats évaluables est de 94,4 % (645/683 traitements). On conclut à une réussite s’il y a absence de saignements anormaux, augmentation de la numération plaquettaire et absence de survenue ou d’aggravation d’une thrombose grâce à l’administration de doses appropriées d’ORGARANMD. Les résultats globaux d’un traitement par ORGARANMD ont permis de conclure à un échec, même si la chirurgie s’était révélée concluante, parce que le patient avait souffert d’un événement indésirable grave provoqué par ORGARANMD, ce qui explique le taux de réussite global légèrement plus faible. Parmi les traitements, 38 ont échoué et 110 étaient impossibles à évaluer. Les 38 échecs sont résumés au tableau 3. Parmi ceux-ci, sept cas ont obtenu un résultat positif au test d’agrégation plaquettaire, un cas a subi des séquelles thromboemboliques et tous les cas ont vu leur numération plaquettaire chuter. Les traitements par ORGARANMD ayant entraîné des complications thromboemboliques, avec ou sans diminution de la numération plaquettaire, ou de graves saignements font également partie des échecs enregistrés.
Tableau 3. Échec du traitement par ORGARANMD
| Nbre total5 | Test1 de lab. | Complications cliniques | Nbre de décès | ||
| DNP2 | CT3 | SG4 | |||
| 1 | 0 | + | + | – | 0 |
| 5 | + | + | – | – | 1 |
| 1 | + | – | – | + | 0 |
| 1 | – | + | + | – | 0 |
| 1 | – | + | – | – | 0 |
| 1 | – | – | + | – | 0 |
| 6 | ND | + | + | – | 4 |
| 3 | ND | + | – | + | 3 |
| 7 | ND | + | – | – | 3 |
| 8 | ND | – | + | – | 3 |
| 4 | ND | – | – | + | 2 |
| 38 | 7 | 24 | 17 | 8 | 16 |
1 Test sérologique de réaction croisée 2 Diminution de la numération plaquettaire 3 Complications thromboemboliques 4 Saignements graves
5 De patients de la rangée
On dispose de très peu de données sur la formation d’une réaction croisée (initiale ou après séroconversion) au cours de l’administration d’ORGARANMD chez des patients présentant une TIH. Des 315 personnes atteintes de TIH ayant subi un test de réaction croisée avant le début du traitement par ORGARANMD, 7 ont obtenu des résultats initiaux positifs, mais ont tout de même reçu ORGARANMD. Des 308 autres patients, dont le test sérologique s’est révélé négatif, 5 ont subi une séroconversion au cours du traitement par ORGARANMD. Trois autres patients ont obtenu un résultat positif à la suite de signes cliniques de réaction croisée lors de l’utilisation d’ORGARANMD, mais ils n’avaient pas été soumis à un test avant le début du traitement. Chez les patients atteints de TIH, l’évolution et la fréquence de la production d’anticorps due à l’administration d’ORGARANMD demeurent inconnues. Parmi les cinq patients chez qui on a diagnostiqué une séroconversion durant le traitement par ORGARANMD, quatre n’ont subi qu’une diminution de leur numération plaquettaire, tandis que le dernier a en plus souffert de complications thrombotiques. Toutefois, cinq des sept patients ayant présenté une réaction croisée avant le traitement ont pu être traités sans problèmes pendant une période allant de 9 à 42 jours. Certains patients ont souffert d’une thrombocytopénie persistante ou récurrente, et parfois de complications thrombotiques constituant un danger de mort, malgré des tests sérologiques négatifs, mais ces complications ont parfois été attribuées à une comorbidité associée à un risque thrombotique élevé, par exemple cancer, CID, septicémie grave, syndrome antiphospholipide, etc.
Aucune réaction croisée n’est survenue chez les 34 patients ayant reçu plus d’une série de traitements par ORGARANMD. Par conséquent, il est impossible d’évaluer la fréquence d’une réaction croisée lors d’une reprise de traitement par ORGARANMD.
Grâce aux résultats provenant d’une grande variété de cas cliniques (souvent associés à une comorbidité grave), à la réduction de l’incidence de réactions croisées avec l’anticorps induit par l’héparine (< 10 % selon les examens de routine) comparativement à l’incidence observée avec les héparines de faible poids moléculaire (> 90 %), et au faible taux de séroconversion, il y a tout lieu de croire qu’ORGARANMD peut être une solution de rechange appropriée pour les personnes qui souffrent d’une TIH et qui ont besoin d’un anticoagulant.
RÉFÉRENCES
- 1.
Battey PM, Salam AA. Venous gangrene associated with thrombocytopenia. Surgery
1985; 97:618-620.
- 2. Bergqvist, D. ORGARAN in hip fracture surgery. Haemostasis 1992; 22:104-108.
- 3.
Bergqvist, D., Kettunen, K., Fauno, P., Suomalainen, O., Soimakallio, O., Karjalainen, P.,
Fredin, H., Cederholm, C., Jensen, L.J., Justesen, T., Stiekema, J.C.J. Thromboprophylaxis in patients with hip fractures: A prospective, randomized, comparative study between Org 10172 and dextran 70. Surgery 1991; 109:617-622.
- 4. Boneu D, Buchanan MR, Cade JF, et al. Effects of heparin, its low molecular weight fractions and other glycosaminoglycans on thrombus growth in vivo. Thromb Res 1985; 40:81-89.
- 5.
Bradbrook, I.D., Magnani, H.N., Moelker, H.C.T., Morrison, P.J., Robinson, J.,
Rogers, H.J., Spector, R.G., Dinther,T. van and Wijnand, H.P. Org 10172: A low molecular weight heparinoid anticoagulant with a long half-life in man. Br J Clin Pharmacol 1987; 23:667-675.
- 6.
Chong, B.H., Ismail, F., Cade, J., Gallus, A.S., Gordon, S. and Chesterman, C.N.
Heparin-Induced Thrombocytopenia: Studies with a New Low Molecular Weight Heparinoid, Org 10172. Blood 1989; 73:1592-1596.
- 7. Danhof, M., de Boer, A., Magnani, H.N., Stiekema, J.C.J. Pharmacokinetic considerations on ORGARAN (Org 10172) therapy. Haemostasis 1992; 22:73-84.
- 8. Doty JR, Alving BM, McDonnell BM, Ondra SL. Heparin-induced thrombocytopenia in the neurosurgical patient. Neurosurg 1986; 19:69-72.
- 9.
Frei, U., Wilks, M.F., Boehmer, S., Crisp-Lindgren, N., Schwarzrock, R., Stiekema, J.C.J.
and Koch, K.M. Gastrointestinal Blood Loss in Haemodialysis Patients During Use of a Low-molecular-weight Heparinoid Anticoagulant. Nephrol Dial Transplant 1988; 3:434-439.
- 10.
Gerhart, T.N., Yett, H.S., Robertson, L.K., Lee, M.A., Smith, M., Salzman, E.W. Low-
Molecular-Weight Heparinoid compared with Warfarin for prophylaxis of Deep-vein thrombosis in patients who are operated on for fracture of the hip. J Bone Joint Surg 1991; 73:494-502.
- 11. Gibson J, Uhr E, Motum P, Rickard KA, Kronenberg H. Platelet aggregometry for the diagnosis of heparin-induced thrombocytopenia-thrombosis syndrome (HITTS). Pathology 1987:19:105-106.
- 12. Gordon DL, Linhardt R, Adams HP Jr. Low-molecular weight heparins and heparinoids and their use in acute or progressing ischemic stroke. Clin Neuropharmacol 1990; 13:522-543.
- 13. Greinacher A, Amiral J, Dummel V, Vissac A, Kiefel V, Mueller-Eckhardt C. Laboratory diagnosis of heparin-associated thrombocytopenia and comparison of platelet aggregation test, heparin-induced platelet activation test, and platelet factor 4/heparin enzyme-linked immunosorbant assay. Transfusion 1994; 34:381-5.
- 14.
Hoek J.A., Nurmohamed MT, Hamelynck K.J., Marti RK, Knipscheer HC, ten Cate H,
Buller HR, Magnani HN, and ten Cate JW Prevention of deep vein thrombosis following total hip replacement by low molecular weight heparinoid. Thromb Haemostas 1992; 67:28-32.
- 15.
Ireland, H., Lane, D.A., Flynn, A., Anastassiades, E. and Curtis, J.R. The Anticoagulant
Effect of Heparinoid Org 10172 During Haemodialysis: An Objective Assessment. Thromb Haemostas 1986; 55:271-275.
- 16.
Laster J, Silver D. Heparin-coated catheters and heparin-induced thrombocytopenia.
J Vasc Surg 1988; 7:667-672.
- 17.
Leyvraz, P. Bachmann, F., Bohnet, J., Breyer, H.G., Estoppey, D., Haas, S.,
Hochreiter, J., Jakubek, H., Mair, J., Sorensen, R., Stiekema, J. Subcutaneous thrombo-embolic prophylaxis in total hip replacement: a comparison between the low-molecular-weight heparinoid Lomoparan (ORGARANMD) and heparin-dihydroergotamine. Br J Surg 1992; 79:911-934.
- 18. Magnani H.N. Heparin-Induced Thrombocytopenia (HIT): An overview of 230 patients treated with ORGARANMD (Org 10172). Thromb Heamostas 1993; 70:554-561.
- 19. Meuleman D.G. ORGARANMD (Org 10172): Its pharmacological profile in experimental models. Haemostasis 1992; 22:58-65.
- 20. Mikhailidis D.P., Fonseca V.A., Barradas M.A., Jeremy J.Y., Dandona, P. Platelet activation following intravenous injection of a conventional heparin: absence of effect with a low molecular weight heparinoid (Org 10172). Br J Clin Pharmacol 1987; 24:415-424.
- 21.
Mikhailidis, D.P., Barradas, M.A., Mikhailidis, A.M., Magnani H. and Dandona, P.
Comparison of the effect of a conventional heparin and a low molecular weight heparinoid on platelet function. Br J Clin Pharmacol 1984; 17:43-48.
- 22.
Mikhailidis, D.P., Barradas, M.A., Jeremy, J.Y., Gracey, L., Wakeling, A. and
Dandona, P. Heparin-induced platelet aggregation in anorexia nervosa and in severe peripheral vascular disease. Eur J Clin Inv 1985; 15:313-319.
- 23. Rhodes GR, Dixon RH, Silver D. Heparin induced thrombocytopenia with thrombotic and haemorrhagic complications. Ann Surg 1977; 186:752-758.
- 24.
Skoutakis VA. Danaparoid in the prevention of thromboembolic complications. Ann
Pharmacother 1997; 31:876-887.
- 25.
Stiekema, J.C.J., Wijnand, H.P., Dinther, Th.G. van, Moelker, H.C.T., Dawes, J.,
Vinchenzo, A and Toeberich, H. Safety and pharmacokinetics of the low molecular weight heparinoid Org 10172 administered to healthy elderly volunteers. Br J Clin Pharmacol 1989; 27:39-48.
- 26.
Stiekema, J.C.J., Boer, A. de, Danhof, M., Kroon, C., Broekmans, A.H., Dinther,
Th.G. van, Voerman, J. and Breimer, D.D. Interaction of the Combined Medication with the New Low-Molecular-Weight Heparinoid Lomoparan (Org 10172) and Aceno-coumarol. Haemostasis 1990; 20:136-146.
- 27.
Tanner JR, Downs AR. White clot syndrome: a rare complication of heparin therapy. Can
J Surg 1986; 29:122-124.
- 28. Ten Cate, J.W. Prevention of deep vein thrombosis following total hip replacement surgery by ORGARAN. Haemostasis 1992; 22:109-111.
- 29.
Turpie, A.G.G. ORGARAN in the prevention of deep vein thrombosis in stroke patients.
Haemostasis 1992; 22:85-91.
- 30.
Turpie, A.G.G., Gent, M., Cote, R., Levine, M.N., Ginsberg, J.S., Powers, P.J.,
Leclerc, J., Geerts, W., Jay, R., Neemeh, J., Klimek, M., Hirsh, J. A low-molecular-weight heparinoid compared with unfractionated heparin in the prevention of deep vein thrombosis in patients with acute ischemic stroke. A randomized, double-blind study. Annals of Internal Medicine 1992; 117:353-357.
- 31. Vandermeulen E, Van Aken H, Vermylen J. Anticoagulants and spinal-epidural anesthesia. Anesth Analg 1994; 79:165-1177.
- 32. Vogel GMT, Meuleman DG, Bourgondien FGM, Hobbelen PMJ. Comparison of two experimental thrombosis models in rats: effects of four glycosaminoglycans. Thromb Res 1989; 54: 399-410.
- 33. Magnani HN, Egberts JFM, Chong BH. An open, randomised, Australian multicentre study to evaluate the efficacy of Org 10172 plus warfarin versus Dextran 70 plus warfarin in the treatment of heparin-induced thrombocytopenia with thrombosis. Protocol No. 87018, SDG RR No. 4052.
- 34. Magnani HN, Egberts JFM, Groeneveld MC. Compassionate-use of Org 10172 in patients with heparin-induced thrombocytopenia (HIT) or other forms of heparin sensitivity (patients treated up to July 31, 1995). SDG Release Report No. 4303, 1995.
- 35. Warkentin TE. Danaparoid (Orgaran) for the treatment of heparin-induced thrombocytopenia (HIT) and thrombosis: effects on in-vivo thrombin and cross-linked fibrin generation, and evaluation of clinical significance of in vitro cross-reactivity (XR) of danaparoid for HIT IgG. Blood 1996; 88 (Suppl 1): 626A.
- 36. Farner B, Eichler P, Kroll H, Greinacher A. A comparison of lepirudin and danaparoid in patients with heparin-induced thrombocytopenia (HIT). Ann Hematol 2000; 79 (Suppl. 1): A91.
- 37. Farner B, Eichler P, Kroll H, Greinacher A. A first approach to compare efficacy and safety of danaparoid and lepirudin in patients with heparin-induced thrombocytopenia. Submitted to Blood for publication.