


Monographie de produit - Osnuvo
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE
| 3 Encadré « Mises en garde et précautions importantes » | 03/2022 |
|---|---|
| 4 Posologie et administration, Considérations posologiques | 03/2022 |
| 7 Mises en garde et précautions | 03/2022 |
TABLEAU DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
RÉCENTES MODIFICATIONS IMPORTANTES DE L’ÉTIQUETTE .................................................. 2
TABLEAU DES MATIÈRES ....................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants ............................................................................................................... 4
1.2 Personnes âgées ................................................................................................ 4
2 CONTRE-INDICATIONS ............................................................................................... 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques............................................................................. 5
4.2 Dose recommandée et modification posologique ............................................ 5
4.3 Administration ................................................................................................... 6
4.4 Dose oubliée ...................................................................................................... 6
5 SURDOSAGE .............................................................................................................. 6
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 7
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 8
7.1 Populations particulières ................................................................................... 9
7.1.1 Femmes enceintes ............................................................................................. 9
7.1.2 Allaitement ....................................................................................................... 10
7.1.3 Enfants ............................................................................................................. 10
7.1.4 Personnes âgées .............................................................................................. 10
7.1.5 Femmes préménopausées ............................................................................... 10
8 EFFETS INDÉSIRABLES .............................................................................................. 10
8.1 Aperçu des effets indésirables ........................................................................ 11
8.2 Effets indésirables observées dans les essais cliniques .................................. 11
8.4 Résultats de laboratoire anormaux: hématologique, chimie clinique et autres données quantitatives ..................................................................................................... 16
8.5 Effets indésirables observées après la mise en marché .................................. 16
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 17
9.2 Aperçu des interactions médicamenteuses .................................................... 17
9.4 Interactions médicament-médicament ........................................................... 17
9.5 Interactions médicament-aliment ................................................................... 18
9.6 Interactions médicament-plante médicinale .................................................. 18
9.7 Interactions médicament-tests de laboratoire ............................................... 18
10 PHARMACOLOGIE CLINIQUE .................................................................................... 18
10.1 Mode d’action ................................................................................................. 18
10.2 Pharmacodynamie ........................................................................................... 19
10.3 Pharmacocinétique .......................................................................................... 22
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT .............................................................. 23
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 24
PARTIE II : INFORMATION SCIENTIFIQUES ........................................................................... 25
13 INFORMATION PHARMACEUTIQUES ........................................................................ 25
14 ESSAIS CLINIQUES .................................................................................................... 26
14.1 Conception de l’essai et caractéristiques démographiques de l’étude .......... 26
14.2 Résultats de l’étude ......................................................................................... 27
14.3 Études de biodisponibilité comparatives ........................................................ 28
14.4 Immunogénicité ............................................................................................... 28
14.5 Essais cliniques – Médicament biologique de référence ................................ 29
15 MICROBIOLOGIE ...................................................................................................... 42
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 42
16.1 Pharmacologie et toxicologie non cliniques comparatives ............................. 44
16.1.1 Pharmacodynamique comparative non clinique ............................................. 44
16.1.2 Toxicologie comparative .................................................................................. 45
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN ............................................................. 45
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 46
Osnuvo [tériparatide injectable (source ADNr)] est un médicament biologique biosimilaire (biosimilaire) à Forteo®1.
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Les indications ont été accordées en fonction de la similarité entre Osnuvo et le médicament biologique de référence Forteo.
Osnuvo [tériparatide injectable (source ADNr)] est indiqué pour :
- Traiter l’ostéoporose sévère chez les femmes ménopausées chez qui le risque de fracture est élevé ou chez qui un autre traitement contre l’ostéoporose a échoué ou n’a pas été toléré.
- Augmenter la masse osseuse chez les hommes atteints d’ostéoporose sévère primaire ou causée par un hypogonadisme chez qui un autre traitement contre l’ostéoporose a échoué ou n’a pas été toléré. Les effets de la tériparatide sur le risque de fracture chez les hommes n’ont pas été démontrés.
- Traiter l’ostéoporose associée à une thérapie systémique prolongée aux glucocorticoïdes chez les hommes et les femmes qui ont un risque accru de fractures.
Le diagnostic d’ostéoporose sévère peut être confirmé par une faible masse osseuse ou la présence ou des antécédents de fractures ostéoporotiques. Les fractures non vertébrales se manifestent habituellement par des signes cliniques, alors que les fractures vertébrales peuvent également se manifester par une dorsalgie, une diminution de la taille ou une cyphose.
1.1 Enfants
Enfants (<18 ans): L’innocuité et l’efficacité d’Osnuvo n’ont pas été étudiées dans la population pédiatrique. Osnuvo n’est pas indiqué pour l’utilisation chez les enfants ou chez les jeunes adultes dont les épiphyses sont ouvertes. (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées (>65 ans) : Personnes âgées : Les données tirées des études cliniques et de l'expérience laissent entendre que l'utilisation du tériparatide (source ADNr) au sein de la population gériatrique n’entraîne pas des différences en matière d'innocuité ou d'efficacité (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières – 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
Osnuvo est contre-indiqué dans les cas suivants :
- hypersensibilité à la tériparatide ou à un ingrédient de la formulation, y compris à un ingrédient non médicinal,, ou à un composant du contenant. Pour obtenir une liste complète, veuillez consulter la section 5 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
1 Forteo est une marque déposée de tériparatide injectable (source ADNr) de Eli Lilly and Company
- hypercalcémie préexistante;
- insuffisance rénale grave;
- maladie métabolique osseuse autre que l’ostéoporose primaire ou cortisonique (y compris l’hyperparathyroïdie et la maladie osseuse de Paget);
- élévation inexpliquée de la concentration de phosphatase alcaline;
- antécédents de radiothérapie externe ou interne touchant le squelette;
- métastases osseuses ou antécédents de tumeurs squelettiques malignes;
- femmes enceintes ou qui allaitent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières);
- enfants ou jeunes adultes dont les épiphyses sont ouvertes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- La première injection d’Osnuvo doit être administrée dans un endroit où le patient peut s’asseoir ou s’allonger, au cas où il éprouverait des symptômes d’hypotension orthostatique
- Les patients doivent recevoir un supplément de calcium et de vitamine D si l'apport alimentaire est inadéquat.
- La durée maximale d’exposition à vie à la tériparatide doit être, en général, de 24 mois (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Général). L’utilisation d’Osnuvo pendant une période de plus de 24 mois au cours de la vie d’un patient ne doit être envisagée que si le patient présente toujours ou présente à nouveau un risque élevé de fracture.
- Osnuvo ne devrait pas être administré aux patients atteints d'insuffisance rénale grave (voir 2 CONTRE-INDICATIONS).
- Aucune donnée n’est disponible sur l’innocuité et l’efficacité de l’administration d’Osnuvo par voie intraveineuse ou intramusculaire.
- Après l’interruption du traitement par la tériparatide, les patients peuvent continuer avec d’autres traitements contre l'ostéoporose.
4.2 Dose recommandée et modification posologique
La posologie recommandée d’Osnuvo est de 20 mcg une fois par jour. Osnuvo doit être injecté par voie sous-cutanée dans la cuisse ou la paroi abdominale.
Santé Canada n’a pas autorisé d’indication pour l’utilisation dans la population pédiatrique < 18 ans ou chez les jeunes adultes (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants).
Chez les personnes âgées ≥ 65 ans, aucune modification posologique n’est requise (voir 1 INDICATIONS, 1.2 Personnes âgées et 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.4 Personnes âgées).
4.3 Administration
- Osnuvo est une solution pour injection limpide et incolore. Osnuvo ne doit pas être utilisé si la solution est trouble, colorée ou contient des particules visibles.
- Osnuvo est fourni dans une cartouche. Une cartouche contient 2,4 mL de solution avec 600 mcg de tériparatide (source ADNr) (correspondant à 250 mcg/mL).
- Osnuvo doit être administré à l’aide du système d’administration multidose réutilisable dédié au médicament (stylo) et des aiguilles d’injection qui sont indiquées comme étant compatibles dans les instructions fournies avec le stylo. Le stylo et les aiguilles d’injection ne sont pas fournis avec Osnuvo. Osnuvo ne doit pas être utilisé avec un autre stylo.
- Les patients doivent être formés pour appliquer les bonnes techniques d’injection (voir 12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION). Des instructions d’utilisation incluses dans la boîte du système d’administration sont également disponibles pour l’apprentissage de l’usage correct du stylo.
- Avant d’utiliser le stylo pour la première fois, le patient doit lire et comprendre les instructions.
- Chaque cartouche et stylo doivent être utilisés par un seul patient. Le stylo peut être utilisé avec les aiguilles pour stylo compatibles indiquées dans les instructions d’utilisation du stylo. Une nouvelle aiguille pour stylo stérile doit être utilisée à chaque injection.
- Le numéro de lot de la cartouche et la date de sa première injection devraient être inscrits par le patient sur un calendrier.
- Après chaque injection, Osnuvo doit être remis au réfrigérateur. Une fois insérée, la cartouche ne doit pas être retirée du stylo pendant les 28 jours d’utilisation.
- La date de péremption figurant sur l’étiquette de la cartouche doit toujours être vérifiée avant d’insérer la cartouche dans le stylo. Afin d’éviter toute erreur médicamenteuse, il convient de s’assurer au moment d’utiliser une nouvelle cartouche qu’il y a au moins un mois entre la date où la nouvelle cartouche est entamée et la date de péremption.
- Osnuvo ne doit pas être transféré dans une seringue. Les cartouches vides ne doivent pas être remplies de nouveau.
4.4 Dose oubliée
Si une dose d’Osnuvo a été oubliée ou n’a pas été prise à l’heure habituelle, elle doit être administrée dès que possible. N’utilisez pas une dose double pour rattraper une dose oubliée. Ne faites pas plus d’une injection le même jour.
5 SURDOSAGE
Aucun cas de surdosage n’a été signalé durant les essais cliniques de la tériparatide injectable (source ADNr). La tériparatide injectable (source ADNr) a été administrée à des doses uniques allant jusqu’à 100 mcg ainsi qu’à des doses répétées pouvant atteindre 60 mcg par jour pendant 6 semaines. En cas de surdosage, on pourrait s’attendre à un retard de l’effet hypercalcémiant et à un risque d’hypotension orthostatique. Des nausées, vomissements, étourdissements et céphalées pourraient également survenir.
Parmi les rapports non sollicités reçus depuis la commercialisation, il y a eu des cas d’erreurs médicamenteuses où le contenu entier (jusqu’à 800 mcg) d’un stylo de tériparatide (source ADNr) a été administré en une seule dose. Les effets passagers signalés comprenaient nausées, faiblesse/léthargie et hypotension. Dans certains cas, le surdosage n’a entraîné aucun effet indésirable. Aucun décès associé à un surdosage n’a été signalé.
Traitement du surdosage – Il n’y a pas d’antidote spécifique pour la tériparatide (source ADNr). Si on soupçonne un surdosage, il convient d’interrompre l’administration de tériparatide, de surveiller les taux sériques de calcium et de phosphore et de prendre des mesures d’appoint convenables, comme l’hydratation.
| Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région. |
|---|
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 1 Formes posologiques, concentrations, composition et emballage
Osnuvo est fourni dans une cartouche de 3 mL (verre de Type I siliconé), avec un bouchon-piston (bromobutyle) et un joint (joint en aluminium et caoutchouc).
Chaque cartouche contient au moins 28 doses de 20 mcg (par 80 mcL). Ceci correspond à 2,4 mL de solution de tériparatide (source ADNr) contenant 600 micrograms de tériparatide (source ADNr).
1 ou 3 cartouche(s) sont emballées dans une barquette en plastique fermée par un opercule en aluminium et placée dans une boîte en carton.
Les formats peuvent ne pas tous être commercialisés.
Description
Osnuvo [tériparatide injectable (source ADNr)] contient une parathormone humaine recombinante (1-34) [rhPTH(1-34)] dont la séquence est identique à celle des 34 acides aminés N-terminaux (fragment biologiquement actif) de la parathormone humaine, qui comporte 84 acides aminés.
La tériparatide (source ADNr) est produite à partir d’une souche d’E. coli modifiée à l’aide de la technologie de recombinaison de l’ADN.
| Voie d’administration | Forme posologique / concentration / composition | Ingrédients non médicinaux |
| Injection sous- cutanée | Solution stérile / 250 mcg/mL (600 mcg dans une solution de 2,4 mL) | Acétate de sodium trihydraté, acide acétique (glacial), acide chlorhydrique (pour l’ajustement du pH), eau pour injection, hydroxyde de sodium (pour l’ajustement du pH), mannitol et métacrésol. |
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
L’innocuité et l’efficacité de la tériparatide injectable (source ADNr) ont été évaluées jusqu’à 2 ans dans les études GHAC, GHAJ, GHBJ et GHCA (durée médiane de 19 mois chez les femmes dans l’étude GHAC et de 10 mois chez les hommes dans l’étude GHAJ). Une autre étude clinique (GHBZ) a évalué l'innocuité et l'efficacité de la tériparatide injectable (source ADNr) jusqu’à 3 ans. Ainsi, la durée maximale d’exposition à vie à la tériparatide injectable (source ADNr) doit être de 24 mois au cours de la vie d’un patient ne doit être envisagée que si le patient présente toujours ou présente à nouveau un risque élevé de fracture.
Au cours des essais cliniques, la fréquence de la lithiase urinaire était semblable chez les patients traités par la tériparatide injectable (source ADNr) et ceux recevant un placebo. Toutefois, la tériparatide injectable (source ADNr) n’a pas été évaluée en présence de lithiase urinaire active. Si on soupçonne une lithiase urinaire active ou une hypercalciurie préexistante, il faut envisager la mesure de l’excrétion urinaire de calcium. La tériparatide injectable (source ADNr) doit être administrée avec prudence en présence de lithiase urinaire active ou récente, en raison du risque d’exacerbation de cette affection.
Cancérogenèse et mutagenèse
Deux essais biologiques de cancérogénicité ont été réalisés chez des rats Fischer 344. Durant ces essais, les rats ont reçu quotidiennement des injections sous-cutanées de tériparatide (source ADNr) à des doses produisant un degré d’exposition systémique 3 à 60 fois celui chez les humains ayant reçu une injection sous-cutanée de 20 mcg (selon une comparaison des ASC). Le traitement par la tériparatide (source ADNr) a entraîné une incidence accrue de tumeurs osseuses, notamment d’ostéosarcomes, accompagnée d’augmentations de la masse osseuse exagérées et proportionnelles à la dose. Ces études ont montré que l’apparition de tumeurs osseuses dépendait de la dose et de la durée d’exposition. La signification clinique des résultats obtenus chez le rat n’a pas été établie.
Aucun cas d’ostéosarcome n’a été observé durant les essais cliniques sur la tériparatide injectable (source ADNr). Bien que des cas d’ostéosarcome aient été signalés après la commercialisation du produit, une incidence accrue d’ostéosarcome liée au traitement par la tériparatide injectable (source ADNr) n’a pas été constatée dans le cadre des études d’observation.
On doit éviter de prescrire la tériparatide injectable (source ADNr) aux patients qui présentent initialement un risque accru d'ostéosarcome (p. ex., personnes atteintes de la maladie de Paget, enfants et jeunes adultes dont les épiphyses sont ouvertes, personnes ayant subi des radiothérapies touchant le squelette, etc.).
Conduite de véhicules et utilisation de machines
La prudence est de mise lors de la conduite ou l’opération d’un véhicule ou de machinerie potentiellement dangeureuse (voir aussi 7 MISES EN GARDE ET PRÉCAUTIONS, Hypotension ci-dessous).
Hypotension
Dans le cadre d’essais cliniques de courte durée sur la tériparatide, des épisodes isolés d’hypotension orthostatique transitoire ont été observés. En général, ces épisodes commençaient dans les 4 heures suivant l’administration de la dose et disparaissaient d’eux-mêmes en l’espace de quelques minutes ou de quelques heures. Quand les épisodes isolés d’hypotension orthostatique transitoire survenaient, ils se produisaient après les quelques premières doses, étaient soulagés quand le patient s’allongeait et n’empêchaient pas la poursuite du traitement. Les patients présentant des symptômes associés à une hypotension ne doivent pas conduire ni faire fonctionner de la machinerie jusqu’à ce qu’ils n’aient plus de symptômes.
Surveillance et tests de laboratoire
Calcium sérique : La tériparatide injectable (source ADNr) a produit des augmentations transitoires du taux de calcium sérique, l’effet maximal ayant été observé environ 4 à 6 heures après l’administration de la dose. Le taux de calcium sérique revenait généralement à la valeur initiale, ou presque, 16 heures après l’administration de la dose. Il importe de garder ces effets en tête, car les taux de calcium sérique observés durant les 16 heures suivant l’administration de la dose pourraient refléter l’effet pharmacologique de la tériparatide (source ADNr). Aucun cas d’hypercalcémie persistante n’a été observé pendant les essais cliniques sur la tériparatide injectable (source ADNr). Si une hypercalcémie persistante est décelée, il convient d’interrompre le traitement par la tériparatide injectable (source ADNr) jusqu’à ce que la cause de l’hypercalcémie soit connue.
La tériparatide ne doit pas être administrée aux patients atteints d’un trouble hypercalcémique sous- jacent connu, comme une hyperparathyroïdie primitive (voir 2 CONTRE-INDICATIONS).
- Calcium urinaire : La tériparatide injectable (source ADNr) augmente l’excrétion urinaire de calcium, mais la fréquence de l’hypercalciurie pendant les essais cliniques était semblable chez les patients traités par la tériparatide injectable (source ADNr) et ceux recevant un placebo (voir 10 MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, 10.2 Pharmacodynamie, Excrétion urinaire de calcium).
- Fonction rénale : Aucun effet indésirable cliniquement important sur les reins n’a été observé pendant les études cliniques. Les évaluations comprenaient : clairance de la créatinine, taux d’azote uréique, de créatinine et d’électrolytes dans le sérum, densité et ph urinaires, et examen du sédiment urinaire. Aucune évaluation à long terme n’a été effectuée chez des patients atteints d’insuffisance rénale grave, en dialyse aiguë ou chronique, ou ayant un greffon rénal fonctionnel. Il convient de faire preuve de prudence en cas d’insuffisance rénale modérée ou grave.
- Acide urique sérique : La tériparatide injectable (source ADNr) une hausse du taux d’acide urique sérique. Dans les essais cliniques, 2,8 % des patients traités par la tériparatide injectable (source ADNr) avaient des taux d’acide urique sérique dépassant la limite supérieure de la normale, comparativement à 0,7 % des patients recevant un placebo. Cependant, l’hyperuricémie n’a pas augmenté la fréquence de la goutte, de l’arthralgie ou de la lithiase urinaire.
7.1 Populations particulières
7.1.1 Femmes enceintes
Osnuvo ne doit pas être administré aux femmes enceintes. L’effet d’Osnuvo sur le développement du fœtus humain n’a fait l’objet d’aucune étude. Les femmes en âge de procréer doivent utiliser des méthodes de contraception efficaces pendant le traitement par Osnuvo. En cas de grossesse, il convient d’interrompre le traitement par Osnuvo (voir 2 CONTRE-INDICATIONS).
7.1.2 Allaitement
Aucune étude clinique visant à déterminer si la tériparatide passe dans le lait maternel n’a été menée. Osnuvo ne doit pas être administré aux femmes qui allaitent (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
La sécurité et l’efficacité de tériparatide injectable (source ADNr) n’ont pas été étudiées chez la population pédiatrique. Osnuvo ne doit pas être administré aux enfants (< 18 ans) et aux jeunes adultes dont les épiphyses sont ouvertes (voir 2 CONTRE-INDICATIONS).
7.1.4 Personnes âgées
Parmi les 1637 femmes ménopausées ayant reçu la tériparatide injectable (source ADNr) au cours de l’essai sur le traitement de l’ostéoporose, 75 % avaient au moins 65 ans et 23 % avaient au moins 75 ans. Aucune différence significative n’a été observée pour ce qui est de la réponse osseuse et aucune nouvelle observation relative à l’innocuité n’a été faite chez les personnes âgées recevant la tériparatide (source ADNr) par rapport aux patientes plus jeunes.
Parmi les 437 hommes ayant reçu la tériparatide injectable (source ADNr) au cours de l’essai sur le traitement de l’ostéoporose, 39 % avaient au moins 65 ans et 13 % avaient au moins 75 ans. Les paramètres d’évaluation de l’efficacité anti-fracturaire n’ont pas été évalués chez ces patients. Aucune différence significative n’a été observée pour ce qui est de la réponse osseuse et aucune nouvelle observation relative à l’innocuité n’a été faite chez les personnes âgées recevant la tériparatide (source ADNr) par rapport aux patients plus jeunes.
Sur les 214 patients ayant reçu la tériparatide injectable (source ADNr) lors de l’essai avec comparateur actif sur l’ostéoporose cortisonique (induite par les glucocorticoïdes), 28 % avaient au moins 65 ans et 9 % avaient au moins 75 ans. Aucune différence significative n’a été observée pour ce qui est de la réponse osseuse et aucune nouvelle observation relative à l’innocuité n’a été faite chez les personnes âgées (≥ 65) recevant la tériparatide par rapport aux patients plus jeunes.
7.1.5 Femmes préménopausées
Avant d’instaurer un traitement par Osnuvo chez des femmes préménopausées atteintes d’ostéoporose cortisonique, il faut prendre en considération les facteurs de risque suivants : une faible densité minérale osseuse (DMO), la durée et la dose du traitement de glucocorticoïde, les fractures antérieures, les antécédents familiaux, un taux de renouvellement osseux élevé, le niveau d’activité de la maladie sous-jacente, de faibles taux de stéroïdes sexuels ou un faible indice de masse corporelle.
8 EFFETS INDÉSIRABLES
Les profils des effets indésirables aux médicaments signalés dans les études cliniques qui ont comparé Osnuvo à Forteo (médicament biologique de référence) se sont révélés comparables. La description des effets indésirables dans cette section repose sur l’expérience clinique obtenue avec le médicament biologique de référence.
8.1 Aperçu des effets indésirables
L’innocuité de la tériparatide injectable (source ADNr) a été évaluée dans le cadre de 24 essais cliniques menés auprès de plus de 2 800 hommes et femmes. Quatre essais cliniques à long terme de phase 3 ont été menés, soit un vaste essai multicentrique, à double insu, contrôlé par placebo mené auprès de 1637 femmes ménopausées, un essai multicentrique, à double insu, contrôlé par placebo mené auprès de 437 hommes, et deux essais contrôlés contre substance active menés auprès de 393 femmes ménopausées. Les doses de tériparatide variaient de 5 à 100 mcg par jour dans les essais de courte durée et de 20 à 40 mcg par jour dans les essais à long terme. Au total, 1943 sujets ayant participé aux essais ont reçu la tériparatide (source ADNr); 815 d’entre eux ont reçu 20 mcg par jour et 1 107 ont reçu 40 mcg par jour. Durant les essais cliniques à long terme, 1137 patients ont été exposés à la tériparatide (source ADNr) pendant plus d’un an (500 à des doses de 20 mcg par jour et 637 à des doses de 40 mcg par jour). La durée maximale d’exposition à la tériparatide (source ADNr) était de 2 ans. Les effets indésirables associés à la tériparatide injectable (source ADNr) étaient habituellement légers et n’ont généralement pas nécessité l’arrêt du traitement.
L’innocuité de la tériparatide (source ADNr) a également été évaluée lors d’un essai de phase 3 randomisé, à double insu, à double placebo, contrôlé par agent actif mené auprès de 428 femmes et hommes atteints d’ostéoporose cortisonique. Les patients ont reçu soit la tériparatide (source ADNr) à 20 mcg/jour et un placebo administré par voie orale (n = 214), soit 10 mg/jour d’alendronate, et un placebo administré par injection (n = 214) pendant une période allant jusqu’à 3 ans.
Une autre étude randomisée, multinationale, multicentrique, ouverte de phase 3 a été menée auprès de 868 patients afin d’évaluer l’innocuité et l’efficacité d’un traitement continu par la tériparatide (source ADNr) à 20 mcg/jour pendant une période allant jusqu’à 24 mois.
8.2 Effets indésirables observées dans les essais cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Au cours des deux essais cliniques de phase 3 contrôlés par placebo menés auprès d’hommes et de femmes ménopausées, un effet indésirable a entraîné l’arrêt précoce du traitement chez 5,6 % des patients recevant un placebo et chez 7,1 % des patients traités par la tériparatide injectable (source ADNr).
Le Tableau 2 donne la liste des effets indésirables survenus au cours des essais cliniques de phase 3 contrôlés par placebo à une fréquence d’ au moins 2 % chez les femmes ménopausées et les hommes traités par la tériparatide (source ADNr) et à une fréquence supérieure que les patients recevant le placebo. Ce tableau ne prend pas compte de la causalité.
Tableau 2 Effets indésirables survenus durant les essais cliniques contrôlés par placebo (sans égard à la causalité)a
Tériparatide injectable (source ADNr) n = 691 (% des patients) | Placebo n = 91 (% des patients) | |
| Organisme entier | ||
| Douleur | 21,3% | 20,5% |
| Asthénie | 8,7% | 6,8% |
| Céphalées | 7,5% | 7,4% |
| Cervicalgie | 3,0% | 2,7% |
| Système cardio-vasculaire | ||
| Hypertension | 7,1% | 6,8% |
| Syncope | 2,6% | 1,4% |
| Angine de poitrine | 2,5% | 1,6% |
| Système digestif | ||
| Nausées | 8,5% | 6,7% |
| Constipation | 5,4% | 4,5% |
| Dyspepsie | 5,2% | 4,1% |
| Diarrhée | 5,1% | 4,6% |
| Vomissements | 3,0% | 2,3% |
| Trouble gastro-intestinal | 2,3% | 2,0% |
| Trouble dentaire | 2,0% | 1,3% |
| Métabolisme | ||
| Hyperuricémie | 2,8% | 0,7% |
| Système musculo-squelettique | ||
| Arthralgie | 10,1% | 8,4% |
| Crampes aux jambes | 2,6% | 1,3% |
| Système nerveux | ||
| Étourdissements | 8,0% | 5,4% |
| Insomnie | 4,3% | 3,6% |
| Dépression | 4,1% | 2,7% |
| Vertige | 3,8% | 2,7% |
Tériparatide injectable (source ADNr) n = 691 (% des patients) | Placebo n = 91 (% des patients) | |
| Système respiratoire | ||
| Rhinite | 9,6% | 8,8% |
| Aggravation de la toux | 6,4% | 5,5% |
| Pharyngite | 5,5% | 4,8% |
| Dyspnée | 3,6% | 2,6% |
| Pneumonie | 3,9% | 3,3% |
| Peau et annexes | ||
| Éruption cutanée | 4,9% | 4,5% |
| Transpiration | 2,2% | 1,7% |
a Effets indésirables liés au traitement survenus chez au moins 2 % des patients ayant reçu la tériparatide (source ADNr) à raison de 20 mcg/jour sans égard à l’évaluation de la causalité par les chercheurs cliniques.
Terminologie COSTART.
Les effets indésirables liés au traitement considérés par les chercheurs cliniques comme ayant un lien de causalité avec la tériparatide injectable (source ADNr), signalés par au moins 1 % des patients traités par la tériparatide et plus fréquent dans ce groupe que dans le groupe placebo étaient : étourdissements, nausées, arthralgie, asthénie et céphalées. Il pourrait également y avoir un lien de cause à effet entre le traitement par la tériparatide injectable (source ADNr) et les crampes aux jambes.
REMARQUE : Les taux d’incidence de l’hypertension, de la syncope, de la dyspepsie, de la rhinite et de la pharyngite étaient été moins élevés chez les patients traités par la tériparatide (source ADNr) à raison de 40 mcg par jour (soit le double de la dose recommandée) que chez ceux recevant un placebo.
Durant la phase principale de 18 mois d’un essai clinique en double insu, à double placebo, contrôlé par agent actif portant sur des femmes et des hommes atteints d’ostéoporose cortisonique, un effet indésirable lié au traitement a entraîné l’arrêt précoce chez 31 (15 %) des patients traités par la tériparatide injectable (source ADNr) (n = 214) et chez 25 (12 %) des patients traités par l’alendronate (n = 214). Au cours de 24 mois, un effet indésirable lié au traitement a entraîné l’abandon précoce de 35 (16,4 %) patients traités par la tériparatide (source ADNr) (n = 214) et de 27 (12,6 %) patients traités par l’alendronate (n = 214).
Le Tableau 3 donne la liste des effets indésirables liés au traitement signalés par au moins 1 % des patients traités par la tériparatide injectable (source ADNr) ou l’alendronate à 10 mg/jour pendant une période allant jusqu’à 24 mois dans le cadre d’un essai clinique portant sur des femmes et des hommes atteints d’ostéoporose cortisonique.
Tableau 3 Effets indésirables liés au traitementa signalés par ≥ 1 % des patients traités par la tériparatide injectable (source ADNr)à 20 mcg par jour ou l’alendronate à 10 mg par jour dans le cadre d’un essai clinique principal mené chez des femmes et des hommes atteints d’ostéoporose cortisonique. Étude B3D-US-GHBZ, données à 24 mois
Tériparatide injectable (source ADNr) n = 214 (% des patients) | Placebo n = 214 (% des patients) | |
| Troubles gastro-intestinaux | ||
| Nausées | 7,0% | 2,3% |
| Douleurs abdominales hautes | 3,3% | 3,3% |
| Vomissements | 2,8% | 3,3% |
| Douleurs abdominales | 1,4% | 0,9% |
| Dyspepsie | 1,4% | 0,9% |
| Ulcère gastrique | 0% | 1,4% |
| Troubles musculo-squelettiques et du tissu conjonctif | ||
| Spasme musculaire | 0,9% | 1,9% |
| Troubles du système nerveux central | ||
| Étourdissements | 3,3% | 0,9% |
| Céphalées | 3,3% | 0,9% |
a Considérés comme pouvant être liés au traitement par les chercheurs cliniques.
Terminologie MedDRA (version 10.0).
L’étude de 24 mois, B3D-EW-GHCA (EUROFORS), était une étude multinationale, multicentrique, prospective ouverte de phase 3/4 mené auprès de femmes ménopausées atteintes d'ostéoporose. Elle comportait deux sous-études où toutes les patientes recevaient la tériparatide (source ADNr) à 20 mcg/jour plus des suppléments de calcium et de vitamine D pendant les 12 premiers mois. Dans le cadre de la sous-étude 1, les patientes ont été réparties aléatoirement pour recevoir soit la tériparatide (source ADNr) à 20 mcg/jour, soit le raloxifène à 60 mg/jour, soit aucun traitement pendant une annéeadditionnelle. Dans le cadre de la sous-étude 2, toutes les patientes recevaient la tériparatide (source ADNr) à 20 mcg/jour pendant 24 mois. Toutes les patientes ont reçu des suppléments de calcium et de vitamine D.
Le Tableau 4 donne la liste des effets indésirables liés au traitement signalés par au moins 1 % des patientes. La plupart des rapports d’effets indésirables possiblement liés au traitement sont survenus au cours des six premiers mois de l’étude.
Tableau 4 Effets indésirables liés au traitementa signalés par ≥ 1 % des patientes traitées par la tériparatide injectable (source ADNr) à 20 mcg par jour dans le cadre d’un essai clinique mené chez des femmes atteintes d’ostéoporose. Étude B3D EW-GHCA, données à 24 mois
Tériparatide injectable (source ADNr) n = 866 (% des patients) | |
| Troubles gastro-intestinaux | |
| Nausées | 8,0% |
| Diarrhée | 1,2% |
| Vomissements | 1,3% |
| Troubles musculo-squelettiques et du tissu conjonctif | |
| Crampes musculaires | 4,3% |
| Arthralgie | 1,7% |
| Douleur dans les membres | 1,0% |
| Dorsalgie | 1,3% |
| Troubles du système nerveux central | |
| Céphalées | 4,4% |
| Étourdissements | 2,9% |
| Vertige | 1,5% |
| Autres | |
| Hypercalcémie | 3,1% |
| Érythème au point d’injection | 1,3% |
a Considérés comme pouvant être liés au traitement par les chercheurs cliniques.
Terminologie MedDRA (version 7.0).
Immunogénicité - Dans le cadre d’un vaste essai clinique, des anticorps ayant eu une réaction croisée avec la tériparatide (source ADNr) ont été détectés chez 2,8 % des femmes ayant reçu la tériparatide injectable (source ADNr). En général, ces anticorps étaient décelésdétectés pour la première fois après 12 mois de traitement et leur nombre diminuait après l’arrêt du traitement. Les anticorps n’ont pas eu d’effets sur le calcium sérique ni sur la réponse de la densité minérale osseuse (DMO).
8.4 Résultats de laboratoire anormaux: hématologique, chimie clinique et autres données quantitatives
Conclusions de l’essai clinique
Calcium sérique - La tériparatide injectable (source ADNr) a provoqué des augmentations transitoires du calcium sérique, l’effet maximal ayant été observé environ 4 à 6 heures après l’administration de la dose. Les taux de calcium sériques mesurés au moins 16 heures après l’administration de la dose n’étaient pas différents de ceux mesurés avant le traitement. Pendant les essais cliniques, on a observé au moins un épisode d’hypercalcémie transitoire dans les 4 à 6 heures suivant l’administration de tériparatide injectable (source ADNr) chez 1,5 % des femmes et aucun des hommes recevant un placebo, comparativement à 11,1 % des femmes et 6,0 % des hommes traités par la tériparatide injectable (source ADNr). Le pourcentage des patients traités par la tériparatide injectable (source ADNr) dont l’hypercalcémie transitoire a été confirmée par des mesures consécutives était de 3,0 % chez les femmes et de 1,3 % chez les hommes.
8.5 Effets indésirables observées après la mise en marché
Depuis la commercialisation de la tériparatide injectable (source ADNr) à l’échelle mondiale, les effets indésirables suivants ont été signalés :
- Réactions allergiques possibles peu après l’injection : dyspnée aiguë, œdème bucco-facial, urticaire généralisée, douleurs thoraciques (moins de 1 patient traité sur 1 000). Depuis sa première commercialisation en 2002, des rapports non sollicités d’anaphylaxie (sans égard à l’évaluation de la causalité) ont été faits très rarement (moins de 1 patient traité sur 25 000). Dans ces très rares cas, les patients présentaient habituellement d’autres diagnostics qui pouvaient expliquer les manifestations ou l’absence de manifestation lors d’une réexposition au traitement.
- Des cas de tumeurs osseuses et d'ostéosarcomes ont rarement été signalés après la commercialisation. Des études de surveillance de l’innocuité à long terme relatives aux ostéosarcomes ont été réalisées chez des patients traités par la tériparatide injectable (source ADNr) (voir 8 EFFETS INDÉSIRABLES, 8.5 Effets indésirables observées après la mise en marché, Études d’observation relatives aux ostéosarcomes).
- Lors de l'analyse des données suite à la commercialisation relatives aux tumeurs bénignes, malignes ou non spécifiées, les taux de cas signalés pour les hommes et les femmes sont équivalents.
- Hypercalcémie supérieure à 2,76 mmol/L (< 1 patient traité sur 100).
- Hypercalcémie supérieure à 3,25 mmol/L (< 1 patient traité sur 1 000).
- Les spasmes musculaires, par exemple au niveau des jambes ou du dos, sont signalés couramment (≥ 1 patient traité sur 100 et < 1 sur 10), parfois peu après l’administration de la première dose.
- Des spasmes dorsaux graves ont été signalés très rarement (< 1 patient traité sur 10 000).
Études d’observation relatives aux ostéosarcomes
Le programme après la mise en marché de la tériparatide injectable (source ADNr) comportait des études de surveillance de l’innocuité relatives aux ostéosarcomes conçues pour recueillir des données sur le taux d’incidence des ostéosarcomes chez les patients ayant reçu un traitement par la tériparatide injectable (source ADNr).
Dans le cadre de deux études d’observation menées après la mise en marché, trois cas d’ostéosarcome ont été relevés et aucun cas n’a été relevé chez 379 283 et 153 316 personnes traitées par la tériparatide injectable (source ADNr), respectivement, d’après les renseignements tirés de deux bases de données américaines fondées sur les réclamations de remboursement. Les résultats de ces études suggèrent que le risque d’ostéosarcome est similaire entre les patients qui ont été traités par la tériparatide injectable (source ADNr) et les patients qui ne l’ont pas été, ayant été appariés en fonction de caractéristiques démographiques et d’autres caractéristiques cliniques. Il faut preuve de prudence dans l’interprétation des résultats des études en raison des limites des sources de données qui ne permettent pas l’évaluation et le contrôle complets des facteurs de confusion.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
La tériparatide injectable (source ADNr) peut potentiellement interagir avec la digoxine (voir Tableau 5). Les interactions avec d’autres médicaments (incluant la thérapie hormonale) qui ont été étudiées ont indiqué aucune signification clinique avec l’administration concomitante.
Le potentiel pour d’autres types d’interactions n’a pas été étudié.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans le Tableau 5 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 5 Interactions médicament-médicaments établies ou potentielles
| Tériparatide injectable (source ADNr) | Source de preuve | Effet | Commentaire clinique |
| Digoxine | EC 15 sujets en santé | L’administration d’une dose unique de tériparatide injectable (source ADNr) à 20 mcg n’a pas modifié l’effet de la digoxine à l’état d’équilibre sur l’intervalle de temps systolique (de l’apparition de l’onde Q à la fermeture de la valve aortique sur l’électrocardiogramme, une mesure de l’effet cardiaque à médiation calcique de la digoxine). | Des cas sporadiques portent à croire que les patients présentant une hypercalcémie seraient prédisposés à une intoxication digitalique. Étant donné que la tériparatide injectable (source ADNr) produit des augmentations transitoires du calcium sérique, on doit l’administrer avec prudence aux patients traités par la digoxine. |
| Tériparatide injectable (source ADNr) | Source de preuve | Effet | Commentaire clinique |
| Furosémide | EC 9 sujets en santé, 17 patients atteints d’insuffisance rénale légère, modérée ou grave (clairance de la créatinine de 13 à 72 mL/min) | L’administration concomitante de furosémide (20 à 100 mg, voie intraveineuse) avec la tériparatide (source ADNr) (40 mcg) a produit de légères hausses du taux de réponse au tériparatide (source ADNr) au niveau du calcium sérique (2%) et de l’excrétion de calcium dans les urines de 24 heures (37%) | La hausse n’a pas semblé importante sur le plan clinique. |
| Hydrochlorothiazide | EC 20 sujets en santé | L’administration concomitante d’hydrochlorothiazide (25 mg) avec 40 mcg de tériparatide (source ADNr) n’a pas eu d’effet sur les taux de réponse du calcium sériques. L’excrétion de calcium dans les urines de 24 heures a diminué de 15%. | La diminution de l’excrétion de calcium dans les urines de 24 heures n’avait pas de signification clinique. On n’a pas étudié l’effet sur le calcium sérique d’une dose plus élevée d’hydrochlorothiazide administrée en concomitance avec la tériparatide (source ADNr). |
Légende : EC = essai clinique
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
Osnuvo peut être pris avec ou sans aliment.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7 Interactions médicament-tests de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La parathormone (PTH), une hormone endogène comportant 84 acides aminés, est le principal régulateur du métabolisme phosphocalcique dans les os et les reins. Les effets physiologiques de la PTH comprennent la régulation du métabolisme osseux, la réabsorption tubulaire du calcium et du phosphate, de même que l'absorption intestinale du calcium. Les effets biologiques de la PTH et de la tériparatide (source ADNr) sont imputables à leur liaison à des récepteurs de surface spécifiques pour lesquels elles ont une forte affinité. La tériparatide et les 34 acides aminés N-terminaux de la PTH se lient à ces récepteurs avec le même degré d’affinité et exercent les mêmes effets physiologiques sur les os et les reins. On ne s’attend pas à ce que la tériparatide s’accumule dans les os ni dans les autres tissus.
Les effets de la tériparatide (source ADNr) sur le squelette dépendent du schéma d'exposition systémique. L’administration uniquotidienne de la tériparatide (source ADNr) favorise la formation de nouveaux tissus osseux sur les surfaces de l'os trabéculaire et de l’os cortical (périoste et/ou endoste) en stimulant davantage l'activité ostéoblastique que l'activité ostéoclastique. Au cours d’études chez le singe, la tériparatide (source ADNr) a amélioré la microarchitecture trabéculaire et a augmenté la masse et la résistance osseuses en stimulant la formation de nouveaux tissus osseux tant dans l’os spongieux que dans l’os cortical. Chez l’humain, les effets anabolisants de la tériparatide (source ADNr) se manifestent par une augmentation de la masse squelettique, des marqueurs de la formation et de la résorption osseuses, et de la résistance. Par contre, un excès constant de PTH endogène, comme c’est le cas en présence d’hyperparathyroïdie, peut être nocif pour le squelette, car il peut stimuler davantage la résorption osseuse que l’ostéoformation.
10.2 Pharmacodynamie
Effets sur le métabolisme des minéraux - La tériparatide influence le métabolisme phosphocalcique de façon semblable aux effets connus de la PTH endogène (c.-à-d. hausses du calcium sérique et baisses du phosphore sérique).
Concentrations de calcium sérique - L’administration de tériparatide (source ADNr) à 20 mcg une fois par jour entraîne une augmentation transitoire du taux de calcium sérique qui se manifeste environ 2 heures après l’administration de la dose et atteint un pic en l’espace de 4 à 6 heures (augmentation médiane de 0,1 mmol/L). Le taux de calcium sérique commence à diminuer environ 6 heures après l’administration de la dose et revient à la valeur initiale 16 à 24 heures après chaque dose.
Dans le cadre d’une étude clinique chez des femmes ménopausées atteintes d’ostéoporose, la médiane des pics sériques de calcium mesurés 4 à 6 heures après l’administration de tériparatide injectable (source ADNr) était de 2,42 mmol/L à 12 mois. Le pic du taux de calcium sérique est demeuré en deçà de 2,76 mmol/L chez plus de 99 % des femmes à chaque consultation. Aucun cas d’hypercalcémie soutenue n’a été observé.
Au cours de cette étude, le taux maximal de calcium sérique mesuré 4 à 6 heures après l’administration de la dose a dépassé la limite supérieure de la normale (2,64 mmol/L) au moins une fois chez 11,1 % des femmes traitées par la tériparatide injectable (source ADNr), comparativement à 1,5 % des femmes recevant le placebo. Le taux minimal de calcium sérique mesuré 24 heures après l’administration de la dose n’a pas changé par rapport aux valeurs initiales dans les deux groupes. Le pourcentage de femmes dont le taux de calcium sérique mesuré 4 à 6 heures après l’administration de la dose a dépassé la limite supérieure de la normale lors de mesures consécutives était de 3,0 % dans le groupe tériparatide (source ADNr) comparativement à 0,2 % dans le groupe placebo. Chez ces femmes, les doses du supplément de calcium ou de tériparatide injectable (source ADNr) ont été réduites. Le moment de la réduction des doses était à la discrétion du chercheur. Les ajustements de la dose de tériparatide injectable (source ADNr) ont été faits à différents intervalles après la première observation d’un taux de calcium sérique élevé (médiane de 21 semaines). Durant ces intervalles, aucun signe d’augmentation progressive du taux de calcium sérique n’a été observé.
Au cours d’une étude chez des hommes atteints d’ostéoporose primaire ou causée par un hypogonadisme, les effets sur le calcium sérique étaient semblables à ceux observés chez les femmes ménopausées. La médiane des pics sériques de calcium mesurés 4 à 6 heures après l’administration de tériparatide (source ADNr) était de 2,35 mmol/L à 12 mois. Le pic du taux de calcium sérique est demeuré en deçà de 2,76 mmol/L chez 98 % des hommes à chaque consultation. Aucun cas d’hypercalcémie soutenue n’a été observé.
Au cours de cette étude, le taux maximal de calcium sérique mesuré 4 à 6 heures après l’administration de la dose a dépassé la limite supérieure de la normale (2,64 mmol/L) au moins une fois chez 6 % des hommes qui prenaient la tériparatide injectable (source ADNr) quotidiennement et chez aucun des hommes recevant le placebo. Le taux minimal de calcium sérique mesuré 24 heures après l’administration de la dose n’a pas changé par rapport aux valeurs initiales dans les deux groupes. Le pourcentage d’hommes dont le taux de calcium sérique mesuré 4 à 6 heures après l’administration de la dose a dépassé la limite supérieure de la normale lors de mesures consécutives était de 1,3 % dans le groupe tériparatide injectable (source ADNr) (2 hommes) comparativement à aucun des hommes recevant le placebo. Seules les doses du supplément de calcium ont été réduites chez ces hommes, bien que les doses de tériparatide injectable (source ADNr) pouvaient aussi être réduites (voir 7 MISES EN GARDE ET PRÉCAUTIONS et 8EFFETS INDÉSIRABLES).
Osnuvo n’a pas été étudié chez des patients présentant une hypercalcémie préexistante. On ne doit pas administrer la tériparatide (source ADNr) à ces patients en raison du risque d’exacerbation de l’hypercalcémie (voir 2 CONTRE-INDICATIONS).
Excrétion urinaire de calcium - Dans le cadre d’une étude à long terme (médiane de 19 mois) menée auprès de femmes ménopausées atteintes d’ostéoporose qui recevaient 1 000 mg d’un supplément de calcium et au moins 400 UI de vitamine D, la tériparatide injectable (source ADNr) a entraîné une légère hausse de l’excrétion urinaire de calcium. Les valeurs médianes ont été plus élevées chez les patients traités par la tériparatide que chez ceux recevant le placebo, la différence ayant été de 0,76 mmol/jour (30 mg/jour) au 6e mois et de 0,30 mmol/jour (12 mg/jour) au 12 e mois. Les valeurs médianes de l’excrétion urinaire de calcium étaient de 4,8 mmol/jour (190 mg/jour) au 6 e mois et de 4,2 mmol/jour (170 mg/jour) au 12 e mois. L’incidence de l’hypercalciurie (calcium urinaire > 7,5 mmol/jour ou 300 mg/jour) a été comparable à celle observée chez les sujets recevant le placebo.
Dans le cadre d’une étude à long terme (médiane de 10 mois) menée auprès d’hommes atteints d’ostéoporose qui recevaient 1 000 mg de calcium et au moins 400 UI de vitamine D, les effets de la tériparatide injectable (source ADNr) sur l’excrétion urinaire de calcium n’ont pas été constants. Les valeurs médianes étaient plus élevées chez les patients traités par la tériparatide que chez ceux recevant le placebo au 1 er mois (différence de 0,50 mmol/jour [20 mg/jour]), mais plus basses au 6 e mois (différence de 0,20 mmol/jour [8 mg/jour]). Les valeurs médianes de l’excrétion urinaire de calcium étaient de 5,6 mmol/jour (220 mg/jour) au 1 er mois et de 5,3 mmol/jour (210 mg/jour) au 6 e mois. L’incidence de l’hypercalciurie (calcium urinaire > 7,5 mmol/jour ou 300 mg/jour) a été comparable à celle observée chez les sujets recevant le placebo.
Phosphore et vitamine D - Au cours d’études évaluant des doses uniques, la tériparatide (source ADNr) a entraîné une phosphaturie transitoire et de légères baisses transitoires du taux de phosphore sérique. Toutefois, aucun cas d’hypophosphatémie (< 0,74 mmol/L ou 2,4 mg/dL) n’a été observé durant les études cliniques à long terme (médianes de 10 et 19 mois) sur la tériparatide injectable (source ADNr).
Dans le cadre des études cliniques sur l’administration quotidienne de tériparatide injectable (source ADNr), la concentration sérique médiane de 1,25-dihydroxyvitamine D à 12 mois avait augmenté de 19 % chez les femmes et de 14 % chez les hommes par rapport aux valeurs initiales. Dans le groupe placebo, cette concentration avait diminué de 2 % chez les femmes et augmenté de 5 % chez les hommes. La concentration sérique médiane de 25-hydroxyvitamine D à 12 mois avait baissé de 19 % chez les femmes et de 10 % chez les hommes par rapport aux valeurs initiales. Dans le groupe placebo, cette concentration n’avait pas changé chez les femmes et avait augmenté de 1 % chez les hommes.
Effets sur les marqueurs du renouvellement osseux - L’administration quotidienne de tériparatide injectable (source ADNr) à des femmes ménopausées et des hommes atteints d’ostéoporose a stimulé l’ostéoformation, comme en témoignent les hausses rapides de la phosphatase alcaline sérique spécifique aux os (BSAP) et des propeptides du procollagène de type I (PICP), qui sont des marqueurs de l’ostéoformation. Les pics de concentration de PICP étaient supérieurs aux valeurs initiales d’environ 41 % après un mois de traitement, puis revenaient presque aux valeurs initiales à 12 mois. Les concentrations de BSAP ont augmenté après un mois de traitement et ont continué d’augmenter plus lentement du 6e au 12e mois. Les concentrations maximales de BSAP étaient 45 % et 23 % plus élevées que les valeurs initiales chez les femmes et les hommes respectivement. Après l’arrêt du traitement, les concentrations de BSAP sont revenues vers les valeurs initiales. Les hausses des marqueurs de l’ostéoformation s’accompagnaient d’augmentations secondaires des marqueurs de la résorption osseuse, N-télopeptides urinaires (NTX) et désoxypyridinoline urinaire (DPD), ce qui concorde avec le couplage physiologique de la formation et de la résorption osseuses au cours du remodelage osseux. Les changements des concentrations de BSAP, de NTX et de DPD ont été légèrement moins marqués chez les hommes que chez les femmes, ce qui pourrait être attribuable au moindre degré d’exposition systémique à la tériparatide (source ADNr) chez les hommes.
Pharmacodynamie chez les femmes et les hommes atteints d’ostéoporose cortisonique
Ostéoporose cortisonique - Le principal effet des glucocorticoïdes sur les cellules osseuses est d’inhiber l’activité ostéoblastique (formation d’os). Les glucocorticoïdes augmentent aussi la résorption osseuse.
Effets sur les marqueurs du renouvellement osseux - Au cours de 18 mois (phase principale) de traitement dans le cadre d’un essai clinique à double insu, à double placebo, contrôlé par agent actif de 36 mois portant sur des patients atteints d’ostéoporose cortisonique qui ont reçu la tériparatide injectable (source ADNr) à 20 mcg/jour ou l’alendronate à 10 mg/jour, l’administration quotidienne de tériparatide injectable (source ADNr) a stimulé l’ostéoformation comme le montre l’augmentation par rapport aux valeurs initiales des concentrations sériques des marqueurs biochimiques de la formation osseuse, dont la BSAP, le PICP et le propeptide amino-terminal du collagène de type I (PINP) (voir Tableau 6). La tériparatide a également stimulé la résorption osseuse comme indiqué par les augmentations des concentrations sériques du télopeptide C-terminal du collagène de type 1 (CTX) par rapport aux valeurs initiales. L’alendronate à 10 mg/jour a provoqué une diminution par rapport aux valeurs initiales des concentrations sériques de BSAP, PICP, PINP et CTX (voir Tableau 6). Les effets de la tériparatide (source ADNr) sur les marqueurs du renouvellement osseux chez les patients atteints d’ostéoporose cortisonique étaient similaires d’un point de vue qualitatif aux effets observés chez les femmes ménopausées atteintes d’ostéoporose qui ne prenaient pas de glucocorticoïdes.
Tableau 6 Variations médianes a, b des biomarqueurs osseux par rapport aux valeurs initiales chez des patients atteints d’ostéoporose cortisonique
| PINP (mcg/L) | BSAP (mcg/L) | PICP (mcg/L) | CTX (pmol/L) | ||||||||||||||
| Durée du traitement | Tériparatide injectable (source ADNr) | ALN | Tériparatide injectable (source ADNr) | ALN | Tériparatide injectable (source ADNr) | ALN | Tériparatide injectable (source ADNr) | ALN | |||||||||
| 1 mois | 64 |
| 19 |
| 36 |
| 11 |
| |||||||||
| 6 mois | 70 |
| 31 |
| 0 |
| 45 |
| |||||||||
| 18 mois | 35 |
| 16 |
|
|
| 9 |
| |||||||||
a Les variations médianes chez les patients traités par la tériparatide injectable (source ADNr) étaient significativement différentes (p < 0,01) de celles chez les patients traités par l’alendronate (ALN) pour chacun des biomarqueurs à toutes les mesures.
b Les valeurs représentent les variations médianes avec n = 54 à 99 pour les 4 biomarqueurs à divers moments.
Concentrations de calcium et de phosphore - Dans le cadre de l’étude sur les patients atteints d’ostéoporose cortisonique, les effets de la tériparatide injectable (source ADNr) sur les taux sériques de calcium et de phosphore ont été semblables à ceux observés chez les femmes ménopausées atteintes d’ostéoporose qui ne prenaient pas de glucocorticoïdes.
10.3 Pharmacocinétique
Absorption
L’absorption de la tériparatide (source ADNr) injectée par voie sous-cutanée est importante; selon l’ensemble des données recueillies après l’administration de doses de 20, 40 et 80 mcg de tériparatide dans la paroi abdominale, la biodisponibilité absolue est d’environ 95 %. L'absorption et l'élimination s'effectuent rapidement. La concentration sérique du peptide atteint un pic environ 30 minutes après l’injection sous-cutanée d’une dose de 20 mcg, puis revient à une valeur non quantifiable en l’espace de 3 heures. Les concentrations molaires maximales de tériparatide (source ADNr) atteignent brièvement 4 ou 5 fois la limite supérieure de la normale pour la PTH endogène.
Métabolisme :
Aucune étude sur le métabolisme ou l’excrétion de la tériparatide (source ADNr) n’a été menée. Toutefois, les mécanismes du métabolisme et de l’élimination de la PTH (1-34) et de la PTH endogène intacte sont décrits en détail dans des articles publiés. On croit que le métabolisme périphérique de la PTH est tributaire des mécanismes enzymatiques hépatiques non spécifiques, suivis d’une excrétion par les reins.
Distribution et Élimination
La clairance totale de la tériparatide (source ADNr) (environ 62 L/h chez les femmes et 94 L/h chez les hommes) est supérieure au débit plasmatique hépatique normal, ce qui est conforme à la clairance hépatique et extra-hépatique. Le volume de distribution, après une injection intraveineuse, est d’environ 0,12 L/kg. La variabilité d’un sujet à l’autre de la clairance totale et du volume de distribution est de 25 à 50%. La demi-vie sérique de la tériparatide est de 5 minutes quand elle est injectée par voie intraveineuse et d’à peu près une heure quand elle est injectée par voie sous-cutanée.
La demi-vie est plus longue pour l’administration par voie sous-cutanée en raison du temps requis pour l’absorption à partir du point d’injection.
Populations et états pathologiques particuliers
- Enfants : Les propriétés pharmacocinétiques de la tériparatide (source ADNr) n’ont pas été évaluées chez les enfants (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.3 Enfants).
- Personnes âgées : Aucune différence quant aux propriétés pharmacocinétiques de la tériparatide (source ADNr) n’a été décelée entre des sujets d’âges différents (sujets de 31 à 85 ans).
- Sexe : Bien que le degré d’exposition systémique à la tériparatide (source ADNr) soit environ 20 à 30 % moins élevé chez les hommes que chez les femmes, la posologie recommandée est de 20 mcg par jour pour les deux sexes.
- Grossesse et allaitement : La pharmacocinétique de tériparatide (source ADNr) n’a pas été évaluée chez les femmes enceintes et qui allaitent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Populations particulières, 7.1.1 Femmes enceinte et 7.1.2 Allaitement).
- Origine ethnique : L’effet de la race sur les concentrations sériques de tériparatide (source ADNr) n’a pas été déterminé.
- Insuffisance cardiaque : Aucune différence cliniquement significative n’a été observée quant à la pharmacocinétique, la tension artérielle, la fréquence du pouls et d’autres paramètres d’innocuité après l’administration de deux doses de 20 mcg de tériparatide injectable (source ADNr) à 13 patients présentant une insuffisance cardiaque stable (classes I à III de la New York Heart Association et autres signes de dysfonction cardiaque). Il n’y a pas de données sur des patients atteints d’insuffisance cardiaque grave.
- Insuffisance hépatique : Des enzymes protéolytiques non spécifiques du foie (peut-être des cellules de Kupffer) provoquent le clivage de la PTH (1-34) et de la PTH (1-84) en fragments qui sont surtout éliminés de la circulation principalement par les reins. Aucune étude n’a été menée chez des sujets atteints d’insuffisance hépatique.
- Insuffisance rénale : Aucune différence sur le plan pharmacocinétique n’a été observée chez 11 patients atteints d’insuffisance rénale légère ou modérée (clairance de la créatinine de 30 à 72 mL/min) qui ont reçu une dose unique de tériparatide (source ADNr). Chez 5 patients atteints d’insuffisance rénale grave (clairance de la créatinine < 30 mL/min), la SSC et la demi-vie (t1/2) de la tériparatide (source ADNr) ont augmenté de 73 % et 77 % respectivement. La concentration sérique maximale de tériparatide (source ADNr) n’a pas augmenté. Aucune étude n’a été menée chez des patients dialysés pour cause d’insuffisance rénale chronique (voir 2 CONTRE-INDICATIONS).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver la cartouche au réfrigérateur (entre 2°C et 8°C) en tout temps. Ne pas congeler. Garder la cartouche dans l’emballage en carton extérieur pour la tenir à l’abri de la lumière.
Après avoir inséré la cartouche à l’intérieur du stylo, l’assemblage du stylo et de la cartouche doit être remis au réfrigérateur immédiatement après utilisation.
Ne pas conserver le stylo avec l’aiguille attachée. Ne pas retirer la cartouche du stylo après la première utilisation.
La stabilité chimique du produit en cours d’utilisation a été démontrée pendant 28 jours entre 2°C et 8°C.
D’un point de vue microbiologique, une fois ouvert, le produit peut être conservé pendant 28 jours au maximum entre 2°C et 8°C durant sa période de conservation. En cours d’utilisation, toute autre condition de durée et de conservation est de la responsabilité de l’utilisateur.
Tout médicament non utilisé ou déchet doit être éliminé conformément à la réglementation locale en vigueur.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Osnuvo est fourni dans une cartouche. Les cartouches d’Osnuvo doivent être utilisées dans un dispositif de stylo dédié multidose réutilisable et ne doivent pas être utilisées avec un autre stylo. Aucun stylo ni aucunes aiguilles d’injection ne sont fournis avec ce produit, cependant ils sont fournis séparément.
Chaque cartouche et stylo doivent être utilisés par un seul patient. Le stylo peut être utilisé avec des aiguilles pour stylo compatibles dont la liste est indiquée dans les instructions d’utilisation du stylo. Une nouvelle aiguille pour stylo stérile doit être utilisée à chaque injection.
Le numéro de lot de chaque cartouche et la date de sa première injection doivent être inscrits par le patient sur un calendrier.
Après chaque injection, Osnuvo doit être remis au réfrigérateur. Une fois utilisée, la cartouche ne doit pas être retirée du stylo pendant les 28 jours d’utilisation. Le patient doit consulter les instructions d’utilisation du stylo.
Ne pas utiliser Osnuvo si la solution est trouble, colorée ou contient des particules.
La date de péremption figurant sur l’étiquette de la cartouche doit toujours être vérifiée avant d’insérer la cartouche dans le stylo. Afin d’éviter toute erreur médicamenteuse, il convient de s’assurer au moment d’utiliser une nouvelle cartouche qu’il y a au moins un mois entre la date du jour et la date de péremption.
Osnuvo ne doit pas être transféré dans une seringue. Les cartouches vides ne doivent pas être remplies de nouveau.
Les patients et fournisseurs de soins appelés à utiliser Osnuvo doivent recevoir de la part d’un professionnel de la santé qualifié une formation et des instructions sur l’utilisation appropriée du stylo-injecteur. Il est important de lire, de bien comprendre et de suivre les instructions relatives à l’utilisation du stylo qui se trouvent dans le guide de l’utilisateur du stylo, sans quoi, des doses inexactes pourraient être administrées.
PARTIE II : INFORMATION SCIENTIFIQUES
13 INFORMATION PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : Tériparatide
Nom chimique : Tériparatide
La tériparatide est un fragment recombinant d’une séquence de 34 acides aminés N-terminaux de la parathormone humaine naturelle : parathormone humaine recombinante (1-34), [rhPTH(1-34)].
Formule moléculaire et masse moléculaire : C181H291N55O51S2, 4115,14 Daltons
Formule de structure :
Séquence d’acides aminés :
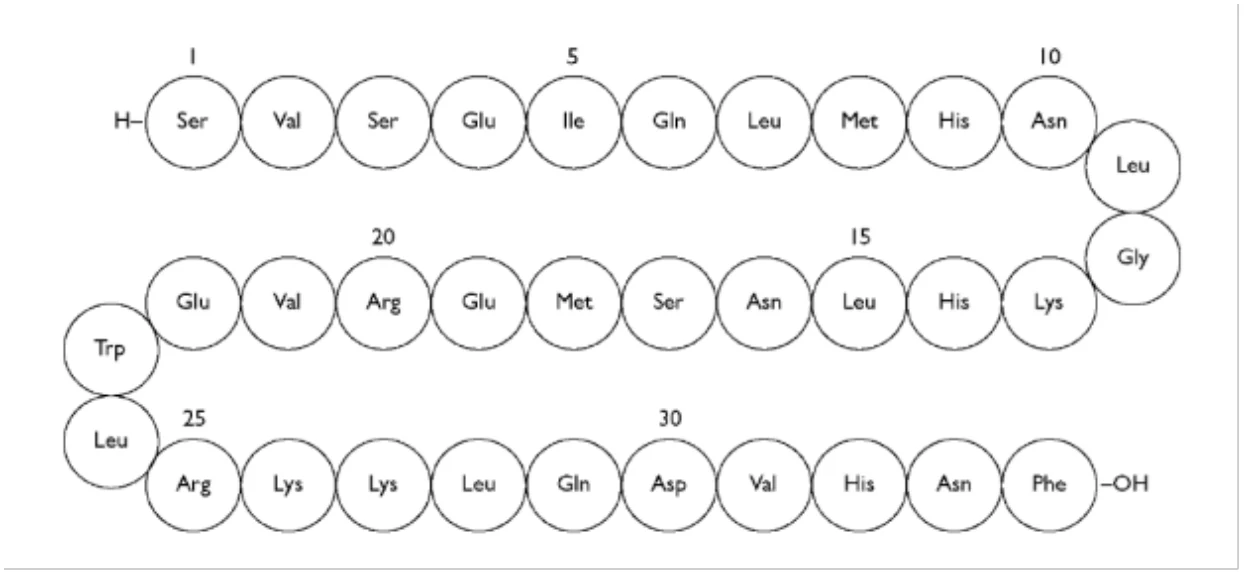
Propriétés physicochimiques : La tériparatide est une solution protéique limpide et incolore dans un tampon, pH de 3,8 à 4,5.
Caractéristiques du produit :
*Tériparatide, rhPTH (1-34), produit sur E. coli par la technique de l’ADN recombinant. Le tériparatide est identique à la séquence des 34 acides aminés de l’extrémité amino-terminale de la parathormone humaine endogène.
14 ESSAIS CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
Les études cliniques qui ont servi à appuyer la similarité entre Osnuvo et le médicament biologique de référence Forteo (Forsteo®, tel que commercialisé en Europe2), comprennent :
- RGB-10-001 : Une étude monocentrique, randomisée, à double insu, à dose unique (20 mcg/ 80 mcL), de biodisponibilité comparative, en chassé-croisé comparant Osnuvo et Forteo chez des femmes adultes préménopausées en santé.
- RGB1023O31 : Une étude comparative de phase III d’Osnuvo et Forteo en groupes parallèles, multicentrique, randomisée, de non infériorité, et à l’insu de l'évaluateur chez des hommes et des femmes postménopausées atteints d'ostéoporose présentant un risque élevé de fracture.
Un aperçu de la conception des études et des caractéristiques démographiques des patients participants est présenté dans le Tableau 7.
Tableau 7 Résumé de la conception de l’essai et des caractéristiques démographiques sur les patients
| Nº d’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| RGB-10-001 | Étude PK comparative de phase I, randomisée, à double insu, à dose unique, en chassé-croisé comparant deux groupes | Test : Osnuvo 20 mcg, SC Référence : Forsteo (obtenu de l’Europe) 20 mcg, SC | Adultes en santé 53 sujets | 29 ans (18 – 48) | Femmes |
| RGB1023O 31 | Étude comparative de phase III en groupes parallèles, multicentrique, randomisée, contrôlée par un médicament actif, à l’insu de l’évaluateur | Traitement de base : Calcium (640 mg/jour) et vitamine D (400 UI/jour) Test : Osnuvo 20 mcg, SC Une fois par jour pour 52 semaines Référence : Forteo (obtenu du Japon) 20 mcg, SC Une fois par jour pour 52 semaines | Patients atteints d’ostéoporose primaire présentant un risque élevé de fracture 250 sujets | 70,4 ans (55 -85) | Hommes (9) et femmes post-ménopausées (241) |
PK = Pharmacocinétique; SC = Injection sous-cutanée
2 Forsteo est une marque déposée pour le tériparatide injectable (source ADNr) commercialisé en Europe par Eli Lilly and Company.
RGB-10-001
La pharmacocinétique d’Osnuvo a été comparée avec Forsteo (obtenu de l’Europe) chez des femmes préménopausées en santé, qui ne sont pas enceintes, âgées entre 18 et 55 ans.
Les sujets étaient principalement des caucasiens (98%), pesant en moyenne 62 kg (entre 51 et 83 kg), avec un IMC moyen de 23 kg/m2 (entre 19 et 27 kg/m2).
RGB1023O31
L’innocuité et l’efficacité d’Osnuvo administré une fois par jour jusqu’à 52 semaines ont été comparées à celles de Forteo (obtenu au Japon) dans une étude clinique comparative, multicentrique, contrôlée par un médicament actif, randomisée, à l’insu de l’évaluateur chez des hommes et des femmes postménopausées atteints d’ostéoporose primaire, qui présentaient un risque élevé de fracture.
Parmi les 250 patients de l’ensemble d’analyse intégral, les sujets étaient principalement des femmes (96,4%), pesant en moyenne 48,79 kg (entre 35,0 et 76,5 kg) avec un IMC moyen de 21,29 kg/m2 (entre 14,9 et 34,5 kg/m2). Les sujets avaient une DMO moyenne de la colonne lombaire (L2-L4) de 0,6275 g/cm2 initialement (entre 0,334 et 0,835 g/cm2) et le pourcentage de sujets avec une utilisation antérieure de bisphosphonates était de 4,4%.
14.2 Résultats de l’étude
Études comparatives sur l’innocuité et l’efficacité
Efficacité
Les résultats du paramètre d’efficacité principal ont démontré la comparabilité entre Osnuvo et Forteo.
L'intervalle de confiance bilatéral à 95% de la différence du taux de variation moyen ajusté de la DMO de la colonne lombaire (L2-L4) respectait la marge d'équivalence pré-spécifiée (± 2,8%). La différence dans le taux de variation de la moyenne and l’IC 95% entre les groupes Osnuvo et Forteo était de -0,65% [-2,17% à 0,87%] (Tableau 8).
Tableau 8 Analyse de la covariance du taux de variation de la DMO de la colonne lombaire (L2-L4) à la semaine 52 (Ensemble d’analyse intégral)
| Taux de variation de la DMO de la colonne lombaire (L2-L4) (%) | ANCOVA | |||||||
| Groupe de traitement | Moyenne (Intervalle) | Moyenne ajustée a | ||||||
| Différence entre les groupes b [IC 95%] | ||||||||
| Osnuvo (n = 121) | 8,94 (-6,3, 24,5) | 7,36 | -0,65 [-2,17, 0,87] | |||||
| Forteo (n = 124) | 9,65 (-3,0, 26,6) | 8,01 | ||||||
DMO = Densité minérale osseuse
a Taux de variation moyen de la DMO de la colonne lombaire (L2-L4) ajusté pour la valeur initiale de la DMO de la colonne lombaire (L2-L4) et le statut d’utilisation antérieure de bisphosphonates
b Groupe Osnuvo – Groupe Forteo
*Note : L’analyse principale est basée sur la dernière observation rapportée. Une analyse utilisant le Modèle mixte de mesures répétées a confirmé les résultats de l’analyse principale; la différence ajustée (intervalle de confiance [IC] 95% bilatéral des moyennes entre les groupes Osnuvo et Forteo était 0,61% [-2,10%, 0,89%].
Innocuité
Le type, l'incidence, le délai d'apparition, la sévérité et l'issue des effets indésirables et des réactions indésirables du médicament étaient comparables entre le médicament biosimilaire et le médicament biologique de référence.
14.3 Études de biodisponibilité comparatives
Pharmacocinétique
Tableau 9 Tableau résumé des données de la biodisponibilité comparative (non corrigé pour la puissance) chez 52 femmes en bonne santé
Tériparatide (source ADNr) (1 x 20 mcg) À partir des données mesurées Moyenne géométrique Moyenne arithmétique (% de CV) | ||||
| Paramètre | Testa | Référenceb | Rapport des Moyennes géométriques (%) | Intervalle de confiance 94.12%d |
ASCt (pg∙heure/mL) | 91,5 98,1 (37,8%) | 98,8 104,4 (32,8%) | 92,6 | 86,1 – 99,6 |
ASCie (pg∙heure/mL) | 103,3 109,4 (34,6%) | 113,7 118,6 (28,9%) | 90,9 | 84,6 – 97,5 |
Cmax (pg/mL) | 81,6 87,5 (38,6%) | 88,4 94,1 (36,5%) | 92,3 | 85,7 – 99,4 |
Tmaxc (heures) | 0,3 (40,3) | 0,4 (36,4) | Sans objet | Sans objet |
T½c (heures) | 0,7 (40,9) | 0,8 (37,6) | Sans objet | Sans objet |
a Osnuvo (tériparatide source ADNr), par AVIR Pharma Inc.
b Forsteo (tériparatide source ADNr), par Eli Lilly Netherland B.V.
c Moyenne arithmétique (% de CV) seulement.
d Dû à la conception de l’essai en deux phases
e n = 51 pour le groupe Test et n = 50 pour le groupe Référence
14.4 Immunogénicité
Aucun sujet dans le groupe de Osnuvo n’a été testé positif pour l’anticorps anti-tériparatide. Deux sujets dans le groupe de Forteo ont été testés positifs pour l’anticorps anti-tériparatide; les deux étaient négatifs pour l’activité neutralisante.
14.5 Essais cliniques – Médicament biologique de référence
Conception de l’essai clinique et aspects démographiques de l’étude utilisant la tériparatide injectable (source ADNr)
Un aperçu des conceptions des études et des caractéristiques démographiques des patients participants pour chacune des études cliniques est présenté dans le Tableau 10.
Tableau 10 Résumé de la conception de l’essai et des caractéristiques démographiques sur les patients utilisant la tériparatide
| Nº d’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| Études cliniques chez des femmes ménopausées atteintes d’ostéoporose sévère | |||||
| B3D-MC-GHAC | Double insu, contrôlée par placebo | Placebo, tériparatide injectable (source ADNr) à 20 mcg ou tériparatide (source ADNr) à 40 mcg. SC, une fois par jour. Durée maximale de 24 mois (médiane : 19 mois) | Ostéoporose postménopausique (1 637) | 69,5 ans (42 à 86 ans) | Femmes |
| Études cliniques chez des hommes atteints de fracture due à l’ostéoporose primaire ou causée par un hypogonadisme | |||||
| B3D-MC-GHAJ | Double insu, contrôlée par placebo | Placebo, tériparatide injectable (source ADNr) à 20 µg ou tériparatide (source ADNr) à 40 mcg. SC, une fois par jour. Durée maximale de 14 mois (médiane : 10 mois). | Ostéoporose primaire (idiopathique) ou causée par un hypogonadisme (437) | 58,7 ans (28 à 85 ans) | Hommes |
| Nº d’étude | Conception de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (Tranche) | Sexe |
| Études cliniques chez des hommes et des femmes ayant une ostéoporose associée à un traitement prolongé par des glucocorticoïdes | |||||
| B3D-US-GHBZ | Double insu, contrôlée par agent actif | Placebo (par voie orale et injection), tériparatide injectable (source ADNr) à 20 mcg, SC, une fois par jour, alendronate à 10 mg/jour par voie orale. Durée de 36 mois : phase primaire de 18 mois; phase de prolongation de 18 mois. | Ostéoporose cortisonique (428) | 57 ans (22 à 89 ans) | Hommes et femmes |
| Études cliniques portant sur le traitement continu pendant 24 mois par la tériparatide | |||||
| B3D-EW-GHCA | Étude en mode ouvert, multicentrique, prospective de phases 3 et 4 avec 2 sous-études. Sous-étude 1: randomisée avec 3 groupes de traitement. Sous- étude 2: tous les patients reçoivent la tériparatide pendant 24 mois. | Tériparatide injectable (source ADNr) à 20 mcg/jour pendant 24 mois dans le groupe de traitement 1 de la sous-étude 1 et la sous- étude 2, et pendant 12 mois dans les groupes de traitement 2 et 3 de la sous-étude 2. Chlorhydrate de raloxifène à 60 mg/jour pendant les 12 mois suivants dans le groupe de traitement 2 de la sous- étude 1. Toutes les femmes recevaient des suppléments de 500 mg/jour de calcium élémentaire et 400-800 UI/jour de vitamine D. | Sous-étude 1 : 632 Sous-étude 2 : 234 (Total : 866) | 69,9 ans (55 à 92,1 ans) | Femmes post-ménopausée s |
SC = Injection sous-cutanée
Traitement de l’ostéoporose chez les femmes ménopausées (Étude B3D-MC-GHAC)
L’innocuité et l’efficacité de la tériparatide (source ADNr) administrée une fois par jour pendant un maximum de 24 mois (médiane : 19 mois) ont été évaluées dans le cadre d’une étude clinique à double insu, contrôlée par placebo, menée auprès de 1 637 femmes ménopausées (âge moyen : 69,5 ans) atteintes d’ostéoporose sévère (score T moyen : - 2,6). Parmi ces femmes, 541 ont reçu la tériparatide injectable (source ADNr) à la dose de 20 mcg. Toutes ces femmes ont reçu 1 000 mg de calcium et au moins 400 UI de vitamine D par jour. Au début de l’étude, 90 % des femmes avaient au moins une fracture vertébrale diagnostiquée par radiographie. Le principal paramètre d’évaluation de l’efficacité était la survenue de nouvelles fractures vertébrales diagnostiquées par radiographie, définies comme étant des variations de la hauteur de vertèbres qui n’étaient pas déformées auparavant.
Traitement pour augmenter la masse osseuse chez les hommes atteints d’ostéoporose primaire ou causée par un hypogonadisme (Étude B3D-MC-GHAJ)
L’innocuité et l’efficacité de la tériparatide injectable (source ADNr) administrée une fois par jour pendant un maximum de 14 mois (médiane : 10 mois) ont été évaluées dans le cadre d’une étude clinique à double insu, contrôlée par placebo, menée auprès de 437 hommes (âge moyen: 58,7 ans) atteints d’ostéoporose primaire (idiopathique) ou causée par un hypogonadisme (tériparatide injectable (source ADNr) à 20 mcg, n = 151). Tous ces hommes ont reçu 1 000 mg de calcium et au moins 400 UI de vitamine D par jour. Le principal paramètre d’évaluation de l’efficacité était la variation de la densité minérale osseuse (DMO) de la colonne lombaire.
Traitement des femmes et des hommes atteints d’ostéoporose cortisonique (Étude B3D-US-GHBZ)
L’ostéoporose cortisonique touche les femmes et les hommes. La perte de la DMO survient rapidement après l’instauration du traitement par des glucocorticoïdes et peut se poursuivre pendant un traitement prolongé. L’innocuité et l’efficacité de la tériparatide injectable (source ADNr) administrée une fois par jour ont été évaluées dans le cadre d’un essai multicentrique, randomisé, à double insu, à double placebo, contrôlé par agent actif portant sur 83 hommes et 345 femmes suivant une thérapie systémique aux glucocorticoïdes (équivalant à ≥ 5 mg/jour de prednisone pendant ≥ 3 mois consécutifs avant la sélection des participants à l’étude) et ayant un score T de la DMO de la hanche totale, du col du fémur ou de la colonne lombaire ≤ - 2 ou ≥ 1 fracture de fragilisation et un score T de la DMO de la hanche totale, du col du fémur ou de la colonne lombaire ≤ - 1. Les patients recevaient la tériparatide injectable (source ADNr) à 20 mcg/jour plus un placebo par voie orale (n = 214) ou l’alendronate à 10 mg/jour plus une injection de placebo (n = 214). Les patients recevaient des suppléments de calcium (1 000 mg/j) et de vitamine D (800 UI/j).
L’âge moyen des patients atteints d’ostéoporose cortisonique était de 57 ans (tranche d’âge de 22 à 89 ans). La dose médiane de glucocorticoïde au départ (équivalent prednisone) était de 7,5 mg et la durée médiane du traitement par les glucocorticoïdes était de 1,3 an. La DMO lombaire moyenne (É-T) au départ était de 0,85 ± 0,13 g/cm2 et le score T de - 2,5 ± 1. En tout, 27 % des patients avaient des fractures vertébrales existantes et 43 % avaient des fractures non vertébrales antérieures. Les patients étaient atteints de maladies chroniques qui nécessitaient un traitement prolongé par les glucocorticoïdes, y compris 73 % qui avaient des troubles rhumatologiques ou d’autres troubles musculosquelettiques ou des articulations et 14 % qui avaient des troubles respiratoires. Il n’y avait pas de différence significative entre les groupes tériparatide (source ADNr) et alendronate pour ce qui est des caractéristiques au départ.
Traitement continu de 2 ans de l’ostéoporose par la tériparatide injectable (source ADNr) chez les femmes ménopausées (Étude B3D-EW-GHCA)
L’étude B3D-EW-GHCA était une étude multinationale, multicentrique, prospective, ouverte, de phases 3 et 4, de 24 mois, menée auprès de patientes ambulatoires qui étaient des femmes ménopausées atteintes d’ostéoporose sévère et ayant subi au moins 1 fracture de fragilisation clinique (76 % avaient reçu des inhibiteurs de la résorption osseuse). Elle comportait 2 sous-études où toutes les patientes recevaient la tériparatide injectable (source ADNr) à 20 mcg/jour pendant les 12 premiers mois.
La sous-étude 1 (étude contrôlée, randomisée, menée en parallèle) portait sur des femmes ménopausées ayant un score T de la DMO de la colonne lombaire, de la hanche totale ou du col du fémur de 2,5 écarts-types (E-T) en dessous de la fourchette des valeurs de référence chez les femmes préménopausées en santé et au moins 1 fracture vertébrale clinique ou une fracture de fragilisation non vertébrale préexistante dans les 3 années précédant la sélection. Les 3 groupes de traitement de la sous-étude 1 étaient les suivants :
- groupe de traitement 1 - tériparatide injectable (source ADNr) à 20 mcg/jour pendant 24 mois
- groupe de traitement 2 - tériparatide injectable (source ADNr) à 20 mcg/jour pendant 12 mois, suivi du raloxifène à 60 mg/jour pendant 12 mois
- groupe de traitement 3 - tériparatide injectable (source ADNr) à 20 mcg/jour pendant 12 mois, puis aucun traitement pendant les 12 prochains mois
Sous-étude 2 (étude non contrôlée, toutes les patientes recevaient la tériparatide injectable (source ADNr) à 20 µg/jour pendant 24 mois) : Les patientes répondaient aux critères de la sous-étude 1 et présentaient un des critères suivants : (a) une nouvelle fracture de fragilisation clinique vertébrale ou non vertébrale confirmée malgré la prise d'un traitement antirésorptif au cours de l'année précédant cette fracture; ou (b) un score T de la DMO de la colonne lombaire, de la hanche totale ou du col du fémur de 3 écarts-types (E-T) ou plus en dessous de la fourchette des valeurs de référence chez les femmes préménopausées en santé malgré la prise d'un traitement antirésorptif pendant les 2 dernières années; ou (c) une baisse de la DMO ≥ 3,5 % à n’importe quel site du squelette malgré la prise d'un traitement antirésorptif pendant les 2 dernières années. Ainsi, toutes les patientes de la sous-étude 2 avaient eu une réponse clinique inadéquate à un traitement antérieur contre l’ostéoporose.
L’âge moyen au début de la sous-étude 2 (n = 234) était de 70,2 ans. Parmi les patients ayant participé à cette étude, 99,1 % avaient déjà suivi un traitement antirésorptif antérieur et 99,6 % avaient des antécédents de fractures de fragilisation. L’étude B3D-EW-GHCA est différente de la plupart des études cliniques sur la tériparatide (source ADNr) qui portaient sur des patients n'ayant jamais été traités ou des patients ayant fait un usage antérieur limité des inhibiteurs de la résorption osseuse. De plus cette étude, portait aussi sur des patientes ostéoporotiques présentant un risque élevé qui n’avaient pas répondu à d’autres inhibiteurs de la résorption osseuse.
Résultats de l’étude
Traitement de l’ostéoporose chez les femmes ménopausées (Étude B3D-MC-GHAC)
Effet sur l’incidence des fractures
Nouvelles fractures vertébrales - Comparativement à la prise de suppléments de calcium et de vitamine D seulement, la tériparatide injectable (source ADNr) prise en association avec ces suppléments a significativement réduit le risque de présenter au moins une nouvelle fracture vertébrale de 14,3 % chez les femmes recevant le placebo à 5,0 % chez celles traitées par la tériparatide (source ADNr) (p < 0,001). Voir Tableau 11. La réduction absolue du risque était de 9,3 % et la réduction relative, de 65 %.
Il faudrait administrer la tériparatide injectable (source ADNr) à 11 femmes pendant une durée médiane de 19 mois pour prévenir au moins une nouvelle fracture vertébrale. La tériparatide injectable (source ADNr) s’est révélée efficace pour réduire le risque de fractures vertébrales indépendamment de l’âge, de la vitesse du renouvellement osseux au départ ou de la densité minérale osseuse (DMO) au départ.
Tableau 11 Effet de la tériparatide injectable (source ADNr) sur l’incidence des fractures vertébrales chez les femmes ménopausées atteintes d’ostéoporose
| Placebo (N = 448) (%) | Tériparatide injectable (source ADNr) (N = 444) (%) | Réduction absolue du risque (%) | IC à 95 % (%) | Valeur P | |
| Nouvelle fracture (≥ 1) | 14,3 | 5,0 | 9,3 | (5,3, 13,4) | < 0,001 |
| Fractures multiples (≥ 2) | 4,9 | 1,1 | 3,8 | (1,3, 6,2) | 0,001 |
| Fracture modérée ou grave (≥ 1) | 9,4 | 0,9 | 8,5 | (5,4, 11,5) | < 0,001 |
Pourcentages comparés d'un groupe de traitement à l'autre à l’aide du test exact de Fisher.
Intervalle de confiance (IC) selon la méthode Fleiss.
Effet sur la diminution de la taille – Au cours de l’étude, on a observé une diminution de la taille dans les deux groupes de traitement. La diminution moyenne a été de 3,61 mm chez les femmes recevant le placebo et de 2,81 mm chez celles traitées par la tériparatide injectable (source ADNr). Parmi les 86 femmes ménopausées qui ont subi des fractures vertébrales, la diminution de la taille a été significativement inférieure chez les femmes traitées par la tériparatide injectable (source ADNr) que chez celles recevant le placebo (p = 0,001).
Effet sur les dorsalgies – La tériparatide injectable (source ADNr) a significativement réduit l’incidence et la gravité des dorsalgies. Chez les femmes atteintes d’ostéoporose postménopausique, il y a eu une réduction de 26 % (p = 0,017) du nombre de nouveaux cas de dorsalgies ou de cas d’aggravation des dorsalgies signalés spontanément, par rapport au placebo.
Nouvelles fractures ostéoporotiques non vertébrales – Le Tableau 12 présente l’effet de la tériparatide injectable (source ADNr) sur le risque de fractures non vertébrales. La tériparatide injectable (source ADNr) a significativement réduit le risque de fractures non vertébrales de 5,5 % dans le groupe placebo à 2,6 % dans le groupe traité par la tériparatide injectable (source ADNr) (p < 0,05). La réduction absolue du risque a été de 2,9 % et la réduction relative, de 53 %.
Tableau 12 Effet de la tériparatide injectable (source ADNr) sur l’incidence des fractures vertébrales chez les femmes ménopausées atteintes d’ostéoporose
| Partie du squelette | Tériparatide injectable (source ADNr) a N = 541 | Placeboa N = 544 | Réduction du risque absolu (%) | IC à 95 % (%) | Valeur p |
| Poignet | 2 (0,4 %) | 7 (1,3 %) | 0,9 | (- 0,3, 2,2) | 0,178 |
| Côtes | 3 (0,6 %) | 5 (0,9 %) | 0,4 | (- 0,8, 1,6) | 0,726 |
| Hanche | 1 (0,2 %) | 4 (0,7 %) | 0,6 | (- 0,4, 1,5) | 0,374 |
| Cheville/pied | 1 (0,2 %) | 4 (0,7 %) | 0,6 | (- 0,4, 1,5) | 0,374 |
| Humérus | 2 (0,4 %) | 2 (0,4 %) | 0,0 | (- 0,9, 0,9) | 1,000 |
| Bassin | 0 | 3 (0,6 %) | 0,6 | (- 0,3, 1,4) | 0,249 |
| Autre | 6 (1,1 %) | 8 (1,5 %) | 0,4 | (- 1,2, 1,9) | 0,789 |
| Total | 14 (2,6 %)b | 30 (5,5 %) | 2,9 | (0,4, 5,5) | 0,020 |
a Données indiquées en nombre (%) de femmes ayant présenté des fractures.
Pourcentages comparés d'un groupe de traitement à l'autre à l’aide du test exact de Fisher. Intervalle de confiance (IC) selon la méthode Fleiss.
Le pourcentage cumulatif de femmes ménopausées atteintes d’ostéoporose ayant subi de nouvelles fractures non vertébrales a été moins élevé chez les femmes traitées par la tériparatide injectable (source ADNr) que chez celles recevant le placebo (voir Figure 1).
Figure 1 Pourcentage cumulatif des femmes ménopausées atteintes d’ostéoporose ayant subi de nouvelles fractures ostéoporotiques non vertébrales*
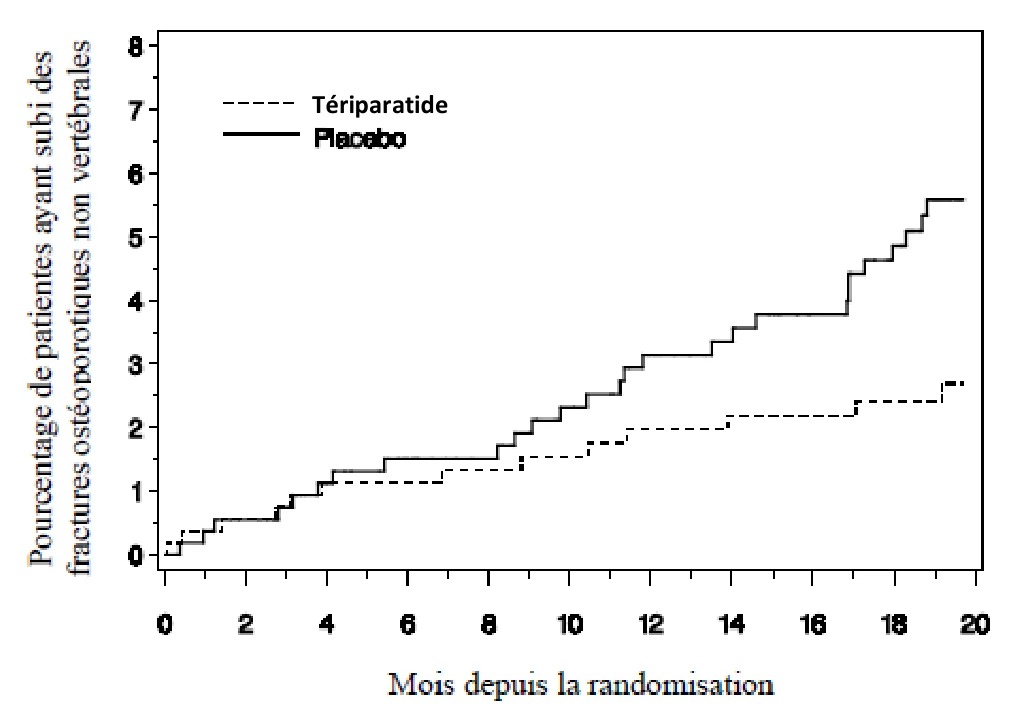
* Ce graphique regroupe toutes les fractures énumérées au Tableau 12 ci-dessus.
Tériparatide
Efficacité anti-fracturaire pendant le suivi post-thérapeutique - Au terme du traitement par la tériparatide injectable (source ADNr), 1 262 des femmes ménopausées ayant participé à l’essai de base ont été inscrites à une étude de suivi post-thérapeutique. Après 18 mois, environ 50 % des femmes de chacun des groupes de traitement de l’essai de base avaient commencé un traitement homologué contre l’ostéoporose (autre que la tériparatide injectable (source ADNr)) choisi par leur médecin. On a offert à toutes ces femmes de prendre 1 000 mg de calcium et au moins 400 UI de vitamine D par jour.
Au cours d’une période médiane de 18 mois après l’arrêt du traitement par la tériparatide injectable (source ADNr), on a observé une réduction significative (40 %) du risque relatif de nouvelles fractures vertébrales chez les femmes qui avaient été traitées par la tériparatide injectable (source ADNr) par rapport à celles qui avaient reçu le placebo. (La réduction du risque relatif a été semblable avec [41 %] et sans [37 %] traitement contre l’ostéoporose). Pendant la même période d’observation, la réduction du risque de fractures de fragilisation non vertébrales a été de 42 % chez les femmes qui avaient été traitées par la tériparatide injectable (source ADNr) comparativement à celles qui avaient reçu le placebo.
Les résultats de cette étude démontrent que peu importe la démarche thérapeutique adoptée pendant la période de suivi, le risque de fracture était moins élevé chez les femmes qui avaient été traitées par la tériparatide injectable (source ADNr) auparavant.
Effet sur la densité minérale osseuse (DMO)
La tériparatide injectable (source ADNr) a augmenté la DMO de la colonne lombaire chez des femmes ménopausées atteintes d’ostéoporose. La Figure 2 illustre les augmentations statistiquement significatives observées après 3 mois et pendant le reste du traitement.
Figure 2 Évolution de la DMO de la colonne lombaire des femmes ménopausées atteintes d’ostéoporose traitées par la tériparatide ou recevant un placebo (femmes pour lesquelles on avait des données pour toutes les mesures)
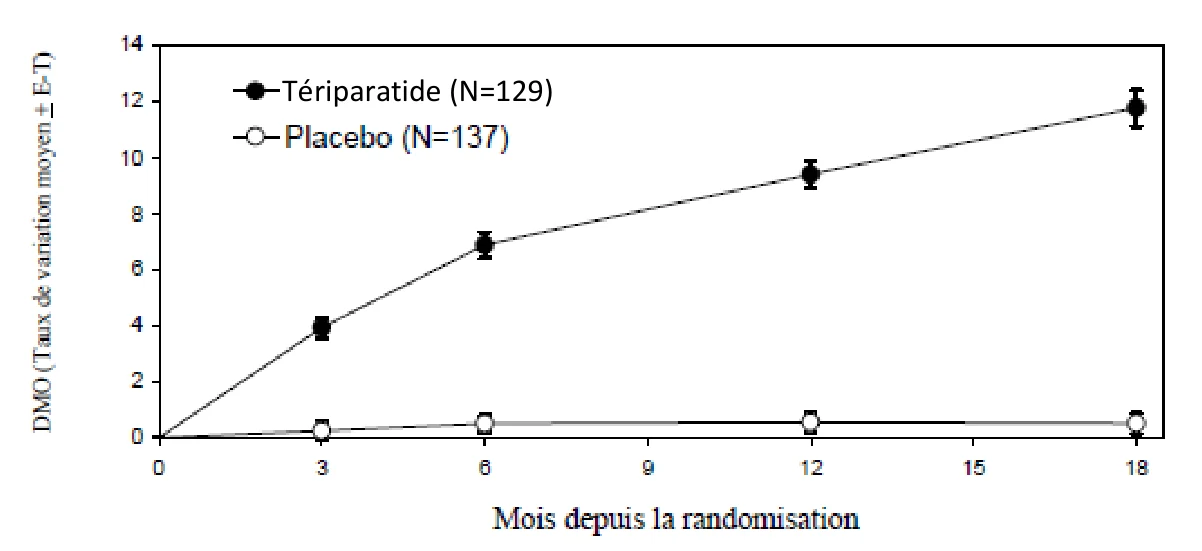
(p < 0,001 pour la tériparatide par rapport au placebo à chaque mesure)
On a également observé des augmentations statistiquement significatives de la DMO du col du fémur, de la hanche totale et de l’organisme entier chez les femmes ménopausées atteintes d’ostéoporose traitées par la tériparatide injectable (source ADNr) (voir Tableau 13).
Tériparatide (N=129)
Tableau 13 Taux de variation moyen de la DMO entre le début et la fin de l’étude* chez des femmes ménopausées atteintes d’ostéoporose ayant reçu la tériparatide injectable (source ADNr) ou un placebo
| Tériparatide injectable (source ADNr) N = 541 | Placebo N = 544 | Différence entre les traitements | IC à 95 % (%) | |
| DMO de la colonne lombaire | 9,7 | 1,1 | 8,6a | (7,8, 9,4) |
| DMO du col du fémur | 2,8 |
| 3,5b | (2,8, 4,2) |
| DMO de la hanche totale | 2,6 |
| 3,6b | (2,8, 4,4) |
| DMO du trochanter | 3,5 |
| 3,7b | (2,9, 4,5) |
| DMO de l’intertrochanter | 2,6 |
| 3,9b | (3,0, 4,8) |
| DMO du triangle de Ward | 4,2 |
| 5,0b | (3,5, 6,5) |
| DMO corporelle totale | 0,6 |
| 1,0b | (0,4, 1,7) |
| DMO du tiers distal du radius |
|
|
| (- 1,7, 0,0) |
| DMO du radius ultradistal |
|
| 1,5 | (- 0,2, 3,3) |
* Analyse en intention de traiter; report prospectif des dernières observations
a p < 0,001 par rapport au placebo
b p < 0,05 par rapport au placebo
Pourcentages comparés d'un groupe de traitement à l'autre à l’aide du test T.
La Figure 3 illustre la distribution cumulée du taux de variation de la DMO de la colonne lombaire par rapport aux valeurs initiales pour le groupe traité par la tériparatide injectable (source ADNr) et le groupe placebo. Une augmentation de la DMO de la colonne lombaire par rapport aux valeurs initiales a été observée chez 96 % des femmes ménopausées traitées par la tériparatide injectable (source ADNr) (voir Figure 3). La DMO de la colonne lombaire a augmenté d’au moins 5 % chez 72 % des patientes traitées par la tériparatide injectable (source ADNr) et d’au moins 10 % chez 44 % de ces patientes.
Figure 3 Pourcentage des femmes ménopausées atteintes d’ostéoporose chez qui le taux de variation de la DMO de la colonne lombaire par rapport aux valeurs initiales a été au moins aussi élevé que la valeur sur l’axe des x (durée médiane du traitement : 19 mois)
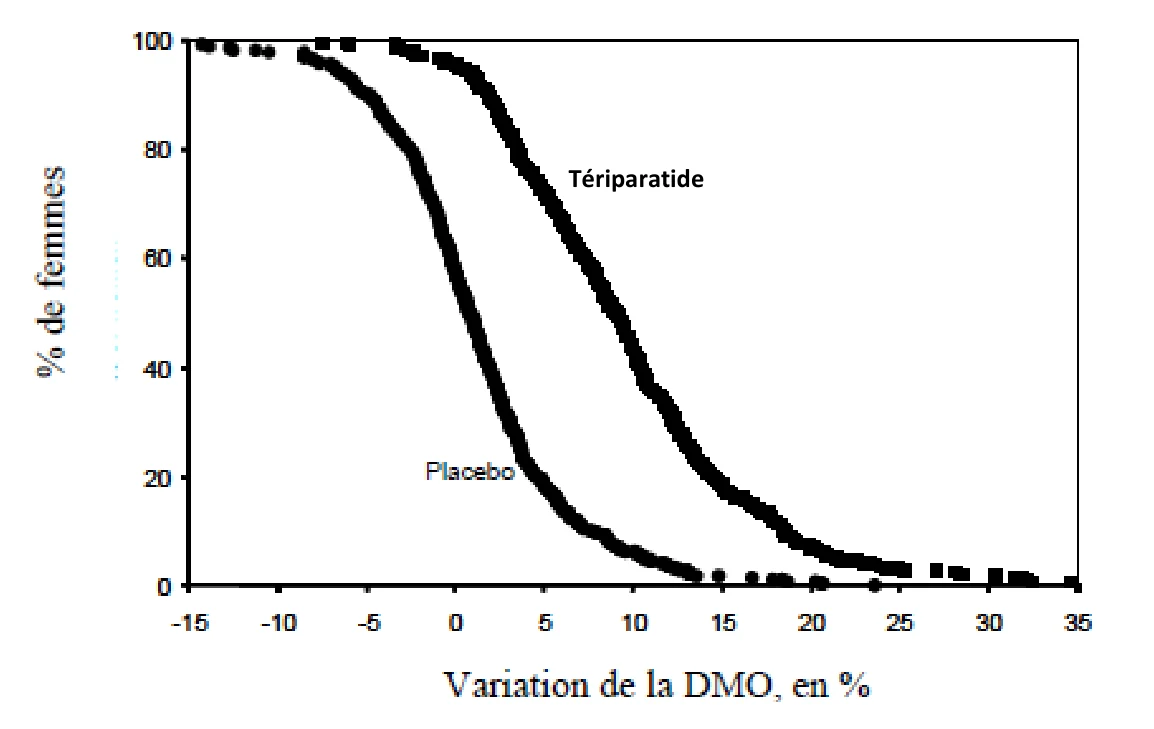
Histologie osseuse - Les effets de la tériparatide injectable (source ADNr) sur l’histologie osseuse ont été évalués en pratiquant des biopsies de la crête iliaque chez 35 femmes ménopausées traitées pendant 12 à 24 mois par des suppléments de calcium et de vitamine D et des doses de 20 ou 40 µg par jour de tériparatide injectable (source ADNr). Une minéralisation normale a été observée sans indice de toxicité cellulaire. Les nouveaux tissus osseux formés avec la tériparatide injectable (source ADNr) étaient de qualité normale (comme en témoigne l’absence d’os tissé et de myélofibrose). La tériparatide injectable (source ADNr) a augmenté de façon significative le volume et la connectivité de l’os spongieux, a amélioré la morphologie trabéculaire en favorisant une structure plus lamellaire et a augmenté l’épaisseur corticale.
Traitement pour augmenter la masse osseuse chez les hommes atteints d’ostéoporose primaire ou causée par un hypogonadisme (Étude B3D-MC-GHAJ)
Effet sur la densité minérale osseuse (DMO)
La tériparatide injectable (source ADNr) a augmenté la DMO de la colonne lombaire chez des hommes atteints d’ostéoporose primaire ou causée par un hypogonadisme. Des augmentations statistiquement significatives ont été observées après 3 mois et pendant le reste du traitement. Après une période de traitement médiane de 10 mois, la DMO du rachis avait augmenté en moyenne de 5,4 % et celle de la hanche totale de 0,7 % par rapport au placebo. La tériparatide injectable (source ADNr) s’est révélée efficace pour augmenter la DMO de la colonne lombaire indépendamment de l’âge, de la vitesse du renouvellement osseux au départ et de la DMO au départ. Les effets de la tériparatide injectable (source ADNr) sur d’autres parties du squelette sont présentés au Tableau 14.
Tériparatide
Tableau 14 Taux de variation moyen de la DMO entre le début et la fin de l’étude* chez des hommes atteints d’ostéoporose primaire ou causée par un hypogonadisme ayant reçu la tériparatide injectable (source ADNr) ou un placebo pendant une période médiane de 10 mois
| Tériparatide injectable (source ADNr) n = 151 | Placebo n = 147 | Différence entre les traitements | IC à 95 % (%) | |
| DMO de la colonne lombaire | 5,9 | 0,5 | 5,3a | (4,4, 6,3) |
| DMO du col du fémur | 1,5 | 0,3 | 1,2b | (0,3, 2,2) |
| DMO de la hanche totale | 1,2 | 0,5 | 0,6 | (- 0,0, 1,3) |
| DMO du trochanter | 1,3 | 1,1 | 0,2 | (- 0,7, 1,1) |
| DMO de l’intertrochanter | 1,2 | 0,6 | 0,6 | (- 0,2, 1,3) |
| DMO du triangle de Ward | 2,8 | 1,1 | 1,8 | (- 0,2, 3,7) |
| DMO corporelle totale | 0,4 |
| 0,8 | (- 0,1, 1,6) |
| DMO du tiers distal du radius |
|
|
| (- 0,9, 0,3) |
| DMO du radius ultradistal |
|
|
| (- 1,1, 0,7) |
* Analyse en intention de traiter; report prospectif des dernières observations
a p < 0,001 par rapport au placebo
b p < 0,05 par rapport au placebo
Pourcentages comparés d'un groupe de traitement à l'autre à l’aide du test T.
La Figure 4 illustre la distribution cumulée du taux de variation de la DMO de la colonne lombaire par rapport aux valeurs initiales pour le groupe tériparatide injectable (source ADNr) et le groupe placebo. Une augmentation de la DMO de la colonne lombaire par rapport aux valeurs initiales a été observée chez 94 % des hommes traités par la tériparatide injectable (source ADNr) pendant une période médiane de 10 mois. La DMO de la colonne lombaire a augmenté d’au moins 5 % chez 53 % des patients traités par la tériparatide injectable (source ADNr) et d’au moins 10 % chez 14 % de ces patients.
Figure 4 Pourcentage des hommes atteints d’ostéoporose primaire ou causée par un hypogonadisme chez qui le taux de variation de la DMO de la colonne lombaire par rapport aux valeurs initiales a été au moins aussi élevé que la valeur sur l’axe des x (durée médiane du traitement : 10 mois)
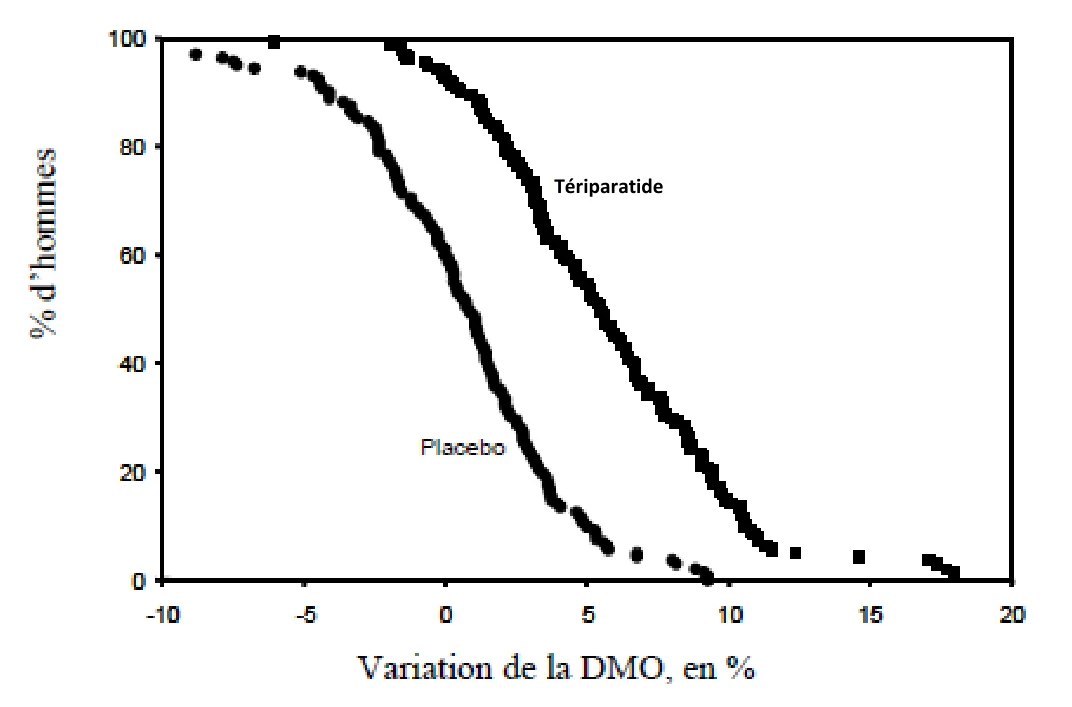
Traitement des femmes et des hommes atteints d’ostéoporose cortisonique (Étude B3D US-GHBZ)
Effet sur la densité minérale osseuse (DMO)
Chez les patients atteints d’ostéoporose cortisonique, la tériparatide injectable (source ADNr) et l’alendronate avaient tous les deux significativement augmenté la DMO de la colonne lombaire par rapport aux valeurs initiales dès 3 mois et pendant les 24 mois de traitement. Le Tableau 15 montre la variation moyenne de la DMO de la colonne lombaire, de la hanche totale et du col du fémur du début du traitement au moment de l’examen du critère d’évaluation principal à 18 mois chez des patients atteints d’ostéoporose cortisonique qui avaient été traités par la tériparatide injectable (source ADNr) ou l’alendronate. L’analyse dans le Tableau 15 comprenait tous les patients pour qui on avait une mesure de la DMO au départ et au moins une autre après le début de l’étude (analyse du report prospectif des dernières observations).
Tériparatide
Tableau 15 Variation moyenne de la DMO (g/cm2) selon la méthode des moindres carrés du début à la fin de l’étude chez les femmes et les hommes atteints d’ostéoporose cortisonique pour qui on avait une mesure de la DMO au départ et au moins une mesure subséquentea, données à 18 mois
| Tériparatide injectable (source ADNr) à 20 μg/jour (N = 214) | Alendronate à 10 mg/jour (N = 214) | Différence entre les traitements (IC à 95 %) | |||||||
| n | Variation de la DMO (%) | Variation de la DMO (%) | |||||||
| Colonne lombaire | 198 | 0,059 (7,2 %) | 0,031 | 0,028 (3,4 %) | 0.031 (0.021, 0.041) b | ||||
| Hanche totale | 185 | 0,026 (3,6 %) | (0,021, 0,041) b | 0,017 (2,2 %) | 0.009 (0.003, 0.015) c | ||||
| Col du fémur | 185 | 0,024 (3,7 %) | 0,009 | 0,014 (2,1 %) | 0.010 (0.002, 0.018) d | ||||
a Les variations réelles (taux de variation) de la DMO de la colonne lombaire, de la hanche totale et du col du fémur du début à la fin de l’étude (report prospectif des dernières observations, 18 mois) dans un groupe étaient significatives (p < 0,01) avec la tériparatide injectable (source ADNr) et avec l’alendronate.
b p < 0,001, la tériparatide injectable (source ADNr) par rapport à l’alendronate
c p < 0,01, la tériparatide injectable (source ADNr) par rapport à l’alendronate
d p < 0,05, la tériparatide injectable (source ADNr) par rapport à l’alendronate
Les valeurs p entre les groupes de traitement ont été obtenues à l’aide du modèle d’analyse de la variance suivant : Variation réelle de la DMO = traitement + région + utilisation antérieure de bisphosphonates + sexe.
La Figure 5 montre le taux de variation moyen de la DMO de la colonne lombaire par rapport au départ chez les patients traités par la tériparatide injectable ou l’alendronate pour qui on avait des mesures de la DMO à chaque moment de l’étude. Après 6, 12, 18 et 24 mois de traitement, les augmentations de la DMO de la colonne lombaire entraînées par la tériparatide injectable étaient significativement plus élevées que celles observées avec l'alendronate (p < 0,001 pour la tériparatide injectable par rapport à l’alendronate). Les effets relatifs de la tériparatide injectable et de l’alendronate étaient cohérents dans les sous-groupes définis selon le sexe, l’âge, la région géographique, l’indice de masse corporelle, les maladies sous- jacentes, les fractures vertébrales préexistantes, la dose de glucocorticoïde au départ, l’utilisation antérieure de bisphosphonates et l’arrêt des glucocorticoïdes pendant l’essai.
Figure 5 Taux de variation de la DMO de la colonne lombaire (g/cm2) chez les femmes et les hommes atteints d’ostéoporose cortisonique (patients pour qui il y a des données au départ et à chaque visite jusqu’à 24 mois)
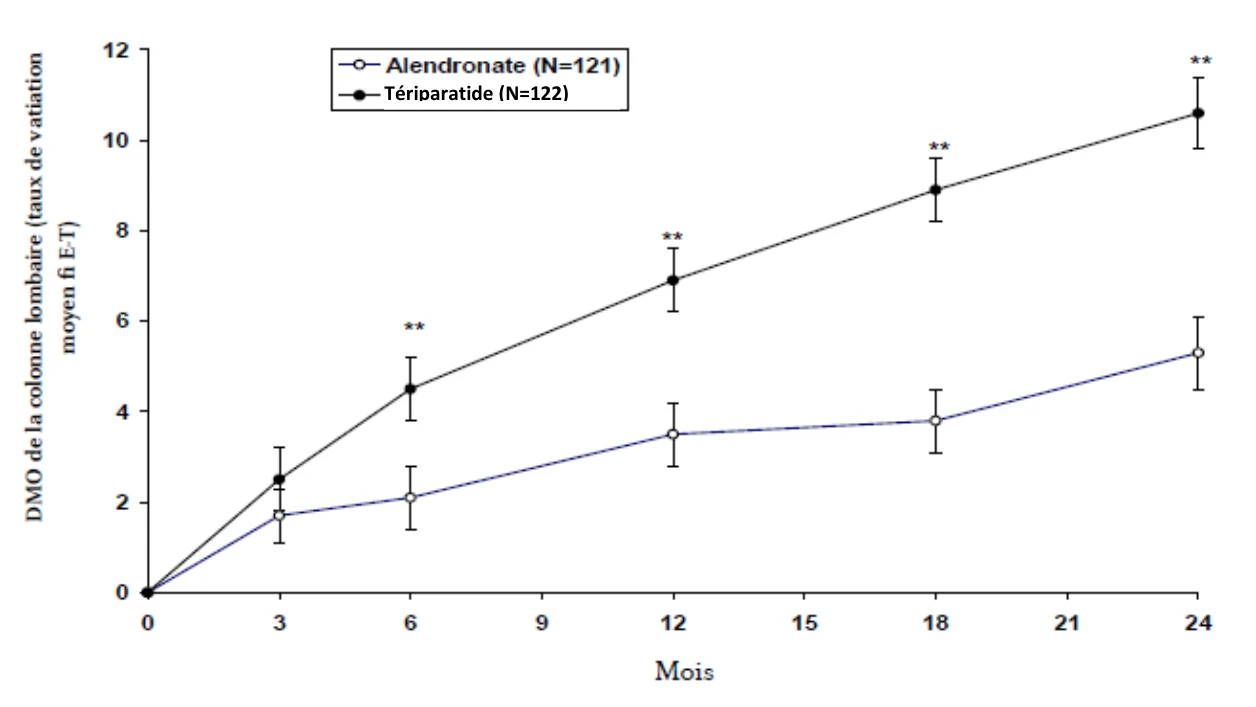
** p < 0,001, la tériparatide injectable (source ADNr) par rapport à l’alendronate
Les taux de variation moyens de la DMO de la colonne lombaire, de la hanche totale et du col du fémur ont augmenté de 1,7 % (0,014 g/cm2), 0,9 % (0,007 g/cm2) et 0,4 % (0,002 g/cm2) de plus, respectivement, entre le dix-huitième et le vingt-quatrième mois chez les patients atteints d’ostéoporose cortisonique traités par la tériparatide injectable (source ADNr).
Effet sur les fractures vertébrales et non vertébrales
Durant la phase primaire de 18 mois de l’étude B3D-US-GHBZ, 18 patients du groupe alendronate et 13 du groupe tériparatide injectable (source ADNr) ont subi des fractures vertébrales ou non vertébrales. Un patient du groupe alendronate a subi les deux types de fractures.
Une analyse de 336 radiographies de la colonne vertébrale effectuées à 18 mois a montré que 10 (6,1 %) patients du groupe alendronate avaient subi une nouvelle fracture vertébrale par rapport à 1 (0,6 %) patient du groupe tériparatide injectable (source ADNr). De nouvelles fractures non vertébrales ont été signalées par 8 (3,7 %) des patients du groupe alendronate et 12 (5,6 %) de ceux du groupe tériparatide injectable (source ADNr). À 36 mois, l’analyse des radiographies de la colonne a montré que 13 des 169 patients (7,7 %) du groupe alendronate avaient subi une nouvelle fracture vertébrale par rapport à 3 des 173 patients du groupe tériparatide injectable (source ADNr) (1,7 %). Tandis que, 15 des 214 patients du groupe alendronate (7,0 %) avaient subi des fractures non vertébrales par rapport à 16 des 214 patients du groupe tériparatide injectable (source ADNr) (7,5 %).
Tériparatide (N=122)
Traitement continu de 2 ans de l’ostéoporose par la tériparatide injectable (source ADNr) chez les femmes ménopausées (Étude B3D-EW-GHCA)
Effet sur la densité minérale osseuse (DMO)
Dans le cadre de l’étude B3D-EW-GHCA, 503 femmes ménopausées atteintes d'ostéoporose sévère et ayant subi une fracture de fragilisation au cours des 3 années précédentes (83 % avaient reçu un traitement contre l'ostéoporose) ont été traitées par la tériparatide injectable (source ADNr) pendant 24 mois au maximum. À 24 mois, les augmentations moyennes de la DMO de la colonne lombaire, de la hanche totale et du col du fémur par rapport aux valeurs initiales étaient de 0,076 g/cm2 (10,5 %), 0,018 g/cm2 (2,6 %) et 0,024 g/cm2 (3,9 %), respectivement. Les augmentations moyennes de la DMO de la colonne lombaire, de la hanche totale et du col du fémur de 18 à 24 mois étaient de 0,011 g/cm2 (1,4 %), 0,008 g/cm2 (1,2 %) et 0,010 g/cm2 (1,6 %), respectivement.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Toxicité aiguë – Deux études ont été conduites, chacune avec 344 rats Fischer. Les études ont indiqué que la tériparatide n’a pas d’effets toxiques aigus. Aucun décès n’est survenu chez des rats ayant reçu des doses de 1 000 mcg/kg (540 fois la dose chez l’humain) ni chez des souris ayant reçu des doses de 10 000 mcg/kg (2 700 fois la dose chez l’humain).
Toxicité à long terme - Les principaux effets produits par la tériparatide au cours des études sur les effets de doses répétées chez le rat et le singe d’une durée maximale d’un an ont été directement ou indirectement liés aux effets pharmacologiques connus de la PTH sur le métabolisme osseux et la régulation des ions minéraux. On estime que le degré d’exposition systémique des rats et des singes à la tériparatide aux niveaux sans effet nocif observé (NOAEL) dans le cadre des études à long terme était 2 à 5 fois supérieur à celui observé chez des humains ayant reçu une injection de la tériparatide injectable (source ADNr) à 20 mcg/jour.
Cancérogénicité :
Cancérogénicité - Deux essais biologiques de cancérogénicité ont été effectués chez des rats Fischer 344. Au cours de la première étude, des rats et rates ont reçu une injection sous-cutanée de 5, 30 ou 75 mcg/kg/jour de tériparatide pendant 24 mois à partir de l’âge de 2 mois. Ces doses ont produit, respectivement, des degrés d’exposition systémique 3, 20 et 60 fois supérieurs à celui observé chez des humains ayant reçu une injection sous-cutanée de 20 µg (selon une comparaison des SSC). Le traitement par la tériparatide a entraîné une augmentation marquée et proportionnelle à la dose de l’incidence d’ostéosarcomes, tumeur osseuse maligne rare, tant chez les rats que les rates. Des ostéosarcomes ont été observés à toutes les doses et l’incidence a atteint 40 à 50 % chez les animaux ayant reçu la dose la plus élevée. La tériparatide a également entraîné une augmentation proportionnelle à la dose du nombre d’ostéoblastomes et d’ostéomes chez les animaux des deux sexes. Aucun ostéosarcome, ostéoblastome ou ostéome n’a été observé chez les animaux témoins non traités. Chez le rat, les tumeurs osseuses s’accompagnaient d’une augmentation marquée de la masse osseuse et d’une hyperplasie focale des ostéoblastes.
La deuxième étude, d’une durée de 2 ans, a été menée afin de déterminer les effets de la durée du traitement et de l’âge de l’animal sur le développement des tumeurs osseuses. Des doses de 5 et 30 mcg/kg (équivalant à 3 et 20 fois le degré d’exposition produit chez l’humain par une dose de 20 mcg, selon une comparaison des SSC) ont été injectées par voie sous-cutanée à des rates âgées de 2 à 26 mois pendant des périodes différentes. Cette étude a montré que l’apparition d’ostéosarcomes, d’ostéoblastomes et d’ostéomes dépendait de la dose et de la durée d’exposition. Des tumeurs osseuses ont été observées chez les rates impubères âgées de 2 mois qui ont reçu des doses de 30 mcg/kg/jour pendant 24 mois ou des doses de 5 ou 30 mcg/kg/jour pendant 6 mois. Des tumeurs osseuses ont également été observées chez les rates pubères âgées de 6 mois qui ont reçu des doses de 30 mcg/kg/jour pendant 6 ou 20 mois. Aucune tumeur n’a été décelée chez les rates pubères âgées de 6 mois qui ont reçu des doses de 5 mcg/kg/jour pendant 6 ou 20 mois. Selon les résultats, il n’y avait aucune différence en termes de susceptibilité aux tumeurs osseuses associées au traitement par la tériparatide entre les rates pubères et impubères.
Aucun cas d’ostéosarcome n’a été observé durant les études cliniques sur la tériparatide. Bien que des cas d’ostéosarcome aient été signalés après la commercialisation du produit, une incidence accrue d’ostéosarcome liée au traitement par la tériparatide injectable (source ADNr) n’a pas été constatée dans le cadre des études d’observation.
Génotoxicité :
Mutagénicité - La tériparatide n’a pas eu d’effets génotoxiques dans les tests suivants : le test d’Ames sur la mutagenèse des bactéries, l’analyse des mutations des cellules mamméliennes du lymphome de la souris, l’analyse des aberrations chromosomiques des cellules ovariennes de hamsters chinois avec et sans activation métabolique, et le test du micronoyau in vivo chez la souris.
Toxicologie pour la reproduction et le développement :
Altération de la fécondité - La tériparatide n’a pas eu d’effets sur la fécondité des rats et rates à des doses allant jusqu’à 300 mcg/kg (160 fois la dose chez l’humain selon la surface corporelle, en mcg/m2).
La tériparatide n’a entraîné aucun effet tératogène chez le rat, la souris et le lapin. Aucun effet important sur le développement des embryons/fœtus n’a été observé chez des rates et des souris femelles qui ont reçu des doses de tériparatide allant jusqu’à 1 000 mcg/kg (270 à 540 fois la dose chez l’humain selon la surface corporelle, en mcg/m2).
Des mortalités embryonnaires et fœtales ainsi que des réductions de la taille des portées sont survenues chez des lapines gravides ayant reçu des doses quotidiennes de 3 à 100 µg/kg de tériparatide. L’embryotoxicité observée chez les lapines peut être liée aux augmentations des taux sanguins de calcium ionisé.
Les effets sur le développement observés au cours d’une étude périnatale/postnatale chez le rat ont été limités à un léger retard de croissance des petits à des doses ≥ 225 mcg/kg (plus de 120 fois la dose chez l’humain selon la surface corporelle, en mcg/m2) et une diminution de l’activité motrice des petits à des doses de 1 000 mcg/kg.
Toxicologie particulière :
Études de toxicologie spéciales - Chez le singe, l’administration de tériparatide par voie sous- cutanée à raison de 40 mcg/kg/jour pendant environ 4 mois a entraîné des modifications histologiques rénales qui étaient en grande partie réversibles et qui avaient eu un effet limité sur la fonction rénale. Toutefois, aucune modification histopathologique liée au médicament n’a été observée dans les reins de guenons pubères ovariectomisées qui ont reçu des doses de tériparatide allant jusqu’à 5 mcg/kg/jour pendant 12 ou 18 mois.
Deux études d’une durée limitée sur les effets de doses répétées, l’une de 2 semaines et l’autre, de 8 semaines, ont été menées chez le chien. Les groupes traités ont reçu soit des injections sous- cutanées quotidiennes de tériparatide soit des comprimés de tériparatide par voie transmuqueuse, dans les deux cas à raison de 2 µg/kg/jour au cours de l’étude de 2 semaines et de 0,5 µg/kg/jour au cours de l’étude de 8 semaines. Des augmentations transitoires légères à modérées du taux sanguin de calcium ionisé sont survenues dans tous les groupes traités par la tériparatide au cours des deux études. Des lésions tubulaires rénales minimes à modérées sont apparues seulement chez les chiens ayant reçu la tériparatide par voie transmuqueuse pendant 8 semaines, et l’un des chiens a présenté des signes d’insuffisance rénale, soit des élévations de l’urémie et de la créatinémie accompagnées d’une hypercalcémie manifeste. Ces observations sont conformes au degré élevé de sensibilité des chiens aux effets hypercalcémiants connus de la PTH.
16.1 Pharmacologie et toxicologie non cliniques comparatives
16.1.1 Pharmacodynamique comparative non clinique
Études in vitro
L’activation du récepteur de la parahormone humaine (PTHR1) résulte en l’augmentation de la concentration intracellulaire de cAMP. Par conséquent, les tests biologiques basés sur les cellules mesurent la libération de cAMP après la liaison et l’activation de tériparatide au récepteur PTHR1 en utilisant les lignées cellulaires d’ostéosarcome de rat (UMR-106) et de l’humain (Saos-2). La liaison au récepteur a également été un attribut évalué dans les études comparatives utilisant une ELISA compétitive. Les résultats des études comparatives sont résumés ci-dessous :
Test biologique sur la lignée cellulaire d’ostéosarcome de rat UMR-106 : Les résultats de puissance pour les lots de Forsteo étaient comparables à ceux des lots de Osnuvo. Selon ces données, Forsteo et Osnuvo sont comparables en ce qui concerne la puissance établie par le test biologique sur la lignée cellulaire UMR-106.
Test biologique sur la lignée cellulaire d’ostéosarcome de l’humain Saos-2 : Les résultats de puissance pour les lots de Forsteo étaient comparables à ceux des lots de Osnuvo. Selon ces données, Forsteo et Osnuvo sont comparables en ce qui concerne la puissance établie par le test biologique Saos-2.
Activité de liaison au récepteur PTHR1 : Les résultats de liaison au récepteur pour les lots de Forsteo étaient comparables à ceux des lots de Osnuvo. Selon ces données, Forsteo et Osnuvo sont comparables en ce qui concerne la liaison au récepteur PTHR1.
Études in vivo
La pharmacodynamie in vivo d’Osnuvo ont été comparée à celle de Forsteo dans une étude de pharmacocinétique/pharmacodynamie de 4 semaines effectuée chez des rats femelles Sprague-Dawley âgées de 4 semaines. Des doses de 10 ou 40 µg/kg de poids corporel/jour ont été administrées une fois par jour à ces animaux par injection par voie sous-cutanée. Les effets ont été principalement observés à 40 µg/kg de poids corporel/jour, avec seulement des changements légers observés à 10 µg/kg de poids corporel/jour. Les effets observés ont été généralement comparables entre Osnuvo et Forsteo à chaque dose.
16.1.2 Toxicologie comparative
Le profil de toxicité d’Osnuvo a été comparé à celui de Forsteo dans une étude de toxicité à doses répétées de 4 semaines chez des rats Sprague-Dawley mâles et femelles (âgés de 8 à 9 semaines). Des doses de 30, 100 ou 300 µg/kg de poids corporel/jour ont été administrées une fois par jour à ces animaux. L’incidence et la sévérité des effets liés au traitement ont été généralement comparables entre les groupes Osnuvo et Forsteo à chaque dose. Aucun effet secondaire spécifique à Osnuvo n’a été observé.
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. Forteo® (250 mcg/mL dans un stylo-injecteur pré-rempli contenant 3 mL; 250 mcg/mL dans un stylo-injecteur pré-rempli contenant 2.4 mL), numéro de contrôle de la présentation 242741, Monographie de produit, Eli Lilly Canada Inc. (12 août 2021)