


Monographie de produit - Perjeta-Herceptin
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 1 Indications | 2021-02 |
| 1 Indications, 1.2 Personnes âgées | 2020-04 |
| 7 Mises en garde et précautions | 2021-02 |
| 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique | 2021-02 |
| 4 Posologie et administration, 4.5 Dose omise | 2020-07 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE .................... 2
TABLE DES MATIÈRES .............................................................................................................. 2
1 INDICATIONS ................................................................................................................ 4
1.1 Enfants ...................................................................................................................... 4
1.2 Personnes âgées ....................................................................................................... 4
2 CONTRE-INDICATIONS .................................................................................................. 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ......................... 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 5
4.1 Considérations posologiques .................................................................................... 5
4.2 Posologie recommandée et ajustement posologique .............................................. 6
4.3 Reconstitution ........................................................................................................... 9
4.4 Administration .......................................................................................................... 9
4.5 Dose omise .............................................................................................................. 10
5 SURDOSAGE ............................................................................................................... 10
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ..... 11
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 12
7.1 Populations particulières ........................................................................................ 15
7.1.1 Femmes enceintes ............................................................................................ 15
7.1.2 Femmes qui allaitent ........................................................................................ 16
7.1.3 Enfants .............................................................................................................. 16
7.1.4 Personnes âgées ............................................................................................... 16
8 EFFETS INDÉSIRABLES ................................................................................................. 16
8.1 Aperçu des effets indésirables ................................................................................ 16
8.2 Effets indésirables observés au cours des études cliniques ................................... 20
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ........... 48
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................. 50
8.5 Effets indésirables observés après la commercialisation ....................................... 51
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 51
9.1 Interactions médicament-comportement .............................................................. 51
9.2 Interactions médicament-médicament .................................................................. 51
9.3 Interactions médicament-aliment .......................................................................... 52
9.4 Interactions médicament-plante médicinale ......................................................... 52
9.5 Interactions médicament-épreuves de laboratoire................................................ 52
10 PHARMACOLOGIE CLINIQUE ...................................................................................... 52
10.1 Mode d’action ................................................................................................... 52
10.2 Pharmacodynamie ............................................................................................ 52
10.3 Pharmacocinétique ........................................................................................... 52
11 CONSERVATION, STABILITÉ ET MISE AU REBUT .......................................................... 53
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT .................................................... 54
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 54
13 RENSEIGNEMENTS PHARMACEUTIQUES .................................................................... 54
14 ÉTUDES CLINIQUES ..................................................................................................... 55
14.1 Plan et caractéristiques démographiques de l’étude ....................................... 55
14.2 Résultats de l’étude .......................................................................................... 58
14.3 Études de biodisponibilité comparatives .......................................................... 68
14.4 Immunogénicité ................................................................................................ 68
15 MICROBIOLOGIE ........................................................................................................ 69
16 TOXICOLOGIE NON CLINIQUE ..................................................................................... 69
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ......................................................................... 74
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
Cancer du sein au stade précoce
PERJETA (pertuzumab pour injection), en association avec le trastuzumab et une chimiothérapie, est indiqué pour :
- le traitement néoadjuvant des patients atteints d’un cancer du sein localement avancé, inflammatoire ou au stade précoce (d’un diamètre > 2 cm ou avec atteinte ganglionnaire) surexprimant HER2 (voir la section 14 ÉTUDES CLINIQUES);
- le traitement adjuvant des patients atteints d’un cancer du sein au stade précoce surexprimant HER2 avec atteinte des ganglions lymphatiques et/ou à récepteurs hormonaux négatifs (voir la section 14 ÉTUDES CLINIQUES).
Cancer du sein métastatique
PERJETA est indiqué en association avec le trastuzumab et le docétaxel dans le traitement du cancer du sein métastatique surexprimant HER2, quand le cancer métastatique n’a pas été traité préalablement par une chimiothérapie ou un anti-HER2.
Sélection des patients et épreuves diagnostiques :
Les patients traités par PERJETA doivent avoir une tumeur surexprimant HER2, dont la surexpression est déterminée par un score de 3+ selon l’immunohistochimie (IHC) ou un ratio de ≥ 2,0 selon l’hybridation in situ (ISH), évalué par une analyse validée.
1.1 Enfants
L’innocuité et l’efficacité de PERJETA chez les enfants et adolescents âgés de moins de 18 ans n’ont pas été établies.
1.2 Personnes âgées
Aucune différence globale dans l’efficacité de PERJETA n’a été observée entre les patients adultes de ≥ 65 ans et ceux de < 65 ans. La fréquence des réactions indésirables (tous grades) suivantes était plus élevée d’au moins 5 % chez les patients de ≥ 65 ans comparativement à ceux de < 65 ans : appétit diminué, anémie, perte de poids, asthénie, dysgueusie, neuropathie périphérique, hypomagnésémie et diarrhée. Aucun ajustement posologique n’est nécessaire chez les personnes âgées (≥ 65 ans).
2 CONTRE-INDICATIONS
PERJETA (pertuzumab) est contre-indiqué dans les cas suivants :
- hypersensibilité au médicament ou à tout ingrédient de sa préparation. Pour obtenir une liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- Se reporter aux monographies du trastuzumab et du docétaxel pour de plus amples renseignements sur les contre-indications de ces médicaments.
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Insuffisance ventriculaire gauche : des cas d’insuffisance cardiaque subclinique et clinique ont été observés lors d’un essai clinique sur PERJETA administré en traitement néoadjuvant. Il y a lieu d’évaluer la fonction ventriculaire gauche de tous les patients avant et pendant le traitement par PERJETA. Pour de plus amples renseignements, y compris de l’information sur les critères d’arrêt du traitement, voir 7 MISES EN GARDE ET PRÉCAUTIONS : Appareil cardiovasculaire, Insuffisance ventriculaire gauche. Toxicité embryonnaire et fœtale : l’exposition à PERJETA (pertuzumab) peut mener à la mort embryonnaire ou fœtale, ou à des malformations congénitales. Des études chez l’animal ont provoqué l’oligohydramnios, un retard du développement rénal et la mort. Avertir les patients de ces risques et du besoin d’une contraception efficace (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Populations particulières, Femmes enceintes). Réactions d’hypersensibilité/anaphylaxie et réactions à la perfusion : PERJETA a été associé à des réactions d’hypersensibilité grave, à des cas d’anaphylaxie et à des réactions graves à la perfusion. Des manifestations d’issue mortelle ont été observées (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Système immunitaire). Les patients doivent être évalués et être surveillés de près pendant et après les perfusions. L’arrêt définitif du traitement est à envisager chez les patients présentant des réactions graves. |
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Le traitement par PERJETA (pertuzumab) nécessite la présence d’une surexpression de HER2, définie comme un score IHC de 3+ ou un ratio de ≥ 2,0 par ISH, évalué par une analyse validée.
Pour obtenir des résultats précis et reproductibles, les analyses doivent être réalisées dans un laboratoire qui peut assurer la validation des procédures de test. Pour des instructions complètes sur la réalisation et l’interprétation des analyses, il faut se reporter aux notices d’emballage des tests du statut HER2 validés.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée :
Cancer du sein métastatique et au stade précoce
On recommande une dose initiale de PERJETA de 840 mg administrée sous forme de perfusion intraveineuse durant 60 minutes, suivie toutes les 3 semaines d’une dose de 420 mg administrée durant 30 à 60 minutes. Une période d’observation de 30 à 60 minutes est recommandée après la fin de chaque perfusion de PERJETA. On doit attendre la fin de la période d’observation avant de procéder à la perfusion du trastuzumab ou d’un agent chimiothérapeutique (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Réactions à la perfusion, et MISES EN GARDE ET PRÉCAUTIONS : Réactions d’hypersensibilité/anaphylaxie).
PERJETA et le trastuzumab doivent être administrés l’un à la suite de l’autre, peu importe l’ordre. Pour l’administration avec PERJETA, on recommande de suivre un calendrier posologique de 3 semaines pour le trastuzumab administré de l’une des deux façons suivantes :
- trastuzumab en perfusion i.v. à une dose de charge initiale de 8 mg/kg suivie par une dose de 6 mg/kg de poids corporel toutes les 3 semaines par la suite; ou
- trastuzumab en injection s.c. à une dose fixe de 600 mg la première fois puis toutes les 3 semaines par la suite, peu importe le poids corporel du patient.
Chez les patients qui reçoivent un taxane, PERJETA et le trastuzumab doivent être administrés avant le taxane. Pour l’administration avec PERJETA, on recommande une dose initiale de 75 mg/m2 de docétaxel. Dans les cas où un schéma à base de carboplatine est utilisé, la dose recommandée de docétaxel est de 75 mg/m2 durant tout le traitement (pas d’augmentation de la dose).
Chez les patients qui reçoivent un traitement à base d’anthracycline, PERJETA et le trastuzumab doivent être administrés après la fin du traitement par des anthracyclines.
Traitement néoadjuvant du cancer du sein au stade précoce
Pour le traitement néoadjuvant (avant une chirurgie), il est recommandé d’administrer de 3 à 6 cycles de traitement par PERJETA selon le schéma choisi en association avec le trastuzumab et une chimiothérapie.
PERJETA doit être administré toutes les 3 semaines pendant 3 à 6 cycles dans le cadre de l’un des schémas thérapeutiques suivants contre le cancer du sein au stade précoce :
- Quatre cycles préopératoires de PERJETA en association avec le trastuzumab et le docétaxel (à 75 mg/m2, avec la possibilité d’augmenter la dose jusqu’à 100 mg/m2, à la discrétion du médecin, si la dose initiale est bien tolérée), administrés toutes les 3 semaines, suivis de 3 cycles postopératoires de 5-fluorouracile (à 600 mg/m2), d’épirubicine (à 90 mg/m2) et de cyclophosphamide (à 600 mg/m2) (schéma FEC), administrés toutes les 3 semaines, comme lors de l’essai NeoSphere.
- Trois ou quatre cycles préopératoires du schéma FEC seul (F : 500 mg/m2; E : 100 mg/m2; C : 600 mg/m2), administrés toutes les 3 semaines, suivis de 3 ou 4 cycles préopératoires de PERJETA en association avec le docétaxel (à 75 mg/m2, avec la possibilité d’augmenter la dose jusqu’à 100 mg/m2, à la discrétion du médecin, si la dose initiale est bien tolérée) et le trastuzumab, administrés toutes les 3 semaines, comme lors des essais TRYPHAENA et BERENICE, respectivement.
- Six cycles préopératoires de PERJETA en association avec le docétaxel (à 75 mg/m2; l’augmentation de la dose de docétaxel au-delà de 75 mg/m2 est déconseillée), le carboplatine (ASC 6) et le trastuzumab (schéma TCH), administrés toutes les 3 semaines, comme lors de l’essai TRYPHAENA.
- Quatre cycles préopératoires du schéma à forte dose de doxorubicine et de cyclophosphamide (ddAC) seul (A : 60 mg/m2; C : 600 mg/m2), administrés toutes les 2 semaines, suivis de 4 cycles préopératoires de PERJETA en association avec le trastuzumab, administrés toutes les 3 semaines, et le paclitaxel (à 80 mg/m2), administré toutes les 12 semaines, comme lors de l’essai BERENICE.
Les patients qui commencent le traitement néoadjuvant par PERJETA en association avec le trastuzumab peuvent, à la discrétion du médecin, continuer de recevoir PERJETA en association avec le trastuzumab comme traitement adjuvant jusqu’à ce qu’une année de traitement soit écoulée.
Traitement adjuvant du cancer du sein au stade précoce
Pour le traitement adjuvant (après une chirurgie), PERJETA doit être administré en association avec le trastuzumab pendant un total d’un an (maximum de 18 cycles ou jusqu’à la récidive de la maladie ou la survenue d’un effet toxique non maîtrisable, selon le premier de ces manifestations à survenir), dans le cadre d'un plan complet de prise en charge du cancer du sein au stade précoce, incluant une chimiothérapie standard à base de taxane ou d’anthracycline. Le traitement par PERJETA et le trastuzumab doit être administré à compter du jour 1 du premier cycle de chimiothérapie à base de taxane et doit être poursuivi même si la chimiothérapie est interrompue (voir 14 ÉTUDES CLINIQUES).
Cancer du sein métastatique
PERJETA doit être administré en association avec le trastuzumab et le docétaxel jusqu’à la progression de la maladie ou la survenue d’un effet toxique non maîtrisable. Le traitement par PERJETA et le trastuzumab peut être poursuivi même si le traitement par le docétaxel est interrompu.
Dans l’essai clinique pivot CLEOPATRA, au cycle 1, la dose de charge de PERJETA a été administrée au jour 1; le trastuzumab (préparation pour perfusion intraveineuse) a été administré le jour suivant, suivi par le docétaxel, le même jour. Si les trois médicaments étaient bien tolérés au cycle 1, ils pouvaient être administrés le même jour, selon la même séquence, lors des cycles suivants.
Ajustements posologiques :
Il n’est pas recommandé de réduire la dose de PERJETA et du trastuzumab (voir les monographies du trastuzumab [préparation pour perfusion intraveineuse] et du trastuzumab [préparation pour injection sous-cutanée], selon le cas).
Pour modifier la posologie d’une chimiothérapie, voir la monographie concernée.
Les patients peuvent poursuivre le traitement pendant les périodes de myélosuppression réversible provoquée par la chimiothérapie, mais ils doivent faire l’objet d’une surveillance étroite pendant cette période afin de déceler les complications de la neutropénie. Pour les ajustements posologiques du docétaxel, voir la monographie du docétaxel. La dose de docétaxel a dû être réduite pour environ 25 % des patients des deux groupes de traitement de l’essai pivot CLEOPATRA.
Réactions à la perfusion :
À la survenue d’une réaction à la perfusion, il y a lieu de ralentir ou d’interrompre la perfusion de PERJETA.
Réactions d’hypersensibilité/anaphylaxie :
En cas de réaction d’hypersensibilité grave (p. ex. anaphylaxie), arrêter immédiatement et définitivement la perfusion (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Réactions d’hypersensibilité/anaphylaxie).
Insuffisance ventriculaire gauche :
Voir 7 MISES EN GARDE ET PRÉCAUTIONS : Insuffisance ventriculaire gauche, pour les recommandations quant à la posologie en cas d’insuffisance ventriculaire gauche. Se reporter aux monographies du trastuzumab pour de plus amples renseignements.
4.3 Reconstitution
Produits parentéraux :
Directives de dilution
PERJETA est à usage unique et est administré par perfusion intraveineuse.
PERJETA ne contient pas d’agent de conservation antimicrobien. Par conséquent, il faut prendre les mesures nécessaires pour préserver la stérilité de la solution pour perfusion une fois préparée. PERJETA doit être préparé par un professionnel de la santé suivant une technique aseptique.
Prélever 14 ml de liquide concentré de la fiole de PERJETA et le diluer dans un sac de 250 ml de solution pour perfusion de chlorure de sodium à 0,9 %, en PVC ou en polyoléfine sans PVC. Ne pas prélever de solution saline du sac de perfusion.
Pour la préparation de la dose initiale de PERJETA (840 mg), diluer le contenu de deux fioles de PERJETA (2 x 420 mg) dans le sac pour perfusion i.v. de 250 ml. La concentration de la solution finale diluée sera d’environ 3,02 mg/ml. Pour la préparation des doses subséquentes de PERJETA (420 mg), diluer le contenu d’une fiole de PERJETA (1 x 420 mg) dans un sac pour perfusion i.v. de 250 ml. Il en résultera une concentration d’environ 1,59 mg/ml.
Ne pas employer de solution de dextrose (5 %) (voir Incompatibilité).
Inverser délicatement le sac pour mélanger la solution afin d’éviter de la faire mousser. Les produits médicamenteux parentéraux doivent être inspectés avant l’administration afin que tous précipités ou changement de couleur soient repérés. Une fois la solution pour perfusion préparée, l’administrer immédiatement (voir 11 CONSERVATION, STABILITÉ ET MISE AU REBUT).
Incompatibilité
Aucune incompatibilité entre PERJETA et les sacs en chlorure de polyvinyle (PVC), en polyéthylène ou en polyoléfine sans PVC n’a été observée.
Ne pas diluer PERJETA dans des solutions de dextrose (5 %), car le médicament est instable chimiquement et physiquement dans de telles solutions.
PERJETA ne doit pas être mélangé ni dilué avec d’autres médicaments.
4.4 Administration
Pour éviter les erreurs liées aux médicaments, il est important de vérifier l’étiquette des fioles pour s’assurer que le médicament préparé et administré est bien PERJETA.
Le traitement par PERJETA doit être administré sous la supervision d’un professionnel de la santé ayant l’expérience du traitement des patients cancéreux.
PERJETA doit être dilué par un professionnel de la santé et administré par perfusion intraveineuse. Ne pas administrer par voie intraveineuse rapide ni sous forme de bolus intraveineux.
4.5 Dose omise
Retard ou omission de doses
Consulter le Tableau 1 ci-après pour les recommandations en cas de doses retardées ou oubliées.
Tableau 1 Recommandations en cas de doses retardées ou oubliées
| Intervalle entre deux doses consécutives | PERJETA | Trastuzumab | |||||
| Perfusion i.v. | Injection s.c. | ||||||
| < 6 semaines | La dose de 420 mg de PERJETA doit être administrée dès que possible. Ne pas attendre la prochaine dose prévue. | La dose de 6 mg/kg de trastuzumab i.v. doit être administrée dès que possible. Ne pas attendre la prochaine dose prévue. | La dose fixe de 600 mg de trastuzumab s.c. doit être administrée dès que possible. Ne pas attendre la prochaine dose prévue. Les doses subséquentes de trastuzumab s.c. doivent être administrées à intervalles d’au moins 3 semaines. | ||||
| ≥ 6 semaines | La dose de charge de 840 mg de PERJETA doit être administrée de nouveau en perfusion de 60 minutes, suivie d’une dose d’entretien de 420 mg par voie i.v. sur une période de 30 à 60 minutes toutes les 3 semaines par la suite. | La dose de charge de 8 mg/kg de trastuzumab i.v. doit être administrée de nouveau en perfusion d'environ 90 minutes, suivie d’une dose d’entretien de 6 mg/kg par voie i.v. sur une période de 30 ou 90 minutes toutes les 3 semaines par la suite. | |||||
Arrêt du traitement :
L’administration de PERJETA doit être arrêtée si le traitement par le trastuzumab prend fin.
5 SURDOSAGE
Aucun surdosage n’a été observé pendant les essais cliniques chez l’humain. Des doses uniques supérieures à 25 mg/kg (1 727 mg) n’ont pas été évaluées.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région. |
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 2 Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
PERJETA (pertuzumab) est un anticorps monoclonal humanisé recombinant contenant des régions charpentes humaines IgG1(κ) et le premier agent de la classe des inhibiteurs de la dimérisation du récepteur 2 du facteur de croissance épidermique humain (HER2).
Pour aider à faciliter la traçabilité des médicaments biologiques, y compris des agents biosimilaires, les professionnels de la santé doivent reconnaître l’importance de consigner la marque et la dénomination commune (ingrédient actif), ainsi que d’autres éléments d’identification propres au produit comme le numéro d’identification du médicament (DIN) et le numéro de lot du produit fourni.
PERJETA (pertuzumab) se présente dans une fiole à usage unique contenant 14 ml de liquide concentré dépourvu d’agent de conservation, à une concentration de 30 mg/ml, pour dilution pour perfusion intraveineuse. Chaque fiole du médicament PERJETA contient 420 mg de pertuzumab au total. Ingrédients non médicinaux (en ordre alphabétique) : acide acétique glacial, eau pour injection, L-histidine, polysorbate 20, sucrose.
Conditionnement :
Chaque boîte contient une fiole de 420 mg de PERJETA.
PERJETA est aussi offert sous forme de trousse (emballage combiné PERJETA® - HERCEPTIN®). Chaque trousse contient une fiole de 420 mg de PERJETA pour perfusion intraveineuse et une fiole de 440 mg de HERCEPTIN (trastuzumab) en poudre stérile lyophilisée pour perfusion intraveineuse ainsi qu’une fiole de 20 ml d’eau bactériostatique pour injection contenant de l’alcool benzylique à 1,1 %. Pour des renseignements sur la préparation du trastuzumab pour administration par voie intraveineuse, se reporter au prospectus d’emballage fourni dans la boîte du trastuzumab.
PERJETA, le trastuzumab ou l’eau bactériostatique pour injection ne doivent pas être utilisés après la date de péremption (EXP) indiquée sur la fiole.
| Voie d’administration | Forme pharmaceutique/ concentration/teneur/ composition | Ingrédients non médicinaux |
| Perfusion intraveineuse (i.v.) | 420 mg/14 ml | Acide acétique glacial, eau pour injection, L-histidine, polysorbate 20, sucrose |
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Le traitement par PERJETA devrait être amorcé uniquement sous la supervision d’un médecin expérimenté dans le traitement du cancer.
Appareil cardiovasculaire
Insuffisance ventriculaire gauche
Une diminution de la fraction d’éjection ventriculaire gauche (FEVG) a été signalée à l’emploi de médicaments qui bloquent l’activité de HER2, y compris PERJETA. L’incidence d’insuffisance ventriculaire gauche systolique symptomatique (insuffisance cardiaque congestive) a été plus élevée chez les patients traités par PERJETA en association avec le trastuzumab et une chimiothérapie que chez ceux ayant reçu le trastuzumab et une chimiothérapie. Les patients qui ont déjà reçu des anthracyclines ou une radiothérapie dans la région thoracique peuvent présenter un risque accru de diminution de la FEVG. La majorité des cas d’insuffisance cardiaque symptomatique signalés avec le traitement adjuvant sont survenus chez des patients qui avaient reçu une chimiothérapie à base d’anthracycline (voir 8 EFFETS INDÉSIRABLES).
PERJETA n’a pas été étudié dans les cas suivants : FEVG ≤ 50 % avant le traitement; antécédents d’insuffisance cardiaque congestive (ICC); baisse de la FEVG jusqu’à une valeur < 50 % au cours du traitement adjuvant par le trastuzumab; états susceptibles d’altérer la fonction ventriculaire gauche, comme une hypertension non maîtrisée, un infarctus myocardique récent, une arythmie cardiaque prononcée nécessitant un traitement ou une exposition préalable à une anthracycline dépassant 360 mg/m2 de doxorubicine ou l’équivalent.
Avant l’instauration d’un traitement par PERJETA et le trastuzumab, tous les candidats doivent être soumis à une évaluation cardiaque initiale approfondie, comprenant les antécédents, un examen physique, un électrocardiogramme (ECG) de même que soit une échocardiographie en 2 dimensions, soit une ventriculographie isotopique pour s’assurer que la FEVG se trouve dans les limites des valeurs normales. Une considération rigoureuse des risques et des bienfaits doit guider la décision d’amorcer le traitement par PERJETA et le trastuzumab. Des évaluations cardiaques, comme l’évaluation initiale, doivent être réalisées à intervalles réguliers (voir le Tableau 3 ci-dessous). Si la FEVG a diminué tel qu’indiqué au Tableau 3 et ne s’est pas améliorée, ou si elle a baissé davantage lors d’une évaluation subséquente, il est fortement conseillé d’arrêter l’administration de PERJETA et du trastuzumab, à moins que les bienfaits escomptés pour le patient l’emportent sur les risques. Après l’arrêt du traitement, des évaluations cardiaques doivent être effectuées tous les 6 mois, et ce, jusqu’à 24 mois après la dernière administration de PERJETA ou du trastuzumab.
Tableau 3 Recommandations en cas d’insuffisance ventriculaire gauche
| FEVG avant le traitement | Surveiller la FEVG toutes les... | Interrompre l’administration de PERJETA et du trastuzumab pendant au moins 3 semaines en cas de baisse de la FEVG... | Reprendre l’administration de PERJETA et du trastuzumab après 3 semaines si la FEVG est revenue à... | ||||||
|---|---|---|---|---|---|---|---|---|---|
| Cancer du sein métastatique | ≥ 50 % | ~12 semaines | Soit | Soit | |||||
| < 40 % | 40 %-45 % avec une baisse ≥ 10 % p/r à la FEVG avant le traitement | > 45 % | 40 %-45 % avec une baisse < 10 % p/r à la FEVG avant le traitement | ||||||
| Cancer du sein au stade précoce | ≥ 55%* | ~12 semaines (une fois pendant le traitement néoadjuvant) | < 50 % avec une baisse ≥ 10 % p/r à la FEVG avant le traitement | Soit | |||||
| ≥ 50 % | < 10 % p/r à la FEVG avant le traitement | ||||||||
* Chez les patients recevant une chimiothérapie à base d’anthracycline, une FEVG ≥ 50 % est requise après le traitement par l’anthracycline, avant d’amorcer le traitement par PERJETA et le trastuzumab.
Conduite de véhicules et utilisation de machines
Faire preuve de prudence lors de la conduite d’un véhicule motorisé ou de l’utilisation de machines potentiellement dangereuses.
Appareil digestif
Diarrhée
PERJETA peut provoquer une diarrhée grave (voir 8 EFFETS INDÉSIRABLES). En cas de survenue d’une diarrhée grave, un traitement antidiarrhéique doit être instauré et l’interruption du traitement par PERJETA doit être envisagée en l’absence d’atténuation de la diarrhée. Une fois la diarrhée maîtrisée, le traitement par PERJETA peut être réinstauré.
Système sanguin et lymphatique
Neutropénie fébrile
Les patients recevant PERJETA, le trastuzumab et le docétaxel courent un risque accru de neutropénie fébrile par rapport aux patients sous placebo, trastuzumab et docétaxel, surtout au cours des 3 premiers cycles de traitement (voir 8 EFFETS INDÉSIRABLES). Comme la numération de neutrophiles minimale était similaire dans les groupes sous PERJETA et sous placebo, l’incidence accrue de neutropénie fébrile chez les patients recevant PERJETA serait attribuable à la plus forte incidence d’inflammation des muqueuses et de diarrhée chez ces patients. Le traitement symptomatique de l’inflammation des muqueuses et de la diarrhée est à envisager.
Fonctions hépatique, biliaire et pancréatique
L’innocuité et l’efficacité de PERJETA n’ont pas été étudiées en présence d’insuffisance hépatique.
Système immunitaire
Réactions d’hypersensibilité/anaphylaxie
Il y a lieu d’observer étroitement les patients à la recherche de réactions d’hypersensibilité. Des réactions d’hypersensibilité grave, y compris d’anaphylaxie, et des manifestations causant le décès ont été observées chez les patients traités par PERJETA (voir 8 EFFETS INDÉSIRABLES). Des médicaments servant à traiter de telles réactions, ainsi que de l’équipement d’urgence, doivent toujours être disponibles pour une utilisation immédiate. Il faut mettre fin de façon permanente au traitement par PERJETA en cas de réactions d’hypersensibilité de grade 4 selon les critères CTCAE du NCI (anaphylaxie), de bronchospasme ou de syndrome de détresse respiratoire aiguë. PERJETA est contre-indiqué chez les patients qui ont une hypersensibilité au pertuzumab ou à tout ingrédient de la préparation (voir 2 CONTRE-INDICATIONS).
Réactions à la perfusion
PERJETA a été associé à des réactions à la perfusion, y compris des manifestations causant le décès (voir 8 EFFETS INDÉSIRABLES). Pour l’administration de PERJETA, il est recommandé de procéder à une étroite observation du patient durant les 60 minutes de la première perfusion puis durant les 60 minutes suivantes, ainsi que durant les 30 minutes des perfusions subséquentes et les 30 minutes suivantes. En cas d’une réaction importante à la perfusion, ralentir ou interrompre la perfusion afin d’administrer le traitement médical approprié. Les patients doivent se prêter à des évaluations et à un suivi rigoureux jusqu’à ce que les signes et symptômes aient entièrement disparu. L’arrêt définitif du traitement est à envisager en cas de réaction violente à la perfusion. Ce jugement clinique doit se baser sur l’intensité de la réaction et la réponse obtenue au traitement de cette réaction indésirable (voir 4 POSOLOGIE ET ADMINISTRATION).
Origine ethnique
Lors de l’essai pivot WO20698/TOC4129g (CLEOPATRA), une incidence accrue de neutropénie et de neutropénie fébrile a été observée chez les patients asiatiques des deux groupes de traitement, par rapport aux patients d’autres races et régions géographiques. Parmi les patients asiatiques, il n’y avait aucune différence entre l’incidence de neutropénie dans le groupe sous PERJETA (58,6 %) et celle dans le groupe sous placebo (58,6 %). Toutefois, l’incidence de neutropénie fébrile était plus élevée chez les patients sous PERJETA (25,8 %) que sous placebo (11,3 %). Dans l’essai APHINITY, l’incidence de neutropénie fébrile chez les patients asiatiques était de 15,9 % dans le groupe sous PERJETA et de 9,9 % dans le groupe sous placebo. On ignore la raison de cette différence.
Dans l’étude MetaPHER, la population d’origine asiatique ne comprenait que 2 patients, ce qui est insuffisant pour tirer des conclusions significatives ou comparer avec les résultats obtenus dans l’ensemble de la population. On ne sait donc pas si l’exposition accrue découlant de l’administration du trastuzumab par voie sous-cutanée augmente l’incidence de la neutropénie et de la neutropénie fébrile dans la population d’origine asiatique.
Fonction rénale
L’innocuité et l’efficacité de PERJETA n’ont pas été étudiées en présence d’insuffisance rénale.
Santé reproductive : risque pour les femmes et les hommes
Risque tératogène
PERJETA peut nuire au fœtus s’il est administré à une femme enceinte. L’administration de pertuzumab à des macaques de Buffon a entraîné de l’oligohydramnios, un retard du développement rénal et la mort embryonnaire ou fœtale (voir 16 TOXICOLOGIE NON CLINIQUE : Toxicologie pour la reproduction et le développement). Si PERJETA est administré pendant la grossesse ou si une patiente conçoit pendant qu’elle reçoit le médicament, informer la patiente du danger potentiel pour le fœtus (voir 7 MISES EN GARDE ET PRÉCAUTIONS: Populations particulières, Femmes enceintes).
7.1 Populations particulières
7.1.1 Femmes enceintes
Aucune étude sur PERJETA n’a été menée auprès de femmes enceintes. D’après des études chez l’animal, PERJETA nuirait au fœtus s’il était administré à une femme enceinte. Les effets de PERJETA s’étendent probablement sur tous les trimestres de la grossesse. L’administration de PERJETA à des macaques de Buffon pendant l’organogenèse a entraîné de l’oligohydramnios, un retard du développement rénal et la mort embryonnaire ou fœtale (voir 16 TOXICOLOGIE NON CLINIQUE : Toxicologie pour la reproduction et le développement). Les femmes fertiles doivent utiliser une contraception efficace pendant qu’elles reçoivent PERJETA en association avec le trastuzumab, ainsi que durant les 7 mois suivant la dernière dose de PERJETA et de trastuzumab. Les hommes dont les partenaires féminines sont fertiles doivent aussi utiliser une contraception efficace pendant qu’ils reçoivent PERJETA en association avec le trastuzumab, ainsi que pendant les 7 mois suivant la dernière dose.
Il faut surveiller la survenue d’un oligohydramnios chez les patientes qui conçoivent au cours du traitement par PERJETA. En cas d’oligohydramnios, effectuer les tests fœtaux qui s’imposent en fonction de l’âge gestationnel et conformément à la norme de soins communautaire. On ignore l’efficacité de l’hydratation intraveineuse dans la prise en charge de l’oligohydramnios attribuable à l’exposition à PERJETA.
Travail et accouchement : l’innocuité de PERJETA pendant le travail et l’accouchement n’a pas été établie.
7.1.2 Femmes qui allaitent
Allaitement : comme l’IgG humaine passe dans le lait humain, et qu’on ignore son innocuité pour le nourrisson ainsi que la probabilité de son absorption, la décision de poursuivre l’allaitement ou le traitement par PERJETA doit être prise en fonction de l’importance de ces choix pour la mère et de la demi-vie d’élimination du pertuzumab (voir 10 PHARMACOLOGIE CLINIQUE : Élimination).
7.1.3 Enfants
L’innocuité et l’efficacité de PERJETA chez les enfants ou adolescents âgés de moins de 18 ans n’ont pas été établies.
7.1.4 Personnes âgées
Aucune différence globale dans l’efficacité de PERJETA n’a été observée entre les patients adultes de ≥ 65 ans et ceux de < 65 ans. La fréquence des réactions indésirables (tous grades) suivantes était plus élevée d’au moins 5 % chez les patients de ≥ 65 ans comparativement à ceux de < 65 ans : appétit diminué, anémie, perte de poids, asthénie, dysgueusie, neuropathie périphérique, hypomagnésémie et diarrhée. Aucun ajustement posologique n’est nécessaire chez les personnes âgées (≥ 65 ans).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de PERJETA (pertuzumab) a été évaluée chez plus de 6 000 patients dans des études de phase I, II et III, qui regroupaient des patients atteints de divers cancers traités principalement par PERJETA en association avec d’autres antinéoplasiques. Ces études comprenaient les essais pivots WO20698/TOC4129g (CLEOPATRA) (n = 808), WO20697 (NeoSphere) (n = 417), BO22280 (TRYPHAENA) (n = 225) et BO25126 (APHINITY) (n = 4 804). L’innocuité de PERJETA a été généralement constante dans les différentes études, bien que l’incidence et les réactions indésirables les plus courantes aient varié en fonction de l’administration de PERJETA en monothérapie ou en association avec d’autres antinéoplasiques.
Cancer du sein au stade précoce
Traitement néoadjuvant du cancer du sein (essai NeoSphere)
Les réactions indésirables les plus fréquentes (> 30 %) chez les patients ayant reçu 4 cycles de PERJETA en association avec le trastuzumab et le docétaxel dans le cadre du traitement néoadjuvant ont été l’alopécie (65 %), la neutropénie (50 %), la diarrhée (46 %) et les nausées (39 %). Les réactions indésirables de grade 3 ou plus, selon les critères CTCAE du NCI (version 3.0), qui sont survenues le plus fréquemment (chez > 2 % des patients) ont été la neutropénie, la neutropénie fébrile, la diarrhée, la leucopénie et l’alopécie. Les réactions indésirables graves les plus fréquentes (survenues chez > 2 % des patients) ont été la neutropénie et la neutropénie fébrile. Un patient qui recevait l’association PERJETA-trastuzumab-docétaxel a arrêté le docétaxel en raison d’une hypersensibilité à ce médicament. Trente-cinq (35) patients ont nécessité une interruption du traitement ou une modification de la dose, le plus souvent (chez > 2 % des patients) en raison d’une diarrhée, d’une neutropénie, d’une neutropénie fébrile, d’une réaction à la perfusion ou d’une inflammation des muqueuses.
Le Tableau 4 résume les réactions indésirables survenues chez les patients ayant reçu un traitement néoadjuvant par PERJETA lors de l’essai NeoSphere.
Traitement néoadjuvant du cancer du sein (essai TRYPHAENA)
Les réactions indésirables les plus fréquentes (> 30 %) survenues chez les patients ayant reçu 3 cycles de PERJETA en association avec le trastuzumab et le schéma FEC (5-fluorouracile, épirubicine, cyclophosphamide), suivis de 3 cycles de PERJETA en association avec le trastuzumab et le docétaxel, dans le cadre du traitement néoadjuvant ont été la diarrhée, les nausées, la neutropénie, l’alopécie, les vomissements et la fatigue. Les réactions indésirables de grade 3 ou plus, selon les critères CTCAE du NCI (version 3.0), qui sont survenues le plus fréquemment (chez > 2 % des patients) dans le cadre du traitement néoadjuvant ont été la neutropénie, la leucopénie, la neutropénie fébrile, la diarrhée, l’aménorrhée et l’hypersensibilité au médicament. Les réactions indésirables graves survenues dans le cadre du traitement néoadjuvant (chez > 2 % des patients) comprenaient la neutropénie fébrile, la neutropénie et la leucopénie. La proportion de patients ayant subi ≥ 1 réaction indésirable entraînant l’abandon du traitement néoadjuvant a été de 5,6 %. La proportion de patients qui ont subi ≥ 1 réaction indésirable ayant nécessité une modification posologique a été de 36,1 %, les raisons les plus fréquentes de ces modifications posologiques ayant été la neutropénie (13,9 %) et la neutropénie fébrile (5,6 %).
Les réactions indésirables les plus fréquentes (> 30 %) survenues chez les patients ayant reçu 3 cycles de PERJETA en association avec le trastuzumab et le docétaxel après 3 cycles du schéma FEC dans le cadre du traitement néoadjuvant ont été la diarrhée, les nausées, l’alopécie, la neutropénie, les vomissements et la fatigue. Les réactions indésirables de grade 3 ou plus, selon les critères CTCAE du NCI (version 3.0), qui sont survenues le plus fréquemment (chez > 2 % des patients) dans le cadre du traitement néoadjuvant ont été la neutropénie, la leucopénie, la neutropénie fébrile, la diarrhée, l’anémie, les nausées, les vomissements, la dyspnée et l’insuffisance ventriculaire gauche. Les réactions indésirables graves survenues dans le cadre du traitement néoadjuvant (chez > 2 % des patients) comprenaient la neutropénie fébrile, la neutropénie, la diarrhée, les vomissements et l’insuffisance ventriculaire gauche. La proportion de patients qui ont subi ≥ 1 réaction indésirable entraînant l’abandon du traitement néoadjuvant a été de 6,7 %, l’insuffisance ventriculaire gauche ayant été la raison d’un tel abandon chez plus d’un patient. La proportion de patients qui ont subi ≥ 1 réaction indésirable ayant nécessité une modification posologique a été de 29,3 %, la neutropénie et la diarrhée ayant été les raisons les plus fréquentes (14,7 % et 5,3 %, respectivement) de ces modifications posologiques.
Les réactions indésirables les plus fréquentes (> 30 %) survenues chez les patients ayant reçu 6 cycles de PERJETA en association avec le schéma TCH (docétaxel, carboplatine, trastuzumab)
dans le cadre du traitement néoadjuvant ont été la diarrhée, l’alopécie, la neutropénie, les nausées, la fatigue, les vomissements, l’anémie et la thrombopénie. Les réactions indésirables de grade 3 ou plus, selon les critères CTCAE du NCI (version 3.0), qui sont survenues le plus fréquemment (chez > 2 % des patients) dans le cadre du traitement néoadjuvant ont été la neutropénie, l’anémie, la neutropénie fébrile, la diarrhée, la leucopénie, la thrombopénie, les vomissements, la fatigue, la hausse du taux d’alanine aminotransférase, l’hypokaliémie et l’hypersensibilité au médicament. Les réactions indésirables graves survenues dans le cadre du traitement néoadjuvant (chez > 2 % des patients) ont été la neutropénie fébrile, la diarrhée, la thrombopénie, la pneumonie, l’inflammation des muqueuses et l’hypersensibilité au médicament. La proportion de patients qui ont subi ≥ 1 réaction indésirable ayant entraîné l’abandon du traitement néoadjuvant a été de 7,9 %, l’hypersensibilité au médicament et la neutropénie ayant été les raisons d’un tel abandon chez plus d’un patient. La proportion de patients qui ont subi ≥ 1 réaction indésirable ayant nécessité une modification posologique a été de 50,0 %, la neutropénie, l’anémie et la thrombopénie ayant été les raisons les plus fréquentes (14,5 %, 21,1 % et 15,8 %, respectivement) de ces modifications posologiques.
Le Tableau 5 résume les réactions indésirables signalées chez les patients ayant reçu un traitement néoadjuvant par PERJETA lors de l’essai TRYPHAENA.
Traitement néoadjuvant du cancer du sein (étude BERENICE)
Les réactions indésirables les plus fréquentes (> 30 %) survenues chez les patients ayant reçu 4 cycles de PERJETA en association avec le trastuzumab et le paclitaxel après 4 cycles du schéma à forte dose de doxorubicine et de cyclophosphamide dans le cadre du traitement néoadjuvant ont été les nausées, la diarrhée, l’alopécie, la fatigue, la constipation et les céphalées. Les réactions indésirables de grade 3 ou plus, selon les critères CTCAE du NCI (version 4.0), qui sont survenues le plus fréquemment (chez > 2 % des patients) ont été la neutropénie, la neutropénie fébrile, la diminution du nombre de neutrophiles, la diminution du nombre de globules blancs, l’anémie, la diarrhée, la baisse du taux d’alanine aminotransférase, l’infection liée au dispositif, la neuropathie périphérique et l’hypokaliémie. Les réactions indésirables graves survenues dans le cadre du traitement néoadjuvant (chez > 2 % des patients) comprenaient la neutropénie fébrile et l’infection liée au dispositif. Les réactions indésirables qui ont entraîné l’abandon du traitement chez deux patients ou plus comprenaient la diminution de la fraction d’éjection, la neuropathie périphérique sensorielle, la neuropathie périphérique, la diarrhée, l’insuffisance cardiaque, la neutropénie et la pneumonie. La proportion des patients qui ont subi ≥ 1 réaction indésirable ayant nécessité une modification posologique (réduction de la dose ou interruption/report du traitement) a été de 59,8 %, la neutropénie, les réactions à la perfusion et la diarrhée ayant été les raisons les plus fréquentes (15,6 %, 10,1 % et 7,5 %, respectivement) de ces modifications posologiques.
Les réactions indésirables les plus fréquentes (> 30 %) survenues chez les patients ayant reçu 4 cycles de PERJETA en association avec le trastuzumab et le docétaxel après 4 cycles du schéma FEC (5-fluorouracile, épirubicine, cyclophosphamide) dans le cadre du traitement néoadjuvant ont été les nausées, la diarrhée, l’alopécie, la fatigue, l’asthénie, la constipation, l’inflammation des muqueuses, les vomissements, la myalgie et l’anémie. Les réactions indésirables de grade 3 ou plus, selon les critères CTCAE du NCI (version 4.0), qui sont survenues le plus fréquemment (chez > 2 % des patients) ont été la neutropénie fébrile, la diarrhée, la neutropénie, la diminution du nombre de neutrophiles, la stomatite, la fatigue, les vomissements, l’inflammation des muqueuses, la sepsie neutropénique, l’anémie, l’insuffisance médullaire, les nausées et la diminution du nombre de globules blancs. Les réactions indésirables graves survenues dans le cadre du traitement néoadjuvant (chez > 2 % des patients) comprenaient la neutropénie fébrile, la diarrhée, la sepsie neutropénique et la pyrexie. Les réactions indésirables qui ont entraîné l’abandon du traitement néoadjuvant chez deux patients ou plus comprenaient les réactions à la perfusion, la diminution de la fraction d’éjection et la diarrhée. La proportion de patients qui ont subi ≥ 1 réaction indésirable ayant nécessité une modification posologique (réduction de la dose ou interruption/report du traitement) a été de 50,0 %, la neutropénie, la diarrhée et les réactions à la perfusion ayant été les raisons les plus fréquentes (11,1 %, 8,6 % et 5,6 %, respectivement) de ces modifications posologiques. Le Tableau 6 résume les réactions indésirables signalées chez les patients ayant reçu un traitement néoadjuvant par PERJETA lors de l’étude BERENICE.
Traitement adjuvant du cancer du sein (étude APHINITY)
Les réactions indésirables au médicament (RIM) les plus fréquentes (> 30 %) chez les patients ayant reçu PERJETA en association avec le trastuzumab et une chimiothérapie ont été la diarrhée, les nausées, l’alopécie, la fatigue et les vomissements. Les RIM de grade 3 ou 4 selon les critères CTCAE du NCI (version 4.0) survenues le plus souvent (> 2 %) ont été la neutropénie, la neutropénie fébrile, la diarrhée, la diminution du nombre de neutrophiles, l’anémie, la diminution du nombre de globules blancs, la leucopénie, la fatigue, les nausées et la stomatite.
Le Tableau 7 et le Tableau 8 résument les réactions indésirables signalées chez les patients ayant reçu un traitement adjuvant par PERJETA lors de l’étude APHINITY.
Cancer du sein métastatique
Étude WO20698/TOC4129g (CLEOPATRA)
Le Tableau 9 (voir 8.2 Effets indésirables observés au cours des études cliniques) résume les RIM relevées lors de l’essai clinique pivot CLEOPATRA qui comparait l’association de PERJETA, du trastuzumab et du docétaxel avec l’association de placebo, du trastuzumab et du docétaxel. Les RIM les plus fréquentes (> 30 %) observées chez les patients sous PERJETA en association avec le trastuzumab et le docétaxel étaient les suivantes : diarrhée, alopécie, neutropénie, nausées, fatigue, éruption cutanée et neuropathie périphérique. Les réactions indésirables de grades 3 ou 4 selon les critères CTCAE du NCI (version 3) survenant le plus souvent (≥ 10 %) étaient les suivantes : neutropénie, neutropénie fébrile et leucopénie. Les réactions indésirables graves les plus fréquentes étaient la neutropénie fébrile, la neutropénie et la diarrhée. Le Tableau 9 et le Tableau 10 résument les réactions indésirables signalées chez les patients ayant reçu PERJETA lors de l’étude CLEOPATRA.
Étude BO17929 portant sur le cancer du sein métastatique
Lors de l’étude BO17929 de phase II, 83 patients au total (cohortes 1, 2 et 3) ont reçu PERJETA en association avec le trastuzumab, tandis que 29 patients ont reçu PERJETA en monothérapie.
Dans les cohortes 1 et 2 (PERJETA + trastuzumab; N = 66), voici les RIM signalées à une fréquence ≥ 30 % : diarrhée et fatigue; à une fréquence de 20 % à < 30 % : nausées, céphalées et éruption cutanée; à une fréquence de 10 % à < 20 % : arthralgie, asthénie, constipation, perte d’appétit, étourdissements, trouble unguéal, myalgie, rhinopharyngite, prurit et vomissements.
Dans la cohorte 3 (PERJETA en monothérapie; N = 29), voici les RIM signalées à une fréquence ≥ 30 % : diarrhée et nausées; à une fréquence de 20 % à < 30 % : vomissements; à une fréquence de 10 % à < 20 % : arthralgie, asthénie, perte d’appétit, dyspnée, fatigue, prurit et éruption cutanée.
Dans la cohorte 3 (PERJETA + trastuzumab; N = 17), aucune RIM n’a été signalée à une fréquence ≥ 30 %. Voici les RIM signalées à une fréquence de 20 % à < 30 % : diarrhée, nausées, vomissements et fatigue; à une fréquence de 10 % à < 20 % : asthénie, frissons, constipation, perte d’appétit, étourdissements, céphalées, insuffisance ventriculaire gauche, prurit, éruption cutanée et infection des voies respiratoires supérieures.
Le Tableau 11 résume les réactions indésirables signalées chez les patients ayant reçu PERJETA lors de l’étude BO17929.
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Cancer du sein au stade précoce
Traitement néoadjuvant du cancer du sein (essai NeoSphere)
Le Tableau 4 résume les RIM relevées lors de l’essai clinique pivot NeoSphere (n = 417), dans lequel PERJETA a été administré en association avec le trastuzumab et le docétaxel à des patients atteints d’un cancer du sein localement avancé, inflammatoire ou au stade précoce.
Tableau 4 Résumé des RIM survenues chez ≥ 1 % des patients ayant reçu PERJETA comme traitement néoadjuvant lors de l’essai NeoSphere selon le schéma thérapeutique
| Réaction indésirable par système | Trastuzumab + docétaxel n = 107 n (%) | PERJETA + trastuzumab + docétaxel n = 107 n (%) | PERJETA + trastuzumab n = 108 n (%) | PERJETA + docétaxel n = 94 n (%) | ||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | All Grades | Grades 3 et 4 | |||||||||||||||
| Organisme entier ou point d’injection | ||||||||||||||||||||||
| Fatigue | 29 (27) | 0 | 28 (26) | 1 (0,9) | 13 (12) | 0 | 24 (26) | 1 (1) | ||||||||||||||
| Inflammation des muqueuses | 23 (21) | 0 | 28 (26) | 2 (2) | 3 (3) | 0 | 24 (26) | 0 | ||||||||||||||
| Asthénie | 19 (18) | 0 | 22 (21) | 2 (2) | 3 (3) | 0 | 15 (16) | 2 (2) | ||||||||||||||
| Pyrexie | 11 (10) | 0 | 22 (17) | 0 | 9 (8) | 0 | 8 (9) | 0 | ||||||||||||||
| Réaction à la perfusion | 5 (5) | 0 | 7 (7) | 0 | 6 (6) | 1 (0,9) | 5 (5) | 0 | ||||||||||||||
| Œdème périphérique | 11 (10) | 0 | 3 (3) | 0 | 1 (0,9) | 0 | 5 (5) | 0 | ||||||||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||||||||||||
| Alopécie | 70 (66) | 0 | 68 (64) | 0 | 1 (0,9) | 0 | 63 (67) | 0 | ||||||||||||||
| Éruption cutanée | 23 (21) | 2 (2) | 28 (26) | 1 (0,9) | 12 (11) | 0 | 27 (29) | 1 (1) | ||||||||||||||
| Trouble unguéal | 9 (8) | 0 | 5 (5) | 0 | 2 (2) | 0 | 7 (7) | 0 | ||||||||||||||
| Prurit | 8 (7) | 0 | 2 (2) | 0 | 3 (3) | 0 | 4 (4) | 0 | ||||||||||||||
| Sécheresse cutanée | 5 (5) | 0 | 2 (2) | 0 | 3 (3) | 0 | 2 (2) | 0 | ||||||||||||||
| Affections gastro-intestinales | ||||||||||||||||||||||
| Diarrhée | 36 (34) | 4 (4) | 49 (46) | 6 (6) | 30 (28) | 0 | 51 (54) | 4 (4) | ||||||||||||||
| Nausées | 39 (36) | 0 | 41 (38) | 0 | 15 (14) | 0 | 34 (36) | 1 (1) | ||||||||||||||
| Stomatite | 8 (7) | 0 | 19 (18) | 0 | 5 (5) | 0 | 9 (10) | 0 | ||||||||||||||
| Vomissements | 13 (12) | 0 | 14 (13) | 0 | 5 (5) | 0 | 15 (16) | 2 (2) | ||||||||||||||
| Douleurs abdominales | 7 (7) | 0 | 7 (7) | 0 | 4 (4) | 0 | 7 (7) | 0 | ||||||||||||||
| Constipation | 8 (7) | 0 | 8 (7) | 0 | 3 (3) | 0 | 3 (3) | 0 | ||||||||||||||
| Dyspepsie | 4 (4) | 0 | 4 (4) | 0 | 4 (4) | 0 | 4 (4) | 0 | ||||||||||||||
| Réaction indésirable par système | Trastuzumab + docétaxel n = 107 n (%) | PERJETA + trastuzumab + docétaxel n = 107 n (%) | PERJETA + trastuzumab n = 108 n (%) | PERJETA + docétaxel n = 94 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | All Grades | Grades 3 et 4 | |
|---|---|---|---|---|---|---|---|---|
| Affections hématologiques et du système lymphatique | ||||||||
| Neutropénie | 67 (63) | 63 (59) | 54 (50) | 48 (45) | 1 (0,9) | 1 (0,9) | 59 (63) | 54 (57) |
| Leucopénie | 23 (21) | 12 (11) | 10 (9) | 5 (5) | 0 | 0 | 12 (13) | 8 (9) |
| Neutropénie fébrile | 8 (7) | 7 (7) | 9 (8) | 9 (8) | 0 | 0 | 7 (7) | 7 (7) |
| Anémie | 7 (7) | 0 | 3 (3) | 0 | 5 (5) | 0 | 6 (6) | 2 (2) |
| Affections du système nerveux | ||||||||
| Dysgueusie | 11 (10) | 0 | 16 (15) | 0 | 5 (5) | 0 | 7 (7) | 0 |
| Céphalées | 12 (11) | 0 | 12 (11) | 0 | 15 (14) | 0 | 12 (13) | 0 |
| Neuropathie périphérique sensorielle | 13 (12) | 1 (0,9) | 9 (8) | 1 (0,9) | 2 (2) | 0 | 10 (11) | 0 |
| Neuropathie périphérique | 9 (8) | 0 | 5 (5) | 0 | 0 | 0 | 4 (4) | 0 |
| Étourdissements | 4 (4) | 0 | 3 (3) | 0 | 6 (6) | 0 | 3 (3) | 0 |
| Paresthésie | 4 (4) | 0 | 0 | 0 | 0,9 | 0 | 3 (3) | 0 |
| Affections musculosquelettiques et du tissu conjonctif | ||||||||
| Myalgie | 24 (22) | 0 | 24 (22) | 0 | 10 (9) | 0 | 19 (20) | 0 |
| Arthralgie | 9 (8) | 0 | 11 (10) | 0 | 5 (5) | 0 | 9 (10) | 0 |
| Douleur aux extrémités | 1 (0,9) | 0 | 2 (2) | 0 | 1 (0,9) | 0 | 1 (1) | 0 |
| Troubles du métabolisme et de la nutrition | ||||||||
| Perte d’appétit | 7 (7) | 0 | 15 (14) | 0 | 2 (2) | 0 | 14 (15) | 0 |
| Affections psychiatriques |
| Réaction indésirable par système | Trastuzumab + docétaxel n = 107 n (%) | PERJETA + trastuzumab + docétaxel n = 107 n (%) | PERJETA + trastuzumab n = 108 n (%) | PERJETA + docétaxel n = 94 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | All Grades | Grades 3 et 4 | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Insomnie | 12 (11) | 0 | 9 (8) | 0 | 4 (4) | 0 | 8 (9) | 0 | |||||||||||
| Infections et infestations | |||||||||||||||||||
| Infection des voies respiratoires supérieures | 3 (3) | 0 | 5 (5) | 0 | 2 (2) | 0 | 6 (6) | 0 | |||||||||||
| Rhinopharyngite | 4 (4) | 0 | 4 (4) | 0 | 3 (3) | 0 | 2 (2) | 0 | |||||||||||
| Affections respiratoires, thoraciques et médiastinales | |||||||||||||||||||
| Épistaxis | 7 (7) | 0 | 10 (9) | 0 | 1 (0,9) | 0 | 6 (6) | 0 | |||||||||||
| Toux | 5 (5) | 0 | 3 (3) | 0 | 3 (3) | 0 | 8 (9) | 0 | |||||||||||
| Dyspnée | 4 (4) | 0 | 5 (5) | 0 | 3 (3) | 0 | 3 (3) | 0 | |||||||||||
| Affections vasculaires | |||||||||||||||||||
| Bouffées vasomotrices | 7 (7) | 0 | 5 (5) | 0 | 0 | 0 | 2 (2) | 0 | |||||||||||
| Affections oculaires | |||||||||||||||||||
| Augmentation de l’écoulement lacrymal | 2 (2) | 0 | 4 (4) | 0 | 1 (1) | 0 | 4 (4) | 0 | |||||||||||
| Affections cardiaques | |||||||||||||||||||
| Insuffisance ventriculaire gauche | 1 (1) | 0 | 3 (3) | 0 | 0 | 0 | 1 (1) | 0 | |||||||||||
| Affections du système immunitaire | |||||||||||||||||||
| Hypersensibilité au médicament | 2 (2) | 0 | 6 (6) | 1 (1) | 6 (6) | 2 (2) | 5 (5) | 0 | |||||||||||
Traitement néoadjuvant du cancer du sein (essai TRYPHAENA)
Le Tableau 5 résume les RIM relevées lors de l’essai clinique TRYPHAENA (n = 218), dans lequel PERJETA a été administré en association avec le trastuzumab et une chimiothérapie à des patients atteints d’un cancer du sein localement avancé, inflammatoire ou au stade précoce.
Tableau 5 Résumé des RIM survenues chez ≥ 1 % des patients ayant reçu PERJETA comme traitement néoadjuvant lors de l’essai TRYPHAENA
| Réaction indésirable par système | PERJETA + trastuzumab + schéma FEC suivi de PERJETA + trastuzumab + docétaxel n = 72 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 75 n (%) | PERJETA + schéma TCH n = 76 n (%) | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |||||||||||
| Organisme entier ou point d’injection | ||||||||||||||||
| Fatigue | 26 (36) | 0 | 27 (36) | 0 | 32 (42) | 3(4) | ||||||||||
| Inflammation des muqueuses | 17 (24) | 0 | 15 (20) | 0 | 13 (17) | 1 (1) | ||||||||||
| Pyrexie | 12 (17) | 0 | 7 (9) | 0 | 12 (16) | 0 | ||||||||||
| Asthénie | 7 (10) | 0 | 11 (15) | 1 (1) | 10 (13) | 1 (1) | ||||||||||
| Œdème périphérique | 8 (11) | 0 | 3 (4) | 0 | 7 (9) | 0 | ||||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||||||
| Alopécie | 35 (49) | 0 | 39 (52) | 0 | 41 (54) | 0 | ||||||||||
| Éruption cutanée | 14 (19) | 0 | 8 (11) | 0 | 16 (21) | 1 (1) | ||||||||||
| Syndrome d’érythrodysesthésie palmo-plantaire | 5 (7) | 0 | 8 (11) | 0 | 6 (8) | 0 | ||||||||||
| Sécheresse cutanée | 4 (6) | 0 | 7 (9) | 0 | 8 (11) | 0 | ||||||||||
| Trouble unguéal | 7 (10) | 0 | 5 (7) | 0 | 8 (9) | 0 | ||||||||||
| Prurit | 2 (3) | 0 | 3 (4) | 0 | 3 (4) | 0 | ||||||||||
| Affections gastro-intestinales | ||||||||||||||||
| Diarrhée | 44 (61) | 3 (4) | 46 (61) | 4 (5) | 55 (72) | 9 (12) | ||||||||||
| Nausées | 38 (53) | 0 | 40 (53) | 2 (3) | 34 (45) | 0 | ||||||||||
| Réaction indésirable par système | PERJETA + trastuzumab + schéma FEC suivi de PERJETA + trastuzumab + docétaxel n = 72 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 75 n (%) | PERJETA + schéma TCH n = 76 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Vomissements | 29 (40) | 0 | 27 (36) | 2 (3) | 30 (39) | 4 (5) | |||||||||||
| Dyspepsie | 18 (25) | 1 (1) | 6 (8) | 0 | 17 (22) | 0 | |||||||||||
| Constipation | 13 (18) | 0 | 17 (23) | 0 | 12 (16) | 0 | |||||||||||
| Stomatite | 10 (14) | 0 | 13 (17) | 0 | 9 (12) | 0 | |||||||||||
| Douleurs abdominales | 3 (4) | 0 | 6 (8) | 0 | 5 (7) | 0 | |||||||||||
| Affections hématologiques et du système lymphatique | |||||||||||||||||
| Neutropénie | 37 (51) | 34 (47) | 35 (47) | 32 (43) | 37 (49) | 35 (46) | |||||||||||
| Leucopénie | 16 (22) | 14 (19) | 12 (16) | 9 (12) | 13 (17) | 9 (12) | |||||||||||
| Anémie | 14 (19) | 1 (1) | 6 (8) | 2 (3) | 28 (37) | 13 (17) | |||||||||||
| Neutropénie fébrile | 13 (18) | 13 (18) | 7 (9) | 7 (9) | 13 (17) | 13 (17) | |||||||||||
| Thrombopénie | 5 (7) | 0 | 1 (1) | 0 | 23 (30) | 9 (12) | |||||||||||
| Affections du système immunitaire | |||||||||||||||||
| Hypersensibilité au médicament | 7 (10) | 2 (3) | 1 (1) | 0 | 8 (11) | 2 (3) | |||||||||||
| Hypersensibilité | 0 | 0 | 0 | 0 | 1 (1) | 0 | |||||||||||
| Affections du système nerveux | |||||||||||||||||
| Céphalées | 16 (22) | 0 | 11 (15) | 0 | 12 (17) | 0 | |||||||||||
| Dysgueusie | 8 (11) | 0 | 10 (13) | 0 | 16 (21) | 0 | |||||||||||
| Étourdissements | 6 (8) | 0 | 6 (8) | 1 (1) | 12 (16) | 0 | |||||||||||
| Neuropathie périphérique | 4 (6) | 0 | 1 (1) | 0 | 8 (11) | 0 | |||||||||||
| Neuropathie périphérique sensorielle | 3 (4) | 0 | 7 (9) | 0 | 5 (7) | 0 | |||||||||||
| Réaction indésirable par système | PERJETA + trastuzumab + schéma FEC suivi de PERJETA + trastuzumab + docétaxel n = 72 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 75 n (%) | PERJETA + schéma TCH n = 76 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Paresthésie | 3 (4) | 0 | 1 (4) | 0 | 4 (5) | 0 | ||||||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||||||||||
| Myalgie | 12 (17) | 0 | 9 (11) | 1 (1) | 8 (11) | 0 | ||||||||
| Arthralgie | 8 (11) | 0 | 9 (12) | 0 | 5 (7) | 0 | ||||||||
| Douleur aux extrémités | 3 (4) | 0 | 5 (7) | 0 | 2 (3) | 0 | ||||||||
| Affections respiratoires, thoraciques et médiastinales | ||||||||||||||
| Dyspnée | 9 (13) | 0 | 6 (8) | 2 (3) | 8 (11) | 1 (1) | ||||||||
| Épistaxis | 8 (11) | 0 | 8 (11) | 0 | 12 (16) | 1 (1) | ||||||||
| Toux | 7 (10) | 0 | 4 (5) | 0 | 9 (12) | 0 | ||||||||
| Douleur oropharyngée | 6 (8) | 0 | 5 (7) | 0 | 9 (12) | 0 | ||||||||
| Troubles du métabolisme et de la nutrition | ||||||||||||||
| Perte d’appétit | 15 (21) | 0 | 8 (11) | 0 | 16 (21) | 0 | ||||||||
| Affections oculaires | ||||||||||||||
| Augmentation de l’écoulement lacrymal | 9 (13) | 0 | 4 (5) | 0 | 6 (8) | 0 | ||||||||
| Affections psychiatriques | ||||||||||||||
| Insomnie | 8 (11) | 0 | 10 (13) | 0 | 16 (21) | 0 | ||||||||
| Investigations | ||||||||||||||
| Augmentation du taux d’ALT | 5 (7) | 0 | 2 (3) | 0 | 8 (11) | 3 (4) | ||||||||
| Infections et infestations | ||||||||||||||
| Rhinopharyngite | 5 (7) | 0 | 5 (7) | 0 | 6 (8) | 0 | ||||||||
| Réaction indésirable par système | PERJETA + trastuzumab + schéma FEC suivi de PERJETA + trastuzumab + docétaxel n = 72 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 75 n (%) | PERJETA + schéma TCH n = 76 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Infection des voies respiratoires supérieures | 6 (8) | 0 | 3 (4) | 0 | 2 (3) | 0 | |||||||||
| Paronychie | 0 | 0 | 1 (1) | 0 | 1 (1) | 0 | |||||||||
| Affections vasculaires | |||||||||||||||
| Bouffées vasomotrices | 2 (3) | 0 | 4 (5) | 0 | 7 (9) | 0 | |||||||||
| Affections cardiaques | |||||||||||||||
| Insuffisance ventriculaire gauche | 4 (6) | 0 | 3 (4) | 2 (3) | 2 (3) | 0 | |||||||||
Lésion, empoisonnement et complications chirurgicales | |||||||||||||||
| Réaction à la perfusion | 2 (2,8) | 0 | 0 | 0 | 2 (2,6) | 0 | |||||||||
FEC = 5-fluorouracile, épirubicine et cyclophosphamide; TCH = docétaxel, carboplatine et trastuzumab
Traitement néoadjuvant du cancer du sein (essai BERENICE)
Le Tableau 6 résume les RIM relevées lors de l’essai clinique BERENICE, dans lequel PERJETA a été administré en association avec le trastuzumab et une chimiothérapie à des patients atteints d’un cancer du sein localement avancé, inflammatoire ou au stade précoce.
Tableau 6 Résumé des RIM survenues chez ≥ 1 % des patients ayant reçu PERJETA comme traitement néoadjuvant lors de l’essai BERENICE
| Réaction indésirable par système | PERJETA + trastuzumab + paclitaxel après le schéma ddAC n = 199 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 198 n (%) | ||
|---|---|---|---|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |
| Organisme entier ou point d’injection | ||||
| Fatigue | 116 (58) | 2 (1) | 76 (38) | 9 (5) |
| Asthénie | 37 (19) | 3 (2) | 82 (41) | 0 |
| Inflammation des muqueuses | 43 (22) | 2 (1) | 74 (37) | 7 (4) |
| Pyrexie | 30 (15) | 0 | 35 (18) | 0 |
| Œdème périphérique | 18 (9) | 0 | 24 (12) | 2 (1) |
| Affections de la peau et du tissu sous-cutané | ||||
| Alopécie | 124 (62) | 0 | 116 (59) | 0 |
| Éruption cutanée | 28 (14) | 0 | 21 (11) | 0 |
| Sécheresse cutanée | 27 (14) | 0 | 19 (10) | 0 |
| Décoloration unguéale | 29 (15) | 0 | 3 (2) | 0 |
| Syndrome d’érythrodysesthésie palmo-plantaire | 11 (6) | 0 | 20 (10) | 1 (0,5) |
| Trouble unguéal | 14 (7) | 0 | 19 (10) | 0 |
| Prurit | 11 (8) | 2 (1) | 16 (8) | 1 (0,5) |
| Affections gastro-intestinales | ||||
| Nausées | 141 (71) | 5 (3) | 137 (69) | 4 (2) |
| Diarrhées | 133 (67) | 6 (3) | 137 (69) | 20 (10) |
| Constipation | 69 (35) | 1 (0,5) | 76 (38) | 1 (0,5) |
| Vomissements | 45 (23) | 2 (1) | 69 (35) | 8 (4) |
| Stomatite | 49 (25) | 0 | 54 (27) | 10 (5) |
| Dyspepsie | 39 (19) | 0 | 38 (16) | 0 |
| Réaction indésirable par système | PERJETA + trastuzumab + paclitaxel après le schéma ddAC n = 199 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 198 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Douleurs abdominales hautes | 12 (6) | 0 | 26 (13) | 0 | |||||||
| Douleurs abdominales | 10 (5) | 0 | 20 (10) | 0 | |||||||
| Reflux gastro-œsophagien | 23 (12) | 0 | 4 (2) | 0 | |||||||
| Affections hématologiques et du système lymphatique | |||||||||||
| Anémie | 54 (27) | 6 (3) | 60 (30) | 5 (3) | |||||||
| Neutropénie | 44 (22) | 24 (12) | 32 (16) | 17 (9) | |||||||
| Neutropénie fébrile | 14 (7) | 14 (7) | 34 (17) | 34 (17) | |||||||
| Leucopénie | 6 (3) | 2 (1) | 2 | 2 (1) | |||||||
| Affections du système nerveux | |||||||||||
| Céphalées | 60 (30) | 1 (0,5) | 28 (14) | 1 (0,5) | |||||||
| Dysgueusie | 39 (20) | 0 | 38 (19) | 1 (0,5) | |||||||
| Neuropathie périphérique | 85 (42) | 6 (3) | 41 (21) | 1 (0,5) | |||||||
| Paresthésie | 29 (15) | 0 | 18 (9) | 0 | |||||||
| Étourdissements | 23 (12) | 0 | 15 (8) | 0 | |||||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||||||
| Myalgie | 40 (20) | 0 | 66 (33) | 2 (1) | |||||||
| Arthralgie | 39 (20) | 0 | 42 (21) | 2 (1) | |||||||
| Dorsalgie | 20 (10) | 0 | 17 (9) | 0 | |||||||
| Douleur aux extrémités | 20 (10) | 0 | 15 (8) | 0 | |||||||
| Douleur aux os | 23 (12) | 1 (0,5) | 9 (5) | 0 | |||||||
| Infections et infestations | |||||||||||
| Infection des voies urinaires | 21 (11) | 2 (1) | 4 (2) | 0 | |||||||
| Réaction indésirable par système | PERJETA + trastuzumab + paclitaxel après le schéma ddAC n = 199 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 198 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Rhinopharyngite | 14 (7) | 0 | 17 (9) | 0 | ||||||
| Infection des voies respiratoires supérieures | 14 (7) | 0 | 4 (2) | 0 | ||||||
| Paronychie | 1 (0,5) | 0 | 2 (1) | 0 | ||||||
| Affections respiratoires, thoraciques et médiastinales | ||||||||||
| Épistaxis | 50 (25) | 0 | 37 (19) | 0 | ||||||
| Dyspnée | 29 (15) | 1 (0,5) | 29 (15) | 1 (0,5) | ||||||
| Toux | 40 (20) | 1 (0,5) | 17 (9) | 0 | ||||||
| Douleur oropharyngée | 20 (10) | 0 | 15 (8) | 1 (0,5) | ||||||
| Troubles du métabolisme et de la nutrition | ||||||||||
| Perte d’appétit | 39 (20) | 0 | 45 (23) | 0 | ||||||
| Affections oculaires | ||||||||||
| Augmentation de l’écoulement lacrymal | 18 (9) | 0 | 36 (18) | 0 | ||||||
| Affections psychiatriques | ||||||||||
| Insomnie | 37 (19) | 0 | 25 (13) | 0 | ||||||
| Affections vasculaires | ||||||||||
| Bouffées vasomotrices | 38 (19) | 0 | 26 (13) | 0 | ||||||
| Investigations | ||||||||||
| Diminution du nombre de globules blancs | 21 (11) | 8 (4) | 5 (3) | 4 (2) | ||||||
| Lésion, empoisonnement et complications chirurgicales | ||||||||||
| Réaction à la perfusion | 31 (16) | 2 (1) | 25 (13) | 2 (1) | ||||||
| Affections du système immunitaire | ||||||||||
| Hypersensibilité | 5 (3) | 0 | 4 (2) | 1 (0,5) | ||||||
| Réaction indésirable par système | PERJETA + trastuzumab + paclitaxel après le schéma ddAC n = 199 n (%) | PERJETA + trastuzumab + docétaxel après le schéma FEC n = 198 n (%) |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |
|---|---|---|---|---|
| Hypersensibilité au médicament | 2 (1) | 0 | 0 | 0 |
ddAC = schéma à forte dose de doxorubicine et de cyclophosphamide, FEC = 5-fluorouracile, épirubicine, cyclophosphamide
Traitement adjuvant du cancer du sein (essai APHINITY)
Le Tableau 7 résume les RIM observées dans l’essai APHINITY, dans lequel les sujets ont reçu soit PERJETA en association avec le trastuzumab et une chimiothérapie soit un placebo en association avec le trastuzumab et une chimiothérapie. Le Tableau 7 dresse la liste des RIM observées chez au moins 1 % des patients du groupe traité par PERJETA.
Tableau 7 Résumé des RIM survenues chez ≥ 1 % des patients recevant PERJETA dans l’essai clinique pivot APHINITY
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + chimiothérapie n = 2 405 Fréquence % | PERJETA + trastuzumab + chimiothérapie n = 2 364 Fréquence % | |||||||
|---|---|---|---|---|---|---|---|---|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | ||||||
| Affections cardiaques | |||||||||
| Insuffisance cardiaque | 0,7 | 0,2 | 1,4 | 0,7 | |||||
| Organisme entier ou point d’injection | |||||||||
| Fatigue | 44,3 | 2,5 | 48,8 | 3,9 | |||||
| Inflammation des muqueuses | 18,6 | 0,7 | 23,4 | 1,7 | |||||
| Asthénie | 20,8 | 1,7 | 21,4 | 1,4 | |||||
| Pyrexie | 19,5 | 0,7 | 20,0 | 0,6 | |||||
| Œdème périphérique | 20,1 | 0,2 | 17,1 | - | |||||
| Affections de la peau et du tissu sous-cutané | |||||||||
| Alopécie | 66,9 | < 0,1 | 66,7 | < 0,1 | |||||
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + chimiothérapie n = 2 405 Fréquence % | PERJETA + trastuzumab + chimiothérapie n = 2 364 Fréquence % |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Éruption cutanée | 20,3 | 0,2 | 25,8 | 0,4 | ||||||||
| Prurit | 9,0 | < 0,1 | 14,0 | 0,1 | ||||||||
| Syndrome d’érythrodysesthésie palmo-plantaire | 6,6 | 0,4 | 9,1 | 1,2 | ||||||||
| Sécheresse cutanée | 11,1 | < 0,1 | 13,2 | 0,1 | ||||||||
| Trouble unguéal | 11,8 | 0,1 | 11,8 | 0,2 | ||||||||
| Affections gastro-intestinales | ||||||||||||
| Diarrhée | 45,2 | 3,7 | 71,2 | 9,8 | ||||||||
| Nausées | 65,5 | 2,5 | 69,0 | 2,4 | ||||||||
| Vomissements | 30,5 | 1,8 | 32,5 | 1,9 | ||||||||
| Constipation | 31,6 | 0,3 | 28,9 | 0,5 | ||||||||
| Stomatite | 23,8 | 1,0 | 28,4 | 2,2 | ||||||||
| Dyspepsie | 14,2 | - | 13,7 | - | ||||||||
| Douleurs abdominales | 10,9 | 0,6 | 12,1 | 0,5 | ||||||||
| Douleurs abdominales hautes | 9,1 | 0,2 | 10,4 | 0,3 | ||||||||
| Affections hématologiques et du système lymphatique | ||||||||||||
| Anémie | 23,2 | 4,7 | 27,7 | 6,9 | ||||||||
| Neutropénie | 23,4 | 15,7 | 24,8 | 16,3 | ||||||||
| Neutropénie fébrile* | 11,1 | 11,1 | 12,1 | 12,1 | ||||||||
| Leucopénie | 9,2 | 4,4 | 9,1 | 4,4 | ||||||||
| Affections du système nerveux | ||||||||||||
| Dysgueusie | 21,5 | < 0,1 | 26,0 | 0,1 | ||||||||
| Céphalées | 23,4 | 0,4 | 22,5 | 0,3 | ||||||||
| Neuropathie périphérique sensorielle | 17,5 | 0,5 | 18,1 | 0,6 | ||||||||
| Neuropathie périphérique | 15,3 | 0,6 | 15,5 | 0,5 | ||||||||
| Paresthésie | 10,0 | 0,2 | 11,8 | 0,5 | ||||||||
| Étourdissements | 11,4 | 0,2 | 11,4 | - | ||||||||
| Affections musculosquelettiques et du tissu conjonctif | ||||||||||||
| Arthralgie | 32,5 | 1,1 | 28,7 | 0,9 | ||||||||
| Myalgie | 29,5 | 1,3 | 26,0 | 0,9 | ||||||||
| Douleur aux extrémités | 10,5 | 0,2 | 10,0 | 0,2 | ||||||||
| Infections et infestations | ||||||||||||
| Rhinopharyngite | 11,8 | 0,1 | 13,4 | < 0,1 | ||||||||
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + chimiothérapie n = 2 405 Fréquence % | PERJETA + trastuzumab + chimiothérapie n = 2 364 Fréquence % |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Infection des voies respiratoires supérieures | 7,4 | 0,2 | 8,1 | 0,3 | ||||||
| Paronychie | 2,3 | < 0,1 | 3,9 | 0,1 | ||||||
| Affections respiratoires, thoraciques et médiastinales | ||||||||||
| Épistaxis | 13,6 | - | 18,2 | < 0,1 | ||||||
| Toux | 14,6 | < 0,1 | 15,8 | < 0,1 | ||||||
| Dyspnée | 11,5 | 0,5 | 11,9 | 0,4 | ||||||
| Troubles du métabolisme et de la nutrition | ||||||||||
| Perte d’appétit | 19,9 | 0,4 | 23,9 | 0,8 | ||||||
| Hypokaliémie | 4,0 | 0,6 | 6,5 | 1,9 | ||||||
| Hypomagnésémie | 3,3 | 0,1 | 6,3 | 0,9 | ||||||
| Déshydratation | 2,1 | 0,2 | 4,0 | 1,2 | ||||||
| Hypophosphatémie | 0,6 | 0,2 | 1,0 | 0,6 | ||||||
| Affections vasculaires | ||||||||||
| Bouffées vasomotrices | 21,2 | 0,4 | 20,4 | 0,2 | ||||||
| Affections oculaires | ||||||||||
| Augmentation de l’écoulement lacrymal | 13,4 | < 0,1 | 13,1 | - | ||||||
| Affections psychiatriques | ||||||||||
| Insomnie | 16,6 | < 0,1 | 17,1 | 0,3 | ||||||
| Investigations | ||||||||||
| Diminution du nombre de neutrophiles | 13,7 | 9,6 | 13,8 | 9,6 | ||||||
| Perte de poids | 3,2 | 1,1 | 8,0 | 4,2 | ||||||
| Lésion, empoisonnement et complications chirurgicales | ||||||||||
| Radiolésions cutanées | 11,1 | 0,3 | 12,6 | 0,3 | ||||||
| Affections du système immunitaire | ||||||||||
| Hypersensibilité | 2,9 | 0,4 | 3,4 | 0,4 | ||||||
| Hypersensibilité au médicament | 0,5 | < 0,1 | 1,3 | 0,2 | ||||||
*Dans ce tableau, l’astérisque désigne une RIM qui a été signalée en association avec une issue mortelle.
Tableau 8 Résumé des RIM survenues chez ≥ 1 % des patients traités par PERJETA dans l’essai clinique pivot APHINITY selon le schéma thérapeutique et le protocole de chimiothérapie
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + chimiothérapie n = 2 405 Fréquence % | PERJETA + trastuzumab + chimiothérapie n = 2 364 Fréquence % | |||||||
|---|---|---|---|---|---|---|---|---|---|
Placebo + trastuzumab + anthracycline N = 1 894 | Placebo + trastuzumab + non-anthracycline N = 510 | PERJETA + trastuzumab + anthracycline N = 1 834 | PERJETA + trastuzumab + non-anthracycline N = 528 | ||||||
| Affections cardiaques | |||||||||
| Insuffisance cardiaque | 0,8 | 0,4 | 1,6 | 0,8 | |||||
| Organisme entier ou point d’injection | |||||||||
| Fatigue | 40,9 | 57,1 | 45,8 | 59,5 | |||||
| Inflammation des muqueuses | 18,4 | 19,4 | 23,4 | 23,1 | |||||
| Asthénie | 22,5 | 14,1 | 23,9 | 12,5 | |||||
| Pyrexie | 20,6 | 15,3 | 21,2 | 15,9 | |||||
| Œdème périphérique | 18,0 | 27,8 | 16,6 | 18,8 | |||||
| Affections de la peau et du tissu sous-cutané | |||||||||
| Alopécie | 68,0 | 62,9 | 69,3 | 58,0 | |||||
| Éruption cutanée | 20,5 | 19,4 | 26,1 | 24,6 | |||||
| Prurit | 9,0 | 9,0 | 13,8 | 14,6 | |||||
| Syndrome d’érythrodysesthésie palmo-plantaire | 7,1 | 4,5 | 10,7 | 3,8 | |||||
| Sécheresse cutanée | 11,5 | 9,8 | 14,3 | 9,3 | |||||
| Trouble unguéal | 11,6 | 12,7 | 12,1 | 11,0 | |||||
| Affections gastro-intestinales | |||||||||
| Diarrhée | 40,8 | 61,6 | 67,3 | 84,7 | |||||
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + chimiothérapie n = 2 405 Fréquence % | PERJETA + trastuzumab + chimiothérapie n = 2 364 Fréquence % |
|---|
Placebo + trastuzumab + anthracycline N = 1 894 | Placebo + trastuzumab + non-anthracycline N = 510 | PERJETA + trastuzumab + anthracycline N = 1 834 | PERJETA + trastuzumab + non-anthracycline N = 528 | |
|---|---|---|---|---|
| Nausées | 65,8 | 64,3 | 69,1 | 69,1 |
| Vomissements | 30,5 | 30,4 | 30,4 | 39,8 |
| Constipation | 30,5 | 35,7 | 29,7 | 26,3 |
| Stomatite | 24,6 | 21,2 | 30,5 | 21,0 |
| Dyspepsie | 13,4 | 17,1 | 13,4 | 15,0 |
| Douleurs abdominales | 9,8 | 14,9 | 11,0 | 16,1 |
| Douleurs abdominales hautes | 9,8 | 6,5 | 11,1 | 7,8 |
| Affections hématologiques et du système lymphatique | ||||
| Anémie | 19,2 | 37,6 | 23,0 | 44,3 |
| Neutropénie | 23,3 | 23,5 | 24,5 | 25,9 |
| Neutropénie fébrile | 10,8 | 12,2 | 12,8 | 9,7 |
| Leucopénie | 10,1 | 5,9 | 10,3 | 5,3 |
| Affections du système nerveux | ||||
| Dysgueusie | 19,5 | 28,8 | 24,6 | 30,9 |
| Céphalées | 23,3 | 23,7 | 22,9 | 21,0 |
| Neuropathie périphérique sensorielle | 16,7 | 20,6 | 18,4 | 16,9 |
| Neuropathie périphérique | 13,3 | 22,9 | 14,0 | 20,6 |
| Paresthésie | 10,1 | 9,4 | 13,0 | 7,6 |
| Étourdissements | 10,6 | 14,7 | 10,7 | 13,8 |
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + chimiothérapie n = 2 405 Fréquence % | PERJETA + trastuzumab + chimiothérapie n = 2 364 Fréquence % |
|---|
Placebo + trastuzumab + anthracycline N = 1 894 | Placebo + trastuzumab + non-anthracycline N = 510 | PERJETA + trastuzumab + anthracycline N = 1 834 | PERJETA + trastuzumab + non-anthracycline N = 528 | |
|---|---|---|---|---|
| Affections musculosquelettiques et du tissu conjonctif | ||||
| Arthralgie | 33,1 | 30,4 | 29,9 | 24,2 |
| Myalgie | 29,7 | 29,0 | 27,1 | 22,3 |
| Douleur aux extrémités | 9,8 | 12,9 | 9,7 | 11,0 |
| Infections et Infestations | ||||
| Rhinopharyngite | 13,4 | 6,1 | 15,3 | 6,4 |
| Infection des voies respiratoires supérieures | 6,8 | 9,6 | 8,1 | 8,1 |
| Paronychie | 2,4 | 1,8 | 4,4 | 2,5 |
| Affections respiratoires, thoraciques et médiastinales | ||||
| Épistaxis | 13,6 | 13,3 | 18,4 | 17,6 |
| Toux | 14,9 | 13,5 | 15,9 | 15,7 |
| Dyspnée | 10,6 | 15,1 | 11,1 | 14,8 |
| Troubles du métabolisme et de la nutrition | ||||
| Perte d’appétit | 18,8 | 23,7 | 22,8 | 27,8 |
| Hypokaliémie | 2,6 | 9,8 | 3,7 | 16,3 |
| Hypomagnésémie | 1,1 | 11,6 | 1,9 | 22,0 |
| Déshydratation | 1,0 | 6,5 | 1,3 | 13,4 |
| Hypophosphatémie | 0,2 | 2,2 | 0,3 | 3,4 |
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + chimiothérapie n = 2 405 Fréquence % | PERJETA + trastuzumab + chimiothérapie n = 2 364 Fréquence % |
|---|
Placebo + trastuzumab + anthracycline N = 1 894 | Placebo + trastuzumab + non-anthracycline N = 510 | PERJETA + trastuzumab + anthracycline N = 1 834 | PERJETA + trastuzumab + non-anthracycline N = 528 | |
|---|---|---|---|---|
| Affections vasculaires | ||||
| Bouffées vasomotrices | 21,0 | 21,8 | 20,7 | 19,3 |
| Affections oculaires | ||||
| Augmentation de l’écoulement lacrymal | 12,2 | 17,8 | 12,1 | 16,7 |
| Affections psychiatriques | ||||
| Insomnie | 15,3 | 21,8 | 16,2 | 20,1 |
| Investigations | ||||
| Diminution du nombre de neutrophiles | 14,9 | 9,2 | 15,0 | 9,8 |
| Perte de poids | 3,1 | 3,5 | 7,2 | 11,4 |
| Lésion, empoisonnement et complications chirurgicales | ||||
| Radiolésions cutanées | 10,7 | 12,5 | 12,4 | 13,3 |
| Affections du système immunitaire | ||||
| Hypersensibilité | 2,6 | 3,9 | 3,1 | 4,4 |
| Hypersensibilité au médicament | 0,5 | 0,6 | 0,9 | 2,5 |
RIM signalées chez les patients recevant PERJETA et le trastuzumab après l’arrêt de la chimiothérapie
Lors de l’essai pivot APHINITY, les RIM ont été moins fréquentes pendant la phase de traitement ciblé seul. Toutes les RIM dans le groupe PERJETA sont survenues chez < 10 % des patients, mis à part la diarrhée (18,1 %), l’arthralgie (15,3 %), les radiolésions cutanées (12,4 %) et les bouffées de chaleur (12,1 %).
Cancer du sein métastatique
Le Tableau 9 résume les RIM relevées lors de l’essai clinique pivot CLEOPATRA qui comparait l’association de PERJETA, du trastuzumab et du docétaxel avec l’association d’un placebo, du trastuzumab et du docétaxel.
Tableau 9 Résumé des RIM survenues chez > 1 % des patients de l’essai clinique pivot CLEOPATRA
Réaction indésirable au médicament (RIM) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + docétaxel n = 396 Fréquence % | PERJETA + trastuzumab + docétaxel n = 408 Fréquence % | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tous grades | Grades 3-4 | Tous grades | Grades 3-4 | |||||||||
| Organisme entier ou point d’injection | ||||||||||||
| Fatigue | 37,4 | 3,3 | 38,5 | 2,2 | ||||||||
| Asthénie | 30,8 | 1,8 | 28,2 | 2,7 | ||||||||
| Œdème périphérique | 28,0 | 0,8 | 25,0 | 0,5 | ||||||||
| Inflammation des muqueuses | 19,9 | 1,0 | 27,2 | 1,5 | ||||||||
| Pyrexie | 18,2 | 0,5 | 20,8 | 1,2 | ||||||||
| Frissons | 3,8 | - | 8,3 | - | ||||||||
| Affections de la peau et du tissu sous-cutané | ||||||||||||
| Alopécie | 60,6 | 0,3 | 60,8 | - | ||||||||
| Éruption cutanée | 24,2 | 0,8 | 38,2 | 0,7 | ||||||||
| Trouble unguéal | 23,2 | 0,3 | 23,5 | 1,2 | ||||||||
| Prurit | 10,1 | - | 18,4 | - | ||||||||
| Sécheresse cutanée | 6,1 | - | 11,5 | - | ||||||||
| Érythème | 5,1 | - | 5,6 | - | ||||||||
| Dermatite acnéiforme | 1,8 | - | 3,9 | 0,2 | ||||||||
| Affections gastro-intestinales | ||||||||||||
| Diarrhée | 48,2 | 5,1 | 68,4 | 9,6 | ||||||||
| Nausées | 42,4 | 0,5 | 45,1 | 1,2 | ||
| Vomissements | 24,5 | 1,5 | 27,2 | 1,5 | ||
| Constipation | 25,5 | 1,0 | 16,9 | - | ||
| Stomatite | 15,9 | 0,3 | 20,1 | 0,5 | ||
| Dyspepsie | 12,1 | - | 13,5 | - | ||
| Affections hématologiques et du système lymphatique | ||||||
| Neutropénie | 50,0 | 46,2 | 53,4 | 49,0 | ||
| Anémie | 19,7 | 3,5 | 25,0 | 2,5 | ||
| Leucopénie | 20,7 | 14,9 | 18,4 | 12,3 | ||
| Neutropénie fébrile* | 7,6 | 7,3 | 13,7 | 13,0 | ||
| Affections du système nerveux | ||||||
| Céphalées | 19,2 | 1,0 | 26,0 | 2,0 | ||
| Neuropathie périphérique | 19,9 | 1,8 | 23,3 | 2,7 | ||
| Dysgueusie | 15,7 | - | 18,4 | - | ||
| Neuropathie périphérique sensorielle | 14,9 | 0,3 | 12,7 | 0,5 | ||
| Étourdissements | 13,4 | - | 16,4 | 0,7 | ||
| Affections musculosquelettiques et du tissu conjonctif | ||||||
| Myalgie | 25,0 | 0,8 | 24,0 | 1,2 | ||
| Arthralgie | 17,9 | 0,8 | 20,3 | 0,2 | ||
| Infections et infestations | ||||||
| Infection des voies respiratoires supérieures | 14,4 | - | 22,1 | 0,7 | ||
| Rhinopharyngite | 15,2 | 0,3 | 18,6 | - | ||
| Paronychie | 4,0 | 0,3 | 7,8 | - | ||
| Affections respiratoires, thoraciques et médiastinales | ||||||
| Toux | 19,9 | 0,3 | 24,8 | 0,5 | ||
| Dyspnée | 15,9 | 2,0 | 16,7 | 1,0 | ||
| Épanchement pleural | 5,6 | 1,3 | 5,1 | 0,2 | ||
| Troubles du métabolisme et de la nutrition | ||||||
| Perte d’appétit | 26,8 | 1,5 | 29,7 | 1,7 | ||
| Affections oculaires | ||||||
*Dans ce tableau, l’astérisque désigne une réaction qui a été signalée en association avec une issue mortelle.
1Y compris l’insuffisance ventriculaire gauche systolique (ICC) [1,5 % dans le groupe recevant PERJETA comparé à 1,8 % dans le groupe recevant le placebo].
2Les incidences correspondent aux manifestations survenues le premier jour de perfusion, alors que seul PERJETA était administré.
Tableau 10 Résumé des réactions indésirables dont l’incidence était ≥ 2 % plus élevée dans le groupe recevant PERJETA que dans le groupe recevant le placebo lors de l’essai clinique pivot CLEOPATRA
Manifestation indésirable (MI) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + docétaxel n = 396 Fréquence % | PERJETA + trastuzumab + docétaxel n = 408 Fréquence % | ||
|---|---|---|---|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |
| Organisme entier ou point d’injection | ||||
| Maladie pseudo-grippale | 2,5 | - | 5,9 | 0,2 |
| Affections gastro-intestinales | ||||
| Augmentation de l’écoulement lacrymal | 13,9 | - | 14,7 | - | ||
| Affections psychiatriques | ||||||
| Insomnie | 13,9 | - | 16,4 | - | ||
| Affections cardiaques | ||||||
| Insuffisance ventriculaire gauche1 | 8,6 | 3,3 | 7,8 | 1,5 | ||
| Affections du système immunitaire | ||||||
| Hypersensibilité | 5,3 | 0,8 | 7,4 | 1,2 | ||
| Hypersensibilité au médicament | 3,8 | 1,5 | 4,4 | 0,5 | ||
| Réaction anaphylactique | 0,5 | 0,3 | 1,0 | 0,5 | ||
| Réactions à la perfusion2 | 10,1 | 0,3 | 13,7 | 0,2 | ||
Manifestation indésirable (MI) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + docétaxel n = 396 Fréquence % | PERJETA + trastuzumab + docétaxel n = 408 Fréquence % |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Douleurs abdominales | 12,9 | 0,8 | 15,7 | - | |||||||
| Gastrite | 1,8 | - | 3,9 | - | |||||||
| Dysphagie | 0,3 | - | 2,7 | 0,2 | |||||||
| Affections musculosquelettiques et du tissu conjonctif | |||||||||||
| Douleur aux extrémités | 13,1 | 0,3 | 18,6 | 0,5 | |||||||
| Douleur au dos | 12,1 | 1,0 | 16,7 | 1,5 | |||||||
| Spasmes musculaires | 5,1 | - | 12,3 | 0,5 | |||||||
| Infections et infestations | |||||||||||
| Infection des voies urinaires | 7,6 | 0,8 | 10,0 | 1,0 | |||||||
| Pharyngite | 2,3 | 0,3 | 5,9 | 0,2 | |||||||
| Cellulite | 3,3 | 0,5 | 5,6 | 2,0 | |||||||
| Cystite | 1,5 | - | 3,9 | - | |||||||
| Pustules | - | - | 2,7 | 0,5 | |||||||
| Troubles du métabolisme et de la nutrition | |||||||||||
| Hypokaliémie | 5,3 | 1,3 | 9,1 | 1,5 | |||||||
| Affections oculaires | |||||||||||
| Conjonctivite | 4,8 | - | 7,6 | 0,2 | |||||||
| Sécheresse oculaire | 2,0 | - | 5,9 | - | |||||||
| Investigations | |||||||||||
| Perte de poids | 4,8 | 0,5 | 9,1 | 0,5 | |||||||
| Affections du rein et des voies urinaires | |||||||||||
| Dysurie | 2,8 | - | 5,6 | - | |||||||
| Affections respiratoires, thoraciques et médiastinales | |||||||||||
| Rhinorrhée | 5,8 | - | 8,1 | - | |||||||
Manifestation indésirable (MI) (MedDRA) Classification par discipline médicale | Placebo + trastuzumab + docétaxel n = 396 Fréquence % | PERJETA + trastuzumab + docétaxel n = 408 Fréquence % |
|---|
| Tous grades | Grades 3 et 4 | Tous grades | Grades 3 et 4 | |||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Affections vasculaires | ||||||||||
| Hypertension | 8,1 | 1,8 | 13,0 | 2,5 | ||||||
| Affections du système nerveux | ||||||||||
| Hypoesthésie | 2,8 | - | 5,1 | - | ||||||
Allongement de l’intervalle QT
Lors de l’étude CLEOPATRA, 1,3 % des patients du groupe placebo ont subi des réactions indésirables évoquant un allongement de l’intervalle QT, comparativement à 3,9 % des patients du groupe PERJETA.
MI, incluant les RIM, signalées chez les patients ayant reçu PERJETA et le trastuzumab après l’arrêt du docétaxel
Dans l’essai pivot CLEOPATRA, le signalement de RIM a été moins fréquent après l’interruption du traitement par le docétaxel. Après l’arrêt du docétaxel, des RIM dans le groupe PERJETA et trastuzumab sont survenues chez < 10 % des patients, sauf pour ce qui est de la diarrhée (28,1 %), des éruptions cutanées (18,3 %), des infections des voies respiratoires supérieures (18,3 %), des céphalées (17,0 %), de la rhinopharyngite (17,0 %), du prurit (13,7 %), de la fatigue (13,4 %), de l’asthénie (13,4 %), des nausées (12,7 %) et de l’arthralgie (11,4 %).
Après l’arrêt de l’administration du docétaxel, les réactions indésirables (peu importe leur lien de causalité) signalées à une fréquence d’au moins 2 % supérieure parmi les sujets recevant PERJETA par rapport au placebo étaient les suivantes : diarrhée, douleur abdominale, gastrite, infection des voies respiratoires supérieures, infection urinaire, zona, douleur aux extrémités, éruption cutanée, dermatite acnéiforme, prurit, neuropathie périphérique, céphalées, hypoesthésie, fatigue, asthénie, mucosite, œdème, spasmes musculaires, douleur au dos, douleur thoracique musculosquelettique, paronychie, onycholyse, douleur oropharyngée, hypokaliémie, conjonctivite, hypertension et lymphœdème.
Étude BO17929 portant sur le cancer du sein métastatique
Tableau 11 Aperçu de l’étude BO17929 sur le plan de l’innocuité
| Nombre de patients (%) touchés | Cohortes 1 et 2 PERJETA + trastuzumab (N = 66) | Cohorte 3 PERJETA en monothérapie (N = 29) | Cohorte 3 PERJETA + trastuzumab (N = 17) |
Toute MI En lien | 64 (96,9) 54 (81,8) | 27 (93,1) 20 (69,0) | 15 (88,2) 12 (70,6) |
Grade ≥ 3 (critères CTCAE du NCI) En lien | 11 (16,7) 6 (9,1) | 5 (17,2) 0 | 4 (23,5) 2 (11,8) |
MI graves En lien | 11 (16,7) 3 (4,5) | 1 (3,4) 0 | 1 (5,9) 1 (5,9) |
Manifestations à surveiller Insuffisance cardiaque symptomatique Baisse de la FEVGa (mesure locale) Baisse de la FEVGa (mesure centrale) Diarrhée de tous grades Diarrhée de grade 3, 4 ou 5 du CTCb Réactions à la perfusionc | 0 3 (4,5) 2 (3,0) 42 (63,6) 2 (3,0) 5 (7,6) | 0 1 (3,4) 1 (3,4) 14 (48,3) 1 (3,4) 0 | 0 1 (5,9) 0 5 (29,4) 1 (5,9) 0 |
aBaisse de ≥ 10 % jusqu’à une valeur < 50 %
bTous des cas de diarrhée de grade 3
cLes MI liées à la perfusion étaient évaluées uniquement pour les 4 premiers cycles de traitement dans les cohortes 1 et 2.
Insuffisance ventriculaire gauche lors de l’étude BO17929
Aucune réaction indésirable cardiaque symptomatique n’a été signalée pour l’étude. Cinq patients ont éprouvé un déclin asymptomatique de la FEVG (au moins 10 % par rapport à l’état initial, jusqu’à une valeur absolue inférieure à 50 %).
Données d’appui supplémentaires tirées d’essais cliniques
L’étude BO29159 (MetaPHER) était un essai multicentrique de phase IIIb ouvert et à un seul groupe conçu pour évaluer l’innocuité et la tolérabilité du trastuzumab par voie sous-cutanée administré en association avec PERJETA et le docétaxel pour le traitement du cancer du sein avancé (métastatique ou localement récidivant) surexprimant HER2 chez des patients n’ayant jamais reçu de traitement anticancéreux non hormonal à action générale pour leur cancer métastatique. Le tableau d’innocuité de l’association trastuzumab par voie sous-cutanée + PERJETA + docétaxel dégagé à l’analyse finale des données de l’essai MetaPHER concordait avec le tableau d’innocuité de l’association trastuzumab par voie intraveineuse + PERJETA + docétaxel observé lors de l’essai CLEOPATRA.
Des réactions (incluant des réactions locales et générales) qui selon l’investigateur étaient liées à l’injection ont été signalées chez 5,1 % des patients; de telles réactions sont principalement survenues aux cycles 1 et 2 et, à l’exception d’une seule réaction de grade 2, elles étaient toutes de grade 1.
Bien que les études MetaPHER et CLEOPATRA aient toutes deux été réalisées auprès de patients atteints d’un cancer du sein avancé (métastatique ou localement récidivant) surexprimant HER2 qui n’avaient jamais reçu de traitement anticancéreux non hormonal à action générale pour leur cancer métastatique, la portée d’une comparaison entre les tableaux d’innocuité établis lors des études MetaPHER et CLEOPATRA est limitée en raison de légères différences dans les critères d’admission des deux études et de quelques différences sur le plan démographique entre les populations étudiées. L’étude MetaPHER comprenait notamment un moins grand nombre de patients d’origine asiatique, alors qu’une incidence accrue de neutropénie et de neutropénie fébrile a été observée chez les patients asiatiques dans le cadre de l’étude CLEOPATRA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Populations particulières, Origine ethnique).
Cancer du sein métastatique et au stade précoce
Renseignements supplémentaires sur certaines réactions indésirables au médicament
Insuffisance ventriculaire gauche
Lors de l’essai pivot WO20698/TOC4129g (CLEOPATRA), l’incidence d’insuffisance ventriculaire gauche sous le traitement à l’étude était de 8,6 % dans le groupe traité par placebo avec le trastuzumab et le docétaxel et de 7,8 % dans le groupe traité par PERJETA avec le trastuzumab et le docétaxel. Par ailleurs, l’incidence d’insuffisance ventriculaire gauche symptomatique était de 1,8 % dans le groupe sous placebo et de 1,5 % dans le groupe sous PERJETA.
Lors de l’essai NeoSphere, dans lequel des patients ont reçu quatre cycles de PERJETA comme traitement néoadjuvant, l’incidence de l’insuffisance ventriculaire gauche (définie par la survenue de manifestations comprises dans le terme privilégié « insuffisance ventriculaire gauche » de MedDRA) était supérieure dans le groupe ayant reçu PERJETA, le trastuzumab et le docétaxel pendant la période du traitement néoadjuvant (2,8 % avec l’association PERJETA + trastuzumab + docétaxel vs 0,9 % avec l’association trastuzumab + docétaxel) de même que pendant la période de traitement globale (7,5 % avec l’association PERJETA + trastuzumab + docétaxel vs 1,9 % avec l’association trastuzumab + docétaxel). Un cas d’insuffisance ventriculaire gauche symptomatique (de grade ≥ 3 selon les critères CTCAE du NCI et de classe ≥ II selon la NYHA) est survenu dans le groupe traité par PERJETA et le trastuzumab, mais aucun dans les 3 autres groupes de traitement, ni pendant la période du traitement néoadjuvant ni pendant la période de traitement globale.
Chez les patients de l’essai TRYPHAENA qui ont reçu le traitement néoadjuvant, l’incidence de l’insuffisance ventriculaire gauche (définie par la survenue de manifestations comprises dans le terme privilégié « insuffisance ventriculaire gauche » de MedDRA) au cours de la période de traitement globale était de 8,3 % dans le groupe recevant PERJETA, le trastuzumab et le schéma FEC (5-fluorouracile, épirubicine et cyclophosphamide), suivi par PERJETA plus le trastuzumab et le docétaxel; de 9,3 % dans le groupe traité par PERJETA plus le trastuzumab et le docétaxel après le schéma FEC; et de 6,6 % dans le groupe traité par PERJETA en association avec le schéma TCH (docétaxel, carboplatine et trastuzumab). L’incidence d’insuffisance ventriculaire gauche symptomatique (insuffisance cardiaque congestive) était de 1,3 % dans le groupe recevant PERJETA plus le trastuzumab et le docétaxel après le schéma FEC (à l’exception d’un patient qui a présenté une insuffisance ventriculaire gauche symptomatique au cours du traitement par FEC avant de recevoir PERJETA plus le trastuzumab et le docétaxel) et de 1,3 % aussi dans le groupe traité par PERJETA en association avec le schéma TCH. Aucun patient du groupe traité par PERJETA plus le trastuzumab et le schéma FEC suivi de PERJETA plus le trastuzumab et le docétaxel n’a subi d’insuffisance ventriculaire gauche symptomatique.
Pendant la période du traitement néoadjuvant de l’essai BERENICE, l’incidence de l’insuffisance ventriculaire gauche symptomatique de classe III/IV selon la NYHA (insuffisance cardiaque congestive selon les critères CTCAE du NCI, version 4) était de 1,5 % dans le groupe ayant reçu le schéma à forte dose d’AC suivi de PERJETA en association avec le trastuzumab et le paclitaxel; aucun patient (0 %) n’a présenté d’insuffisance ventriculaire gauche symptomatique dans le groupe FEC suivi de PERJETA en association avec le trastuzumab et le docétaxel. L’incidence de l’insuffisance ventriculaire gauche asymptomatique (terme privilégié : diminution de la fraction d’éjection selon les critères CTCAE du NCI, version 4) était de 7 % dans le groupe ayant reçu le schéma à forte dose d’AC suivi de PERJETA en association avec le trastuzumab et le paclitaxel, et de 3,5 % dans le groupe FEC suivi de PERJETA en association avec le trastuzumab et le docétaxel.
Dans l’essai pivot APHINITY, l’incidence d’insuffisance cardiaque symptomatique (classe III ou IV de la NYHA) avec une baisse de la FEVG d’au moins 10 % par rapport au départ et à moins de 50 %, ou un décès d’origine cardiaque, a été de < 1 % (0,7 % avec PERJETA vs 0,3 % avec le placebo). Parmi les patients ayant présenté une insuffisance ventriculaire symptomatique, l’état de 46,7 % des sujets traités par PERJETA et de 66,7 % de ceux ayant reçu le placebo s’était rétabli (selon deux mesures consécutives révélant une FEVG supérieure à 50 %) à la date limite de collecte des données. La majorité des manifestations concernaient des patients traités par l’anthracycline. Une baisse de la FEVG asymptomatique ou légèrement symptomatique (classe II de la NYHA) d’au moins 10 % par rapport au départ et à moins de 50 % a été rapportée chez 2,7 % des patients traités par PERJETA et 2,8 % des patients ayant reçu le placebo; parmi ceux-ci, l’état de 79,7 % des patients traités par PERJETA et de 80,6 % des patients ayant reçu le placebo s’était rétabli à la date limite de collecte des données.
Réactions à la perfusion
Une réaction à la perfusion était définie dans les essais pivots comme étant toute hypersensibilité, réaction anaphylactique, réaction aiguë à la perfusion ou syndrome de libération des cytokines survenant pendant une perfusion ou le même jour que la perfusion. Lors de l’essai pivot CLEOPATRA, la dose initiale de PERJETA était administrée la veille de l’administration de trastuzumab et de docétaxel afin que l’on examine les réactions associées à la prise de PERJETA. Le premier jour, les manifestations sont survenues à une fréquence de 10,1 % dans le groupe sous placebo et de 13,7 % dans le groupe sous PERJETA, la majorité de ces réactions étant légères ou modérées. Les réactions indésirables survenant le plus fréquemment sous PERJETA (≥ 1,0 %) étaient les suivantes : pyrexie, frissons, fatigue, céphalées, asthénie, hypersensibilité et vomissements.
Lors du 2e cycle, alors que tous les médicaments étaient administrés le même jour, les réactions indésirables à la perfusion qui sont survenues le plus fréquemment (≥ 1,0 %) sous PERJETA étaient les suivantes : fatigue, dysgueusie, hypersensibilité, myalgie et vomissements (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Réactions à la perfusion).
Dans les essais sur les traitements néoadjuvant et adjuvant, PERJETA a été administré le même jour que les autres médicaments à l’étude. Lors des essais NeoSphere et TRYPHAENA, des réactions à la perfusion sont survenues chez 18,6 % et 25,0 % des patients le premier jour de l’administration de PERJETA (en association avec le trastuzumab et une chimiothérapie). Lors de l’essai APHINITY, la fréquence des réactions à la perfusion (tous grades confondus) le premier jour de l’administration a été de 20,9 % dans le groupe sous PERJETA et de 18,0 % dans le groupe sous placebo (en association avec le trastuzumab et une chimiothérapie). Dans l’essai APHINITY, les manifestations indésirables de grade 3 ou 4 sont survenues à une fréquence de 1,2 % dans le groupe sous PERJETA et de 0,7 % dans le groupe sous placebo. Le type et la gravité des réactions étaient comparables à ceux des réactions observées dans l’étude CLEOPATRA; la majorité des réactions étaient d’intensité légère ou moyenne.
Réactions d’hypersensibilité/anaphylaxie
Au cours de l’essai pivot CLEOPATRA portant sur le cancer du sein métastatique, la fréquence globale des manifestations signalées comme une hypersensibilité ou une anaphylaxie était de 9,3 % parmi les patients recevant le placebo et de 11,3 % parmi les patients recevant PERJETA, dont 2,5 % et 2,0 % étaient de grade 3 ou 4 selon les critères CTCAE du NCI (version 3), respectivement. Deux patients recevant le placebo et 4 patients recevant PERJETA ont éprouvé une réaction d’anaphylaxie (voir 7 MISES EN GARDE ET PRÉCAUTIONS : Réactions d’hypersensibilité/anaphylaxie). En général, la majorité des réactions d’hypersensibilité étaient d’intensité légère ou moyenne et ont disparu après un traitement.
Dans les essais sur les traitements néoadjuvant et adjuvant, les réactions d’hypersensibilité / d’anaphylaxie correspondaient à celles observées dans l’étude CLEOPATRA. Lors de l’étude NeoSphere, deux patients du groupe PERJETA en association avec le docétaxel ont présenté une anaphylaxie. Dans les essais TRYPHAENA et APHINITY, la fréquence globale des réactions d’hypersensibilité / d’anaphylaxie a été plus élevée dans le groupe traité par PERJETA en association avec le schéma TCH (13,2 et 7,6 %, respectivement); parmi ces manifestations,
2,6 % et 1,3 %, respectivement, étaient de grade 3 ou 4 selon les critères CTCAE du NCI. Dans l’essai APHINITY, la fréquence des réactions d’hypersensibilité/d’anaphylaxie était de 4,9 % dans le groupe recevant le placebo en association avec le schéma TCH; parmi ces manifestations, 1,6 % étaient de grade 3 ou 4 selon les critères CTCAE du NCI.
Neutropénie fébrile
Dans l’essai pivot CLEOPATRA portant sur le cancer du sein métastatique, aucun cas de neutropénie fébrile n’a été signalé après l’arrêt du docétaxel. La dose médiane totale de docétaxel était de 940,8 mg dans le groupe recevant PERJETA et de 1008,0 mg dans le groupe recevant le placebo. La neutropénie fébrile est survenue chez 13,7 % des patients recevant PERJETA et 7,6 % des patients recevant le placebo. Les décès liés au traitement de 1,2 % des patients traités par PERJETA et de 1,5 % des patients traités par placebo étaient surtout causés par une neutropénie fébrile, une infection ou les deux.
Dans l’essai APHINITY, la neutropénie fébrile est survenue chez 12,1 % des patients traités par PERJETA et 11,1 % des patients ayant reçu le placebo.
Pendant la période du traitement néoadjuvant de l’essai NeoSphere, une neutropénie fébrile est survenue chez 8,4 % des patients recevant l’association PERJETA + trastuzumab + docétaxel et chez 7,5 % des patients recevant l’association trastuzumab + docétaxel. Pendant la période du traitement néoadjuvant de l’essai TRYPHAENA, une neutropénie fébrile est survenue chez 18,1 % des patients recevant PERJETA, le trastuzumab et le schéma FEC, suivi par PERJETA plus le trastuzumab et le docétaxel; chez 9,3 % des patients traités par PERJETA plus le trastuzumab et le docétaxel après le schéma FEC; et chez 17,1 % des patients traités par PERJETA en association avec le schéma TCH.
Diarrhée
Dans l’essai pivot CLEOPATRA portant sur le cancer du sein métastatique, la diarrhée est survenue chez 68,4 % des patients sous PERJETA et 48,2 % des patients sous placebo. La plupart des manifestations étaient d’intensité légère ou modérée, et celles-ci sont survenues durant les premiers cycles de traitement. La fréquence des diarrhées de grade 3 ou 4 selon les critères CTCAE du NCI était de 9,8 % chez les patients recevant PERJETA comparativement à 5,1 % chez les patients recevant le placebo. La durée médiane de l’épisode le plus long a été de 18 jours chez les patients sous PERJETA et de 8 jours chez les patients recevant le placebo. Les patients ayant signalé de la diarrhée ont bien répondu à une prise en charge proactive à l’aide de médicaments contre la diarrhée.
Dans l’essai APHINITY, l’incidence de diarrhée était plus élevée dans le groupe recevant PERJETA (71,2 %) que dans le groupe recevant le placebo (45,2 %). Une diarrhée de grade 3 et plus a été signalée chez 9,8 % des patients sous PERJETA comparativement à 3,7 % des patients recevant le placebo. La majorité des manifestations signalées étaient de grade 1 ou 2. La fréquence de diarrhée (tous grades) la plus élevée a été observée durant la phase de traitement ciblé + une chimiothérapie à base de taxane (61,4 % des patients recevant PERJETA par rapport à 33,8 % des patients sous placebo). La diarrhée a été beaucoup moins fréquente après l’arrêt de la chimiothérapie, survenant chez 18,1 % des patients du groupe traité par PERJETA par rapport à 9,2 % des patients recevant le placebo durant la phase de traitement ciblé après la chimiothérapie. La durée médiane de l’épisode le plus long a été de 35 jours dans le groupe traité par PERJETA + trastuzumab + une chimiothérapie par rapport à 13 jours dans le groupe recevant PERJETA + trastuzumab. Les patients âgés (> 65 ans) présentaient un risque plus élevé de diarrhée que les patients plus jeunes (< 65 ans).
Pendant la période de traitement néoadjuvant de l’essai NeoSphere, 45,8 % des patients recevant PERJETA, le trastuzumab et le docétaxel et 33,6 % des patients recevant le trastuzumab et le docétaxel ont subi une diarrhée. Pendant la période du traitement néoadjuvant de l’essai TRYPHAENA, 61,1 % des patients recevant PERJETA, le trastuzumab et le schéma FEC suivi par PERJETA plus le trastuzumab et le docétaxel ont subi une diarrhée, comparativement à 61,3 % des patients recevant PERJETA, le trastuzumab et le docétaxel après le schéma FEC, et à 72,4 % des patients recevant PERJETA en association avec le schéma TCH. La majorité des cas étaient de grade 1 ou 2; une diarrhée de grade ≥ 3 a été signalée chez 4 %, 5 % et 12 % des patients des trois groupes de l’étude, respectivement.
Éruption cutanée
Dans l’essai pivot CLEOPATRA portant sur le cancer du sein métastatique, 52,2 % des patients traités par PERJETA ont présenté une éruption cutanée par rapport à 39,1 % des patients recevant le placebo. La plupart des manifestations étaient de grade 1 ou 2 et ont été observées au cours des deux premiers cycles; les patients ont répondu à un traitement topique ou oral standard contre l’acné.
Dans l’essai APHINITY, les éruptions cutanées sont survenues chez 25,8 % des patients du groupe PERJETA par rapport à 20,3 % des patients du groupe placebo. La plupart des éruptions cutanées étaient de grade 1 ou 2.
Lors de l’essai NeoSphere, une éruption cutanée est survenue chez 26,2 % des patients traités par PERJETA, le trastuzumab et le docétaxel et chez 21,5 % des patients traités par le trastuzumab et le docétaxel. La plupart des éruptions cutanées étaient de grade 1 ou 2. Lors de l’essai TRYPHAENA, une éruption cutanée est survenue chez 19,4 % des patients recevant PERJETA, le trastuzumab et le schéma FEC, suivi par PERJETA plus le trastuzumab et le docétaxel; chez 10,7 % des patients traités par PERJETA plus le trastuzumab et le docétaxel après le schéma FEC; et chez 21,1 % des patients traités par PERJETA en association avec le schéma TCH. Un seul cas d’éruption cutanée de grade 3, survenu dans le groupe traité par PERJETA en association avec le schéma TCH, a été signalé.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Cancer du sein au stade précoce
Traitement néoadjuvant du cancer du sein (essai NeoSphere)
Liste 1 : Les réactions indésirables au médicament ci-dessous ont été signalées à une incidence < 1 % dans le groupe traité par PERJETA lors de l’essai clinique pivot NeoSphere :
(Ptz = pertuzumab; H = trastuzumab; D = docétaxel)
Affections cardiaques : insuffisance cardiaque congestive (0,9 % dans le groupe Ptz + H, 0 % dans le groupe H + D, 0 % dans le groupe Ptz + H + D et 0 % dans le groupe Ptz + D).
Infections et infestations : paronychie (0,9 % dans le groupe H + D, 0,9 % dans le groupe Ptz + H + D, 0 % dans le groupe Ptz + H et 0 % dans le groupe Ptz + D).
Traitement néoadjuvant du cancer du sein (essai BERENICE)
Liste 2 : Les réactions indésirables au médicament ci-dessous ont été signalées à une incidence < 1 % dans le groupe recevant PERJETA lors de l’essai BERENICE :
(D = docétaxel, ddAC = schéma à forte dose de doxorubicine et de cyclophosphamide, FEC = 5-fluorouracile + épirubicine + cyclophosphamide, H = trastuzumab, P = pertuzumab T = paclitaxel).
Affections cardiaques : insuffisance cardiaque congestive (0,5 % dans le groupe ddAC, T + PH vs 0 % dans le groupe FEC, D + PH).
Traitement adjuvant du cancer du sein (essai APHINITY)
Liste 3 : Les réactions indésirables au médicament ci-dessous ont été signalées à une incidence < 1 % dans le groupe recevant PERJETA lors de l’essai clinique pivot APHINITY
Affections cardiaques : insuffisance cardiaque congestive (< 0,1 % dans le groupe recevant PERJETA vs < 0,1 % dans le groupe recevant le placebo), insuffisance ventriculaire gauche (0,0 % dans le groupe recevant PERJETA vs < 0,1 % dans le groupe recevant le placebo).
Affections du système nerveux : hémorragie cérébrale (tous grades : 0,1 % dans le groupe recevant PERJETA vs 0,0 % dans le groupe recevant le placebo; grade ≥ 3 : 0,1 % dans le groupe recevant PERJETA vs 0,0 % dans le groupe recevant le placebo). Une hémorragie cérébrale de grade 5 a été signalée dans le groupe recevant PERJETA.
Affections respiratoires, thoraciques et médiastinales : épanchement pleural (0,1 % dans le groupe recevant PERJETA vs 0,2 % dans le groupe recevant le placebo).
Cancer du sein métastatique
Liste 4 : Les réactions indésirables ci-dessous ont été signalées à une incidence < 1 % lors de l’essai clinique pivot CLEOPATRA
Affections respiratoires, thoraciques et médiastinales : maladie pulmonaire interstitielle
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’études cliniques
Dans l’essai pivot CLEOPATRA, l’incidence de leucopénie de grade 3 ou 4 selon les critères CTCAE du NCI (version 3) était plus élevée dans le groupe traité par PERJETA (64,6 % des patients sous PERJETA et 60,7 % des patients sous placebo, y compris, respectivement, 13,6 % et 13,3 % de leucopénie de grade 4).
L’incidence de neutropénie de grade 3 ou 4 selon les critères CTCAE du NCI (version 3) était analogue dans le groupe traité par PERJETA et dans les groupes témoins de l’essai pivot CLEOPATRA (82,4 % des sujets sous PERJETA et 81,1 % des sujets sous placebo, y compris, respectivement, 57,9 % et 60,4 % de neutropénie de grade 4) et de l’essai pivot APHINITY.
Dans l’essai APHINITY, l’incidence de neutropénie de grade 3 ou 4 selon les critères CTCAE du NCI (version 4) était de 40,6 % chez les patients traités par PERJETA en association avec le trastuzumab et une chimiothérapie par rapport à 39,1 % chez les patients recevant le placebo, le trastuzumab et une chimiothérapie, y compris 28,3 % et 26,5 % de neutropénie de grade 4, respectivement.
Dans l’essai NeoSphere, l’incidence de leucopénie de grade 3 ou 4 selon les critères CTCAE du NCI (version 3) a été de 51,4 % (y compris 5,6 % de cas de grade 4) chez les patients traités par PERJETA en association avec le trastuzumab et le docétaxel, et de 56,1 % (y compris 5,6 % de cas de grade 4) chez les patients traités par le trastuzumab et le docétaxel. L’incidence de neutropénie de grade 3 ou 4 selon les critères CTCAE du NCI (version 3) a été de 78,5 % (y compris 56,1 % de cas de grade 4) chez les patients traités par PERJETA en association avec le trastuzumab et le docétaxel, et de 88,6 % (y compris 64,8 % de cas de grade 4) chez les patients traités par le trastuzumab et le docétaxel.
Dans l’essai TRYPHAENA, l’incidence de leucopénie de grade 3 ou 4 selon les critères CTCAE du NCI (version 3) a été de 80,6 % (y compris 29,2 % de cas de grade 4) chez les patients ayant reçu 3 cycles de PERJETA en association avec le trastuzumab et le schéma FEC (5-fluorouracile, épirubicine, cyclophosphamide) suivi de 3 cycles de PERJETA en association avec le trastuzumab et le docétaxel, de 67,5 % (y compris 24,3 % de cas de grade 4) chez les patients ayant reçu 3 cycles de PERJETA en association avec le trastuzumab et le docétaxel après 3 cycles du schéma FEC, et de 62,6 % (y compris 13,3 % de cas de grade 4) chez les patients ayant reçu 6 cycles de PERJETA en association avec le trastuzumab, le docétaxel et le carboplatine. L’incidence de neutropénie de grade 3 ou 4 selon les critères CTCAE du NCI (version 3) a été de
92,9 % (y compris 70,4 % de cas de grade 4), de 77,1 % (y compris 59,5 % de cas de grade 4), et de 85,4 % (y compris 66,7 % de cas de grade 4) dans les trois groupes, respectivement.
Les anomalies des épreuves de laboratoire signalées après la commercialisation du produit corroborent les données des études cliniques sur PERJETA.
8.5 Effets indésirables observés après la commercialisation
Les rapports de pharmacovigilance suivant la commercialisation du produit corroborent les données sur l’innocuité tirées des études cliniques sur PERJETA.
La réaction indésirable suivante a été mise au jour après la commercialisation de PERJETA d’après des rapports de cas spontanés et des cas signalés dans les publications. La réaction indésirable est indiquée selon la classification par système organique de MedDRA.
Tableau 12 Réactions indésirables au médicament signalées après la commercialisation du médicament
| Classification par discipline médicale | Réaction indésirable | Fréquence |
| Troubles du métabolisme et de la nutrition | Syndrome de lyse tumorale (SLT) | Rare (≥ 0,01 % et < 0,1 %) chez les personnes atteintes d’un cancer du sein |
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicament-comportement
PERJETA a une légère influence sur la capacité de conduire et d’utiliser des machines. Des étourdissements peuvent s’observer pendant le traitement par PERJETA. Il faut conseiller aux patients qui présentent des réactions à la perfusion de PERJETA de ne pas conduire de véhicule ni d’utiliser de machines tant que ces symptômes persistent.
9.2 Interactions médicament-médicament
Une étude secondaire comptant 37 des patients de l’essai pivot WO20698/TOC4129g (CLEOPATRA) n’a révélé aucun signe d’interaction entre le pertuzumab et le trastuzumab ou entre le pertuzumab et le docétaxel. Cette absence d’interaction médicament-médicament a été confirmée par les données pharmacocinétiques d’une étude secondaire comptant 36 des patients de l’étude APHINITY.
Cinq études ont évalué les effets du pertuzumab sur la pharmacocinétique d’agents cytotoxiques administrés en concomitance : le docétaxel, le paclitaxel, la gemcitabine, la capécitabine, le carboplatine et l’erlotinib. Aucun signe d’interaction pharmacocinétique entre le pertuzumab et ces agents n’a été détecté. La pharmacocinétique du pertuzumab pendant ces études était comparable à celle observée lors des études sur la monothérapie.
9.3 Interactions médicament-aliment
Les interactions avec les aliments n’ont pas été établies.
9.4 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.5 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
PERJETA (pertuzumab) est un anticorps monoclonal humanisé recombinant qui cible précisément le domaine de dimérisation extracellulaire (sous-domaine II) du récepteur 2 du facteur de croissance épidermique humain (protéine HER2), ce qui bloque l’hétérodimérisation dépendant du ligand de HER2 avec d’autres membres de la famille HER, notamment HER1 (EGFR), HER3 et HER4. Il en résulte que PERJETA inhibe les signaux intracellulaires provenant du ligand dans deux grandes voies de signalisation, les protéines kinases activées par les mitogènes et la phosphatidylinositol kinase de type 3 (PI3K). L’inhibition de ces voies de signalisation peut provoquer l’arrêt de la croissance cellulaire et l’apoptose, respectivement. Par ailleurs, PERJETA est un médiateur de la cytotoxicité cellulaire dépendant des anticorps.
Alors que PERJETA en monothérapie inhibait la prolifération des cellules tumorales humaines, l’association de PERJETA et de trastuzumab a rehaussé significativement l’activité antitumorale dans les modèles de xénogreffes surexprimant HER2.
10.2 Pharmacodynamie
Voir la section 10.1 Mode d’action.
10.3 Pharmacocinétique
Dans plusieurs essais cliniques portant sur plusieurs indications, la pharmacocinétique du pertuzumab, à des doses de 2 à 25 mg/kg, est demeurée invariable en fonction de la dose. Lors de 7 essais cliniques pour lesquels les paramètres pharmacocinétiques ont été obtenus, la clairance moyenne estimée s’étendait de 0,232 à 0,329 l/jour et le volume de distribution à l’état d’équilibre, de 3,53 à 7,05 l, alors que la demi-vie durait de 11,1 à 22,3 jours.
Aucune différence quant à la pharmacocinétique du pertuzumab n’a été observée entre les patients atteints d’un cancer du sein au stade précoce et ceux atteints d’un cancer du sein métastatique.
Absorption : le pertuzumab s’administre par perfusion i.v.
Distribution : après une administration intraveineuse, le volume de distribution à l’état d’équilibre moyen était de 3,53 à 4,12 l dans deux groupes posologiques, en présence de cancer du sein métastatique (étude BO16934), de 4,89 à 7,05 l dans des cas de tumeur solide avancée (dans 12 groupes posologiques, lors des études TOC2297g, JO17076, BO17003 et BO17021) et de 4,45 à 5,23 l dans deux groupes posologiques, en présence de cancer de la prostate hormonorésistant (étude BO17004) ainsi que de 4,9 l dans un groupe de patients atteints de cancer du poumon non à petites cellules recevant une même dose (étude WO20024).
Métabolisme :
Le métabolisme du pertuzumab n’a pas été étudié directement. Or, les anticorps sont surtout éliminés par catabolisme.
Élimination :
La clairance moyenne estimée du pertuzumab s’étendait de 0,247 à 0,270 l/jour dans deux groupes posologiques, en présence de cancer du sein métastatique (étude BO16934), de 0,232 à 0,329 l/jour chez des patients ayant des tumeurs solides avancées (dans 12 groupes posologiques, lors des études TOC2297g, JO17076, BO17003 et BO17021), de 0,253 à 0,270 l/jour dans deux groupes posologiques, en présence de cancer de la prostate hormonorésistant (étude BO17004) et de 0,240 l/jour dans un groupe de patients atteints de cancer du poumon non à petites cellules recevant une même dose (étude WO20024).
La demi-vie moyenne du pertuzumab s’étendait de 11,4 à 12,2 jours chez des personnes atteintes de cancer du sein métastatique (étude BO16934), de 11,1 à 22,3 jours chez des personnes ayant des tumeurs solides avancées (études TOC2297g, JO17076, BO17003 et BO17021), de 13,7 à 19,3 jours chez des patients atteints de cancer de la prostate hormonorésistant (étude BO17004), et était de 17,9 jours chez des patients atteints de cancer de poumon non à petites cellules recevant une même dose (étude WO20024).
Populations particulières et états pathologiques
Personnes âgées
Aucune étude du pertuzumab ne portait spécifiquement sur les personnes âgées.
Insuffisance rénale
Aucune étude pharmacocinétique formelle n’a été menée chez des patients ayant une insuffisance rénale.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver les fioles au réfrigérateur entre 2 et 8 °C.
Ne pas utiliser PERJETA (pertuzumab) après la date de péremption (EXP) indiquée sur la fiole et la boîte.
Garder la fiole dans sa boîte, à l’abri de la lumière.
NE PAS CONGELER. NE PAS AGITER.
PERJETA ne contient aucun agent de conservation antimicrobien; la stérilité de la solution préparée doit donc être soigneusement préservée.
La solution de PERJETA pour perfusion diluée dans un sac en polyoléfine sans PVC ou en chlorure de polyvinyle (PVC) contenant une solution pour injection de chlorure de sodium à 0,9 %, USP (United States Pharmacopeia), peut se conserver entre 2 et 8 °C (36-46 °F) pendant un maximum de 24 heures avant l’administration. PERJETA dilué s’est révélé stable pendant jusqu’à 24 heures (à 30 °C maximum). Néanmoins, comme PERJETA dilué ne contient aucun agent de conservation, il faut l’administrer immédiatement. Autrement, la solution diluée doit être mise au réfrigérateur (entre 2 et 8 °C) sans tarder et administrée dans les 24 heures.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Élimination des médicaments inutilisés ou expirés
Il y a lieu de réduire au minimum la libération de produits pharmaceutiques dans l’environnement. Éviter d’éliminer les médicaments dans les eaux usées ou les déchets domestiques. Tout produit médicinal inutilisé ou déchet doit être jeté en recourant aux systèmes locaux de collecte des déchets médicaux.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Caractéristiques du produit :
PERJETA (pertuzumab) est un anticorps monoclonal recombinant humanisé dont les régions charpentes humaines IgG1(κ) sont composées de deux chaînes légères de 214 résidus d’acides aminés et de deux chaînes lourdes de 448 ou 449 résidus d’acides aminés. La masse moléculaire du pertuzumab intact est d’environ 148 088 daltons pour ce qui est de la forme anticorps dont chaque chaîne lourde comporte un résidu glycine terminal à la position 448 et, majoritairement, un oligosaccharide à la position G0.
PERJETA agit en bloquant l’association de HER2 avec les autres membres de la famille HER, notamment HER1 (EGFR), HER3 et HER4. Le pertuzumab prévient aussi l’homodimérisation de HER2. Ainsi, le pertuzumab inhibe les voies de signalisation intracellulaires provenant du ligand, la protéine kinase activée par les mitogènes et la phosphatidylinositol kinase de type 3 (PI3K). L’inhibition de ces voies de signalisation peut donner lieu à l’arrêt de la croissance cellulaire et à l’apoptose.
PERJETA est fourni sous forme de solution stérile liquide limpide à légèrement opalescente, incolore à brun pâle (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
14 ÉTUDES CLINIQUES
14.1 Plan et caractéristiques démographiques de l’étude
La surexpression de HER2 a été définie comme un score de 3+ par immunohistochimie (IHC) ou un ratio de ≥ 2,0 selon l’hybridation in situ (ISH), évalué par un laboratoire central, dans les études cliniques dont il est question ci-dessous.
Cancer du sein au stade précoce
Étude WO20697 (NeoSphere)
L’étude NeoSphere est un essai clinique multicentrique de phase II avec randomisation mené en mode ouvert chez 417 patients atteints d’un cancer du sein opérable, localement avancé ou inflammatoire surexprimant HER2 (T2-4d), qui devaient recevoir un traitement néoadjuvant.
Les patients ont été répartis au hasard pour recevoir l’un des quatre schémas néoadjuvants suivants avant la chirurgie :
- le trastuzumab plus le docétaxel;
- PERJETA plus le trastuzumab et le docétaxel;
- PERJETA plus le trastuzumab;
- PERJETA plus le docétaxel.
La randomisation a été stratifiée en fonction du type de cancer du sein (opérable, localement avancé ou inflammatoire) et de la présence de récepteurs des œstrogènes (RE) ou de la progestérone (RP).
PERJETA et le trastuzumab ont été administrés par voie intraveineuse (voir 4 POSOLOGIE ET ADMINISTRATION) toutes les 3 semaines pendant 4 cycles. Le docétaxel a été administré par perfusion intraveineuse à une dose initiale de 75 mg/m2 toutes les 3 semaines pendant 4 cycles. À la discrétion de l’investigateur, cette dose pouvait passer à 100 mg/m2 si la dose initiale avait été bien tolérée. Après la chirurgie, tous les patients ont reçu 3 cycles de traitement par le 5-fluorouracile (600 mg/m2), l’épirubicine (90 mg/m2) et le cyclophosphamide (600 mg/m2) (FEC) par voie intraveineuse toutes les 3 semaines, et le trastuzumab par voie intraveineuse toutes les 3 semaines jusqu’à ce qu’une année de traitement soit écoulée. Les patients du groupe PERJETA en association avec le trastuzumab ont reçu 4 cycles de traitement par le docétaxel toutes les 3 semaines après la chirurgie et avant le schéma FEC.
Le critère d’évaluation principal de l’étude était le taux de réponse complète pathologique (RCp) dans le sein (ypT0/is). Les taux de RCp exploratoires additionnels comprenaient le statut ganglionnaire (ypT0/isN0 et ypT0N0).
Les caractéristiques démographiques étaient bien équilibrées; l’âge médian était de 49-50 ans; la majorité des sujets étaient de race blanche (71 %) et tous étaient de sexe féminin. Dans l’ensemble, 7 % des patients étaient atteints d’un cancer du sein inflammatoire, 32 % étaient atteints d’un cancer du sein localement avancé et 61 % étaient atteints d’un cancer du sein opérable. Environ la moitié des patients de chaque groupe de traitement étaient atteints d’un cancer hormonodépendant (défini par la présence positive de RE et/ou de RP).
Étude BO25126 (APHINITY)
L’étude APHINITY est un essai multicentrique avec randomisation de phase III mené à double insu et contrôlé par placebo, regroupant 4 804 patients atteints d’un cancer du sein au stade précoce surexprimant HER2, et chez qui la tumeur primitive avait été excisée avant la randomisation. Les patients ont été randomisés pour recevoir PERJETA ou un placebo, en association avec un traitement adjuvant par le trastuzumab et une chimiothérapie. Les patients ont été stratifiés en fonction du statut ganglionnaire, du statut des récepteurs hormonaux centraux, de la chimiothérapie adjuvante et de la version du protocole. Les chercheurs ont sélectionné l’un des schémas de chimiothérapie suivants à base d’anthracycline ou non pour chacun des patients :
- 3 ou 4 cycles du schéma FEC ou 5-fluorouracile, doxorubicine et cyclophosphamide (FAC), suivis par 3 ou 4 cycles de docétaxel ou 12 cycles hebdomadaires de paclitaxel
- 4 cycles du schéma AC ou EC, suivis par 3 ou 4 cycles de docétaxel ou 12 cycles hebdomadaires de paclitaxel
- 6 cycles de docétaxel en association avec le carboplatine
PERJETA et le trastuzumab ont été administrés par voie intraveineuse (voir 4 POSOLOGIE ET ADMINISTRATION) toutes les 3 semaines à compter du jour 1 du premier cycle de chimiothérapie à base de taxane, pendant un total de 52 semaines (maximum de 18 cycles) ou jusqu’à la récidive de la maladie, le retrait du consentement ou la survenue d’un effet toxique non maîtrisable. Des doses standard de 5-fluorouracile, d’épirubicine, de doxorubicine, de cyclophosphamide, de docétaxel, de paclitaxel et de carboplatine ont été administrées. Après la fin de la chimiothérapie, les patients ont reçu une radiothérapie ou une hormonothérapie, conformément aux pratiques cliniques habituelles de l’établissement.
Le principal critère d’évaluation de l’étude était la survie sans maladie invasive (SSMI), définie comme le délai entre la randomisation et la première occurrence d’une récidive régionale ou locale homolatérale du cancer du sein invasif, d’une récidive lointaine, d’un cancer du sein invasif controlatéral ou d’un décès de toutes causes. Les critères d’évaluation secondaires comprenaient, entre autres, la survie globale (SG).
Les caractéristiques démographiques étaient bien équilibrées entre les deux groupes de traitement. L’âge médian était de 51 ans, et plus de 99 % des patients étaient des femmes. La majorité des patients présentaient un cancer du sein avec atteinte des ganglions (63 %) ou hormonodépendant (64 %), et étaient de race blanche (71 %). Tous les patients avaient un indice fonctionnel ECOG de 0 (88 %) ou de 1 (12 %). Le pourcentage de patients ayant reçu une chimiothérapie à base d’anthracycline par rapport à une chimiothérapie sans anthracycline était de 78 % et de 22 %, respectivement.
Les patients traités par PERJETA et ceux ayant reçu le placebo ont reçu un nombre médian de 18 cycles de traitement anti-HER2.
Cancer du sein métastatique
Étude WO20698/TOC4129g (CLEOPATRA)
L’étude WO20698/TOC4129g (CLEOPATRA) est un essai clinique multicentrique de phase III, avec randomisation, à double insu et contrôlé par placebo, qui a été mené chez 808 patients atteints de cancer du sein métastatique ou non résécable surexprimant HER2 n’ayant jamais reçu d’agent anti-HER2 ni de chimiothérapie pour traiter des métastases. Les patients étaient répartis aléatoirement suivant un rapport de 1 pour 1 afin de recevoir soit l’association placebo-trastuzumab-docétaxel, soit l’association PERJETA-trastuzumab-docétaxel. La randomisation était stratifiée selon le type de traitement (de novo ou traitement préalable adjuvant ou néoadjuvant) et la région géographique (Europe, Amérique du Nord, Amérique du Sud et Asie). Les patients ayant reçu un traitement adjuvant ou néoadjuvant antérieur devaient avoir passé une période sans maladie d’au moins 12 mois avant de s’inscrire à l’étude.
PERJETA et le trastuzumab ont été administrés par voie intraveineuse, conformément aux recommandations de la section 4 POSOLOGIE ET ADMINISTRATION. Les patients recevaient PERJETA et le trastuzumab jusqu’à la progression de la maladie, au retrait du consentement ou à la survenue d’un effet toxique non maîtrisable. Le docétaxel a été administré par perfusion intraveineuse à une dose initiale de 75 mg/m2 toutes les 3 semaines pendant au moins 6 cycles. À la discrétion de l’investigateur, cette dose pouvait passer à 100 mg/m2 si la dose initiale avait été bien tolérée.
Au moment de l’analyse primaire, le groupe sous placebo avait reçu en moyenne 16,2 cycles de traitement à l’étude et le groupe sous PERJETA, 19,9.
Le critère d’évaluation principal de l’étude était la survie sans progression (SSP), évaluée par un établissement d’examen indépendant (EEI), définie comme étant l’intervalle entre la date de randomisation et la date de progression de la maladie ou du décès (de toute cause), si le décès était survenu dans les 18 semaines suivant la dernière évaluation tumorale.
Les critères d’évaluation secondaires principaux étaient la survie globale (SG), la survie sans progression (évaluée par l’investigateur) et le taux de réponse objective.
Les caractéristiques initiales et démographiques étaient équilibrées entre les deux groupes de traitement. L’âge médian était de 54 ans (intervalle de 22 à 89 ans), 59 % étaient de race blanche, 32 % étaient asiatiques et 4 % étaient de race noire. Il n’y avait que des femmes, à l’exception de 2 sujets. Dix-sept pour cent des patients étaient inscrits en Amérique du Nord, 14 % en Amérique du Sud, 38 % en Europe et 31 % en Asie. Les caractéristiques pronostiques tumorales, notamment la présence de récepteurs hormonaux (positive, 48 %; négative, 50 %), de tumeurs viscérales (78 %) et de tumeurs uniquement non viscérales (22 %), étaient similaires dans les groupes de l’étude. Environ la moitié des sujets avaient reçu un traitement adjuvant ou néoadjuvant anti-HER2 ou chimiothérapeutique (placebo, 47 %; PERJETA, 46 %). Parmi les patients dont les tumeurs portaient des récepteurs hormonaux, 45 % avaient reçu une hormonothérapie adjuvante préalablement et 11 % avaient reçu une hormonothérapie pour traiter des métastases. Onze pour cent des patients avaient reçu le trastuzumab préalablement comme traitement adjuvant ou néoadjuvant.
Étude BO17929
L’étude BO17929 est un essai de phase II sur PERJETA, à un seul groupe, sans randomisation, mené chez des patients atteints de cancer du sein métastatique surexprimant HER2 qui avaient reçu un traitement à base de trastuzumab. L’essai était divisé en 3 cohortes.
Cohortes 1 et 2 : dans les cohortes 1 et 2, 66 patients ont reçu au moins une dose de PERJETA et de trastuzumab. Tous les patients avaient déjà reçu un traitement préalable pour une maladie métastatique; la moitié recevait un traitement de deuxième intention, tandis que 35 % recevaient un traitement de troisième intention ou plus. Par ailleurs, 71 % avaient déjà reçu une chimiothérapie néoadjuvante.
Cohorte 3 : dans cette cohorte, 29 patients ont reçu au moins un cycle de PERJETA. Sur ces 29 patients, 12 ont participé uniquement à la phase de monothérapie et 17 ont continué l’étude pour recevoir PERJETA et le trastuzumab après qu’une progression a été documentée sous PERJETA en monothérapie. Tous les 29 patients avaient subi une progression lors du traitement de première intention de la maladie métastatique, et 41,4 % d’entre eux avaient aussi connu une progression après le traitement de deuxième intention. Tous les patients de la cohorte 3 ont reçu au moins une dose complète de PERJETA. Une médiane de 12 cycles de traitements par PERJETA et le trastuzumab ont été administrés.
14.2 Résultats de l’étude
Cancer du sein au stade précoce
Étude WO20697 (NeoSphere)
Les résultats relatifs à l’efficacité sont présentés au Tableau 13.
Tableau 13 Étude NeoSphere : résumé des données sur l’efficacité (population en intention de traiter)
| NeoSphere | |||||||||||
| Paramètre | T + D n = 107 | Ptz + T + D n = 107 | Ptz + T n = 107 | Ptz + D n = 96 | |||||||
RCp1 n (%) [IC à 95 %]2 | 31 (29,0 %) [20,6; 38,5] | 49 (45,8 %) [36,1; 55,7] | 18 (16,8 %) [10,3; 25,3] | 23 (24,0 %) [15,8; 33,7] | |||||||
| Valeur p3 | 0,0141 (vs T + D) | 0,0198 (vs T + D) | 0,0030 (vs Ptz + T + D) | ||||||||
IC = intervalle de confiance; D = docétaxel; Ptz = PERJETA; T = trastuzumab
- 1. ypT0/is = RCp, éradication de tout cancer invasif dans le sein.
- 2. IC à 95 % pour un échantillon binomial avec la méthode Pearson-Clopper.
- 3. Valeur p du test de Cochran-Mantel-Haenszel, avec ajustement de Simes pour tenir compte de la multiplicité.
Des analyses exploratoires ont évalué la RCp, définie comme l’absence de carcinome invasif dans le sein et les ganglions lymphatiques, qu’il y ait ou non un carcinome canalaire in situ
(ypT0/is ypN0, ou RCp totale), et l’absence d’un carcinome invasif dans le sein et les ganglions lymphatiques (ypT0 ypN0). Le pourcentage de patients ayant présenté une RCp définie par ypT0/is ypN0 a été de 39,3 % chez les patients traités par PERJETA en association avec le trastuzumab et le docétaxel, et de 21,5 % chez les patients traités par le trastuzumab et le docétaxel. Le pourcentage de patients ayant présenté une RCp définie par ypT0 ypN0 a été de 32,7 % et de 12,1 % dans les deux groupes, respectivement.
Selon une analyse exploratoire de sous-groupes, les taux de RCp du sein et l’ampleur de l’amélioration obtenue avec PERJETA étaient inférieurs chez les patients atteints d’un cancer hormonodépendant par rapport aux patients atteints d’un cancer non hormonodépendant. Dans le groupe recevant Perjeta en association avec le trastuzumab et le docétaxel, les taux de RCp du sein étaient de 26,0 % chez les patients atteints d’un cancer hormonodépendant et de 63,2 % chez les patients atteints d’un cancer non hormonodépendant. Dans le groupe traité par le trastuzumab et le docétaxel, les taux de RCp du sein étaient de 20 % et de 36,8 %, respectivement.
Étude BO25126 (APHINITY)
Après un suivi médian de 45,4 mois, une réduction du risque de récidive ou de décès de 19 % a été démontrée dans l’étude APHINITY chez les patients randomisés pour recevoir PERJETA, comparativement aux sujets ayant reçu le placebo (rapport des risques instantanés [RRI] = 0,81; IC à 95 % : 0,66, 1,00).
Les résultats de l’étude APHINITY quant à l’efficacité sont résumés au Tableau 14 et à la Figure 1.
Tableau 14 Efficacité globale dans l’étude APHINITY (population en intention de traiter)
PERJETA + trastuzumab + chimiothérapie N = 2 400 | Placebo + trastuzumab + chimiothérapie N = 2 404 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Critère d'évaluation principal | |||||||||||
| Survie sans maladie invasive (SSMI) | |||||||||||
| Nombre (%) de patients ayant subi une manifestation | 171 (7,1 %) | 210 (8,7 %) | |||||||||
| RRI [IC à 95 %] | 0,81 [0,66, 1,00] | ||||||||||
| Valeur p1 | 0,0446 | ||||||||||
| Taux de survie sans manifestation à 3 ans2 [IC à 95 %] | 94,1 [93,1, 95,0] | 93,2 [92,2, 94,3] | |||||||||
| Critères d'évaluation secondaires | |||||||||||
| Survie globale (SG)3 | |||||||||||
| Nombre (%) de patients ayant subi une manifestation | 80 (3,3 %) | 89 (3,7 %) | |||||||||
| RRI [IC à 95 %] | 0,89 [0,66, 1,21] | ||||||||||
| Valeur p1 | 0,4673 | ||||||||||
| Taux de survie sans manifestation à 3 ans2 [IC à 95 %] | 97,7 [97,0, 98,3] | 97,7 [97,1, 98,3] | |||||||||
IC = intervalle de confiance; RRI = rapport des risques instantanés
1Test de Mantel Haenszel, stratifié; toutes les analyses étaient stratifiées en fonction du statut ganglionnaire, de la version du protocole, du statut des récepteurs hormonaux centraux et de la chimiothérapie adjuvante.
2Taux de survie sans manifestation à 3 ans dérivé des estimations selon la méthode de Kaplan-Meier.
3Données tirées de la première analyse provisoire réalisée à 26 % des manifestations cibles requises pour l’analyse finale de la SG. Seuil alpha pour l’analyse de la SG défini par la méthode O’Brien-Fleming en utilisant la fonction de dépense du risque alpha de Lan et DeMets.
Figure 1 Courbe de Kaplan-Meier pour la survie sans maladie invasive
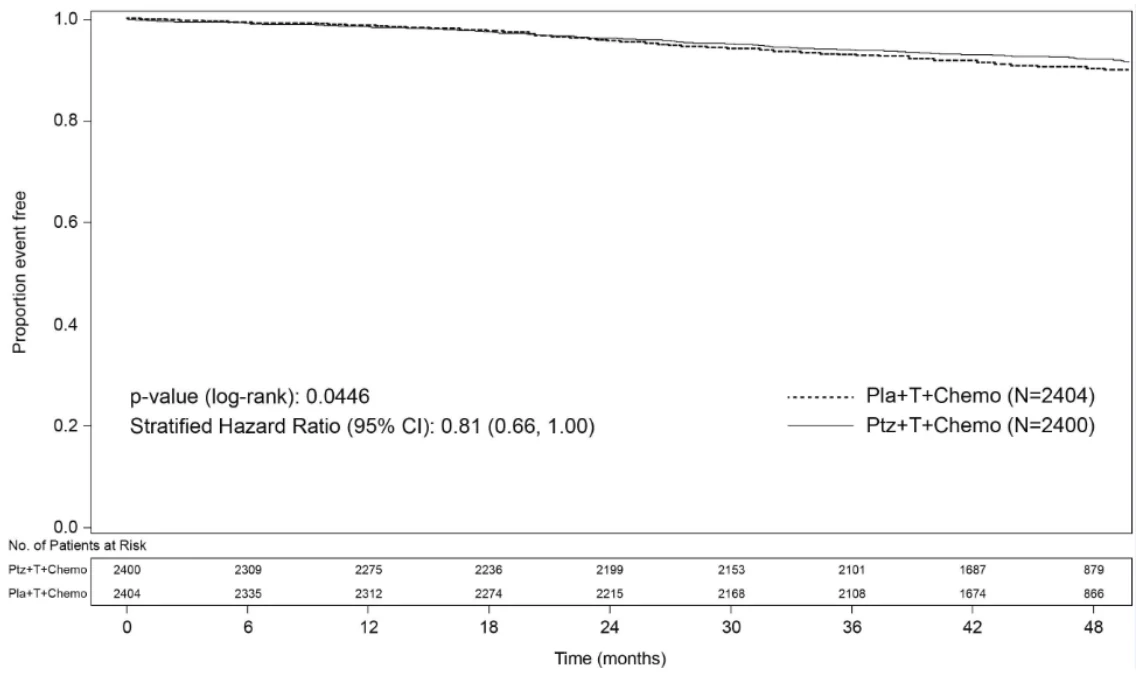
Pla = placebo; Ptz = pertuzumab (PERJETA); T = trastuzumab
L’estimation de la SSMI à 4 ans était de 92,3 % avec PERJETA comparativement à 90,6 % avec le placebo. Au moment de l’estimation, le suivi médian était de 45,4 mois.
Dans le sous-groupe recevant un traitement à base d’anthracycline, l’estimation de la SSMI à 4 ans était de 92,1 % chez les patients traités par PERJETA comparé à 90,1 % chez les patients recevant le placebo. Dans le sous-groupe recevant un traitement sans anthracycline, l’estimation de la SSMI à 4 ans était de 92,9 % chez les patients sous PERJETA comparativement à 92,1 % chez les patients sous placebo.
Dans une analyse des données de sous-groupes, les bienfaits de PERJETA ont été plus apparents chez les patients atteints d’un cancer avec atteinte des ganglions ou non hormonodépendant. Les résultats rapportés pour ces patients sont présentés au Tableau 15.
Tableau 15 Résultats d’efficacité relatifs à la survie sans maladie invasive (SSMI) en fonction du statut ganglionnaire et du statut des récepteurs hormonaux dans l’étude APHINITY1
| Statut ganglionnaire | Positif | Négatif | ||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
PERJETA + trastuzumab + chimiothérapie N = 1 503 | Placebo + trastuzumab + chimiothérapie N = 1 502 | PERJETA + trastuzumab + chimiothérapie N = 897 | Placebo + trastuzumab + chimiothérapie N = 902 | |||||||||||||||
| Nombre (%) de patients ayant subi une manifestation | 139 (9,2 %) | 181 (12,1 %) | 32 (3,6 %) | 29 (3,2 %) | ||||||||||||||
| RRI [IC à 95 %] | 0,77 (0,62, 0,96) | 1,13 (0,68, 1,86) | ||||||||||||||||
| Taux de survie sans manifestation à 3 ans [IC à 95 %]2 | 92,0 (90,6, 93,4) | 90,2 (88,6, 91,7) | 97,5 (96,5, 98,6) | 98,4 (97,6, 99,2) | ||||||||||||||
| Statut des récepteurs hormonaux | Positif | Négatif | ||||||||||||||||
PERJETA + trastuzumab + chimiothérapie N = 1 536 | Placebo + trastuzumab + chimiothérapie N = 1 546 | PERJETA + trastuzumab + chimiothérapie N = 864 | Placebo + trastuzumab + chimiothérapie N = 858 | |||||||||||||||
| Nombre (%) de patients ayant subi une manifestation | 100 (6,5 %) | 119 (7,7 %) | 71 (8,2 %) | 91 (10,6 %) | ||||||||||||||
| RRI [IC à 95 %] | 0,86 (0,66, 1,13) | 0,76 (0,56, 1,04) | ||||||||||||||||
| Taux de survie sans manifestation à 3 ans [IC à 95 %]2 | 94,8 (93,7, 95,9) | 94,4 (93,2, 95,5) | 92,8 (91,0, 94,5) | 91,2 (89,2, 93,1) | ||||||||||||||
IC = intervalle de confiance; RRI = rapport des risques instantanés
1Analyses exploratoires de sous-groupes prédéterminés sans ajustement pour les comparaisons multiples
2Taux de survie sans manifestation à 3 ans dérivé des estimations selon la méthode de Kaplan-Meier
Cancer du sein métastatique
Étude WO20698/TOC4129g (CLEOPATRA)
Au moment de l’analyse primaire de la survie sans progression, 242 sujets (59 %) au total, dans le groupe sous placebo et 191 sujets (47,5 %) dans le groupe sous PERJETA avaient une maladie progressive confirmée ou étaient décédés.
Au moment de l’analyse primaire, l’étude a révélé une amélioration statistiquement significative de la SSP évaluée par un EEI (rapport des risques instantanés [RRI] = 0,62; IC à 95 % : 0,51, 0,75; p < 0,0001) dans le groupe traité par PERJETA en comparaison avec le groupe traité par placebo. Sous PERJETA, la SSP médiane était prolongée de 6,1 mois (SSP médiane de 12,4 mois dans le groupe sous placebo + trastuzumab + docétaxel par rapport à 18,5 mois dans le groupe sous PERJETA) (voir la Figure 2). Les résultats de la SSP évaluée par l’investigateur étaient comparables à ceux observés par l’EEI.
Les résultats étaient corroborés dans plusieurs sous-groupes, notamment selon l’âge (< 65 ans ou ≥ 65 ans), la race, la région géographique, le traitement adjuvant ou néoadjuvant préalable par anti-HER2 ou chimiothérapie (oui ou non) ainsi que l’administration préalable de trastuzumab adjuvant ou néoadjuvant (oui ou non). Dans le sous-groupe dont la maladie se limitait à des métastases non viscérales (n = 178), le rapport des risques instantanés était de 0,96 (IC à 95 % : 0,61, 1,52) (voir la Figure 3).
Lors d’une seconde analyse de la SG (analyse confirmatoire) menée un an après l’analyse primaire d’efficacité, 267 personnes étaient décédées, et les décès étaient plus nombreux dans le groupe recevant le placebo que dans le groupe recevant PERJETA (154 décès [37,9 %] par rapport à 113 décès [28,1 %], respectivement). Une SG statistiquement en faveur de PERJETA a été démontrée (RRI = 0,66; IC ajusté (98,62 %) : 0,49, 0,90; p = 0,0008, test de Mantel-Haenszel). Le délai médian avant le décès était de 37,6 mois dans le groupe recevant le placebo, mais n’avait pas encore été atteint dans le groupe recevant PERJETA (voir le Tableau 16 et la Figure 4). Les résultats de la SG dans divers sous-groupes étaient analogues pour tous les patients, sauf pour ce qui est du sous-groupe de la maladie limitée à des métastases non viscérales (RRI = 1,42; IC à 95 % : 0,71, 2,84).
L’analyse finale de la SG a été menée après 389 décès (48,1 % des sujets) [221 (54,4 %) sous placebo et 168 (41,8 %) sous PERJETA]. Cette analyse a été effectuée 21 mois après l’analyse confirmatoire de la SG. Le délai médian avant le décès durait 40,8 mois dans le groupe sous placebo et 56,5 mois dans le groupe sous PERJETA (voir le Tableau 16). L’analyse finale de la SG est considérée comme étant descriptive parce que la seconde analyse intérimaire avait déjà obtenu un résultat statistiquement significatif confirmatoire.
L’EEI a déterminé la durée de la réponse objective pour 233 sujets du groupe sous placebo et 275 sujets du groupe sous PERJETA en fonction de la meilleure réponse globale évaluée, complète ou partielle. La durée médiane de la réponse s’étendait à 12,5 mois dans le groupe recevant le placebo, tandis qu’elle durait 20,2 mois dans le groupe recevant PERJETA.
Le Tableau 16 résume les résultats sur l’efficacité dans l’étude CLEOPATRA :
Tableau 16 Résumé des données sur l’efficacité dans l’étude CLEOPATRA (population en intention de traiter)
| Paramètre | Placebo + trastuzumab + docétaxel n = 406 | PERJETA + trastuzumab + docétaxel n = 402 | RRI (IC à 95 %) | Valeur p | |||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Critère d’évaluation principal | |||||||||||
| Survie sans progression (évaluation de l’établissement d’examen indépendant) | |||||||||||
| Pts subissant une manifestation | 242 (59 %) | 191 (47,5 %) | 0,62 [0,51; 0,75] | < 0,0001 | |||||||
| SSP médiane (mois) | 12,4 | 18,5 | |||||||||
| Critères d’évaluation secondaires | |||||||||||
| Survie globale | |||||||||||
| Analyse confirmatoire (2e analyse intérimaire) | |||||||||||
| Pts présentant une manifestation* | 154 (37,9 %) | 113 (28,1 %) | 0,66 [0,49; 0,90]# | 0,0008* | |||||||
| Valeur médiane (mois) | 37,6 | Non atteinte | |||||||||
| Analyse finale** | |||||||||||
| Pts subissant une manifestation | 221 (54,4 %) | 168 (41,8 %) | 0,68 [0,56; 0,84]** | ||||||||
| Valeur médiane (mois) | 40,8 | 56,5 | |||||||||
| Taux de réponse objective (TRO)^ | |||||||||||
| Patients ayant une maladie mesurable | 336 | 343 | |||||||||
| TRO (RC + RP) | 233 (69,3 %) | 275 (80,2 %) | |||||||||
Réponse complète (RC) Réponse partielle (RP) | 14 (4,2 %) 219 (65,2 %) | 19 (5,5 %) 256 (74,6 %) | |||||||||
*Les données sur la survie globale se basent sur 1 an additionnel de suivi après le point d’analyse des données primaires. La valeur de p a atteint le seuil d’arrêt O’Brien Fleming selon la fonction de dépense du risque alpha de Lan et DeMets lors de la deuxième analyse intermédiaire de la survie globale (p ≤ 0,0138). Le résultat était donc statistiquement significatif.
#L’intervalle de confiance (IC) ajusté s’appliquant à la survie globale tient compte du seuil d’arrêt de p ≤ 0,0138. Les valeurs représentent un IC à 98,62 %.
**Analyse finale de la survie globale à la date de clôture du 11 février 2014. L’analyse finale de la SG est considérée comme étant uniquement descriptive parce que la seconde analyse intérimaire avait déjà obtenu un résultat statistiquement significatif confirmatoire.
^Le taux de réponse objective est basé sur les évaluations de la tumeur par l’établissement d’examen indépendant.
Figure 2 Courbe de Kaplan-Meier de la survie sans progression évaluée par l’EEI (population en intention de traiter)
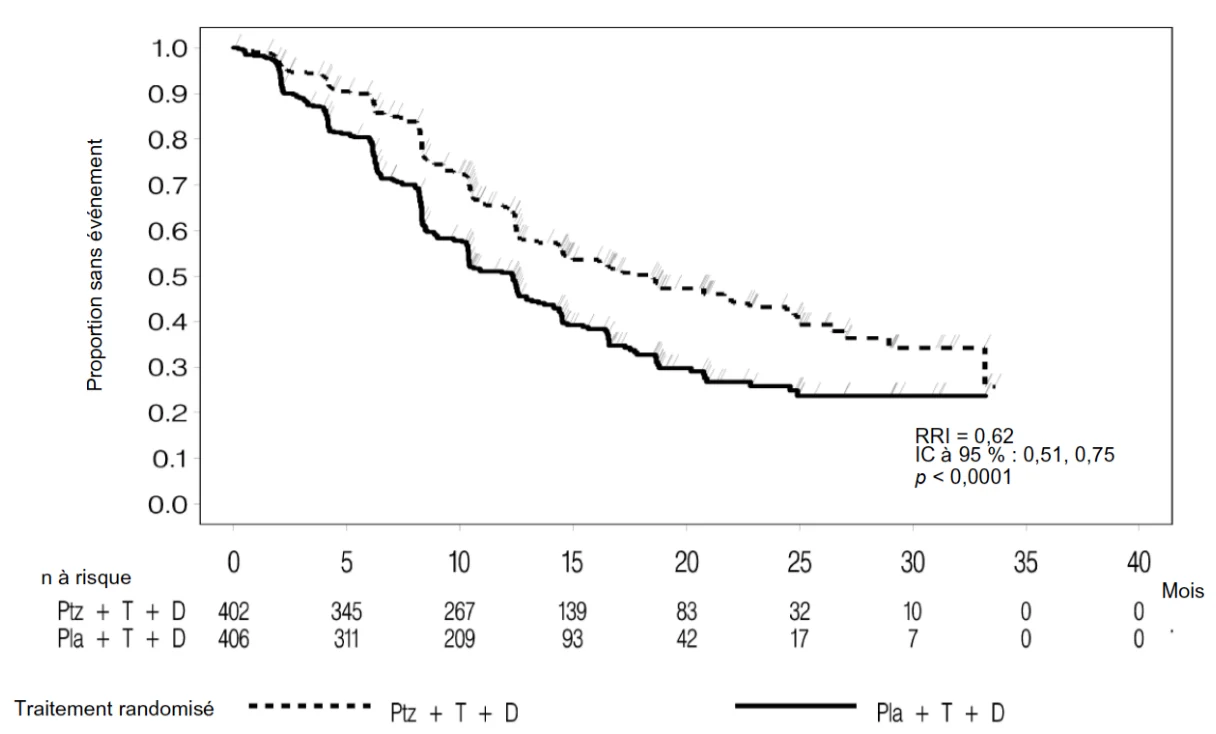
D = docétaxel; RRI = rapport des risques instantanés; Ptz = pertuzumab (PERJETA); T = trastuzumab
Figure 3 SSP selon les sous-groupes, évaluée par l’EEI (population en intention de traiter)
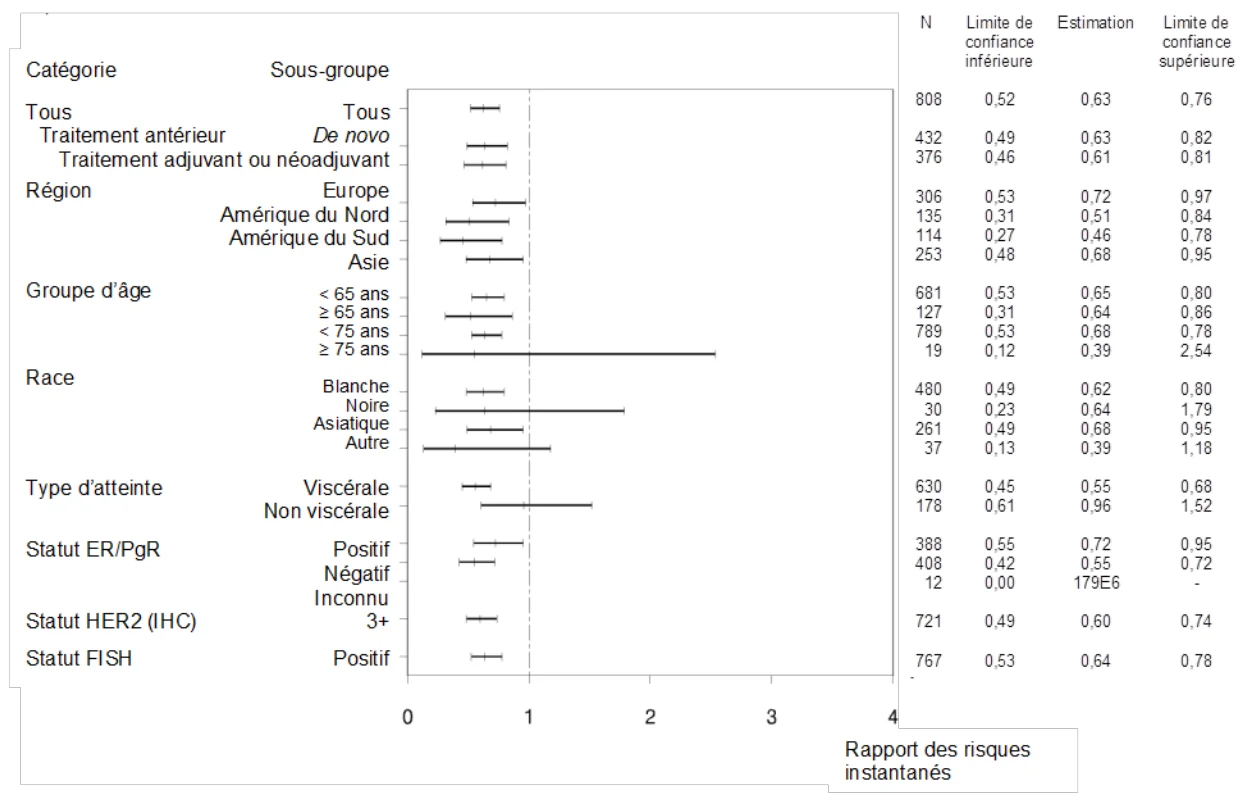
Figure 4 Courbe de Kaplan-Meier de la survie globale (2e analyse intérimaire, population en intention de traiter)
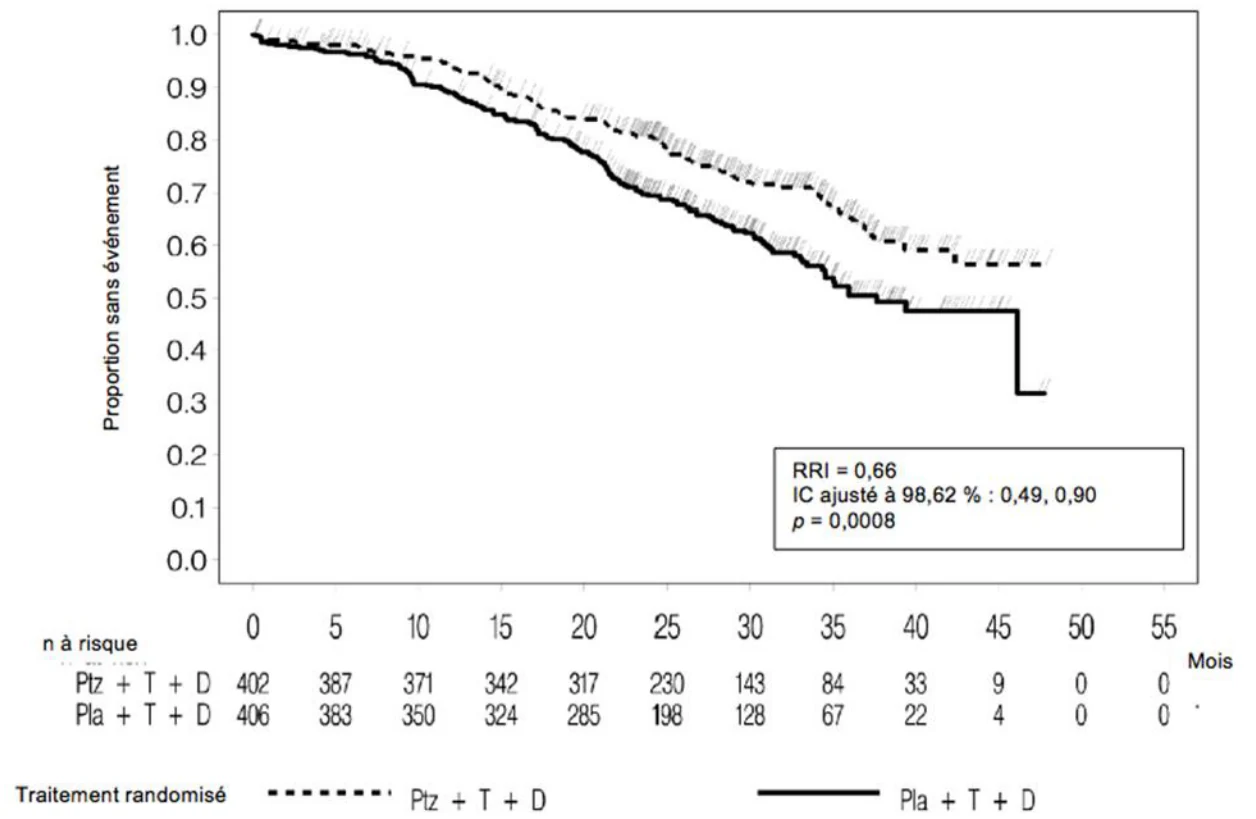
Étude BO17929
Cohortes 1 et 2 : Au moment de l’analyse primaire, la durée médiane du traitement à l’étude était de 9 cycles (27 semaines). Le TRO et le taux de bienfait clinique au moment de l’analyse primaire sont présentés au Tableau 17. La SSP médiane et le délai avant la progression de la maladie ont duré 24 semaines. Le délai médian avant la réponse a duré 11 semaines, et si une réponse était obtenue, sa durée médiane était de 25 semaines. Chez les sujets qui avaient obtenu une réponse complète (RC), le traitement antérieur par le trastuzumab tendait à être plus long (durée de 28 mois, intervalle de 8 à 76, par comparaison avec 9 mois, intervalle de 2 à 35, en l’absence de bienfait clinique). Aussi, la somme de la charge tumorale mesurable était inférieure dans le groupe ayant obtenu une RC (médiane de 27 mm, intervalle de 11 à 46, comparativement à 73 mm, intervalle de 17 à 168, en l’absence de bienfait clinique), mais les intervalles étaient larges. Les patients ayant obtenu une RC tendaient à présenter moins de lésions, situées dans moins de sièges. Quatre personnes de ce groupe présentaient des lésions cibles et non cibles aux ganglions lymphatiques seulement, tandis qu’une cinquième avait des lésions cibles uniquement au poumon. Les patients n’ayant obtenu aucun bienfait clinique avaient généralement un plus grand nombre de lésions à plusieurs sièges.
Cohorte 3 : Le Tableau 17 montre que PERJETA en monothérapie avait une activité limitée après un échec du trastuzumab (colonne du milieu). Néanmoins, la réponse a augmenté quand le trastuzumab a été ajouté de nouveau au traitement. Ces réponses ont été obtenues dans des cas où la maladie avait récemment évolué pendant l’administration de chaque anticorps administré en monothérapie. En outre, 3 patients ont obtenu une maladie stable pendant 6 mois ou plus, pour un taux de bienfait clinique total de 35,3 %.
Tableau 17 Étude BO17929 – données descriptives sur l’efficacité
Cohortes 1 et 2 PERJETA + trastuzumab (n = 66) | Cohorte 3 PERJETA en monothérapie (n = 29) | Cohorte 3 PERJETA + trastuzumab (n = 17) | |
| Réponse | n (%) | n (%) | n (%) |
| Réponse complète (RC) | 4 (6,1) | 0 (0,0) | 0 (0,0) |
| Réponse partielle (RP) | 12 (18,2) | 1 (3,4) | 3 (17,6) |
| Taux de réponse objective (TRO) | 16 (24,2) | 1 (3,4) | 3 (17,6) |
Maladie stable (MS) ≥ 6 mois | 17 (25,8) | 2 (6,9) | 3 (17,6) |
Taux de bienfait clinique (RC + RP + MS ≥ 6 mois) | 33 (50,0) | 3 (10,3) | 6 (35,3) |
| Progression de la maladie (PM) | 33 (50,0) | 26 (89,7) | 9 (52,9) |
Données manquantes (aucune évaluation de la réponse) | 0 (0,0) | 0 (0,0) | 2 (11,8) |
REMARQUE : > 6 mois = 8 cycles de traitement
14.3 Études de biodisponibilité comparatives
Sans objet.
14.4 Immunogénicité
Sans objet.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale :
Les macaques de Buffon recevant du pertuzumab i.v. ont généralement bien toléré des doses hebdomadaires pouvant atteindre 150 mg/kg. À des doses de 15 mg/kg et plus, on a remarqué une légère diarrhée intermittente associée au traitement. De légères hausses du taux d’azote uréique sanguin (que la médication prolongée n’a pas accentuées et qui n’étaient associées à aucun signe rénal macroscopique ni microscopique) ont aussi été observées lors des études sur des multidoses. Ces anomalies de l’azote uréique sanguin se sont produites en l’absence d’autres anomalies des valeurs de laboratoire rénales (p. ex. créatinine ou électrolytes). Une médication sur une longue période (de 7 à 26 doses hebdomadaires) a donné lieu à des épisodes de déshydratation provoquée par la diarrhée dans un sous-groupe de macaques; ces épisodes ont été corrigés après une réhydratation par voie intraveineuse. Lors d’une étude sur la toxicité de la médication de longue durée, le mauvais état général de 3 animaux, dont un a dû être euthanasié, était attribué à la déshydratation et à l’azotémie pré-rénale secondaire à une diarrhée fréquente. Bien que la corrélation soit irrégulière, de légères hausses de l’azote uréique sanguin peuvent être, du moins en partie, causées par la diarrhée fréquente pendant ces études. La présence de diarrhée était un facteur de confusion qui a empêché de déterminer un effet rénal direct ou indirect du traitement par pertuzumab. Vu les données précliniques actuelles et le rôle possible de HER2 dans la fonction rénale, l’hypothèse d’un effet direct du traitement par pertuzumab sur le rein ne peut pas être infirmée en se basant sur les études précliniques.
Lors de l’étude sur la toxicité embryonnaire ou fœtale, tous les fœtus, à toutes les doses, présentaient des altérations histopathologiques rénales (c.-à-d. hypoplasie des glomérules, des tubules rénaux, des tubes collecteurs et du bassinet rénal), ce qui montre que HER2 joue un rôle dans le développement rénal.
Les résultats des études sur la toxicité de doses multiples de pertuzumab sont résumés au Tableau 18.
Tableau 18 Étude sur la toxicité de doses multiples
| Numéro d’étude | Type d’étude | Espèce et souche | Nombre par sexe par groupe | Voie d’administration | Doses de pertuzumab (mg/kg)a | Durée de la médication |
| 99-520-1820 | Toxicité de doses multiples | Macaque de Buffon | 2/M, 2/F | i.v. | 10, 50, 100 | 4 semainesb |
| Remarques : Le pertuzumab était bien toléré à des doses pouvant atteindre 100 mg/kg administrées deux fois par semaine. | ||||||
| 00-377-1821 | Toxicité de doses multiples | Macaque de Buffon | 4-6/M 4-6/F | i.v. | 15, 50, 150 | 1 dose/semaine pendant 7 semaines |
| Remarques : Le pertuzumab était généralement bien toléré jusqu’à la dose maximale évaluée de 150 mg/kg. Néanmoins, une augmentation de la diarrhée associée au pertuzumab ainsi qu’une persistance de la diarrhée ont été observées aux doses ≥ 15 mg/kg. Ce résultat n’a pas nui à la santé des animaux, et présentait des signes de réversibilité. | ||||||
| 00-604-1560 | Toxicité de doses multiples | Macaque de Buffon | 3/F | s.c. | 250 | 1 dose/semaine pendant 4 semaines |
| Remarques : Le pertuzumab était bien toléré à la dose sous-cutanée de 250 mg/kg/semaine et n’a pas altéré de façon marquée la numération ou la morphologie plaquettaires périphériques ni le temps de coagulation. Aucune hausse importante de l’incidence de diarrhée associée au pertuzumab n’a été observée lors de cette étude. | ||||||
| 01-458-1821 | Toxicité de doses multiples | Macaque de Buffon | 4-6/M 4-6/F | i.v. | c 15, 50, 150 | 1 dose/semaine pendant 26 semaines |
| Remarques : Le pertuzumab i.v. administré pendant 26 semaines était généralement bien toléré jusqu’à la dose de 150 mg/kg. Une augmentation de la diarrhée associée au pertuzumab ainsi qu’une persistance de la diarrhée ont été observées aux doses ≥ 15 mg/kg. L’origine de la morbidité entraînant l’euthanasie précoce d’un macaque recevant 50 mg/kg/dose n’a pas été déterminée; néanmoins, les données évoquaient un déséquilibre électrolytique et une déshydratation secondaires à une diarrhée récurrente et persistante. Vu l’incidence et la persistance de la diarrhée ainsi que des légères hausses de l’azote uréique à toutes les doses, aucune dose sans effet nocif n’a été déterminée. | ||||||
aSauf indication contraire. Pour ce qui est de la toxicité de doses multiples, la dose sans effet nocif observé (DSENO) la plus élevée est soulignée. b2 doses par semaine pendant 4 semaines cLa DSENO est indéterminée. | ||||||
Cancérogénicité : Le pertuzumab n’a pas fait l’objet d’études à long terme chez l’animal pour évaluer son pouvoir cancérogène.
Génotoxicité : Le pertuzumab n’a pas fait l’objet d’études pour évaluer son pouvoir mutagène.
Altération de la fécondité : Aucune étude sur la fécondité chez l’animal n’a été menée afin d’évaluer l’effet du pertuzumab. Aucun effet néfaste sur les organes reproducteurs du mâle ou de la femelle n’a été observé lors des études chez le macaque de Buffon sur la toxicité de doses multiples durant jusqu’à 6 mois. Les résultats des études sur la toxicité de doses multiples de pertuzumab sont résumés au Tableau 18 ci-dessus.
Toxicologie pour la reproduction et le développement : Des études de toxicologie sur la reproduction ont été menées chez des macaques de Buffon à des doses de charge de 30 à 150 mg/kg et des doses d’entretien de 10 à 100 mg/kg atteignant des concentrations cliniquement pertinentes. L’administration intraveineuse de pertuzumab entre les jours 19 et 50 de la gestation (période d’organogenèse) s’est révélée embryotoxique, causant la mort embryonnaire ou fœtale entre les jours 25 et 70 de la gestation. Après une césarienne au jour 100 de gestation, de l’oligohydramnios, des reins et des poumons aux poids relativement réduits et des signes microscopiques d’hypoplasie rénale évoquant un retard du développement rénal ont été relevés à toutes les doses de pertuzumab. Les résultats des études de toxicologie du pertuzumab sur la reproduction sont résumés au Tableau 19.
Les données d’autres études de toxicologie sont résumées au Tableau 20.
Tableau 19 Toxicité pour le développement et la reproduction
| Numéro d’étude | Type d’étude | Espèce et souche | Nombre par sexe par groupe | Voie d’administratio n | Doses de pertuzumab (mg/kg)a | Durée de la médication |
| 07-0925 | Toxicité pour le développement et la reproduction | Macaque de Buffon | 12/F | i.v. | a 30/10, 100/33,3, 150/100 | Charge : J19 de gestation Entretien : J26-50 (2 fois/semaine) |
| Remarques : L’administration de concentrations cliniquement pertinentes de pertuzumab à des macaques de Buffon gravides pendant les jours 19 à 50 de la gestation a été généralement bien tolérée par les guenons, mais était associée à une forte mortalité embryonnaire et fœtale ainsi qu’à de l’oligohydramnios lié à un retard du développement rénal, de même qu’à des anomalies secondaires externes, viscérales et squelettiques. Aucune dose sans effet fœtal observable n’a été déterminée. | ||||||
| aDose de charge/d’entretien | ||||||
Tableau 20 Autres études sur la toxicité
| Numéro d’étude | Type d’étude | Espèce et souche | Nombre par sexe par groupe | Voie d’administration | Doses de pertuzumab (mg/kg) | Durée de la médication |
| 00-562-1821 | Potentiel hémolytique et compatibilité sanguine | Macaque de Buffon ainsi que sang, sérum et plasma humains | SO | In vitro | 21,6, 10,8, ou 5,4 mg/ml | SO |
| Remarques : À des concentrations pouvant atteindre 21,6 mg/ml le pertuzumab n’a pas causé d’hémolyse chez le macaque de Buffon ni dans les érythrocytes humains et était compatible avec le sérum et le plasma humains et simiens. | ||||||
| 01-014-1821 | Réactivité tissulaire croisée | Tissu humain | SO | In vitro | 1,0 ou 10,0 μg/ml | SO |
| Remarques : Le profil membranaire de sensibilité croisée au pertuzumab a été déterminé dans le tissu humain normal de l’amygdale, de la parathyroïde, de la glande mammaire, de la peau pileuse, de l’uretère, de la vessie, du placenta et du rein. | ||||||
| 01-015-1821 | Réactivité tissulaire croisée | Tissu de macaque de Buffon | SO | In vitro | 1,0 ou 10,0 μg/ml | SO |
| Remarques : Le profil membranaire de sensibilité croisée au pertuzumab a été déterminé chez le macaque de Buffon dans le tissu normal des glandes sudoripares, sébacées et mammaires, du placenta, du rein, de l’uretère, de la vessie et de la prostate. | ||||||