


Monographie de produit - Pimjetmi
Modifications importantes apportées récemment à la monographie
Aucune au moment de la plus récente approbation.
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
- 1.
Indications..................................................................................................................... 4
1.1. Pédiatrie ..................................................................................................................... 4
1.2. Gériatrie ..................................................................................................................... 4
- 2. Contre-indications ......................................................................................................... 4
- 4.
Posologie et administration ........................................................................................... 4
4.1. Considérations posologiques ..................................................................................... 4
4.2. Posologie recommandée et ajustement posologique ............................................... 4
4.4. Administration ........................................................................................................... 6
4.5. Dose oubliée .............................................................................................................. 7
- 5. Surdose ......................................................................................................................... 7
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 7
- 7.
Mises en garde et précautions ....................................................................................... 7
Conduite et utilisation de machines ....................................................................................... 7
Fonctions hépatique, biliaire et pancréatique ....................................................................... 8
Surveillance et examens de laboratoire ................................................................................. 8
Santé reproductive ................................................................................................................. 8
7.1. Populations particulières ........................................................................................... 9
7.1.1. Grossesse ........................................................................................................... 9
7.1.2. Allaitement ......................................................................................................... 9
7.1.3. Enfants et adolescents ..................................................................................... 10
7.1.4. Personnes âgées .............................................................................................. 10
- 8.
Effets indésirables ........................................................................................................ 10
8.1. Aperçu des effets indésirables ................................................................................. 10
8.2. Effets indésirables observés au cours des études cliniques .................................... 12
8.3. Effets indésirables peu fréquents observés au cours des études cliniques ............ 13
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................... 13
- 9.
Interactions médicamenteuses .................................................................................... 15
9.2. Aperçu des interactions médicamenteuses............................................................. 15
9.3. Interactions médicament-comportement ............................................................... 15
9.4. Interactions médicament-médicament ................................................................... 15
9.5. Interactions médicament-aliment ........................................................................... 18
9.6. Interactions médicament-plante médicinale .......................................................... 19
9.7. Interactions médicament-examens de laboratoire ................................................. 19
- 10.
Pharmacologie clinique ............................................................................................... 19
10.1. Mode d’action .......................................................................................................... 19
10.2. Pharmacodynamie ................................................................................................... 19
10.3. Pharmacocinétique .................................................................................................. 20
- 11. Conservation, stabilité et mise au rebut ....................................................................... 22
Partie 2 : Renseignements scientifiques .............................................................................. 23
- 13. Renseignements pharmaceutiques .............................................................................. 23
- 14.
Études cliniques ........................................................................................................... 24
14.1. Études cliniques par indication ................................................................................ 24
Tumeur à cellules géantes ténosynoviales ...................................................................... 24
- 16. Toxicologie non clinique ............................................................................................... 30
Renseignements destinés aux patient·e·s............................................................................ 32
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
PIMJETMI (pimicotinib) est indiqué pour le traitement des patients adultes atteints d’une tumeur à cellules géantes ténosynoviales symptomatique dont la résection chirurgicale pourrait causer une aggravation de la limitation fonctionnelle ou une morbidité grave.
1.1. Pédiatrie
Pédiatrie (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de PIMJETMI dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants et adolescents).
1.2. Gériatrie
Gériatrie (> 65 ans) : Les études cliniques sur PIMJETMI n’ont pas inclus un nombre de patients âgés de 65 ans et plus suffisant pour déterminer si leur réponse est différente de celle des patients plus jeunes (voir 7.1.4 Personnes âgées).
2. Contre-indications
PIMJETMI est contre-indiqué chez les patients hypersensibles à ce médicament ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4. Posologie et administration
4.1. Considérations posologiques
L’ajustement posologique de PIMJETMI est nécessaire chez les patients atteints d’insuffisance hépatique modérée (voir 4.2 Posologie recommandée et ajustement posologique et 10 Pharmacologie clinique).
Chez les femmes en âge de procréer, il faut écarter la possibilité d’une grossesse avant d’instaurer le traitement par PIMJETMI (voir 7 Mises en garde et précautions, Santé reproductive, et 7.1.1 Grossesse).
4.2. Posologie recommandée et ajustement posologique
La dose recommandée de PIMJETMI est de 50 mg par voie orale une fois par jour (deux gélules de 25 mg).
Modification de la dose
Il pourrait être nécessaire d’interrompre temporairement le traitement ou de réduire la dose à 25 mg une fois par jour afin de maîtriser les effets indésirables de PIMJETMI. Le traitement par PIMJETMI doit être poursuivi tant qu’il présente des bienfaits cliniques ou jusqu’à l’apparition d’une toxicité inacceptable.
Les modifications de la dose de PIMJETMI recommandées en cas de taux élevés de transaminases hépatiques sont présentées dans le tableau 1 (voir 7 Mises en garde et précautions et 8 Effets indésirables).
Tableau 1 – Modifications de la posologie de PIMJETMI recommandées en cas de taux élevés de transaminases hépatiques
| Effet indésirable | Recommandation en matière de traitement et de surveillance |
| Hausse du taux d’AST et/ou d’ALT > 5 fois la LSN |
|
Hausse du taux d’AST et/ou d’ALT > 3 fois la LSN et augmentation concomitante du taux de bilirubine totale correspondant à > 2 fois la LSN |
|
Hausse du taux d’AST et/ou d’ALT > 5 fois la LSN et augmentation concomitante du taux de bilirubine totale correspondant à > 1,5 fois la LSN |
|
| Hausse du taux d’AST et/ou d’ALT > 8 fois la LSN |
|
| Toute augmentation du |
|
Enfants et adolescents (< 18 ans) : D’après les données examinées par Santé Canada, l’innocuité et l’efficacité de PIMJETMI chez les patients de moins de 18 ans n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est pas autorisée par Santé Canada (voir 7.1.3 Enfants et adolescents).
Personnes âgées (> 65 ans) : Selon les données limitées disponibles, aucun ajustement posologique n’est jugé nécessaire chez les patients de plus de 65 ans (voir 7.1.4 Personnes âgées, 10 Pharmacologie clinique et 14 Études cliniques).
Insuffisance hépatique : Chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), la dose initiale de PIMJETMI doit être réduite à 25 mg une fois par jour. Il faut surveiller les patients pour détecter tout effet indésirable et modifier à nouveau la dose conformément aux recommandations du tableau 1. Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) [voir 10 Pharmacologie clinique].
Aucune étude n’a été consacrée au traitement par PIMJETMI chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh ou taux de bilirubine totale se situant entre plus de 3 fois et 10 fois la LSN, quel que soit le taux d’AST).
Insuffisance rénale : Aucun ajustement posologique n’est nécessaire chez les patients atteints d’insuffisance rénale légère ou modérée (clairance de la créatinine [ClCr] de 30 à 89 mL/min) [voir 10 Pharmacologie clinique].
Aucune étude n’a été consacrée au traitement par PIMJETMI chez les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min).
Inhibiteurs puissants du CYP3A : Éviter l’utilisation concomitante de PIMJETMI et d’inhibiteurs puissants du CYP3A. Si l’utilisation concomitante ne peut être évitée, surveiller étroitement les patients pour détecter tout effet indésirable et modifier la dose conformément aux recommandations du tableau 1 (voir 9 Interactions médicamenteuses).
4.4. Administration
PIMJETMI doit être administré par voie orale. Les gélules peuvent être prises avec ou sans nourriture. Les gélules doivent être avalées entières avec de l’eau; elles ne doivent pas être ouvertes, brisées, dissoutes ou mâchées. PIMJETMI doit être pris à la même heure chaque jour, dans la mesure du possible.
| taux de bilirubine et du taux de bilirubine totale correspondant à > 3 fois la LSN |
| ALT : alanine aminotransférase; AST : aspartate aminotransférase; LSN : limite supérieure de la normale. |
4.5. Dose oubliée
Si le patient vomit ou oublie une dose de PIMJETMI, il faut l’aviser de prendre la dose suivante à l’heure normalement prévue.
5. Surdose
Les expériences de surdosage de PIMJETMI ont été limitées dans les études cliniques.
On ne connaît aucun antidote spécifique à PIMJETMI. En cas de surdose, il faut surveiller de près la survenue d’effets indésirables et prodiguer au patient les soins de soutien appropriés jusqu’à son rétablissement.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 2 – Formes posologiques, teneurs et composition
Description
PIMJETMI se présente sous la forme d’une gélule dure blanche opaque portant l’inscription « PIMI 25 » imprimée à l’encre noire.
PIMJETMI est offert dans un flacon de polyéthylène haute densité (PEHD) muni d’un capuchon de polypropylène à l’épreuve des enfants. Chaque flacon contient 30 gélules et un sachet déshydratant contenant du gel de silice.
7. Mises en garde et précautions
Conduite et utilisation de machines
Compte tenu de ses propriétés pharmacodynamiques, PIMJETMI ne devrait avoir qu’un effet
| Voie d’administration | Forme posologique/teneur/com position | Ingrédients non médicinaux |
| Orale | Gélule de 25 mg de pimicotinib (sous forme de chlorhydrate de pimicotinib) | Cellulose microcristalline, chlorhydrate de potassium, croscarmellose sodique, dioxyde de silicium colloïdal, dioxyde de titane, gélatine, gomme-laque, lactose monohydraté, oxyde de fer noir et stéarate de magnésium. |
négligeable ou aucun effet sur la capacité de conduire et d’utiliser des machines. Toutefois, de la fatigue et des étourdissements ont été signalés chez des patients recevant un traitement par PIMJETMI. Il est conseillé aux patients qui présentent ces symptômes d’être prudents lorsqu’ils conduisent un véhicule ou utilisent des machines.
Fonctions hépatique, biliaire et pancréatique
Augmentation des taux de transaminases hépatiques
Dans la population regroupée de l’analyse de l’innocuité (voir 8.1 Aperçu des effets indésirables), tous les patients affichaient des taux de bilirubine totale, d’AST, d’ALT et de phosphatase alcaline (PAL) ≤ 1,5 fois la LSN au début de l’étude. Dans 59,5 % des cas, une hausse du taux d’aminotransférase a été signalée comme effet indésirable (EI). Un patient (0,6 %) ayant des antécédents médicaux de stéatose hépatique a présenté une élévation de grade 3 du taux d’ALT. Une augmentation des taux d’AST et/ou d’ALT a entraîné une interruption temporaire du traitement chez 4 patients (2,4 %) et une réduction de la dose chez 1 patient (0,6 %). Le temps médian écoulé avant la première augmentation des taux d’AST et/ou d’ALT, tous grades confondus, était de 20,5 jours, et le temps médian écoulé avant le retour à la normale après l’arrêt du traitement était de 10 jours.
Il faut mesurer les taux d’enzymes hépatiques (AST, PAL et gamma-glutamyl transférase [GGT]) et de bilirubine totale avant de commencer le traitement par PIMJETMI, un mois et trois mois après le début du traitement, puis si cela est nécessaire du point de vue clinique. Interrompre le traitement et réduire la dose ou arrêter définitivement le traitement par PIMJETMI selon la gravité de l’élévation des taux de transaminases hépatiques (voir 4.2 Posologie recommandée et ajustement posologique).
Surveillance et examens de laboratoire
Chez les femmes en âge de procréer, il faut écarter la possibilité d’une grossesse avant d’instaurer le traitement par PIMJETMI (voir 7 Mises en garde et précautions, Santé reproductive, et 7.1.1 Grossesse).
Il faut mesurer les taux d’enzymes hépatiques (AST, PAL, GGT) et de bilirubine totale avant de commencer le traitement par PIMJETMI, un mois et trois mois après le début du traitement, puis si cela est nécessaire du point de vue clinique. Interrompre le traitement et réduire la dose ou arrêter définitivement le traitement par PIMJETMI selon la gravité de l’élévation des taux de transaminases hépatiques (voir 4.2 Posologie recommandée et ajustement posologique).
Pendant le traitement par PIMJETMI, recourir à d’autres mesures, ne reposant pas sur le dosage de la créatinine sérique, pour évaluer la fonction rénale (voir 8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Santé reproductive
Contraception
D’après des études réalisées chez des animaux et à la lumière du mode d’action du médicament, le pimicotinib peut être nocif pour le fœtus lorsqu’il est administré à une femme enceinte (voir 16
Toxicologie non clinique). Il faut recommander aux femmes d’éviter la grossesse pendant le traitement par PIMJETMI.
Avant l’instauration du traitement, des conseils doivent être fournis aux femmes aptes à procréer et aux hommes qui pourraient concevoir un enfant relativement aux risques graves pour le fœtus.
Les femmes aptes à procréer devraient passer un test de grossesse avant l’instauration du traitement par PIMJETMI. Elles doivent utiliser une méthode de contraception efficace pendant le traitement par PIMJETMI et au cours des 2 semaines suivant la prise de la dernière dose.
Des documents éducatifs destinés aux professionnels de la santé sont accessibles sur le site Web d’EMD Serono https://medinfo.emdserono.ca/fr ou par téléphone au 1-888-737-6668.
Fertilité
D’après les résultats d’études menées sur des animaux, le pimicotinib ne nuit pas à la fertilité des femmes. Le pimicotinib pourrait cependant affecter la fertilité chez les hommes. Les hommes, y compris ceux ayant subi une vasectomie, dont la partenaire est apte à procréer doivent utiliser une méthode de contraception efficace pendant le traitement par PIMJETMI et au cours des 2 semaines suivant la prise de la dernière dose.
7.1. Populations particulières
7.1.1. Grossesse
PIMJETMI ne doit pas être utilisé pendant la grossesse.
On ne dispose d’aucune donnée sur l’utilisation de PIMJETMI chez les femmes enceintes. D’après les données d’études réalisées chez des animaux et à la lumière du mode d’action du médicament, le pimicotinib peut être nocif pour le fœtus s’il est administré à une femme enceinte. Dans le cadre d’une étude sur le développement pré et postnatal chez le rat, les animaux ont présenté une mortalité accrue et un retard de développement, y compris à des doses plus faibles que celles qui exposent l’humain à la dose thérapeutique (voir 16 Toxicologie non clinique et 10.1 Mode d’action).
Les femmes aptes à procréer ou les hommes dont la partenaire est apte à procréer doivent être informés du risque pour le fœtus. Les patients (hommes et femmes) doivent être avisés de l’importance d’informer immédiatement leur professionnel de la santé en cas de grossesse (avérée ou suspectée) survenant pendant le traitement par PIMJETMI. En cas de grossesse pendant le traitement avec PIMJETMI, le professionnel de la santé doit soupeser les bienfaits escomptés du traitement pour la mère et les risques potentiels pour le fœtus, et discuter des options thérapeutiques avec la patiente.
Les femmes en âge de procréer qui souhaitent devenir enceintes pendant qu’elles reçoivent PIMJETMI doivent cesser le traitement et utiliser une méthode de contraception efficace pendant au moins 2 semaines après la prise de la dernière dose avant d’essayer de concevoir.
7.1.2. Allaitement
Il n’existe aucune donnée sur la présence du pimicotinib ou de ses métabolites dans le lait maternel humain. D’après les données d’études réalisées chez des animaux, le pimicotinib pourrait passer dans le lait maternel (voir 16 Toxicologie non clinique). Lorsqu’un médicament est présent dans le lait animal, il est probable qu’il soit également présent dans le lait maternel humain. En raison du risque d’effets indésirables graves chez l’enfant allaité, les femmes ne doivent pas allaiter pendant le traitement par PIMJETMI et pendant 2 semaines après la prise de la dernière dose de PIMJETMI.
7.1.3. Enfants et adolescents
Enfants et adolescents (< 18 ans) : Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
D’après les données limitées (le cas de trois adolescents [de 14 à 17 ans] pesant au moins 40 kilogrammes et ayant atteint la puberté et la maturité squelettique) examinées par Santé Canada, l’innocuité et l’efficacité de PIMJETMI chez les enfants pubères n’ont pas été établies.
Aucune étude n’a été consacrée au traitement par PIMJETMI chez les patients de la naissance à l’âge prépubère. D’après le mode d’action de PIMJETMI, les résultats obtenus chez des animaux et les résultats d’analyse en pharmacologie clinique, il existe des problèmes potentiels à l’égard du développement et de la fonction des os, des dents et des organes reproducteurs chez les enfants dont la croissance longitudinale n’est pas encore achevée et qui n’ont pas encore atteint la puberté (voir 10 Pharmacologie clinique et 16 Toxicologie non clinique).
7.1.4. Personnes âgées
Personnes âgées (> 65 ans) : Dans l’ensemble, aucune différence en matière d’innocuité n’a été observée entre les patients âgés de plus de 65 ans et ceux âgés de 65 ans ou moins; toutefois, comme le nombre total de patients atteints d’une tumeur à cellules géantes ténosynoviales âgés de plus de 65 ans et traités par PIMJETMI à raison de 50 mg une fois par jour dans la population regroupée de l’analyse de l’innocuité (11 patients sur 158 [7,0 %]) est peu élevé, les résultats sont difficilement interprétables.
- 8. Effets indésirables
8.1. Aperçu des effets indésirables
La population regroupée de l’analyse de l’innocuité décrite à la section 7 Mises en garde et précautions reflète l’exposition à PIMJETMI de 158 patients atteints d’une tumeur à cellules géantes ténosynoviales traités par 50 mg de PIMJETMI une fois par jour, y compris 94 patients ayant participé à l’étude de phase III MANEUVER (soit 63 patients qui ont été répartis de façon aléatoire pour recevoir PIMJETMI dans le cadre du volet à double insu et 31 patients qui sont passés du placebo à PIMJETMI dans le cadre du volet ouvert (voir 14 Études clinique) et 64 patients ayant participé à une étude de phase I comportant un seul groupe. La durée totale médiane de l’exposition à PIMJETMI était de 12,7 mois; 80,4 % des patients ayant été exposés pendant au moins 6 mois, 53,2 % pendant un an ou plus et 17,1 % pendant 2 ans ou plus.
Les effets indésirables comprennent les effets indésirables survenus en cours de traitement qui répondaient aux critères définissant les réactions indésirables aux médicaments. Des effets indésirables ont été signalés par 155 patients (98,1 %). Les effets indésirables les plus fréquents (> 10 %), par terme privilégié, étaient les suivants : prurit (43,0 %), œdème facial (41,1 %), éruption cutanée (36,1 %),
œdème périorbitaire (25,3 %), fatigue (20,9 %), nausées (20,3 %), indentation cutanée (19,0 %), céphalées (16,5 %), étourdissements (13,9 %), hypertension (12,7 %) et œdème périphérique (10,8 %).
Les anomalies dans les résultats d’analyses de laboratoire, déclarées comme étant des effets indésirables et les plus couramment (> 20 %) observées étaient l’augmentation du taux sanguin de lacticodéshydrogénase (96,8 %), l’augmentation du taux sanguin de créatine phosphokinase (96,2 %), l’augmentation du taux d’aspartate aminotransférase (82,9 %), l’augmentation du taux de cholestérol (56,8 %), l’augmentation du taux de lipase (54,1 %), l’augmentation du taux d’amylase sérique (51,3 %), l’augmentation du taux d’alanine aminotransférase (42,4 %), la diminution du nombre de globules blancs (30,6 %), l’augmentation du taux de créatinine (29,1 %), la diminution du nombre de neutrophiles (27,4 %) et la diminution du nombre de lymphocytes (22,9 %).
Une indentation cutanée (terme générique désignant notamment l’indentation cutanée, l’atrophie cutanée, l’élastolyse du derme moyen et la dystrophie cutanée) a été signalée chez 22,8 % des patients traités par PIMJETMI dans la population regroupée de l’analyse de l’innocuité, comparativement à un patient (1,6 %) dans le groupe PIMJETMI, dans le cadre du volet à double insu de l’étude MANEUVER (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques), ce qui indique qu’il s’agit d’un effet indésirable à apparition tardive.
Des effets indésirables de grade 3 ou plus ont été signalés chez 48 patients (30,4 %). Les effets indésirables de grade 3 ou plus signalés chez > 2 % des patients, par terme privilégié, étaient l’éruption cutanée (2,5 %), l’hypertension (5,7 %) et l’augmentation de la tension artérielle (5,1 %).
Les anomalies de grade 3 ou plus dans les résultats d’analyses de laboratoire, déclarées comme étant un effet indésirable et rapportées chez > 2 % des patients étaient l’augmentation du taux sanguin de créatine phosphokinase (16,6 %), l’augmentation du taux de lipase (2,8 %) et la diminution du nombre de neutrophiles (3,2 %).
Il n’y a eu aucun effet indésirable mortel.
Des effets indésirables graves ont été signalés chez 3 patients (1,9 %) [1 patient ayant présenté une hausse de sa tension artérielle, 1 patient, de l’hypertension, et 1 patient, une céphalée).
Quatre (2,5 %) des patients ayant reçu PIMJETMI ont dû abandonner définitivement le traitement en raison d’un effet indésirable. Les effets indésirables ayant nécessité l’arrêt définitif du traitement comprenaient la fatigue, chez 2 patients (1,3 %), ainsi que les nausées, le prurit, l’œdème facial, les céphalées et l’éruption cutanée, chez 1 patient (0,6 %) dans chaque cas.
Une réduction de la dose en raison d’un effet indésirable est survenue chez 18,4 % des patients ayant reçu PIMJETMI. Les effets indésirables les plus fréquents (> 1 %) ayant nécessité une réduction de la dose étaient l’indentation cutanée (3,8 %), l’éruption cutanée (3,2 %), l’augmentation du taux sanguin de créatine phosphokinase (2,5 %), le prurit (2,5 %), l’œdème facial (1,9 %), l’éruption cutanée maculopapuleuse (1,3 %) et les céphalées (1,3 %).
Des interruptions du traitement en raison d’un effet indésirable sont survenues chez 46,8 % des patients ayant reçu PIMJETMI. Les effets indésirables les plus fréquents (> 2 %) ayant nécessité une interruption du traitement étaient l’augmentation du taux sanguin de créatine phosphokinase (13,3 %), l’éruption cutanée (10,1 %), le prurit (7,0 %), l’œdème facial (5,1 %), l’œdème périorbitaire (4,4 %), l’indentation cutanée (3,8 %), l’œdème palpébral (2,5 %), les céphalées (2,5 %), l’hypertension (2,5 %) et la diminution du nombre de neutrophiles (2,5 %).
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
L’innocuité de PIMJETMI a été évaluée chez 63 patients adultes atteints d’une tumeur à cellules géantes ténosynoviales qui ont été répartis de façon aléatoire pour recevoir PIMJETMI dans le cadre du volet à double insu de l’étude de phase III MANEUVER (voir 14 Études cliniques).
Les effets indésirables les plus courants (> 20 %), y compris les résultats anormaux aux analyses de laboratoire, étaient l’augmentation du taux sanguin de lacticodéshydrogénase, l’augmentation du taux sanguin de créatine phosphokinase, l’augmentation du taux d’aspartate aminotransférase, l’augmentation du taux de cholestérol, l’augmentation du taux de lipase, l’augmentation du taux d’amylase, le prurit, l’œdème du visage, l’augmentation du taux d’alanine aminotransférase, l’éruption cutanée, l’augmentation du taux de créatinine, la diminution du nombre de globules blancs, la diminution du nombre de neutrophiles, la fatigue, les nausées, les céphalées, l’œdème périphérique et l’œdème périorbitaire.
Le tableau 3 résume les effets indésirables observés dans le cadre de l’étude MANEUVER, pendant la période de l’étude à double insu jusqu’à la semaine 25.
Tableau 3 – Effets indésirables survenus chez ≥ 10 % des patients ayant reçu PIMJETMI, avec une différence entre les groupes de plus de 5 % par rapport au placebo, jusqu’à la semaine 25 de l’étude MANEUVER*
PIMJETMI N = 63 | Placebo N = 31 | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
Effets indésirables présentés selon la classification par système et organe# | Tous grades confondus % | Grade 3 ou 4 % | Tous grades confondus % | Grade 3 ou 4 % | |||||||
| Affections oculaires | |||||||||||
| Œdème périorbitairea | 41,3 | 0 | 9,7 | 0 | |||||||
| Affections gastro-intestinales | |||||||||||
| Nausées | 27,0 | 0 | 6,5 | 0 | |||||||
| Troubles généraux et anomalies au site d’administration | |||||||||||
| Œdème du visage | 47,6 | 0 | 0 | 0 | |||||||
| Fatigueb | 36,5 | 0 | 22,6 | 0 | |||||||
| Œdème périphériquec | 20,6 | 0 | 6,5 | 0 | |||||||
| Affections du système nerveux | |||||||||||
| Céphaléesd | 22,2 | 0 | 6,5 | 0 | |||||||
PIMJETMI N = 63 | Placebo N = 31 |
|---|
Effets indésirables
| présentés selon la classification par système et organe# | Tous grades confondus % | Grade 3 ou 4 % | Tous grades confondus % | Grade 3 ou 4 % | |||||
|---|---|---|---|---|---|---|---|---|---|
| Étourdissements | 15,9 | 0 | 3,2 | 0 | |||||
| Affections psychiatriques | |||||||||
| Insomnie | 14,3 | 0 | 6,5 | 0 | |||||
| Affections de la peau et du tissu sous-cutané | |||||||||
| Prurit | 52,4 | 3,2 | 3,2 | 0 | |||||
| Éruption cutanéee | 47,6 | 6,3 | 9,7 | 0 | |||||
| Affections vasculaires | |||||||||
| Hypertensionf | 19,0 | 9,5 | 6,5 | 0 | |||||
* À l’exclusion des anomalies dans les résultats d’analyses de laboratoire déclarées comme étant des effets indésirables. # La gravité des effets indésirables a été évaluée selon la version 5.0 des critères CTCAE. a. Œdème périorbitaire (comprend l’œdème périorbitaire et l’œdème palpébral) b. Fatigue (comprend la fatigue et l’asthénie) c. Œdème périphérique (comprend l’œdème périphérique, l’œdème généralisé, l’œdème et la tuméfaction) d. Céphalée (comprend la céphalée et la migraine) e. Éruption cutanée (comprend l’éruption cutanée, l’éruption cutanée maculopapuleuse, la dermatite, l’éruption cutanée érythémateuse, l’éruption cutanée maculaire, l’eczéma, l’éruption cutanée papulosquameuse et l’intertrigo) f. Hypertension (comprend l’hypertension et l’augmentation de la tension artérielle) | |||||||||
8.3. Effets indésirables peu fréquents observés au cours des études cliniques
Affections gastro-intestinales : vomissements (6,3 %)
Troubles du métabolisme et de la nutrition : diminution de l’appétit (9,5 %)
Affections musculosquelettiques et du tissu conjonctif : myalgie (6,3 %)
Affections de la peau et du tissu sous-cutané : dermatite acnéiforme (6,3 %), indentation cutanée (1,6 %)
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Le tableau 4 présente un résumé des anomalies dans les résultats d’analyses de laboratoire déclarées comme étant des effets indésirables survenus en cours de traitement dans le cadre de l’étude MANEUVER, pendant la période de l’étude à double insu jusqu’à la semaine 25.
Tableau 4 – Résultats anormaux aux examens de laboratoire qui se sont aggravés par rapport au début de l’étude chez ≥ 10 % des patients ayant reçu PIMJETMI, avec une différence entre les groupes de plus de 5 % par rapport au placebo, jusqu’à la semaine 25 de l’étude MANEUVER
PIMJETMI N = 63 | Placebo N = 31 | ||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Résultats anormaux aux analyses de laboratoirea,# | Tous grades confondus % | Grade 3 ou 4 % | Tous grades confondus % | Grade 3 ou 4 % | |||||||||
| Données biochimiques | |||||||||||||
| Augmentation du taux de créatine phosphokinase+ | 96,8 | 15,9* | 19,4 | 0 | |||||||||
| Augmentation du taux sanguin de lacticodéshydrogénase+ | 95,2 | 0 | 6,5 | 0 | |||||||||
| Augmentation du taux d’aspartate aminotransférase+ | 82,5 | 0 | 12,9 | 0 | |||||||||
| Augmentation du taux de lipase+ | 58,3 | 4,2 | 26,1 | 0 | |||||||||
| Augmentation du taux de cholestérolb | 52,6 | 0 | 29,6 | 0 | |||||||||
| Augmentation du taux d’amylase sérique+ | 51,6 | 0 | 3,3 | 0 | |||||||||
| Augmentation du taux d’alanine aminotransférase+ | 36,5 | 0 | 25,8 | 0 | |||||||||
| Augmentation du taux de créatinine+ | 25,4 | 0 | 0 | 0 | |||||||||
| Données hématologiques | |||||||||||||
| Diminution du nombre de globules blancs | 27,0 | 0 | 3,2 | 0 | |||||||||
| Diminution du nombre de neutrophiles | 20,6 | 1,6 | 0 | 0 | |||||||||
| Diminution du nombre de lymphocytes | 14,3 | 0 | 3,2 | 0 | |||||||||
+ D’autres renseignements sur les effets indésirables respectifs sont fournis ci-dessous. # La gravité des effets indésirables a été évaluée selon la version 5.0 des critères CTCAE. * Comprend les événements de grade 4. a. Le dénominateur utilisé dans le calcul du taux allait de 48 à 63 pour PIMJETMI et de 23 à 31 pour le placebo, selon le nombre de patients pour qui l’on disposait d’une valeur initiale et d’au moins une valeur après l’instauration du traitement. Représente l’incidence des résultats de laboratoire, et non des effets indésirables signalés. b. La plupart des patients présentant une augmentation de la cholestérolémie affichaient également un taux élevé de lipoprotéines de haute densité (HDL), ce qui laisse supposer que les cas d’hypercholestérolémie pourraient être dus principalement à une hausse du taux de cholestérol HDL. | |||||||||||||
Augmentation du taux de certaines enzymes sériques
L’augmentation du taux d’enzymes sériques (comme la créatine phosphokinase [CPK], la lacticodéshydrogénase [LDH], les transaminases hépatiques [ALT, AST], la lipase ou l’amylase) a été associée à la classe des inhibiteurs du CSF-1R, y compris à PIMJETMI. Ces augmentations étaient généralement légères ou modérées, asymptomatiques et réversibles après interruption ou abandon du traitement. La majorité des augmentations sont survenues dans les 1 ou 2 mois suivant le début du traitement par PIMJETMI.
Augmentation du taux de créatinine
Lors de la première partie de l’étude MANEUVER, une augmentation moyenne maximale de la créatinine sérique de 11,4 µmol/L a été observée 5 semaines après l’instauration du traitement par PIMJETMI. L’augmentation du taux de créatinine sérique a persisté tout au long du traitement et était réversible une fois celui-ci terminé. Il est possible que ces augmentations de la créatinine sérique ne soient pas associées à des changements sur le plan de la fonction rénale.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
PIMJETMI est un substrat du CYP3A.
L’utilisation concomitante d’un puissant inducteur du CYP3A diminue l’exposition à PIMJETMI, ce qui pourrait réduire l’efficacité de PIMJETMI. Éviter l’utilisation concomitante de PIMJETMI et d’inducteurs puissants du CYP3A.
L’utilisation concomitante d’un inhibiteur puissant ou modéré du CYP3A fait augmenter l’exposition à PIMJETMI, ce qui pourrait accroître le risque d’effets indésirables de PIMJETMI. Éviter l’utilisation concomitante d’inhibiteurs puissants du CYP3A. Surveiller les patients afin de déceler tout effet indésirable lorsque PIMJETMI est utilisé en concomitance avec des inhibiteurs puissants ou modérés du CYP3A et modifier la dose en cas d’effets indésirables, conformément aux recommandations.
PIMJETMI est un inhibiteur de la glycoprotéine P (P-gp). Il fait augmenter la concentration plasmatique des substrats de la P-gp, ce qui pourrait accroître le risque d’effets indésirables associés aux substrats de la P-gp ayant un indice thérapeutique étroit. Si l’utilisation concomitante ne peut être évitée, surveiller les patients pour détecter tout effet indésirable du substrat (voir la monographie du substrat de la P-gp).
9.3. Interactions médicament-comportement
L’interaction de PIMJETMI avec les risques comportementaux individuels (p. ex., tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4. Interactions médicament-médicament
Les médicaments apparaissant dans le tableau 5 sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction.
Tableau 5 – Interactions médicament-médicament établies ou potentielles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Inhibiteurs puissants du CYP3A (p. ex., itraconazole) | EC | L’administration concomitante d’itraconazole, un inhibiteur puissant du CYP3A, a fait augmenter l’exposition totale au pimicotinib (aire sous la courbe [ASC]0-∞) de 57 % et n’a eu aucun effet sur la concentration maximale (Cmax) du pimicotinib, ce qui pourrait accroître le risque d’effets indésirables de PIMJETMI (voir 10 Pharmacologie clinique). | Éviter l’utilisation concomitante d’inhibiteurs puissants du CYP3A. Si l’utilisation concomitante ne peut être évitée, surveiller étroitement les patients pour détecter tout effet indésirable et modifier la dose conformément aux recommandations du tableau 1 (voir 4 Posologie et administration). |
| Inhibiteurs modérés du CYP3A (p. ex., fluconazole, érythromycine) | PBPK | L’administration concomitante d’un inhibiteur modéré du CYP3A (fluconazole ou érythromycine) devrait faire augmenter l’exposition générale au pimicotinib (rapports des ASC ≤ 1,5 fois supérieurs), ce qui pourrait accroître le risque d’effets indésirables de PIMJETMI (voir 10 Pharmacologie clinique). | Surveiller les patients pour détecter tout effet indésirable. Modifier la dose conformément aux recommandations du tableau 1 (voir 4 Posologie et administration). |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Inducteurs puissants du CYP3A (p. ex., rifampine) | EC | L’administration concomitante de rifampicine, un inducteur puissant du CYP3A, a abaissé la concentration plasmatique maximale (Cmax) de pimicotinib de 28 % et l’exposition totale au médicament (ASC0-∞) de 69 %, ce qui pourrait réduire l’efficacité de PIMJETMI (voir 10 Pharmacologie clinique). | Éviter l’utilisation concomitante d’inducteurs puissants du CYP3A. |
| Substrats de la glycoprotéine P (P-gp) ayant un indice thérapeutique étroit (p. ex., fexofénadine, digoxine) | EC | L’administration concomitante de fexofénadine (un substrat de la P-gp) a entraîné une augmentation de l’exposition générale à la fexofénadine, où la Cmax et l’ASC0-∞ ont augmenté de 82 % et de 57 %, respectivement (voir 10 Pharmacologie clinique). L’administration concomitante de substrats de la P-gp ayant un indice thérapeutique étroit (p. ex., la digoxine) pourrait accroître le risque d’effets indésirables du substrat. | Si l’utilisation concomitante ne peut être évitée, surveiller les patients pour détecter tout effet indésirable du substrat (voir la monographie du substrat de la P-gp). |
Légende : EC = essai clinique; PBPK = modélisation pharmacocinétique fondée sur la physiologie.
Autres études cliniques et approches fondées sur un modèle
Inducteurs du CYP3A : Selon la modélisation PBPK, l’administration concomitante d’éfavirenz (un inducteur modéré du CYP3A) a entraîné une diminution de 22 % de la Cmax et de 52 % de l’ASC0-∞ du pimicotinib.
Agents réducteurs d’acide gastrique : L’administration concomitante d’oméprazole (un inhibiteur de la pompe à protons) a retardé le tmax du pimicotinib d’environ 1 heure et a entraîné une diminution de 42 % de sa Cmax; il n’y a eu aucun effet sur l’exposition totale au pimicotinib.
Effet du pimicotinib sur les substrats de MATE1 : L’administration concomitante de metformine (un substrat de MATE1) a entraîné une augmentation de l’exposition générale à la metformine, où la Cmax et l’ASC0-∞ ont augmenté de 29 % et de 42 %, respectivement.
Effet du pimicotinib sur les substrats de la BCRP : L’administration concomitante de rosuvastatine (un substrat de la BCRP) a entraîné une augmentation de l’exposition générale à la rosuvastatine, où la Cmax et l’ASC0-∞ ont augmenté de 45 % et de 39 %, respectivement.
Études in vitro
Effet du pimicotinib sur les substrats du CYP : Selon des études in vitro, il est peu probable que le pimicotinib soit un inhibiteur direct des enzymes CYP3A, CYP1A2, CYP2B6, CYP2C9, CYP2C19, CYP2C8 et CYP2D6 à des concentrations importantes sur le plan clinique. In vitro, le pimicotinib a été associé à une inhibition dépendante du temps des enzymes CYP2C8 et CYP3A4/5 (mais seulement pour la testostérone, et non pour le midazolam comme substrat). D’après d’autres études in vitro et modélisations PBPK, cela ne devrait pas entraîner d’interactions significatives sur le plan clinique avec les substrats du CYP2C8 ou du CYP3A4, respectivement.
Il est peu probable que le pimicotinib induise les enzymes CYP3A, CYP1A2 et CYP2B6 à des concentrations importantes sur le plan clinique.
Effet du pimicotinib sur les substrats de transporteurs : Selon des études in vitro, il est peu probable que le pimicotinib inhibe les transporteurs OATP1B1, OATP1B3, OAT1, OAT3, OCT2 et MATE2-K à des concentrations importantes sur le plan clinique.
Effet des transporteurs sur le pimicotinib : D’après des études in vitro, il est peu probable que le pimicotinib soit un substrat de la P-gp, de la BCRP, des transporteurs OAT1, OAT3, OCT2, OATP1B1, OATP1B3, MATE1 et MATE2-K à des concentrations importantes sur le plan clinique.
Effet des métabolites sur les substrats du CYP : Selon des études in vitro, il est peu probable que les métabolites M281 et M113 inhibent les isoenzymes CYP1A2, CYP2B6, CYP3A, CYP2C9, CYP2C19, CYP2C8 et CYP2D6 directement et par inhibition dépendante du temps à des concentrations importantes sur le plan clinique. Le M281 présente un faible risque d’induction importante du CYP1A2 du point de vue clinique, mais est peu susceptible d’induire le CYP3A et le CYP2B6 à des concentrations importantes sur le plan clinique. Le M113 ne présente aucun potentiel d’induction des isoenzymes CYP1A2, CYP2B6 et CYP3A4 à des concentrations importantes sur le plan clinique.
Effet des métabolites sur les substrats de transporteurs : Selon des études in vitro, il est peu probable que le métabolite M281 inhibe les transporteurs OATP1B1, OATP1B3, OAT1, OAT3, OCT2 et MATE2-K à des concentrations importantes sur le plan clinique. Le M281 présente un potentiel d’inhibition de MATE1 à des concentrations importantes sur le plan clinique. Il est peu probable que le métabolite M113 inhibe les transporteurs OATP1B1, OATP1B3, OAT1, OAT3, OCT2, MATE1 et MATE2-K à des concentrations importantes sur le plan clinique.
9.5. Interactions médicament-aliment
PIMJETMI peut être pris avec ou sans nourriture (voir 10 Pharmacologie clinique). Éviter l’utilisation concomitante de PIMJETMI et d’inhibiteurs puissants du CYP3A, y compris le pamplemousse ou le jus de pamplemousse (voir 9.4 Interactions médicament-médicament).
9.6. Interactions médicament-plante médicinale
Éviter l’utilisation concomitante de PIMJETMI et d’inducteurs puissants du CYP3A, y compris le millepertuis (voir 9.4 Interactions médicament-médicament).
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
Le pimicotinib est une petite molécule inhibitrice de la tyrosine kinase qui inhibe le récepteur du facteur 1 de stimulation des colonies (CSF-1R, de l’anglais colony stimulating factor 1 receptor). In vitro, le pimicotinib a inhibé l’activité kinase du CSF-1R et la prolifération des cellules exprimant le CSF-1R.
10.2. Pharmacodynamie
Effets sur les monocytes non classiques, le facteur 1 de stimulation des colonies et le télopeptide C-terminal
Dans la fourchette de doses allant de 25 à 100 mg, le traitement par le pimicotinib a entraîné une diminution des monocytes non classiques (MNC) dans le sang périphérique et une augmentation des concentrations plasmatiques du facteur 1 de stimulation des colonies (CSF-1) chez les patients atteints de tumeurs solides. Une diminution maximale des MNC a été observée à une dose d’au moins 25 mg administrée une fois par jour, et les effets du traitement sur les concentrations de CSF-1 ont atteint un plateau à 50 mg. Parmi les patients atteints d’une tumeur à cellules géantes ténosynoviales, ceux ayant reçu 50 mg de pimicotinib une fois par jour affichaient des variations plus marquées des concentrations de CSF-1 et de télopeptide C-terminal du collagène de type 1 (CTX) que ceux ayant reçu 25 mg de pimicotinib une fois par jour.
Électrophysiologie cardiaque
L’effet du pimicotinib sur l’intervalle QTc a été analysé chez 32 patients ayant reçu des doses multiples allant de 25 mg à 75 mg une fois par jour, à partir de données d’analyse pharmacocinétique (PK) et d’électrophysiologie (QTcF) appariées issues de l’étude multicentrique ouverte de phase I non contrôlée, au moyen d’un modèle linéaire à effets mixtes. Lors d’une exposition correspondant à 1,29 fois la Cmax moyenne à l’état d’équilibre de la dose recommandée (soit 50 mg une fois par jour), il est peu probable qu’il y ait une augmentation moyenne de l’intervalle QTc supérieure à 20 millisecondes.
Relations exposition-réponse
Une exposition plus élevée au pimicotinib est associée à un risque accru d’augmentation des taux d’amylase et d’AST, d’œdème facial, de prurit, d’œdème périorbitaire, de tout effet indésirable survenu en cours de traitement entraînant une réduction de la dose ou une interruption du traitement, et d’augmentation du temps écoulé avant la première augmentation du taux de créatine phosphokinase de grade 3 ou plus.
La probabilité de la réponse (taux de réponse globale [TRG], évalué par un comité d’examen indépendant à l’insu [CEII] selon les critères d’évaluation de la réponse des tumeurs solides [RECIST, ou Response Evaluation Criteria in Solid Tumors]) a augmenté avec l’augmentation de l’exposition au pimicotinib.
10.3. Pharmacocinétique
Dans la fourchette de doses allant de 25 à 75 mg, l’exposition au pimicotinib à l’état d’équilibre a augmenté de façon à peu près proportionnelle à la dose. L’état d’équilibre a été atteint en 15 jours d’administration uniquotidienne. La moyenne géométrique du rapport d’accumulation à l’état d’équilibre d’après l’ASCtau était de 3,43 après la prise de 50 mg une fois par jour.
Tableau 6 – Résumé des paramètres pharmacocinétiques du pimicotinib chez des patients atteints d’une tumeur à cellules géantes ténosynoviales
| Cmax, état d’équilibre | Tmax | t½ (h) | ASC24, état d’équilibre | Cl/F | Vcentral/F | |||
Dose moyenne à l’état d’équilibre (50 mg une fois par jour) | 577 (24,8) ng/m La | 0,93 h (0,45; 3,50)b | 47,8 h (31,0)b | 6 990 (28,8) h*ng /mLa | 7,97 L/h (2,83)c | 110 L (3,87)c | ||
[a] Les valeurs (issues d’estimations/de simulations obtenues à l’aide d’une analyse pharmacocinétique de population) sont présentées sous forme de moyenne géométrique (CV géométrique, en pourcentage); CV = coefficient de variation [b] Le Tmax à l’état d’équilibre est fourni sous forme de valeurs médianes (minimum; maximum); la t1/2 est présentée sous forme de moyenne géométrique (CV géométrique, en pourcentage) [c] L’estimation des paramètres du modèle pharmacocinétique plasmatique définitif du pimicotinib est fournie en valeurs (erreur-type relative, en pourcentage) | ||||||||
Absorption
Le temps médian pour atteindre la Cmax était d’environ 1 heure après la prise d’une dose unique de 50 mg de pimicotinib.
Chez des sujets en santé, lorsque le pimicotinib a été pris avec un repas riche en matières grasses et en calories, l’ASCT est demeurée stable et la Cmax a diminué d’environ 60 % par rapport à l’état à jeun. Le Tmax a été retardé d’environ 4 heures. Ces différences n’étaient pas significatives sur le plan clinique.
Distribution
Le pimicotinib est lié à 95,4 % aux protéines plasmatiques humaines. Le volume de distribution apparent après la prise d’une dose unique de 50 mg est de 730 L.
Métabolisme
Les voies métaboliques du pimicotinib comprennent l’hydrolyse, l’oxydation, la déshydrogénation, la déméthylation, l’O-désalkylation, la glucuronidation et la sulfatation. Les réactions d’hydrolyse médiées par la carboxylestérase 1 (CES1) humaine ont été établies comme les principales voies du métabolisme et sont responsables de 63,25 % de l’élimination du médicament. Les réactions d’oxydation sont quant à elles responsables de 20,51 % de l’élimination du médicament. Le métabolisme oxydatif s’est produit principalement par le CYP3A4. Deux principaux métabolites pharmacologiquement inactifs en circulation (le M281 et le M113) ont été identifiés.
Élimination
Après la prise de doses uniques allant de 25 mg à 100 mg, la clairance apparente du pimicotinib était faible. Après la prise d’une dose unique de 50 mg, la moyenne géométrique de la Cl/F est de 11,6 L/h (CV en % : 52,7). Après la prise d’une dose unique de 50 mg, la moyenne géométrique de la demi-vie terminale (t1/2) est de 43,6 heures (CV en % : 33,5). Après l’administration d’une dose unique de 50 mg de pimicotinib radiomarqué à des participants en bonne santé, 57,6 % de la dose a été récupérée dans l’urine (0,06 % intact) et 37,9 % dans les fèces (0,15 % intact).
Populations et états pathologiques particuliers
Âge
D’après l’analyse pharmacocinétique de population, aucune différence significative du point de vue clinique quant à la pharmacocinétique du pimicotinib n’a été observée en fonction de l’âge (de 18 à 82 ans).
Sexe
D’après l’analyse pharmacocinétique de population, aucune différence significative du point de vue clinique quant à la pharmacocinétique du pimicotinib n’a été observée en fonction du sexe.
Origine ethnique
D’après l’analyse pharmacocinétique de population, aucune différence significative du point de vue clinique quant à la pharmacocinétique du pimicotinib n’a été observée en fonction de la race (asiatique, noire, blanche ou autre) et de la région (Chine ou reste du monde).
Insuffisance hépatique
Dans le cadre d’une étude consacrée à l’insuffisance hépatique, l’exposition au pimicotinib a été évaluée chez des patients présentant divers degrés de fonction hépatique et auxquels une dose unique de 25 mg a été administrée. L’exposition au pimicotinib (ASC0-∞) a augmenté de 45 % (l’ASC0-∞ libre a augmenté de 84 %) chez les participants atteints d’insuffisance hépatique modérée (n = 8; classe B de Child-Pugh) comparativement aux participants ayant une fonction hépatique normale (n = 8). Des résultats semblables ont été observés lors de la classification selon les critères établis par l’ODWG (Organ Dysfunction Working Group) du NCI (National Cancer Institute Organ Dysfunction Working Group) chez les participants présentant une insuffisance hépatique modérée (n = 8; taux de bilirubine totale se situant entre plus de 1,5 et 3 fois la LSN, quel que soit le taux d’AST), comparativement à ceux ayant une fonction hépatique normale (n = 15). L’exposition au pimicotinib est comparable chez les patients présentant une insuffisance hépatique légère (n = 8; classe A de Child-Pugh) et chez les participants ayant une fonction hépatique normale (n = 8). Chez les patients présentant une insuffisance hépatique modérée (classe B de Child-Pugh), la dose initiale de PIMJETMI doit être réduite à 25 mg une fois par jour. Il faut surveiller les patients pour détecter tout effet indésirable et modifier à nouveau la dose conformément aux recommandations du tableau 1. Aucun ajustement posologique n’est recommandé chez les patients atteints d’insuffisance hépatique légère (classe A de Child-Pugh) [voir 4 Posologie et administration et 4.2 Posologie recommandée et ajustement posologique, Insuffisance hépatique).
L’insuffisance hépatique a également été évaluée comme covariable dans le modèle pharmacocinétique de population. Vingt-sept (8,8 %) patients présentaient une insuffisance hépatique légère (selon la classification NCI-ODWG; taux de bilirubine totale inférieur ou égal à la LSN avec un taux d’AST supérieur à la LSN, ou un taux de bilirubine totale se situant entre plus de 1 fois et 1,5 fois la LSN, quel que soit le taux d’AST). La modélisation pharmacocinétique de population a révélé une exposition semblable entre les patients présentant une insuffisance hépatique légère et ceux ayant une fonction hépatique normale.
Aucune étude n’a été consacrée au traitement par le pimicotinib chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh ou taux de bilirubine totale se situant entre plus de 3 fois et 10 fois la LSN, quel que soit le taux d’AST).
Insuffisance rénale
La clairance rénale du pimicotinib est négligeable, et on ne s’attend pas à ce que l’insuffisance rénale ait un effet pertinent sur la pharmacocinétique du pimicotinib. Aucune étude pharmacocinétique officielle n’a été réalisée. D’après l’analyse pharmacocinétique de population, aucune différence pharmacocinétique importante sur le plan clinique n’a été observée chez les sujets atteints d’insuffisance rénale légère (n = 57) ou modérée (n = 17) [clairance de la créatinine (ClCr) de 30 à 89 mL/min].
Aucune étude n’a été consacrée au traitement par le pimicotinib chez les patients atteints d’insuffisance rénale grave (ClCr < 30 mL/min).
Poids corporel
Dans l’analyse pharmacocinétique de population, le poids corporel initial a été intégré au modèle de base en tant que covariable mécaniste. Les patients dont le poids corporel correspondait aux 5e et 95e percentiles (respectivement 48 kg et 94 kg) affichaient une concentration moyenne à l’état d’équilibre (Cmoy,éé) supérieure d’environ 26 % et inférieure d’environ 24 % à celle d’un patient ayant un poids corporel médian (65 kg). De même, les patients dont le poids corporel correspondait aux 5e et 95e percentiles affichaient une concentration maximale à l’état d’équilibre (Cmax,éé) supérieure d’environ 30 % et inférieure d’environ 27 % à celle d’un patient ayant un poids corporel médian. On n’a observé aucune différence d’importance clinique de l’exposition au pimicotinib (Cmoy,éé et Cmax,éé).
11. Conservation, stabilité et mise au rebut
Conserver PIMJETMI à la température ambiante (de 15 °C à 30 °C). Conserver le produit dans son emballage d’origine afin de le protéger de l’humidité. Ne pas jeter le sachet déshydratant.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses : chlorhydrate de pimicotinib
Nom chimique : chlorhydrate hydraté de 3,3-diméthyl-N-(6-méthyl-5-{[2-(1-méthyl-1H-pyrazol-4-yl)pyridine-4-yl]oxy}pyridine-2-yl)-2-oxopyrrolidine-1-carboxamide
Formule moléculaire et masse moléculaire : C22H24N6O3•HCl•H2O
474,94 g/mol (chlorhydrate monohydraté de pimicotinib)
420,47 g/mol (pimicotinib)
Formule développée :
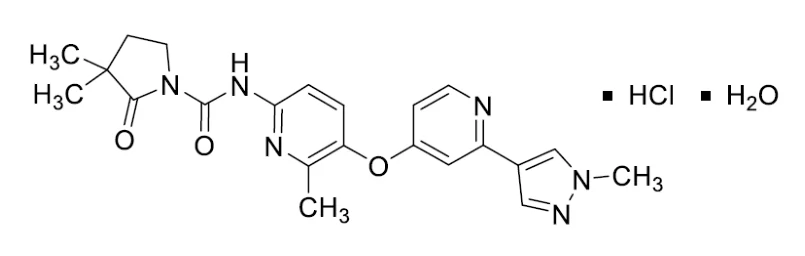
Propriétés physicochimiques : La solubilité du chlorhydrate de pimicotinib dans les solutions aqueuses et les milieux biologiquement pertinents diminue lorsque le pH augmente. La constante de dissociation acide (pKa) a été établie à 5,0 (base). Le chlorhydrate de pimicotinib est librement soluble dans l’éthanol et pratiquement insoluble ou insoluble dans l’eau.
Caractéristiques du produit :
Le pimicotinib est un inhibiteur de kinase pris par voie orale.
14. Études cliniques
14.1. Études cliniques par indication
Tumeur à cellules géantes ténosynoviales
Tableau 7 – Résumé des données démographiques des patients dans l’étude clinique ABSK021-301 sur les tumeurs à cellules géantes ténosynoviales
| No de l’essai | Plan de l’essai | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge (tranche) | Sexe |
| ABSK021-301 (MANEUVER) | Étude multicentrique internationale de phase III à double insu et à répartition aléatoire contre placebo auprès de patients atteints d’une tumeur à cellules géantes ténosynoviales | Partie 1 : 50 mg par voie orale une fois par jour ou placebo pendant 24 semaines; Partie 2 (en mode ouvert) : 50 mg par voie orale une fois par jour ou placebo pendant 24 semaines; | Partie 1 : PIMJETMI : n = 63; placebo : n = 31 Partie 2 : PIMJETMI : n = 83 (ont reçu, en aveugle, soit PIMJETMI [n = 52], soit un placebo [n = 31] lors de la partie 1, avant de recevoir leur première dose de PIMJETMI dans la partie 2) | De 18 à 69 ans | Femmes : 68,1 % Hommes : 31,9 % |
L’efficacité de PIMJETMI a été évaluée dans le cadre de l’étude MANEUVER, une étude multicentrique internationale de phase III à double insu et à répartition aléatoire contre placebo, menée auprès de patients adultes atteints d’une tumeur à cellules géantes ténosynoviales symptomatique (douleur qualifiée au moins de modérée et/ou raideur modérée), non résécable (c.-à-d. que la résection chirurgicale risquerait d’entraîner un dysfonctionnement ou des complications graves et/ou que la tumeur ne se prêtait pas à une résection complète compte tenu de la complexité du site anatomique et de l’étendue de l’invasion). Les patients admissibles à l’étude devaient avoir reçu un diagnostic de tumeur à cellules géantes ténosynoviales confirmé par examen histologique, leur maladie devait être mesurable selon la version 1.1 des critères d’évaluation de la réponse des tumeurs solides (RECIST), et ils devaient présenter au moins une lésion mesurant au minimum 2 centimètres. Les patients atteints d’une maladie métastatique connue ont été exclus de l’étude.
Les patients ont été répartis au hasard selon un rapport de 2:1 de façon à recevoir 50 mg de PIMJETMI une fois par jour ou un placebo correspondant. La répartition aléatoire a été stratifiée par région géographique (Chine vs reste du monde). Les patients ont reçu 50 mg de PIMJETMI une fois par jour ou un placebo jusqu’à la fin de la période de traitement (semaine 24) et jusqu’à la visite de suivi de la semaine 25, comprenant une imagerie par résonance magnétique, ou jusqu’à leur retrait de l’étude. Au terme de la partie de l’étude à double insu et à répartition aléatoire, les patients qui répondaient toujours aux critères d’admissibilité ont eu la possibilité de poursuivre le traitement à la dose actuelle ou de participer à la phase de traitement en mode ouvert de l’étude et commencer à recevoir 50 mg de PIMJETMI une fois par jour.
Le principal paramètre d’évaluation de l’efficacité était le taux de réponse globale (TRG), évalué par un comité d’examen indépendant à l’insu [CEII] à la semaine 25, selon la version 1.1 des critères RECIST. (c.-à-d. la proportion de patients ayant obtenu la meilleure réponse globale, complète ou partielle, sur une période de 25 semaines). Les paramètres d’évaluation secondaires clés de l’efficacité à la semaine 25 étaient le TRG, évalué par un CEII à partir du score de volume tumoral, la variation moyenne de l’amplitude des mouvements (ADM) active (exprimée en amplitude relative) de l’articulation touchée par rapport au début de l’étude, selon les critères de référence applicables à cette même articulation, ainsi que la variation moyenne des résultats rapportés par les patients par rapport au début de l’étude. Ceux-ci comprenaient le score à l’échelle d’évaluation numérique de la pire rigidité (Worst Stiffness Numeric Rating Scale), le score à l’échelle d’évaluation numérique de la pire douleur selon le questionnaire concis d’évaluation de la douleur (Brief Pain Inventory, ou BPI) et le score au questionnaire abrégé sur la fonction physique du système d’information sur la mesure des résultats rapportés par les patients (Patient-reported Outcomes Measurement Information System Physical Functioning, ou PROMIS-PF). Parmi les autres paramètres d’évaluation secondaires de l’efficacité à la semaine 25 figurait la durée de la réponse (DR), évaluée par un CEII, selon la version 1.1 des critères RECIST.
Dans le cadre de l’étude MANEUVER, le score de volume tumoral a été défini comme le volume estimé de la cavité synoviale ou de la gaine tendineuse touchée distendue à son maximum, mesuré par paliers de 10 %. L’amplitude des mouvements a été mesurée en pourcentage de l’amplitude de référence normale pour l’articulation touchée. Les évaluateurs cliniques ont effectué ces évaluations de l’amplitude des mouvements au moyen d’un goniomètre. Les scores aux échelles d’évaluation numérique de la raideur et de la douleur, et au questionnaire PROMIS-PF, sont des résultats rapportés par les patients (RRP) recueillis au moyen de questionnaires fixes à remplir toutes les 4 semaines. Le contenu du questionnaire PROMIS-PF était adapté selon que l’articulation touchée était située aux membres supérieurs ou inférieurs.
Au total, 94 patients ont été répartis au hasard de façon à recevoir PIMJETMI (N = 63) ou un placebo (N = 31). De ces patients, 88,3 % (83/94) ont participé à la phase de traitement en mode ouvert de l’étude, soit 52 du groupe PIMJETMI et 31 du groupe placebo. Au total, 82 patients ont reçu un traitement par PIMJETMI.
L’âge médian des participants était de 40 ans (plage : de 18 à 69 ans); 7,4 % étaient âgés de 65 ans et plus, 51,1 % étaient d’origine asiatique, 39,4 % étaient de race blanche, 5,3 % étaient de race noire/afro-américaine. Enfin, pour 4,3 % des participants la race était « autre ». La cohorte était principalement composée de patients recrutés en Chine (47,9 %), suivis par ceux d’Europe (29,8 %), des États-Unis (11,7 %) et du Canada (10,6 %). Les caractéristiques initiales de la maladie comprenaient les suivantes : 85,1 % de cas de tumeur à cellules géantes ténosynoviales diffuse, 11,7 % de cas de tumeur à cellules géantes ténosynoviales localisée; 59,6 % des patients avaient déjà subi une intervention chirurgicale et 6,4 % avaient déjà reçu un traitement à action générale. Les foyers de la maladie étaient le genou (50 %), la cheville (14,9 %), la hanche (13,8 %), le pied (8,5 %), le poignet (7,4 %) et d’autres sites (5,3 %). L’indice fonctionnel de l’Eastern Cooperative Oncology Group (ECOG) était de 0 et de 1 chez 35,1 % et 64,9 % des patients, respectivement.
L’étude MANEUVER a démontré une amélioration statistiquement significative du TRG et de tous les principaux paramètres d’évaluation secondaires chez les patients affectés aléatoirement au groupe PIMJETMI, comparativement à ceux du groupe placebo.
Les résultats relatifs à l’efficacité sont résumés dans le tableau 8.
Tableau 8 – Résultats des paramètres d’efficacité mesurés à la 25e semaine dans l’étude MANEUVER
PIMJETMI (N = 63) | Placebo (N = 31) | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Paramètre primaire | |||||||||||||||
Taux de réponse globalea,b,c (TRG) évalué par un CEII, selon la version 1.1 des critères RECIST TRG, n (%) (IC à 95 %) | 34 (54,0) (40,9; 66,6) | 1 (3,2) (0,1; 16,7) | |||||||||||||
| Réponse complète | 1 (1,6) | 0 | |||||||||||||
| Réponse partielle | 33 (52,4) | 1 (3,2) | |||||||||||||
| Valeur p | < 0,0001 | ||||||||||||||
| Paramètres secondaires clésc | |||||||||||||||
TRG évalué par un CEII, selon le score de volume tumorala,b TRG, n (%) (IC à 95 %) Réponse complète Réponse partielle | 39 (61,9) (48,8; 73,9) 1 (1,6) 38 (60,3) | 1 (3,2) (0,1; 16,7) 0 1 (3,2) | |||||||||||||
| Valeur p | < 0,0001 | ||||||||||||||
ADM (%)d Patients pour lesquels on dispose de données au début de l’étude et à la semaine 25, n au début de l’étude, moyenne (É.-T.) à la semaine 25, moyenne (É.-T.) Variation par rapport au début de l’étude, MMC (IC à 95 %)e | 56 70,60 (20,748) 84,94 (21,355) 15,64 (10,3; 20,91) | 28 66,07 (21,757) 67,55 (23,587) -0,07 (-7,02; 6,88) | |||||||||||||
| Différence par rapport au placebo (IC à 95 %) | 15,72 (7,33; 24,10) | ||||||||||||||
| Valeur p | 0,0003 | ||||||||||||||
Score à l’échelle d’évaluation numérique de la pire raideurf Patients pour lesquels on dispose de données au début de l’étude et à la semaine 25, n au début de l’étude, moyenne (É.-T.) à la semaine 25, moyenne (É.-T.) Variation par rapport au début de l’étude, MMC (IC à 95 %)g | 56 5,28 (1,906) 2,33 (1,801) -3,00 (-3,46 à -2,55) | 29 5,59 (1,700) 4,78 (2,256) -0,57 (-1,21 à 0,07) | |||||||||||||
| Différence par rapport au placebo (IC à 95 %) | -2,44 (-3,22 à -1,65) | ||||||||||||||
| Valeur p | < 0,0001 | ||||||||||||||
Score à l’échelle d’évaluation numérique de la pire douleur au BPIh Patients pour lesquels on dispose de données au début de l’étude et à la semaine 25, n au début de l’étude, moyenne (É.-T.) | 56 4,76 (2,148) 2,50 (1,889) -2,32 (-2,73 à -1,91) | 29 4,75 (2,562) 4,40 (2,484) -0,23 (-0,80 à 0,34) | |||||||||||||
PIMJETMI (N = 63) | Placebo (N = 31) | |||||||
|---|---|---|---|---|---|---|---|---|
à la semaine 25, moyenne (É.-T.) Variation par rapport au début de l’étude, MMC (IC à 95 %) | ||||||||
| Différence par rapport au placebo (IC à 95 %)i | -2,09 (-2,79 à -1,39) | |||||||
| Valeur p | < 0,0001 | |||||||
Score T de la fonction physique au questionnaire PROMISj Patients pour lesquels on dispose de données au début de l’étude et à la semaine 25, n au début de l’étude, moyenne (É.-T.) à la semaine 25, moyenne (É.-T.) Variation par rapport au début de l’étude, MMC (IC à 95 %) | 57 41,20 (7,122) 46,55 (7,848) 5,63 (4,21 à 7,06) | 29 39,75 (5,994) 42,63 (7,757) 2,23 (0,23 à 4,24) | ||||||
| Différence par rapport au placebo (IC à 95 %)k | 3,40 (0,94 à 5,86) | |||||||
| Valeur p | 0,0074 | |||||||
ADM : amplitude des mouvements; BPI : Brief Pain Inventory (questionnaire concis sur la douleur); CEII : comité d’examen indépendant à l’insu; É.-T. : écart-type; IC : intervalle de confiance; MMC : moyenne selon la méthode des moindres carrés; N : nombre de patients dans le groupe de traitement dans l’ensemble d’analyse et dénominateurs pour tous les pourcentages; n : nombre de patients analysés pour lesquels des données sont disponibles; PROMIS-PF : Patient-reported Outcomes Measurement Information System – Physical Function (système d’information sur la mesure des résultats rapportés par les patients – fonction physique). a Évaluation par un comité d’examen indépendant à l’insu. b Estimation selon la méthode de Kaplan-Meier. c Un processus de hiérarchisation des tests (gatekeeping) a été utilisé pour évaluer, dans un premier temps, l’effet du traitement sur le principal paramètre d’évaluation, puis sur les cinq paramètres d’évaluation secondaires clés. d L’amplitude des mouvements (ADM) active a été normalisée selon les critères de l’American Medical Association. e Estimation à l’aide d’un modèle mixte à mesures répétées (MMMR) avec effets fixes pour le traitement, la valeur initiale, la visite, le facteur de stratification de la Chine par rapport aux centres non chinois, l’interaction traitement-visite, l’interaction valeur initiale-visite et la catégorie de l’articulation (genou, cheville et autres). Une matrice de variance-covariance non structurée est utilisée. f Mesure selon l’échelle d’évaluation numérique de la pire raideur, allant de 0 à 10. Un faible nombre sur l’échelle indique une raideur moindre. g Estimation au moyen d’un MMMR avec effets fixes pour le traitement, la valeur initiale, la visite, le facteur de stratification de la Chine par rapport aux centres non chinois, l’interaction traitement-visite et l’interaction valeur initiale-visite. Une matrice de variance-covariance non structurée est utilisée. h Mesure selon l’échelle d’évaluation numérique de la pire douleur selon le questionnaire BPI, allant de 0 à 10. Un faible nombre sur l’échelle indique une douleur moindre. i Estimation au moyen d’un MMMR avec effets fixes pour le traitement, la valeur initiale, la visite, le facteur de stratification de la Chine par rapport aux centres non chinois, l’interaction traitement-visite et l’interaction valeur initiale-visite. Une matrice de variance-covariance non structurée est utilisée. j Mesure selon le score T au questionnaire PROMIS-PF (15 questions; score variant entre 0 et 100); un score plus élevé au questionnaire PROMIS-PF indique une meilleure fonction physique. Les données relatives au PROMIS-PF reposent en grande partie sur l’évaluation des membres inférieurs, en raison du siège de la tumeur, comme décrit ci-dessus. k Estimation au moyen d’un MMMR avec effets fixes pour le groupe de traitement, la visite, la valeur initiale, la région, l’interaction traitement-visite et l’interaction valeur initiale-visite en fonction d’un modèle prédéterminé dans le plan d’analyse statistique. | ||||||||
Avec un suivi prolongé de 6 mois après l’analyse principale du TRG à la semaine 25, et une durée médiane du traitement de 14,2 mois (intervalle de 1,8 à 22,5 mois), la durée de réponse (DR) médiane
(basée sur le nombre de patients présentant une réponse complète ou une réponse partielle dans la partie 1, selon la version 1.1 des critères RECIST [N = 38]) n’a pas été atteinte et variait de 0,03 à 19,81 mois (les deux valeurs extrêmes correspondant à des observations censurées).
Avec PIMJETMI, une réponse est survenue à la semaine 13 avec un TRG évalué par un CEII, selon la version 1.1 des critères RECIST de 41,3 % (IC à 95 % : 29,0; 54,4).
La figure 1 illustre la variation la plus importante (en %), entre le début de l’étude et la semaine 25, de la somme des diamètres des lésions cibles chez tous les patients appartenant à l’ensemble d’analyse de la population en intention de traiter (IT).
Figure 1 – Variation la plus importante (en %), entre le début de l’étude et la semaine 25, de la somme des diamètres des lésions cibles (évaluation par un CEII selon les critères RECIST v1.1) dans l’étude MANEUVER (ensemble d’analyse de la population en IT)
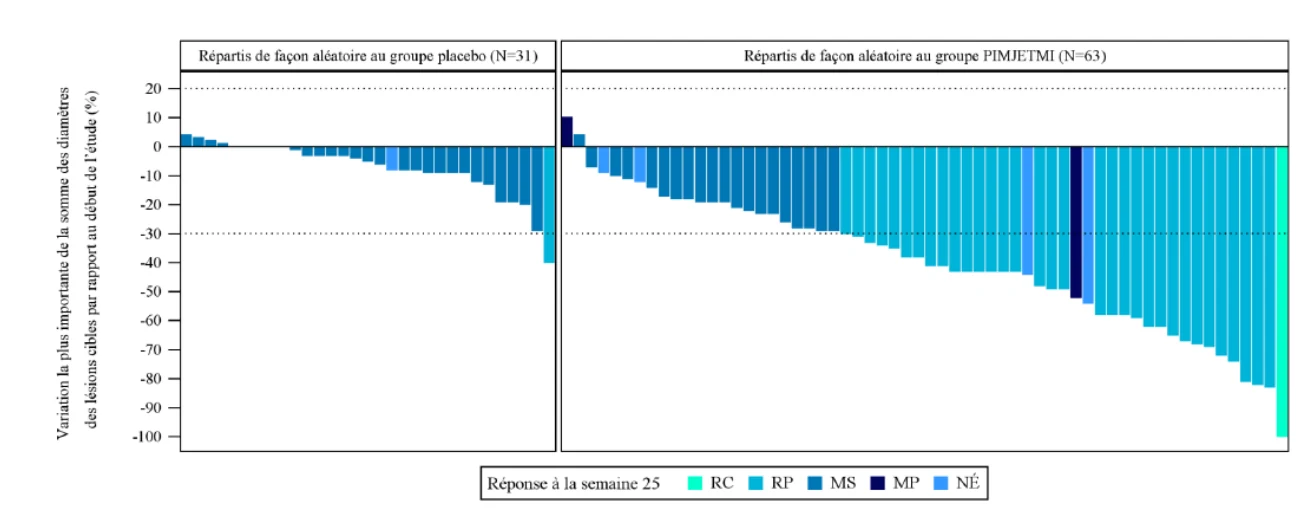
N : nombre de patients dans le groupe de traitement dans l’ensemble d’analyse; NÉ : non évaluable; RC : réponse complète; MP : maladie en progression; RP : réponse partielle; MS : maladie stable.
La figure 2 illustre la variation de l’amplitude des mouvements active pour chaque patient entre le début de l’étude et la semaine 25.
Figure 2 – Variation (%) de l’amplitude des mouvements active, entre le début de l’étude et la semaine 25, selon le TRG (statut confirmé par un CEII à l’aide des critères RECIST version 1.1) et le groupe de traitement – Étude MANEUVER (ensemble d’analyse de la population en IT)
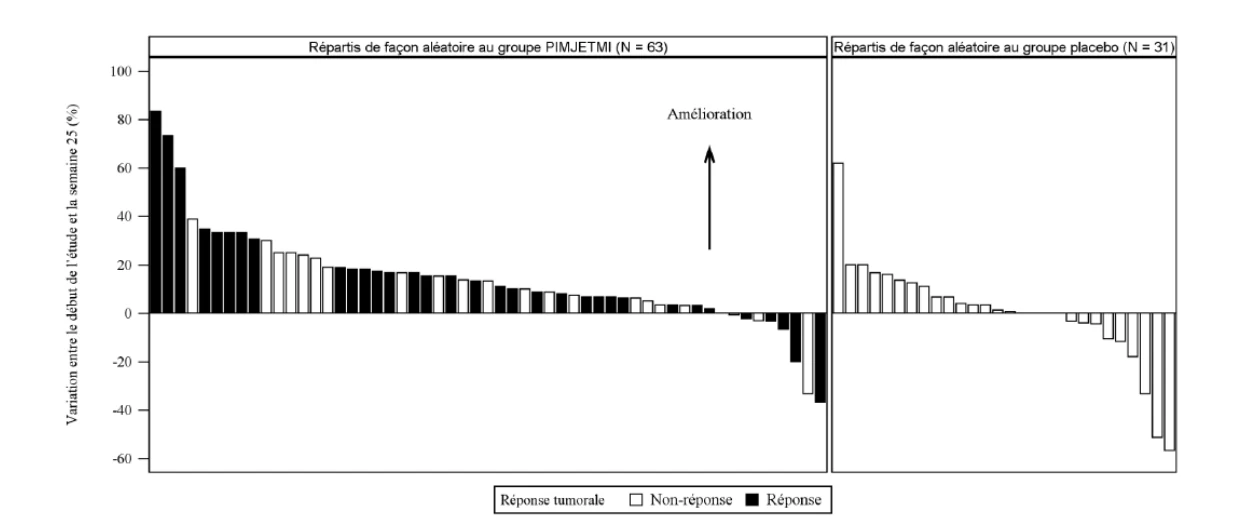
N : nombre de patients dans le groupe de traitement dans l’ensemble d’analyse.
Remarque : L’amplitude des mouvements a été mesurée en pourcentage de l’amplitude de référence normale pour l’articulation touchée.
16. Toxicologie non clinique
Toxicologie générale
Dans le cadre d’une étude avec doses répétées menée chez le rat sur une période de 26 semaines, la mortalité liée au pimicotinib a été observée à une dose ≥ 3 mg/kg/jour (soit 6,8 fois l’exposition chez l’humain à la dose recommandée selon l’ASC), avec une glomérulonéphrite allant de minime à grave constatée à l’histopathologie. Une glomérulonéphrite a également été observée à une dose de 1 mg/kg/jour (exposition 2,3 fois plus élevée chez l’humain à la dose recommandée selon l’ASC), de même que des changements myxomateux de la peau et de la langue et une inflammation vasculaire. À des doses ≥ 3 mg/kg/jour, des altérations osseuses — caractérisées notamment par une augmentation du volume osseux et une épaisseur trabéculaire accrue — ainsi que des anomalies dentaires ont été rapportées, en association avec une diminution générale des concentrations de calcium et de phosphate. Ces effets ont été entièrement ou partiellement annulés après un rétablissement de 4 semaines, à l’exception de la glomérulonéphrite. La dose sans effet nocif observé (DSENO) n’a pas été établie dans le cadre de cette étude.
Dans le cadre d’une étude avec doses répétées menée chez le singe sur une période de 39 semaines, aucun décès lié au pimicotinib n’a été observé à des doses allant jusqu’à 5 mg/kg/jour (soit 1,4 fois l’exposition chez l’humain à la dose recommandée selon l’ASC). Dans d’autres études menées chez le singe, des décès ont été signalés à des expositions ≥ 19 fois supérieures à l’exposition chez l’humain à la dose recommandée selon l’ASC. Des augmentations significatives des enzymes hépatiques (ALT et AST) et de la créatine kinase (CK), sans corrélation avec les résultats microscopiques, ont été observées à la dose de 5 mg/kg/jour. Un cas d’inflammation vasculaire et de minéralisation multifocale a été observé chez un animal ayant reçu cette dose à la fin de la phase de rétablissement, et était probablement lié au pimicotinib. La DSENO était de 1,5 mg/kg/jour (ce qui représente 0,3 fois l’exposition chez l’humain à la dose recommandée selon l’ASC).
Génotoxicité
Le pimicotinib et ses principaux métabolites en circulation chez l’humain, le M281 et le M113, n’étaient pas mutagènes selon le test d’Ames (test de mutation bactérienne inverse) ni clastogènes selon le test d’aberrations chromosomiques in vitro. Le pimicotinib et le M113 n’étaient ni clastogènes ni aneugènes in vivo.
Cancérogénicité
Le pimicotinib ne s’est pas révélé cancérogène selon une étude de 6 mois menée sur des souris transgéniques Tg.rasH2 à des doses par voie orale allant jusqu’à 40 mg/kg/jour, ce qui représente environ 50 fois l’exposition chez l’humain à la dose recommandée selon l’ASC.
Toxicité pour la reproduction et le développement
Une étude sur la fertilité et les premiers stades du développement embryonnaire a été menée chez des rats, qui ont reçu des doses de 5, 10 ou 20 mg/kg/jour de pimicotinib par voie orale. Les rats mâles ont commencé à recevoir des doses 9 semaines avant l’accouplement; l’administration s’est poursuivie tout au long de la période d’accouplement jusqu’à la gestation; les femelles ont commencé à recevoir des doses 2 semaines avant l’accouplement, et l’administration s’est poursuivie tout au long de la période d’accouplement jusqu’au 7e jour de la gestation. Aucun effet sur la fertilité ou la capacité de reproduction n’a été observé chez les rats mâles ou femelles à des doses allant jusqu’à 20 mg/kg/jour (> 37 fois l’exposition chez l’humain à la dose recommandée selon l’ASC). Cependant, des effets non indésirables de faible ampleur et non statistiquement significatifs sur le sperme, les testicules et l’épididyme ont été observés.
Dans le cadre d’une étude avec doses répétées menée chez le rat sur une période de 26 semaines, des effets indésirables ont été observés sur les testicules et l’épididyme à des doses ≥ 3 mg/kg/jour (soit 6,8 fois l’exposition chez l’humain à la dose recommandée selon l’ASC), attribuables à la présence de granulomes spermatiques.
Dans le cadre d’études sur le développement embryofœtal, le pimicotinib a été administré par voie orale à des rats et à des lapins pendant la période d’organogenèse. Chez les rats, des malformations externes et des œdèmes sous-cutanés ont été observés à 10 mg/kg/jour (ce qui représente 18,4 fois l’exposition chez l’humain à la dose recommandée selon l’ASC). Chez les lapins, l’administration de pimicotinib a entraîné un retard de développement (y compris une diminution du poids et de la longueur vertex-coccyx du fœtus ainsi qu’une augmentation des anomalies viscérales) à 20 mg/kg/jour (soit 14,7 fois l’exposition chez l’humain à la dose recommandée selon l’ASC), tandis que des malformations externes et/ou viscérales ont été observées à ≥ 5 mg/kg/jour (soit 3,3 fois l’exposition chez l’humain à la dose recommandée selon l’ASC).
Dans le cadre d’une étude sur le développement pré et postnatal chez le rat, le pimicotinib a été administré par voie orale à des rates gravides pendant l’organogenèse, la parturition et la lactation. Un retard de développement (retards dans l’éruption dentaire, la descente des testicules, la séparation du prépuce et l’ouverture du vagin) et la mort des rejetons ont été observés à ≥ 1 mg/kg/jour (soit 0,8 fois l’exposition chez l’humain à la dose recommandée selon l’ASC). La mortalité des mères a été relevée à ≥ 1 mg/kg/jour; les mères ayant reçu 1 mg/kg/jour ont été sacrifiées de façon précoce en raison de la mort des rejetons.
Des concentrations faibles de pimicotinib ont été détectées chez les petits aux 4e et 21e jours postnataux. Bien que la concentration de pimicotinib dans le lait maternel n’ait pas été mesurée, sa détection chez les nouveau-nés laisse supposer que cette substance reste présente assez longtemps chez ces derniers et/ou qu’elle leur est transmise par le lait maternel.