


Monographie de produit - PMS-Metronidazole
Modifications importantes apportées récemment à la monographie
| 2 Contre-indications | 2026-04 |
| 3 Encadré des mises en garde et des précautions importantes | 2026-04 |
| 7 Mises en garde et précautions, Appareil digestif | 2026-04 |
| 7 Mises en garde et précautions, Surveillance et examens de laboratoire | 2026-04 |
| 7 Mises en garde et précautions, Appareil nerveux | 2026-04 |
| 7 Mises en garde et précautions, Fonction psychiatrique | 2026-04 |
| 7 Mises en garde et précautions, Sensibilité/résistance | 2026-04 |
| 7 Mises en garde et précautions, Appareil cutané | 2026-04 |
Table des matières
Certaines sections) ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
| Modifications importantes apportées récemment à la monographie ...................................... 2 | |
| Table des matières ................................................................................................................. 2 | |
| |
| 1.1. Pediatrie ........................................................................................................................ 4 | |
| 1.2. Gériatrie ......................................................................................................................... 5 | |
| |
| |
| |
| 4.1. Considérations posologiques ........................................................................................ 5 | |
| 4.2. Posologie recommandée et ajustement posologique ................................................... 6 | |
| 4.4. Administration ............................................................................................................... 8 | |
| 4.5. Dose oubliée .................................................................................................................. 8 | |
| |
| |
| |
| Généralités .............................................................................................................................. 10 | |
| Appareil digestif ....................................................................................................................... 10 | |
| Cancérogenèse et génotoxicité ................................................................................................ 10 | |
| Conduite et utilisation de machines ........................................................................................ 11 | |
| Fonctions hépatique, biliaire et pancréatique ........................................................................ 11 | |
| Fonction rénale ........................................................................................................................ 11 | |
| Appareil génito-urinaire .......................................................................................................... 11 | |
| Système nerveux ..................................................................................................................... 12 | |
| Appareil cutané ....................................................................................................................... 12 | |
| Fonction psychiatrique ............................................................................................................. 13 | |
| Santé reproductive .................................................................................................................. 13 | |
| Sensibilité/résistance .............................................................................................................. 13 | |
| Surveillance et examens de laboratoire .................................................................................. 14 | |
| Système sanguin et lymphatique ............................................................................................ 14 | |
| 7.1. Populations particulières ............................................................................................. 14 | |
| 7.1.1. Grossesse ..................................................................................................................... 14 | |
| 7.1.2 Allaitement .................................................................................................................. 14 | |
| 7.1.3 Enfants et adolescents ................................................................................................ 14 | |
| 7.1.4 Personnes âgées .......................................................................................................... 15 | |
| |
| 8.2. Effets indésirables observés au cours des études cliniques ........................................ 15 | |
| 8.5. Effets indésirables observés après la commercialisation ............................................ 17 | |
| |
| 9.2. Aperçu des interactions médicamenteuses ................................................................ 17 | |
| 9.3. Interactions médicament-comportement ................................................................... 17 | |
| 9.4. Interactions médicament-médicament ....................................................................... 19 | |
| 9.5. Interactions médicament-aliment ............................................................................... 21 | |
| 9.6. Interactions médicament-plante médicinale .............................................................. 21 | |
| 9.7. Interactions médicament-examens de laboratoire ..................................................... 22 | |
| |
| 10.1. Mode d’action.............................................................................................................. 22 | |
| 10.2. Pharmacodynamie....................................................................................................... 22 | |
| 10.3. Pharmacocinétique ..................................................................................................... 22 | |
| |
| |
| |
| |
| |
| Toxicité pour la reproduction et le développement :............................................................... 34 | |
| |
| Renseignements destinés aux patient·e·s ............................................................................. 36 | |
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indication
pms-METRONIDAZOLE (métronidazole) est indiqué pour :
Infections protozoaires
Infections trichomonales chez les hommes et les femmes (infection protozoaire causée par
Trichomonas vaginalis).
- Amibiase hépatique et intestinale
- Giardiase
Vaginose bactérienne
pms-METRONIDAZOLE est indiqué pour le traitement de la vaginose bactérienne.
Infections bactériennes
Traitement : L’emploi du métronidazole est indiqué pour le traitement des infections anaérobies abdominales graves causées par des bactéries anaérobies sensibles, telles que Bacteroides fragilis (et autres espèces du genre Bacteroides) et les espèces appartenant aux groupes Clostridium, Fusobacterium, Peptococcus et Peptostreptococcus. Le métronidazole est habituellement administré par voie intraveineuse en première intention dans les cas d’infections anaérobies plus graves. Cette mesure thérapeutique initiale pourra être suivie d’un traitement par voie orale reposant sur les capsules de pms-METRONIDAZOLE si le médecin le juge nécessaire.
Le métronidazole a également été employé dans le traitement d’un petit nombre de cas d’infections cérébrales ou pulmonaires (parfois accompagnées d’abcès) dues à des bactéries anaérobies.
pms-METRONIDAZOLE a des propriétés antibactériennes et antiprotozoaires. Pour réduire le développement de bactéries/protozoaires résistants aux médicaments et de maintenir l'efficacité de métronidazole et d'autres médicaments antibactériens/antiprotozoaires, pms-METRONIDAZOLE ne doit être utilisé que pour traiter des infections dont il est prouvé ou fortement suspecté qu’elles sont causées par des bactéries/protozoaires sensibles. Lorsque des informations sur la culture et la sensibilité sont disponibles, elles doivent être prises en compte dans le choix ou la modification de la traitement antibactérien. En l'absence de telles données, l'épidémiologie locale et les profils de sensibilité peuvent contribuer à la sélection empirique du traitement.
1.1. Pediatrie
Infections anaérobies, vaginose bactérienne et trichomonase
Pédiatrie (<18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Amibiase et giardiase
Pédiatrie (< 18 ans) : L’expérience clinique chez les enfants est très limitée. La surveillance de ce groupe de patients est particulièrement importante (voir 4.2 Posologie recommandée et modification posologique).
1.2. Gériatrie
Gériatrie : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
2. Contre-indications
pms-METRONIDAZOLE est contre-indiqué dans les cas suivants :
- Patients ayant des antécédents d’hypersensibilité au métronidazole ou à d’autres dérivés du nitroimidazole, ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir une liste complète des ingrédients, veuillez consulter la section 6 Formes posologiques, teneur, composition et conditionnement.
- Patients atteints des troubles neurologiques actifs ou ayant des antécédents de dyscrasie sanguine
- Patients atteints d’hypothyroïdie ou d’hyposurrénalisme.
- Les patients atteints du syndrome de Cockayne. Une hépatotoxicité grave irréversible/une insuffisance hépatique aiguë parfois mortelles ont été signalées après l’instauration du traitement par le métronidazole chez des patients atteints du syndrome de Cockayne.
- Encadré sur les mises en garde et précautions importantes
Mises en garde et précautions importantes
Des effets indésirables cutanés graves (SCAR) ont été signalés avec le métronidazole (voir
7 Mises en garde et précautions, Appareil cutané).
4. Posologie et administration
4.1. Considérations posologiques
Un cas rare de détérioration neurologique réversible mais profonde a été rapporté après une dose orale unique de métronidazole ; Il est donc conseillé de ne pas laisser un patient prenant du métronidazole pour la première fois sans surveillance pendant une période de deux heures.
Les patients dont le métronidazole a été administré pendant une période plus longue que celle qui est habituellement recommandée, on doit surveiller l’apparition d’effets indésirables tels qu’une neuropathie périphérique ou centrale (p. ex., paresthésie, ataxie, étourdissements, crises convulsives).
Le traitement par le metronidazole doit être interrompu si de l’ataxie ou tout autre symptôme affectant le système nerveux central (SNC) apparaît (voir 7 Mises en garde et précautions, Système nerveux).
4.2. Posologie recommandée et ajustement posologique
Maladie hépatique graves : Les patients atteints d'une maladie hépatique sévère métabolisent lentement le métronidazole, ce qui entraîne une accumulation de métronidazole et de ses métabolites. Par conséquent, des doses inférieures à celles habituellement recommandées doivent être administrées avec prudence. Cependant, en raison d’un manque d’information pharmacocinétique, il n’est pas possible de donner des recommandations posologiques spécifiques pour ces patients. Il est donc recommandé de surveiller de près les taux sanguins de métronidazole et les signes de toxicité chez les patients (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique).
Affection rénale grave et anurie : La demi-vie d’élimination du métronidazole chez les patients anuriques ne subit pas de modification significative. Cependant, la demi-vie d’élimination de ses métabolites augmente de façon significative (de 3 à 13 fois). Par conséquence, même si le métronidazole ne s’accumule pas chez ces patients, on peut s’attendre à une accumulation de ses métabolites. Le potentiel toxique de ces métabolites est inconnu.
Patients sous hémodialyse : On n’a pas besoin de réduire expressément la dose de pms-METRONIDAZOLE étant donné que l’on peut enlever rapidement par hémodialyse les métabolites qui se sont accumulés.
Patients sous dialyse péritonéale : La dialyse péritonéale ne semble pas réduire les taux sériques de métabolites du métronidazole. Chez les patients qui présentent une insuffisance rénale grave qui ne subissent pas d’hémodialyse doivent être surveillés de près pour détecter tout signe de toxicité (voir 7 Mises en garde et précautions, Fonction rénale).
Traitement de la Trichomonase
Il ne faut envisager l’instauration d’un traitement par pms-METRONIDAZOLE chez les femmes que dans les cas où l’infection à Trichomonas a été confirmée par les techniques diagnostiques appropriées. Chez les hommes, il est recommandé d’administrer pms-METRONIDAZOLE à ceux qui, de toute évidence, sont la source de la réinfection de leur partenaire sexuelle, ainsi qu’à ceux qui souffrent d’une trichomonase génito-urinaire reconnue
Traitement à dose unique
Chez les femmes et chez les hommes, 2 g administrés en 1 seule dose après un repas.
Traitement standard de 10 jours
Femmes – 250 mg deux fois par jour, matin et soir, pendant 10 jours consécutifs. Hommes – 250 mg, deux fois par jour, pendant 10 jours consécutifs.
Tant chez les hommes que chez les femmes, il peut parfois être nécessaire d’administrer un second traitement de 10 jours, de 4 à 6 semaines après le premier.
Traitement de l’Amibiase
Adultes
Amibiase intestinale : 750 mg trois fois par jour, pendant 5 à 7 jours.
Abcès amibien du foie : 500 mg à 750 mg, trois fois par jour, pendant 5 à 7 jours.
Pédiatrie (< 18 ans)
Administrer de 35 à 50 mg/kg par jour, en 3 prises fractionnées, pendant 5 à 7 jours.
Note :
- Le dosage pédiatrique peut ne pas être possible pour tous les poids.
L’efficacité des doses recommandées dans le traitement de l’amibiase a été démontrée.
La dose optimale, la durée du traitement et le risque de récidive n’ont pas encore été complètement établis.
Traitement de la Giardiase
Adultes
250 mg deux fois par jour, pendant 5 à 7 jours.
Pédiatrie (< 18 ans)
Administrer de 25 à 35 mg/kg par jour, en deux doses fractionnées, pendant 5 à 7 jours.
Note :
- Le dosage pédiatrique peut ne pas être possible pour tous les poids.
L’efficacité des doses recommandées dans le traitement de la guarduase a été démontrée.
La dose optimale, la durée du traitement et le risque de récidive n’ont pas encore été complètement établis.
Traitement de la Vaginose Bactérienne
Adultes
500 mg par voie orale, deux fois par jour, durant 7 jours.
Le traitement concomitant du partenaire sexuel n’est habituellement pas indiqué.
Infections anaérobies
Adultes
Traitement : Le métronidazole est habituellement administré par voie intraveineuse en première intention dans les cas d’infections anaérobies plus graves. Cette mesure thérapeutique initiale pourra être suivie d’un traitement par voie orale reposant sur les capsules pms-METRONIDAZOLE si le médecin le juge nécessaire.
La durée du traitement dépendra de l’évaluation clinique et bactériologique. Pour la plupart des malades, un traitement de 7 jours est suffisant. Cependant, dans les cas où l’infection loge dans des régions qu’on ne peut pas drainer ou si une recontamination endogène par les organismes anaérobies pathogènes est à craindre, un traitement plus long peut s’avérer nécessaire.
Administration orale : 500 mg, toutes les 8 heures.
Le format de 250 mg n’est pas commercialisé par Pharmascience Inc.
Pédiatrie (<18 ans)
L’innocuité et l’efficacité de métronidazole pour les infections anaérobies chez les enfants ne sont pas connues. En raison du manque de données pharmacocinétiques, aucune recommandation d’ordre posologique ne peut être faite (voir 7.1.3 Enfants et adolescents). Par conséquent, Santé Canada n’a pas autorisé une indication pour une utilisation pédiatrique (voir 1.1 Pédiatrie).
4.4. Administration
Les comprimés sont destinés à l’administration par voie orale.
Avertir les patients de ne pas prendre d’alcool ou de médicaments contenant de l’alcool pendant le traitement au métronidazole et pendant au moins un jour après (voir 7 Mises en garde et précaution, Système nerveux).
4.5. Dose oubliée
Si le patient oublie de prendre une dose, lui dire de la prendre dès qu’il s’en souvient. S’il est presque temps de prendre la prochaine dose, informer le patient de sauter la dose oubliée et de reprendre son schéma posologique habituel. Il convient de conseiller au patient de ne jamais prendre deux doses en même temps pour compenser la dose oubliée.
5. Surdose
Symptômes
On fait état de tentatives de suicide et de surdosages accidentels comportant la prise orale de doses de métronidazole atteignant 12 g. Les symptômes se sont limités à des vomissements, à de l’ataxie et à une légère désorientation. Des réactions neurotoxiques, notamment des convulsions et une neuropathie périphérique, ont été signalées après 5 à 7 jours d’un traitement oral administré un jour sur deux à raison de 6 à 10,4 g.
Traitement
Il n’existe pas d’antidote spécifique. On peut administrer du charbon activé pour contribuer au retrait du médicament qui n’a pas été absorbé. On recommande d’appliquer des mesures de soutien générales.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 : Formes posologiques, teneurs et composition
Chaque capsule possède un corps vert inscrit « 500 mg », ainsi qu’un capuchon bleu inscrit « pms ». Elles contiennent 500 mg de métronidazole.
Offertes en bouteilles PEHD de 100 capsules.
Voie d’administration | Forme | Ingrédients non médicinaux | ||
| posologique/teneur/ | ||||
| composition | ||||
| Orale | Capsules / 500 mg | Cellulose microcristalline, dioxyde de silice colloïdale et du stéarate de magnésium. Les coquilles des capsules contiennent aussi : dioxyde de titane, gélatine, AD&C bleu no 1, AD&C vert no 3, D&C rouge no 28, D&C jaune no 10. | ||
7. Mises en garde et précautions
Veuillez consulter l’encadré 3 Encadré des mises en garde et des précautions importantes.
Généralités
Le métronidazole n’a pas d’activité directe contre les bactéries aérobies ou anaérobies facultatives. Son utilisation doit être réservé aux conditions décrites dans la section 1 Indications (voir 1 Indication).
Chez les patients présentant d’infections mixtes aérobies-anaérobies, il convient d’envisager l’administration concomitante d’antibiotiques appropriés actifs contre la composante aérobie
Appareil digestif
L'utilisation du métronidazole peut augmenter le risque de maladie inflammatoire de l'intestin (MII) subséquente.
Cancérogenèse et génotoxicité
L’activité carcinogène du métronidazole a été démontrée chez la souris et le rat. L’utilisation inutile du médicament doit être évitée. L'utilisation du métronidazole pour un traitement plus long que nécessaire doit être soigneusement évaluée. Par contre, une telle activité n’a pas été observée à la suite d’études semblables réalisées chez le hamster. Par ailleurs, le métronidazole a exercé des effets mutagènes lors de tests réalisés sur des bactéries in vitro. Les études menées sur des cellules mammaliennes in vitro et d’autres réalisées in vivo sur des cellules provenant de rongeurs n’ont pas permis de rassembler des preuves suffisantes pour établir la mutagénicité du médicament.
La tumorigenèse pulmonaire est l’un des plus importants effets du métronidazole chez la souris. Cet effet a été observé dans le cadre des 6 études réalisées chez cette espèce, y compris une étude où les animaux ont été traités au moyen d’un schéma posologique intermittent (toutes les 4 semaines seulement). Chez les sujets exposés à de très fortes doses (environ 1 500 mg/m2, soit environ 3 fois la dose recommandée le plus souvent chez l’humain dans le cas d’un adulte pesant 50 kg), on a observé une augmentation statistiquement significative de la fréquence des tumeurs hépatiques malignes chez les mâles. De plus, les résultats publiés de l’une des études réalisées chez la souris font état d’une augmentation de la fréquence des lymphomes malins et des néoplasmes pulmonaires associés à l’administration par voie orale du médicament pendant toute la vie du sujet. Les différences observées au chapitre de la fréquence de ces effets sont significatives sur le plan statistique.
Plusieurs études dans le cadre desquelles le métronidazole a été administré par voie orale de façon prolongée ont été réalisées chez le rat. Dans le cadre de ces études, on a observé une augmentation statistiquement significative de la fréquence de divers néoplasmes, particulièrement de tumeurs mammaires et hépatiques, chez les rates qui avaient reçu du métronidazole comparativement aux animaux correspondants des groupes témoins. Deux études de tumorigenèse réalisées pendant toute la durée de vie de hamsters ont donné des résultats négatifs.
Conduite et utilisation de machines
Il doit être conseillé aux patients de ne pas conduire de véhicules ou d’utiliser des machines en raison du risque de confusion, d’étourdissements, de vertiges, d’hallucinations, de convulsions ou de troubles oculaires lorsqu’ils sont traités avec le métronidazole.
Fonctions hépatique, biliaire et pancréatique
pms-METRONIDAZOLE doit être utilisé avec la plus grande prudence chez les patients ayant des antécédents d’augmentation des enzymes hépatiques ou de lésion hépatique associée à l’administration antérieure de métronidazole (voir 8.2 Effets indésirables observés au cours des essais cliniques, Troubles rénaux et urinaires)
Des cas graves d’hépatotoxicité ou d’insuffisance hépatique aiguë, ayant parfois mené au décès, survenus très rapidement après le début du traitement, ont été signalés avec des produits à base de métronidazole à action générale chez des patients atteints du syndrome de Cockayne. Dans cette population, pms-METRONIDAZOLE est contre-indiqué (voir 2 Contre-indications)
Les patients atteints d'une maladie hépatique grave (y compris l'encéphalopathie hépatique) métabolisent lentement le métronidazole et il en résulte une accumulation de métronidazole et de ses métabolites dans le plasma. En conséquence, chez ces patients, il faut administrer des doses de pms-METRONIDAZOLE plus faibles que les doses habituelles recommandées et faire preuve de
prudence.
Le traitement par pms-METRONIDAZOLE doit être interrompu s’il y a pancréatite et que les autres causes de cette maladie sont exclues.
Fonction rénale
La dialyse péritonéale ne semble pas réduire les concentrations sériques des métabolites du métronidazole. Les patients présentant une insuffisance rénale sévère et ne recevant pas d’hémodialyse doivent être étroitement surveillés afin de détecter des signes de toxicité.
Appareil génito-urinaire
Les patients doivent être avertis que pms-METRONIDAZOLE peut assombrir l’urine. Cela est probablement dû à un métabolite du métronidazole et ne semble pas avoir de signification clinique (voir 8.2 Effets indésirables observés au cours des essais cliniques, Troubles rénaux et urinaires).
Une moniliase connue ou non reconnue auparavant peut présenter des symptômes plus importants après un traitement par le métronidazole.
Système nerveux
Des troubles neurologiques graves (épisodes convulsifs et neuropathie périphérique) ont été signalés chez des patients traités par le métronidazole. Ces effets ont été observés très rarement.
Compte tenu du risque d’aggravation des symptômes neurologiques, on doit prescrire pms-METRONIDAZOLE avec prudence aux patients qui présentent des affections évolutives ou chroniques graves touchant les systèmes nerveux central et périphérique.
On doit recommander aux patients de ne pas prendre de boissons alcoolisées ni de médicaments qui contiennent de l’alcool pendant leur traitement par pms-METRONIDAZOLE et durant au moins 1 journée après la fin de ce dernier, car l’emploi concomitant de ces produits peut provoquer une réaction rappelant la réponse au disulfirame (effet antabuse).
On a rapporté un cas isolé de détérioration neurologique profonde, mais réversible, après une seule dose orale de métronidazole; on recommande donc qu’un sujet qui prend pms-METRONIDAZOLE pour la première fois ne soit pas laissé seul pendant une période de 2 heures. L’apparition des signes neurologiques anormaux commande d’interrompre immédiatement le traitement pms-METRONIDAZOLE et, dans les cas graves, de prodiguer sans délai les soins médicaux nécessaires. On peut administrer du charbon activé pour aider à éliminer le médicament non absorbé si pas plus de 2 ou 3 heures ne se sont écoulées depuis l’ingestion du médicament.
Si, pour des raisons impérieuses, pms-METRONIDAZOLE doit être administré plus longtemps que la durée habituellement recommandée, il est recommandé de surveiller les patients afin de détecter tout effet indésirable comme une neuropathie périphérique ou centrale (paresthésie, ataxie, étourdissements, vertiges, convulsions). Le traitement par pms-METRONIDAZOLE doit être interrompu en cas d’ataxie ou de tout autre symptôme d’atteinte du système nerveux central (SNC).
On a signalé que les patients traités par le métronidazole ont développé un syndrome d'encéphalopathie postérieure réversible (SEPR). Si les patients prenant pms-METRONIDAZOLE présentent des symptômes indiquant un SPPR comme des maux de tête, une altération de l'état mental, des convulsions et des troubles visuels, une procédure radiologique (p. ex., IRM) doit être effectuée. Si un PRES est diagnostiqué, une maîtrise adéquate de la tension artérielle et l'arrêt immédiat de pms-METORNIDAZOLE sont conseillés. La plupart des patients se rétablissent complètement après la prise des mesures appropriées.
Appareil cutané
Des cas de réactions cutanées bulleuses graves comme le syndrome de Stevens-Johnson (SSJ), de nécrolyse épidermique toxique (NET) ou de pustulose exanthémateuse aiguë généralisée (PEAG) et de réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) ont été signalés avec le métronidazole (voir 8 Effets indésirables). En présence de symptômes ou de signes de SSJ, de NET, de PEAG ou de DRESS, le traitement par pms-METRONIDAZOLE doit être immédiatement interrompu.
Les patients doivent être informés des signes et symptômes de manifestations cutanées graves et surveillés de près. Le traitement doit être interrompu dès la première apparition d’une éruption cutanée, de lésions des muqueuses ou de tout autre signe d’hypersensibilité cutanée.
Fonction psychiatrique
Des cas d'idées suicidaires avec ou sans dépression ont été signalés pendant le traitement par le métronidazole. Les patients doivent être avisés d'arrêter le traitement et de communiquer immédiatement avec leur professionnel de la santé s'ils présentent des symptômes psychiatriques pendant le traitement.
Santé reproductive
En présence de signes cliniques d’infections à Trichomonas chez le partenaire sexuel, ce dernier doit être traité simultanément afin d’éviter une réinfection. Lorsqu’il existe des preuves cliniques d’une infection trichomonale chez le partenaire sexuel, il doit être traité en concomitance pour éviter une réinfection.
Sensibilité/résistance
Développement d’organismes résistants aux médicaments
La prescription de pms-METRONIDAZOLE en l’absence d’infection bactérienne ou à protozoaire avérée ou fortement suspectée est peu susceptible de procurer des avantages au patient et risque le développement d’organismes résistants.
Potentiel de prolifération microbienne
L’utilisation prolongée de métronidazole peut entraîner une prolifération de bactéries et de protozoaires non sensibles. Si l’infection ne s’améliore pas après 2 cycles de traitement de 10 jours, il faut obtenir des cultures pour guider le traitement ultérieur. Si de telles infections se produisent, cesser l’utilisation et instaurer un autre traitement.
Il y a lieu de faire une culture et un antibiogramme afin d’identifier les organismes responsables et de déterminer leur sensibilité au métronidazole. En se basant sur le tableau clinique et sur les constats bactériologiques prévus, on peut commencer le traitement en attendant le résultat des tests. Ces résultats pourraient toutefois entraîner la modification du traitement.
En présence d’une infection mixte à la fois aérobie et anaérobie, l’administration concomitante d’un antibiotique approprié pour le traitement de l’infection aérobie devrait être prise en considération (voir 7 Mises en garde et précautions, Généralité).
Le métronidazole a également été utilisé dans le traitement d'un petit nombre de cas d'infections cérébrales ou pulmonaires (parfois accompagnées d’abcès) dues à des bactéries anaérobies.
Surveillance et examens de laboratoire
Le métronidazole interfère avec les déterminations sériques de l’aspartate aminotransférase (ASAT), de l’alanine aminotransférase (ALAT), de la lactate déshydrogénase (LDH), des triglycérides et de l’hexokinase qui sont basées sur la diminution de l’absorbance des ultraviolets qui se produit lorsque le nicotinamide adénine dinucléotide hydrogène (NADH) est oxydé en nicotinamide adénine dinucléotide (NAD). Le métronidazole entraîne une augmentation de l'absorbance au pic de NADH (340 nm), résultant en des valeurs faussement diminuées (voir 9.7 Interactions médicament-examens de laboratoire).
Système sanguin et lymphatique
On a observé de l’éosinophilie et de la leucopénie transitoires pendant le traitement par le métronidazole. Il est recommandé de procéder à des épreuves hématologiques, particulièrement à un hémogramme avec numération leucocytaire s’il s’avère nécessaire de poursuivre le traitement pendant plus de 10 jours ou d’instaurer un second traitement.
7.1. Populations particulières
7.1.1. Grossesse
Le métronidazole traverse la barrière placentaire et passe rapidement dans la circulation du fœtus. Bien que des femmes enceintes aient déjà été soumises à pms-METRONIDAZOLE sans complication apparente, on ignore quels sont les effets de ce médicament sur l’organogenèse humaine. Il est donc préférable de ne pas administrer pms-METRONIDAZOLE aux femmes enceintes et de s’abstenir de l’employer pendant le premier trimestre de la grossesse. Si dans des cas d’infections anaérobies graves chez des femmes enceintes on croit nécessaire d’administrer pms-METRONIDAZOLE, on ne devra le faire que si l’on juge que les bénéfices thérapeutiques qui en résulteront l’emportent sur les risques auxquels le fœtus est exposé.
Chez l’humain, on a analysé les dossiers de 2 500 femmes qui avaient reçu le métronidazole à divers stades de la grossesse. La fréquence globale des anomalies congénitales a été la même que celle qui est connue chez les mères non traitées, et l’examen des données compilées n’a révélé aucune tendance ou morphologie typique dans les anomalies rapportées, ni aucun signe d’une relation de cause à effet.
7.1.2 Allaitement
Le métronidazole est sécrété dans le lait maternel à des concentrations semblables à celles que l’on retrouve dans du plasma. On ne doit donc pas administrer pms-METRONIDAZOLE aux mères qui allaitent.
7.1.3 Enfants et adolescents
Enfants (≤ 18 ans) : L’expérience clinique avec le métronidazole chez les enfants est très limitée. La surveillance de ce groupe de patients est particulièrement importante.
7.1.4 Personnes âgées
Personnes âgées : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
8. Effets indésirables
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Les effets indésirables suivants ont été signalés avec l'utilisation du métronidazole :
Affections hématologiques et du système lymphatique : Éosinophilie transitoire, neutropénie; on a fait état de très rares cas d’agranulocytose et de thrombocytopénie.. Une diminution réversible des lipides sériques a été rapportée.
Affections cardiaques : Palpitations et douleurs thoraciques.
Affections oculaires : Troubles visuels transitoires, notamment diplopie, myopie, vision trouble, diminution de l’acuité visuelle, altération de la vision des couleurs. Des cas de neuropathie/névrite optiques ont été rapportés.
Affections de l’oreille et du labyrinthe : Déficience auditive/perte de l’ouïe (y compris hypoacousie, surdité, surdité neurosensorielle), acouphène.
Affections gastro-intestinales : Diarrhée, nausées, vomissements, douleurs épigastriques, dyspepsie, constipation, langue saburrale, décoloration de la langue/langue blanche (p. ex., due à une prolifération fongique), sécheresse de la bouche, dysgueusie, notamment la perception d’un goût métallique, et inflammation de la muqueuse buccale. De rares cas réversibles de pancréatite ont également été signalés.
Affections hépatobiliaires : On a signalé une augmentation des enzymes hépatiques (ASAT, ALAT, phosphatase alcaline), une hépatite cholestatique ou mixte et des dommages hépatocellulaires, parfois accompagnés de jaunisse.
Des cas d’insuffisance hépatique nécessitant une greffe de foie ont été signalés chez les patients traités avec le métronidazole associé à d’autres médicaments antibiotiques.
Des cas graves d’hépatotoxicité ou d’insuffisance hépatique aiguë, ayant parfois mené au décès, ont été signalés avec des produits à base de métronidazole chez des patients atteints du syndrome de Cockayne.
Affections du système immunitaire : Œdème angioneurotique, choc anaphylactique.
Infections et infestations : On a rapporté de rares cas de colite pseudomembraneuse.
Troubles du métabolisme et de la nutrition : Quelques investigateurs ont rapporté un effet antithyroïdien, mais 3 études cliniques différentes n’ont pas réussi à confirmer cet effet. Des cas d’anorexie ont été signalés.
Affections du système nerveux : Crises convulsives, neuropathie périphérique sensorielle, ataxie transitoire, étourdissements, somnolence, insomnie, céphalées, et méningite aseptique.
De très rares cas d’encéphalopathie (p. ex., de la confusion, vertige) et de syndrome cérébelleux subaigu (notamment caractérisé par de l’ataxie, une dysarthrie, une démarche anormale, un nystagmus et des tremblements) ont été signalés. Ces manifestations peuvent cependant céder à l’arrêt du traitement.
On a rapporté des neuropathies périphériques chez quelques patients soumis à des doses orales modérément élevées ou très élevées de métronidazole pendant une période prolongée. Il semble que ces incidents ne soient pas reliés directement à la dose quotidienne, mais que l’un des facteurs importants de prédisposition soit plutôt la poursuite du traitement par voie orale et/ou intraveineuse pendant plusieurs semaines ou plusieurs mois.
On a rapporté un cas de profonde détérioration neurologique moins de deux heures après l’administration du métronidazole. Cet incident n’est pas directement lié directement au niveau de la dose.
Affections psychiatriques : Troubles psychotiques, y compris confusion, hallucinations, humeur dépressive.
Troubles rénaux et urinaires : dysurie. une coloration foncée de l’urine a été rapportée. Ce phénomène est probablement causé par un métabolite du métronidazole et ne semble pas avoir de signification clinique (voir 7 Mises en garde et précautions, Appareil génito-urinaire).
Affections des organes de reproduction et du sein : Prolifération de Candida albicans dans le vagin, sécheresse vaginale et sensation de brûlure. Un seul cas de gynécomastie a été rapporté; le problème s’est résolu de lui-même à l’arrêt du traitement par le métronidazole.
Affections de la peau et du tissu sous-cutané : Réactions d’hypersensibilité comprenant des bouffées vasomotrices, de l’urticaire, un prurit, de très rares cas d’éruption pustuleuse, une pustulose exanthémateuse aiguë généralisée (PEAG), et une éruption médicamenteuse fixe. On a signalé des cas du syndrome de Stevens-Johnson (SSJ) et de nécrolyse épidermique toxique (NET). Plusieurs de ces rapports de cas ont révélé l’usage de médicaments concomitants communément associés avec le SSJ ou la NET.
Troubles vasculaires : des cas de thrombophlébite ont été observé lors de l’administration intraveineuse.
Autre effets : bouffées de chaleur et maux de tête occasionnels, en particulier en cas d’ingestion concomitante d’alcool, altération du goût des boissons alcoolisées. Des cas de fièvre ont été rapportées.
8.5. Effets indésirables observés après la commercialisation
Affections cardiaques : Des cas d’allongement de l’intervalle QT ont été rapportés, plus particulièrement lorsque le métronidazole était administré avec des médicaments susceptibles d’allonger l’intervalle QT.
Affections du système nerveux : Vertiges.
Affections de la peau et du tissu sous-cutané : Des cas de syndrome de réaction médicamenteuse avec éosinophilie et symptômes systémiques (DRESS) et de maladie à IgA linéaire ont été rapportés avec le métronidazole.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
Les médicaments énumérés sont basés sur des rapports de cas ou des études d’interactions médicamenteuses, ou sur des interactions potentielles en raison de l’ampleur et de la gravité prévues de l’interaction (c.-à-d., celles identifiées comme contre-indiquées).
Les patients sous métronidazole doivent être prévenus qu’ils doivent s’abstenir de consommer de l’alcool pendant le traitement et pendant au moins une journée après la fin de ce dernier (voir 9.3 Interactions médicament-comportement).
Le métronidazole peut augmenter la puissance des substrats du CYP2C9 (par exemple, la phénytoïne et la warfarine (voir 9.4 Interactions médicamenteuses).
9.3. Interactions médicament-comportement
Alcool : Les patients prenant le pms-METRONIDAZOLE doivent être avertis de ne pas consommer de boissons alcoolisées et de médicaments contenant de l'alcool pendant le traitement et pendant au moins un jour après celui-ci, en raison de la possibilité d'une réaction de type disulfirame (effet antiabus) (bouffées de chaleur, vomissements, tachycardie). Cette réaction semble être due à l’inhibition de l’oxydation de l’acétaldéhyde, le principal métabolite de l’alcool.
9.4. Interactions médicament-médicament
Tableau 2 : Interactions médicament-médicament établies ou possibles
| [Non-proprietary | Source | Effect | Clinical comment | ||||
| name(s) of the drug | of | ||||||
| product(s)] | evidence | ||||||
| Busulfan | T | Le métronidazole peut hausser les concentrations plasmatiques du busulfan, ce qui risque d’entraîner une grave toxicité par ce dernier médicament. | L’utilisation concomitante peut entraîner une toxicité grave du busulfan. | ||||
| Cyclosporine | T | Le métronidazole peut entraîner une augmentation des taux sériques de cyclosporine. | La cyclosporine sérique et la créatinine sérique doivent faire l’objet d’une surveillance étroite lorsqu’une coadministration est nécessaire. | ||||
| Inhibiteurs du cytochrome P450 | T | L’administration concomitante de médicaments qui diminuent l’activité des enzymes microsomales hépatiques, telles que la cimétidine, peut entraîner une diminution du métabolisme et de la clairance plasmatique du métronidazole, ce qui peut entraîner une toxicité du métronidazole. | |||||
Substrats du cytochrome P450 3A4 (CYP3A4) | T | L’emploi concomitant du métronidazole et de substrats du CYP3A4 (p. ex., amiodarone, tacrolimus, cyclosporine, carbamazépine et quinidine) peut augmenter les taux plasmatiques des substrats respectifs du CYP3A4. | Il pourrait être nécessaire de surveiller les concentrations plasmatiques des substrats du CYP3A4. | ||||
| Disulfirame | É | L’administration de disulfirame et de métronidazole a été | Le disulfirame et le pms-METRONIDAZOLE ne doivent pas être utilisés en | ||||
| [Non-proprietary | Source | Effect | Clinical comment | ||||
| name(s) of the drug | of | ||||||
| product(s)] | evidence | ||||||
| associée à des psychoses aiguës et à de la confusion chez certains patients. | concomitance. | ||||||
Médicaments qui allongent l’intervalle QT | T | Un allongement de l’intervalle QT a été signalé, en particulier lorsque le métronidazole a été administré avec des médicaments susceptibles d’allonger l’intervalle QT. | |||||
| 5-fluorouracile | EC | On signale que l’emploi du métronidazole réduit la clairance du 5- fluorouracile. | L'utilisation concomitante peut augmenter la toxicité du 5-fluorouracile. | ||||
| Lithium | T | L’association du lithium et du métronidazole peut entraîner une intoxication au lithium en raison de la diminution du taux de clairance rénale du lithium. Des dommages rénaux persistants risquent de survenir. Ainsi, si le métronidazole doit être administré à des patients qui reçoivent déjà du lithium, il est recommandé de diminuer progressivement les doses de lithium ou d’en arrêter l’administration de façon temporaire, si possible. | Des contrôles fréquents des taux de lithium, de créatinine et d’électrolytes, ainsi que de l’osmolalité urinaire, doivent être effectués. | ||||
| Phénobarbital | EC | Le métronidazole semble se métaboliser plus rapidement lorsqu’il est administré en concomitance avec le phénobarbital. | Il est recommandé d’envisager d’augmenter les doses de métronidazole injectable dans ce cas. | ||||
| Phénytoïne | EC | Il a été rapporté que le métabolisme du métronidazole est augmenté par l'administration | Les patients doivent être étroitement surveillés lorsqu'une co-administration est necessaire. | ||||
| [Non-proprietary | Source | Effect | Clinical comment | ||||
| name(s) of the drug | of | ||||||
| product(s)] | evidence | ||||||
concomitante de phénytoïne. Les patients qui suivaient un traitement par la phénytoïne, on a observé des concentrations plasmatiques toxiques de métronidazole après administration orale. Les concentrations de phénytoïne sont retournées à la normale à l’arrêt du traitement par le métronidazole. | |||||||
| Vécuronium | EC | Une faible potentialisation de l’activité inhibitrice neuromusculaire du vécuronium a été observée chez des patients recevant du métronidazole à raison de 15 mg/kg. | |||||
| Warfarine | EC | Il a été signalé que le métronidazole potentialise l’effet anticoagulant de la warfarine, ce qui entraîne une prolongation du temps de prothrombine. Il faut garder la possibilité de ce type d’interaction médicamenteuse à l’esprit quand on prescrit le métronidazole à des patients recevant ce type de traitement anticoagulant. | En cas de coadministration, le temps de prothrombine doit être surveillé plus fréquemment et le traitement anticoagulant doit être ajusté pendant le traitement par pms-METRONIDAZOLE. Le métronidazole potentialise la puissance d’autres substrats du CYP2C9. | ||||
Légende : É = étude de cas; EC = essai clinique; T = théorique.
9.5. Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6. Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
9.7. Interactions médicament-examens de laboratoire
Interférence avec les analyses de laboratoire : Le métronidazole peut interférer avec certains types de tests sanguins (alanine aminotransférase [ALT], aspartate aminotransférase [AST], lactate déshydrogénase [LDH], triglycérides, glucose), ce qui peut entraîner un faux négatif ou un résultat anormalement faible. Ces déterminations analytiques sont basées sur une diminution de l’absorbance des ultraviolets, un fait qui se produit lorsque le nicotinamide adénine dinucléotide hydrogène (NADH) est oxydé en nicotinamide adénine dinucléotide (NAD). L'interférence est due à la similarité des pics d'absorption de la NADH (340 nm) et du métronidazole (322 nm) à un pH de 7 (voir 7 Mises en garde et précautions, Surveillance et examens de laboratoire).
10. Pharmacologie clinique
10.1. Mode d’action
pms-METRONIDAZOLE est bactéricide contre les bactéries anaérobies; il exerce une activité trichomonacidale et est également actif contre Giardia lamblia et Entamoeba histolytica. Son mode d’action exact n’a pas encore été entièrement déterminé. On a proposé qu'un intermédiaire dans la réduction de la dose de métronidazole, produit uniquement dans les bactéries anaérobies et les protozoaires, soit lié à l'acide désoxyribonucléique et aux protéines de transport d'électrons, inhibe la synthèse subséquente de l'acide nucléique.
10.2. Pharmacodynamie
Le métronidazole n’a exercé aucune activité sur le système nerveux central, sauf à des doses très élevées. Aux doses de 0,5 g/kg et plus, on a observé une certaine activité anticonvulsivante chez la souris et le rat, les réflexes rachidiens ont été inhibés chez le chat anesthésié et on a noté de l’hypnose chez le rat.
Le métronidazole à des doses de 40 à 50 mg/kg administré par perfusion intraveineuse à 4 chiens anesthésiés a produit une légère baisse de la pression artérielle et de la fréquence cardiaque pendant 30 à 60 minutes après la perfusion. On n’a noté que peu ou pas d’effets sur les tracés de l’électrocardiogramme. Avec le métronidazole et le véhicule utilisés, les chiens traités ont eu tendance à saigner plus facilement que les chiens témoins, bien que les temps de prothrombine plasmatique soient restés dans les limites de la normale.
10.3. Pharmacocinétique
Absorption et distribution
Après son administration par voie orale, le métronidazole est complètement absorbé, et sa concentration plasmatique atteint son maximum généralement en 1 ou 2 heures. Après l’administration de doses orales uniques de 500 mg, les concentrations plasmatiques maximales ont atteint approximativement 13 mg/L. À la posologie de 500 mg administrés 3 fois par jour par voie i.v., on a atteint l’état d’équilibre après environ 3 jours. Les moyennes des concentrations maximales et minimales établies à ce moment-là étaient respectivement de 26 et de 12 mg/L, et la demi-vie d’élimination, d’environ 7 à 8 heures. La comparaison de la pharmacocinétique du métronidazole par voie orale et par voie i.v. a révélé que les aires sous la courbe de la concentration plasmatique en fonction du temps étaient essentiellement identiques.
On note une absorption percutanée négligeable suivant l’application topique d’une crème dosée à 1 % de métronidazole. Chez des volontaires en bonne santé, on n’a décelé aucune trace du médicament dans le plasma 12 heures après l’application sur une peau intacte d’une dose unique de 100 mg de crème dosée à 2 % de métronidazole marqué au 14C. De faibles pourcentages d’environ 1 % et 0,1 % de la dose appliquée ont été retrouvés dans l’urine et les fèces, respectivement. Après l’application de la crème dosée à 1 %, 1 fois par jour, pendant 1 mois, le médicament n’a été décelé qu’à l’état de traces (environ 1 % de la Cmax obtenue après l’administration d’une dose de 200 mg par voie orale) chez 25 % des patients. Aucune concentration plasmatique de métronidazole décelable n’a été mise en évidence chez les autres patients.
Liaison aux protéines :
Moins de 20 % du métronidazole en circulation est lié aux protéines plasmatiques.
Distribution des tissus :
Le Tableau 3 suivant indique les concentrations de métronidazole retrouvées dans les divers tissus et liquides de l’organisme.
Tableau 3 : Concentrations de métronidazole dans les divers tissus et fluides de l’organisme
| TISSU OU LIQUIDE | DOSE ADMINISTRÉE | CONCENTRATION DANS LE TISSU OU LE LIQUIDE | CONCENTRATION DANS LE PLASMA |
| Bile | 500 mg, 4 f.p.j. v.o. x 10 j. | 26 mg/L (le 5e jour) 20 mg/L (le 15e jour) | N.D.* N.D. |
| Salive | 500 mg v.o. dose unique | 7 mg/L (après 2-3 h) | N.D. |
| Placenta | 250 mg v.o. dose unique | 0 à 1,4 mg/kg (après 4-5 h) | 3,0 à 6,9 mg/L (maternel) |
| embryon | 250 mg v.o. dose unique | 0 à 1 mg/kg | 3,0 à 6,9 mg/L (maternel) |
| Lait maternel | 200 mg v.o. | 1,3 à 3,4 mg/L | 1,8 à 3,9 mg/L |
| Liquide céphalo-rachidien | 500 mg v.o. 2 f.p.j. | 11,0 à 13,9 mg/L | 8,3 à 15,4 mg/L |
Pus (abcès cérébral) | 400 mg v.o. 3 f.p.j. 600 mg i.v. 3 f.p.j. | 35 mg/L méninges enflammées | N.D. N.D. |
| TISSU OU LIQUIDE | DOSE ADMINISTRÉE | CONCENTRATION DANS LE TISSU OU LE LIQUIDE | CONCENTRATION DANS LE PLASMA |
| 43 mg/L | |||
Pus (empyème pulmonaire) | 400 mg v.o. 4 f.p.j. | 24,2 mg/L | N.D. |
f.p.j. = fois par jour; i.v. = par voie intraveineuse; v.o. = par voie orale
* Données non disponibles
Figure 1 : Concentrations plasmatiques moyennes de métronidazole après une dose orale ou intraveineuse unique de métronidazole (500 mg) (n = 9 femmes)
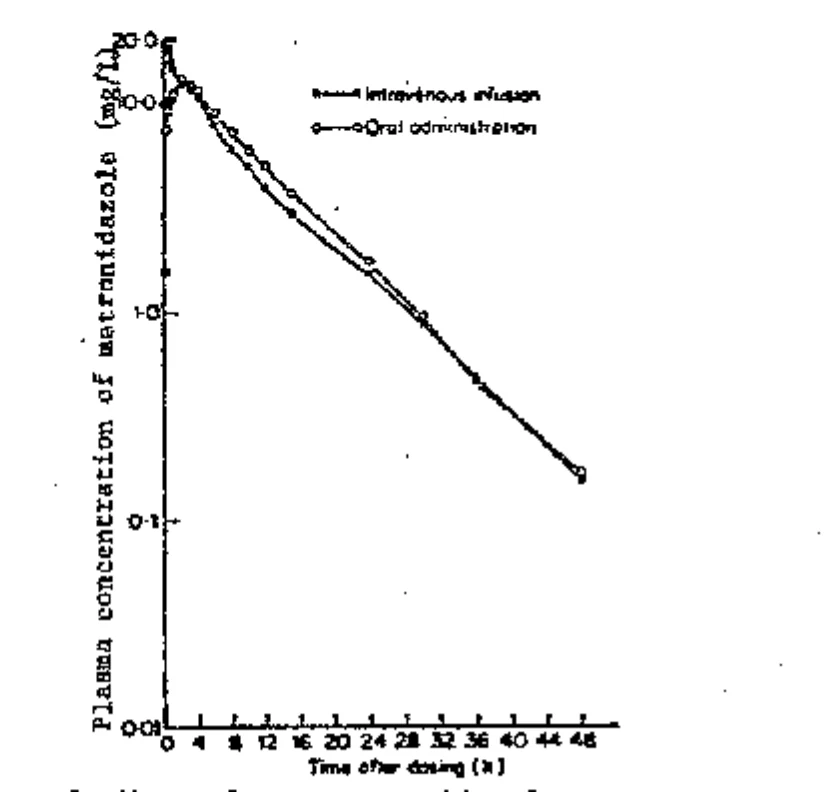
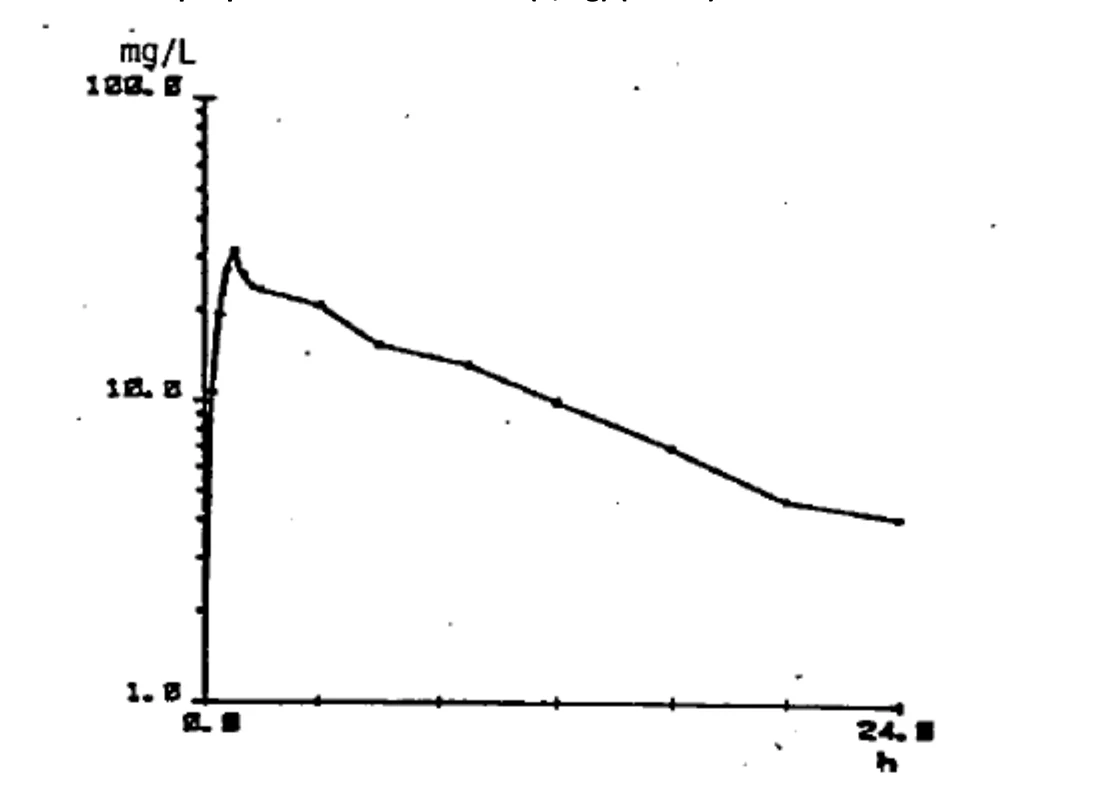
Durant 2 études cinétiques au cours desquelles on a administré une dose unique de 1,5 g de métronidazole en perfusion intraveineuse de 50 à 60 minutes à des volontaires, on a obtenu un pic plasmatique de 30 à 40 mg/L 1 heure après le début de la perfusion. Les concentrations ont baissé à 10 mg/L après 12 heures et à 4 mg/L après 24 heures.
Figure 2 : Concentration plasmatique moyenne de métronidazole après l’administration d’une dose unique par voie intraveineuse (1,5 g) (n = 10)
Métabolisme et élimination
Le métronidazole et ses métabolites sont éliminés principalement dans l’urine (de 60 à 80 % de la dose), l’excrétion fécale ne représentant que de 6 à 15 % de la dose. Les métabolites qui apparaissent dans l’urine résultent principalement de l’oxydation de la chaîne latérale (c.-à-d., le 1-(ß-hydroxyéthyl)-2-hydroxyméthyl-5-nitroimidazole et l’acide 2-méthyl-5-nitroimidazole-1-yl-acétique) et de la glycuroconjugaison, le métronidazole inchangé représentant approximativement 20 % du total.
Le métronidazole est la principale substance à apparaître dans le plasma, mais des quantités moins importantes du métabolite 2-hydroxyméthylé s’y retrouvent aussi. La proportion de ces substances varie au fil du temps, mais la concentration maximale du métabolite (Cmax) représente environ 20 % de la Cmax du métronidazole lors de l’administration orale.
Fonction rénale diminuée :
Une diminution de la fonction rénale ne semble pas modifier la pharmacocinétique d'une dose unique de métronidazole, bien que la demi-vie d'élimination des métabolites soit prolongée.
Hémodialyse
Au cours de l’hémodialyse, le métabolite hydroxylé du métronidazole est épuré 3 fois plus rapidement que chez les sujets normaux. La comparaison des demi-vies d’élimination du métronidazole et de ses 2 métabolites est exposée dans le Tableau 4 ci-après.
Tableau 4 : Élimination du métronidazole après l’administration d’une dose intraveineuse unique (500 mg) chez des sujets normaux et chez des patients atteints d’insuffisance rénale
| DEMI-VIE DE L’ÉLIMINATION (heures) | |||
| Patients | |||
| Composé | Sujets normaux | Sujets en dialyse | Sujets entre dialyse |
| Metronidazole | 7.3 ± 1.0 | 2.6 ± 0.7 | 7.2 ± 2.4 |
| 1-(β-hydroxyéthyl) 2-hydroxyméthyl-5 nitroimidazole | 9.8 ± 1.3 | 7.8 ± 4.1 | 34± 43 |
| acide 2-méthyl-5nitroimidazole-1-ylacétique | -- | 7.9 ± 4.1 | 138 ± 82 |
Par conséquent, aucune accumulation ne doit se produire chez les patients anuriques subissant une dialyse régulière.
Dialyse péritonéale ambulatoire continue
On a administré 750 mg de métronidazole i.v. à 5 patients sous dialyse péritonéale ambulatoire continue (DPAC). Aucun changement significatif n’a été observé en ce qui concerne les paramètres pharmacocinétiques (volume de distribution apparent, demi-vie d’élimination, clairance totale). La dialyse péritonéale ne semble pas réduire les concentrations sériques des métabolites du métronidazole.
Fonction hépatique diminuée :
Chez les patients qui présentent une fonction hépatique diminuée, le taux de clairance plasmatique du métronidazole est réduit, risquant ainsi d’entraîner une accumulation.
11. Conservation, stabilité et mise au rebut
Conserver les capsules de pms-METRONIDAZOLE à une température se situant entre 15 °C et 30 °C.
Garder hors de la portée et de la vue des enfants.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la substance médicamenteuse : Metronidazole
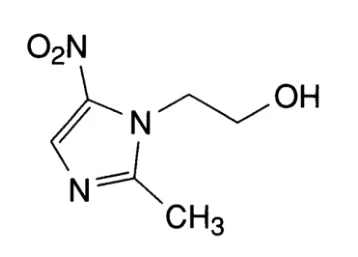
Nom chimique : méthyl-2 nitro-5 imidazole-1 éthanol
Formule moléculaire : C6H9O3N3
Masse moléculaire : 171, 15 g/mol
Formule développée :
Propriétés physicochimiques :
Description : Cristaux ou poudre cristalline de couleur blanche à jaune pâle
Solubilité : Modérément soluble dans l’eau et l’alcool, légèrement soluble dans l’éther et le chloroforme.
pKa : 2,6
pH : 5,8 (solution saturée)
Point de fusion : 159 °C à 163 °C
14. Études cliniques
On ne dispose d’aucune donnée sur les études cliniques.
15. Microbiologie
Bactériologie
Le métronidazole est actif in vitro contre la plupart des bactéries anaérobies strictes, mais ne semble pas posséder d’activité clinique contre les bactéries anaérobies facultatives ni contre les bactéries aérobies strictes.
Lors d’une étude, on a déterminé les concentrations minimales inhibitrices du métronidazole sur 730 souches de bactéries anaérobies isolées à partir de spécimens cliniques. Les résultats de cette étude sont résumés dans le Tableau 5 qui suit.
Tableau 5 : Activité* du métronidazole contre les bactéries anaérobies
Nbre de souches testées |
POURCENTAGE CUMULATIF DE SENSIBILITÉ À LA CONCENTRATION
INDIQUÉE
(mg/mL)
| BACTÉRIE | 0,1 | 0,5 | 1,0 | 2.0 | 4.0 | 8.0 | 16.0 | 32,0 | 64,0 | 128 |
256
| Groupe Bacteroides fragilis | 77 | 1 | 12 | 27 | 56 | 84 | 97 | 99 | 100 | ||
| Bacteroides melaninogenicus | 69 | 15 | 81 | 93 | 99 | 100 | |||||
| Autres espèces du genre Bacteroides | 72 | 6 | 42 | 68 | 85 | 93 | 96 | 96 | 99 |
100
| Fusobacterium nucleatum | 19 | 58 | 95 | 100 | |||||||
| Autres espèces du genre Fusobacterium | 46 | 15 | 76 | 100 | |||||||
| Peptococcus et Gaffkya | 73 | 3 | 69 | 88 | 96 | 96 |
100
| Peptostreptococcus | 41 | 29 | 66 | 76 | 81 | 83 | 88 | 90 |
100
| Streptocoques micro-aérophiles et anaérobies | 11 | 27 | 36 | 46 |
100
Coques à Gram négatif (Acidaminococcus, Megasphaera, Veillonella) | 28 | 4 | 57 | 89 | 96 | 100 | |||||
| Eubacterium | 59 | 7 | 44 | 61 | 66 | 71 | 75 | 80 | 86 |
100
| Arachnia | 3 | 33 |
100
| Propionibacterium | 12 | 8 | 17 |
Nbre de souches testées |
POURCENTAGE CUMULATIF DE SENSIBILITÉ À LA CONCENTRATION
INDIQUÉE
(mg/mL)
| Actinomyces | 16 | 13 | 19 | 50 | 56 | 63 |
100
| Bifidobacterium | 8 | 36 | 66 | 75 | 87 |
100
| Lactobacillus | 20 | 10 | 35 | 55 | 65 | 75 | 80 | 90 |
100
| Clostridium perfringens | 12 | 25 | 67 | 100 | |||||||
| Autres espèces du genre Clostridium | 164 | 32 | 54 | 65 | 74 | 84 | 93 | 98 | 100 |
* Déterminée au moyen d’une méthode de dilution en gélose décrite dans le Wadsworth Anaerobic Bacteriology Manual, 2e édition, Université de Californie, Los Angeles, Extension Division, 1975.
À de rares exceptions près, les coques et les bacilles gram-négatifs anaérobies non sporulés ainsi que les espèces du groupe Clostridium étaient sensibles à des concentrations de 16 mg/L ou moins de métronidazole. Pour l’inhibition de quelques souches de Peptococcus et de Peptostreptococcus, des concentrations de 128 mg/L ou plus de métronidazole ont été nécessaires. Le métronidazole a été relativement inefficace contre les souches de streptocoques et les bacilles gram-positifs non sporulés.
Une série de déterminations pratiquées in vitro révélèrent que les concentrations minimales bactéricides (CMB) contre les souches sensibles sont généralement à moins d’une dilution des concentrations minimales inhibitrices (CMI).
Des augmentations de 103 de l’inoculum de Bacteroides fragilis ont augmenté de 2 à 4 fois les valeurs des CMI et des CMB. L’effet bactéricide du métronidazole n’est pas significativement affecté par les changements de pH dans la plage de 5,5 à 8,0.
Test de sensibilité :
Ce sont les méthodes quantitatives qui sont les plus précises pour évaluer la sensibilité aux antibactériens. On recommande d’utiliser la méthode de dilution en gélose ou la méthode de microdilution en bouillon. Un isolat bactérien peut être considéré comme sensible si la CMI du métronidazole ne dépasse pas 16 mg/L. Un organisme est considéré comme résistant si la CMI est supérieure à 16 mg/L.
Parasitologie
Activité trichomonacide :
In vitro, cette activité a été évaluée en utilisant des concentrations décroissantes de métronidazole ajoutées à une série de cultures de Trichomonas vaginalis conservées à 37 °C. Une dilution de 1:400 000 de métronidazole a détruit jusqu’à 99 % des Trichomonas en 24 heures.
In vivo, on a injecté 0,5 mL d’une culture de 48 heures de Trichomonas vaginalis sous la peau du dos de 2 groupes de souris : un groupe témoin et un groupe qui a reçu du métronidazole par voie orale, à la dose quotidienne de 12,5 mg/kg de poids corporel. Au bout de 7 jours, les souris non traitées présentaient des lésions étendues semblables à des abcès et gorgées de Trichomonas, tandis que chez les souris traitées, le tissu sous-cutané était resté normal et ne présentait aucun Trichomonas.
Activité amibicide :
In vitro, la concentration minimale inhibitrice de métronidazole requise pour immobiliser sur une période de 48 heures une culture d’Entamoeba histolytica maintenue à 37 °C était de 3 mg/L.
In vivo, l’activité amibicide du métronidazole a été démontrée par des tests variés.
On a provoqué une infestation intestinale chez de jeunes rats par inoculation dans le cæcum d’une culture amibienne ou d’un homogénat de cæcum provenant de jeunes rats préalablement infestés de la même manière. Le métronidazole, administré par voie orale à la dose de 100 mg/kg par jour pendant 4 jours consécutifs – la première dose ayant été administrée 24 heures après l’infestation – a protégé tous les animaux. D’autre part, quand le produit était administré pendant 4 jours consécutifs, mais dès le jour où les animaux avaient été infestés, la DC50 de l’amibiase intestinale du jeune animal était de 22 mg/kg par jour. Enfin, quand le produit était administré en une seule dose 24 heures après l’infestation, la DC50 était de 49 mg/kg par jour par voie orale.
Chez le hamster, on a provoqué une amibiase hépatique en inoculant une culture d’amibes sous la capsule de Glisson; le métronidazole administré par voie orale à la dose de 35 mg/kg par jour pendant 4 jours consécutifs a protégé tous les animaux, alors que la DC50 était de 15 mg/kg par jour.
Activité contre la giardiase :
L’activité du métronidazole contre la giardiase a été démontrée chez des souris infestées par Lamblia muris. La DC50 du produit administré 1 fois par jour 2 jours de suite a été de 30 mg/kg chaque jour, alors que son indice thérapeutique était de 1/100.
16. Toxicologie non clinique
Toxicologie générale :
Toxicité aiguë
Le
| T | ableau 5 |
suivant indique les DL50 du métronidazole.
Tableau 5 – Valeurs des DL50 du métronidazole
| ESPÈCES | SEXE | VOIE D’ADMINISTRATION | DL50 (mg/kg) |
| Souris | -- M M F | v.o. i.p. i.v. i.v. | 4 350 3 650 1 170 1 260 |
| Rat | -- M M F | v.o. i.p. i.v. i.v. | 5 000 5 000 1 575 1 575 |
Les signes de toxicité observés après l’administration orale ou intraveineuse du métronidazole ont été la sédation et l’ataxie suivies de la mort chez la souris, et la sédation suivie de la mort chez le rat.
La toxicité aiguë du métronidazole a également été étudiée chez le chien. On a administré par intubation gastrique à des chiens Beagle (mâles ou femelles, 1 chien par dose) des doses orales uniques de 500, 750, 1 000, 1 500, 3 000 et 5 000 mg/kg de métronidazole. La dose orale la plus élevée n’ayant pas entraîné de troubles neurologiques et de vomissements graves a été de 500 mg/kg. Aux doses plus élevées, on a observé de l’ataxie, la perte du sens de l’orientation spatiale, l’assoupissement, une démarche à l’aveuglette, un état général d’inconscience, des convulsions, des nausées avec ou sans vomissements. Aucun animal n’est mort, mais, par compassion, les chiens qui avaient reçu 1 500 et 5 000 mg/kg ont été sacrifiés, respectivement, 48 heures et 2½ heures après l’administration du produit.
On a administré à des couples de chiens Beagle, mâles et femelles, des doses totales de 125, 200 et 250 mg/kg de métronidazole en 4 ou 5 injections à des intervalles d’une heure, sauf dans le cas de la dose de 125 mg/kg dont les injections ont été administrées toutes les demi-heures. À la dose de 200 mg/kg, le mâle s’est mis à trembler pendant la troisième injection; quant à la femelle, elle a semblé légèrement léthargique après la troisième injection, et son rythme cardiaque s’est accéléré au cours de l’injection finale. Après l’administration des doses de 125 et de 250 mg/kg, on n’a observé aucun signe d’anomalie ni d’intolérance au point d’injection.
On a étudié chez le lapin les effets irritants qu’exerce sur les yeux la crème de métronidazole à 0,5 %, à 1 % et à 2 % et le placebo en crème. Une partie aliquote (0,1 mL) de l’une des préparations a été instillée sur la paupière inférieure de 1 œil de chacun des 3 animaux. Les yeux ont ensuite été examinés afin de déterminer la nature et la gravité des lésions oculaires après 1 heure, ainsi qu’après 1, 2, 3, 4 et 7 jours après l’instillation. On a observé une légère irritation de la conjonctive chez plusieurs animaux tant dans le groupe de traitement actif que dans le groupe placebo. L’état des yeux des animaux de tous les groupes thérapeutiques est revenu à la normale de 1 à 3 jours après l’instillation des diverses préparations. Aucune inflammation de la cornée ou de l’iris n’avait été observée chez les animaux soumis à cette étude.
Toxicité subaiguë et toxicité chronique
On a administré à des rats des doses orales quotidiennes de 0, 25 et 50 mg/kg pendant 1 mois, de 100 mg/kg pendant 15 jours, ou de 1 000 mg/kg pendant 30 jours. À l’exception d’atteintes testiculaires consistant en une desquamation épithéliale mineure et une diminution des spermatocytes dans l’épididyme dans les groupes soumis aux doses de 100 et de 1 000 mg/kg par jour, on n’a noté aucune anomalie apparente. On n’a observé aucun effet indésirable sur la fertilité ou l’embryogenèse.
Vingt rats et 20 rates ont reçu des doses i.v. de 30 mg/kg de métronidazole par jour pendant 4 semaines. On n’a observé aucun signe d’intolérance au point d’injection. Chez les mâles seulement, on a noté une diminution statistiquement significative du gain normal de poids, l’augmentation globale ne représentant que 90 % de celle des sujets témoins. Chez les 2 sexes des groupes traités, les moyennes de poids absolus et relatifs (par rapport au poids corporel) de la thyroïde ont été significativement plus faibles (environ 25 %) que les moyennes témoins. Cependant, à l’examen microscopique, la structure de la glande thyroïde des animaux traités était restée dans les limites de la normale. Lors d’une autre étude effectuée dans les mêmes conditions d’expérience, l’évaluation de la fonction thyroïdienne avant et après la période d’administration des doses n’a révélé aucun effet du métronidazole sur cette fonction chez les rats.
On a administré à des chiens des doses quotidiennes orales de 0, 25 et 50 mg/kg de poids pendant 1 mois. Ils n’ont présenté aucun changement physique ou biologique, ni aucune modification tissulaire. D’autres chiens, qui avaient été soumis à des doses quotidiennes orales de 75, 110 et 225 mg/kg pendant 6 mois, ont présenté des signes d’ataxie, de rigidité musculaire et de tremblements. On n’a observé aucun émoussement apparent de la conscience.
On a administré à 4 chiens, 2 mâles et 2 femelles, des doses quotidiennes intraveineuses de 37,5 mg/kg de métronidazole, 5 jours par semaine, pendant 4 semaines. Chez les 2 mâles et chez l’une des 2 femelles, les poids relatifs de la thyroïde sont devenus inférieurs aux valeurs témoins (diminution de 31 % chez les mâles et de 26 % chez les femelles).
Cancérogénicité :
Études sur l’effet mutagène
On a évalué à l’aide de 2 techniques différentes la possibilité d’un effet mutagène du métronidazole. La première de ces techniques consistait à utiliser une souche bactérienne indicatrice servant à déceler les effets mutagènes, et les résultats obtenus ont été positifs. La propriété antimicrobienne intrinsèque du métronidazole complique davantage l’interprétation des risques génétiques ou carcinogènes possibles chez l’humain. L’autre technique, le test du gène létal dominant, consistait à mesurer l’effet du métronidazole sur les cellules germinales de mammifères. Des rats mâles traités à des doses allant jusqu’à 600 mg/kg par jour pendant 5 jours consécutifs ont été accouplés à des rates non traitées. Le nombre des mortalités fœtales, principale mesure de la létalité dominante, n’a pas augmenté chez les rates accouplées à des mâles traités.
Études sur l’effet tumorigène
Deux études distinctes sur l’effet tumorigène possible du métronidazole ont été effectuées chez 2 lignées différentes de souris. Dans les 2 expériences, on a utilisé des doses de 75, 150 et 600 mg/kg de métronidazole par jour, incorporées dans la nourriture.
L’étude faite sur des souris de lignée Suisse a duré 78 semaines, tandis que l’autre, faite sur des souris CF1, a été arrêtée à 92 semaines.
On n’a noté aucun signe prouvant que l’administration de métronidazole, à quelque dose que ce soit, ait produit des effets indésirables sur l’apparence physique, le comportement, le poids corporel ou la quantité de nourriture absorbée. Cependant, la survie des souris dans les groupes traités était meilleure que dans les groupes témoins.
L’analyse statistique des données macroscopiques et microscopiques de la nécropsie, faite à l’aide de tables de mortalité et d’autres techniques, a révélé une augmentation significative du taux de tumeurs bénignes du poumon dans le groupe des souris ayant reçu 600 mg/kg. Aux doses plus faibles, on a noté également une tendance à l’augmentation de ce taux, mais les changements n’étaient pas significatifs. Il faut souligner toutefois que ce genre de tumeur se rencontrait aussi chez presque 30 % des souris non traitées.
Des tests ont aussi été effectués sur des rats auxquels on a administré des doses de 75, 150 et 300 mg/kg par jour incorporés au régime alimentaire pendant 80 semaines consécutives; une dose de 600 mg/kg par jour a été administrée pendant 13 semaines seulement. Aucun effet délétère systématique n’a été observé avec des doses de 75 et 150 mg/kg pendant 28 à 80 semaines lors des examens physiques, comportementaux, de laboratoire clinique ou post-mortem. À la dose de 300 mg/kg, on a observé régulièrement après 13 semaines ou plus une dystrophie testiculaire qui s’est révélée non réversible après une période de récupération (sans administration de produit) de 28 semaines; on a observé également de l’atrophie prostatique après 26 semaines. Dans le groupe ayant reçu 600 mg/kg par jour, on a noté une fréquence élevée de dystrophie testiculaire et d’atrophie prostatique, ainsi qu’une réduction marquée de l’augmentation normale du poids. On a observé une augmentation significative du nombre de tumeurs mammaires bénignes, mais seulement chez les rates qui avaient reçu la dose de 300 mg/kg par jour.
Deux études distinctes sur l’effet tumorigène effectuées chez le hamster ont donné des résultats négatifs.
Toxicité pour la reproduction et le développement :
Études sur l’effet tératogène
Des études ont été effectuées sur des rates, des lapines et des souris femelles pour vérifier si le métronidazole pouvait avoir des effets embryotoxiques ou tératogènes. Durant 4 études sur les lapines, le produit a été administré en capsules par voie orale, par intubation buccale ou par intubation gastrique à des doses variant de 30 à 200 mg/kg par jour, pendant des périodes de 3 à 13 jours, au cours de la grossesse. Aucun effet embryotoxique ou tératogène lié au produit n’a été observé.
Durant une étude, le métronidazole a été administré par voie intraveineuse à des lapines (groupes de 18) à la dose de 15 ou 30 mg/kg par jour, du 6e au 18e jour inclusivement de la grossesse. On n’a pas observé de différences statistiquement significatives entre les groupes témoins et les groupes traités (dans les divers paramètres fœtaux), mais des écarts entre le nombre de corps jaunes et de sites d’implantation ont suggéré que le produit pourrait avoir causé une augmentation de 10 à 15 % des pertes avant l’implantation. On n’a pas observé d’effets embryotoxiques ni tératogènes.
Durant 5 études menées chez la rate, le métronidazole a été administré soit en l’incorporant à la nourriture à la concentration de 0,13 % pendant 18 jours au cours de la gestation, soit par intubation gastrique à des doses variant de 50 à 200 mg/kg par jour pendant des périodes allant de 10 jours (milieu de la période de gestation) à 40 jours (avant et pendant la grossesse). Aucun effet embryotoxique ou tératogène lié au produit n’a été observé au cours de ces 5 études.
Durant une autre étude sur des rats, le métronidazole a été administré par voie intraveineuse à des doses quotidiennes de 15 ou 30 mg/kg du 5e au 17e jour de la grossesse inclusivement. On a observé une augmentation statistiquement significative du nombre moyen d’implantations et de fœtus vivants par portée dans les groupes traités par le métronidazole, mais aucune différence dans les autres
paramètres fœtaux.
Durant une étude sur les souris, 2 groupes ont été traités du 6e au 15e jour de la gestation. Le métronidazole était administré par intubation gastrique à des doses de 10 et 20 mg/kg par jour. Aux doses utilisées, le métronidazole n’a présenté aucune activité tératogène.
17. Monographie de produit de soutien
- 1.
FLAGYLMD, Odan Laboratories Ltd., Date de Révision : 29 janvier 2018, numéro de contrôle
209684.
- 2. FLAGYLMD, crème, 10 % p/p, numéro de contrôle 301739, monographie de produit, sanofi-aventis Canada Inc. (2026-02-11)