


Monographie de produit - Pregabalin (Sivem Pharmaceuticals)
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 4 POSOLOGIE ET ADMINISTRATION, 4.2.1 Arrêt du traitement | 2024-12 |
|---|---|
| 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance, tolérance et risque d’abus | 2024-12 |
7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance, emploi abusif possible ou emploi détourné 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | 2023-10 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ................... 2
TABLE DES MATIÈRES ............................................................................................................ 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ................................................................................................................... 4
1.1 Enfants .......................................................................................................................... 4
1.2 Personnes âgées ........................................................................................................... 4
2 CONTRE-INDICATIONS ...................................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .............................. 5
4 POSOLOGIE ET ADMINISTRATION ..................................................................................... 5
4.1 Considérations posologiques ........................................................................................ 5
4.2 Posologie recommandée et ajustement posologique .................................................. 5
4.2.1 Arrêt du traitement ....................................................................................................... 8
4.4 Administration .............................................................................................................. 8
5 SURDOSAGE..................................................................................................................... 8
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ............. 9
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................ 10
7.1 Populations particulières ............................................................................................ 22
7.1.1 Femmes enceintes ...................................................................................................... 22
7.1.2 Femmes qui allaitent .................................................................................................. 24
7.1.3 Enfants ........................................................................................................................ 24
7.1.4 Personnes âgées ......................................................................................................... 24
8 EFFETS INDÉSIRABLES..................................................................................................... 25
8.2 Effets indésirables observés au cours des études cliniques ....................................... 25
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 2 %) ... 36
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ........................................... 41
8.5 Effets indésirables observés après la commercialisation ........................................... 42
9 INTERACTIONS MÉDICAMENTEUSES ............................................................................... 45
9.1 Intéractions médicamenteuses graves ....................................................................... 45
Intéractions médicamenteuses graves ................................................................................... 45
L’usage concomitant de PREGABALINE et d’opioïdes pourrait entraîner une dépression respiratoire, une sédation profonde, une syncope et le décès (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES) ........................................... 45
9.2 Aperçu des interactions médicamenteuses ................................................................ 45
9.4 Interactions médicament-médicament ...................................................................... 46
Pharmacocinétique ................................................................................................................. 46
9.5 Interactions médicament-aliment .............................................................................. 47
9.6 Interactions médicament-plante médicinale ............................................................. 48
9.7 Interactions médicament-épreuves de laboratoire .................................................... 48
10 PHARMACOLOGIE CLINIQUE .......................................................................................... 48
10.1 Mode d’action ............................................................................................................. 48
10.2 Pharmacodynamie ...................................................................................................... 48
10.3 Pharmacocinétique ..................................................................................................... 49
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT ..................................................................... 53
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ......................................................... 53
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES....................................................................... 54
13 RENSEIGNEMENTS PHARMACEUTIQUES ......................................................................... 54
14 ÉTUDES CLINIQUES......................................................................................................... 55
14.1 Études cliniques par indication ................................................................................... 55
Neuropathie diabétique périphérique .................................................................................... 55
Névralgies postzostériennes ................................................................................................... 58
Lésion de la moelle épinière ................................................................................................... 60
Fibromyalgie ............................................................................................................................ 62
14.2 Études comparatives de biodisponibilité .................................................................... 65
15 MICROBIOLOGIE ............................................................................................................ 67
16 TOXICOLOGIE NON CLINIQUE ......................................................................................... 67
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN .................................................................... 72
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................. 73
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
Adultes
PREGABALIN (capsules de prégabaline) est indiqué pour le traitement de la douleur neuropathique associée :
- à la neuropathie diabétique périphérique;
- aux névralgies postzostériennes;
- à une lésion de la moelle épinière.
PREGABALIN est indiqué pour le traitement de la douleur associée à la fibromyalgie.
L’efficacité de PREGABALIN dans le traitement de la douleur associée à la fibromyalgie pour une période allant jusqu’à six mois a été démontrée dans le cadre d’un essai comparatif avec placebo mené auprès de patients qui avaient déjà répondu au traitement par prégabaline lors d’une étude ouverte de six semaines.
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas approuvé d’indication pour l’utilisation de ce traitement chez les enfants (voir 7.1.3 Enfants).
1.2 Personnes âgées
Personnes âgées : La clairance rénale de la prégabaline administrée par voie orale tendait à diminuer avec l’âge. Cette diminution cadre avec la réduction, elle aussi liée à l’âge, de la clairance de la créatinine. Il peut être nécessaire de réduire la dose de prégabaline chez les patients dont la fonction rénale est altérée en raison de l’âge (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
PREGABALIN est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Dépression respiratoire potentiellement mortelle L’usage concomitant de PREGABALIN et d’opioïdes pourrait entraîner une dépression respiratoire, une sédation profonde, une syncope et le décès (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépression respiratoire; 9.2 Aperçu des interactions médicamenteuses.
|
|---|
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Conformément à la pratique clinique courante, il est recommandé de mettre fin à l’emploi de PREGABALIN en réduisant peu à peu la dose durant au moins 1 semaine (voir 4.2.1 Arrêt du traitement).
Altération de la fonction rénale
La prégabaline est éliminée de la grande circulation principalement par voie rénale sous forme inchangée. Chez certaines personnes âgées ou en présence d’antécédents d’insuffisance rénale notable, il faut réduire la dose en conséquence (voir 4.2 Posologie recommandée et ajustement posologique, Réglage de la posologie fondé sur la fonction rénale).
4.2 Posologie recommandée et ajustement posologique
Adultes
Douleur neuropathique secondaire à la neuropathie diabétique périphérique
La dose de départ recommandée de PREGABALIN s’établit à 150 mg/jour, fractionnée en 2 ou 3 prises (75 mg, 2 f.p.j., ou 50 mg, 3 f.p.j.), avec ou sans aliments, quand la clairance de la créatinine est d’au moins 60 mL/min. L’effet du traitement commence à se faire sentir dans un délai de 1 semaine. Selon la réponse et la tolérance du patient, on peut porter la dose à 300 mg/jour (150 mg, 2 f.p.j.) après la première semaine de traitement.
En présence de douleurs intenses et tenaces, si le patient tolère bien la dose quotidienne de 300 mg, on peut augmenter la dose jusqu’à concurrence de 600 mg/jour (300 mg, 2 f.p.j.). Cependant, la dose de 600 mg/jour ne s’est pas révélée significativement plus efficace durant les essais cliniques, tandis que les fréquences d’effets indésirables et d’abandons ont augmenté de façon marquée chez les patients qui recevaient une telle dose (voir 8.2 Effets indésirables observés au cours des études cliniques, tableau 6). On déconseille d’administrer des doses supérieures à 600 mg/jour, de telles doses n’ayant pas été évaluées.
Douleur neuropathique secondaire aux névralgies postzostériennes
La dose de départ recommandée de PREGABALIN s’établit à 150 mg/jour, fractionnée en 2 ou 3 prises (75 mg, 2 f.p.j., ou 50 mg, 3 f.p.j.), avec ou sans aliments, quand la clairance de la créatinine est d’au moins 60 mL/min. L’effet du traitement commence à se faire sentir dans un délai de 1 semaine. Selon la réponse et la tolérance du patient, on peut porter la dose à 300 mg/jour (150 mg, 2 f.p.j.) après la première semaine de traitement.
En présence de douleurs intenses et tenaces, si le patient tolère bien la dose quotidienne de 300 mg, on peut augmenter la dose jusqu’à concurrence de 600 mg/jour (300 mg, 2 f.p.j.). Cependant, la dose de 600 mg/jour ne s’est pas révélée significativement plus efficace durant les essais cliniques, tandis que les fréquences d’effets indésirables et d’abandons ont augmenté de façon marquée chez les patients qui recevaient une telle dose (voir 8.2 Effets indésirables observés au cours des études cliniques, tableau 4 et tableau 7). On déconseille d’administrer des doses supérieures à 600 mg/jour, de telles doses n’ayant pas été évaluées.
Douleur neuropathique secondaire à une lésion de la moelle épinière
La dose de départ recommandée de PREGABALIN s’établit à 150 mg/jour, fractionnée en 2 prises (75 mg, 2 f.p.j.), avec ou sans aliments, quand la clairance de la créatinine est d’au moins 60 mL/min. L’effet du traitement commence à se faire sentir dans un délai de 1 semaine. Selon la réponse et la tolérance du patient, on peut porter la dose à 300 mg/jour (150 mg, 2 f.p.j.) après la première semaine de traitement.
En présence de douleurs intenses et tenaces, si le patient tolère bien la dose quotidienne de 300 mg, on peut envisager d’augmenter la dose jusqu’à concurrence de 600 mg/jour (300 mg, 2 f.p.j.). On déconseille d’administrer des doses supérieures à 600 mg/jour, de telles doses n’ayant pas été évaluées.
Douleur associée à la fibromyalgie
La posologie recommandée est de 300 à 450 mg/jour, fractionnés en 2 doses. La posologie initiale recommandée de PREGABALIN est de 150 mg/jour, fractionnés en 2 doses (75 mg 2 f.p.j.), avec ou sans aliments chez les patients dont la clairance de la créatinine est d’au moins 60 mL/min. D’après la réponse et la tolérabilité individuelles, on peut augmenter la dose à 150 mg 2 f.p.j. (300 mg/jour) 1 semaine plus tard. Quand les effets bénéfiques ne sont toujours pas satisfaisants, on peut augmenter la dose à 225 mg 2 f.p.j. (450 mg/jour). Chez certains patients, la prégabaline a fait preuve d’efficacité dès la 1re semaine de traitement.
Chez les patients qui éprouvent une douleur importante et soutenue et qui tolèrent bien 300 mg de prégabaline par jour, on peut faire l’essai de la dose quotidienne maximale de 600 mg (300 mg 2 f.p.j.). Toutefois, au cours des essais cliniques sur la fibromyalgie, l’administration de 600 mg/jour de prégabaline n’a pas apporté de bienfaits additionnels; en outre, les patients traités ont subi un taux significativement plus élevé d’effets indésirables et ont mis fin à leur participation plus souvent (voir 8.2 Effets indésirables observés au cours des études cliniques, tableau 8 et tableau 11). Compte tenu de la hausse des effets indésirables avec la dose, la décision d’administrer des doses de plus 450 mg/jour revient au médecin traitant qui doit tenir compte du contexte clinique. On déconseille d’administrer des doses supérieures à 600 mg/jour, de telles doses n’ayant pas été évaluées.
Réglage de la posologie fondé sur la fonction rénale
La prégabaline est excrétée principalement par voie rénale. Il faut donc modifier la dose en présence d’un ralentissement de la fonction rénale. La clairance de la prégabaline est directement proportionnelle à la clairance de la créatinine. Par conséquent, le réglage de la dose doit se fonder sur la clairance de la créatinine (CLCr), comme on l’indique au tableau 1.
Pour utiliser ce tableau, il faut connaître à peu de chose près la CLCr du patient, en mL/min. On peut l’estimer à partir de la créatinine sérique (mg/dL) au moyen de l’équation de Cockcroft et Gault :
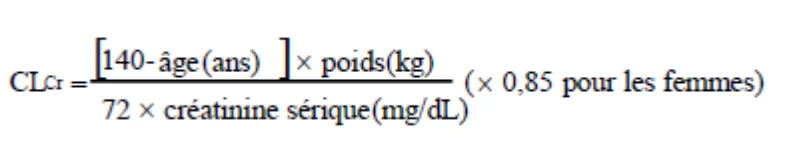
L’hémodialyse élimine efficacement la prégabaline du plasma, puisqu’une séance de 4 heures abaisse les concentrations plasmatiques de quelque 50 %. Chez les patients dialysés, il convient de régler la dose quotidienne de prégabaline d’après la fonction rénale. Il faut, de plus, administrer une dose supplémentaire immédiatement après chaque séance d’hémodialyse de 4 heures (voir le tableau 1).
Tableau 1 : Réglage de la dose de prégabaline fondé sur la fonction rénale
| Clairance de la créatinine (CLcr) (mL/min) | Dose quotidienne totale de prégabaline (mg/jour)a Augmentation de la dose recommandée* | Fréquence d’administration | ||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Dose de départ | Jusqu’à | Dose quotidienne maximale | ||||||||||||||
| ≥ 60 | 150 | 300 | 450 | 600 | 2 ou 3 f.p.j. | |||||||||||
| de 30 à 60 | 75 | 150 | 225 | 300 | 2 ou 3 f.p.j. | |||||||||||
| de 15 à 30 | de 25 à 50 | 75 | 100-150 | 150 | 1 ou 2 f.p.j. | |||||||||||
| < 15 | 25 | 25-50 | 50-75 | 75 | 1 f.p.j. | |||||||||||
| Dose supplémentaire consécutive à l’hémodialyse (mg)b | ||||||||||||||||
Patients recevant 25 mg, 1 f.p.j. : dose supplémentaire de 25 ou de 50 mg Patients recevant 25 ou 50 mg, 1 f.p.j. : dose supplémentaire de 50 ou de 75 mg Patients recevant 50 ou 75 mg, 1 f.p.j. : dose supplémentaire de 75 ou de 100 mg Patients recevant 75 mg, 1 f.p.j. : dose supplémentaire de 100 ou de 150 mg | ||||||||||||||||
* Selon la réponse et la tolérance du patient.
a Il faut diviser la dose quotidienne totale (mg/jour) par la fréquence d’administration pour obtenir la dose par prise.
b Administration de la dose supplémentaire en une seule prise.
Personnes âgées (> 65 ans) : La clairance rénale de la prégabaline administrée par voie orale tendait à diminuer avec l’âge. Cette diminution cadre avec la réduction, elle aussi liée à l’âge, de la clairance de la créatinine. Il peut être nécessaire de réduire la dose de prégabaline chez les patients dont la fonction rénale est altérée en raison de l’âge.
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas approuvé d’indication pour l’utilisation de ce traitement chez les enfants.
4.2.1 Arrêt du traitement
Arrêt subit ou rapide du traitement
Après l’arrêt subit ou rapide du traitement par la prégabaline, quelques patients ont signalé la survenue de symptômes, dont l’insomnie, les nausées, les céphalées, l’anxiété, l’hyperhidrose et la diarrhée. Des convulsions, incluant les états de mal épileptiques et les états de grand mal, ont été observées chez des patients non épileptiques pendant le traitement par prégabaline ou après l’arrêt subit du traitement (voir 8.2 Effets indésirables observés au cours des études cliniques, Effets indésirables observés après l’arrêt subit ou rapide du traitement).
Il faut donc réduire graduellement la dose de prégabaline durant au moins une semaine plutôt que d’arrêter subitement le traitement.
4.4 Administration
PREGABALIN doit être pris par voie orale, avec ou sans aliments (voir 9.5 Interactions médicament-aliment).
5 SURDOSAGE
Signes, symptômes et données de laboratoire propres au surdosage aigu chez l’être humain
La plus forte dose employée dans le cadre du programme de développement clinique de la prégabaline, mais n’ayant pas entraîné la mort était de 15 000 mg, et elle a été administrée à 1 patient. Les effets indésirables éprouvés par les patients ayant reçu une surdose ne différaient pas, sur le plan clinique, de ceux qu’ont présentés les patients traités aux doses de prégabaline recommandées.
Des cas de surdoses fatales où la prégabaline avait été absorbée en même temps que d’autres médicaments ont été signalés depuis la commercialisation de la prégabaline; dans certains cas, la dose de prégabaline n’était que de 800 mg. La prégabaline n’a été jugée responsable de la mort dans aucun de ces cas, ni lorsqu’elle était prise en monothérapie. On n’a pas encore déterminé quelle pouvait être la plus faible dose fatale de prégabaline en monothérapie.
Dans le cadre du programme de pharmacovigilance, les effets indésirables le plus couramment observés dans les cas de surdose de prégabaline (de 800 mg/jour à 11 500 mg en une seule dose) ont été les suivants : trouble affectif, somnolence, confusion mentale, dépression, agitation et instabilité psychomotrice. Des rapports ont aussi fait état de crises convulsives.
Traitement ou prise en charge des cas de surdosage
Il n’existe pas d’antidote spécifique de la prégabaline. Les mesures habituelles doivent être prises pour assurer la perméabilité des voies aériennes. Les soins de soutien généraux sont indiqués, y compris la surveillance des signes vitaux et l’observation de l’état du patient. On doit communiquer avec un centre antipoison accrédité pour obtenir l’information la plus récente concernant la prise en charge des cas de surdosage de prégabaline.
Hémodialyse
Telle qu’elle est normalement pratiquée, l’hémodialyse permet d’éliminer une quantité considérable de prégabaline (environ 50 % en 4 heures) et doit, de ce fait, être envisagée en cas de surdosage. Même si elle n’a pas été pratiquée dans les quelques cas connus de surdosage, l’hémodialyse peut être justifiée selon l’état du patient ainsi qu’en cas d’insuffisance rénale importante.
| Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région ou avec Santé Canada au numéro sans frais 1-844 POISON-X (1-844-764-7669). |
|---|
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Forme posologique / teneur / composition | Ingrédients non médicinaux |
| Orale | Capsules / 25 mg, 50 mg, 75 mg, 150 mg, 225 mg et 300 mg | Amidon prégélifié, talc. Capsule dure contient : dioxyde de titane, gélatine et de l’encre ou acide acétique glacial, dioxyde de silicone colloïdal, dioxyde de titane, encre, gélatine, laurylsulfate de sodium. Les teneurs de 75 mg, 225 mg et 300 mg contiennent aussi de l’oxyde de fer rouge. |
Formes pharmaceutiques
PREGABALIN est présenté en capsules de gélatine dure à prendre par voie orale.
| 25 mg : | Capsule en gélatine dure, blanche, opaque, imprimée à l’encre noire avec « PGB » au-dessus de « 25 » sur le corps et rien sur la coiffe. |
|---|---|
| 50 mg : | Capsule en gélatine dure, blanche, opaque, imprimée à l’encre noire avec « PGB » au-dessus de « 50 » sur le corps, qui est également entourée par une ligne noire et rien sur la coiffe. |
| 75 mg : | Capsule en gélatine dure, opaque, imprimée à l’encre noire avec « PGB » |
| au-dessus de « 75 » sur le corps blanc et rien sur la coiffe orange brulé (orange suédois). | |
| 150 mg : | Capsule en gélatine dure, blanche, opaque, imprimée à l’encre noire avec « PGB » au-dessus de « 150 » sur le corps et rien sur la coiffe. |
|---|---|
| 225 mg : | Capsule en gélatine dure, opaque, imprimé à l’encre noire « PGB » au-dessus de « 225 » sur le corps blanc et rien sur la coiffe saumon. |
| 300 mg : | Capsule en gélatine dure, opaque, avec une coiffe orange brulée (orange suédois) et un corps blanc, imprimée à l’encre noire avec « PGB » au-dessus de « 300 » sur le corps. |
Conditionnement
| 25 mg | Flacons en PEHD de 100, 500 et 1400 capsules. |
|---|---|
| 50 mg | Flacons en PEHD de 100, 500 et 1000 capsules. |
| 75 mg | Flacons en PEHD de 100, 500 et 1400 capsules. |
| 150 mg | Flacons en PEHD de 100, 500 et 800 capsules. |
| 225 mg | Flacons en PEHD de 100 capsules. |
| 300 mg | Flacons en PEHD de 100 capsules. |
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Œdème périphérique
PREGABALIN peut causer de l’œdème périphérique. Durant les essais cliniques comparatifs ayant porté sur la douleur neuropathique périphérique et sur la fibromyalgie, 9 % des sujets ayant reçu la prégabaline et 3 % des sujets sous placebo ont présenté un œdème périphérique; de plus, 0,7 % des sujets sous prégabaline et 0,3 % des sujets sous placebo ont dû interrompre leur participation à cause de cet effet (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 2 %), Œdème périphérique).
Durant les essais comparatifs d’une durée allant jusqu’à 13 semaines et portant sur des patients exempts de maladie cardiaque ou de maladie vasculaire périphérique cliniquement significative, on n’a pas relevé de lien apparent entre l’œdème périphérique et des complications cardiovasculaires comme l’hypertension et l’insuffisance cardiaque. Durant ces essais, l’œdème périphérique n’a été associé à aucune variation des résultats des épreuves de laboratoire évocatrice d’une détérioration de la fonction rénale ou hépatique.
Le gain pondéral et l’œdème périphérique étaient plus fréquents chez les patients qui prenaient à la fois la prégabaline et un antidiabétique de la classe des thiazolidinediones que chez ceux qui prenaient l’un ou l’autre de ces médicaments seul. La majorité des patients faisant usage d’un antidiabétique de la classe des thiazolidinediones et inscrits dans la base de données sur l’innocuité globale avaient participé à des études sur la douleur associée à la neuropathie diabétique périphérique. Ainsi, des cas d’œdème périphérique ont été rapportés chez 3 % (2/60) des patients recevant un antidiabétique de la classe des thiazolidinediones en monothérapie, 8 % (69/859) des patients sous prégabaline seulement, et 19 % (23/120) des patients recevant ces 2 agents en association. De même, un gain pondéral a été observé chez 0 % (0/60) des patients sous thiazolidinediones seulement, 4 % (35/859) des patients sous prégabaline uniquement, et 7,5 % (9/120) des patients prenant ces 2 agents.
Comme les antidiabétiques de la classe des thiazolidinediones peuvent causer un gain de poids et/ou une rétention liquidienne, risquant ainsi d’exacerber ou de provoquer une insuffisance cardiaque, l’emploi concomitant de la prégabaline et de tels agents exige la prudence.
Encéphalopathie
Des cas graves d’encéphalopathie ont été signalés après la commercialisation du produit, la plupart chez des patients qui souffraient d’une affection sous-jacente susceptible de conduire à une encéphalopathie. Certains de ces cas sont survenus chez des patients ayant des antécédents de maladie rénale ou hépatique. Étant donné que de rares cas d’insuffisance rénale ont été rapportés durant le traitement par la prégabaline, on doit faire preuve de prudence lorsqu’on prescrit PREGABALIN à des personnes âgées dont la fonction rénale est altérée en raison de l’âge ou à des patients présentant une néphropathie ou des risques d’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale; et 8.5 Effets indésirables observés après la commercialisation, Troubles urinaires et rénaux).
Renseignements à communiquer aux patients
Le médecin qui prescrit PREGABALIN doit fournir les informations suivantes aux patients :
- 1. Œdème angioneurotique : Les patients doivent savoir que la prise de PREGABALIN peut causer un œdème angioneurotique, se manifestant par une enflure du visage, de la bouche (lèvres, gencives et langue) et du cou (larynx et pharynx), susceptible d’entraîner une incapacité respiratoire potentiellement mortelle. Il faut leur indiquer de cesser leur traitement par PREGABALIN et d’obtenir des soins médicaux d’urgence s’ils éprouvent ces symptômes.
- 2. Hypersensibilité : Les patients doivent savoir que des cas d’hypersensibilité (respiration sifflante, dyspnée, éruption cutanée, urticaire et formation de vésicules) ont été signalés en lien avec PREGABALIN. Il faut leur indiquer de cesser leur traitement par PREGABALIN et d’obtenir des soins médicaux d’urgence s’ils éprouvent ces symptômes.
- 3. Comportements et idées suicidaires : Il convient d’encourager les patients, ainsi que leur famille et leurs aidants, à surveiller l’apparition d’idées ou de comportements suicidaires et à signaler à leur professionnel de la santé toute pensée ou tout sentiment qui les bouleversent.
- 4. Étourdissements et somnolence : Il faut avertir les patients que la prise de PREGABALIN peut causer des étourdissements, de la somnolence, une vision trouble et d’autres signes et symptômes touchant le SNC. En conséquence, il faut les prévenir de ne pas conduire, ni faire fonctionner de machines complexes, ni s’adonner à quelque autre activité dangereuse jusqu’à ce qu’ils aient pris la prégabaline suffisamment longtemps pour déterminer si elle affecte leurs capacités mentales, visuelles et/ou motrices.
- 5. Œdème et gain de poids : Il faut avertir les patients que la prise de PREGABALIN peut causer de l’œdème et un gain de poids. Il faut aussi les informer que l’emploi concomitant de PREGABALIN et d’un antidiabétique de la classe des thiazolidinediones peut se traduire par l’intensification de l’œdème et du gain pondéral. Chez les patients atteints d’une maladie cardiaque, l’association de ces produits peut accroître le risque d’insuffisance cardiaque.
- 6. Arrêt subit ou rapide du traitement : Il faut aviser les patients de prendre PREGABALIN tel qu’il leur a été prescrit par le médecin. L’arrêt subit ou rapide du traitement par la prégabaline peut occasionner de l’insomnie, des nausées, des céphalées, de l’anxiété, de l’hyperhidrose ou de la diarrhée.
- 7. Troubles visuels : Il faut avertir les patients que la prise de PREGABALIN peut causer des troubles visuels. Il convient d’informer les patients de prévenir leur médecin en cas de troubles de la vision (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets sur la fonction visuelle).
- 8. Douleur, sensibilité et faiblesse musculaires : Il faut avertir les patients de rapporter sans délai toute douleur, sensibilité ou faiblesse musculaire inexpliquée, surtout si ces symptômes s’accompagnent de malaises ou de fièvre.
- 9.
Emploi concomitant de dépresseurs du SNC et d’alcool : Il faut avertir les patients qui doivent recevoir un dépresseur du SNC (p. ex., opiacé ou benzodiazépine) en même temps que la prégabaline de la possibilité que les effets indésirables touchant le SNC, comme la somnolence, soient encore plus marqués.
Dans le cadre du programme de pharmacovigilance, on a signalé des cas d’insuffisance respiratoire, de coma et de décès chez des patients traités par la prégabaline seule ou en association avec d’autres dépresseurs du SNC, y compris des patients souffrant de toxicomanie.
Il faut conseiller aux patients d’éviter de consommer des boissons alcoolisées pendant le traitement par PREGABALIN, à cause du risque de potentialisation de l’altération des capacités motrices et de la sédation liées à la consommation d’alcool.
- 10.
Femmes enceintes : Il faut dire aux patientes d’avertir leur médecin si elles deviennent enceintes ou prévoient le devenir durant le traitement, ou si elles allaitent ou prévoient allaiter durant le traitement.
Il faut encourager les patientes à s’inscrire au North American Antiepileptic Drug (NAAED) Pregnancy Registry si elles deviennent enceintes. Ce registre sert à collecter des données sur l’innocuité des anticonvulsivants que peuvent prendre les femmes pendant la grossesse pour traiter des affections comme l’épilepsie, les troubles de l’humeur et la douleur chronique. Pour s’inscrire au registre, les patientes peuvent composer le numéro sans frais 1-888-233-2334, et pour en savoir davantage, elles peuvent consulter le site http://www.aedpregnancyregistry.org/ (voir 7.1.1 Femmes enceintes).
- 11. Études de reproduction sur des animaux mâles : Il faut avertir les hommes qui prennent PREGABALIN et prévoient devenir pères du risque de tératogénicité d’origine paternelle. Durant les études précliniques menées sur le rat, l’exposition à la prégabaline a entraîné la hausse du risque de tératogénicité d’origine paternelle (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes). La portée clinique de cette observation n’est pas claire.
- 12.
Peau : Il faut aviser les patients diabétiques de porter une attention particulière à l’état de leur peau durant le traitement par PREGABALIN. Des ulcères cutanés sont apparus chez certains animaux qui recevaient de la prégabaline, mais on n’a pas observé d’augmentation de la fréquence des lésions cutanées durant l’emploi de la prégabaline dans le cadre des essais cliniques (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicité chronique).
Il faut avertir les patients de l’existence d’un dépliant d’information préparé à leur intention et leur dire de lire ce dépliant avant de commencer à prendre de PREGABALIN.
Cancérogenèse et mutagenèse
Potentiel tumorigène
Au cours des études précliniques standard in vivo portant sur le pouvoir carcinogène à vie de la prégabaline, on a observé une fréquence élevée d’angiosarcomes chez 2 différentes souches de souris (voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité). On ne connaît pas la portée clinique de cette observation. L’expérience clinique acquise durant les études de précommercialisation n’offre aucun moyen direct d’évaluer le potentiel tumorigène de la prégabaline chez l’être humain.
Au cours des études cliniques menées dans diverses populations de patients et équivalant à 6 396 années-patients d’exposition chez 8 666 patients ayant entre 12 et 100 ans, on a signalé l’apparition ou l’aggravation de tumeurs chez 57 sujets. La tumeur maligne la plus souvent diagnostiquée était le mélanome (17 patients), suivie du cancer du sein (8 patients), du cancer de la prostate (6 patients), d’autres cancers non précisés (6 patients) et du cancer de la vessie (4 patients). En l’absence de données antérieures sur l’incidence et la récurrence de tumeurs au sein de populations similaires non traitées par la prégabaline, il est impossible de savoir si le traitement a influé sur l’incidence des tumeurs observée dans ces cohortes.
Appareil cardiovasculaire
Insuffisance cardiaque congestive
Durant les études cliniques comparatives, les cas rapportés d’insuffisance cardiaque congestive ont été peu fréquents (de 0,1 à 1 %; voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques [< 2 %]).
Des cas d’insuffisance cardiaque congestive ont été rapportés après la commercialisation du produit chez quelques patients traités par la prégabaline (voir 8.5 Effets indésirables observés après la commercialisation). Même si ces réactions indésirables ont été observées principalement durant un traitement par la prégabaline pour une douleur neuropathique chez des patients âgés dont la santé cardiovasculaire était déjà compromise, certains cas se sont produits chez des patients n’ayant pas d’œdème, selon les rapports, ou n’ayant aucun antécédent de maladie cardiovasculaire. La prégabaline doit être prescrite avec prudence à ces patients. L’arrêt du traitement par la prégabaline peut mettre fin à cette réaction.
Altérations de l’électrocardiogramme (ECG), allongement de l’intervalle PR
Un léger allongement de l’intervalle PR est survenu durant l’emploi de la prégabaline. Au cours de l’analyse des ECG réalisés durant les essais cliniques, on a observé que l’intervalle PR s’était allongé de 3 à 6 ms en moyenne durant l’emploi de doses de prégabaline égales ou supérieures à 300 mg/jour. Cette différence moyenne n’était pas liée à une augmentation du risque que l’intervalle PR de départ allonge d’au moins 25 %, à une hausse du pourcentage de sujets chez qui cet intervalle a dépassé les 200 ms durant le traitement ni à une augmentation du risque de survenue d’un bloc AV du deuxième ou du troisième degré.
Dépendance, tolérance et risque d’abus
La prégabaline peut causer une dépendance, qui peut se produire à des doses thérapeutiques. Des cas d’emploi détourné ou d’abus de la prégabaline et de dépendance à ce médicament ont été signalés chez des personnes ayant ou non des antécédents de toxicomanie. Il faut faire preuve de prudence lorsque la prégabaline est prescrite chez les patients souffrant de toxicomanie ou ayant des antécédents de toxicomanie, et chez les patients présentant un risque plus élevé d’abus de prégabaline. Il convient de surveiller les patients traités par la prégabaline afin de détecter tout signe ou symptôme d’emploi détourné ou abusif ou de dépendance à ce médicament (p. ex., épuisement de l’effet, augmentation de la dose, syndrome de sevrage) (voir 4.2.1 Arrêt du traitement).
Conduite de véhicules et utilisation de machines
Il faut prévenir les patients de ne pas conduire, ni faire fonctionner de machines complexes, ni s’adonner à quelque autre activité dangereuse jusqu’à ce qu’ils aient pris la prégabaline suffisamment longtemps pour déterminer si elle affecte leurs capacités mentales et/ou motrices (voir RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT).
Système endocrinien et métabolisme
Gain pondéral
PREGABALIN peut occasionner un gain pondéral. Au cours des essais cliniques comparatifs ayant porté sur la douleur neuropathique périphérique et sur la fibromyalgie (durée maximale de 14 semaines), on a constaté un gain pondéral d’au moins 7 % chez 8 % des patients traités par la prégabaline et 3 % des sujets sous placebo. Peu de patients sous prégabaline (0,6 %) ont interrompu leur participation à cause de cet effet (voir 8 EFFETS INDÉSIRABLES, Gain pondéral).
Le gain de poids associé à la prégabaline était fonction de la dose et de la durée d’exposition. Le gain de poids associé à la prégabaline ne semblait pas lié à l’indice de masse corporelle (IMC) initial, pas plus qu’au sexe ou à l’âge du patient. Il ne se limitait pas non plus aux patients œdémateux (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Œdème périphérique).
Même si le gain pondéral associé à la prégabaline n’a pas provoqué de variations cliniquement importantes de la tension artérielle lors des études comparatives de courte durée, ses répercussions à long terme sur la fonction cardiovasculaire ne sont pas connues.
Les patients diabétiques qui recevaient la prégabaline ont pris en moyenne 1,6 kg (extrêmes : -16 et 16 kg), tandis que les sujets témoins ont pris 0,3 kg (extrêmes : -10 et
9 kg). Dans une cohorte composée de 333 patients diabétiques ayant reçu de la prégabaline pendant au moins 2 ans, le gain de poids moyen était de 5,2 kg.
Dans les essais cliniques comparatifs sur la fibromyalgie, 10,7 % des sujets sous prégabaline et 4,9 % des sujets sous placebo ont subi un gain pondéral d’au moins 7 %. Les patients sous prégabaline ont gagné en moyenne 1,7 kg et les patients sous placebo, en moyenne 0,7 kg.
Même si les effets du gain pondéral lié à la prégabaline sur l’équilibre de la glycémie n’ont pas fait l’objet d’une évaluation systématique, il semble que la prégabaline n’a pas eu d’influence défavorable à ce chapitre (d’après le taux d’HbA1C) au cours des essais cliniques comparatifs sans insu de plus longue durée menés chez des patients diabétiques.
Appareil digestif
Dans les rapports de pharmacovigilance, des cas de manifestations associées à une réduction de l’activité du tube digestif inférieur (occlusion intestinale, iléus paralytique et constipation) ont été signalés chez des patients, dont certains n’ayant jamais signalé d’antécédent de cette manifestation, qui commençaient à prendre PREGABALIN ainsi que chez des patients qui recevaient le traitement de façon ponctuelle ou chronique, surtout lorsqu’il était pris avec d’autres médicaments pouvant causer de la constipation. Certaines de ces manifestations ont été jugées graves et ont exigé l’hospitalisation des patients. Dans bien des cas, les patients prenaient en concomitance un analgésique opioïde, y compris le tramadol.
La prudence s’impose lorsque PREGABALIN est administré en concomitance avec un analgésique opioïde. De plus, des mesures visant à prévenir la constipation peuvent être envisagées, surtout chez les femmes et les personnes âgées, qui peuvent être exposées à un plus grand risque de manifestations touchant le tube digestif inférieur (voir 8.5 Effets indésirables observés après la commercialisation, Troubles gastro-intestinaux).
Système sanguin et lymphatique
Altérations des paramètres biologiques, baisse de la numération plaquettaire
Une baisse de la numération plaquettaire est survenue durant la prise de prégabaline. La plus importante baisse s’est établie en moyenne à 20 x 103/mcL chez les sujets traités, comparativement à 11 x 103/mcL chez les patients témoins. Selon la base de données globale où sont versés les résultats des essais comparatifs, une baisse de la numération plaquettaire pouvant avoir une portée clinique significative (correspondant à un chiffre de 20 % inférieur à la valeur de départ et inférieur à 150 x 103/mcL) est survenue chez 2 % des sujets témoins et chez 3 % des patients ayant reçu la prégabaline.
Durant les essais comparatifs avec répartition aléatoire, l’emploi de la prégabaline n’a pas entraîné d’augmentation de la fréquence des effets indésirables de type hémorragique.
Système immunitaire
Œdème angioneurotique
Dans les rapports de pharmacovigilance, des cas d’œdème angioneurotique ont été signalés chez des patients (dont certains n’ayant jamais signalé d’antécédent de cette manifestation) qui commençaient à prendre la prégabaline ainsi que chez des patients qui recevaient le traitement de façon ponctuelle ou depuis un certain temps. Les symptômes observés ont été l’œdème de la face, de la bouche (langue, lèvres et gencives), du cou, de la gorge, du larynx et des voies respiratoires supérieures. On a aussi signalé des cas d’œdème angioneurotique potentiellement mortel accompagné de difficultés respiratoires ayant nécessité un traitement d’urgence.
Certains de ces patients n’avaient jamais signalé d’antécédent d’œdème angioneurotique. Il faut interrompre immédiatement le traitement par PREGABALIN chez les patients qui présentent ces symptômes. Durant les études cliniques de précommercialisation sur la prégabaline, l’œdème angioneurotique a été signalé dans de rares cas (voir 8.3 Effets indésirables peu fréquents observés au cours des études cliniques [< 2 %] et 8.5 Effets indésirables observés après la commercialisation).
PREGABALIN doit être prescrit avec prudence aux patients qui ont des antécédents d’œdème angioneurotique et de manifestations du même type. Soulignons que les patients qui prennent en concomitance des médicaments pouvant causer un œdème angioneurotique (p. ex., les inhibiteurs de l’enzyme de conversion de l’angiotensine [inhibiteurs de l’ECA]) peuvent être exposés à un risque accru d’œdème angioneurotique.
Hypersensibilité
Dans les rapports de pharmacovigilance, des cas de réactions d’hypersensibilité ont été signalés (p. ex., rougeur de la peau, formation de vésicules, urticaire, éruption cutanée, dyspnée et respiration sifflante). Si de tels symptômes surviennent, il faut interrompre immédiatement le traitement par la prégabaline (voir 8.5 Effets indésirables observés après la commercialisation).
Surveillance et épreuves de laboratoire
Il n’est pas nécessaire de soumettre systématiquement les patients traités par PREGABALIN à une surveillance thérapeutique ni à des épreuves de laboratoire (voir 8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives).
Appareil locomoteur
Élévation du taux de créatine kinase
Des élévations du taux de créatine kinase sont survenues durant le traitement par la prégabaline. La différence moyenne entre le taux de créatine kinase de départ et la valeur maximale atteinte était de 60 U/L chez les patients traités et de 28 U/L chez les sujets témoins. Durant tous les essais comparatifs, qui ont porté sur plusieurs types de patients, le taux de créatine kinase a atteint ou dépassé 3 fois la limite normale supérieure chez 2 % des patients traités par la prégabaline et 1 % des sujets témoins. Durant les essais cliniques antérieurs à la commercialisation, 3 des sujets qui recevaient la prégabaline ont rapporté des effets qualifiés de rhabdomyolyse. Le lien de causalité entre ces manifestations de myopathie et la prise de prégabaline n’a pas été élucidé, car les rapports de cas faisaient mention de facteurs pouvant avoir causé ces effets ou contribué à leur survenue. Le prescripteur doit dire au patient de rapporter sans délai toute douleur, sensibilité ou faiblesse musculaire inexpliquée, surtout si ces symptômes s’accompagnent de malaises ou de fièvre. Il faut abandonner le traitement par la prégabaline en présence de myopathie diagnostiquée ou présumée, ou encore d’élévation marquée du taux de créatine kinase.
Système nerveux
Dépression respiratoire
La prégabaline a été associée à une dépression du système nerveux central (SNC) se manifestant entre autres par la sédation, la somnolence et la perte de connaissance, ainsi que des cas graves de dépression respiratoire. Les patients ayant une mauvaise fonction respiratoire, une maladie respiratoire ou neurologique, ou une insuffisance rénale, et les patients âgés ont un risque plus élevé de présenter ces effets indésirables sévères. L’administration concomitante de dépresseurs du SNC et de prégabaline est aussi un facteur pouvant contribuer à l’apparition de ces effets.
Administration avec des opioïdes
La prudence s’impose lors de la prescription de PREGABALIN à un patient qui prend des opioïdes, en raison du risque de dépression du SNC. L’administration concomitante d’opioïdes et de PREGABALIN augmente le risque de dépression respiratoire, de sédation profonde, de syncope et de décès. Dans une étude d’observation menée auprès d’utilisateurs d’opioïdes, on a constaté que le risque de décès lié aux opioïdes était plus élevé chez les patients prenant également de la prégabaline que chez ceux prenant uniquement des opioïdes (rapport de cotes ajusté = 1,68 [intervalle de confiance à 95 % : 1,19-2,36]).
Chez les patients qui doivent être traités de façon concomitante par des opioïdes ou d’autres dépresseurs du SNC, il faut surveiller attentivement l’apparition de tout signe ou symptôme traduisant une dépression du SNC et, le cas échéant, réduire la dose de prégabaline ou d’opioïde en conséquence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités; et 7 MISES EN GARDE ET PRÉCAUTIONS, Renseignements à communiquer aux patients).
Étourdissements et somnolence
PREGABALIN peut causer des étourdissements et de la somnolence. Au cours des études comparatives ayant porté sur la douleur neuropathique périphérique et sur la fibromyalgie, les étourdissements ont touché 32 % et 8 % respectivement des patients traités et des témoins, tandis que la somnolence est survenue chez respectivement 17 % et 4 % des patients traités et des témoins. Ces effets sont apparus peu de temps après la mise en route du traitement, et ils étaient généralement plus fréquents après la prise de doses plus élevées. Les étourdissements et la somnolence ont respectivement amené 5 % (0,5 % des témoins) et 3 % (0,1 % des témoins) des patients traités par la prégabaline à se retirer des études. Parmi les sujets sous prégabaline qui sont restés malgré les étourdissements et la somnolence, ces effets ont persisté jusqu’à la fin du traitement dans 35 % et 49 % des cas, respectivement (voir 8.2 Effets indésirables observés au cours des études cliniques, tableau 3, tableau 5 et tableau 12; et 8.5 Effets indésirables observés après la commercialisation).
Fonction visuelle
Effets sur la fonction visuelle
Durant les études comparatives, l’emploi de la prégabaline a causé des effets indésirables d’ordre oculaire comme la vision trouble (amblyopie) (6 % pour la prégabaline et 2 % pour le placebo) et la diplopie (2 % pour la prégabaline et 0,5 % pour le placebo). Environ 1 % des patients ont abandonné le traitement par la prégabaline en raison de perturbations visuelles (principalement une vision trouble). Chez les patients qui ont poursuivi le traitement, la vision trouble a cédé spontanément dans environ la moitié des cas (voir 8.5 Effets indésirables observés après la commercialisation, Troubles oculaires).
Des examens ophtalmologiques prospectifs, dont un test d’acuité visuelle, un examen standard du champ visuel et un examen du fond de l’œil après dilatation, ont été effectués chez plus de 3 600 patients. Les résultats montrent que l’acuité visuelle avait diminué chez 7 % des patients traités par la prégabaline contre 5 % des patients ayant reçu le placebo. Des perturbations du champ visuel ont été décelées chez 13 % et 12 %, respectivement, des patients traités et témoins. Des modifications du fond de l’œil ont été observées chez 2 % des patients sous prégabaline et 2 % des patients sous placebo. La portée clinique de ces observations est encore inconnue.
Il convient d’informer les patients de prévenir leur médecin en cas de troubles de la vision. Si ceux-ci persistent, il faut considérer de mener des examens plus poussés, voire d’abandonner le traitement par la prégabaline. Il faudra aussi songer à accroître la fréquence des examens chez les patients qui font déjà l’objet d’un suivi assidu en raison de troubles oculaires.
Fonctions mentale et psychique
Comportement et idées suicidaires
Il y a eu des rapports de pharmacovigilance concernant des manifestations de type suicidaire (suicide, tentative de suicide et idées suicidaires) chez des patients traités par prégabaline pour diverses indications : douleur neuropathique, fibromyalgie, etc. Dans certains cas, des troubles psychiatriques sous-jacents peuvent avoir contribué à ces manifestations, mais le mécanisme par lequel cela aurait pu se produire est inconnu. Il importe de surveiller les patients afin de déceler tout signe d’idées ou de comportements suicidaires, et d’entreprendre un traitement approprié s’il y a lieu. On doit encourager les patients à signaler à leur professionnel de la santé toute pensée ou tout sentiment qui les bouleversent (voir 8.5 Effets indésirables observés après la commercialisation, Comportement et idées suicidaires).
Fonction rénale
Insuffisance rénale
Dans les essais cliniques portant sur différentes indications et dans la base de données de pharmacovigilance, on trouve des cas de patients, ayant ou non des antécédents, qui ont présenté une insuffisance rénale pendant qu’ils recevaient de la prégabaline en monothérapie ou en association avec un autre médicament. Il faut alors envisager d’interrompre le traitement par la prégabaline, car cet effet s’est révélé réversible dans certains cas. La prégabaline doit être prescrite avec prudence aux personnes âgées et aux personnes présentant une atteinte rénale, peu importe le degré (voir 7.1 Populations particulières, Fonction rénale; 4.2.1 Arrêt du traitement; 8.5 Effets indésirables observés après la commercialisation, Troubles urinaires et rénaux; et 4.2 Posologie recommandée et ajustement posologique, Réglage de la posologie fondé sur la fonction rénale).
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Atteinte à la fertilité masculine
Données précliniques
Durant les études de fertilité menées sur des rats qui avaient reçu de la prégabaline par voie orale (à raison de 50 à 2500 mg/kg) avant et durant l’accouplement avec des femelles non traitées, on a observé un certain nombre d’effets indésirables sur la reproduction et le développement, dont la diminution de la numération et de la motilité des spermatozoïdes, l’augmentation des anomalies des spermatozoïdes, la baisse de la fertilité, la hausse des cas d’expulsion d’embryons avant l’implantation, la diminution du nombre de petits par portée, la baisse du poids des fœtus et l’augmentation de la fréquence des anomalies fœtales. Durant ces études, qui ont duré de 3 à 4 mois, les effets sur les spermatozoïdes et la fertilité étaient réversibles. La dose sans effet toxique sur le pouvoir reproducteur des mâles (100 mg/kg) équivalait à une exposition plasmatique à la prégabaline (ASC) environ 3 fois supérieure à celle qu’on observe à la dose maximale recommandée de 600 mg/jour chez l’être humain.
Par ailleurs, l’examen histopathologique des organes reproducteurs (testicules, épididymes) a révélé des effets indésirables chez les rats exposés à la prégabaline (à raison de 500 à 1250 mg/kg) dans le cadre d’études de toxicité générale d’une durée d’au moins 4 semaines. La dose sans effet toxique, du point de vue histopathologique, sur les organes reproducteurs mâles du rat (250 mg/kg) équivalait à une exposition plasmatique quelque 8 fois supérieure à celle qu’on obtient à la dose maximale recommandée chez l’être humain.
Durant une étude de fertilité menée chez des rates qui avaient reçu de la prégabaline par voie orale (à raison de 500, 1250 ou 2500 mg/kg) avant et durant l’accouplement, de même qu’au début de la gestation, on a observé une perturbation du cycle œstral et une augmentation du nombre de jours avant l’accouplement, et ce, à toutes les doses. Un effet embryocide a été constaté à la dose la plus élevée. Au cours de cette étude, la plus faible dose a donné lieu à une exposition plasmatique environ 9 fois supérieure à celle qu’on observe chez l’être humain traité à la dose maximale recommandée. La dose sans effet toxique sur la reproduction des rates n’a pas été établie. On ne connaît pas la portée clinique de ces observations relatives à la fertilité des animaux femelles.
Données chez l’être humain
Durant une étude clinique comparative avec placebo menée à double insu et visant à évaluer les effets de la prégabaline sur la motilité des spermatozoïdes, 30 hommes en bonne santé ont été exposés à la prégabaline à raison de 600 mg/jour pendant 3 mois (durée du cycle de spermatogenèse). D’après les résultats de l’analyse du sperme, la prégabaline n’a pas eu d’effets nocifs significatifs sur la fonction reproductrice des hommes en bonne santé, comparativement au placebo (n = 16). Cependant, à cause de la petite taille de l’échantillon et de la brièveté de l’exposition à la prégabaline (seulement un cycle de spermatogenèse), on ne peut pas tirer de conclusion sur les effets que pourrait avoir sur la reproduction une exposition de longue durée à la prégabaline. Aucune étude bien conçue n’a porté sur les effets de la prégabaline sur d’autres paramètres de la fonction reproductive chez l’homme.
Risque tératogène
La prégabaline ne s’est pas révélée tératogène chez la souris, le rat et le lapin. Elle a toutefois entraîné des manifestations de toxicité fœtale chez le rat et le lapin exposés à une dose de prégabaline correspondant à au moins 39 fois l’exposition moyenne chez l’être humain traité à la dose clinique maximale recommandée de 600 mg/jour
(ASC[0-24] : 123 mcg•h/mL. Durant une étude de toxicité prénatale et postnatale menée sur le rat, la prégabaline a eu des effets toxiques sur le développement des petits après une exposition au moins 5 fois plus importante que l’exposition maximale recommandée chez l’être humain. Aucun effet n’a été observé sur le développement après une exposition 2 fois plus élevée que l’exposition maximale recommandée chez l’être humain (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie pour la reproduction et le développement).
Appareil cutané
Réactions cutanées graves
Après la commercialisation du produit, on a signalé de très rares cas de réactions cutanées graves (syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, dermatite exfoliatrice, troubles cutanés bulleux, érythème polymorphe) chez des patients traités par prégabaline (voir 8.5 Effets indésirables observés après la commercialisation, Réactions cutanées graves). En raison du faible nombre de déclarations, il est généralement admis que les taux de déclaration après la commercialisation des produits sont des sous-estimations. La plupart des cas ont été signalés chez des patients qui prenaient d’autres médicaments également susceptibles de provoquer de telles réactions. Par conséquent, dans la plupart de ces cas, il était impossible d’établir avec certitude un lien de causalité entre ces effets et la prise de prégabaline. Il faut dire aux patients de cesser de prendre PREGABALIN et de communiquer avec leur médecin si une éruption cutanée se manifeste.
7.1 Populations particulières
Fonction rénale
On a rapporté des cas d’insuffisance rénale durant un traitement par la prégabaline seule ou en association avec d’autres médicaments chez des patients avec ou sans antécédents. Dans certains cas, l’arrêt de la prégabaline a corrigé la situation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale; 8.5 Effets indésirables observés après la commercialisation, Troubles rénaux et urinaires; et 4.1 Considérations posologiques). Comme la prégabaline est éliminée principalement par les reins, la dose doit être réglée en conséquence tant chez les patients âgés que chez les patients en insuffisance rénale (voir 10.3 Pharmacocinétique, Élimination et 4.2 Posologie recommandée et ajustement posologique, Réglage de la posologie fondé sur la fonction rénale).
Réglage de la dose en cas d’insuffisance rénale
Chez les patients ayant des antécédents médicaux d’insuffisance rénale notable, on doit réduire la dose quotidienne en conséquence (voir 4.2 Posologie recommandée et ajustement posologique, tableau 1).
7.1.1 Femmes enceintes
On ne doit employer la prégabaline durant la grossesse que si les bienfaits pour la mère l’emportent nettement sur les risques auxquels le fœtus est exposé. Pour toute femme qui décide de devenir enceinte pendant un traitement par la prégabaline, il convient de réévaluer soigneusement l’emploi du médicament. Si le traitement par la prégabaline est jugé essentiel pendant la grossesse, il convient d’utiliser la dose thérapeutique la plus faible possible.
Les femmes aptes à procréer doivent utiliser une méthode de contraception efficace durant le traitement par PREGABALIN.
Malformations congénitales majeures
L’emploi de PREGABALIN pendant le premier trimestre de la grossesse peut entraîner des malformations congénitales majeures chez l’enfant à naître.
Les données issues d’une étude d’observation réalisée dans des pays nordiques qui portait sur plus de 2700 cas d’exposition à la prégabalin pendant le premier trimestre de la grossesse ont révélé une prévalence plus élevée de malformations congénitales majeures chez les bébés (vivants ou mort-nés) exposés à la prégabalin que chez ceux qui n’y ont pas été exposés (5,9 vs 4,1 %).
Dans cette étude, le risque de malformations congénitales majeures chez les bébés exposés à la prégabalin au cours du premier trimestre de la grossesse était légèrement plus élevé que celui des bébés non exposés (rapport ajusté des prévalences et intervalle de confiance à 95 % : 1,14 (0,96-1,35).
Les analyses qui ont porté sur des malformations précises ont révélé que certaines malformations étaient plus susceptibles de se produire (malformations du système nerveux et des yeux, fentes orofaciales, malformations des voies urinaires et de l’appareil génital); toutefois, les nombres étaient faibles et les estimations imprécises.
Issues défavorables de la grossesse et problèmes de développement neurologique postnataux
Dans l’étude réalisée en pays nordiques, on a relevé une prévalence significativement plus élevée de mortinaissances et de bébés de faible poids pour l’âge gestationnel dans la population exposée à la prégabalin que dans la population non exposée (rapport ajusté des prévalences et intervalle de confiance à 95 % : 1,72 (1,02-2,91) et 1,21 (1,01-1,44), respectivement.
Il n’est ressorti aucune observation statistiquement significative pour ce qui est des enfants de faible poids à la naissance, prématurés, ayant obtenu un score d’Apgar faible ou atteints de microcéphalie.
Registre des grossesses
Il faut encourager les patientes à s’inscrire au North American Antiepileptic Drug (NAAED) Pregnancy Registry si elles deviennent enceintes. Ce registre sert à collecter des données sur l’innocuité des anticonvulsivants que peuvent prendre les femmes pendant la grossesse pour traiter des affections comme l’épilepsie, les troubles de l’humeur et la douleur chronique. On cherche notamment à déterminer la fréquence des malformations majeures, telles que les malformations cardiaques, le spina bifida et les fentes labiales, chez les nourrissons dont la mère a été exposée à un anticonvulsivant durant la grossesse. Pour s’inscrire au registre, les patientes peuvent composer le numéro sans frais 1-888-233-2334, et pour en savoir davantage, elles peuvent consulter le site http://www.aedpregnancyregistry.org/ (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités; et 7 MISES EN GARDE ET PRÉCAUTIONS, Renseignements à communiquer aux patients).
Travail et accouchement
On ne connaît pas les effets de la prégabaline sur le travail et l’accouchement. Durant l’étude prénatale et postnatale menée sur le rat, la prégabaline a prolongé la gestation et a provoqué la dystocie après une exposition au moins 47 fois plus importante que l’exposition moyenne chez l’être humain (ASC(0-24) : 123 mcg•h/mL) à la dose clinique maximale recommandée de 600 mg/jour (voir 16 TOXICOLOGIE NON-CLINIQUE, Toxicologie pour la reproduction et le développement).
7.1.2 Femmes qui allaitent
La prégabaline est excrétée dans le lait maternel. Étant donné que l’on n’a pas établi l’innocuité de la prégabaline chez le nourrisson, l’allaitement est déconseillé durant l’emploi de ce médicament. Il faut donc choisir entre l’allaitement et le traitement par la prégabaline, en tenant compte des bienfaits de l’allaitement pour l’enfant et des effets bénéfiques du traitement pour la mère (voir 16 TOXICOLOGIE NON-CLINIQUE, Toxicologie pour la reproduction et le développement). Il faut avertir les patientes d’informer leur médecin si elles allaitent.
On a évalué les paramètres pharmacocinétiques de la prégabaline administrée à raison de 150 mg toutes les 12 heures (dose quotidienne de 300 mg) chez 10 femmes qui allaitaient et qui avaient accouché au moins 12 semaines auparavant. La prégabaline a été excrétée dans le lait maternel; les concentrations maximales moyennes et les concentrations moyennes à l’état d’équilibre mesurées dans le lait maternel correspondaient respectivement à environ 53 et 76 % de celles mesurées dans le plasma maternel. Selon les estimations, la dose quotidienne moyenne de prégabaline excrétée dans le lait maternel qui a été ingérée par les nourrissons (en supposant qu’ils aient consommé en moyenne 150 mL/kg/jour de lait maternel) était de 0,31 mg/kg/jour, ce qui représente approximativement 7 % de la dose quotidienne totale (en mg/kg) administrée à leurs mères.
7.1.3 Enfants
Enfants (< 18 ans): Santé Canada ne dispose d’aucune donnée et n’a donc pas approuvé d’indication pour l’utilisation de ce traitement chez les enfants.
7.1.4 Personnes âgées
Des 1 831 patients qui ont reçu de la prégabaline au cours des études portant sur la douleur neuropathique, 528 avaient entre 65 et 74 ans, et 452 avaient franchi le cap des 75 ans. Aucune différence significative n’a été observée sur le plan de l’efficacité entre ces patients et les sujets plus jeunes. La clairance rénale de la prégabaline administrée par voie orale tendait à diminuer avec l’âge. Cette diminution cadre avec la réduction, elle aussi liée à l’âge, de la clairance de la créatinine. Il peut être nécessaire de réduire la dose de prégabaline chez les patients dont la fonction rénale est altérée en raison de l’âge. En général, la fréquence des effets indésirables n’augmentait pas en fonction de l’âge.
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
Plus de 8 666 patients ont reçu de la prégabaline dans le cadre d’études comparatives et non comparatives menées durant la phase de développement de la prégabaline, avant sa commercialisation. De ce nombre, 83 % ont été exposés à des doses de 300 mg/jour ou plus, et 32 %, à des doses d’au moins 600 mg/jour. L’exposition à la prégabaline a duré au moins 6 mois, 1 an et 2 ans pour quelque 4 010, 2 415 et 939 patients, respectivement. Durant les essais comparatifs, 1 831 patients souffrant de douleur neuropathique ont pris de la prégabaline. Durant tous les essais, comparatifs ou non, ayant porté sur la fibromyalgie, 3 446 sujets ont reçu des doses variant entre 150 et 600 mg/jour de prégabaline. Au total, 969 sujets ont pris de la prégabaline durant au moins 6 mois et 440, durant au moins 1 an. On n’a pas évalué les doses dépassant 600 mg/jour.
Dans le cadre d’une étude comparative portant sur la douleur neuropathique secondaire à une lésion de la moelle épinière, 137 patients ont reçu au hasard un placebo (n = 67) ou de la prégabaline (n = 70) à des doses croissantes (150-600 mg/jour). Cette étude comparative a été suivie d’un essai ouvert au cours duquel 103 patients ont pris de la prégabaline (150-600 mg/jour). La durée médiane du traitement au cours des phases à double insu et ouverte pour les sujets ayant poursuivi leur traitement dans le cadre de l’essai de prolongation a été de 608 jours (extrêmes : 14 et 1 248). Soixante-neuf sujets (67 %) ont reçu de la prégabaline pendant au moins 1 an et 31 (30,1 %) l’ont reçue pendant au moins 2 ans lors de la phase ouverte.
Effets indésirables les plus fréquents durant l’ensemble des études cliniques comparatives de précommercialisation portant sur la douleur neuropathique
Les effets indésirables observés le plus souvent (chez au moins 5 % des patients et 2 fois plus souvent que dans les groupes témoins) chez les patients traités par la prégabaline étaient les suivants : étourdissements, somnolence, œdème périphérique et sécheresse buccale. Ces manifestations étaient généralement d’intensité légère à modérée.
Abandons motivés par des effets indésirables au cours des études cliniques comparatives de précommercialisation
Le taux d’abandons imputables aux effets indésirables durant l’ensemble des études comparatives antérieures à la commercialisation s’élevait à 14 % chez les patients sous prégabaline et à 7 % chez les patients sous placebo. Les étourdissements et la somnolence constituaient les principaux motifs d’abandon (≥ 2 %) dans les groupes traités. Les autres effets indésirables ayant mené à l’abandon plus souvent dans les groupes traités par la prégabaline que dans les groupes témoins étaient l’ataxie (1 %) ainsi que l’asthénie, la confusion, les céphalées et les nausées (< 1 % pour chacun de ces effets).
Durant les études comparatives de précommercialisation portant sur la douleur neuropathique, la fréquence d’abandons motivés par des effets indésirables s’est élevée à 11 % dans le cas de la prégabaline et à 5 % dans celui du placebo. Les motifs d’abandon invoqués le plus souvent (≥ 2 %) dans les groupes traités par la prégabaline étaient les étourdissements et la somnolence. Les autres effets indésirables ayant mené à l’abandon plus souvent dans les groupes traités par la prégabaline que dans les groupes témoins étaient la confusion (1 %) ainsi que l’asthénie, l’œdème périphérique et l’ataxie (< 1 % pour chacun de ces effets).
Fréquence des effets indésirables au cours des études cliniques comparatives de précommercialisation portant sur la douleur neuropathique
Dans les résumés, on a réparti les effets recensés par les investigateurs en diverses catégories condensées et normalisées suivant le dictionnaire COSTART IV. Le prescripteur doit être conscient qu’il ne peut se fier aux données des tableaux 2 à 9 pour prévoir la fréquence des effets indésirables dans sa pratique habituelle, où les caractéristiques des patients et d’autres facteurs peuvent différer de ceux qu’on observait durant les études cliniques. De même, on ne peut pas comparer directement les fréquences indiquées aux résultats d’autres essais cliniques portant sur des indications ou des traitements différents ou réunissant des investigateurs différents. Un coup d’œil aux tableaux permet toutefois au prescripteur d’estimer la contribution relative du médicament et des facteurs extérieurs à la fréquence d’effets indésirables relevée dans la population étudiée.
Effets indésirables signalés lors des études comparatives de précommercialisation portant sur la douleur neuropathique
Neuropathie diabétique périphérique
Le tableau 2 expose tous les effets indésirables, sans égard à leur cause, survenus chez au moins 2 % des patients souffrant de douleur due à une neuropathie diabétique périphérique dans au moins 1 des groupes recevant la prégabaline et plus souvent que dans le groupe témoin. La majorité des patients recevant la prégabaline durant ces études ont éprouvé des effets indésirables d’intensité tout au plus légère ou modérée. Au cours de ces études, 979 patients ont reçu de la prégabaline et 459, un placebo, pendant une période maximale de 13 semaines.
Tableau 2 : Fréquence (%) des effets indésirables survenus durant le traitement au cours des études comparatives avec placebo portant sur la douleur due à la neuropathie diabétique périphérique (effets survenus chez au moins 2 % des patients traités par la prégabaline et plus souvent que dans le groupe témoin)
Appareil ou système Terme privilégié | Placebo (n = 459) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
75 (n = 77) % | 150 (n = 212) % | 300 (n = 321) % | 600 (n = 369) % | |||||||
| Ensemble de l’organisme | ||||||||||
| Infection | 6,1 | 3,9 | 7,5 | 8,4 | 4,6 | |||||
| Asthénie | 2,4 | 3,9 | 1,9 | 4,4 | 7,3 | |||||
| Douleur | 3,9 | 5,2 | 4,2 | 2,5 | 4,9 | |||||
| Lésion accidentelle | 2,8 | 5,2 | 2,4 | 2,2 | 5,7 | |||||
| Dorsalgie | 0,4 | 0,0 | 2,4 | 1,2 | 1,9 | |||||
| Douleur thoracique | 1,1 | 3,9 | 1,4 | 1,2 | 1,6 | |||||
| Œdème de la face | 0,4 | 0,0 | 0,9 | 0,9 | 2,2 | |||||
| Appareil digestif | ||||||||||
| Sécheresse buccale | 1,1 | 2,6 | 1,9 | 4,7 | 6,5 | |||||
| Constipation | 1,5 | 0,0 | 2,4 | 3,7 | 6,0 | |||||
| Diarrhée | 4,8 | 5,2 | 2,8 | 1,9 | 3,0 | |||||
| Flatulence | 1,3 | 2,6 | 0,0 | 2,2 | 2,7 | |||||
| Vomissements | 1,5 | 1,3 | 0,9 | 2,2 | 1,1 | |||||
| Système sanguin et lymphatique | ||||||||||
| Ecchymoses | 0,2 | 2,6 | 0,5 | 0,6 | 0,3 | |||||
| Métabolisme et nutrition | ||||||||||
| Œdème périphérique | 2,4 | 3,9 | 6,1 | 9,3 | 12,5 | |||||
| Gain pondéral | 0,4 | 0,0 | 4,2 | 3,7 | 6,2 | |||||
| Œdème | 0,0 | 0,0 | 1,9 | 4,0 | 1,9 | |||||
| Hypoglycémie | 1,1 | 1,3 | 3,3 | 1,6 | 1,1 | |||||
| Système nerveux | ||||||||||
| Étourdissements | 4,6 | 7,8 | 9,0 | 23,1 | 29,0 | |||||
| Somnolence | 2,6 | 3,9 | 6,1 | 13,1 | 16,3 | |||||
| Neuropathie | 3,5 | 9,1 | 1,9 | 2,2 | 5,4 | |||||
| Ataxie | 1,3 | 6,5 | 0,9 | 2,2 | 4,3 | |||||
| Vertiges | 1,1 | 1,3 | 1,9 | 2,5 | 3,5 | |||||
| Confusion | 0,7 | 0,0 | 1,4 | 2,2 | 3,3 | |||||
| Euphorie | 0,0 | 0,0 | 0,5 | 3,4 | 1,6 | |||||
| Anomalie de la penséea | 0,0 | 1,3 | 0,0 | 0,9 | 3,0 | |||||
| Anomalie de la démarche | 0,0 | 1,3 | 0,0 | 0,6 | 2,7 | |||||
| Ralentissement des réflexes | 1,7 | 3,9 | 0,5 | 1,2 | 1,4 | |||||
| Amnésie | 0,2 | 2,6 | 0,9 | 0,0 | 2,2 | |||||
| Hypoesthésie | 0,7 | 2,6 | 0,0 | 0,0 | 0,8 | |||||
| Hyperalgésie | 0,2 | 2,6 | 0,0 | 0,0 | 0,3 | |||||
| Appareil respiratoire | ||||||||||
| Dyspnée | 0,7 | 2,6 | 0,0 | 1,9 | 1,9 | |||||
| Peau et annexes cutanées | ||||||||||
Appareil ou système Terme privilégié | Placebo (n = 459) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
75 (n = 77) % | 150 (n = 212) % | 300 (n = 321) % | 600 (n = 369) % | |||||||
| Prurit | 1,3 | 2,6 | 0,0 | 0,9 | 0,0 | |||||
| Organes des sens | ||||||||||
| Vision troubleb | 1,5 | 2,6 | 1,4 | 2,8 | 5,7 | |||||
| Conjonctivite | 0,2 | 2,6 | 1,4 | 0,6 | 0,3 | |||||
a Les anomalies de la pensée désignent principalement des difficultés de concentration ou un manque d’attention, mais englobent aussi les troubles de la cognition et du langage, ainsi que la lenteur d’esprit.
b Terme propre aux investigateurs; le terme privilégié dans le sommaire est amblyopie.
Abandons signalés lors des études cliniques comparatives portant sur la neuropathie diabétique périphérique
Quelque 9 % des patients sous prégabaline et 4 % des patients sous placebo ont mis fin à leur participation aux études comparatives portant sur la neuropathie diabétique périphérique à cause d’effets indésirables. Le tableau 3 présente les effets indésirables le plus souvent invoqués.
Tableau 3 : Effets indésirables ayant le plus souvent mené (≥ 2 % des patients) à l’abandon au cours des études comparatives avec placebo portant sur la douleur neuropathique due à la neuropathie diabétique périphérique
| Nombre (%) de patients | |||||
|---|---|---|---|---|---|
Terme privilégié dans COSTART | Placebo (n = 459) | Prégabaline (mg/jour) | |||
75 (n = 77) | 150 (n = 212) | 300 (n = 321) | 600 (n = 369) | ||
| Étourdissements | 2 (0,4) | 0 (0,0) | 3 (1,4) | 6 (1,9) | 21 (5,7) |
| Somnolence | 0 (0,0) | 0 (0,0) | 0 (0,0) | 5 (1,6) | 15 (4,1) |
Névralgies postzostériennes
Le tableau 4 expose tous les effets indésirables, sans égard à leur cause, survenus chez au moins 2 % des patients souffrant de névralgies postzostériennes dans au moins 1 des groupes recevant la prégabaline et plus souvent que dans le groupe témoin. Chez la majorité des patients traités par la prégabaline durant ces études, ces effets indésirables ont été tout au plus légers ou modérés. Au cours de ces études, 852 patients ont reçu de la prégabaline et 398, un placebo, pendant une période maximale de 13 semaines.
Tableau 4 : Fréquence (%) des effets indésirables survenus durant le traitement au cours des études comparatives avec placebo portant sur les névralgies postzostériennes (effets survenus chez au moins 2 % des patients traités par la prégabaline et plus souvent que dans le groupe témoin)
Appareil ou système Terme privilégié | Placebo (n = 398) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
75 (n = 84) % | 150 (n = 302) % | 300 (n = 312) % | 600 (n = 154) % | |||||||
| Ensemble de l’organisme | ||||||||||
| Infection | 3,5 | 14,3 | 8,3 | 6,4 | 2,6 | |||||
| Céphalées | 5,3 | 4,8 | 8,9 | 4,5 | 8,4 | |||||
| Douleur | 3,8 | 4,8 | 4,3 | 5,4 | 4,5 | |||||
| Asthénie | 4,0 | 3,6 | 5,0 | 2,6 | 5,2 | |||||
| Lésion accidentelle | 1,5 | 3,6 | 2,6 | 3,2 | 5,2 | |||||
| Syndrome grippal | 1,3 | 1,2 | 1,7 | 2,2 | 1,3 | |||||
| Œdème de la face | 0,8 | 0,0 | 1,7 | 1,3 | 3,2 | |||||
| Malaise | 1,0 | 2,4 | 0,3 | 0,6 | 0,0 | |||||
| Système cardiovasculaire | ||||||||||
| Vasodilatation | 1,3 | 2,4 | 1,0 | 0,6 | 0,0 | |||||
| Appareil digestif | ||||||||||
| Sécheresse buccale | 2,8 | 7,1 | 7,0 | 6,1 | 14,9 | |||||
| Constipation | 2,3 | 3,6 | 4,6 | 5,4 | 5,2 | |||||
| Diarrhée | 4,0 | 2,4 | 4,3 | 3,5 | 4,5 | |||||
| Flatulence | 1,0 | 2,4 | 1,3 | 1,6 | 3,2 | |||||
| Vomissements | 0,8 | 1,2 | 0,7 | 2,9 | 2,6 | |||||
| Métabolisme et nutrition | ||||||||||
| Œdème périphérique | 3,5 | 0,0 | 7,9 | 15,7 | 16,2 | |||||
| Gain pondéral | 0,3 | 1,2 | 1,7 | 5,4 | 6,5 | |||||
| Œdème | 1,3 | 0,0 | 1,0 | 2,2 | 5,8 | |||||
| Hyperglycémie | 0,8 | 2,4 | 0,3 | 0,0 | 0,0 | |||||
| Système nerveux | ||||||||||
| Étourdissements | 9,3 | 10,7 | 17,9 | 31,4 | 37,0 | |||||
| Somnolence | 5,3 | 8,3 | 12,3 | 17,9 | 24,7 | |||||
| Ataxie | 0,5 | 1,2 | 2,0 | 5,4 | 9,1 | |||||
| Anomalie de la démarche | 0,5 | 0,0 | 2,0 | 3,8 | 7,8 | |||||
| Confusion | 0,3 | 1,2 | 2,3 | 2,9 | 6,5 | |||||
| Anomalie de la penséea | 1,5 | 0,0 | 1,7 | 1,3 | 5,8 | |||||
| Incoordination | 0,0 | 2,4 | 1,7 | 1,3 | 2,6 | |||||
| Amnésie | 0,0 | 0,0 | 1,0 | 1,3 | 3,9 | |||||
| Trouble du langage | 0,0 | 0,0 | 0,3 | 1,3 | 3,2 | |||||
| Insomnie | 1,8 | 0,0 | 0,7 | 2,2 | 0,0 | |||||
| Euphorie | 0,0 | 2,4 | 0,0 | 1,3 | 1,3 | |||||
| Nervosité | 0,5 | 0,0 | 1,0 | 0,3 | 2,6 | |||||
| Tremblements | 1,5 | 1,2 | 0,0 | 1,0 | 2,6 | |||||
| Hallucinations | 0,0 | 0,0 | 0,3 | 0,3 | 3,2 | |||||
| Hyperesthésie | 0,3 | 2,4 | 0,3 | 0,0 | 1,3 | |||||
Appareil ou système Terme privilégié | Placebo (n = 398) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
75 (n = 84) % | 150 (n = 302) % | 300 (n = 312) % | 600 (n = 154) % | |||||||
| Appareil respiratoire | ||||||||||
| Bronchite | 0,8 | 0,0 | 1,3 | 1,0 | 2,6 | |||||
| Pharyngite | 0,8 | 0,0 | 2,6 | 0,6 | 0,6 | |||||
| Rhinite | 1,8 | 1,2 | 0,7 | 0,6 | 3,2 | |||||
| Peau et annexes cutanées | ||||||||||
| Éruptions | 3,0 | 2,4 | 2,0 | 2,9 | 5,2 | |||||
| Organes des sens | ||||||||||
| Vision troubleb | 2,5 | 1,2 | 5,0 | 5,1 | 9,1 | |||||
| Diplopie | 0,0 | 0,0 | 1,7 | 1,9 | 3,9 | |||||
| Anomalie de la vision | 0,3 | 0,0 | 1,0 | 1,6 | 5,2 | |||||
| Appareil génito-urinaire | ||||||||||
Infection des voies urinaires | 1,5 | 0,0 | 2,3 | 1,6 | 3,2 | |||||
a Les anomalies de la pensée désignent principalement des difficultés de concentration ou un manque d’attention, mais englobent aussi les troubles de la cognition et du langage, ainsi que la lenteur d’esprit.
b Terme propre aux investigateurs; le terme privilégié dans le sommaire est amblyopie.
Abandons signalés lors des études cliniques comparatives portant sur les névralgies postzostériennes
Quelque 14 % des patients traités par la prégabaline et 7 % des patients témoins ont mis fin à leur participation aux études comparatives portant sur les névralgies postzostériennes à cause d’effets indésirables. Le tableau 5 présente les effets indésirables le plus souvent invoqués.
Tableau 5 : Effets indésirables ayant le plus souvent mené (≥ 2 % des patients) à l’abandon au cours des études comparatives portant sur les névralgies postzostériennes
| Nombre (%) de patients | |||||
|---|---|---|---|---|---|
| Terme privilégié dans COSTART | Placebo (n = 398) | Prégabaline (mg/jour) | |||
75 (n = 84) | 150 (n = 302) | 300 (n = 312) | 600 (n = 154) | ||
| Étourdissements | 3 (0,8) | 0 (0,0) | 11 (3,6) | 12 (3,8) | 12 (7,8) |
| Somnolence | 1 (0,3) | 0 (0,0) | 6 (2,0) | 12 (3,8) | 10 (6,5) |
| Confusion | 1 (0,3) | 0 (0,0) | 2 (0,7) | 5 (1,6) | 8 (5,2) |
| Œdème périphérique | 1 (0,3) | 0 (0,0) | 2 (0,7) | 5 (1,6) | 5 (3,2) |
| Ataxie | 0 (0,0) | 0 (0,0) | 1 (0,3) | 5 (1,6) | 4 (2,6) |
| Anomalie de la démarche | 0 (0,0) | 0 (0,0) | 0 (0,0) | 4 (1,3) | 4 (2,6) |
| Hallucinations | 0 (0,0) | 0 (0,0) | 0 (0,0) | 1 (0,3) | 4 (2,6) |
| Sécheresse buccale | 1 (0,3) | 0 (0,0) | 0 (0,0) | 0 (0,0) | 4 (2,6) |
Fréquence des effets indésirables liés à la dose survenus le plus souvent durant le traitement
Les effets indésirables liés à la dose survenus le plus souvent durant le traitement sont exposés aux tableaux 6 (neuropathie diabétique périphérique), 7 (névralgies postzostériennes) et 8 (fibromyalgie).
Tableau 6 : Fréquence (%) des effets indésirables liés à la dose survenus le plus souvent durant les études comparatives avec placebo portant sur la douleur neuropathique due à la neuropathie diabétique périphérique
Effet indésirable Terme privilégié | Placebo (n = 459) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
75 (n = 77) % | 150 (n = 212) % | 300 (n = 321) % | 600 (n = 369) % | |||||||
| Étourdissements | 4,6 | 7,8 | 9,0 | 23,1 | 29,0 | |||||
| Somnolence | 2,6 | 3,9 | 6,1 | 13,1 | 16,3 | |||||
| Œdème périphérique | 2,4 | 3,9 | 6,1 | 9,3 | 12,5 | |||||
| Asthénie | 2,4 | 3,9 | 1,9 | 4,4 | 7,3 | |||||
| Sécheresse buccale | 1,1 | 2,6 | 1,9 | 4,7 | 6,5 | |||||
| Gain pondéral | 0,4 | 0,0 | 4,2 | 3,7 | 6,2 | |||||
| Constipation | 1,5 | 0,0 | 2,4 | 3,7 | 6,0 | |||||
| Vision troublea | 1,5 | 2,6 | 1,4 | 2,8 | 5,7 | |||||
a Terme propre aux investigateurs; le terme privilégié dans le sommaire est amblyopie.
Tableau 7 : Fréquence (%) des effets indésirables liés à la dose survenus le plus souvent durant les études comparatives avec placebo portant sur les névralgies postzostériennes
Effet indésirable Terme privilégié | Placebo (n = 398) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
75 (n = 84) % | 150 (n = 302) % | 300 (n = 312) % | 600 (n = 154) % | |||||||
| Étourdissements | 9,3 | 10,7 | 17,9 | 31,4 | 37,0 | |||||
| Somnolence | 5,3 | 8,3 | 12,3 | 17,9 | 24,7 | |||||
| Œdème périphérique | 3,5 | 0,0 | 7,9 | 15,7 | 16,2 | |||||
| Sécheresse buccale | 2,8 | 7,1 | 7,0 | 6,1 | 14,9 | |||||
| Vision troublea | 2,5 | 1,2 | 5,0 | 5,1 | 9,1 | |||||
| Ataxie | 0,5 | 1,2 | 2,0 | 5,4 | 9,1 | |||||
| Gain pondéral | 0,3 | 1,2 | 1,7 | 5,4 | 6,5 | |||||
| Anomalie de la démarche | 0,5 | 0,0 | 2,0 | 3,8 | 7,8 | |||||
a Terme propre aux investigateurs; le terme privilégié dans le sommaire est amblyopie
Tableau 8 : Fréquence (%) des effets indésirables liés à la dose survenus le plus souvent durant les études comparatives avec placebo portant sur la douleur associée à la fibromyalgie
| Par organe ou appareil Terme privilégié (MedDRA version 10,1) | Placebo (n = 689) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
150 (n = 132) % | 300 (n = 685) % | 450 (n = 687) % | 600 (n = 564) % | |||||||
| Étourdissements | 10,4 | 22,7 | 32,6 | 42,5 | 46,5 | |||||
| Somnolence | 4,6 | 12,9 | 18,5 | 19,9 | 20,7 | |||||
| Gain pondéral | 2,5 | 7,6 | 11,1 | 10,0 | 13,7 | |||||
| Œdème périphérique | 2,5 | 5,3 | 6,7 | 6,4 | 10,8 | |||||
| Par organe ou appareil Terme privilégié (MedDRA version 10,1) | Placebo (n = 689) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
150 (n = 132) % | 300 (n = 685) % | 450 (n = 687) % | 600 (n = 564) % | |||||||
| Sécheresse buccale | 1,7 | 6,8 | 6,7 | 9,2 | 9,4 | |||||
| Constipation | 2,8 | 3,8 | 5,8 | 6,8 | 9,2 | |||||
| Fatigue | 5,4 | 4,5 | 7,2 | 8,4 | 8,2 | |||||
| Troubles de l’équilibre | 0,1 | 1,5 | 3,2 | 4,9 | 6,9 | |||||
| Troubles de l’attention | 1,3 | 3,8 | 4,4 | 6,4 | 6,9 | |||||
| Hausse de l’appétit | 1,3 | 3,8 | 3,4 | 4,5 | 5,5 | |||||
| Euphorie | 0,9 | 1,5 | 4,1 | 4,8 | 5,1 | |||||
Effets indésirables signalés lors d’une étude clinique comparative portant sur la douleur neuropathique secondaire à une lésion de la moelle épinière
Les effets indésirables les plus fréquents liés au traitement (survenus à une fréquence ≥ 5 % et égale ou supérieure à 2 fois celle observée dans le groupe placebo) chez les patients traités par la prégabaline ont été les suivants : somnolence, étourdissements, asthénie, sécheresse buccale, œdème, myasthénie, constipation, anomalies de la pensée, amblyopie et amnésie. Ces effets indésirables étaient généralement d’intensité légère à modérée.
Le tableau 9 expose tous les effets indésirables, sans égard à leur cause, survenus chez au moins 2 % des patients recevant la prégabaline et plus souvent que dans le groupe témoin.
Chez la majorité des patients traités par la prégabaline, ces effets indésirables ont été tout au plus légers ou modérés. Au cours de cette étude, 70 patients ont reçu de la prégabaline et 67, un placebo, pendant une période maximale de 12 semaines.
Tableau 9 : Fréquence (%) des effets indésirables survenus durant le traitement au cours d’une étude comparative avec placebo portant sur la douleur neuropathique centrale secondaire à une lésion de la moelle épinière (effets survenus chez au moins 2 % des patients traités par la prégabaline et plus souvent que dans le groupe placebo)
Appareil ou système Terme privilégié | Placebo (n = 67) % | Prégabaline (150 – 600 mg/jour) (n = 70) % |
|---|---|---|
| Ensemble de l’organisme | ||
| Asthénie | 6,0 | 15,7 |
| Infection | 6,0 | 8,6 |
| Distension abdominale | 0,0 | 4,3 |
| Douleur | 1,5 | 4,3 |
| Dorsalgie | 1,5 | 2,9 |
| Cellulite | 0,0 | 2,9 |
| Syndrome grippal | 1,5 | 2,9 |
Appareil ou système Terme privilégié | Placebo (n = 67) % | Prégabaline (150 – 600 mg/jour) (n = 70) % |
|---|---|---|
| Cervicalgie | 1,5 | 2,9 |
| Système cardiovasculaire | ||
| Hypotension | 0,0 | 2,9 |
| Appareil digestif | ||
| Sécheresse buccale | 3,0 | 15,7 |
| Constipation | 6,0 | 12,9 |
| Gastroentérite | 0,0 | 2,9 |
| Augmentation de l’appétit | 0,0 | 2,9 |
| Métabolisme et nutrition | ||
| Œdème | 0,0 | 12,9 |
| Œdème périphérique | 6,0 | 10,0 |
| Gain pondéral | 0,0 | 4,3 |
| Appareil locomoteur | ||
| Myasthénie | 4,5 | 8,6 |
| Troubles articulaires | 0,0 | 2,9 |
| Système nerveux | ||
| Somnolence | 9,0 | 41,4 |
| Étourdissements | 9,0 | 24,3 |
| Amnésie | 3,0 | 10,0 |
| Anomalies de la penséea | 1,5 | 8,6 |
| Paresthésie | 1,5 | 5,7 |
| Euphorie | 0,0 | 4,3 |
| Troubles du langage | 1,5 | 4,3 |
| Fasciculations | 0,0 | 4,3 |
| Syndrome de sevrage | 0,0 | 4,3 |
| Peau et annexes cutanées | ||
| Ulcères cutanés | 1,5 | 4,3 |
| Alopécie | 0,0 | 2,9 |
| Éruptions cutanées vésiculobulleuses | 0,0 | 2,9 |
| Organes des sens | ||
| Vision troubleb | 3,0 | 8,6 |
| Diplopie | 1,5 | 2,9 |
| Acouphènes | 0,0 | 2,9 |
| Appareil génito-urinaire | ||
| Incontinence urinaire | 3,0 | 5,7 |
a Les anomalies de la pensée désignent principalement des difficultés de concentration ou un manque d’attention, mais englobent aussi les troubles de la cognition et du langage, ainsi que la lenteur d’esprit.
b Terme propre aux investigateurs; le terme privilégié dans le sommaire est amblyopie.
Abandons signalés lors d’une étude clinique comparative portant sur la douleur neuropathique secondaire à une lésion de la moelle épinière
Environ 21 % des patients prenant de la prégabaline et 13 % de ceux recevant un placebo ont mis fin à leur participation en raison d’effets indésirables. Le tableau 10 présente les effets indésirables invoqués le plus souvent.
Tableau 10 : Effets indésirables ayant le plus souvent mené (≥ 2 % des patients) à l’abandon au cours d’une étude comparative portant sur la douleur neuropathique secondaire à une lésion de la moelle épinière
| Nombre (%) de patients | ||
|---|---|---|
| Terme privilégié dans COSTART | Placebo (n = 67) | Prégabaline 150 – 600 mg/jour (n =70) |
| Somnolence | 0 (0,0) | 4 (5,7) |
| Œdème | 0 (0,0) | 4 (5,7) |
| Asthénie | 0 (0,0) | 3 (4,3) |
Dans l’ensemble, les effets indésirables liés au traitement qui ont été signalés le plus souvent durant la phase ouverte de l’étude touchaient le système nerveux central : somnolence (18,4 %), étourdissements (16,5 %) et insomnie (10,7 %). L’asthénie (12,6 %), les nausées (11,7 %) et la constipation (10,7 %) figuraient aussi parmi les effets indésirables fréquents liés au traitement.
Effets indésirables les plus fréquents lors des études cliniques comparatives sur la fibromyalgie
Les étourdissements (37,5 %), la somnolence (18,6 %), le gain pondéral (10,6 %), la sécheresse de la bouche (7,9 %), la vision brouillée (6,7 %), l’œdème périphérique (6,1 %), la constipation (5,8 %) et les troubles de l’attention (5,3 %) sont les effets indésirables liés au traitement le plus souvent observés (fréquence ≥ 5 % et le double de la fréquence notée chez les témoins ayant reçu un placebo) chez les sujets traités par la prégabaline. Ces effets indésirables ont été généralement bénins ou modérés.
Effets indésirables signalés lors des essais cliniques comparatifs sur la fibromyalgie
Le tableau 11 énumère tous les effets indésirables dont la fréquence a été à la fois ≥ 2 % chez les patients traités par la prégabaline et plus élevée que dans le groupe placebo. Chez la majorité des sujets traités par la prégabaline durant ces études, ces effets ont été d’intensité bénigne à modérée. On a relevé une hausse proportionnelle à la dose de la fréquence des effets indésirables (voir le tableau 8). Par ailleurs, la fréquence des effets indésirables sévères n’a pas beaucoup varié entre les doses faibles et élevées de prégabaline.
Tableau 11 : Fréquence (%) des effets indésirables liés au traitement au cours des études comparatives sur la fibromyalgie (chez au moins 2 % des sujets traités par la prégabaline et à une fréquence supérieure à celle du groupe placebo)
| Par organe ou appareil Terme privilégié (MedDRA version 10.1) | Placebo (n = 689) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
150 (n = 132) % | 300 (n = 685) % | 450 (n = 687) % | 600 (n = 564) % | |||||||
| Organes de l’audition et de l’équilibre | ||||||||||
| Vertiges | 0,9 | 1,5 | 3,1 | 3,2 | 3,5 | |||||
| Par organe ou appareil Terme privilégié (MedDRA version 10.1) | Placebo (n = 689) % | Prégabaline (mg/jour) | ||||||||
|---|---|---|---|---|---|---|---|---|---|---|
150 (n = 132) % | 300 (n = 685) % | 450 (n = 687) % | 600 (n = 564) % | |||||||
| Organe de la vue | ||||||||||
| Vision brouilléea | 1,0 | 8,3 | 5,8 | 6,4 | 10,1 | |||||
| Appareil digestif | ||||||||||
| Sécheresse buccale | 1,7 | 6,8 | 6,7 | 9,2 | 9,4 | |||||
| Constipation | 2,8 | 3,8 | 5,8 | 6,8 | 9,2 | |||||
| Distension abdominale | 1,5 | 2,3 | 2,2 | 1,9 | 2,0 | |||||
| Flatulence | 1,0 | 0,8 | 0,9 | 2,0 | 2,3 | |||||
| Effets généraux ou réaction au point d’administration | ||||||||||
| Fatigue | 5,4 | 4,5 | 7,2 | 8,4 | 8,2 | |||||
| Œdème périphérique | 2,5 | 5,3 | 6,7 | 6,4 | 10,8 | |||||
| Sensation générale anormale | 0,3 | 0,8 | 1,9 | 1,9 | 2,0 | |||||
| Sensation ébrieuse | 0,0 | 0,8 | 2,3 | 1,5 | 2,1 | |||||
| Infections et infestations | ||||||||||
| Sinusite | 3,0 | 3,8 | 3,6 | 5,2 | 4,1 | |||||
| Évaluations | ||||||||||
| Gain pondéral | 2,5 | 7,6 | 11,1 | 10,9 | 13,7 | |||||
| Métabolisme et nutrition | ||||||||||
| Hausse de l’appétit | 1,3 | 3,8 | 3,4 | 4,5 | 5,5 | |||||
| Rétention liquidienne | 0,7 | 1,5 | 2,2 | 2,0 | 2,0 | |||||
| Appareil locomoteur et tissu conjonctif | ||||||||||
| Arthralgie | 2,5 | 3,8 | 3,6 | 3,2 | 4,6 | |||||
| Spasmes musculaires | 1,9 | 2,3 | 3,4 | 3,3 | 3,2 | |||||
| Système nerveux | ||||||||||
| Étourdissements | 10,4 | 22,7 | 32,6 | 42,5 | 46,5 | |||||
| Somnolence | 4,6 | 12,9 | 18,5 | 19,9 | 20,7 | |||||
| Troubles de l’attention | 1,3 | 3,8 | 4,4 | 6,4 | 6,9 | |||||
| Troubles de l’équilibre | 0,1 | 1,5 | 3,2 | 4,9 | 6,9 | |||||
| Troubles de la mémoire | 0,6 | 0,8 | 2,6 | 3,5 | 3,5 | |||||
| Hypoesthésie | 0,6 | 1,5 | 2,0 | 2,8 | 2,3 | |||||
| Tremblements | 0,6 | 0,0 | 0,6 | 2,9 | 3,0 | |||||
| Léthargie | 0,4 | 2,3 | 1,3 | 0,7 | 1,4 | |||||
| Psychisme | ||||||||||
| Euphorie | 0,9 | 1,5 | 4,1 | 4,8 | 5,1 | |||||
| Anxiété | 0,9 | 1,5 | 1,9 | 2,5 | 1,8 | |||||
| Confusion | 0,1 | 0,0 | 2,0 | 1,9 | 2,7 | |||||
aa Terme propre aux investigateurs; le terme privilégié dans le sommaire est amblyopie.
Abandons pour cause d’effet indésirable au cours des études cliniques comparatives sur la fibromyalgie
Environ 20 % des sujets traités par la prégabaline et 11 % des témoins ayant reçu un placebo ont abandonné l’étude à cause d’un effet indésirable. Le tableau 12 indique les effets indésirables ayant mené le plus souvent à l’abandon, soit les étourdissements (6,1 %) et la somnolence (3,3 %). Le gain de poids (1,1 %), la vision brouillée (0,8 %) et l’œdème périphérique (0,6 %) sont d’autres effets ayant mené à l’abandon durant les études cliniques sur la fibromyalgie. On a noté une hausse proportionnelle à la dose du taux d’abandon pour cause d’effet indésirable.
Tableau 12 : Effets indésirables le plus souvent en cause (≥ 2 % des sujets) dans les cas d’abandon au cours des études comparatives sur la douleur associée à la fibromyalgie
| Nombre (%) de patients | |||||
|---|---|---|---|---|---|
| Par organe ou appareil Terme privilégié (MedDRA version 10.1) | Placebo (n = 689) | Prégabaline (mg/jour) | |||
150 (n = 132) | 300 (n = 675) | 450 (n = 687) | 600 (n = 564) | ||
| Étourdissements | 0,4 | 1,5 | 4,1 | 6,6 | 9,2 |
| Somnolence | 0,1 | 0,8 | 2,9 | 3,2 | 4,6 |
Effets indésirables observés après l’arrêt subit ou rapide du traitement
Après l’arrêt subit ou rapide du traitement par la prégabaline, quelques patients ont signalé la survenue de symptômes, dont l’insomnie, les nausées, les céphalées, l’anxiété, l’hyperhidrose et la diarrhée. Au lieu de l’interrompre brusquement, il faut donc mettre fin au traitement en réduisant peu à peu la dose de prégabaline durant au moins 1 semaine (voir 4.2.1 Arrêt du traitement).
Au cours d’études comparatives portant sur plus de 5 500 patients, 4 % des patients traités par PREGABALIN et 1 % des sujets témoins ont mentionné l’euphorie parmi les effets indésirables (voir 4.2.1 Arrêt du traitement; et 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance, tolérance et risque d’abus).
Autres effets observés durant les études de précommercialisation sur la prégabaline
Les paragraphes suivants exposent les effets indésirables rapportés durant les études de précommercialisation sur la prégabaline (plus de 8 600 sujets adultes), exception faite des effets déjà mentionnés dans les tableaux précédents ou ailleurs dans la présente monographie. Dans les tableaux qui suivent, on a classé les effets indésirables suivant une terminologie fondée sur celle du dictionnaire COSTART. Par conséquent, la fréquence indiquée correspond à la proportion des patients (plus de 8 600 sujets adultes) exposés à des doses multiples de prégabaline qui ont ressenti un effet du type mentionné au moins 1 fois alors qu’ils prenaient de la prégabaline. Il importe de souligner que, même si ces effets indésirables sont survenus durant le traitement par la prégabaline, l’emploi de ce médicament n’est pas nécessairement en cause.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques (< 2 %)
Ces effets, classés par appareil ou système, apparaissent par ordre décroissant de fréquence selon les définitions suivantes : les effets indésirables fréquents sont observés à 1 occasion ou plus chez au moins 1 patient sur 100 ; les effets peu fréquents sont ceux qui surviennent chez 1 patient par tranche de 100 à 1000 ; les effets rares se manifestent chez moins de 1 patient sur 1000.
| Appareil ou système | Effets indésirables |
|---|---|
| Ensemble de l’organisme | |
| Fréquents | Syndrome grippal, dorsalgie, réaction allergique, fièvre, œdème généralisé |
| Peu fréquents | Algie cervicale, néoplasme, cellulite, kyste, frissons, malaise, surdosage, candidose, hernie, infection virale, réaction de photosensibilité, douleur pelvienne, distension abdominale, abcès, raideur de la nuque, anomalie des résultats des épreuves de laboratoire, augmentation des concentrations du médicament, carcinome, septicémie, tentative de suicide, réaction non évaluable |
| Rares | Infection fongique, bienfait inattendu, frissons et fièvre, odeur corporelle, diminution des concentrations du médicament, haleine fétide, obnubilation, réaction au point d’injection, déséquilibre hormonal, hypothermie, infection bactérienne, hémorragie au point d’injection, surdosage intentionnel, trouble des muqueuses, surdosage accidentel, adénome, réaction anaphylactoïde, ascite, douleur rétrosternale, mort, sarcoïdose, mort subite, trouble du système immunitaire, effet accentué du médicament, douleur au point d’injection, syndrome de lupus érythémateux, erreur de médication, sarcome, choc, tolérance réduite |
| Système cardiovasculaire | |
| Fréquents | Hypertension, vasodilatation |
| Peu fréquents | Palpitations, migraine, tachycardie, angiopathie périphérique, anomalie de l’électrocardiogramme, trouble cardiovasculaire, angine de poitrine, insuffisance cardiaque congestive, hémorragie, infarctus du myocarde, hypotension, hypotension orthostatique, extrasystoles ventriculaires, fibrillation auriculaire, trouble coronarien, bradycardie, accident vasculaire cérébral, arythmie, ischémie cérébrale, trouble vasculaire, bradycardie sinusale, ischémie myocardique, bloc de branche, bloc auriculo-ventriculaire (AV) du premier degré, artériosclérose, thrombophlébite profonde, phlébite, anomalie artérielle, insuffisance cardiaque, embolie pulmonaire, trouble vasculaire rétinien, varices |
| Rares | Arrêt cardiaque, anomalie vasculaire, occlusion, tachycardie supraventriculaire, arythmie auriculaire, flutter auriculaire, infarctus cérébral, occlusion coronarienne, thrombophlébite, thrombose, cardiomégalie, extrasystoles, pâleur, bloc AV, bloc AV du deuxième degré, cardiomyopathie, gangrène périphérique, allongement de l’intervalle QT, occlusion de l’artère rétinienne, extrasystoles supraventriculaires, hémorragie cérébrale, intoxication digitalique, arythmie ventriculaire, sténose aortique, bigéminisme, trouble vasculaire cérébral, insuffisance cardiaque gauche, tachycardie ventriculaire, bloc AV complet, occlusion de la carotide, thrombose de la carotide, cœur pulmonaire, embolie dans les membres inférieurs, endocardite, bloc cardiaque, fragilité accrue des capillaires, anévrisme intracrânien, tachycardie nodale, intervalle QT plus court, thrombose veineuse de la rétine, élévation du segment ST, inversion de l’onde T, céphalée vasculaire, vasculite |
| Appareil digestif | |
| Fréquents | Nausées, diarrhée, anorexie, trouble digestif |
| Peu fréquents | Gastroentérite, trouble dentaire, abcès périodontique, colite, gastrite, anomalies des |
| Appareil ou système | Effets indésirables |
|---|---|
| résultats des épreuves de la fonction hépatique, ptyalisme, soif, nausées et vomissements, trouble rectal, gingivite, dysphagie, stomatite, ulcération buccale, calculs biliaires, hémorragie rectale, hémorragie digestive, glossite, caries dentaires, selles anormales, cholécystite, méléna, candidose buccale, œsophagite, trouble de la langue, chéilite, œdème de la langue | |
| Rares | Éructation, pancréatite, ulcère de l’estomac, stomatite ulcéreuse, sténose œsophagienne, incontinence fécale, hémorragie gingivale, obstruction intestinale, entérite, ulcère gastroduodénal, entérocolite, hyperplasie gingivale, hépatomégalie, dépôts graisseux hépatiques, ténesme, douleur biliaire, fécalome, ictère, parodontite, colite ulcéreuse, stomatite aphteuse, ictère cholostatique, cancer gastro-intestinal, gastrite hémorragique, hépatite, sensibilité hépatique, nausées, vomissements et diarrhée, hypertrophie des glandes salivaires, atonie gastrique, diarrhée sanglante, cardiospasme, ulcère duodénal, augmentation du taux de gamma-glutamyl transférase, hématémèse, hépatome, perforation de l’intestin, sténose intestinale, ulcère intestinal, leucoplasie buccale, pancréatite nécrosante, trouble pancréatique, colite pseudomembraneuse, sialadénite, hémorragie ulcéreuse de l’estomac, changement de couleur de la langue |
| Système endocrinien | |
| Peu fréquents | Diabète, hypothyroïdie |
| Rares | Goitre, hyperprolactinémie, trouble thyroïdien, augmentation du taux d’hormone folliculostimulante, hyperthyroïdie, thyroïdite, insuffisance surrénalienne, trouble parathyroïdien, cancer de la thyroïde, néoplasie thyroïdienne, virilisme |
| Système sanguin et lymphatique | |
| Peu fréquents | Anémie, leucopénie, thrombocytopénie, lymphadénopathie, anémie hypochrome, leucocytose, éosinophilie |
| Rares | Lymphocytose, pétéchies, anémie ferriprive, cyanose, lymphœdème, polyglobulie, pseudolymphome, anémie mégaloblastique, splénomégalie, purpura, thrombocytémie, purpura thrombopénique, leucémie chronique, trouble de la coagulation, anomalie des érythrocytes, état pseudoleucémique, lymphangite, anémie macrocytaire, neutropénie, pancytopénie, baisse du taux de prothrombine, rupture de la rate, augmentation de la vitesse de sédimentation |
| Métabolisme et nutrition | |
| Peu fréquents | Hyperglycémie, augmentation du taux d’ALAT, hypoglycémie, hypokaliémie, hypercholestérolémie, augmentation du taux d’ASAT, perte de poids, hyperlipidémie, augmentation du taux d’amylase, hyperuricémie, augmentation du taux des phosphatases alcalines, augmentation de la créatininémie, hyponatrémie, goutte, déshydratation, augmentation du taux d’azote uréique du sang, cicatrisation anormale |
| Rares | Hypercalcémie, hyperkaliémie, hypocalcémie, bilirubinémie, intolérance à l’alcool, réaction hypoglycémique, cétose, trouble du calcium, hypochlorémie, hypomagnésémie, hypoprotéinémie, augmentation du taux d’azote non protéique, urémie, acidose, avitaminose, anomalie enzymatique, augmentation des titres des gamma-globulines, hypernatrémie, hypophosphatémie, acidose lactique, obésité |
| Appareil locomoteur | |
| Appareil ou système | Effets indésirables |
|---|---|
| Fréquents | Arthralgie, myalgie, arthrite, crampes dans les jambes, myasthénie |
| Peu fréquents | Trouble tendineux, arthrose, trouble articulaire, trouble osseux, ténosynovite, bursite, contracture tendineuse, ostéoporose, rupture de tendon, douleur osseuse |
| Rares | Polyarthrite rhumatoïde, ostéomyélite, rhabdomyolyse, myopathie, atrophie musculaire, myosite, arthrite infectieuse, néoplasme osseux, anomalie congénitale de l’appareil locomoteur, fracture pathologique |
| Système nerveux | |
| Fréquents | Insomnie, anxiété, baisse de la libido, dépersonnalisation, hypertonie, neuropathie |
| Peu fréquents | Ralentissement des réflexes, trouble du sommeil, rêves anormaux, hostilité, hallucinations, hyperkinésie, trouble de la personnalité, dysarthrie, hyperesthésie, hypokinésie, paresthésie péribuccale, augmentation de la libido, névralgie, trouble vestibulaire, aphasie, trouble moteur, hyperalgésie, apathie, hypotonie, convulsions, paralysie faciale, psychose |
| Rares | Pharmacodépendance, névrite, réaction paranoïde, dépression du SNC, néoplasie du SNC, réaction maniaque, névrose, syndrome extrapyramidal, méningite, hémiplégie, augmentation des réflexes, acathisie, délirium, paralysie, syndrome de sevrage, œdème cérébral, stimulation du SNC, dyskinésie, encéphalopathie, pied tombant, crise épileptique tonico-clonique, hypoalgésie, névrite périphérique, dépression psychotique, accoutumance, arachnoïdite, syndrome cérébelleux, rigidité pallidale, démence, dystonie, syndrome de Guillain-Barré, hémorragie intracrânienne, sclérose en plaques, myélite, réaction schizophrénique, hémorragie sous-arachnoïdienne, torticolis |
| Appareil respiratoire | |
| Fréquents | Sinusite, rhinite, dyspnée, intensification de la toux, pneumonie, trouble pulmonaire |
| Peu fréquents | Asthme, épistaxis, laryngite, altération de la voix, trouble respiratoire, augmentation des expectorations |
| Rares | Apnée, emphysème, pneumonie par aspiration, hyperventilation, œdème pulmonaire, trouble pleural, atélectasie, hémoptysie, hoquet, hypoxie, laryngisme, fibrose pulmonaire, effusion pleurale, dysfonctionnement pulmonaire, hypertension pulmonaire, bâillements, bronchectasie, bronchiolite, cancer du poumon, hypoventilation, néoplasie laryngée, trouble de la cloison nasale, pneumothorax |
| Peau et annexes cutanées | |
| Peu fréquents | Prurit, transpiration, trouble cutané, acné, sécheresse de la peau, alopécie, ulcère cutané, herpès, urticaire, trouble unguéal, eczéma, zona, néoplasme bénin de la peau, dermatite fongique, éruption maculopapuleuse, éruption vésiculobulleuse, cancer de la peau, furonculose, changement de couleur de la peau, hypertrophie cutanée, psoriasis, séborrhée, hirsutisme |
| Rares | Nodule cutané, œdème angioneurotique, candidose cutanée, atrophie cutanée, dermatite exfoliatrice, éruption pustuleuse, ichthyose, mélanome cutané, nodule sous-cutané, diminution de la transpiration, trouble capillaire, dermatite lichénoïde, mélanose, miliaire, éruption purpurique, nécrose cutanée, syndrome de Stevens-Johnson |
| Appareil ou système | Effets indésirables |
|---|---|
| Organes des sens | |
| Fréquents | Trouble oculaire, conjonctivite, otite moyenne |
| Peu fréquents | Trouble rétinien, acouphène, douleur oculaire, cataracte spécifiée, sécheresse oculaire, dysgueusie, douleur auriculaire, trouble de la sécrétion et de l’écoulement des larmes, trouble auriculaire, surdité, hémorragie oculaire, photophobie, glaucome, trouble du vitré, lésion de la cornée, otite externe, trouble de la réfraction, blépharite, œdème rétinien, agueusie, anomalie de l’accommodation |
| Rares | Hyperacousie, kératite, mydriase, parosmie, ptosis, hémorragie rétinienne, daltonisme, dépigmentation de la rétine, décollement de la rétine, opacité cornéenne, ulcère cornéen, iritis, cécité nocturne, atrophie optique, dégénérescence de la rétine, cataracte non spécifiée, sclérite, strabisme, asymétrie pupillaire, cécité, exophtalmie, kératoconjonctivite, ophtalmoplégie, œdème papillaire |
| Appareil génito-urinaire | |
| Fréquents | Anorgasmie |
| Peu fréquents | Mictions fréquentes, incontinence urinaire, cystite, éjaculation anormale, trouble de la miction, dysurie, métrorragie, hématurie, candidose vaginale, trouble prostatique, vaginite, dysménorrhée, urgence mictionnelle, calculs rénaux, douleur mammaire, trouble menstruel, aménorrhée, ménorragie, dysfonctionnement rénal, néphrite, anomalie urinaire, hémorragie vaginale, rétention urinaire, trouble des voies urinaires, leucorrhée, néoplasme mammaire, ménopause, oligurie, polyurie, albuminurie, pyurie |
| Rares | Cancer du sein, trouble pénien, frottis vaginal douteux, mastose sclérokystique, cancer de la prostate, gros fibromes utérins, insuffisance rénale aiguë, diminution de la clairance de la créatinine, néphrose, nycturie, maladie polykystique des reins, cancer de la vessie, hypertrophie mammaire, cervicite, trouble du col utérin, lactation féminine, glycosurie, gynécomastie, hypoménorrhée, douleur rénale, mastite, pyélonéphrite, insuffisance rénale, abcès mammaire, épididymite, orchite, néoplasie prostatique, augmentation du taux de l’antigène prostatique spécifique, salpingite, trouble génito-urinaire, urolithiase, trouble utérin, trouble vulvo-vaginal, balanite, calculs vésicaux, cristallurie d’oxalate de calcium, néoplasme cervical, dyspareunie, cancer de l’endomètre, trouble endométrial, glomérulite, hydronéphrose, cancer des ovaires, grossesse involontaire, douleur urétrale, urétrite, anomalie génito-urinaire, néoplasie génito-urinaire, hémorragie utérine |
Comparaison entre les sexes et les races
Dans l’ensemble, le tableau des effets indésirables de la prégabaline était semblable chez les hommes et les femmes. Les données sont toutefois insuffisantes pour appuyer tout énoncé concernant la répartition des effets indésirables selon la race.
Œdème périphérique
Au cours des études comparatives sur la douleur neuropathique périphérique, la fréquence d’œdème périphérique a été de 10,4 % dans le groupe prégabaline et de 2,9 % dans le groupe placebo. Au cours des études comparatives sur la fibromyalgie, elle a été de 7,6 % dans le groupe prégabaline et de 2,5 % dans le groupe placebo. Durant les essais cliniques, l’œdème périphérique, était en fonction de la dose, léger ou modéré dans la plupart des cas, et a rarement mené à l’abandon. On n’a pas établi de lien entre l’œdème périphérique et des complications cardiovasculaires telles l’hypertension et l’insuffisance cardiaque. On n’a pas observé de signe d’hémodilution ni d’altération des paramètres biologiques évocateur d’un dysfonctionnement organique sous-jacent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités; et 7 MISES EN GARDE ET PRÉCAUTIONS, Œdème périphérique).
Gain pondéral
Au cours des études comparatives portant sur la douleur neuropathique périphérique, le gain pondéral, défini par une hausse d’au moins 7 % du poids initial, a été plus fréquent chez les patients sous prégabaline (5,9 %) que dans le groupe placebo (1,6 %). En moyenne, ce gain s’est élevé à 1,5 kg dans le groupe prégabaline et à 0,2 kg dans le groupe placebo. Peu de patients (0,1 %) ont abandonné les études à cause du gain pondéral.
Au cours des études comparatives sur la fibromyalgie, on a noté une fréquence des cas de gain pondéral de 11,5 % dans le groupe prégabaline contre 2,5 % dans le groupe placebo; environ 1 % des sujets traités par la prégabaline se sont rétirés de l’étude à cause du gain de poids.
Le gain de poids, qui était lié à la dose, n’a pas été associé à des variations cliniquement importantes de la tension artérielle ni à des effets indésirables de nature cardiovasculaire. On n’a observé aucun lien entre l’indice de masse corporelle initial et la fréquence de gain pondéral d’au moins 7 % enregistrée durant les essais comparatifs.
D’après les résultats d’une étude comparative portant sur la fonction reproductrice de volontaires sains de sexe masculin, le gain pondéral d’au moins 7 % imputable à la prégabaline semblait réversible. Durant cette étude, aucun cas d’œdème périphérique n’a été signalé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités; et 7 MISES EN GARDE ET PRÉCAUTIONS, Gain pondéral).
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Données d’étude cliniques
Au cours de tous les essais comparatifs, le taux de créatine kinase a dépassé 3 fois la limite supérieure de la normale chez 1,0 % des patients sous prégabaline et 0,5 % des sujets témoins. La hausse de ce taux n’était généralement pas associée à un dysfonctionnement rénal chez ces patients. La variation moyenne du taux allait de 9,6 à 26,3 U/L chez les patients traités et s’élevait à 4,8 U/L chez les sujets témoins (voir 4.1 Considérations posologiques, Altération de la fonction rénale). Il n’est pas nécessaire de soumettre systématiquement les patients traités par prégabaline à une surveillance thérapeutique ni à des épreuves de laboratoire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Élévation du taux de créatine kinase).
8.5 Effets indésirables observés après la commercialisation
Du 6 juillet 2004, date de la première homologation de la prégabaline dans le monde, au 31 mars 2012, on a estimé à 15 951 859 années-patients l’exposition à la prégabaline. Le tableau 13 fait état des déclarations spontanées d’effets indésirables. Les pourcentages ont été calculés en divisant le nombre d’effets indésirables signalés à l’entreprise par le nombre estimé d’années-patients d’exposition à la prégabaline. Étant donné que ces effets sont déclarés spontanément au sein d’une population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence avec certitude. En outre, le lien de causalité entre ces effets et la prise de prégabaline n’a pas été clairement établi.
Tableau 13 : Déclarations spontanées de manifestations indésirables signalées après la commercialisation du produit
| Effet indésirable | Fréquence | |||
|---|---|---|---|---|
Fréquentes ≥ 1 % | Peu fréquentes < 1 % et ≥ 0,1 % | Rares < 0,1 % et ≥ 0,01% | Très rares < 0,01% | |
| Cardiovasculaire | ||||
| Insuffisance cardiaque congestivea | X | |||
| Troubles oculairesb | ||||
| Diplopie | X | |||
| Vision brouillée | X | |||
| Troubles de la vision | X | |||
| Perte de vision | X | |||
| Troubles mentaux | ||||
| Agressivité | X | |||
| Confusion mentale | X | |||
| Dépression | X | |||
| Euphorie | X | |||
| Insomnie | X | |||
| Trouble psychotiquec | X | |||
| Troubles digestifs | ||||
| Diarrhée | X | |||
| Sécheresse buccale | X | |||
| Nausées | X | |||
| Vomissements | X | |||
| Occlusion intestinaled | X | |||
| Iléus paralytiqued | X | |||
| Troubles généraux et réaction au point d’administration | ||||
| Fatigue | X | |||
| Malaise | X | |||
| Douleur | X | |||
| Troubles du système immunitaire | ||||
| Œdème angioneurotiquee | X | |||
| Hypersensibilitéf | X | |||
| Troubles du système nerveux | ||||
| Ataxie | X | |||
| Anomalie de la coordination | X | |||
| Effet indésirable | Fréquence | |||
|---|---|---|---|---|
Fréquentes ≥ 1 % | Peu fréquentes < 1 % et ≥ 0,1 % | Rares < 0,1 % et ≥ 0,01% | Très rares < 0,01% | |
| Étourdissementsg | X | |||
| Dysarthrie | X | |||
| Céphalées | X | |||
| Trouble de la mémoire | X | |||
| Paresthésie | X | |||
| Somnolenceg | X | |||
| Troubles du langage | X | |||
| Tremblements | X | |||
| Coma | X | |||
| Perte de conscience | X | |||
| Altération mentale | X | |||
| Troubles rénaux et urinaires | ||||
| Rétention urinaire | X | |||
| Troubles respiratoires, thoraciques et médiastinaux | ||||
| Dyspnée | X | |||
| Œdème pulmonaire | X | |||
| Réactions cutanées et sous-cutanées | ||||
| Hyperhidrose | X | |||
| Prurit | X | |||
a Ces réactions s’observent principalement chez des patients âgés traités par la prégabaline pour une indication de douleur neuropathique et dont la santé cardiovasculaire est déjà altérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance cardiaque congestive).
b On a également rapporté de rares cas de troubles de l’accommodation, d’œdème palpébral et de rougeur oculaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets sur la fonction visuelle).
c On a rapporté de rares cas de troubles psychotiques durant l’emploi de la prégabaline.
d Voir la section ci-dessous et 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif
e Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Œdème angioneurotique
f Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypersensibilité
g Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Étourdissements et somnolence
Troubles gastro-intestinaux : Dans les rapports de pharmacovigilance, des cas de manifestations associées à une réduction de l’activité du tube digestif inférieur (p. ex, occlusion intestinale, iléus paralytique et constipation) ont été signalés, surtout lorsque la prégabaline était prise avec d’autres médicaments pouvant causer de la constipation, comme les analgésiques opioïdes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif).
Troubles urinaires et rénaux : Insuffisance rénale. Après la commercialisation, on a rapporté de rares cas d’insuffisance rénale, avec ou sans antécédents, durant un traitement par la prégabaline seule ou en association avec d’autres médicaments. Dans certains cas, l’arrêt de la prégabaline a corrigé la situation. Il faut donc user de prudence quand on prescrit de la prégabaline aux personnes âgées ou atteintes d’un dysfonctionnement rénal (voir 7.1 Populations particulières, Fonction rénale; 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale; et 4 POSOLOGIE ET ADMINISTRATION).
Affections cardiovasculaires : Insuffisance cardiaque congestive. On a surtout observé de tels cas durant le traitement d’une douleur neuropathique par la prégabaline chez des patients âgés dont la fonction cardiovasculaire était compromise (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance cardiaque congestive).
Troubles respiratoires, thoraciques et médiastinaux : Œdème pulmonaire. Des cas d’œdème pulmonaires ont été signalés depuis la commercialisation chez des patients qui prenaient de la prégabaline. Bien que la plupart de ces cas soient survenus chez des sujets âgés déjà prédisposés à l’œdème pulmonaire en raison de certains facteurs, quelques cas sont survenus chez des sujets sans antécédents d’œdème pulmonaire ni affection ayant pu les y prédisposer.
Troubles oculaires : Diplopie, vision brouillée, troubles visuels et perte de vision. On a rapporté également de rares cas de troubles de l’accommodation, d’œdème palpébral et de rougeur oculaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets sur la fonction visuelle).
Encéphalopathie : Des cas graves d’encéphalopathie ont été signalés après la commercialisation du produit, la plupart chez des patients qui souffraient d’une affection sous-jacente susceptible de conduire à une encéphalopathie. Certains de ces cas sont survenus chez des patients ayant des antécédents de maladie rénale ou hépatique. Étant donné que de rares cas d’insuffisance rénale ont été rapportés durant le traitement par la prégabaline, on doit faire preuve de prudence lorsqu’on prescrit PREGABALIN à des personnes âgées dont la fonction rénale est altérée en raison de l’âge ou à des patients présentant une néphropathie ou des risques d’insuffisance rénale (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Insuffisance rénale; et 7 MISES EN GARDE ET PRÉCAUTIONS, Encéphalopathie).
Convulsions : Des convulsions, incluant les états de mal épileptiques et les états de grand mal, sont survenues chez des patients non épileptiques pendant le traitement par la prégabaline ou après l’arrêt brusque de celui-ci (voir 4.2.1 Arrêt du traitement).
Comportement et idées suicidaires : Il y a eu des rapports de pharmacovigilance concernant des manifestations de type suicidaire (suicide, tentative de suicide et idées suicidaires) chez des patients traités par prégabaline pour diverses indications : douleur neuropathique, fibromyalgie, etc. Dans certains cas, des troubles psychiatriques sous-jacents peuvent avoir contribué à ces manifestations, mais le mécanisme par lequel cela aurait pu se produire est inconnu. Il importe de surveiller les patients afin de déceler tout signe d’idées ou de comportements suicidaires, et d’entreprendre un traitement approprié s’il y a lieu. On doit encourager les patients à signaler à leur professionnel de la santé toute pensée ou tout sentiment qui les bouleversent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Comportement et idées suicidaires).
Réactions cutanées graves
Après la commercialisation du produit, on a signalé de très rares cas de réactions cutanées graves (syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, dermatite exfoliatrice, troubles cutanés bulleux, érythème polymorphe) chez des patients traités par prégabaline (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions cutanées grave). En raison du faible nombre de déclarations, il est généralement admis que les taux de déclaration après la commercialisation des produits sont des sous-estimations. La plupart des cas ont été signalés chez des patients qui prenaient d’autres médicaments également susceptibles de provoquer de telles réactions. Par conséquent, dans la plupart de ces cas, il était impossible d’établir avec certitude un lien de causalité entre ces effets et la prise de prégabaline. Il faut dire aux patients de cesser de prendre PREGABALIN et de communiquer avec leur médecin si une éruption cutanée se manifeste.
Risque d’emploi abusif et de pharmacodépendance
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Intéractions médicamenteuses graves
Intéractions médicamenteuses graves L’usage concomitant de PREGABALINE et d’opioïdes pourrait entraîner une dépression respiratoire, une sédation profonde, une syncope et le décès (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES) |
|---|
9.2 Aperçu des interactions médicamenteuses
En raison d’un effet pharmacologique additif, l’emploi concomitant de dépresseurs du SNC (p. ex. gabapentine, prégabaline, baclofène et alcool) et d’opioïdes augmente le risque de dépression respiratoire, de sédation profonde, de coma et de décès. L’administration concomitante de ces médicaments doit être prescrite aux patients chez qui les autres options thérapeutiques sont inadéquates seulement. Il faut limiter les doses et la durée au minimum nécessaire. Il faut surveiller étroitement les patients afin de déceler d’éventuels signes de dépression respiratoire et de sédation (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépression respiratoire; Administration avec des opioïdes; et 7 MISES EN GARDE ET PRÉCAUTIONS, Conduite d’un véhicule ou utilisation de machines).
Étant donné que la prégabaline est principalement excrétée sous forme inchangée dans l’urine, qu’elle subit une biotransformation négligeable chez l’être humain (moins de 2 % de la dose sont récupérés dans les urines sous forme de métabolites), qu’elle n’inhibe pas la biotransformation des médicaments in vitro et qu’elle ne se lie pas aux protéines plasmatiques, il est peu probable que la prégabaline soit mise en jeu dans des interactions pharmacocinétiques.
9.4 Interactions médicament-médicament
Pharmacocinétique
Études in vitro : Les résultats d’études in vitro portant sur la biotransformation du médicament ont révélé que la présence de prégabaline en concentrations généralement 10 fois supérieures à celles qui ont été observées au cours des essais de phases II et III n’entraîne pas l’inhibition des isoenzymes 1A2, 2A6, 2C9, 2C19, 2D6, 2E1 et 3A4 du cytochrome P450 chez l’être humain.
Études in vivo : Les données sur les interactions médicamenteuses qui figurent dans la présente section proviennent d’études menées chez des adultes en bonne santé, des patients épileptiques et des patients souffrant de douleurs chroniques.
Carbamazépine, acide valproïque, lamotrigine, phénytoïne, phénobarbital et topiramate : D’après les résultats d’études in vitro et in vivo, il est peu probable que la prégabaline interagisse de manière notable avec d’autres médicaments. Plus précisément, on n’a observé aucune interaction significative sur le plan pharmacocinétique entre la prégabaline et les anticonvulsivants suivants : carbamazépine, acide valproïque, lamotrigine, phénytoïne, phénobarbital et topiramate. Aucune interaction grave ne devrait survenir entre la prégabaline et les anticonvulsivants d’usage courant.
Tiagabine : Les résultats d’une analyse pharmacocinétique démographique ont révélé que la tiagabine n’a pas d’effet cliniquement significatif sur la clairance de la prégabaline chez les patients victimes de crises partielles.
Gabapentine : Les paramètres pharmacocinétiques de la prégabaline et de la gabapentine ont fait l’objet d’une étude chez 12 sujets en bonne santé ayant simultanément reçu des doses uniques de 100 mg de prégabaline et de 300 mg de gabapentine, ainsi que chez 18 sujets sains ayant reçu des doses multiples et concomitantes de 200 mg de prégabaline et de 400 mg de gabapentine toutes les 8 heures. Or, l’administration conjointe d’une dose unique ou de multiples doses de prégabaline et de gabapentine n’a eu aucun effet sur les paramètres pharmacocinétiques de la gabapentine. La vitesse d’absorption de la prégabaline a toutefois diminué de 26 % (dose unique) et de 18 % (doses multiples) environ, comme en témoigne la réduction des concentrations maximales (Cmax). Le degré d’absorption de la prégabaline n’a cependant pas été influencé par l’administration simultanée de gabapentine.
Contraceptifs oraux : La prise concomitante de prégabaline (à raison de 200 mg, 3 f.p.j.) n’a pas eu d’effet sur les paramètres pharmacocinétiques de la noréthindrone ni de l’éthinylestradiol (1 mg/35 mcg, respectivement) à l’état d’équilibre chez des sujets sains.
Lorazépam : L’administration de doses multiples de prégabaline (300 mg, 2 f.p.j.) à des sujets sains n’a pas eu d’effet sur la vitesse ni sur le degré d’absorption d’une dose unique de lorazépam, et l’administration d’une dose unique de lorazépam (1 mg) n’a pas eu d’effet clinique significatif sur les paramètres pharmacocinétiques de la prégabaline à l’état d’équilibre.
Oxycodone : L’administration de doses multiples de prégabaline (300 mg, 2 f.p.j.) à des sujets sains n’a pas eu d’effet sur la vitesse ni sur le degré d’absorption d’une dose unique d’oxycodone, et l’administration d’une dose unique d’oxycodone (10 mg) n’a pas eu d’effet clinique significatif sur les paramètres pharmacocinétiques de la prégabaline à l’état d’équilibre.
Éthanol : L’administration de doses multiples de prégabaline (300 mg, 2 f.p.j.) à des sujets sains n’a pas eu d’effet sur la vitesse ni sur le degré d’absorption d’une dose unique d’éthanol, et l’administration d’une dose unique d’éthanol (0,7 g/kg) n’a pas eu d’effet clinique significatif sur les paramètres pharmacocinétiques de la prégabaline à l’état d’équilibre.
Diurétiques, hypoglycémiants oraux et insuline : Une analyse pharmacocinétique démographique menée chez des patients souffrant de douleurs chroniques a révélé que la prise concomitante de diurétiques, d’hypoglycémiants oraux et d’insuline n’a pas d’effet clinique significatif sur la clairance de la prégabaline.
Pharmacodynamie
Opioïdes, benzodiazépines et alcool : La prégabaline semble intensifier les effets indésirables des opioïdes, des benzodiazépines et de l’alcool sur la fonction cognitive et la motricité globale.
Dans le cadre du programme de pharmacovigilance, on a signalé des cas d’insuffisance respiratoire, de coma et de décès chez des patients traités par la prégabaline seule ou en association avec d’autres dépresseurs du SNC, y compris des patients souffrant de toxicomanie.
Antidiabétique de la classe des thiazolidinediones : Le gain pondéral et l’œdème périphérique étaient plus fréquents chez les patients qui prenaient à la fois de la prégabaline et un antidiabétique de la classe des thiazolidinediones que chez ceux qui prenaient l’un ou l’autre de ces médicaments. La majorité des patients faisant usage d’un antidiabétique de la classe des thiazolidinediones et inscrits dans la base de données sur l’innocuité globale avaient participé à des études sur la douleur associée à la neuropathie diabétique périphérique.
Comme les antidiabétiques de la classe des thiazolidinediones et de la prégabaline peuvent causer un gain de poids et/ou une rétention liquidienne, risquant ainsi d’exacerber ou de provoquer une insuffisance cardiaque, l’emploi concomitant de prégabaline et de tels agents exige la prudence (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Œdème périphérique).
9.5 Interactions médicament-aliment
La prise d’aliments avec la prégabaline entraîne une réduction de la vitesse d’absorption de ce médicament, qui se traduit par une diminution d’environ 25 à 30 % de la Cmax et un allongement du délai d’obtention de la concentration maximale (Tmax) portant ce délai à 3 heures environ. Cela dit, la prise concomitante de prégabaline et de nourriture n’a pas d’effet cliniquement pertinent sur la quantité totale de prégabaline absorbée. La prégabaline peut donc être prise avec ou sans aliments.
9.6 Interactions médicament-plante médicinale
Il n’existe pas d’interaction connue entre la prégabaline et les herbes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
Il n’existe aucune interaction connue entre la prégabaline et les épreuves de laboratoire.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La prégabaline se lie à la sous-unité α2-δ des canaux calciques sensibles au voltage dans les cellules du système nerveux. In vitro, la prégabaline réduit l’entrée du calcium dans les terminaisons nerveuses, ce qui peut inhiber la libération de neurotransmetteurs excitateurs comme le glutamate. Par cette voie, la prégabaline peut moduler les influx nerveux servant à la transmission de la douleur. On ne connaît pas toutefois la portée clinique de ces observations chez l’homme.
10.2 Pharmacodynamie
Étude de l’appréciation de l’effet du médicament
Durant une étude portant sur des utilisateurs occasionnels (n = 15) de sédatifs ou d’hypnotiques, y compris d’alcool, la prise d’une seule dose de 450 mg de prégabaline a produit un effet qualifié de « bon », d’« euphorisant » et d’« agréable », comparable à celui d’une seule dose de 30 mg de diazépam (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Dépendance, tolérance et risque d’abus).
La prégabaline n’est pas réputée agir sur les sites récepteurs habituellement sensibles aux substances ayant un potentiel toxicomanogène. Le médecin doit mener une évaluation rigoureuse du patient afin de déceler tout antécédent de toxicomanie et assurer une surveillance afin de détecter les signes d’emploi détourné ou abusif de prégabaline comme de tout autre médicament à action centrale (p. ex., épuisement de l’effet, augmentation de la dose, syndrome de sevrage).
La prégabaline se lie avec une grande affinité à la protéine alpha2-delta (sous-unité des canaux calciques) dans les tissus cérébraux, et exerce une activité analgésique, antiépileptique et anxiolytique. Son nom chimique est : acide (S)-3-(aminométhyl)-5-méthylhexanoïque.
Bien que le mode d’action de la prégabaline demeure inconnu, les résultats obtenus chez des souris génétiquement modifiées avec des composés de structure apparentée indiquent que l’action analgésique, antiépileptique et anxiolytique de la prégabaline dans les modèles animaux tient à l’affinité sélective de cet agent pour la protéine alpha2-delta. In vitro, la prégabaline freine la libération de plusieurs neurotransmetteurs, ce qui laisse croire à un effet modulateur sur le fonctionnement des canaux calciques.
La prégabaline n’imite pas le GABA à la hauteur des récepteurs GABAA et GABAB, pas plus qu’elle n’intensifie la réponse des récepteurs GABAA comme le font les benzodiazépines et les barbituriques. Contrairement aux bloqueurs des canaux calciques vasculaires, la prégabaline n’a aucun effet sur la tension artérielle ni sur la fonction cardiaque. Les résultats de diverses études in vitro et in vivo ont permis de distinguer la prégabaline des inhibiteurs du captage du GABA et des inhibiteurs de la GABA transaminase. En outre, la prégabaline ne bloque pas les canaux sodiques, n’exerce aucun effet sur les récepteurs morphiniques, ne perturbe pas l’activité enzymatique de la cyclo-oxygénase, n’est pas un agoniste de la sérotonine ni un antagoniste de la dopamine, et n’inhibe pas le recaptage de la dopamine, de la sérotonine ni de la noradrénaline.
La prégabaline atténue les comportements révélateurs de douleur dans des modèles animaux de neuropathie diabétique, de lésion nerveuse périphérique ou d’agression chimiothérapeutique, ainsi que dans un modèle de douleur ostéomusculaire. L’administration intrathécale de prégabaline prévient et freine les comportements révélateurs de douleur que causent les agents administrés par voie médullaire. On pourrait donc croire que la prégabaline agit directement sur les tissus de la moelle épinière ou du cerveau.
10.3 Pharmacocinétique
Tous les effets pharmacologiques observés après l’administration de prégabaline sont le fruit de l’activité de la molécule mère; la prégabaline n’est pas métabolisée de façon appréciable chez l’être humain. Le tableau 14 expose les concentrations plasmatiques moyennes à l’état d’équilibre de prégabaline en fonction du temps après l’administration de 75, 300 et 600 mg/jour en doses également fractionnées toutes les 8 heures (3 f.p.j.), et de 600 mg/jour en doses également fractionnées toutes les 12 heures (2 f.p.j.). La pharmacocinétique de la prégabaline est linéaire dans toute la gamme posologique quotidienne recommandée. Les paramètres pharmacocinétiques de la prégabaline varient peu d’un sujet à un autre (< 20 %).
Tableau 14 : Paramètres pharmacocinétiques moyens de la prégabaline (% CVa) à l’état d’équilibre chez des volontaires sains
Dose (mg) | Schéma | Dose quotid. (mg/jour) | n | Cmax (mcg/ mL) | Tmax (h) | Cmin (mcg/ mL) | ASC(0-t) (mcg·h/ mL) | t½(h) | CL/F (mL/ min) | |||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| 25 | 3 f.p.j.b | 75 | 8 | 1,39 | 0,9 | 0,45 | 6,7 | 5,9 | 64,1 | |||||||||
| -19,5 | -34,2 | -25 | -18,3 | -17,3 | -16,1 | |||||||||||||
| 6 | 5,03 | 0,8 | 1,94 | 25,2 | 6,3 | 68,9 | ||||||||||||
| 100 | 3 f.p.j. | 300 | -21,3 | -31 | -33,6 | -23 | -19,6 | -20,9 | ||||||||||
| 200 | 3 f.p.j. | 600 | 11 | 8,52 | 0,9 | 3,28 | 41,7 | 6,3 | 81 | |||||||||
| -14,8 |
| -29,2 | -12,8 | -13,6 | -11,7 | |||||||||||||
| 300 | 2 f.p.j.c | 600 | 8 | 9,07 | 1,4 | 2,6 | 59 | 6,7 | 85,1 | |||||||||
| -10,5 | -57,1 | -15,5 | -6,4 | -16,2 | -6,4 | |||||||||||||
Cmax : Concentration plasmatique maximale à l’état d’équilibre
Tmax : Délai d’obtention de la concentration plasmatique maximale à l’état d’équilibre
Cmin : Concentration plasmatique minimale à l’état d’équilibre
ASC(0-t) : Aire sous la courbe des concentrations plasmatiques en fonction du temps écoulé entre 2 prises à l’état d’équilibre
t1/2 : Demi-vie d’élimination
CL/F : Clairance rénale (administration par voie orale)
a : Pourcentage de coefficient de variation
b : Dose quotidienne totale administrée en doses également fractionnées toutes les 8 heures
c : Dose quotidienne totale administrée en doses également fractionnées toutes les 12 heures
Absorption
La prégabaline est rapidement absorbée lorsqu’elle est prise à jeun, puisque les concentrations plasmatiques maximales sont atteintes moins de 1,5 heure après l’administration d’une dose unique et de doses multiples. La biodisponibilité de la prégabaline administrée par voie orale est d’au moins 90 % et est indépendante de la dose. La Cmax (figure 1) et l’ASC augmentent proportionnellement après l’administration d’une dose unique et de doses multiples. L’état d’équilibre est atteint de 24 à 48 heures après l’administration répétée. On peut prévoir la pharmacocinétique des doses multiples à la lumière des données relatives à une dose unique.
Figure 1 : Cmax individuelle et moyenne de la prégabaline à l’état d’équilibre après l’administration de 75, 300 et 600 mg/jour en 3 doses également fractionnées (toutes les 8 h) à des volontaires sainsa
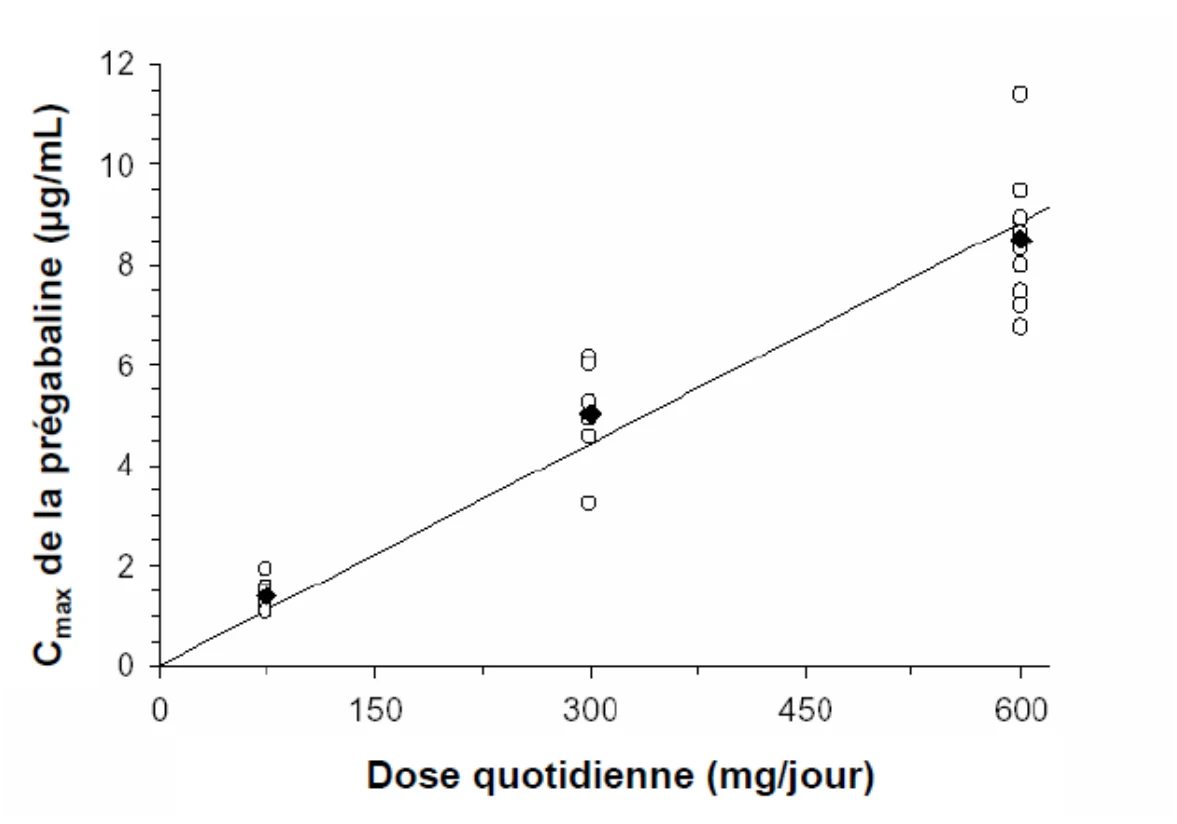
a : La ligne continue correspond à une droite de régression indiquant les valeurs individuelles (□) et moyennes (♦).
Distribution
Au cours des études précliniques, la prégabaline a facilement traversé la barrière hémato-encéphalique chez la souris, le rat et le singe. La prégabaline est un substrat du système chargé du transport des acides aminés de série L à travers la barrière hémato-encéphalique. Il a été établi que la prégabaline traverse la barrière placentaire et passe dans le lait des rates en lactation. Chez l’être humain, le volume apparent de distribution de la prégabaline après son administration orale est d’environ 0,5 L/kg. La prégabaline ne se lie pas aux protéines plasmatiques. Aux doses cliniquement efficaces de 150 et 600 mg/jour, les concentrations plasmatiques moyennes de prégabaline à l’état d’équilibre s’établissaient respectivement à environ 1,5 et 6,0 mcg/mL.
Métabolisme
La prégabaline subit une biotransformation négligeable chez l’être humain. Après l’administration d’une dose radiomarquée, 98 % environ de la substance radioactive récupérée dans l’urine étaient de la prégabaline sous forme inchangée. Le dérivé N-méthylé de la prégabaline, principal métabolite récupéré dans l’urine, représentait 0,9 % de la dose. Dans le cadre des études précliniques menées sur la souris, le rat, le lapin et le singe, il n’y a pas eu racémisation de l’énantiomère S en énantiomère R.
Élimination
La prégabaline est éliminée de la circulation générale principalement par voie rénale sous forme inchangée. Sa demi-vie d’élimination (t½) est de 6,3 heures en moyenne. L’élimination de la prégabaline est proportionnelle à la clairance de la créatinine. La clairance de la prégabaline est réduite chez les patients atteints d’insuffisance rénale (voir 4.2 Posologie recommandée et ajustement posologique, Réglage de la posologie fondé sur la fonction rénale).
Populations particulières et états pathologiques
La prégabaline subit une biotransformation négligeable, ne se lie pas aux protéines plasmatiques et est éliminée principalement sous forme inchangée par les reins. On ne s’attend pas à ce que les paramètres pharmacocinétiques de la prégabaline varient de manière cliniquement significative suivant la race et le sexe du patient, et on n’a observé aucune différence en ce sens.
- Enfants : Les paramètres pharmacocinétiques de la prégabaline n’ont pas fait l’objet d’étude chez l’enfant. Santé Canada ne dispose d’aucune donnée et n’a donc pas approuvé d’indication pour l’utilisation de ce traitement chez les enfants.
- Personnes âgées : La clairance rénale de la prégabaline administrée par voie orale tendait à diminuer avec l’âge. Cette diminution cadre avec la réduction, elle aussi liée à l’âge, de la clairance de la créatinine. Il peut être nécessaire de réduire la dose de prégabaline chez les patients dont la fonction rénale est altérée en raison de l’âge (voir 7.1.4 Personnes âgées et 4.2 Posologie recommandée et ajustement posologique, Personnes âgées [> 65 ans]).
- Sexe : Selon une analyse pharmacocinétique démographique des données tirées du programme d’études cliniques de phases II et III, le lien entre la dose quotidienne de prégabaline et l’exposition au médicament est similaire chez les hommes et les femmes, pour peu que le réglage posologique tienne compte des écarts liés au sexe dans la clairance de la créatinine.
- Origine ethnique : Selon une analyse pharmacocinétique démographique des données tirées du programme d’études cliniques de phases II et III, le lien entre la dose quotidienne de prégabaline et l’exposition au médicament est similaire chez les Blancs, les Noirs et les Hispaniques.
- Insuffisance rénale : Comme les reins constituent la principale voie d’élimination de la prégabaline, une réduction de la dose s’impose chez les patients présentant un dysfonctionnement rénal. L’hémodialyse élimine efficacement la prégabaline du plasma, puisqu’une séance de 4 heures abaisse les concentrations plasmatiques de quelque 50 %. La dose doit donc être modifiée chez les patients dialysés (voir 4.2 Posologie recommandée et ajustement posologique, Réglage de la posologie fondé sur la fonction rénale).
11 ENTREPOSAGE, STABILITÉ ET TRAITEMENT
Conserver à une température de 15 à 30 °C.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Ce produit ne nécessite aucune manipulation particulière.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Nom propre : prégabaline
Nom chimique : acide (S)-3-(aminométhyl)-5-méthylhexanoïque
Formule moléculaire et masse moléculaire : C8H17NO2 159,23 g/mol
Formule développée :
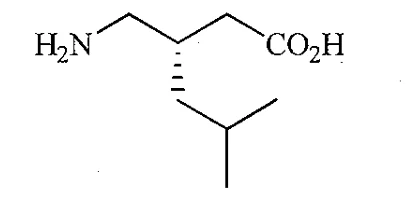
Propriétés physicochimiques : La prégabaline est un solide cristallin blanc. Elle est soluble dans l’eau ainsi que dans les solutions aqueuses basiques et acides.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Neuropathie diabétique périphérique
Tableau 15 : Résumé des données démographiques dans les études cliniques sur la neuropathie périphérique diabétique
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| DPN1 | Étude multicentrique, comparative avec placebo, à double insu et comportant l’emploi de doses fixes | 150 ou 600 mg/jour (en 3 prises fractionnées), voie orale, 6 semaines | 246 | 57 ans (46-67) | 149 H 97 F |
| DPN2 | Étude multicentrique, comparative avec placebo, à double insu et comportant l’emploi de doses fixes | 75, 300 ou 600 mg/jour (en 3 prises fractionnées), voie orale, 5 semaines | 337 | 59 ans (26-85) | 202 H 135 F |
| DPN3 | Étude multicentrique, comparative avec placebo, à double insu et comportant l’emploi de doses fixes | 300 mg/jour (100 mg 3 f.p.j.), voie orale, 8 semaines | 146 | 59 ans (48-71) | 82 H 64 F |
| DPN4 | Étude multicentrique, comparative avec placebo, à double insu et comportant l’emploi de doses fixes | 150, 300 ou 300/600 mg/jour Afin d’obtenir des expositions équivalentes, on a administré 300 ou 600 mg/jour de prégabalin (en 2 prises fractionnées) aux membres du groupe 300/600 mg/jour, selon la clairance de la créatinine mesurée chez eux Voie orale, 12 semaines | 395 | 58 ans (47-70) | 219 H 176 F |
Les études DPN1, DPN2, DPN3 et DPN4 ont porté sur 1 124 patients atteints de diabète de type 1 ou 2 et souffrant de polyneuropathie sensitivo-motrice symétrique à prédominance distale depuis 1 à 5 ans. Les scores moyens attribués à la douleur au début des 4 essais allaient de 6,3 à 6,7. Les analyses principales et secondaires menées durant ces études étaient fondées sur le principe de l’intention de traiter. Ont participé jusqu’à la fin des essais 86 % des participants qui recevaient la prégabaline.
Tableau 16 : Résultats de l’étude DPN1 sur la neuropathie périphérique diabétique
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | 150 mg/jour : pas significativement plus favorable que le placebo 600 mg/jour : significativement plus favorable que le placebo (p = 0,0002) | |
| Proportion de répondeurs | 600 mg/jour : 39 % | 15 % (p = 0,002) |
On a observé une plus grande fréquence d’effets indésirables et d’abandons motivés par ces effets dans le groupe qui recevait la dose de 600 mg/jour (voir 8.2 Effets indésirables observés au cours des études cliniques).
Tableau 17: Résultats de l’étude DPN2 sur la neuropathie périphérique diabétique
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | 300 mg/jour : significativement plus favorable que le placebo (p = 0,0001) 600 mg/jour : significativement plus favorable que le placebo (p = 0,0001) | |
| Proportion de répondeurs | 300 mg/jour : 46 % 600 mg/jour : 48 % | 18 % (p = 0,001 pour chaque dose) |
La dose de 600 mg a entraîné plus d’effets indésirables et d’abandons motivés par ces effets que la dose de 300 mg (voir les tableaux 2 et 3 sous 8.2 Effets indésirables observés au cours des études cliniques).
Tableau 18 : Résultats de l’étude DPN3 sur la neuropathie périphérique diabétique
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers | 300 mg/jour : significativement plus favorable que le placebo (p = 0,0001) |
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| scores attribués quotidiennement durant le traitement) | ||
| Proportion de répondeurs | 300 mg/jour : 40 % | 15 % (p = 0,001) |
Tableau 19 : Résultats de l’étude DPN4 sur la neuropathie périphérique diabétique
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | 150 ou 300 mg/jour : pas significativement plus favorable que le placebo 300/600 mg/jour : significativement plus favorable que le placebo (p = 0,0054) | |
| Proportion de répondeurs | 300/600 mg/jour : 46 % | 30 % (p = 0,036) |
Les patients consignaient l’intensité de leur douleur dans un journal quotidien, sur une échelle de 11 points, où 0 désigne l’absence de douleur et 10, la pire douleur possible. Pour être admissibles à l’étude, les patients devaient souffrir d’une douleur modérée ou sévère, donc avoir obtenu un score de départ moyen d’au moins 4 (moyenne des 7 derniers scores attribués quotidiennement avant le début du traitement). Le paramètre d’évaluation principal de l’efficacité était la réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement). Les analyses supplémentaires ont porté sur les scores moyens calculés durant chaque semaine de l’étude et la proportion de répondants (patients dont le score moyen à la fin de l’essai avait diminué d’au moins 50 % par rapport au score de départ). Les paramètres d’évaluation secondaires comprenaient les scores attribués quotidiennement aux perturbations du sommeil et sur l’échelle d’impression globale du patient à propos de l’évolution de son état (échelle PGIC). La moyenne des scores attribués au sommeil a été calculée à la dernière évaluation menée ainsi que durant chaque semaine de l’essai. L’évaluation finale effectuée sur l’échelle PGIC portait sur l’évolution de l’état global du patient depuis le début de l’essai; cette échelle catégorique comporte 7 points allant de « très nette amélioration » à « très nette détérioration ».
Névralgies postzostériennes
Tableau 20 : Résumé des données démographiques dans les études cliniques sur les névralgies postzostériennes
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| PHN1 | Étude multicentrique, comparative avec placebo, à double insu et comportant l’emploi de doses fixes | 150 ou 300 mg/jour (en 3 prises fractionnées), voie orale, 8 semaines | 238 | 72 ans (32-96) | 107 H 131 F |
| PHN2 | Étude multicentrique, comparative avec placebo, à double insu et comportant l’emploi de doses fixes | 300 ou 600 mg/jour (selon la clairance de la créatinine mesurée), voie orale, 8 semaines | 173 | 71 ans (60-82) | 81 H 92 F |
| PHN3 | Étude multicentrique, comparative avec placebo, à double insu et comportant l’emploi de doses fixes | 150, 300 ou 300/600 mg/jour Afin d’obtenir des expositions équivalentes, on a administré 300 ou 600 mg/jour de prégabalin (en 2 prises fractionnées) aux membres du groupe 300/600 mg/jour, selon la clairance de la créatinine mesurée chez eux Voie orale, 13 semaines | 368 | 71 ans (18-92) | 168 H 200 F |
Les études PHN1, PHN2 et PHN3 ont porté sur 779 patients souffrant de névralgies postzostériennes persistant depuis au moins 6 mois (essai PHN1) ou 3 mois (essais PHN2 et PHN3) après la guérison du zona. Les scores moyens attribués à la douleur au début des 3 essais allaient de 6,4 à 6,8. Les analyses principales et secondaires menées durant ces études étaient fondées sur le principe de l’intention de traiter. Ont participé jusqu’à la fin des essais 71 % des participants qui recevaient la prégabaline.
On a réparti de façon aléatoire les patients dans des groupes de traitement qu’on a ensuite stratifiés suivant la clairance de la créatinine. Les fréquences d’effets indésirables et d’abandons motivés par ces effets ont été beaucoup plus élevées chez les sujets dont la clairance de la créatinine était inférieure à 60 mL/min que chez les autres (≥ 60 mL/min).
Tableau 21 : Résultats de l’étude PHN1 sur les névralgies postzostériennes
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | 150 mg/jour : significativement plus favorable que le placebo (p = 0,0002) 300 mg/jour : significativement plus favorable que le placebo (p = 0,0002) | |
| Proportion de répondeurs | 150 mg/jour : 26 % 300 mg/jour : 28 % | 10 % (p = 0,006 pour chaque dose) |
On avait admis à cette études des patients dont la clairance de la créatinine était plus lente (de 30 à 60 mL/min) et qui ont été répartis dans les groupes de traitement de manière aléatoire.
Tableau 22 : Résultats de l’étude PHN2 sur les névralgies postzostériennes
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | 300/600 mg/jour : significativement plus favorable que le placebo (p = 0,0001) | |
| Proportion de répondeurs | 300/600 mg/jour : 50 % | 20 % (p ≤ 0,001) |
Tableau 23 : Résultats de l’étude PHN3 sur les névralgies postzostériennes
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | 150 mg/jour : significativement plus favorable que le placebo (p = 0,0077) 300 mg/jour : significativement plus favorable que le placebo (p = 0,0016) 300/600 mg/jour : significativement plus favorable que le placebo (p = 0,0003) | |
| Proportion de répondeurs | 150 mg/jour : 26 % 300 mg/jour : 27 % 300/600 mg/jour : 38 % | 8 % (p = 0,001 pour chaque dose) |
Les patients consignaient l’intensité de leur douleur dans un journal quotidien, sur une échelle de 11 points, où 0 désigne l’absence de douleur et 10, la pire douleur possible. Pour être admissibles à l’étude, les patients devaient souffrir d’une douleur modérée ou sévère, donc avoir obtenu un score de départ moyen d’au moins 4 (moyenne des 7 derniers scores attribués quotidiennement avant le début du traitement). Le paramètre d’évaluation principal de l’efficacité était la réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement). Les analyses supplémentaires ont porté sur les scores moyens calculés durant chaque semaine de l’étude et la proportion de répondants (patients dont le score moyen à la fin de l’essai avait diminué d’au moins 50 % par rapport au score de départ). Les paramètres d’évaluation secondaires comprenaient les scores attribués quotidiennement aux perturbations du sommeil et sur l’échelle d’impression globale du patient à propos de l’évolution de son état (PGIC). La moyenne des scores attribués au sommeil a été calculée à la dernière évaluation menée ainsi que durant chaque semaine de l’essai. L’évaluation finale effectuée sur l’échelle PGIC portait sur l’évolution de l’état global du patient depuis le début de l’essai; cette échelle catégorique comporte 7 points allant de « très nette amélioration » à « très nette détérioration ».
Études portant sur la neuropathie périphérique diabétique et les névralgies postzostériennes (analyse d’ensemble)
Après le regroupement et l’analyse des scores moyens finaux attribués à la douleur durant tous les essais comparatifs portant sur la neuropathie diabétique et les névralgies postzostériennes, on n’a observé aucune différence significative quant à l’efficacité qui soit liée au sexe ou à l’appartenance raciale des participants.
Durant les essais cliniques comparatifs portant sur la neuropathie diabétique et les névralgies postzostériennes, prégabaline, administrée à raison de 150, 300 et 600 mg/jour, s’est révélée plus efficace que le placebo, et ce, de façon significative sur le plan statistique, dans l’atténuation des troubles du sommeil et l’amélioration du score attribué sur l’échelle PGIC.
Lésion de la moelle épinière
Tableau 24 : Résumé des données démographiques dans les études cliniques sur les lésions de la moelle épinière
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| SCI1 | Étude multicentrique, comparative avec placebo, à double insu et à répartition aléatoire | Doses croissantes de 150, 300 et 600 mg/jour administrées en 2 prises fractionnées, et réglées en fonction de la réponse et de la tolérance des patients, à intervalles de 1 semaine jusqu’à la 3e semaine de traitement au plus tard; les patients | 137 | 50 ans (21-80) | 114 H 23 F |
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| conservaient ensuite la même dose jusqu’à la fin de l’étude, voie orale, 12 semaines | |||||
Les patients consignaient l’intensité de leur douleur dans un journal quotidien, sur une échelle de 11 points, où 0 désigne l’absence de douleur et 10, la pire douleur possible. Pour être admissibles à l’étude, les patients devaient souffrir d’une douleur modérée ou sévère, donc avoir obtenu un score de départ moyen d’au moins 4 (moyenne des 7 derniers scores attribués quotidiennement avant le début du traitement). Tant dans le groupe placebo que dans le groupe prégabaline, la majorité des patients prenaient en plus des analgésiques, des anti- inflammatoires et des antidépresseurs contre la douleur durant l’étude. Comme dans le groupe prégabaline, les patients du groupe placebo ont suivi un schéma posologique avec 2 prises par jour, se conformant au même protocole de réglage à l’insu pour la phase de traitement à double insu de 12 semaines. Dans le groupe prégabaline, 70 % des patients ont participé à l’étude jusqu’à la fin, contre 55,2 % dans le groupe placebo.
Après l’étude comparative avec placebo menée à double insu durant 12 semaines, 103 patients ont reçu de la prégabaline dans le cadre d’une phase ouverte de prolongation de l’étude (voir 8.2 Effets indésirables observés au cours des études cliniques). Des congés thérapeutiques obligatoires (allant de 3 à 28 jours) étaient prévus tous les 3 mois durant la phase ouverte de prolongation. Les patients dont la douleur réapparaissait durant ces congés pouvaient reprendre leur traitement par la prégabaline pour une période supplémentaire de 3 mois. La durée médiane du traitement lors de la phase ouverte s’est établie à 545 jours. La durée médiane du traitement au cours des phases à double insu et ouverte pour les sujets ayant prolongé leur traitement durant la phase de prolongation s’est établie à 608 jours.
Durant les congés thérapeutiques, la plupart des patients ont indiqué une recrudescence de leur douleur à la suite de l’arrêt temporaire de la prégabaline.
Tableau 25 : Résultats de l’étude SCI1 sur les lésions de la moelle épinière
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | Réduction significativement supérieure par rapport au début de l’étude (p < 0,001). Cette différence entre les groupes de traitement s’est montrée significative dès la première semaine de traitement et s’est |
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| maintenue pendant toute la durée de l’étude. | ||
| Proportion de répondeurs | ≥ 30 % : 42 % ≥ 50 % : 22 % | 30 % : 16 % 50 % : 8 % |
Fibromyalgie
Tableau 26 : Résumé des données démographiques dans les études cliniques sur la fibromyalgie
| No d’étude | Plan de l’étude | Posologie, voie d’administration et durée | Nombre de sujets (n) | Âge moyen (tranche) | Sexe |
|---|---|---|---|---|---|
| F1 | Étude multicentrique, comparative avec placebo, en mode parallèle, à double insu et à répartition aléatoire | 150,300 ou 450 mg/jour (en 3 prises fractionnées), voie orale, 8 semaines | 529 | 48,6 ans (20-78) | 45 H 484 F |
| F2 | Étude multicentrique, comparative avec placebo, en mode parallèle, à double insu et à répartition aléatoire | 300, 450 ou 600 mg/jour (en 2 prises fractionnées), voie orale, 13 semaines | 748 | 48,8 ans (18-82) | 42 H 706 F |
| F3 | Étude multicentrique, comparative avec placebo, en mode parallèle, à double insu et répartition aléatoire, menée chez une population sélectionnée seulement | 300, 450 ou 600 mg/jour (en 2 prises fractionnées), voie orale, 14 semaines | 745 | 50,1 ans (18-81) | 41 H 704 F |
| F4 | Étude multicentrique, comparative avec placebo, en mode parallèle, à double insu et répartition aléatoire, menée chez une population sélectionnée seulement | 300, 450 ou 600 mg/jour (en 2 prises fractionnées), voie orale, 14 semaines | 735 | 48,5 ans (20-81) | 63 H 672 F |
Pour être admis, les sujets devaient souffrir d’une douleur modérée ou sévère, ce qui correspond à un score moyen (moyenne des 7 derniers scores quotidiens de la douleur avant de prendre le médicament évalué) initial ≥ 4, et avoir reçu un diagnostic de fibromyalgie d’après les critères de l’American College of Rheumatology (antécédents de douleurs diffuses depuis 3 mois et présence d’une douleur à au moins 11 des 18 points sensibles spécifiques). Durant tous les essais mentionnés ci-dessus, les sujets pouvaient prendre jusqu’à 4 g d’acétaminophène par jour au besoin pour soulager la douleur.
Tableau 27 : Résultats de l’étude F1 sur la fibromyalgie
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | Réduction significativement supérieure par rapport au début de l’étude (p < 0,005), seulement à la posologie de 150 mg 3 f.p.j. | |
| Proportion de répondeurs | 50 mg 3 f.p.j. : 78 % 100 mg 3 f.p.j. : 83 % 150 mg 3 f.p.j. : 75 % | 74 % |
On a observé une hausse proportionnelle à la dose du nombre des effets indésirables et des abandons pour cause d’effets indésirables (voir 8.2 Effets indésirables observés au cours des études cliniques).
Tableau 28 : Résultats de l’étude F2 sur la fibromyalgie
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | Réduction significativement supérieure par rapport au début de l’étude (p < 0,05), à toutes les posologies étudiées | |
| Proportion de répondeurs | 150 mg 3 f.p.j. : 66 % 225 mg 3 f.p.j. : 66 % 300 mg 3 f.p.j. : 58 % | 68 % |
On a observé une hausse proportionnelle à la dose du nombre des effets indésirables et des abandons pour cause d’effets indésirables (voir 8.2 Effets indésirables observés au cours des études cliniques).
Tableau 29 : Résultats de l’étude F3 sur la fibromyalgie
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | Réduction significativement supérieure par rapport au début de l’étude (p < 0,0005), à toutes les posologies étudiées | |
| Proportion de répondeurs | 150 mg 2 f.p.j. : 67,2 % 225 mg 2 f.p.j. : 65,8 % 300 mg 3 f.p.j. : 60,1 % | 67,9 % |
On a observé une hausse proportionnelle à la dose du nombre des effets indésirables et des abandons pour cause d’effets indésirables (voir 8.2 Effets indésirables observés au cours des études cliniques).
Tableau 30 : Résultats de l’étude F4 sur la fibromyalgia
Paramètres d’évaluation principaux | Valeur associée et signification statistique de cette valeur à des posologies données | Valeur associée et signification statistique de cette valeur (placebo) |
|---|---|---|
| Réduction des scores moyens attribués à la douleur à la fin de l’essai (moyenne des 7 derniers scores attribués quotidiennement durant le traitement) | Réduction significativement supérieure par rapport au début de l’étude (p < 0,05), seulement à la posologie de 225 mg 2 f.p.j. | |
| Proportion de répondeurs | 150 mg 2 f.p.j. : 67, % 225 mg 2 f.p.j. :73 % 300 mg 2 f.p.j. : 65 % | 76 % |
On a observé une hausse proportionnelle à la dose du nombre des effets indésirables et des abandons pour cause d’effets indésirables (voir 8.2 Effets indésirables observés au cours des études cliniques).
Les sujets ont consigné quotidiennement le degré d’intensité de la douleur au moyen d’une échelle numérique de 11 points (Likert) allant de 0 : « aucune douleur » à 10 : « douleur à son paroxysme ». On a ensuite calculé les différences entre les groupes, définies comme la variation des scores moyens de la douleur obtenus avec la prégabaline versus le placebo (médicament – placebo).
L’intervalle avant l’épuisement de l’effet thérapeutique, déterminé au moyen d’une échelle d’évaluation visuelle analogique (EVA) de la douleur ou d’après une aggravation des symptômes de fibromyalgie ayant nécessité un autre médicament de l’avis de l’investigateur principal, a servi de principal paramètre d’évaluation de l’efficacité durant l’étude d’observation des rechutes à long terme de 26 semaines. L’intervalle avant l’aggravation des scores à l’échelle PGIC, au questionnaire FIQ et à l’échelle MOS du sommeil a servi de paramètre secondaire.
Dans une étude d’observation des rechutes à long terme de 26 semaines, on a comparé la prégabaline à un placebo. Les sujets qui répondaient aux critères diagnostiques de la fibromyalgie de l’American College of Rheumatology (antécédents de douleurs diffuses depuis 3 mois et présence d’une douleur à au moins 11 des 18 points sensibles) et avaient un score ≥ 40 mm à l’échelle analogique visuelle (EVA) de la douleur étaient admissibles à la phase sans insu d’optimisation de la dose de 6 semaines. Durant cette phase, on a réglé la dose quotidienne totale à 300, à 450 ou à 600 mg. Pour conclure qu’un sujet répondait favorablement à la prégabaline, il devait bénéficier d’une réduction d’au moins 50 % de la douleur à l’échelle EVA et d’une « grande amélioration » ou d’une « très grande amélioration » à l’échelle PGIC. Au total, 566 sujets répondant au traitement par la prégabaline ont été répartis aléatoirement pour recevoir en double insu soit leur dose optimisée de prégabaline (279 sujets), établie durant la phase sans insu (poursuite du traitement), soit un placebo (287 sujets; arrêt du traitement). Cette phase à double insu a duré 26 semaines au maximum.
Le traitement par la prégabaline s’est associé à un intervalle significativement plus long avant l’épuisement de la réponse comparativement au placebo (p < 0,0001) et à moins de rechutes (32 %) comparativement au placebo (61 %). Parmi les sujets répondant à la prégabaline qui ont continué de le prendre durant la phase à double insu, 38 % ont terminé les 26 semaines de traitement, comparativement à 19 % de ceux qui ont reçu un placebo. Tous les résultats obtenus avec les paramètres d’évaluation supplémentaires et secondaires étayent la principale mesure de l’efficacité.
14.2 Études comparatives de biodisponibilité
Une étude comparative de biodisponibilité, randomisée et croisée à dose unique (1 x 50 mg), avec des capsules PREGABALIN, 50 mg (Sivem Produits Pharmaceutiques ULC) et des capsules LYRICAMD, 50 mg (Pfizer Canada Inc.) a été effectuée auprès d’adultes de sexe masculin en bonne santé sous des conditions à jeun. Les données comparatives de biodisponibilité de 18 sujets inclus dans l’analyse statistique sont présentées dans le tableau suivant :
SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Prégabaline (1 x 50 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance 90% |
ASCT (ng·h/mL) | 9185,2 9286,7 (15,2) | 9001,6 9090,3 (14,4) | 102,0 | 100,3-103,8 |
ASCI (ng·h/mL) | 9553,9 9647,8 (14,5) | 9350,0 9436,8 (14,1) | 102,2 | 100,4-104,0 |
Cmax (ng/mL) | 1587,3 1643,7 (28,9) | 1640,4 1677,9 (21,9) | 96,8 | 88,7-105,6 |
Tmax3 (h) | 0,83 (0,50-1,50) | 0,67 (0,50-1,05) | ||
T½4 (h) | 6,5 (9,5) | 6,5 (7,8) | ||
1 Capsules de PREGABALIN (prégabaline), 50 mg (Sivem Produits Pharmaceutiques ULC)
2 Capsules de LYRICAMD (prégabaline), 50 mg (Pfizer Canada inc.)
3 Exprimé sous forme de médiane (étendu) seulement
4 Exprimé sous forme de moyenne arithmétique (CV%) seulement
Une étude comparative de biodisponibilité, randomisée et croisée à dose unique (1 x 50 mg), avec des capsules PREGABALIN, 50 mg (Sivem Produits Pharmaceutiques ULC) et des capsules LYRICAMD, 50 mg (Pfizer Canada Inc.) a été effectuée auprès d’adultes de sexe masculin en bonne santé sous des conditions à jeun. Les données comparatives de biodisponibilité de 17 sujets inclus dans l’analyse statistique sont présentées dans le tableau suivant :
SOMMAIRE DES DONNÉES COMPARATIVES DE BIODISPONIBILITÉ
Prégabaline (1 x 150 mg) Moyenne géométrique Moyenne arithmétique (CV %) | ||||
| Paramètre | Test1 | Référence2 | Rapport des moyennes géométriques (%) | Intervalle de confiance 90% |
ASCT‡ (ng·h/mL) | 28167,9 28561,2 (17,2) | 27770,6 28111,3 (16,3) | 101,4 | 97,9 – 105,1 |
ASCI (ng·h/mL) | 28990,6 29407,5 (17,5) | 28684,9 29040,5 (16,5) | 101,1 | 97,4 – 104-9 |
Cmax (ng/mL) | 4543,6 4644,6 (21,3) | 4290,3 4433,4 (26,6) | 105,9 | 94,5 – 118,6 |
Tmax3 (h) | 0,83 (0,5 – 1,75) | 0,67 (0,5 – 3,0) | ||
T½4 (h) | 6,55 (13,7) | 7,0 (16,5) | ||
1 Capsules de PREGABALIN (prégabaline), 50 mg (Sivem Produits Pharmaceutiques ULC)
2 Capsules de LYRICAMD (prégabaline), 50 mg (Pfizer Canada inc.)
3 Exprimé sous forme de médiane (étendu) seulement
4 Exprimé sous forme de moyenne arithmétique (CV%) seulement
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
La toxicité aiguë de la prégabaline est faible. Les animaux ayant reçu de la prégabaline par voie orale dans le cadre d’études portant sur l’administration d’une dose unique et de doses multiples étaient hypoactifs, hyperactifs et/ou ataxiques; ces comportements sont souvent liés à l’emploi de médicaments agissant sur le SNC. Aucun effet toxique significatif sur les organes cibles n’a été observé chez les rats traités pendant une période maximale de 52 semaines ni chez les singes traités jusqu’à concurrence de 69 semaines, alors que l’exposition était au moins 8 fois supérieure à celle qu’on obtient en moyenne chez l’être humain à la dose maximale recommandée de 600 mg/jour. Les effets de la prégabaline chez les animaux jeunes et adultes étaient semblables.
Toxicité aiguë
Des études de toxicité aiguë orale et intraveineuse ont été menées chez la souris et le rat. L’administration d’une dose unique de 5000 mg/kg par voie orale ou de 300 mg/kg par voie intraveineuse (la plus forte dose possible par cette voie compte tenu des limites de solubilité et de volume) a entraîné l’hypoactivité chez la souris et le rat, ainsi que de la diarrhée et la coloration des urines chez le rat, sans toutefois provoquer la mort ou la modification des paramètres biochimiques cliniques. Aucune altération macroscopique ou histopathologique liée au médicament n’a été constatée chez les rongeurs ayant reçu une seule dose par voie orale ou intraveineuse.
Toxicité chronique
Le tableau 31 présente les espèces animales exposées à des doses répétées dans le cadre des études de toxicologie. Les résultats de ces études sont présentés dans les paragraphes qui suivent.
Tableau 31 : Études portant sur l’administration de doses répétées de prégabaline par voie orale
| Espèce | Durée (Semaine) | Doses (min. -max.) (mg/kg) | |||||||
|---|---|---|---|---|---|---|---|---|---|
| Rat | 2 | 500 - 2500 | |||||||
| 4 | 500 - 5000 | ||||||||
| 4 | 50 - 250 | ||||||||
| 13 | 50 - 1250 | ||||||||
| 26/52 | 50 - 500 | ||||||||
| Singe | Doses croissantes | 50 - 2000 | |||||||
| 2 | 100 - 2000 | ||||||||
| 4 | 100 - 2000 | ||||||||
| 4 jours (toxicocinétique) | 500 - 1000 | ||||||||
| 4 | 25 – 500, 2 f.p.j. | ||||||||
| 13 | 10 - 500 | ||||||||
| 65-69 | 10 - 500 | ||||||||
Rat : Des cas d’ataxie et d’hypoactivité ont été observés chez des rats exposés à des doses orales répétées ≥ 500 mg/kg entraînant une ASC(0-24) ≥ 1280 mcg·h/mL; une dermatose de la queue et une coloration des urines étaient observables aux doses ≥ 250 mg/kg, alors que l’ASC(0-24) était ≥ 802 mcg·h/mL. Le gain de poids corporel a diminué de 18 à 70 % chez les rats ayant reçu des doses de prégabaline allant de 500 à 5000 mg/kg pendant 4, 13 ou 52 semaines. L’administration de 50 ou 250 mg/kg durant 52 semaines, se traduisant par une exposition ≤ 1 210 mcg·h/mL, n’a pas eu d’effet sur le gain de poids corporel. Des altérations de la vessie (dilatation, œdème et hémorragie) et des cas isolés de mortalité associés à une pyélonéphrite et/ou à une cystite ont été recensés chez des rats exposés à ≥ 250 mg/kg; l’ASC(0-24) était alors ≥ 802 mcg·h/mL. Les paramètres relatifs aux érythrocytes ont augmenté de 6 à 16 % chez les rats ayant reçu de 500 à 5000 mg/kg de prégabaline pendant 4 semaines; ces hausses étaient toutefois réversibles. La numération érythrocytaire avait augmenté d’à peine 5 à 11 % après l’administration de doses de 50 à 1250 mg/kg durant 13, 26 et 52 semaines, correspondant à une exposition ≥ 228 mcg·h/mL. La numération plaquettaire a diminué de 14 à 36 % chez les mâles exposés à ≥ 50 mg/kg et les femelles exposées à ≥ 100 mg/kg pendant au plus 52 semaines (ASC[0-24] ≥ 228 mcg·h/mL). Elle est revenue à la normale au cours de la période de sevrage thérapeutique de 4 semaines ayant suivi les 4 semaines d’administration du médicament. Le nombre total de cellules nucléées dans la moelle osseuse a chuté de 18 à 44 % chez les rats ayant reçu de 250 à 1 250 mg/kg de prégabaline pendant 13, 26 ou 52 semaines. L’administration de 50 mg/kg pendant une période maximale de 52 semaines (entraînant une exposition ≤ 228 mcg·h/mL) n’a eu aucun effet sur la moelle osseuse. Chez les rats exposés à la prégabaline pendant 4 semaines, une hypospermie épididymaire est survenue aux doses ≥ 500 mg/kg et une dégénérescence de l’épithélium germinatif, à la dose de 1 250 mg/kg entraînant une ASC(0-24) ≥ 1 690 mcg·h/mL. Aucune altération comparable n’a été observée durant l’étude de 52 semaines au cours de laquelle des doses pouvant atteindre 500 mg/kg ont été administrées. Aucun effet indésirable n’a été constaté chez les rats ayant reçu 50 mg/kg pendant 13 semaines (ASC[0-24] = 188 mcg·h/mL, tous sexes confondus). Durant l’étude de 52 semaines, les effets à cette dose ont été minimes.
Singe : Écoulement nasal, selles molles et diarrhée ont été observés chez des singes ayant reçu des doses orales répétées ≥ 100 mg/kg pendant une période maximale de 13 semaines (ASC[0-24] ≥ 398 mcg·h/mL). L’hypoactivité était remarquable à ≥ 500 mg/kg (ASC[0-24] ≥ 974 mcg·h/mL). La mort est survenue dans les 3 jours suivant la mise en route du traitement chez des singes qui recevaient 500 mg/kg, 2 f.p.j., 1000 ou 2000 mg/kg. Même si on ne possède pas de données toxicocinétiques sur tous ces singes, l’ASC(0-24) la plus faible relevée chez un animal mort était de 1 640 mcg·h/mL. Les effets sur le myocarde observés chez des singes exposés à ≥ 50 mg/kg au cours des études de 4 semaines ne se sont pas répétés lors des études de toxicité chronique et subchronique et, de ce fait, n’ont pas été considérés comme liés au médicament. L’administration de 10 à 500 mg/kg de prégabaline pendant une période maximale de 69 semaines n’a pas eu d’effet sur le gain de poids corporel ni sur les paramètres hématologiques et médullaires des singes. La numération, la motilité et la morphologie des spermatozoïdes des singes ayant reçu jusqu’à 500 mg/kg pendant 69 semaines n’ont pas été altérées. Une dermatose de la queue a été observée chez les singes exposés à ≥ 25 mg/kg. Hormis la dermatose caudale, aucun effet significatif n’a été observé chez les singes ayant reçu jusqu’à 500 mg/kg durant une période maximale de 69 semaines (concentrations plasmatiques ≤ 76,2 mcg/mL). Compte tenu du tableau toxicocinétique obtenu sur 4 semaines et des échantillons prélevés au terme d’une période déterminée (52 semaines), l’ASC(0-24) tous sexes confondus a été évaluée à 1 040 mcg·h/mL.
Durant l’étude de la toxicité de doses multiples menée sur le rat et le singe, on a observé des lésions cutanées dont la cause est inconnue. Le risque de lésions cutanées est 2 fois plus élevé à la dose maximale recommandée de 600 mg/jour chez l’humain. Les lésions cutanées plus sévères, comportant une nécrose, ont été liées à une exposition (exprimée par l’ASC plasmatique) à la prégabaline environ de 3 à 8 fois supérieure à celle qu’on observe à la dose maximale recommandée chez l’être humain. Aucune augmentation de la fréquence des lésions cutanées n’a été observée durant les essais cliniques.
Génotoxicité
Le potentiel génotoxique de la prégabaline a été évalué dans le cadre d’une batterie de tests. La prégabaline n’a pas eu d’effet mutagène sur les bactéries cultivées (jusqu’à concurrence de 5 000 mcg/boîte de Petri), avec ou sans l’activation métabolique assurée par le surnageant postmitochondrial du foie de souris B6C3F1 ou CD-1, ou encore de rats Wistar traités par Aroclor 1254. Aucun signe de mutagénicité ou d’aberration structurale des chromosomes n’a été observé dans des cellules de mammifères in vitro à des doses pouvant atteindre 1 600 mcg/mL, avec ou sans activation métabolique. La prégabaline n’a pas déclenché la synthèse d’ADN non programmée dans les hépatocytes de souris B6C3F1 ou CD-1, ou encore de rats Wistar ayant reçu une dose unique par voie orale pouvant atteindre 2 000 mg/kg. Le nombre de cellules porteuses de micronoyaux n’a pas augmenté dans la moelle osseuse des souris B6C3F1 ou CD-1 ni des rats Wistar exposés à une dose orale unique allant jusqu’à 2 000 mg/kg.
Ces résultats prouvent que la prégabaline n’a pas d’effet génotoxique que ce soit in vitro ou in vivo.
Mutagénicité
D’après les résultats d’une batterie de tests effectués in vitro et in vivo, la prégabaline n’est pas génotoxique. Elle ne s’est pas révélée mutagène lors des épreuves in vitro effectuées sur des bactéries et des cellules mammaliennes, ni clastogène sur les systèmes mammaliens in vitro et in vivo. Elle n’a pas stimulé la synthèse d’ADN non programmée dans les hépatocytes de souris ou de rat.
Carcinogenèse
Une augmentation proportionnelle à la dose de l’incidence des tumeurs vasculaires malignes (angiosarcomes) a été observée chez des souris de 2 souches (B6C3F1 et CD-1) qui avaient reçu de la prégabaline à même leur nourriture, à raison de 200, 1000 ou 5000 mg/kg durant 2 ans. L’exposition plasmatique à la prégabaline (ASC) chez les souris ayant reçu la plus faible dose liée à l’augmentation de la fréquence d’angiosarcome était à peu près égale à l’exposition observée chez l’être humain à la dose maximale recommandée de 600 mg/jour. La dose sans effet inducteur sur l’angiosarcome chez la souris n’a pas été établie. Durant une étude approfondie menée sur des souris B6C3F1 femelles, on a observé une élévation de la fréquence d’angiosarcome, conforme aux résultats des études antérieures, durant l’exposition chronique (24 mois) à des doses de prégabaline de 1000 mg/kg, mais pas de 50 ou 200 mg/kg. L’abandon des doses de 1000 mg/kg après 12 mois n’a pas entraîné de baisse significative de la fréquence d’angiosarcome relevée après 24 mois. Durant 2 études menées sur des rats Wistar, aucun signe de cancérogénicité n’a été observé après l’administration de prégabaline à même la nourriture, durant 2 ans à des doses (50, 150 ou 450 mg/kg chez le mâle et 100, 300 ou 900 mg/kg chez la femelle) entraînant chez le mâle et la femelle une exposition plasmatique équivalant respectivement à près de 14 et de 24 fois celle qu’on observe chez l’être humain à la dose maximale recommandée. La portée clinique de cette observation effectuée chez la souris est inconnue.
On a observé des lésions oculaires (caractérisées par l’atrophie rétinienne [incluant la dépopulation des cellules photoréceptrices] et/ou l’inflammation ou la minéralisation de la cornée) durant 2 études du potentiel cancérogène à vie menées sur le rat Wistar. Ces lésions sont survenues après une exposition (ASC plasmatique) à la prégabaline au moins 2 fois supérieure à celle qu’on observe à la dose maximale recommandée chez l’être humain (600 mg/jour). La dose sans effet toxique pour l’œil n’a pas été établie. On n’a pas observé de lésion semblable durant les études du potentiel cancérogène à vie menées sur des souris de 2 souches différentes ni chez des singes traités durant 1 an. On ne connaît pas la portée clinique de ces observations effectuées chez le rat.
Toxicologie pour la reproduction et le développement
Bien que l’estrus et le diestrus aient été prolongés chez des rates exposées à des doses de 1 250 et à 2 500 mg/kg, aucun effet n’a été observé sur la fertilité des rates ayant reçu de 500 à 2 500 mg/kg avant leur accouplement avec des mâles non traités. L’administration de prégabaline au rat a entraîné une diminution réversible de la fertilité et de la motilité des spermatozoïdes alors que l’exposition était au moins 27 fois supérieure à celle qu’on obtient en moyenne chez l’être humain à la dose maximale recommandée. Aucun effet lié au médicament n’a été observé sur le sperme de singes ayant reçu pendant 69 semaines des doses entraînant une exposition jusqu’à 8 fois supérieure à l’exposition maximale chez l’être humain.
Durant un essai clinique comparatif à double insu visant à évaluer l’effet de la prégabaline sur la motilité des spermatozoïdes, 30 hommes en bonne santé ont été exposés à une dose de 600 mg/jour de prégabaline. Après 3 mois de traitement (durée du cycle de spermatogenèse), la différence relative au pourcentage moyen de spermatozoïdes ayant une motilité normale s’élevait à moins de 4 % entre les sujets traités par la prégabaline et ceux qui avaient reçu le placebo, et la variation moyenne par rapport aux valeurs de départ ne dépassait pas 2 % dans l’un et l’autre groupes. Aucune étude clinique bien conçue n’a porté sur les effets de la prégabaline sur d’autres paramètres de la reproduction masculine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes).
Au cours des études de développement embryo-fœtal, la prégabaline a eu des effets toxiques sur la mère dans le cas des rates et des lapines exposées à ≥ 500 mg/kg et à ≥ 250 mg/kg, respectivement, ainsi que sur les fœtus issus des rates et des lapines exposées respectivement à 2 500 et à 1 250 mg/kg. La prégabaline ne s’est toutefois pas révélée tératogène chez la souris, le rat ni le lapin malgré une exposition de 31 à 77 fois supérieure à l’exposition moyenne obtenue chez l’être humain à la dose maximale recommandée (600 mg/jour). Durant l’étude de toxicité prénatale et postnatale menée chez le rat, la prégabaline a eu des effets toxiques sur le développement des petits lorsque l’exposition dépassait d’au moins 5 fois l’exposition moyenne chez l’être humain. L’emploi de doses entraînant une exposition 2 fois plus grande que l’exposition moyenne chez l’être humain à la dose maximale recommandée n’a occasionné aucun effet (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes).
La prégabaline passe dans le lait de la rate en lactation. Étant donné le risque d’exposition chez le nourrisson, l’allaitement est déconseillé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Renseignements à communiquer aux patients).
17 MONOGRAPHIES DE PRODUIT DE SOUTIEN
- 1. LYRICAMD (capsules, 25 mg, 50 mg, 75 mg, 150 mg, 225 mg et 300 mg), numéro de contrôle de la présentation 279480, monographie de produit, BGP Pharma ULC. (4 mars 2024)