


Monographie de produit - Pulmozyme
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
| Voie d’administration | Présentation / concentration | Ingrédients non médicinaux d’importance clinique |
| Inhalation (avec un nébuliseur) | Solution / 1 mg/mL | Aucun Pour obtenir la liste complète des ingrédients, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT. |
INDICATIONS ET USAGE CLINIQUE
L'administration quotidienne de PULMOZYME (dornase alfa) pour inhalation, en conjonction avec les traitements traditionnels, est indiquée pour le traitement des patients atteints de fibrose kystique afin de diminuer la fréquence des infections des voies respiratoires nécessitant l'administration parentérale d'antibiotiques et afin d'améliorer la fonction pulmonaire. L'innocuité et l'efficacité de l'administration quotidienne n'ont pas été démontrées chez les patients dont la CV est inférieure à 40 % de la valeur prévue, ni pendant une période supérieure à douze mois.
CONTRE-INDICATIONS
PULMOZYME (dornase alfa) est contre-indiqué chez les patients présentant une hypersensibilité connue à la dornase alfa, aux produits des cellules d'ovaire de hamster chinois ou à tout autre élément du produit. Pour la liste complète des ingrédients, voir la section PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT.
MISES EN GARDE ET PRÉCAUTIONS
Généralités
PULMOZYME (dornase alfa) doit être administré en conjonction avec les traitements traditionnels de la fibrose kystique.
Les patients doivent être bien informés quant à l'utilisation et à l'entretien adéquats du nébuliseur et du compresseur nécessaires à l'administration du médicament.
Carcinogenèse et mutagenèse
Rien n’indique un pouvoir oncogène ou mutagène possible (voir TOXICOLOGIE : Pouvoir cancérogène et Pouvoir mutagène pour une discussion des données animales).
Fonction sexuelle / reproduction
Les études animales n’ont mis en évidence aucun effet sur la fertilité ou la performance de reproduction (voir TOXICOLOGIE : Études sur la reproduction et le développement).
Populations particulières
Femmes enceintes : L’innocuité de PULMOZYME n’a pas été établie chez la femme enceinte. Les études animales n’indiquent pas d’effets nocifs directs ou indirects reliés à la grossesse ou au développement embryo-fœtal (voir TOXICOLOGIE :Études sur la reproduction et le développement). La prescription de PULMOZYME à une femme enceinte impose la prudence.
Femmes qui allaitent : Comme on ignore si la dornase alfa est excrétée dans le lait maternel, l'administration de PULMOZYME à une femme qui allaite impose la prudence (voir PHARMACOLOGIE DÉTAILLÉE : Pharmacocinétique).
Enfants (< 5 ans) : L’expérience sur l’administration de PULMOZYME à des patients de moins de 5 ans est limitée. Son efficacité clinique chez les patients de moins de 5 ans n’a pas été établie.
RÉACTIONS INDÉSIRABLES
Aperçu des réactions indésirables du médicament
Les données qui suivent sur les réactions indésirables reflètent l’expérience acquise durant les essais cliniques et après la commercialisation de PULMOZYME (dornase alfa), sur son administration au schéma posologique recommandé.
Les réactions indésirables attribuées à PULMOZYME sont rares (< 1/1000). Dans la plupart des cas, ces réactions sont bénignes, de nature transitoire et ne nécessitent pas une modification de la posologie de PULMOZYME.
| Organisme entier : | Douleur thoracique (pleurétique/non cardiaque), fièvre |
| Appareil digestif : | Dyspepsie |
| Appareil respiratoire : | Altération de la voix (enrouement), pharyngite, dyspnée, laryngite, rhinite, réduction de la fonction pulmonaire |
| Peau et annexes cutanées : | Éruption cutanée, urticaire |
| Organes des sens : | Conjonctivite |
Les patients qui connaissent des manifestations indésirables liées couramment à la fibrose kystique peuvent, en général, continuer sans danger leur traitement par PULMOZYME, comme l’indique le grand pourcentage des patients qui ont participé aux essais cliniques de PULMOZYME jusqu’à la fin.
Au début du traitement par PULMOZYME ou tout autre aérosol, il est possible que la fonction pulmonaire diminue et que l’expectoration de crachats augmente.
Réactions indésirables du médicament observées au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des réactions indésirables qui sont observés peuvent ne pas refléter ceux observés en pratique et ne doivent pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les réactions indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détection des réactions indésirables d’un médicament et pour l’approximation des taux.
Lors des essais cliniques, peu de patients ont connu des manifestations indésirables qui ont donné lieu à l’abandon permanent du traitement par PULMOZYME, et le taux d’abandon observé était similaire pour le placebo (2 %) et PULMOZYME (3 %).
Au cours d'une étude contrôlée, les taux de mortalité observés étaient semblables pour le placebo (1 %) et PULMOZYME (1 %). Les causes de mortalité étaient en corrélation avec l'évolution de la fibrose kystique et comprenaient l'apnée, l'arrêt cardiaque, l'arrêt cardio-respiratoire, le cœur pulmonaire, l'insuffisance cardiaque, l'hémoptysie massive, la pneumonie, le pneumothorax et l'insuffisance respiratoire.
L’innocuité de l’administration quotidienne de PULMOZYME à la dose de 2,5 mg par inhalation a fait l’objet d’une étude de 2 semaines chez 98 patients atteints de fibrose kystique (65 patients de 3 mois à < 5 ans, 33 patients de 5 à ≤ 10 ans), qui ont tous subi un lavage bronchoalvéolaire le premier jour du traitement (étude Z0644g)10. La toux a été signalée plus souvent chez les tout jeunes enfants que chez les enfants plus âgés (29/65, 45 % vs 10/33, 30 %); tel était aussi le cas pour la toux modérée à sévère (24/65, 37 % vs 6/33, 18 %). Les autres manifestations avaient tendance à être d’intensité légère ou modérée. Par comparaison avec les enfants plus âgés, les jeunes enfants ont présenté un taux de rhinite plus élevé (23/65, 35 % vs 9/33, 27 %) et un taux d’éruptions cutanées plus élevé (4/65, 6 % vs 0/33). Les manifestations indésirables étaient fréquentes dans cette étude et certaines ont été attribuées au lavage bronchoalvéolaire. La nature des réactions indésirables était similaire à celle observée au cours des essais de plus grande envergure sur PULMOZYME.
Dans le cadre de cette étude non contrôlée de phase II (Z0644g), 98 patients âgés de 3 mois à 9 ans ont reçu PULMOZYME par inhalation tous les jours, à la dose de 2,5 mg (la dose recommandée). Le tableau 1 résume les réactions indésirables signalées pendant cette étude.
Tableau 1 Réactions indésirables survenues chez ≥ 1 % des patients et chez > 1 patient pendant l’étude Z0644g
Manifestation indésirable par classe d’organe ou de système (MedDRA) | Nombre | Pourcentage (n = 98) |
| Infections et infestations | ||
Rhinite Pharyngite | 12 7 | 12,2 7,1 |
| Troubles psychiatriques | ||
| Nervosité | 4 | 4,1 |
| Troubles du système nerveux | ||
| Céphalées | 4 | 4,1 |
| Hyperkinésie | 2 | 2,0 |
| Troubles oculaires | ||
| Conjonctivite | 2 | 2,0 |
| Troubles respiratoires, thoraciques et médiastinaux | ||
| Augmentation de la toux | 35 | 35,7 |
| Trouble pulmonaire | 3 | 3,1 |
| Hyperventilation | 2 | 2,0 |
| Altération de la voix | 14 | 14,3 |
| Troubles gastro-intestinaux | ||
| Douleurs abdominales | 2 | 2,0 |
| Nausées | 2 | 2,0 |
| Vomissements | 7 | 7,1 |
| Troubles de la peau et des tissus sous-cutanés | ||
| Éruptions cutanées | 2 | 2,0 |
| Troubles généraux et anomalies au site d’administration | ||
| Pyrexie | 7 | 7,1 |
| Réaction non évaluable | 5 | 5,1 |
| Explorations | ||
| Augmentation des crachats | 6 | 6,1 |
Réactions allergiques
Aucune anaphylaxie attribuable à l'administration de PULMOZYME n'a été signalée jusqu'à maintenant. Des cas d'éruption cutanée et d'urticaire bénins et transitoires ont été observés. Moins de 5 % des patients traités par PULMOZYME ont produit des anticorps dirigés contre ce médicament et aucun d’eux n’a formé des anticorps de type IgE contre PULMOZYME. Une amélioration du bilan fonctionnel pulmonaire a été notée même après l’apparition d’anticorps contre PULMOZYME.
INTERACTIONS MÉDICAMENTEUSES
Les études cliniques ont démontré que PULMOZYME peut être administré de façon sûre et efficace en conjonction avec les traitements traditionnels de la fibrose kystique, dont l'administration orale, par inhalation et parentérale d'antibiotiques, de bronchodilatateurs, de suppléments enzymatiques, de vitamines, l'administration orale ou par inhalation de corticostéroïdes, et l'administration d'analgésiques. Aucune étude formelle sur les interactions médicamenteuses n'a été menée.
POSOLOGIE ET ADMINISTRATION
Posologie recommandée et ajustement posologique
La posologie recommandée pour la plupart des patients atteints de fibrose kystique est d'une ampoule à dose unitaire de 2,5 mg, inhalée une fois par jour, à l'aide d'un nébuliseur recommandé (voir Administration). Certains patients peuvent bénéficier d'une administration deux fois par jour (voir ESSAIS CLINIQUES, Études de phase III, Tableau 2).
Dose oubliée
La dose oubliée doit être prise dès qu’on se rend compte de l’oubli, puis on reprend le schéma posologique régulier. Ne pas prendre deux doses de PULMOZYME en même temps.
Administration
PULMOZYME ne doit pas être dilué ni mélangé avec d'autres médicaments dans le nébuliseur. Le fait de mélanger PULMOZYME avec d'autres médicaments peut entraîner des modifications indésirables physico-chimiques ou fonctionnelles de PULMOZYME ou du composé ajouté.
Il faut conseiller aux patients de presser chaque ampoule avant l’emploi pour en vérifier l’étanchéité.
Des essais cliniques ont été menés à l'aide des nébuliseurs et des compresseurs suivants :
- nébuliseurs à injection jetables Hudson T Up-draft II,
- nébuliseurs à injection jetables Marquest Acorn II avec compresseur Pulmo-Aide,
- nébuliseur réutilisable PARI LC Plus avec compresseur PARI PRONEB,et
- système de nébulisation eRapid comprenant le nébuliseur eRapid avec contrôleur eBase
Les patients incapables d’inspirer ou d’expirer par la bouche pendant toute la période de nébulisation peuvent utiliser le nébuliseur réutilisable PARI BABY avec un masque facial étanche. Ce nébuliseur est recommandé aux patients de moins de 5 ans. L'innocuité et l'efficacité du produit n'ont été démontrées qu'avec l'utilisation de ces systèmes recommandés de nébuliseurs.
Aucune donnée clinique permettant d'affirmer l'innocuité et la sécurité de l'administration de PULMOZYME (dornase alfa) à l'aide d'autres systèmes de nébuliseurs n'est disponible actuellement. Le patient doit suivre les instructions du fabricant quant à l'utilisation et à l'entretien de l'équipement.
SURDOSAGE
Chez les rats et les singes, l'administration par inhalation de doses unitaires jusqu'à 180 fois supérieures aux doses administrées couramment dans le cadre des études cliniques est bien tolérée. Des doses unitaires de PULMOZYME (dornase alfa) pouvant atteindre 200 mg/kg, administrées par voie orale, sont aussi bien tolérées par les rats.
Des patients atteints de fibrose kystique ont reçu jusqu'à 20 mg 2 fois par jour pendant une période pouvant atteindre 6 jours, et 10 mg 2 fois par jour de façon intermittente (2 semaines avec et 2 semaines sans médicament) pendant 168 jours. Ces doses étaient bien tolérées.
Aucune donnée ne porte en particulier sur le surdosage des patients de moins de 5 ans.
Pour la prise en charge d’un surdosage soupçonné, communiquer avec le centre antipoison régional.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
PULMOZYME (dornase alfa) pour inhalation est une solution très purifiée, stérile, limpide et incolore de désoxyribonucléase I humaine recombinante (rhDNase), une enzyme permettant le clivage sélectif de l'ADN. La protéine est produite à partir de cellules d'ovaire de hamster chinois (CHO) issues du génie génétique, contenant le code d'ADN de la protéine humaine naturelle, la désoxyribonucléase I (DNase). Le produit est purifié par filtration tangentielle et par chromatographie sur colonne.
PULMOZYME est administré par inhalation sous forme de bruine en aérosol produite par un système de nébuliseur à air comprimé (voir ESSAIS CLINIQUES et POSOLOGIE ET ADMINISTRATION). PULMOZYME peut aussi être administré sous forme d’aérosol à l'aide de la technologie du nébuliseur à membrane vibrante microperforée, Chaque ampoule à usage unique fournit 2,5 mL de la solution dans le contenant du nébuliseur.
La rétention des sécrétions visqueuses purulentes dans les voies respiratoires contribue à la fois à la diminution de la fonction pulmonaire et à l'exacerbation des infections chez les personnes atteintes de fibrose kystique2,3.
Les sécrétions pulmonaires purulentes contiennent de très fortes concentrations d'ADN extracellulaire libéré par les leucocytes en dégénérescence qui s'accumulent en réaction à l'infection4. In vitro, PULMOZYME permet l'hydrolyse de l'ADN dans les expectorations des patients atteints de fibrose kystique et diminue la viscoélasticité des crachats1.
Pharmacocinétique
Dans les quinze minutes suivant l'administration par inhalation de 2,5 mg de dornase alfa chez dix-huit personnes atteintes de fibrose kystique, on a pu mesurer des concentrations moyennes de
3 µg/mL de DNase dans les expectorations. Ces concentrations moyennes ont diminué à 0,6 µg/mL deux heures après l'inhalation. L'inhalation pendant 6 jours consécutifs de doses de dornase alfa pouvant atteindre 10 mg 3 fois par jour par 4 patients atteints de fibrose kystique n'a pas entraîné d'élévation significative des concentrations sériques de DNase au-dessus des concentrations endogènes normales5,6. Aucune accumulation sérique de DNase n'a été observée après l'administration de doses pouvant atteindre 2,5 mg de dornase alfa, deux fois par jour pendant six mois, chez 321 personnes atteintes de fibrose kystique.
Pour des données pharmacocinétiques obtenues chez des patients de moins de 5 ans, voir ESSAIS CLINIQUES : Études de phase II.
STABILITÉ ET ENTREPOSAGE
PULMOZYME doit être conservé au réfrigérateur, entre 2 et 8 ºC (36 et 46 ºF), à l’abri de la lumière. Il doit être doit être réfrigéré pendant le transport et ne doit pas être exposé à la température ambiante pendant une période totale de 24 heures. La solution doit être jetée si elle est trouble ou si elle a changé de couleur. Comme PULMOZYME ne contient aucun agent de conservation, l’ampoule doit être utilisée au complet ou jetée après son ouverture.
PRÉSENTATION, COMPOSITION ET CONDITIONNEMENT
Composition
Chaque ampoule de PULMOZYME (dornase alfa) de 2,5 mL à usage unique contient 1,0 mg/mL (2,5 mg) de dornase alfa, dans une préparation contenant du chlorure de calcium dihydraté, du chlorure de sodium et de l’eau stérile pour injection. La solution ne contient aucun agent de conservation. La solution a un pH nominal de 6,3.
Conditionnement
PULMOZYME (dornase alfa) est offert en :
- boîtes de 30 ampoules : chaque boîte contient 5 sachets en pellicule d'aluminium contenant chacun 6 ampoules stériles, à usage unique, de dornase alfa, PULMOZYME.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : dornase alfa
Nom chimique : désoxyribonucléase 1 humaine recombinante (rhDNase)
Formule et masse moléculaires : La glycoprotéine purifiée contient 260 acides aminés; son poids moléculaire est d’environ 37 000 daltons1. La séquence primaire d’acides aminés est identique à celle de l’enzyme humaine d’origine.
Formule développée : non disponible
Propriétés physicochimiques : PULMOZYME pour inhalation est une solution très purifiée, stérile, limpide et incolore de désoxyribonucléase I humaine recombinante (rhDNase). Le pH nominal de la solution est de 6,3.
ESSAIS CLINIQUES
Études de phase II
PULMOZYME a fait l’objet d’une étude ouverte de 2 semaines auprès de patients de 3 mois à 9 ans, atteints de fibrose kystique (étude Z0644g)10. PULMOZYME a été administré tous les jours, à la dose de 2,5 mg par inhalation, à 98 patients âgés de 3 mois à ≤ 10 ans (65 patients de 3 mois à < 5 ans et 33 patients de 5 à ≤ 10 ans), qui ont subi un lavage bronchoalvéolaire (LBA) moins de 90 minutes après la première dose. Le nébuliseur réutilisable PARI BABY™ (muni d’un masque facial au lieu d’un embout buccal) a été utilisé avec les patients incapables de prouver qu’ils pouvaient inspirer ou expirer par la bouche pendant toute la période de traitement (54/65, 83 % des jeunes patients et 2/33, 6 % des patients plus âgés). La DNase a été décelée dans le liquide de LBA de tous les patients, mais les concentrations variaient considérablement, de 0,007 à 1,8 µg/mL. Au cours de la période d’exposition moyenne de 14 jours, la concentration sérique de DNase (moyenne ± écart type) a augmenté de 1,1 ± 1,6 ng/mL dans le groupe âgé de 3 mois à < 5 ans et de 0,8 ± 1,2 ng/mL dans le groupe âgé de 5 à ≤ 10 ans. La relation entre les concentrations dans le liquide de LBA ou le sérum, les manifestations indésirables et les résultats cliniques est inconnue.
Études de phase III
PULMOZYME a fait l'objet d'évaluations au cours d’une vaste étude randomisée et contrôlée par placebo, menée auprès de personnes atteintes de fibrose kystique âgées de 5 ans et plus, dont l'état était stable sur le plan clinique, dont la valeur de base de la capacité vitale (CV) était supérieure ou égale à 40 % de la valeur prévue et recevant un traitement traditionnel contre la fibrose kystique7. Les sujets ont reçu soit un placebo (325 patients), soit 2,5 mg de PULMOZYME une fois par jour (322 patients), soit 2,5 mg de PULMOZYME deux fois par jour (321 patients) pendant six mois, administré à l'aide d'un nébuliseur Hudson T Up-draft II avec un compresseur Pulmo-Aide.
Par comparaison au placebo, les deux posologies de PULMOZYME ont entraîné une diminution significative du nombre d'infections des voies respiratoires nécessitant l'administration parentérale d'antibiotiques. L'administration de PULMOZYME a permis de diminuer le risque relatif d'infection des voies respiratoires dans une proportion de 27 % chez les patients ayant reçu 2,5 mg une fois par jour, et dans une proportion de 29 % chez ceux ayant reçu 2,5 mg deux fois par jour (voir Tableau 2). Les données suggèrent que les effets de PULMOZYME peuvent être moins prononcés chez les patients plus âgés (plus de 21 ans) que chez les patients plus jeunes, et que l'administration deux fois par jour peut être nécessaire chez les patients plus âgés. Les personnes dont la valeur de base de la CV est supérieure à 85 % peuvent aussi bénéficier davantage de l'administration deux fois par jour (voir Tableau 2). La diminution du risque d'infection des voies respiratoires observée chez les patients traités par PULMOZYME n'était pas en corrélation directe avec une amélioration du volume expiratoire maximal par seconde (VEMS) au cours des deux premières semaines de traitement.
Dans les huit jours suivant le début du traitement par PULMOZYME, le VEMS moyen a augmenté de 7,9 % chez les patients ayant reçu le médicament une fois par jour et de 9,0 % chez ceux l'ayant reçu deux fois par jour, par comparaison aux valeurs de base. Le VEMS moyen global observé pendant le traitement au long cours a augmenté de 5,8 % par rapport à la valeur de base chez les patients ayant reçu 2,5 mg une fois par jour et de 5,6 % par rapport à la valeur de base chez ceux ayant reçu 2,5 mg deux fois par jour. Aucun changement significatif de la moyenne n'a été observé au cours des épreuves sur la fonction pulmonaire chez les patients ayant reçu le placebo (voir Figure 1).
Chez les patients âgés de 5 ans ou plus, dont la valeur de base de la CV était supérieure ou égale à 40 %, l'administration de PULMOZYME a diminué le taux d'incidence de primo-infections des voies respiratoires nécessitant l'administration parentérale d'antibiotiques et amélioré le VEMS moyen, quels que soient l'âge ou la valeur de base de la CV.
Tableau 2 Incidence de primo-infections des voies respiratoires nécessitant l'administration parentérale d'antibiotiques au cours d'un essai clinique contrôlé
Placebo n = 325 | 2,5 mg 1 f.p.j n = 322 | 2,5 mg 2 f.p.j. n = 321 | |
| Pourcentage de patients infectés | 43 % | 34 % | 33 % |
| Risque relatif (VS placebo) | 0,73 | 0,71 | |
| Valeur-p (VS placebo) | 0,015 | 0,007 | |
| Sous-groupe selon l'âge et la valeur de base de la CV | Placebo (n) | 2,5 mg 1 f.p.j (n) | 2,5 mg 2 f.p.j. (n) |
Âge 5 à 20 ans 21 ans et plus Valeur de base de la CV 40 à 85 %, prévue > 85 %, prévue | 42 % (201) 44 % (124) 54 % (194) 27 % (131) | 25 % (199) 48 % (123) 41 % (201) 21 % (121) | 28 % (184) 39 % (137) 44 % (203) 14 % (118) |
Figure 1 : Pourcentage de changement moyen par rapport au VEMS initial
Jour d’étude
| Traitement : | X---- Placebo | Δ....... 2,5 mg de rhDNase 1 f.p.j |
|
Valeur de Base :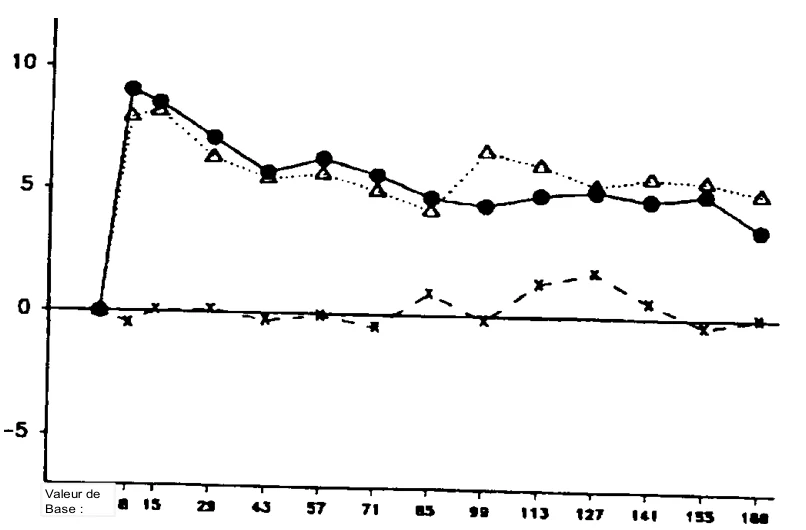
Autres études
PULMOZYME a également fait l’objet d’un essai randomisé, contrôlé par placebo, à double insu, de 2 ans, visant à déterminer si l’administration prolongée de PULMOZYME à de jeunes patients (de 6 à 10 ans) atteints de fibrose kystique maintenait la fonction pulmonaire et réduisait les exacerbations des voies respiratoires11. En tout, 474 patients ont été randomisés dans le cadre de cet essai (239 dans le groupe sous PULMOZYME et 235 dans le groupe sous placebo). Au départ, le VEMS moyen était 95 % de la valeur prévue; le débit maximum expiratoire au milieu de l’expiration (DME25-75) moyen, 85 % de la valeur prévue et la CV, 102 % de la valeur prévue. Après 2 ans de traitement, l’amélioration du VEMS observée chez les patients traités par PULMOZYME comparativement au placebo, en pourcentage de la valeur prévue, était de 3,2 ± 1,2 (p = 0,006). Une augmentation du VEMS a été observée pendant un maximum de 48 semaines de traitement; après 2 ans, les patients traités par PULMOZYME avaient maintenu leur VEMS initial, tandis que les patients témoins présentaient en moyenne une diminution par rapport au départ. Des améliorations correspondantes du DME25-75 (7,9 ± 2,3, p = 0,008) et de la CV (0,7 ± 1,0, p = 0,51) ont été constatées chez les patients traités par PULMOZYME comparativement au placebo. Le risque d’exacerbations des voies respiratoires était réduit de 34 % dans le groupe sous PULMOZYME par comparaison avec le placebo (RR = 0,33, p = 0,048).
Chez les patients dont la CV était inférieure à 40 % de la valeur prévue, l'administration à brève échéance de PULMOZYME n'a pas entraîné une amélioration de la fonction pulmonaire. Des études sont actuellement en cours afin d'évaluer les effets de l'administration prolongée sur la fonction pulmonaire et sur les risques d'infection chez ces personnes.
Des essais cliniques ont indiqué que le traitement par PULMOZYME peut se poursuivre ou débuter au cours d'une exacerbation respiratoire aiguë.
Des études de détermination de la posologie à brève échéance ont démontré qu'une posologie supérieure à 2,5 mg 2 fois par jour n'entraîne pas une meilleure amélioration du VEMS. Les patients ayant reçu le médicament suivant un schéma posologique cyclique (c.-à-d. administration de 10 mg 2 fois par jour de PULMOZYME pendant 14 jours, suivie d'une période de sevrage thérapeutique de 14 jours) ont présenté une amélioration rapide du VEMS au début de chaque cycle et un retour à la valeur de base à chaque interruption de l'administration de PULMOZYME.
L’étude ML28249 (IMPART) était une étude multicentrique et randomisée de phase IV en mode ouvert avec deux périodes de permutation visant à comparer, chez 85 patients atteints de fibrose kystique, l’efficacité et l’innocuité de PULMOZYME administré à l’aide de deux systèmes de nébulisation différents : le système PARI eRapid et le nébuliseur réutilisable PARI LC Plus. Le principal critère d’évaluation de l’étude ML28249 a été atteint, soit l’équivalence entre le système PARI eRapid (système à l’étude) et le nébuliseur réutilisable PARI LC Plus (système témoin) quant à la fonction pulmonaire, évaluée par le pourcentage de la valeur prévue du VEMS (intervalle de confiance [IC] à 95 % du rapport système à l’étude/système témoin : 99,2 %, 102,5 %). La fréquence, la gravité et la nature des manifestations indésirables du traitement étaient similaires avec les deux systèmes de nébulisation. La durée moyenne de l’administration de PULMOZYME rapportée par les patients était de 2,7 minutes avec le nébuliseur eRapid, comparativement à 10,2 minutes avec le nébuliseur réutilisable PARI LC Plus.
PHARMACOLOGIE DÉTAILLÉE
In vitro, la rhDNase diminue de façon significative la viscoélasticité des crachats infectés caractéristiques de la fibrose kystique, comme on peut le mesurer par viscométrie quantitative. La diminution de la viscoélasticité était fonction de la concentration, selon un intervalle de concentration de 1 à 20 µg de rhDNase par mL d’expectoration. Une diminution supérieure à 50 % de la viscoélasticité a été observée à des concentrations de 2 à 4 µg/mL1. Des concentrations semblables de DNase se retrouvent dans les expectorations des personnes atteintes de fibrose kystique 15 minutes après l'inhalation d'une dose de 2,5 mg de PULMOZYME (dornase alfa).
Innocuité pharmacologique et toxicité aiguë
Au cours d'études menées sur des rats, on a évalué les effets de la dornase alfa sur le système rénal, le système gastro-intestinal et le système nerveux central après l'administration d'un bolus intraveineux unique. Des doses pouvant atteindre 10,0 mg/kg n'ont eu aucun effet apparent sur les paramètres pharmacologiques étudiés.
Des doses unitaires de dornase alfa pouvant atteindre 10,0 mg/kg, administrées par bolus intraveineux, n'ont eu aucun effet apparent chez des singes Cynomolgus.
Lorsque l'on a administré par instillation une dose unitaire (0,1 mL, 5 mg/mL) de dornase alfa dans le cul-de-sac conjonctival de lapins, dans le but d'évaluer les risques d'irritation oculaire, aucune irritation n'a été observée jusqu'à 72 heures après l'application.
Pharmacocinétique
Après l'inhalation, la biodisponibilité pulmonaire de la dornase alfa était < 15 % chez les rats et < 2 % chez les singes. Après l'administration par voie intraveineuse chez des rats et des primates, la dornase alfa était rapidement éliminée de la circulation générale, et aucun signe d'accumulation n'a été observé.
Dans le cadre d’une étude menée chez des guenons Cynomolgus qui allaitaient et recevaient de fortes doses de dornase alfa par voie intraveineuse, de faibles concentrations de dornase alfa (< 0,1 % des concentrations observées dans le sérum de guenons Cynomolgus gravides) ont été décelées dans le lait maternel. Quand ce médicament est administré à des humains à la posologie recommandée, l’absorption systémique de dornase alfa est minime; on ne devrait donc pas retrouver de concentrations mesurables de dornase alfa dans le lait humain (voir MISES EN GARDE ET PRÉCAUTIONS : Femmes qui allaitent).
TOXICOLOGIE
L'innocuité de la dornase alfa a été évaluée par des études de toxicité aiguë et subaiguë chez des rats, des singes et des souris. Des études de toxicité subchronique par inhalation ont été menées sur des rats et des singes. Une étude sur le pouvoir cancérogène menée sur des rats est terminée. Des études sur la mutagénicité, la reproduction et la tératogénicité ont été menées sur des rats et des lapins.
| ÉTUDES SUR L'ADMINISTRATION À BRÈVE ÉCHÉANCE DE DOSES MULTIPLES | |||||
|---|---|---|---|---|---|
| ESPÈCE / VOIE | DOSE INHALÉE / DURÉE | DOSE AUX VRI* | REMARQUES | ||
| Rat / Inhalation | 0, 0,21, 0,75, 2,18 mg/kg 4 semaines et 4 semaines de sevrage | 0, 0,02, 0,06, 0,24 mg/kg | Bien tolérée à toutes les doses. Outre une augmentation en fonction de la dose de l’incidence de titres d'anticorps sériques à la 4e semaine (5, 10 et 32 % chez les groupes ayant reçu des doses faibles, moyennes et fortes, respectivement), il n'y a eu aucune observation significative avant le décès. On a observé des traces microscopiques d'alvéolite chez les rats ayant reçu de fortes doses. Cette modification avait régressé complètement à la fin de la période de sevrage. | ||
| Singe / Inhalation | 0, 0,25, 0,53, 2,15 mg/kg 4 semaines et 4 semaines de sevrage | 0, 0,14, 0,29, 1,18 mg/kg | Bien tolérée à toutes les doses. Aucune observation significative avant le décès. Une augmentation en fonction de la dose de l’incidence de titres d'anticorps sériques (4e sem.) a été observée (50, 75 et 92 % aux doses faibles, moyennes et fortes, respectivement). Les titres chez les singes en sevrage après avoir reçu de fortes doses sont demeurés inchangés à la 8e semaine. À la 4e semaine, un des animaux ayant reçu de fortes doses présentait des traces microscopiques de bronchiolite. | ||
* Les doses des études de l'administration par inhalation sont des estimations des doses inhalées. Les doses dans les voies respiratoires inférieures (VRI) sont plus faibles, en fonction de la ventilation-minute et de la fraction déposée dans les VRI.
| ÉTUDES SUR L'ADMINISTRATION À LONGUE ÉCHÉANCE DE DOSES MULTIPLES | |||
|---|---|---|---|
| ESPÈCE / VOIE | DOSE INHALÉE / DURÉE | DOSES AUX VRI* | REMARQUES |
| Rat / Inhalation | 0, 0,44, 0,87, 2,23 mg/kg 26 semaines et 4 semaines de sevrage | 0, 0,05, 0,10, 0,25 mg/kg | Bien tolérée à toutes les doses. Aucun décès ni aucune modification pathologique clinique ou macroscopique reliés au traitement n'ont été observés. Une incidence de titres d'anticorps positifs non fonction de la dose à la 27e semaine était évidente à toutes les doses. Des concentrations sériques de dornase alfa étaient évidentes aux doses moyennes et fortes. Sur le plan microscopique, on a observé une augmentation du nombre d'animaux présentant des centres germinatifs dans le tissu lymphoïde des bronches (toutes les doses), une augmentation du nombre de femelles présentant des centres germinatifs dans les ganglions lymphatiques des bronches (toutes les doses) et des foyers d'alvéolite minime à légère (doses moyennes et fortes). À l'exception des alvéolites obser-vées aux doses moyennes, tous ces changements étaient |
| ÉTUDES SUR L'ADMINISTRATION À LONGUE ÉCHÉANCE DE DOSES MULTIPLES |
|---|
| ESPÈCE / VOIE | DOSE INHALÉE / DURÉE | DOSES AUX VRI* | REMARQUES | ||
|---|---|---|---|---|---|
| réversibles. | |||||
| Singe / Inhalation | 0, 0,38, 1,00, 1,76 et 2,00 mg/kg† 26 semaines et 4 semaines de sevrage † régime posologique cyclique (semaines 1 à 13 et 22 à 26) | 0, 0,21, 0,55, 0,98 et 1,11 mg/kg | Bien tolérée à toutes les doses. Aucune modification pathologique clinique ou macroscopique reliée au traitement n'a été observée. Des titres d'anticorps positifs ont d'abord été observés à la 4e semaine, et ont persisté pendant toute la durée du traitement et de la période de sevrage (toutes les doses). Les concentrations sériques de dornase alfa n'ont indiqué aucune accumulation systémique significative. Des signes microscopiques de manchonnage périvasculaire, d'hyperplasie lymphoïde péribronchique, de bronchiolite/alvéolite dans les voies respiratoires distales et de sidérophage dans le tissu pulmonaire ont été observées à toutes les doses. Chez les animaux dont le titre d'anticorps était élevé, la tendance générale était à l'élévation du taux d'incidence et à l'augmentation de la gravité des lésions pulmonaires. Dans l'ensemble, on observait une régression des modifications histopathologiques du tissu pulmonaire à la fin de la période de sevrage. L'administration suivant un régime cyclique (deux mois) à fortes doses n'a eu aucune influence sur le profil d'innocuité de la dornase alfa relativement au traitement continu. | ||
* Les doses des études de l'administration par inhalation sont des estimations des doses inhalées. Les doses dans les voies respiratoires inférieures (VRI) sont plus faibles, en fonction de la ventilation-minute et de la fraction déposée dans les VRI.
De plus, on a mené des études sur l'administration pendant deux semaines de doses répétées allant jusqu'à 1,2 mg/kg/jour par voie intraveineuse chez des rats et des primates. On n'a observé aucune preuve de toxicité générale.
Pouvoir mutagène
Aucune manifestation d'un pouvoir mutagène n'a été observée à la suite des tests d'Ames effectués sur six souches différentes de bactéries (4 de S. typhimurium et 2 de E. coli), à des concentrations allant jusqu'à 5 000 µg/boîte de Petri, ni après une analyse cytogénétique sur des lymphocytes circulants humains à des concentrations allant jusqu'à 2 000 µg/boîte de Petri, et une analyse du lymphome de la souris à des concentrations allant jusqu'à 1 000 µg/boîte de Petri, avec et sans activation métabolique. La dornase alfa a fait l'objet d'un test d'induction du micronoyau (in vivo) afin d'évaluer sa capacité à provoquer des lésions chromosomiques dans les cellules de la moelle osseuse des souris après l'administration d'un bolus intraveineux pouvant atteindre 10 mg/kg pendant 2 jours consécutifs. Aucune manifestation de lésion chromosomique n'a été observée.
Études sur la reproduction et le développement
Des études sur la reproduction ont été menées sur des rats et des lapins auxquels on a administré par voie intraveineuse des doses pouvant atteindre 10 mg/kg/jour, soit une exposition systémique 600 fois supérieure à celle prévue à la suite de l'administration de la dose recommandée chez l'humain. Ces études n'ont révélé aucune altération de la fertilité, aucune lésion sur le fœtus, ni aucun effet sur son développement provoqué par la dornase alfa (voir MISES EN GARDE ET PRÉCAUTIONS – Femmes enceintes).
Pouvoir cancérogène
Des études s’étendant sur la vie de rats Sprague Dawley n’ont révélé aucun pouvoir cancérogène quand la dornase alfa était administrée à des doses allant jusqu’à 246 µg/kg de poids corporel par jour. La dornase alfa était administrée sous forme d’aérosol pendant un maximum de 30 minutes par jour, tous les jours pendant deux ans, pour produire des doses allant jusqu’à 246 µg/kg par jour dans les voies respiratoires inférieures, soit des doses pouvant atteindre 28,8 fois la dose clinique. Il n’y avait pas plus de tumeurs bénignes ou malignes, ni de types inhabituels de tumeurs après l’exposition des rats à PULMOZYME pendant leur vie entière.
RÉFÉRENCES
- 1. Shak S, Capon DJ, Hellmiss R, Marsters SA, Baker CL. Recombinant human DNase I reduces the viscosity of cystic fibrosis sputum. Proc Natl Acad Sci USA 1990;87:9188-92.
- 2. Boat TF. Cystic Fibrosis. In: Murray JF, Nadel JA, editors. Textbook of respiratory medicine. Philadelphia: Saunders WB, 1988;1:1126-52.
- 3. Collins FS. Cystic Fibrosis: molecular biology and therapeutic implications. Science 1992;256:774-9.
- 4. Potter JL, Spector S, Matthews LW, Lemm J. Studies of pulmonary secretions. Amer Rev of Respiratory Disease 1969;99:909-15.
- 5. Hubbard RC, McElvaney NG, Birrer P, Shak S, Robinson WW, Jolley C, et al. A preliminary study of aerosolized recombinant human deoxyribonuclease I in the treatment of cystic fibrosis. New Eng J Med 1992;326:812-5.
- 6. Aitken ML, Burke W, McDonald G, Shak S, Montgomery AB, Smith A. Recombinant human DNase inhalation in normal subjects and patients with cystic fibrosis. JAMA 1992;267(14):1947-51.
- 7. Fuchs HJ, Borowitz D, Christiansen D, Morris E, Nash M, Ramsey B, et al. Aerosolized recombinant human DNase reduces pulmonary exacerbations and improves pulmonary function in patients with cystic fibrosis. Presented by Mary Ellen Wohl, M.D. at the 36th Annual Conference on Chest Disease, Intermountain Thoracic Society, January 26, 1993.
- 8. Ranasinha C, Assoufi B, Shak S, Christiansen D, Fuchs H, Empey D, Geddes D, Hodson M. Efficacy and safety of short-term administration of aerosolized recombinant human DNase I in adults with stable stage cystic fibrosis. Lancet 1993;342:199-202.
- 9. Ramsey BW, Astley SJ, Aitken ML, Burke W, Colin AA, Dorkin HL, Eisenberg JD, et al. Efficacy and safety of short-term administration of aerosolized recombinant human deoxyribonuclease in patients with cystic fibrosis. Am Rev Respir Dis 1993;148:145-151.
- 10. Wagener JS, Rock MJ, McCubbin MM, Hamilton SD, Johnson CA, Ahrens RC. Aerosol delivery and safety of recombinant human deoxyribonuclease in young children with cystic fibrosis: A bronchoscopic study. J Pediatr 1998;133:486-491.
- 11. Quan JM, Tiddens, HA, Sy JP, McKenzie SG, Montgomery MD, Robinson PJ et al. A two-year randomized, placebo-controlled trial of dornase alfa in young patients with cystic fibrosis with mild lung function abnormalities. J Pediatr 2001; 139:813-20.