


Monographie de produit - RBX-Celecoxib
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
| 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES | 10/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, Surveillance et épreuves de laboratoire, Grossesse | 10/2022 |
7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cutané, Réactions cutanées graves | 10/2022 |
| 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.1 Femmes enceintes | 10/2022 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ...................................... 2
TABLE DES MATIÈRES ............................................................................................................................. 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ........................................... 4
1 INDICATIONS .................................................................................................................................. 4
1.1 Enfants ................................................................................................................................................ 4
1.2 Personnes âgées ................................................................................................................................. 5
2 CONTRE-INDICATIONS ..................................................................................................................... 5
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES .............................................. 6
4 POSOLOGIE ET ADMINISTRATION .................................................................................................... 7
4.1 Considérations posologiques .............................................................................................................. 7
4.2 Posologie recommandée et ajustement posologique ........................................................................ 7
4.4 Administration .................................................................................................................................... 8
4.5 Dose omise ......................................................................................................................................... 8
5 SURDOSAGE ................................................................................................................................... 8
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.............................. 9
7 MISES EN GARDE ET PRÉCAUTIONS ................................................................................................ 10
7.1 Populations particulières ..................................................................................................................20
7.1.1 Femmes enceintes ............................................................................................................................20
7.1.2 Femmes qui allaitent ........................................................................................................................20
7.1.3 Enfants ..............................................................................................................................................21
7.1.4 Personnes âgées ...............................................................................................................................21
8 EFFETS INDÉSIRABLES .................................................................................................................... 21
8.1 Aperçu des effets indésirables ..........................................................................................................21
8.2 Effets indésirables observés au cours des études cliniques .............................................................22
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ................................................................................28
8.5 Effets indésirables observés après la commercialisation .................................................................28
9 INTERACTIONS MÉDICAMENTEUSES .............................................................................................. 30
9.2 Aperçu des interactions médicamenteuses .....................................................................................30
9.4 Interactions médicament-médicament ............................................................................................30
9.5 Interactions médicament-aliment ....................................................................................................39
9.6 Interactions médicament-plante médicinale ....................................................................................39
9.7 Interactions médicament-épreuves de laboratoire ..........................................................................39
10 PHARMACOLOGIE CLINIQUE ...................................................................................................... 39
10.1 Mode d’action ....................................................................................................................................39
10.2 Pharmacodynamie .............................................................................................................................39
10.3 Pharmacocinétique ............................................................................................................................40
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................................... 42
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT ..................................................................... 42
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................................ 43
13 RENSEIGNEMENTS PHARMACEUTIQUES..................................................................................... 43
14 ÉTUDES CLINIQUES .................................................................................................................... 43
14.3 Études comparatives de biodisponibilité .............................................................................................55
15 MICROBIOLOGIE........................................................................................................................ 56
16 TOXICOLOGIE NON CLINIQUE ..................................................................................................... 56
17 MONOGRAPHIE DE PRODUIT À L'APPUI............................................................................................ 59
RENSEIGNEMENTS DESTINÉS AUX PATIENTS ......................................................................................... 60
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1 INDICATIONS
RBX-CELECOXIB (capsules de célécoxib) est indiqué pour soulager les symptômes associés à :
- l’arthrose;
- la polyarthrite rhumatoïde chez l’adulte;
- la spondylarthrite ankylosante.
RBX-CELECOXIB est également indiqué chez l’adulte pour soulager à court terme (≤ 7 jours) la douleur aiguë modérée ou sévère causée par :
- les traumas des tissus mous et les traumas musculosquelettiques, y compris les entorses;
- la chirurgie orthopédique;
- une extraction dentaire.
Capsules de célécoxib, particulièrement à des doses supérieures à 200 mg/jour, est associé à un risque accru de complications cardiovasculaires graves (comme un infarctus du myocarde, un accident vasculaire cérébral ou des accidents thrombotiques) qui peuvent être mortelles. Il ne faut PAS utiliser RBX-CELECOXIB à des doses supérieures à 200 mg/jour en présence d’une cardiopathie ischémique, d’une maladie vasculaire cérébrale, d’une insuffisance cardiaque (classes II à IV de la NYHA) ou de facteurs de risque de maladie cardiovasculaire. Chez les patients présentant une vulnérabilité accrue aux effets indésirables cardiovasculaires, d’autres stratégies de prise en charge QUI EXCLUENT l’utilisation des anti-inflammatoires non stéroïdiens (AINS), en particulier le célécoxib, le diclofénac et l’ibuprofène, devraient être envisagées en première intention (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Chez les patients présentant un risque accru de complications gastro-intestinales, d’autres stratégies de prise en charge QUI EXCLUENT l’utilisation des AINS, y compris RBX-CELECOXIB, devraient être envisagées en première intention (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
RBX-CELECOXIB ne doit être utilisé qu’à la dose efficace la plus faible pour la durée de traitement la plus courte possible afin de réduire au minimum le risque potentiel d’effets indésirables cardiovasculaires ou digestifs (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
RBX-CELECOXIB est un AINS et n’a par conséquent PAS D’EFFET sur la maladie ni sur son évolution. RBX-CELECOXIB, en tant qu’AINS, n’a pour effet que de soulager les symptômes et de réduire l’inflammation tant que le patient continue de le prendre.
1.1 Enfants
Enfants (< 18 ans) : D’après les données soumises à Santé Canada et examinées par l’organisme, l’innocuité et l’efficacité de capsules de célécoxib n’ont pas été établies chez les enfants. Par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population
(voir 2 CONTRE-INDICATIONS).
1.2 Personnes âgées
Personnes âgées (> 65 ans) : Les données d’essais cliniques et de pharmacovigilance portent à croire que l’utilisation chez les sujets âgés est associée à des différences sur le plan de l’innocuité (voir 7.1.4 Personnes âgées).
2 CONTRE-INDICATIONS
RBX-CELECOXIB est contre-indiqué dans les situations suivantes :
- le contexte périopératoire d’un pontage aortocoronarien. Bien que capsules de célécoxib N’AIT PAS FAIT l’objet d’études chez des patients ayant subi une telle intervention, l’emploi d’un autre AINS du groupe des inhibiteurs sélectifs de la COX-2 étudié dans ce contexte s’est traduit par une augmentation de la fréquence de complications cardiovasculaires ou thromboemboliques, d’infections profondes de la plaie chirurgicale et de complications touchant la plaie sternale (voir 14 ÉTUDES CLINIQUES, Innocuité cardiovasculaire – Méta-analyse des études sur le traitement chronique);
- le troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement);
- les femmes qui allaitent en raison du risque d’effets indésirables graves auquel le nourrisson est exposé;
- la présence d’une insuffisance cardiaque sévère non maîtrisée;
- les patients qui présentent une hypersensibilité à ce médicament ou à l’un des composants du produit (y compris les ingrédients non médicinaux) ou du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT;
- des antécédents de réactions de type allergique aux sulfamides;
- des antécédents de crise d’asthme, d’urticaire ou de réactions de type allergique après la prise d’acide acétylsalicylique (AAS) ou d’un autre anti-inflammatoire non stéroïdien (c.-à-d. la survenue d’un syndrome complet ou partiel d’intolérance à l’AAS ─ rhinosinusite, urticaire ou œdème angioneurotique, polypose nasale, asthme). Des réactions anaphylactoïdes mortelles se sont produites chez des sujets qui présentaient les problèmes médicaux mentionnés ci-dessus. Les personnes correspondant à ce profil sont exposées à un risque de réaction sévère même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable. On doit aussi tenir compte du risque de réaction croisée entre différents AINS (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Réactions anaphylactoïdes);
- la présence d’un ulcère gastrique, duodénal ou gastroduodénal en poussée évolutive ou d’hémorragie gastro-intestinale évolutive;
- la présence d’une hémorragie vasculaire cérébrale;
- la présence d’une maladie intestinale inflammatoire;
- la présence d’une dysfonction hépatique sévère ou d’une hépatopathie évolutive;
- la présence d’une insuffisance rénale sévère (clairance de la créatinine < 30 mL/min ou 0,5 mL/sec) ou d’une néphropathie qui s’aggrave (la surveillance s’impose chez les sujets qui présentent une atteinte rénale de gravité moindre en raison du risque de détérioration de leur fonction rénale lorsqu’ils prennent des AINS) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale);
- une hyperkaliémie avérée (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Équilibre hydro- électrolytique);
- les enfants et les adolescents (< 18 ans).
3
ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Mises en garde et précautions importantes
Risque de manifestation cardiovasculaire indésirable : cardiopathie ischémique, maladie vasculaire cérébrale, insuffisance cardiaque (classes II à IV de la NYHA)
RBX-CELECOXIB (célécoxib) est un anti-inflammatoire non stéroïdien (AINS). Célécoxib, particulièrement à des doses supérieures à 200 mg/jour, est associé à une fréquence accrue d’accidents thrombotiques cardiovasculaires graves (comme un infarctus du myocarde et un accident vasculaire cérébral) qui peuvent être mortels. Ce risque accru est comparable à celui observé avec l’emploi de fortes doses de diclofénac (≥ 150 mg/jour) ou d’ibuprofène (≥ 2400 mg/jour). Il ne faut PAS utiliser RBX-CELECOXIBà des doses supérieures à 200 mg/jour en présence d’une cardiopathie ischémique (comprenant, SANS s’y limiter : infarctus aigu du myocarde, antécédents d’infarctus du myocarde et/ou angine de poitrine), d’une maladie vasculaire cérébrale (comprenant, SANS s’y limiter : accident vasculaire cérébral, accident ischémique transitoire et/ou cécité monoculaire transitoire), d’insuffisance cardiaque (classes II à IV de la NYHA) et/ou de facteurs de risque de maladie cardiovasculaire.
D’après les résultats d’une méta-analyse d’essais à répartition aléatoire ayant comparé différents AINS, celecoxib est associé à un risque cardiovasculaire plus important que celui observé avec un placebo. Les résultats d’études d’observation menées auprès de vastes populations corroborent aussi cette observation (voir 14 ÉTUDES CLINIQUES, Innocuité cardiovasculaire).
Le risque d’accidents thrombotiques cardiovasculaires pourrait augmenter en début de traitement et s’intensifier avec la poursuite du traitement. Les patients atteints de maladie cardiovasculaire ou présentant des facteurs de risque cardiovasculaire peuvent être exposés à un risque accru (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire). Pour réduire au minimum le risque de manifestation cardiovasculaire indésirable, on recommande de prescrire la dose efficace la plus faible pour la période de traitement la plus courte possible. Chez les patients qui présentent un risque élevé de manifestation cardiovasculaire indésirable, d’autres stratégies de prise en charge QUI EXCLUENT les AINS, en particulier le célécoxib, le diclofénac et l’ibuprofène, doivent être envisagées en première intention.
Comme les autres AINS, RBX-CELECOXIB peut favoriser une rétention sodique proportionnelle à la dose faisant intervenir un mécanisme rénal, ce qui peut provoquer l’élévation de la tension artérielle et/ou l’exacerbation de l’insuffisance cardiaque (voir également 7 MISES EN GARDE ET PRÉCAUTIONS, Équilibre hydro-électrolytique).
Risque de manifestations gastro-intestinales
Comme les autres AINS, celecoxib est associé à une fréquence accrue de manifestations gastro-intestinales indésirables (telles les ulcérations, les perforations et les obstructions gastroduodénales et les hémorragies gastro-intestinales) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif).
Risque durant la grossesse
Il faut prescrire RBX-CELECOXIB avec prudence durant les premier et deuxième trimestres de la grossesse. À partir d’environ 20 semaines de grossesse, la prise d’un AINS peut causer un dysfonctionnement rénal menant à l’oligoamnios chez le fœtus, ainsi qu’un dysfonctionnement rénal ou une insuffisance rénale chez le nouveau-né (voir 7.1.1 Femmes enceintes). L’emploi de RBX-CELECOXIB est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement) (voir 2 CONTRE-INDICATIONS).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
RBX-CELECOXIB ne doit être utilisé qu’à la dose efficace la plus faible pour la durée de traitement la plus courte possible afin de réduire au minimum le risque potentiel d’effets indésirables cardiovasculaires ou digestifs (voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS).
Maladie cardiovasculaire ou facteurs de risque cardiovasculaire : Il ne faut PAS instaurer de traitement par RBX-CELECOXIB, en particulier à des doses supérieures à 200 mg/jour, en présence d’une maladie cardiovasculaire (insuffisance cardiaque [classes II à IV de la NYHA], cardiopathie ischémique) ou d’une maladie vasculaire cérébrale préexistante, ou de facteurs de risque de maladie cardiovasculaire (p. ex., hypertension, hyperlipidémie, diabète et tabagisme) (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
4.2 Posologie recommandée et ajustement posologique
Arthrose : La dose quotidienne recommandée de RBX-CELECOXIB est de 200 mg administrés en une dose unique ou fractionnés en 2 prises (100 mg, 2 fois par jour [f.p.j.]). La dose maximale est de 200 mg par jour.
Polyarthrite rhumatoïde : La dose initiale recommandée de RBX-CELECOXIB est de 100 mg, 2 f.p.j., laquelle peut ensuite passer à 200 mg, 2 f.p.j., au besoin. La dose maximale est de 200 mg, 2 f.p.j.
Spondylarthrite ankylosante : La dose quotidienne recommandée de RBX-CELECOXIB est de 200 mg administrés en une dose unique ou fractionnés en deux prises (100 mg, 2 f.p.j.). La dose maximale est de 200 mg par jour.
Douleur aiguë : La dose recommandée de RBX-CELECOXIB est de 400 mg en une seule prise le premier jour, suivis de 200 mg, 1 f.p.j., les jours suivants, durant 7 jours au maximum. On peut indiquer aux patients de prendre une dose additionnelle de 200 mg par jour, au besoin. La dose maximale est de 400 mg par jour pendant 7 jours tout au plus.
Enfants (< 18 ans) : Santé Canada n’a pas autorisé d’indication chez les enfants (voir 2 CONTRE- INDICATIONS).
Insuffisance hépatique : Chez les patients présentant une dysfonction hépatique légère (score de Child- Pugh de 5 à 6), on doit amorcer le traitement par les capsules RBX-CELECOXIB à la dose la plus faible. Chez les patients présentant un degré modéré de dysfonction hépatique (score de Child-Pugh de 7 à 9), la dose quotidienne recommandée doit être réduite de 50 % et ne pas dépasser 100 mg, 1 f.p.j. (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques). RBX-CELECOXIB est contre-indiqué chez les patients atteints d’une dysfonction hépatique sévère (score de Child-Pugh > 9) (voir 2 CONTRE- INDICATIONS).
Insuffisance rénale : Aucun réglage posologique n’est nécessaire chez les patients ayant une clairance de la créatinine > 30 mL/min (voir 10.3 Pharmacocinétique, Populations particulières et états pathologiques). RBX-CELECOXIB est contre-indiqué chez les patients atteints d’insuffisance rénale sévère (clairance de la créatinine < 30 mL/min) (voir 2 CONTRE-INDICATIONS).
Personnes âgées (> 65 ans) : Chez les sujets âgés, fragiles et affaiblis, on doit réduire la posologie à la plus faible dose permettant de maîtriser les symptômes, et ajuster celle-ci au besoin (voir 7.1.4 Personnes âgées).
Carence en CYP 2C9 : On doit user de prudence si l’on prescrit le RBX-CELECOXIB à des patients dont on soupçonne ou dont on sait par leurs antécédents qu’ils métabolisent lentement les substrats de la CYP 2C9. Chez ces patients, on doit amorcer le traitement par le célécoxib avec la moitié de la plus faible dose recommandée, et la dose maximale recommandée est de 100 mg par jour (voir 9 INTERACTIONS MÉDICAMENTEUSES et 7.1 Populations particulières).
4.4 Administration
RBX-CELECOXIB peut être pris avec ou sans aliments.
4.5 Dose omise
Les patients qui oublient une ou plusieurs doses de RBX-CELECOXIB ne doivent pas prendre une dose plus forte pour compenser la ou les doses oubliées, mais plutôt prendre la dose oubliée aussitôt que possible, puis prendre la dose suivante à l’heure habituelle.
5 SURDOSAGE
Aucun cas de surdosage n’a été signalé avec celecoxib durant les essais cliniques. Chez 12 patients, l’administration de doses allant jusqu’à 2400 mg/jour pendant une période pouvant
| Voie d’administration | Forme pharmaceutique/ teneur/composition | Ingrédients non médicinaux |
| Orale | Capsules dosées à 100 et à 200 mg | Silice sublime, croscarmellose sodique, lactose monohydraté, stéarate de magnésium, povidone,et laurylsulfate de sodium. Les capsules sont faites de la gélatine et contient laurylsulfate de sodium, dioxyde de titane et imprégnation comestibles de l'encre (oxyde de fer noir, hydroxyde de potassium, propylèneglycol, et vernis à la gomme laque). |
atteindre 10 jours n’a entraîné aucune toxicité grave.
Les symptômes d’un surdosage aigu par les AINS se limitent habituellement à de la léthargie, de la somnolence, des nausées, des vomissements et des douleurs épigastriques. Ces symptômes sont en général corrigés par des mesures de soutien appropriées. Des hémorragies digestives peuvent survenir. Des cas d’hypertension, d’insuffisance rénale aiguë, d’insuffisance respiratoire et de coma sont possibles, mais rares. Des réactions anaphylactoïdes s’étant produites à la suite de l’ingestion de doses thérapeutiques d’AINS, elles peuvent également se manifester en cas de surdose.
En cas de surdose par un AINS, on doit mettre en œuvre les mesures symptomatiques et de soutien appropriées. Il n’existe pas d’antidote spécifique. On ne dispose d’aucune donnée sur l’élimination du célécoxib par hémodialyse, mais compte tenu qu’il se lie fortement aux protéines plasmatiques (> 97 %), il est peu probable que la dialyse soit utile en cas de surdose. Chez les patients traités dans les 4 heures qui sont symptomatiques ou qui ont pris une surdose massive, on peut provoquer des vomissements ou administrer du charbon activé (60 à 100 g chez l’adulte; 1 à 2 g/kg chez l’enfant) ou un purgatif osmotique, ou tenter toutes ces mesures. En raison du fort pourcentage de liaison aux protéines plasmatiques, la diurèse forcée, l’alcalinisation de l’urine, l’hémodialyse ou l’hémoperfusion risquent de ne pas être efficaces.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau – Formes pharmaceutiques, teneurs, composition et conditionnement
Les gélules de RBX-CELECOXIB (célécoxib) à 100 mg sont des gélules en gélatines dures et opaques, de couleur blanche à blanc cassé, sur lesquelles sont imprimées avec de l'encre noire "CC" sur la coiffe et "100" sur le corps de l'enveloppe de la gélule, et qui contiennent de la poudre granuleuse et/ou une masse compactée de couleur blanche à blanc cassé. Disponible dans flacons de 100 et 500.
Les gélules de RBX-CELECOXIB (célécoxib) à 200 mg sont des gélules en gélatines dures et opaques, de couleur blanche à blanc cassé, sur lesquelles sont imprimées avec de l'encre noire "CC" sur la coiffe et "200" sur le corps de l'enveloppe de la gélule, et qui contiennent de la poudre granuleuse et/ou une masse compactée de couleur blanche à blanc cassé. Disponible dans flacons de 100 et 500.
7 MISES EN GARDE ET PRÉCAUTIONS
Voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES.
Généralités
Les patients fragiles ou affaiblis peuvent moins bien tolérer les effets indésirables; par conséquent, une attention particulière devrait être apportée au traitement de cette population. Pour réduire au minimum le risque potentiel de manifestations indésirables, la dose efficace la plus faible devrait être utilisée pendant la durée de traitement la plus courte possible. Comme avec les autres AINS, la prudence est recommandée dans le traitement des patients âgés, qui sont plus sujets à l’insuffisance rénale, hépatique ou cardiaque. Chez les patients à risque élevé, d’autres schémas de traitement ne comportant pas d’AINS devraient être envisagés.
RBX-CELECOXIB N’EST PAS RECOMMANDÉ en association avec d’autres AINS, à l’exception de l’AAS à faible dose en prophylaxie cardiovasculaire, en raison de l’absence d’effet synergique bénéfique démontré résultant d’une telle association et du risque additionnel de manifestations indésirables que celle-ci comporte (voir 9.4 Interactions médicament-médicament).
Cancérogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE, Cancérogénicité et Pouvoir mutagène.
Appareil cardiovasculaire
RBX-CELECOXIB est un anti-inflammatoire non stéroïdien (AINS). Célécoxib, particulièrement à des doses supérieures à 200 mg/jour, est associé à un risque accru d’accidents thrombotiques cardiovasculaires graves (comme un infarctus du myocarde et un accident vasculaire cérébral) qui peuvent être mortels. Ce risque accru est comparable à celui observé avec l’emploi de fortes doses de diclofenac (≥ 150 mg/jour) ou d’ibuprofène (≥ 2400 mg/jour). Certaines études d’observation ont révélé que le risque d’accidents thrombotiques cardiovasculaires commençait à augmenter dès les premières semaines de traitement. Ce risque augmentait avec la durée du traitement par un AINS.
L’augmentation relative du risque d’accidents thrombotiques cardiovasculaires graves au cours du traitement par un AINS semble comparable chez les patients qui présentent une maladie cardiovasculaire ou des facteurs de risque cardiovasculaire et chez ceux qui n’en présentent pas. Cependant, chez ceux qui présentaient une maladie cardiovasculaire ou des facteurs de risque cardiovasculaire durant le traitement, le risque absolu d’accidents thrombotiques cardiovasculaires graves était plus élevé, compte tenu de leur taux initial plus élevé.
Selon les résultats de certaines méta-analyses d’essais cliniques à répartition aléatoire et d’études épidémiologiques, l’administration de doses supérieures à 200 mg/jour serait associée à une augmentation du risque cardiovasculaire chez ces patients. Il ne faut PAS utiliser RBX-CELECOXIB à des doses supérieures à 200 mg/jour en présence de cardiopathie ischémique, de maladie vasculaire cérébrale, d’insuffisance cardiaque (classes II à IV de la NYHA) ou de facteurs de risque de maladie cardiovasculaire (p. ex., hypertension, hyperlipidémie, diabète et tabagisme) (voir 14 ÉTUDES CLINIQUES, Innocuité cardiovasculaire – Méta-analyse des études sur le traitement chronique).
Une étude d’innocuité à double insu et à répartition aléatoire intitulée Prospective Randomized Evaluation of Celecoxib Integrated Safety vs. Ibuprofen or Naproxen (PRECISION) a été réalisée pour comparer le célécoxib au naproxène et à l’ibuprofène chez des patients qui présentaient une maladie cardiovasculaire ou un risque élevé d’une telle maladie. Il s’est avéré que le célécoxib administré à raison de 100 à 200 mg 2 f.p.j. (dose quotidienne totale moyenne : 209 mg) était non inférieur au naproxène administré à raison de 375 à 500 mg 2 f.p.j. (dose quotidienne totale moyenne : 852 mg) et à l’ibuprofène administré à raison de 600 à 800 mg 3 f.p.j. (dose quotidienne totale moyenne : 2045 mg) à l’égard de la première manifestation du principal paramètre cardiovasculaire combiné de l’APTC (Antiplatelet Trialists Collaboration), qui comprenait la mortalité d’origine cardiovasculaire (y compris la mortalité d’origine hémorragique), l’infarctus du myocarde non mortel et l’accident vasculaire cérébral non mortel. La dose moyenne d’ibuprofène évaluée dans cette étude dépassait la posologie recommandée actuellement (soit une dose d’entretien quotidienne maximale de 1200 mg en prises fractionnées) (voir 14 ÉTUDES CLINIQUES, Études spéciales).
On doit faire preuve de prudence lorsqu’on prescrit RBX-CELECOXIB à des patients présentant des facteurs de risque de maladie cardiovasculaire, de maladie vasculaire cérébrale ou de néphropathie, tels que ceux qui sont mentionnés ci-après (liste NON exhaustive) :
- hypertension;
- dyslipidémie / hyperlipidémie;
- diabète;
- insuffisance cardiaque (classe I de la NYHA);
- coronaropathie (athérosclérose);
- artériopathie périphérique;
- tabagisme;
- clairance de la créatinine < 60 mL/min ou 1 mL/s;
- infarctus aigu du myocarde, antécédents d’infarctus du myocarde et/ou angine;
- accident vasculaire cérébral, accident ischémique transitoire et/ou cécité monoculaire transitoire.
L’emploi d’un AINS tel que RBX-CELECOXIB peut provoquer de l’hypertension ou aggraver une hypertension préexistante, ce qui peut, dans un cas comme dans l’autre, augmenter le risque cardiovasculaire tel qu’il est décrit ci-dessus. Par conséquent, on doit mesurer régulièrement la tension artérielle des patients. Il faut envisager de mettre fin au traitement par RBX-CELECOXIB si celui-ci entraîne l’apparition ou l’aggravation d’une hypertension.
Comme les autres AINS, RBX-CELECOXIB peut provoquer de la rétention hydrique et de l’œdème, et pourrait exacerber l’insuffisance cardiaque par le jeu d’un mécanisme rénal (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Équilibre hydro-électrolytique).
Chez les patients qui présentent un risque élevé de manifestation indésirable cardiovasculaire, d’autres stratégies de prise en charge QUI EXCLUENT l’utilisation des AINS, en particulier le célécoxib, le diclofénac et l’ibuprofène, devraient être envisagées en première intention. Pour réduire au minimum le risque potentiel de manifestation cardiovasculaire indésirable, on recommande de prescrire la dose efficace la plus faible pour la durée de traitement la plus courte possible.
Parmi 3 essais cliniques d’une durée approximative de 3 ans menés après répartition aléatoire, un essai a révélé une augmentation des complications cardiovasculaires graves (surtout des infarctus du myocarde) par rapport au placebo; cette augmentation était liée à la dose de capsules de célécoxib et était décelable aux doses égales ou supérieures à 200 mg, 2 f.p.j.
Système endocrinien et métabolisme
Corticostéroïdes : RBX-CELECOXIB n’est pas un substitut des corticostéroïdes et il NE TRAITE PAS l’insuffisance corticosurrénalienne. Le sevrage brusque des corticostéroïdes peut exacerber les manifestations d’une maladie répondant à la corticothérapie. Si on doit interrompre la corticothérapie chez un patient qui suit un traitement de longue durée, on doit prendre soin d’en diminuer graduellement la dose (voir 9.4 Interactions médicament-médicament).
Appareil digestif
Il existe un risque continu de manifestations toxiques digestives graves (parfois mortelles), comme des ulcérations, de l’inflammation, des perforations, des obstructions et des hémorragies gastroduodénales annoncées ou non par des symptômes avant-coureurs, chez les patients traités par des AINS, y compris RBX-CELECOXIB. Des troubles digestifs bénins, comme de la dyspepsie, sont courants et peuvent également se manifester en tout temps. Les professionnels de la santé doivent donc être vigilants à l’égard des ulcérations et des saignements chez les patients traités par RBX-CELECOXIB, même si ces personnes n’ont pas d’antécédents de symptomatologie digestive. La plupart des cas de mortalité rapportés spontanément à la suite de manifestations digestives sont survenus chez des sujets âgés ou affaiblis; par conséquent, une attention particulière devrait être apportée au traitement de cette population. Pour réduire au minimum le risque potentiel de manifestation digestive grave, on recommande de prescrire la dose efficace la plus faible pour la durée de traitement la plus courte possible. Chez les patients à risque élevé, d’autres schémas de traitement ne comportant pas d’AINS devraient être envisagé (voir 7.1.4 Personnes âgées).
On recommande d’informer les patients des signes et des symptômes d’une réaction toxique digestive grave et de leur indiquer de cesser de prendre RBX-CELECOXIB et de consulter immédiatement un médecin s’ils en observent l’apparition. La pertinence d’une surveillance périodique par des épreuves de laboratoire N’A PAS ÉTÉ DÉMONTRÉE, pas plus qu’elle n’a fait l’objet d’une évaluation appropriée. La plupart des patients éprouvant un effet indésirable grave touchant le tube digestif supérieur en cours de traitement ne présentent pas de symptômes. On a établi qu’environ 1 % des patients traités par les AINS durant 3 à 6 mois et environ 2 à 4 % de ceux traités durant 1 an subissent des ulcères, des hémorragies macroscopiques ou des perforations du tube digestif supérieur attribuables aux AINS. Cette tendance se maintient avec la poursuite du traitement; la probabilité de manifestation digestive grave augmente donc avec la durée du traitement. Néanmoins, le traitement de courte durée n’est pas pour autant dénué de risque.
On doit faire preuve de prudence en prescrivant RBX-CELECOXIB à des patients qui ont des antécédents d’ulcère gastroduodénal ou d’hémorragies digestives. Les études ont en effet montré que, s’ils prennent des AINS, ces patients sont exposés à un risque d’hémorragie digestive plus de 10 fois supérieur à celui des patients qui n’ont ni l’un ni l’autre de ces facteurs de risque. Parmi les
autres facteurs de risque d’ulcération et d’hémorragie digestives, mentionnons également une infection à Helicobacter pylori, le vieillissement, un traitement prolongé par un AINS, une consommation excessive d’alcool, le tabagisme, un mauvais état de santé général et l’emploi concomitant d’un médicament appartenant à l’une des classes suivantes :
- anticoagulants (p. ex., la warfarine);
- antiplaquettaires (p. ex., l’AAS, le clopidogrel);
- corticostéroïdes pour administration orale (p. ex., la prednisone);
- inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) (p. ex., le citalopram, la paroxétine, la fluoxétine, la sertraline).
Rien ne prouve de façon concluante que l’administration concomitante d’un antagoniste des récepteurs H2 de l’histamine, d’un antiacide, ou des deux, prévienne l’apparition d’effets indésirables digestifs, ni qu’elle permette de poursuivre le traitement par capsules de célécoxib advenant de tels effets.
Au cours des essais cliniques, l’administration de capsules de célécoxib a été accompagnée d’une faible fréquence d’ulcération gastroduodénale et d’effets indésirables graves sur le tube digestif (voir 8.2 Effets indésirables observés au cours des études cliniques). Lors d’une étude prospective portant sur les résultats à long terme menée chez des patients arthrosiques et polyarthritiques (étude CLASS ou Celecoxib Long-Term Arthritis Safety Study), on n’a relevé aucune différence significative quant à la fréquence des complications ulcéreuses entre les patients qui avaient reçu celecoxib à une dose supérieure aux doses thérapeutiques (400 mg, 2 f.p.j.) et qui prenaient concomitamment de l’AAS (N = 882), et les patients des deux groupes de comparaison traités par 800 mg d’ibuprofène, 3 f.p.j., et 75 mg de diclofénac, 2 f.p.j., respectivement. La fréquence des complications ulcéreuses et des ulcères symptomatiques était plus faible chez les patients du groupe celecoxib que chez les patients du groupe ibuprofène, chez les patients ne prenant pas d’AAS. Au cours des essais de comparaison avec un agent actif, on a obtenu avec toutes les doses de célécoxib un taux d’ulcération gastroduodénale vérifiée par endoscopie inférieur à celui de l’AINS comparé. En ce qui a trait aux essais comparatifs avec placebo, les taux obtenus étaient similaires (voir 14 ÉTUDES CLINIQUES, Études endoscopiques).
Appareil génito-urinaire
Certains AINS peuvent causer des signes ou des symptômes urinaires persistants (douleur vésicale, dysurie, pollakiurie), une hématurie ou une cystite. Ces symptômes peuvent se manifester à tout moment du traitement. Si de tels symptômes se manifestent et ne s’expliquent pas autrement, on doit interrompre le traitement par RBX-CELECOXIB afin de vérifier si les symptômes disparaissent avant de procéder à des examens urologiques ou à un traitement.
Système sanguin et lymphatique
Les AINS qui inhibent la biosynthèse des prostaglandines perturbent la fonction
plaquettaire à des degrés variables. Par conséquent, les patients vulnérables aux effets d’une telle action – p. ex., les patients qui prennent des anticoagulants ou qui sont atteints d’hémophilie ou d’un trouble de la fonction plaquettaire – doivent faire l’objet d’une surveillance étroite lorsqu’ils reçoivent RBX-CELECOXIB.
À la posologie recommandée, capsules de célécoxib n’altère généralement pas la numération plaquettaire, le temps de prothrombine ou temps de Quick (TQ), le temps de céphaline, ni l’agrégation plaquettaire (voir 14 ÉTUDES CLINIQUES, Fonction plaquettaire).
Anticoagulants : L’utilisation concomitante d’AINS et d’anticoagulants augmente le risque d’hémorragie et commande la prudence. L’administration concomitante de RBX-CELECOXIB et d’anticoagulants exige une surveillance étroite du Rapport international normalisé (RIN) et de l’effet anticoagulant (voir 9 INTERACTIONS MÉDICAMENTEUSES).
En dépit de la surveillance du RIN en vue de le maintenir dans un intervalle de valeurs thérapeutiques, il est possible que les saignements augmentent.
Des rapports de pharmacovigilance font état de cas d’hémorragie grave (parfois fatale), surtout chez des patients âgés, survenus dans le cadre d’un traitement concomitant par célécoxib et la warfarine ou des médicaments similaires (voir 8.5 Effets indésirables observés après la commercialisation).
Effets antiplaquettaires : Les AINS inhibent l’agrégation des plaquettes et il a été démontré qu’ils prolongent la durée du temps de saignement chez certains patients. Contrairement à l’acide acétylsalicylique (AAS), leur effet sur la fonction plaquettaire est réversible; cet effet est aussi quantitativement moins important ou de moindre durée. À la posologie recommandée, célécoxib ne semble pas inhiber l’agrégation des plaquettes (voir 14 ÉTUDES CLINIQUES, Fonction plaquettaire).
L’efficacité de capsules de célécoxib et des autres AINS en tant qu’agents antiplaquettaires n’a pas été démontrée; par conséquent, ils NE DOIVENT PAS être substitués à l’AAS ni à d’autres agents antiplaquettaires pour la prophylaxie des maladies thromboemboliques cardiovasculaires. Les traitements antiplaquettaires (p. ex., l’AAS) NE DOIVENT PAS être interrompus. Certaines données indiquent que l’emploi d’un AINS en concomitance avec l’AAS peut considérablement atténuer les effets cardioprotecteurs de l’AAS (voir 9.4 Interactions médicament-médicament).
La prise concomitante de RBX-CELECOXIB et de faibles doses d’AAS augmente le risque d’ulcération et d’autres complications gastro-intestinales.
Dyscrasies sanguines : Bien que rares, les dyscrasies sanguines (telles que neutropénie, leucopénie, thrombopénie, anémie aplasique et agranulocytose) associées à un traitement par les anti- inflammatoires non stéroïdiens (AINS) risquent d’avoir de graves conséquences.
Les patients traités par des AINS, y compris capsules de célécoxib peuvent faire de l’anémie. Les facteurs en cause peuvent être une rétention hydrique, un saignement digestif ou un effet sur l’érythropoïèse qui n’est pas encore parfaitement compris. On doit vérifier régulièrement l’hémoglobinémie et l’hématocrite des patients qui suivent un traitement de longue durée par un AINS, y compris RBX-CELECOXIB, au moindre signe ou symptôme d’anémie ou de perte sanguine.
Au cours des essais cliniques comparatifs, on a rapporté des cas d’anémie à une fréquence de 0,6 % avec capsules de célécoxib et de 0,4 % avec le placebo. Des hémorragies graves susceptibles d’entraîner la mort ont été signalées chez des patients, surtout des personnes âgées, qui recevaient capsules de célécoxib en concomitance avec de la warfarine ou un agent semblable (voir 9.4 Interactions médicament-médicament et 8.5 Effets indésirables observés après la commercialisation).
Fonctions hépatique, biliaire et pancréatique
Des augmentations à la limite de la normale peuvent se produire dans les résultats d’une ou de plusieurs épreuves de la fonction hépatique (ALAT, ASAT, phosphatases alcalines) chez environ 15 % des patients traités par un AINS. Il peut arriver que ces anomalies s’accentuent, restent essentiellement inchangées ou disparaissent avec la poursuite du traitement.
Au cours des essais cliniques comparatifs portant sur capsules de célécoxib, la fréquence des hausses à la limite de la normale dans les résultats des épreuves hépatiques s’est située à 6 % dans le cas de capsules de célécoxib et à 5 % dans le cas du placebo. Environ 0,2 % des patients traités par capsules de célécoxib et 0,3 % des témoins recevant un placebo ont présenté des hausses notables des taux d’ALAT et d’ASAT.
Le patient qui présente des symptômes ou des signes d’insuffisance hépatique, ou dont les épreuves révèlent des anomalies, devra être suivi étroitement afin de dépister toute réaction hépatique plus sévère qui pourrait survenir durant le traitement par RBX-CELECOXIB. On a rapporté des réactions hépatiques sévères associées à capsules de célécoxib, notamment des cas de nécrose hépatique et d’insuffisance hépatique (ayant causé la mort ou nécessité une greffe de foie) ainsi que des cas d’hépatite fulminante (ayant causé la mort), d’hépatite cholestatique (ayant causé la mort) et d’ictère.
Bien que de telles réactions soient rares, on devra cesser le traitement par RBX-CELECOXIB si les anomalies des résultats des épreuves hépatiques persistent ou s’aggravent, si des signes et des symptômes évocateurs d’une hépatopathie (p. ex., ictère) se déclarent, ou encore, en cas de manifestations générales (p. ex., éosinophilie associée à une éruption cutanée, etc.) (voir 2 CONTRE-INDICATIONS).
S’il est nécessaire de prescrire ce médicament en présence d’une altération de la fonction hépatique, le traitement devra être administré sous étroite surveillance.
Système immunitaire
Comme les autres AINS, RBX-CELECOXIB peut masquer les signes et les symptômes d’une infection sous- jacente.
Méningite aseptique : On a observé, dans de rares cas et avec certains AINS, des symptômes de méningite aseptique (raideur cervicale, céphalées sévères, nausées et vomissements, fièvre ou obnubilation). Les patients qui souffrent d’une maladie auto-immune (lupus érythémateux disséminé, collagénoses mixtes, etc.) semblent prédisposés à cette réaction. Le médecin doit donc être particulièrement vigilant quant à la possibilité d’une telle complication chez ces patients.
Surveillance et épreuves de laboratoire
Système cardiovasculaire (hypertension) : On doit surveiller régulièrement la tension artérielle durant le traitement par RBX-CELECOXIB.
Système hématopoïétique : On doit vérifier régulièrement l’hémoglobinémie, l’hématocrite et la numération globulaire des patients qui suivent un traitement de longue durée par un AINS, y compris RBX-CELECOXIB, au moindre signe ou symptôme d’anémie ou de perte sanguine.
L’administration concomitante de RBX-CELECOXIB et d’anticoagulants commande une surveillance étroite du Rapport international normalisé (RIN) et de l’effet anticoagulant.
Fonction hépatique : Les patients qui présentent des symptômes ou des signes d’insuffisance hépatique, ou dont les épreuves de la fonction hépatique révèlent des anomalies, devront être suivis étroitement afin de dépister toute réaction hépatique plus sévère qui pourrait survenir durant le traitement par RBX-CELECOXIB. On devra cesser le traitement par RBX-CELECOXIB si les anomalies des résultats des épreuves de la fonction hépatique persistent ou s’aggravent.
Grossesse : Il est conseillé de surveiller attentivement le volume de liquide amniotique des femmes enceintes qui reçoivent RBX-CELECOXIB pendant la seconde moitié du deuxième trimestre de la grossesse (à partir d’environ 20 semaines), car RBX-CELECOXIB peut entraîner une diminution du volume de liquide amniotique, voire un oligoamnios (voir Populations particulières). RBX-CELECOXIB est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse.
Fonction rénale : On doit surveiller la fonction rénale (créatininémie et teneur du sang en urée, etc.) des patients à risque élevé, tels les sujets âgés, les patients atteints d’une néphropathie avancée, de maladie cardiovasculaire ou de diabète, de même que chez les patients qui reçoivent concomitamment des diurétiques et des inhibiteurs de l’ECA (voir 2 CONTRE-INDICATIONS). On devra cesser le traitement par RBX-CELECOXIB si les anomalies des résultats des épreuves de la fonction rénale persistent ou s’aggravent.
On doit mesurer régulièrement le taux des électrolytes comme la kaliémie chez les patients qui suivent un traitement de longue durée par un AINS, y compris RBX-CELECOXIB, au moindre signe ou symptôme de néphropathie.
Système nerveux
Certains patients peuvent éprouver de la somnolence, des étourdissements, une vue brouillée, des vertiges, des acouphènes, une perte d’audition, de l’insomnie ou des symptômes de dépression lors d’un traitement par un AINS comme RBX-CELECOXIB. Les patients qui éprouvent ces symptômes doivent faire preuve de prudence dans la conduite d’activités exigeant de la vigilance.
Fonction visuelle
On a signalé des cas de vue brouillée ou de baisse de l’acuité visuelle chez les patients traités par des AINS. On doit cesser le traitement par RBX-CELECOXIB chez tout patient qui présente de tels symptômes et le soumettre à un examen des yeux. Les patients qui suivent un traitement de longue durée par RBX-CELECOXIB doivent subir des examens périodiques de la vue.
Considérations périopératoires
Contexte périopératoire d’un pontage aortocoronarien : Voir 2 CONTRE-INDICATIONS.
Fonctions mentale et psychique
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système nerveux.
Fonction rénale
Chez l’animal, l’administration d’AINS pendant une période prolongée s’est accompagnée d’une nécrose médullaire rénale et d’autres lésions rénales. Chez l’être humain, on a signalé des manifestations telles qu’une néphrite interstitielle aiguë, une hématurie, une protéinurie légère ainsi que des cas isolés de syndrome néphrotique et de glomérulonéphrite aiguë.
Une insuffisance rénale liée aux AINS peut survenir chez les patients qui présentent des états précurseurs d’une affection rénale menant à une réduction du débit sanguin rénal ou du volume sanguin. Dans ces situations, les prostaglandines rénales contribuent au maintien de l’irrigation rénale et de la filtration glomérulaire (FG). Chez ces patients, l’administration d’un AINS peut entraîner une réduction de la synthèse des prostaglandines qui se traduit par une altération de la fonction rénale. Les patients les plus exposés à ce type de néphrotoxicité sont ceux qui présentent déjà une insuffisance rénale (FG < 60 mL/min ou 1 mL/s), les patients déshydratés, ceux qui suivent un régime hyposodé, les patients atteints d’insuffisance cardiaque, de cirrhose ou d’insuffisance hépatique, ceux qui prennent un inhibiteur de l’enzyme de conversion de l’angiotensine, un antagoniste des récepteurs de l’angiotensine II, de la cyclosporine ou un diurétique, ainsi que les patients âgés. Chez ces patients, on doit exercer une surveillance de la fonction rénale. Des cas d’insuffisance rénale grave ou menaçant le pronostic vital ont été signalés après un traitement de courte durée par des AINS chez des patients dont la fonction rénale était normale ou altérée. Même chez les patients à risque qui tolèrent les AINS dans des conditions stables, il peut se produire une décompensation de la fonction rénale pendant les périodes où l’organisme subit un stress accru (p. ex., déshydratation causée par une gastro-entérite). L’arrêt du traitement par les AINS est généralement suivi du rétablissement de l’état préthérapeutique.
Les effets sur la fonction rénale observés au cours des essais cliniques effectués sur capsules de célécoxib se sont révélés similaires à ceux produits par les AINS qui lui étaient comparés (voir 2 CONTRE-INDICATIONS).
On doit faire preuve de prudence quand on amorce un traitement par un AINS, tel que RBX-CELECOXIB, chez des patients gravement déshydratés. On recommande de rétablir l’hydratation du patient avant d’amorcer le traitement. La prudence est également recommandée en présence d’une affection rénale préexistante.
Néphropathie grave : On ne dispose d’aucune donnée tirée d’essais cliniques comparatifs concernant l’usage de capsules de célécoxib chez des patients atteints d’une néphropathie grave. Après la commercialisation de célécoxib, des cas d’insuffisance rénale grave, certains ayant nécessité une dialyse et d’autres ayant entraîné la mort, ont été signalés chez des patients atteints d’insuffisance rénale. Par conséquent, comme pour les autres AINS, on ne recommande pas le traitement par RBX-CELECOXIB chez les patients atteints d’une néphropathie grave. On doit exercer une surveillance de la fonction rénale, surtout chez les populations à risque élevé telles que les personnes âgées, les personnes atteintes de maladie cardiovasculaire ou de diabète, de même que les patients faisant un usage concomitant d’un diurétique ou d’un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) (voir 2 CONTRE-INDICATIONS).
Équilibre hydro-électrolytique : L’utilisation des AINS tels que RBX-CELECOXIB peut favoriser une rétention sodique proportionnelle à la dose, ce qui peut provoquer une rétention hydrique et un œdème pouvant conduire à une élévation de la tension artérielle et à une exacerbation de l’insuffisance cardiaque. La prudence est donc de rigueur quand on administre RBX-CELECOXIB chez les personnes en insuffisance cardiaque, les hypertendus, les patients dont la fonction cardiaque est déficiente, les sujets âgés et ceux atteints de toute autre affection prédisposant à la rétention hydrique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Le traitement par les AINS, y compris RBX-CELECOXIB, comporte un risque d’hyperkaliémie, surtout chez les sujets atteints d’affections telles que le diabète sucré ou l’insuffisance rénale, de même que chez les patients âgés ou qui reçoivent un traitement concomitant par les adrénolytiques, les inhibiteurs de l’enzyme de conversion de l’angiotensine, les antagonistes des récepteurs de l’angiotensine II, la cyclosporine ou certains diurétiques.
On recommande donc des dosages périodiques des électrolytes (voir 2 CONTRE-INDICATIONS).
Au cours des essais cliniques, on a signalé de la rétention hydrique chez 2,1 % des patients traités par capsules de célécoxib (voir 8.2 Effets indésirables observés au cours des études cliniques). Lors d’une étude rétrospective sur les résultats à long terme (étude CLASS, pour Celecoxib Long-Term Arthritis Safety Study), les taux d’hypertension chez les patients qui ont reçu 400 mg de célécoxib, 2 f.p.j. (n = 3987), 800 mg d’ibuprofène, 3 f.p.j. (n = 1985) ou 75 mg de diclofénac, 2 f.p.j. (n = 1996) ont été de 2,0 %, 3,1 % et 2,0 %, respectivement. Les taux d’œdème correspondants ont été de 3,7 %, 5,2 % et 3,5 %, respectivement (voir 8.2 Effets indésirables observés au cours des études cliniques).
Santé reproductive : risque pour les femmes et les hommes
Fertilité
Comme avec tout autre médicament connu pour inhiber la synthèse de la cyclo-oxygénase/des prostaglandines, RBX-CELECOXIB peut altérer la fertilité et n’est pas recommandé chez les femmes quitentent de concevoir. Par conséquent, on devrait envisager l’interruption du traitement par RBX-CELECOXIB chez les femmes ayant des difficultés à concevoir ou qui font l’objet d’une évaluation pour infertilité.
Appareil respiratoire
Bien que rares, les réactions asthmatiques à l’AAS sont un indice très important de sensibilité à l’AAS et aux AINS. Elles surviennent plus fréquemment chez les patients asthmatiques présentant une polypose nasale. Des cas de pneumonite, parfois graves, ont été signalés chez des patients recevant du célécoxib.
Sensibilité/résistance
Allergies aux sulfamides : Voir 2 CONTRE-INDICATIONS.
Réactions anaphylactoïdes : Comme c’est le cas en général avec les anti-inflammatoires non stéroïdiens, des réactions anaphylactoïdes se sont produites chez des patients qui n’ont jamais été exposés à capsules de célécoxib. Selon les données obtenues depuis la mise en marché du produit, de très rares cas de réactions anaphylactiques/anaphylactoïdes et d’œdème angioneurotique ont été signalés chez des patients qui prenaient capsules de célécoxib. On NE
DOIT PAS administrer RBX-CELECOXIB aux patients qui présentent la triade provoquée par l’aspirine. Ce complexe symptomatique se produit habituellement chez des patients asthmatiques qui font une rhinite, avec ou sans polypose nasale, et qui, après avoir pris de l’AAS ou d’autres AINS, sont pris d’un bronchospasme sévère pouvant être fatal (voir 2 CONTRE-INDICATIONS).
Intolérance à l’acide acétylsalicylique (AAS) : On ne doit pas administrer RBX-CELECOXIB aux patients qui présentent le syndrome complet ou partiel d’intolérance à l’AAS (rhinosinusite, urticaire ou œdème angioneurotique, polypose nasale, asthme) chez qui l’asthme, l’anaphylaxie, l’urticaire ou l’œdème angioneurotique, la rhinite ou d’autres manifestations allergiques sont déclenchés par l’AAS ou d’autres AINS. Des réactions anaphylactoïdes mortelles se sont produites chez certains sujets qui présentaient les problèmes médicaux mentionnés ci-dessus. Les personnes correspondant à ce profil sont exposées à un risque de réaction sévère même si elles ont déjà pris des AINS sans avoir eu de réaction indésirable (voir 2 CONTRE-INDICATIONS).
Réaction croisée : Les patients allergiques à un anti-inflammatoire non stéroïdien peuvent l’être également à n’importe quel autre.
Réactions cutanées graves : Voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cutané.
Appareil cutané
Réactions cutanées graves : L’utilisation de certains AINS offerts sur le marché, tels que RBX-CELECOXIB, a été associée à de rares cas de réactions cutanées graves, mortelles ou menaçant le pronostic vital, dont les suivantes :
- toxidermie avec éosinophilie et symptômes généraux (ou syndrome d’hypersensibilité);
- syndrome de Stevens-Johnson;
- érythrodermie bulleuse avec épidermolyse;
- érythrodermie; et
- érythème polymorphe.
Le risque de telles manifestations semble plus élevé au début du traitement; en effet, dans la majorité des cas, la réaction cutanée s’est produite au cours du premier mois de traitement. Ces réactions peuvent être réversibles si l’on interrompt l’administration de l’agent causal et si l’on instaure un traitement approprié. On doit informer les patients de cesser de prendre leur AINS en cas d’éruption cutanée et de consulter leur médecin sur-le-champ, afin que celui-ci évalue la réaction et leur indique les mesures à prendre, y compris les autres traitements qu’ils devront peut-être interrompre.
Le syndrome d’hypersensibilité se caractérise généralement, mais pas exclusivement, par de la fièvre, une éruption cutanée, une adénopathie et/ou une enflure du visage. Les autres manifestations cliniques possibles sont l’hépatite, la néphrite, les anomalies hématologiques, la myocardite et la myosite. Ce syndrome ressemble parfois à une infection virale aiguë, et s’accompagne souvent d’éosinophilie. Or, comme sa présentation varie fortement d’un cas à l’autre, il peut toucher des organes, appareils ou systèmes non mentionnés ici. Il est important de noter que les premiers signes et symptômes d’hypersensibilité, comme la fièvre et l’adénopathie, peuvent survenir en l’absence d’éruption cutanée.
Il convient donc de cesser l’emploi de RBX-CELECOXIB dès les premiers signes d’éruptions cutanées, de lésions des muqueuses ou de tout autre signe d’hypersensibilité.
7.1 Populations particulières
7.1.1 Femmes enceintes
RBX-CELECOXIB est CONTRE-INDIQUÉ au cours du troisième trimestre de la grossesse en raison du risque de fermeture prématurée du canal artériel et d’inertie utérine (prolongation de l’accouchement) (voir 16 TOXICOLOGIE NON CLINIQUE). Il est recommandé de prescrire RBX-CELECOXIB avec prudence durant le premier et le deuxième trimestres, et plus précisément entre le milieu et la fin du deuxième trimestre de la grossesse (à partir de la 20e semaine environ), car il peut causer un dysfonctionnement rénal menant à l’oligoamnios chez le fœtus et, dans certains cas, un dysfonctionnement rénal ou une insuffisance rénale chez le nouveau-né.
Des études publiées et des rapports reçus après la commercialisation des produits indiquent que la prise d’AINS à partir d’environ 20 semaines de grossesse a été associée à un dysfonctionnement rénal menant à l’oligoamnios chez le fœtus et, dans certains cas, à un dysfonctionnement rénal ou une insuffisance rénale chez le nouveau-né. On a observé que les AINS causaient une importante réduction de la production d’urine par le fœtus, phénomène qui précédait la diminution du volume de liquide amniotique. Quelques rapports de cas ont également fait état de dysfonctionnement rénal néonatal et d’insuffisance rénale sans oligoamnios associés à la prise d’AINS durant la grossesse, dont certains ont été irréversibles, même après l’arrêt du traitement.
Ces manifestations indésirables sont généralement observées après quelques jours ou semaines de traitement, mais de rares cas d’oligoamnios ont été signalés à peine 48 heures après le début de la prise d’AINS. Parmi les complications possibles d’un oligoamnios prolongé, citons la contracture des membres et un retard de la maturation pulmonaire. Certains cas d’insuffisance rénale néonatale signalés après la commercialisation des produits ont nécessité une intervention invasive comme une exsanguinotransfusion ou une dialyse.
Si, après avoir soigneusement soupesé les bienfaits et les risques du traitement, on juge qu’il est nécessaire d’administrer un AINS au cours de la seconde moitié du deuxième trimestre de la grossesse (à partir d’environ 20 semaines), il faut l’utiliser à la dose efficace la plus faible pour la durée de traitement la plus courte possible. Si RBX-CELECOXIB est utilisé pendant plus de 48 heures, on recommande en outre d’envisager la surveillance échographique du volume de liquide amniotique. En cas d’oligoamnios, il faut cesser le traitement par l’AINS et assurer un suivi médical approprié.
L’inhibition de la synthèse des prostaglandines peut avoir un effet défavorable sur la grossesse et/ou le développement de l’embryon ou du fœtus. Les données d’études épidémiologiques semblent mettre en évidence un risque accru de fausse couche et de malformation cardiaque après l’utilisation d’un inhibiteur de la synthèse des prostaglandines au début de la grossesse.
Chez les animaux, l’administration d’un inhibiteur de la synthèse des prostaglandines a été associée à une augmentation des pertes pré et postimplantation et de la mortalité embryofœtale. En outre, on a signalé une augmentation de la fréquence de diverses malformations, y compris cardiovasculaires, chez les animaux ayant reçu un inhibiteur de la synthèse des prostaglandines durant la période de l’organogenèse.
7.1.2 Femmes qui allaitent
RBX-CELECOXIB est contre-indiqué chez les femmes qui allaitent (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population (voir 2 CONTRE-INDICATIONS).
7.1.4 Personnes âgées
Personnes âgées (> 65 ans) : Les patients de plus de 65 ans (groupe d’âge auquel correspondent les expressions personnes âgées, patients âgés ou sujets âgés utilisées dans le present document) et les patients fragiles ou affaiblis sont plus susceptibles de présenter divers effets indésirables causés par les AINS. La fréquence de ces effets indésirables augmente avec la dose et la durée du traitement. De plus, ces patients tolèrent moins bien les ulcères et les hémorragies. La plupart des manifestations gastro- intestinales mortelles surviennent au sein de cette population. Les patients âgés sont en outre plus vulnérables aux lésions du bas œsophage, y compris les ulcères et les hémorragies. Chez ces patients, on devrait amorcer le traitement à une dose plus faible que la dose habituellement recommandée et ajuster la posologie au besoin, tout en exerçant une surveillance attentive du patient.
La population âgée a fait l’objet d’études sur capsules de célécoxib. Sur l’ensemble des patients traités par capsules de célécoxib au cours des essais cliniques, plus de 3300 avaient de 65 à 74 ans (25 %), tandis qu’environ 1300 autres avaient 75 ans ou plus (10 %) (voir 8 EFFETS INDÉSIRABLES). Même si on a noté une tendance plus élevée aux réactions indésirables chez les personnes âgées, on n’a constaté aucune différence importante en matière d’innocuité ou d’efficacité entre ces sujets et les plus jeunes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif et 8.1 Aperçu des effets indésirables).
Carence en CYP 2C9 : On doit user de prudence si l’on prescrit le célécoxib à des patients dont on soupçonne ou dont on sait par leurs antécédents qu’ils métabolisent lentement les substrats de la CYP 2C9. Chez ces patients, le traitement par RBX-CELECOXIB doit être amorcé avec la moitié de la dose la plus faible recommandée, et la dose maximale recommandée est de 100 mg par jour (voir 9 INTERACTIONS MÉDICAMENTEUSES et 4 POSOLOGIE ET ADMINISTRATION).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Parmi les patients traités par capsules de célécoxib au cours des essais cliniques, environ 4250 l’ont reçu pour de l’arthrose, environ 2100, pour de la polyarthrite rhumatoïde (PR) et 1050, comme analgésique postopératoire. Plus de 8500 patients ont reçu une dose quotidienne d’au moins 200 mg (100 mg, 2 f.p.j. ou 200 mg, 1 f.p.j.), dont plus de 400, une dose de 800 mg (400 mg, 2 f.p.j.). Environ 3900 patients ont pris ces doses durant 6 mois ou plus, environ 2300 les ont prises durant 1 an ou plus et 124 patients les ont reçues pendant 2 ans ou plus.
La population âgée a fait l’objet d’études sur capsules de célécoxib. Sur l’ensemble des patients traités par capsules de célécoxib au cours des essais cliniques, plus de 3300 avaient de 65 à 74 ans, tandis qu’environ 1300 autres avaient 75 ans ou plus. Même si on a noté une tendance plus élevée aux réactions indésirables chez les personnes âgées, on n’a constaté aucune différence importante en matière d’innocuité ou d’efficacité entre ces sujets et les plus jeunes. Dans les études endoscopiques qui ont porté sur plus de 800 patients âgés, le taux d’ulcération gastroduodénale n’a pas été différent de celui obtenu pour les patients plus jeunes. D’autres données cliniques n’ont pas davantage fait ressortir de différence de la réponse clinique entre les sujets âgés et les plus jeunes, bien que l’on ne puisse pas écarter la plus grande vulnérabilité de certains patients âgés.
Les essais cliniques qui comportaient une évaluation de la fonction rénale, d’après la filtration glomérulaire, le taux d’AUS et la créatininémie, de même que de la fonction plaquettaire, par la mesure du temps de saignement et de l’agrégation plaquettaire, n’ont pas fait ressortir de différence entre les volontaires âgés et les plus jeunes.
8.2 Effets indésirables observés au cours des études cliniques
Effets indésirables survenus au cours des essais cliniques sur l’arthrite, présentés dans la demande d’homologation
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel.
On trouvera au tableau 1 tous les effets indésirables, sans présumer de leur lien de causalité, survenus à une fréquence ≥ 2 % chez les patients traités par capsules de célécoxib pour de l’arthrose ou de la polyarthrite rhumatoïde, dans le cadre des 12 essais comparant le capsules de célécoxib à un placebo, à un médicament de comparaison, ou aux deux à la fois.
Tableau 1 – Effets indésirables survenus chez ≥ 2 % des patients traités par célécoxib durant les essais sur l’arthrite présentés dans la demande d’homologation initiale
Célécoxib 100 - 200 mg, 2 f.p.j. et 200 mg, 1 f.p.j. (n = 4146) | Placebo (n = 1864) | Naproxène 500 mg, 2 f.p.j. (n = 1366) | Ibuprofène 800 mg, 3 f.p.j. (n = 387) | Diclofénac 75 mg, 2 f.p.j. (n = 345) | |
|---|---|---|---|---|---|
| Appareil digestif | |||||
| Douleur abdominale | 4,1 % | 2,8 % | 7,7 % | 9,0 % | 9,0 % |
| Diarrhée | 5,6 % | 3,8 % | 5,3 % | 9,3 % | 5,8 % |
| Dyspepsie | 8,8 % | 6,2 % | 12,2 % | 10,9 % | 12,8 % |
| Flatulence | 2,2 % | 1,0 % | 3,6 % | 4,1 % | 3,5 % |
| Nausées | 3,5 % | 4,2 % | 6,0 % | 3,4 % | 6,7 % |
| Troubles généraux | |||||
| Dorsalgie | 2,8 % | 3,6 % | 2,2 % | 2,6 % | 0,9 % |
| Œdème périphérique | 2,1 % | 1,1 % | 2,1 % | 1,0 % | 3,5 % |
| Blessure accidentelle | 2,9 % | 2,3 % | 3,0 % | 2,6 % | 3,2 % |
Systèmes nerveux central et périphérique | |||||
| Étourdissements | 2,0 % | 1,7 % | 2,6 % | 1,3 % | 2,3 % |
| Céphalées | 15,8 % | 20,2 % | 14,5 % | 15,5 % | 15,4 % |
Célécoxib 100 - 200 mg, 2 f.p.j. et 200 mg, 1 f.p.j. (n = 4146) | Placebo (n = 1864) | Naproxène 500 mg, 2 f.p.j. (n = 1366) | Ibuprofène 800 mg, 3 f.p.j. (n = 387) | Diclofénac 75 mg, 2 f.p.j. (n = 345) | |
|---|---|---|---|---|---|
| Psychiatrie | |||||
| Insomnie | 2,3 % | 2,3 % | 2,9 % | 1,3 % | 1,4 % |
| Appareil respiratoire | |||||
| Pharyngite | 2,3 % | 1,1 % | 1,7 % | 1,6 % | 2,6 % |
| Rhinite | 2,0 % | 1,3 % | 2,4 % | 2,3 % | 0,6 % |
| Sinusite | 5,0 % | 4,3 % | 4,0 % | 5,4 % | 5,8 % |
| Infection des voies resp. sup. | 8,1 % | 6,7 % | 9,9 % | 9,8 % | 9,9 % |
| Peau | |||||
| Éruption cutanée | 2,2 % | 2,1 % | 2,1 % | 1,3 % | 1,2 % |
Au cours des essais cliniques comparant capsules de célécoxib à un placebo ou à un traitement de comparaison, le taux d’abandon attribuable à des effets indésirables s’est élevé à 7,1 % chez les patients traités par capsules de célécoxib et à 6,1 % chez ceux recevant un placebo. La dyspepsie et la douleur abdominale ont été les motifs les plus fréquents d’abandon dans les groupes de traitement par capsules de célécoxib (0,8 % et 0,7 % des patients les ayant respectivement invoqués). Parmi les témoins recevant un placebo, 0,6 % des sujets ont abandonné le traitement en raison de dyspepsie et 0,6 %, en raison de douleur abdominale.
Les effets indésirables observés lors de l’étude portant sur les résultats à long terme (où des doses de célécoxib 4 fois et 2 fois supérieures aux doses recommandées ont été administrées pour l’arthrose et la polyarthrite rhumatoïde, respectivement) sont comparables à ceux signalés lors des essais comparatifs sur l’arthrite. Durant ces derniers, le taux d’ulcération gastroduodénale objectivée par endoscopie et associé à célécoxib a été constamment inférieur à celui observé avec les AINS de comparaison. Cependant, lors de l’essai sur les résultats à long terme, on n’a observé aucune différence statistiquement significative en ce qui concerne la fréquence des complications ulcéreuses (perforation, obstruction et hémorragie) entre les patients du groupe capsules de célécoxib (400 mg, 2 f.p.j.) et ceux des groupes de comparaison (voir 14 ÉTUDES CLINIQUES, Études spéciales). Des différences importantes en ce qui a trait au protocole de l’étude et aux populations étudiées empêchent toute comparaison directe entre l’essai sur l’arthrite et celui sur les résultats à long terme pour ce qui est des paramètres gastro- intestinaux.
Le tableau 2 présente les taux d’abandon en raison d’effets indésirables et la fréquence de certains effets indésirables graves (c’est-à-dire ceux ayant nécessité une hospitalisation, ayant mis la vie du patient en danger ou étant jugés notables sur le plan médical) observés lors de cette étude. On n’a constaté aucune différence notable entre les groupes de traitement quant à la fréquence d’effets indésirables graves.
Tableau 2 – Résumé des taux d’abandon et d’effets cardiovasculaires indésirables graves observés durant l’essai CLASS Fréquence (%) chez tous les patients arthrosiques et polyarthritiques et chez les patients ne prenant pas d’AAS
| Tous les patients | Célécoxib 400 mg, 2 f.p.j. (n = 3987) | Diclofénac 75 mg, 2 f.p.j. (n = 1996) | Ibuprofène 800 mg, 3 f.p.j. (n = 1985) |
|---|---|---|---|
| Tous les abandons | 22,4 | 26,5* | 23,0 |
Abandons en raison de symptômes gastro-intestinaux | 12,2 | 16,6* | 13,4 |
| Effets indésirables graves | 6,8 | 5,6 | 6,0 |
Infarctus du myocarde (mortel et non mortel) Thrombose veineuse profonde Insuffisance cardiaque Angine de poitrine instable Trouble vasculaire cérébral | 0,5 0,2 0,2 0,2 0,1 | 0,2 0,3 0,1 0,2 0,3 | 0,5 0,0 0,5 0,0 0,3 |
| Patients ne prenant pas d’AAS | (n = 3105) | (n = 1551) | (n = 1573) |
| Tous les abandons | 21,2 | 25,4* | 22,5 |
| Abandons en raison de symptômes gastro- intestinaux | 11,5 | 15,4* | 13,2 |
| Effets indésirables graves | 5,0 | 4,2 | 4,3 |
| Infarctus du myocarde (mortel et non mortel) | 0,2 | 0,1 | 0,1 |
| Thrombose veineuse profonde | 0,2 | 0,2 | 0,0 |
| Insuffisance cardiaque | 0,1 | < 0,1 | 0,3 |
| Angine de poitrine instable | < 0,1 | 0,0 | 0,0 |
| Trouble vasculaire cérébral | < 0,1 | 0,3 | 0,1 |
* p < 0,05 vs le célécoxib
Voici les effets indésirables, sans présumer de leur lien de causalité, survenus à une fréquence située entre 0,1 et 1,9 % :
Célécoxib
(100-200 mg, 2 f.p.j. ou 200 mg, 1 f.p.j.)
Appareil digestif : constipation, diverticulite, dysphagie, œsophagite, éructations, gastrite, gastro-entérite, hémorroïdes, hernie hiatale, méléna, reflux gastro-œsophagien, sécheresse de la bouche, stomatite, ténesme, troubles dentaires et vomissements
Appareil cardiovasculaire : aggravation de l’hypertension, angine de poitrine, troubles coronariens et infarctus du myocarde
D’ordre général : aggravation des allergies, asthénie, bouffées vasomotrices, douleur, douleur périphérique, douleur thoracique, fatigue, fièvre, kyste (sans autre indication), œdème facial, œdème généralisé, réaction allergique et symptômes pseudo-grippaux
Troubles des mécanismes de défense :
candidose, candidose génitale, herpès, infection bactérienne, infection des tissus mous, infection virale, mycose, otite moyenne et zona
Systèmes nerveux central et périphérique :
crampes dans les jambes, hypertonie, hypoesthésie, migraine, névralgie, neuropathie, paresthésie et vertiges
Appareil reproducteur chez la femme :
adénomatose du sein, cancer du sein, douleur mammaire, dysménorrhée, hémorragie vaginale, troubles menstruels et vaginite
Appareil reproducteur chez l’homme :
troubles de la prostate
Organes de l’audition et de l’équilibre :
acouphènes, anomalies auditives, mal d’oreille et surdité
Fréquence et rythme cardiaques:
palpitations et tachycardie
Foie et voies biliaires : anomalies de la fonction hépatique, hausse de l’ALAT et hausse de l’ASAT
Métabolisme et nutrition : augmentation du taux de la phosphatase alcaline, diabète sucré, hausse de l’azotémie, hausse de la créatinine, hausse de la CPK, hausse de la teneur du sang en urée, hypercholestérolémie, hyperglycémie, hypokaliémie et gain pondéral
Appareil locomoteur : affections osseuses, arthralgie, arthrose, fractures accidentelles, myalgies, raideur de la nuque, synovite et tendinite
Hémostase : ecchymoses, épistaxis et thrombocytémie
Psychiatrie : anorexie, anxiété, augmentation de l’appétit, dépression, nervosité et somnolence
Système hématopoïétique : anémie
Appareil respiratoire : aggravation du bronchospasme, bronchite, bronchospasme, dyspnée, laryngite, pneumonie et toux
Peau et annexes : affections cutanées, alopécie, dermatite, éruption érythémateuse, éruption maculopapuleuse, hausse de la sudation, prurit, réaction phototoxique, sécheresse de la peau, troubles unguéaux et urticaire
Réaction au point d’application :
cellulite, eczéma de contact, nodules cutanés et réaction au point d’injection
Organes des sens : dysgueusie
Appareil urinaire : albuminurie, calculs rénaux, cystite, dysurie, hématurie, incontinence urinaire, infection urinaire et pollakiurie
Organe de la vue : cataracte, conjonctivite, douleur oculaire, glaucome et vision brouillée
Effets indésirables signalés durant les essais sur la spondylarthrite ankylosante
En tout, 896 patients ont été traités par capsules de célécoxib durant des essais comparatifs contre placebo et agents actifs sur la spondylarthrite ankylosante d’une durée maximale de 12 semaines. Capsules de célécoxib a également fait l’objet d’une étude de prolongation ouverte de longue durée (d’au plus 2 ans) auprès de 215 patients atteints de spondylarthrite ankylosante. La dose quotidienne moyenne administrée était de 200 mg. Dans l’ensemble, les effets indésirables signalés pendant les essais sur la spondylarthrite ankylosante ont été les mêmes que ceux signalés durant les essais sur l’arthrite. Le pourcentage de patients faisant de l’hypertension (6,1 %) et ayant éprouvé des manifestations gastro-intestinales graves (3,7 %) a été plus élevé lors de l’étude de prolongation que durant les essais de 12 semaines (0,7 % et 0,0 %, respectivement). Les troubles gastro-intestinaux le plus souvent signalés durant l’étude de prolongation et les essais de 12 semaines ont été la diarrhée (15,0 % vs 4,5 %, respectivement), la douleur épigastrique (13,6 % vs 3,8 %), la dyspepsie (9,8 % vs 3,7 %), la nausée (5,6 % vs 2,8 %) et la douleur abdominale (5,6 % vs 1,5 %). Le pourcentage de patients ayant éprouvé des troubles cardiovasculaires (1,4 %) durant l’étude de prolongation a été semblable à celui observé lors de l’essai CLASS.
Effets indésirables signalés durant les essais sur l’analgésie et la dysménorrhée
Environ 1700 patients ont été traités par capsules de célécoxib durant des essais sur l’analgésie et la dysménorrhée. Les patients ayant subi une chirurgie buccale ont reçu une dose unique (pouvant aller jusqu’à 400 mg) du médicament à l’étude. Au cours d’essais sur la douleur associée à la dysménorrhée primaire et la douleur consécutive à une chirurgie orthopédique, on a évalué l’effet de doses de capsules de célécoxib allant jusqu’à 600 mg par jour. Les effets indésirables signalés ont été semblables à ceux observés durant les essais sur l’arthrite. L’ostéite alvéolaire (alvéolite) est le seul nouvel effet indésirable rapporté à l’issue des essais sur la douleur causée par une chirurgie buccale.
Les nausées, les vomissements, les céphalées, les étourdissements et la fièvre ont été les effets indésirables le plus souvent signalés par les quelque 700 patients traités par capsules de célécoxib lors des essais sur la douleur consécutive à une chirurgie générale et à une chirurgie orthopédique.
Dans de rares cas (estimés à < 0,1 %), d’autres réactions indésirables graves peuvent survenir, sans égard au lien de causalité. Les effets indésirables suivants sont survenus, quoique rarement, chez des patients traités par capsules de célécoxib.
Appareil cardiovasculaire : accident vasculaire cérébral, embolie pulmonaire, fibrillation ventriculaire, gangrène périphérique, insuffisance cardiaque, syncope et thrombophlébite
Appareil digestif : cholélithiase, colite avec hémorragie, hémorragie digestive, iléus, occlusion intestinale, pancréatite, perforation intestinale et perforation œsophagienne
Système hématopoïétique
et lymphatique : thrombopénie
Foie et voies biliaires : cholélithiase, hépatite, ictère et insuffisance hépatique
Métabolisme : hypoglycémie
Système nerveux : ataxie
Appareil rénal : insuffisance rénale aiguë
D’ordre général : mort subite et septicémie
Effets indésirables graves de nature cardiovasculaire : essais portant sur un traitement de longue durée chez des patients atteints de polypose adénomateuse sporadique
Deux essais ont été menés chez des patients atteints de polypose adénomateuse sporadique traités par le capsules de célécoxib : l’essai APC (Adenoma Prevention with Celecoxib) et l’essai PreSAP (Prevention of Colorectal Sporadic Adenomatous Polyps). Dans l’essai APC, on a observé une augmentation fonction de la dose de l’incidence du paramètre d’évaluation composé de la mort d’origine cardiovasculaire, de l’infarctus du myocarde et de l’accident vasculaire cérébral (évalués de façon indépendante) dans le groupe célécoxib comparativement au groupe placebo, au cours d’un traitement de 3 ans. Les résultats de l’essai PreSAP n’ont pas révélé d’augmentation statistiquement significative du risque associé aux manifestations cardiovasculaires composant ce même paramètre d’évaluation, comme on peut le voir dans le tableau ci-après.
Tableau 3 – Effets indésirables graves de nature cardiovasculaire signalés lors des essais APC et
PreSAP
| Nombre de sujets (%) [rapport des risques instantanésa (intervalle de confiance à 95 %) comparativement au placebo] | ||||||||||
| Essai APC | Essai PreSAP | |||||||||
| Placebo | Célécoxib 200 mg 2 f.p.j. | Célécoxib 400 mg 2 f.p.j. | Placebo | Célécoxib 400 mg 1 f.p.j. | ||||||
Paramètre d’évaluation soumis à l’arbitrage d’un comitéb | n = 679 | n = 685 | n = 671 | n = 628 | n = 933 | |||||
| Mort d’origine CV | 1 (0,1) | 5 (0,7) [4,9 (0,6, 42,2)] | 6 (0,9) [6,2 (0,7, 51,4)] | 4 (0,6) | 4 (0,4) [0,7 (0,2, 2,7)] | |||||
| Mort d’origine CV ou IM | 4 (0,6) | 14 (2,0) [3,5 (1,1, 10,6)] | 15 (2,2) [3,9 (1,3, 11,7)] | 7 (1,1) | 13 (1,4) [1,3 (0,5, 3,2)] | |||||
Mort d’origine CV, IM ou AVC (paramètre de l’APTC) | 6 (0,9) | 17 (2,5) [2,8 (1,1, 7,2)] | 20 (3,0) [3,4 (1,4, 8,5)] | 12 (1,9) | 21 (2,3) [1,2 (0,6, 2,4)] | |||||
2 f.p.j. = deux fois par jour; 1 f.p.j. = une fois par jour; n = nombre de sujets traités; CV = cardiovasculaire; IM = infarctus du myocarde; APTC = Antiplatelet Trialists’ Collaboration; AVC = accident vasculaire cérébral.
a. Le calcul du rapport des risques instantanés se fonde sur le taux de manifestations par année-sujet d’exposition au médicament à l’étude.
b. Comprend uniquement les effets indésirables graves signalés par l’ensemble des sujets répartis de façon aléatoire, soumis à l’arbitrage d’un comité et classés selon un schéma prédéterminé par un comité indépendant spécialisé en matière d’innocuité cardiovasculaire, qui ignorait le traitement suivi par chaque patient.
Rapports des investigateurs sur les manifestations indésirables signalées lors d’essais comparatifs avec placebo de longue durée portant sur la prévention de la polypose adénomateuse
Les indications et les doses utilisées dans les essais PreSAP et APC ne sont pas homologuées au Canada. Dans ces essais, les patients ont été exposés à des doses quotidiennes variant entre 400 et 800 mg, durant une période pouvant aller jusqu’à 3 ans. Parmi les manifestations indésirables survenues chez une proportion de patients plus importante que celle observée dans les essais sur l’arthrite réalisés avant la commercialisation du produit, lors desquels la durée du traitement pouvait atteindre 12 semaines (voir 8.2 Effets indésirables observés au cours des études cliniques), l’hypertension a été signalée à une fréquence de 12,5 % dans le groupe capsules de célécoxib (400-800 mg par jour) comparativement à 9,8 % dans le groupe placebo.
8.4 Résultats anormaux aux épreuves de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Au cours des essais cliniques comparatifs, on a rapporté une fréquence plus élevée d’hyperchlorémie chez les sujets traités par le célécoxib par rapport aux patients recevant un placebo. Parmi les autres anomalies survenues plus souvent chez les patients traités par le célécoxib, on a relevé une hypophosphatémie et une hausse de la teneur du sang en urée. On n’a pas établi la portée clinique de ces anomalies, qui se sont également produites chez les patients traités par les AINS de comparaison dans ces mêmes essais.
8.5 Effets indésirables observés après la commercialisation
Sont énumérées ci-après d’autres manifestations défavorables graves associées à capsules de célécoxib de façon temporelle qui ont été signalées dans le monde depuis sa mise sur le marché. Comme ces manifestations sont déclarées spontanément au sein d’une population de taille indéterminée, il n’est pas toujours possible d’en estimer la fréquence avec certitude ou d’établir clairement un lien de causalité avec célécoxib.
| Système hématopoïétique et lymphatique : | agranulocytose, aplasie médullaire, leucopénie* et pancytopénie. Des cas d’hémorragie grave (parfois fatale) ont été signalés, surtout chez des patients âgés, associés à une prolongation du temps de Quick chez des patients traités par célécoxib et la warfarine ou des médicaments similaires en concomitance (voir 9 INTERACTIONS MÉDICAMENTEUSES). |
| Système immunitaire : | choc anaphylactique et réactions allergiques graves |
| Psychiatrie : | confusion* et hallucinations |
| Système nerveux : | aggravation de l’épilepsie, agueusie, anosmie et méningite aseptique |
| Organes de l’audition et de l’équilibre : | baisse de l’acuité auditive |
| Yeux : | conjonctivite |
| Cœur : | arythmie**, infarctus du myocarde, insuffisance cardiaque et insuffisance cardiaque congestive et syncope**, manifestations thrombotiques artérielles |
| Vaisseaux sanguins : | bouffées vasomotrices**, vasculite, hémorragie cérébrale, embolie pulmonaire (parfois mortelle) |
| Poumons, thorax et médiastin : | bronchospasme, pneumonite |
| Appareil digestif : | hémorragie gastro-intestinale, pancréatite aiguë, ulcère duodénal**, ulcère œsophagien** et ulcère gastrique** |
| Foie et voies biliaires : | insuffisance hépatique (ayant causé la mort), hépatite fulminante (ayant causé la mort), nécrose hépatique, cholestase, hépatite cholestatique (ayant causé la mort), hépatite et ictère |
| Peau et tissus sous-cutanés : | œdème angioneurotique et cas isolés d’exfoliation cutanée, notamment : syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, érythème polymorphe et toxidermie avec éosinophilie et symptômes généraux (ou syndrome d’hypersensibilité), pustulose exanthématique aiguë généralisée, éruption bulleuse et dermatite bulleuse** |
| Système reproducteur et seins : | troubles menstruels, baisse de fertilité chez la femme (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Santé reproductive : risque pour les femmes et les hommes), réduction du volume de liquide amniotique, réduction de la production d’urine par le fœtus |
| Appareil locomoteur et tissus conjonctifs : | myosite |
| Reins et appareil urinaire : | insuffisance rénale aiguë, néphrite interstitielle, syndrome néphrotique, glomérulonéphrite aiguë, néphrose lipoïdique et hyponatrémie |
| Troubles généraux et réactions au point | douleur thoracique |
| d’administration : | |
| Effets indésirables graves de nature cardiovasculaire : | Les résultats de méta-analyses et de données pharmacoépidémiologiques indiquent que l’emploi de célécoxib, particulièrement à des doses supérieures à 200 mg/jour, est associé à un risque accru de manifestations thrombotiques artérielles (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES) |
* Remarqués lors de la revue cumulative des données d’essais cliniques et des effets indésirables survenus après la commercialisation.
** Relevés lors de la revue cumulative des données d’essais cliniques.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
La biotransformation du célécoxib s’exerce principalement sous la médiation de l’enzyme 2C9 du cytochrome P450 dans le foie (parmi les médicaments d’usage courant qui sont également des substrats ou des inhibiteurs de l’enzyme 2C9 du cytochrome P450, on trouve la warfarine, la fluoxétine, le fluconazole, la phénytoïne et le tolbutamide). Compte tenu du risque d’augmentation de la concentration plasmatique du célécoxib, on doit faire preuve de prudence en cas d’administration concomitante de médicaments dont on sait qu’ils inhibent cette enzyme. Par conséquent, il peut s’avérer nécessaire de réduire la dose de célécoxib lorsqu’il est administré avec des inhibiteurs de la CYP 2C9. De plus, on doit amorcer le traitement par le célécoxib avec la moitié de la dose la plus faible recommandée chez les patients dont on soupçonne ou dont on sait par leurs antécédents qu’ils métabolisent lentement les substrats de la CYP 2C9, puisque la clairance métabolique plus lente chez ces patients risque d’augmenter anormalement la concentration du médicament dans le plasma. La dose maximale recommandée de célécoxib chez les patients qui métabolisent lentement les substrats de la CYP 2C9 est de 100 mg par jour.
L’administration concomitante de célécoxib et d’inducteurs de la CYP 2C9, comme la rifampicine, la carbamazépine et les barbituriques, peut entraîner une baisse de la concentration plasmatique du célécoxib. Il peut donc s’avérer nécessaire d’augmenter la dose de célécoxib lorsque des inducteurs de la CYP 2C9 sont administrés en concomitance.
Les résultats d’un essai clinique sur la pharmacocinétique et d’études in vitro révèlent que le célécoxib, bien qu’il ne soit pas un substrat, est un inhibiteur de la CYP 2D6. Certaines interactions in vivo avec les médicaments dont la biotransformation dépend de cette même enzyme sont donc possibles. Il peut être nécessaire de réduire la dose de ces médicaments au début du traitement par le célécoxib et d’en augmenter la dose une fois l’administration du célécoxib terminée.
Les études in vitro indiquent que le célécoxib n’est pas un inhibiteur des enzymes 2C9, 2C19 ni 3A4 du cytochrome P450.
9.4 Interactions médicament-médicament
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 4 – Interactions médicament-médicament établies ou possibles
| Dénomination commune | Source des données | Effet | Commentaire clinique |
Acide acétylsalicylique (AAS) ou autres AINS (p. ex., l’ibuprofène) | EC | Certains AINS (p. ex., l’ibuprofène) pourraient entraver les effets antiplaquettaires de l’AAS à faible dose, ce qui, selon une hypothèse, s’expliquerait par la compétition avec l’AAS pour la liaison au site actif de la cyclo-oxygénase-1. Comme c’est le cas pour les autres AINS, l’administration concomitante d’AAS et de célécoxib entraîne une augmentation du taux d’ulcération et d’autres complications gastro- intestinales, comparativement au traitement par célécoxib seul (voir 14 ÉTUDES CLINIQUES, Études spéciales). Durant l’étude portant sur les résultats à long terme (où des doses 4 et 2 fois supérieures aux doses recommandées ont été administrées pour l’arthrose et la polyarthrite rhumatoïde, respectivement), on n’a observé aucune différence statistiquement significative en ce qui concerne la fréquence des complications ulcéreuses entre les patients du groupe célécoxib et ceux des groupes de comparaison, lorsqu’il y avait prise concomitante d’AAS. La prise concomitante d’AAS à faibles doses a multiplié par 4 le taux de complications ulcéreuses. Cette fréquence s’élevait à 1,02 % chez les patients prenant célécoxib et de l’AAS. | L’utilisation concomitante de RBX-CELECOXIB et de tout autre AINS, y compris les produits en vente libre (tels que l’AAS et l’ibuprofène), pour leurs effets analgésiques et/ou anti- inflammatoires N’EST PAS RECOMMANDÉE en raison de l’absence d’effet synergique bénéfique démontré résultant d’une telle association et du risque additionnel d’effets indésirables que celle-ci comporte. L’utilisation de l’AAS à faible dose en prophylaxie cardiovasculaire lorsqu’un autre AINS est employé pour ses effets analgésiques ou anti-inflammatoires fait cependant exception à cette mise en garde; néanmoins, il ne faut pas oublier que l’utilisation concomitante d’AAS et d’un AINS est associée à des effets indésirables additionnels. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Antiacides | EC | La prise concomitante d’antiacides renfermant de l’aluminium ou du magnésium diminue la concentration plasmatique du célécoxib, ce qui se traduit par une réduction de 37 % de la Cmax et de 10 % de l’ASC. Les paramètres pharmacocinétiques tels que l’ASC et la Cmax de célécoxib et de l’oméprazole se sont avérés comparables à l’état d’équilibre, que les médicaments aient été administrés seuls ou ensemble à des volontaires en bonne santé (n = 36). On a toutefois noté une plus grande fréquence d’effets indésirables d’ordre gastro- intestinal ou cutané comme la diarrhée, la douleur abdominale, le prurit et l’éruption cutanée chez les sujets qui ont reçu les deux médicaments. | L’administration concomitante n’est pas recommandée. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Anticoagulants | EC | L’action du célécoxib sur l’effet anticoagulant de la warfarine a fait l’objet d’une étude dans un groupe de sujets sains qui recevaient une dose quotidienne de 2 à 5 mg de warfarine (dose suffisante pour prolonger le temps de prothrombine de 1,2 à 1,7 fois par rapport aux chiffres préthérapeutiques). Chez ces sujets, le célécoxib n’a pas altéré l’effet anticoagulant de la warfarine, comme l’a confirmé le temps de prothrombine. Cependant, des rapports de pharmacovigilance font mention de cas d’hémorragie grave (parfois fatale), surtout chez des patients âgés, associée à une prolongation du temps de prothrombine chez des patients traités par célécoxib et la warfarine ou des médicaments similaires en concomitance (voir 8.5 Effets indésirables observés après la commercialisation). | Après avoir amorcé ou modifié le traitement par célécoxib chez les patients qui prennent des anticoagulants, on doit surveiller l’effet anticoagulant/le RIN, surtout durant les premiers jours du traitement, car ces patients sont exposés à un risque plus élevé de complications de nature hémorragique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Système sanguin et lymphatique, Anticoagulants). |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Antihypertenseurs | T | Les AINS peuvent diminuer les effets antihypertenseurs des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA), des antagonistes des récepteurs de l’angiotensine, des diurétiques et des bêtabloquants. La prise concomitante d’inhibiteurs de l’ECA, d’antagonistes des récepteurs de l’angiotensine II ou de diurétiques avec des AINS pourrait entraîner une détérioration de la fonction rénale, y compris une hausse du risque d’insuffisance rénale aiguë et d’hyperkaliémie, surtout chez les patients âgés, les patients hypovolémiques (y compris ceux qui prennent des diurétiques) et les patients ayant une atteinte rénale. | La tension artérielle et la fonction rénale (y compris le dosage des électrolytes) devraient donc être plus étroitement surveillées chez les patients recevant concomitamment ces médicaments, car il peut parfois survenir une augmentation importante de la tension artérielle. |
| Antiplaquettaires | T | L’association d’un antiplaquettaire avec un AINS comporte un risque accru d’hémorragie lié à l’inhibition de la fonction plaquettaire. À la posologie recommandée, célécoxib n’altère généralement pas la numération plaquettaire, le temps de prothrombine, ni le temps de céphaline, et il ne semble pas inhiber non plus l’agrégation plaquettaire (voir 14 ÉTUDES CLINIQUES, Fonction plaquettaire et 7 MISES EN GARDE ET PRÉCAUTIONS, Effets antiplaquettaires). | Surveiller les patients en vue de déceler tout signe d’hémorragie (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Cyclosporine et tacrolimus | T | Bien que l’interaction de ces agents avec le célécoxib n’ait pas été étudiée, l’administration concomitante de la cyclosporine ou du tacrolimus avec n’importe quel AINS peut accroître l’effet néphrotoxique de ces immunomodulateurs en raison de l’effet de l’AINS sur les prostaglandines rénales. | Surveiller l’état des patients pour apporter tout ajustement posologique nécessaire et déceler tout signe d’altération de la fonction rénale. |
| Dextrométhorphane et métoprolol | EC | L’administration concomitante de célécoxib à 200 mg 2 f.p.j. a fait augmenter de 2,6 fois et de 1,5 fois la concentration plasmatique du dextrométhorphane et du métoprolol (substrats de la CYP 2D6), respectivement. Ces augmentations sont attribuables à l’inhibition par le célécoxib de leur biotransformation par la CYP 2D6. | Il peut donc s’avérer nécessaire de réduire la dose de ces médicaments au début du traitement par le célécoxib et d’en augmenter la dose une fois l’administration du RBX-CELECOXIB terminée. |
| Digoxine | T | On ne possède aucune donnée sur les interactions pouvant découler de l’administration concomitante du célécoxib et de la digoxine. Toutefois, une augmentation du taux sérique de digoxine a été observée lorsque cet agent a été administré conjointement avec certains AINS. | Surveiller le taux de digoxine sérique. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Diurétiques | T | Les essais cliniques, de même que les données de pharmacovigilance après la mise en marché, indiquent que les AINS peuvent diminuer les effets des diurétiques. Ce phénomène est attribuable à l’inhibition de la synthèse des prostaglandines rénales. Même si l’on n’a pas entrepris d’études prospectives sur l’administration de célécoxib avec des diurétiques, aucun effet indésirable évocateur d’une hausse de la tension artérielle n’a été relevé au cours des essais cliniques menés auprès de sujets arthritiques traités par célécoxib et suivant en concomitance un traitement par les diurétiques (n = 485). On n’a pas davantage observé d’effet indésirable révélateur d’une rétention sodée ou d’une insuffisance rénale au cours des essais cliniques menés chez des patients traités par célécoxib et par un diurétique en concomitance. | Surveiller les patients pour déceler tout signe d’altération de la fonction rénale et vérifier l’efficacité du diurétique, y compris son effet antihypertenseur. |
| Fluconazole | EC | L’administration concomitante de fluconazole à la dose de 200 mg par jour a doublé la concentration plasmatique du célécoxib. Cette hausse est imputable à l’inhibition par le fluconazole de la biotransformation du célécoxib par l’enzyme 2C9 du cytochrome P450 (voir 10.3 Pharmacocinétique, Métabolisme). | Chez les patients traités par le fluconazole, on doit donc amorcer le traitement par RBX-CELECOXIB avec la moitié de la plus faible dose recommandée, et la dose maximale recommandée est de 100 mg par jour. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Glucocorticoïdes | EC | Certaines études ont montré que l’utilisation concomitante d’AINS et de glucocorticoïdes oraux augmente le risque d’effets indésirables digestifs, comme l’ulcération et les hémorragies. | Surveiller l’état des patients, surtout s’ils ont plus de 65 ans, pour déceler tout signe d’hémorragie (voir 7 MISES EN GARDE ET PRÉCAUTIONS). |
| Kétoconazole | EC | Célécoxib n’a pas eu d’effet notable sur la pharmacocinétique du kétoconazole. | |
| Lisinopril | EC | Au cours d’une étude clinique de 28 jours réalisée auprès de patients dont l’hypertension de stade I ou de stade II était maîtrisée par le lisinopril, l’administration de 200 mg de célécoxib 2 f.p.j. n’a pas entraîné d’élévation d’importance clinique, par rapport au placebo, de la moyenne quotidienne de la tension artérielle systolique ou diastolique, déterminée par mesures ambulatoires durant 24 heures. Parmi les patients qui ont reçu le célécoxib en concomitance, on a considéré que 48 % ne répondaient pas au lisinopril à la dernière visite en clinique (critère utilisé : tension diastolique > 90 mmHg ou accrue de > 10 % par rapport à la valeur initiale, le tout déterminé au moyen d’un sphygmomanomètre), comparativement à 27 % des patients sous placebo; cette différence était statistiquement significative. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Lithium | EC | Dans le cadre d’une étude menée auprès de sujets en bonne santé, les sujets recevant une dose de 450 mg de lithium 2 f.p.j. et une dose de 200 mg de célécoxib 2 f.p.j. ont vu leur concentration plasmatique de lithium à l’état d’équilibre augmenter d’environ 17 % par rapport à ceux prenant uniquement du lithium. | Surveiller la concentration plasmatique du lithium au moment de l’instauration ou de la cessation d’un traitement par RBX-CELECOXIB. |
| Méthotrexate | EC | L’utilisation concomitante d’AINS et de méthotrexate peut accroître le risque d’effets toxiques du méthotrexate (p. ex., neutropénie, thrombopénie, dysfonction rénale). Célécoxib n’a pas eu d’effet notable sur la pharmacocinétique du méthotrexate. | Surveiller les patients en vue de déceler tout signe d’effet toxique du méthotrexate. |
| Contraceptifs oraux | EC | Selon les résultats d’une étude portant sur les interactions, le célécoxib n’a pas eu d’effet d’importance clinique sur les paramètres pharmacocinétiques d’un prototype de contraceptif oral renfermant 1 mg de noréthindrone et 0,035 mg d’éthinylestradiol. | |
| Hypoglycémiants oraux | EC | L’étude des effets du célécoxib sur la pharmacocinétique et la pharmacodynamie du glyburide et du tolbutamide n’a mis en évidence aucune interaction d’importance clinique. | |
| Phénytoïne | EC | Célécoxib n’a pas eu d’effet notable sur la pharmacocinétique de la phénytoïne. |
| Dénomination commune | Source des données | Effet | Commentaire clinique |
| Inhibiteurs sélectifs du recaptage de la sérotonine (ISRS) | T | L’administration concomitante des AINS et des ISRS peut accroître le risque d’ulcération et de saignements gastro-intestinaux (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif). | Il faut surveiller les patients en vue de déceler tout signe d’hémorragie. |
Légende : É = étude de cas; EC = étude clinique; T = théorique
9.5 Interactions médicament-aliment
La prise des capsules célécoxib avec un repas à forte teneur en gras retarde l’atteinte de la concentration plasmatique maximale d’environ 1 à 2 heures et entraîne une hausse de l’absorption totale (ASC) de 10 à 20 %. Chez le sujet à jeun, l’administration de doses supérieures à 200 mg est suivie d’une hausse de la Cmax et de l’ASC qui n’est plus proportionnelle à la dose; ce phénomène serait attribuable à la faible hydrosolubilité du composé.
9.6 Interactions médicament-plante médicinale
Aucune étude n’a été faite sur les interactions entre célécoxib et les remèdes ou suppléments à base de plantes médicinales.
9.7 Interactions médicament-épreuves de laboratoire
Les interactions avec les épreuves de laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Célécoxib est un anti-inflammatoire non stéroïdien (AINS) qui a démontré son action anti- inflammatoire, analgésique et antipyrétique chez l’animal. On croit que le mode d’action de célécoxib serait attribuable à l’inhibition de la cyclo-oxygénase-2 (COX-2). Dans les tissus enflammés, il se produit un taux élevé de synthèse de la COX-2 par l’intermédiaire de médiateurs de l’inflammation. La COX-2 exerce également une activité physiologique dans un nombre limité de tissus, notamment ceux de l’appareil reproducteur féminin, les reins et, probablement, l’endothélium vasculaire. La COX-2 exerce la même action catalytique que la COX-1. La COX-1 est exprimée sous forme d’enzyme constitutive dans la plupart des tissus, y compris le tube digestif, les reins, les poumons, l’encéphale et les plaquettes. Les prostaglandines synthétisées par la COX-1 jouent un rôle essentiel dans le maintien des fonctions physiologiques telles que l’agrégation plaquettaire et sont au nombre des facteurs assurant le maintien de la barrière muqueuse protectrice du tube digestif. Aux concentrations thérapeutiques (voir 4 POSOLOGIE ET ADMINISTRATION), le célécoxib inhibe la COX-2, mais pas la COX-1.
10.2 Pharmacodynamie
Dans les études cliniques, une dose unique de 800 mg et des doses répétées de 600 mg, 2 f.p.j. de capsules de célécoxib (soit 3 fois la plus forte dose recommandée) administrées durant une période pouvant aller jusqu’à 7 jours, n’ont pas eu d’effet sur l’agrégation plaquettaire ni sur le temps de saignement par rapport au placebo. L’efficacité de RBX-CELECOXIB et des autres AINS en tant qu’agents antiplaquettaires n’a pas été démontrée; par conséquent, ils NE DOIVENT PAS être substitués à l’AAS ni à d’autres agents antiplaquettaires pour la prophylaxie des maladies thromboemboliques cardiovasculaires.
10.3 Pharmacocinétique
On a étudié la pharmacocinétique du célécoxib sur une population d’environ 1500 sujets. Les paramètres pharmacocinétiques ont été mesurés chez des volontaires (hommes et femmes) en bonne santé, jeunes et âgés, mais aussi chez des malades et chez des populations particulières, notamment chez des sujets souffrant de dysfonction rénale ou hépatique.
Absorption : La concentration plasmatique maximale du célécoxib est atteinte 3 heures environ après son administration par voie orale. La concentration plasmatique maximale (Cmax) et l’aire sous la courbe (ASC) sont à peu près proportionnelles à la dose dans la gamme posologique étudiée allant de 100 à 200 mg. Cependant, l’administration de plus fortes doses chez le sujet à jeun est suivie d’une hausse de la Cmax et de l’ASC, mais qui n’est plus proportionnelle à la dose; ce phénomène serait attribuable à la faible hydrosolubilité du composé. En raison de cette faible solubilité, on n’a pas entrepris d’étude de biodisponibilité absolue. L’état d’équilibre du célécoxib à la suite de son administration répétée est atteint en 5 jours ou moins.
Le tableau 5 présente les paramètres pharmacocinétiques du célécoxib dans un groupe de sujets sains.
Tableau 5 – Résumé de la pharmacocinétique du célécoxib après son administration en une dose unique de 200 mg à des sujets sains1
| Paramètres pharmacocinétiques du célécoxib (moyenne [CV %]) (intervalle de confiance à 95 %) | ||||
| Cmax (ng/mL) | Tmax (h) | t1/2 (h) | Véq/F (L) | CL/F (L/h) |
| 705 (38) (484,2-925,0) | 2,8 (37) (1,95-3,71) | 11.2 (31) (8,3-14,0) | 429 (34) (307,2-551,5) | 27,7 (28) (21,3-34,1) |
- 1. Sujets à jeun (n = 36; 19-52 ans)
Effets des aliments : La prise des capsules célécoxib avec un repas à forte teneur en gras retarde l’atteinte de la concentration plasmatique maximale d’environ 1 à 2 heures et entraîne une hausse de l’absorption totale (ASC) de 10 à 20 %. La prise concomitante d’antiacides renfermant de l’aluminium ou du magnésium diminue la concentration plasmatique du capsules de célécoxib, ce qui se traduit par une reduction de 37 % de la Cmax et de 10 % de l’ASC. On peut prendre les capsules RBX-CELECOXIB sans tenir compte de l’heure des repas.
Distribution : Chez les sujets sains, le célécoxib se lie en très forte proportion aux protéines plasmatiques (~ 97 %) après son administration aux doses recommandées. Des études in vitro montrent qu’il se lie principalement à l’albumine et, à un moindre degré, à l’alpha1-glycoprotéine acide. Le volume apparent de distribution à l’état d’équilibre (Véq/F) est d’environ 400 L, ce qui indique la distribution étendue du composé dans les tissus. Le célécoxib n’a pas d’affinité particulière pour les globules rouges.
Métabolisme : La biotransformation du célécoxib se fait principalement sous la médiation de l’enzyme 2C9 du cytochrome P450 dans le foie. On retrouve 3 métabolites dans le plasma chez l’humain : un alcool primaire, son acide carboxylique et son glucuronide correspondants. Les métabolites sont dénués d’action inhibitrice à l’égard de la COX-1 et de la COX-2. L’activité de l’isoenzyme 2C9 du cytochrome P450 est réduite chez les patients porteurs d’un polymorphisme génétique, comme les personnes homozygotes pour l’allèle CYP2C9*3. On doit user de prudence si l’on prescrit le célécoxib à des patients dont on soupçonne ou dont on sait par leurs antécédents qu’ils présentent une carence en CYP 2C9, puisque la clairance métabolique plus lente chez ces patients risque d’augmenter anormalement la concentration du médicament dans le plasma. Chez les métaboliseurs lents des médicaments biotransformés par la CYP 2C9, la dose maximale recommandée est de 100 mg par jour (voir 7.1 Populations particulières, Carence en CYP 2C9 et 9 INTERACTIONS MÉDICAMENTEUSES).
Dans le cadre d’une étude pharmacocinétique menée chez des sujets sains porteurs des allèles
CYP 2C9*1/*1, CYP 2C9*1/*3 ou CYP 2C9*3/*3 à qui on a administré du célécoxib à 200 mg 1 f.p.j., la médiane de la Cmax a été environ 4 fois plus élevée et celle de l’ASC (0 à 24 heures), environ 7 fois plus élevée, chez les sujets porteurs de l’allèle CYP 2C9*3/*3 que chez ceux porteurs des autres variantes alléliques. Dans trois études distinctes portant sur l’évaluation d’une dose unique menées auprès de 5 sujets porteurs de l’allèle CYP 2C9*3/*3, on a observé une augmentation de l’ASC (0 à 24 heures) environ 3 fois plus élevée chez ces derniers que chez les sujets dont l’activité enzymatique était normale (bons métaboliseurs). On estime que la fréquence de personnes homozygotes porteuses de l’allèle CYP 2C9*3/*3 varie entre 0,3 et 1,0 % dans les différents groupes ethniques.
Élimination : Le célécoxib est principalement éliminé par biotransformation hépatique; la molécule sous forme inchangée se retrouve en très faible quantité (< 3 %) dans l’urine et dans les fèces. À la suite de l’administration par voie orale d’une dose unique de célécoxib radiomarqué, on a retrouvé 57 % environ de la dose dans les fèces et 27 %, dans l’urine. Le métabolite carboxylique est le principal métabolite retrouvé dans l’urine et dans les fèces (73 % de la dose), le glucuronide se retrouvant également en faible quantité dans l’urine. La faible solubilité du composé en prolonge la phase d’absorption ce qui rend plus difficile la détermination de la demi-vie terminale (t1/2). La demi-vie du célécoxib est d’environ
11 heures à la suite de la prise du médicament à jeun. La clairance plasmatique apparente (CL/F) est d’environ 500 mL/min.
Populations particulières et états pathologiques
Personnes âgées : Chez les personnes âgées (plus de 65 ans), on note une hausse de la Cmax et de l’ASC à l’état d’équilibre respectivement de 40 et de 50 % par rapport à celles des sujets jeunes. Par ailleurs, la Cmax et l’ASC du célécoxib sont plus élevées chez les femmes âgées que chez les hommes âgés, mais ces différences relèvent principalement du plus faible poids corporel des femmes. En règle générale, il n’y a pas lieu de régler la posologie. Cependant, chez les patients âgés pesant moins de 50 kg, on devrait amorcer le traitement avec la plus faible dose recommandée, et comme avec tout autre AINS, faire montre de prudence lorsqu’on prescrit des doses plus élevées.
Origine ethnique : Une méta-analyse des études de pharmacocinétique a mis en évidence une ASC du célécoxib supérieure de 40 % chez les Noirs par rapport aux Blancs. On ne connaît pas l’origine ni la portée clinique de cette observation.
Insuffisance hépatique : Chez des sujets présentant une dysfonction hépatique légère (score de Child- Pugh de 5 à 6) ou modérée (score de Child-Pugh de 7 à 9), une étude de pharmacocinétique a montré que l’ASC du célécoxib à l’état d’équilibre est accrue respectivement de 40 et de 180 % par rapport à celle de volontaires sains appariés. Chez les patients présentant un degré modéré de dysfonction hépatique, on doit donc amorcer le traitement avec une dose réduite. On ne recommande pas l’usage de RBX-CELECOXIB chez les patients souffrant d’une dysfonction hépatique sévère, car l’administration du produit chez cette population n’a pas fait l’objet d’études (voir 2 CONTRE-INDICATIONS).
Insuffisance rénale : Dans le cadre d’une étude comparative en mode croisé, les patients souffrant d’une insuffisance rénale chronique (FG : 35 - 60 mL/min) ont présenté une ASC inférieure de 40 % environ à celle des sujets dont la fonction rénale était normale. On n’a pas établi de corrélation entre la filtration glomérulaire et la clairance du célécoxib. On n’a pas étudié la pharmacocinétique du célécoxib chez les patients présentant une insuffisance rénale sévère (voir 2 CONTRE-INDICATIONS).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à la température ambiante (15 - 30° C).
Garder dans un endroit sûr, Garder hors de la portée et de la vue des enfants.
12 PARTICULARITÉS DE MANIPULATION DU PRODUIT
Il n’y a pas de directives particulières de manipulation pour ce produit.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : célécoxib
Nom chimique : 4-[5-(4-méthylphényl)-3-(trifluorométhyl)-1H-pyrazol-1-yl] benzènesulfonamide
Formule moléculaire et
masse moléculaire : C17H14F3N3O2S, 381,4 g/mol
Formule développée : Le célécoxib est un pyrazole comportant 2 aryles de substitution; sa formule développée est la suivante :
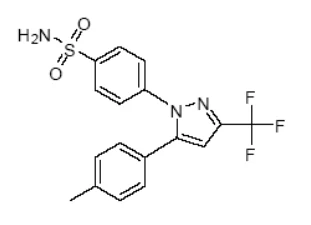
Propriétés physicochimiques :
Description : Le célécoxib est blanc à la poudre cristalline Presque blanche.
Point de fusion : Le point de fusion du célécoxib se situe entre 160 et 164 °C.
pH et solubilité : Le célécoxib est une molécule neutre au pH physiologique. Le célécoxib est « presque insoluble » dans l’eau, librement soluble à soluble dans l'éthanol anhydre, soluble dans le chlorure de méthylène.
pKa : Le célécoxib est faiblement acide avec un pKa de 11,1.
Log P: 3.11
Chiralité : Le célécoxib étant achiral, la pharmacologie dépendante des stéréoisomères est sans objet.
14 ÉTUDES CLINIQUES
Arthrose : On a évalué l’efficacité clinique de capsules de célécoxib pour le traitement des signes et des symptômes de la gonarthrose et de la coxarthrose au cours d’essais cliniques le comparant à un placebo et à des médicaments d’usage courant. Ces essais, qui ont réuni une population d’environ 4200 patients, ont duré jusqu’à 12 semaines. Par rapport au placebo, l’administration de célécoxib s’est accompagnée d’une diminution marquée de l’arthralgie et de l’intensité de la maladie, de même que d’une amélioration de la capacité fonctionnelle du patient et des paramètres de qualité de vie liés à la santé. On a observé des effets cliniques notables au chapitre de l’arthralgie 24 heures à peine après la prise de la première dose de célécoxib. La dose de 200 mg, 2 f.p.j., n’a pas été plus efficace que la dose de 100 mg, 2 f.p.j. Au cours des essais portant sur l’administration répétée de doses de 100 mg, 2 f.p.j., de célécoxib pour le traitement de l’arthrose, on a observé un soulagement important de la douleur dès la fin du premier jour de traitement. Cet effet analgésique, qui s’est maintenu par rapport au placebo, s’est révélé comparable à celui du naproxène, administré à la dose de 500 mg, 2 f.p.j., du diclofénac, administré à la dose de 75 mg, 2 f.p.j., et de l’ibuprofène, administré à la dose de 800 mg, 3 f.p.j.
La dose quotidienne totale de 200 mg a montré la même efficacité, qu’elle soit fractionnée en 2 doses de 100 mg ou administrée en une seule prise de 200 mg. L’âge, le sexe, la gravité ou la durée de l’arthrose n’ont pas eu d’incidence sur la réponse à célécoxib. Un essai en mode sans insu de longue durée (jusqu’à 12 mois), regroupant 2500 patients recevant des doses allant jusqu’à 400 mg par jour, a permis de confirmer la persistance de l’efficacité de célécoxib.
Les patients arthrosiques suivant le traitement par célécoxib, à la dose de 100 mg, 2 f.p.j., ou de
200 mg, 1 f.p.j., ont vu leur capacité fonctionnelle s’améliorer, comme l’ont corroboré les scores mesurant la douleur, la raideur articulaire et la gêne fonctionnelle ainsi que l’indice de WOMAC (Western Ontario and McMaster Universities Osteoarthritis Index). Le questionnaire MOS-SF-36 (Short Form 36 Item Health Survey), dont les paramètres mesurent la qualité de vie, a fait ressortir des améliorations dans les domaines de la capacité physique fonctionnelle, de la capacité physique d’accomplir ses tâches (Role-physical), de la douleur générale, de la vitalité et du fonctionnement social.
Polyarthrite rhumatoïde : On a démontré l’efficacité clinique de capsules de célécoxib pour le traitement des signes et des symptômes de la polyarthrite rhumatoïde (PR) au cours d’essais le comparant à un placebo et à des médicaments d’usage courant. Ces essais, qui ont porté sur une population d’environ 2100 patients, ont duré jusqu’à 24 semaines. Par rapport au placebo, l’administration de célécoxib s’est accompagnée d’une diminution marquée de la douleur, de la sensibilité et de la tuméfaction articulaires, de l’intensité de la maladie et de la raideur matinale. L’indice ACR 20 (American College of Rheumatology 20% Responder Index) pour la PR a mis en évidence une amélioration au chapitre de la capacité fonctionnelle du patient et des paramètres de la qualité de vie relatifs à la santé. Les doses de 100 mg et de 200 mg administrées toutes deux 2 f.p.j. ont eu la même efficacité et leurs effets ont été équivalents à ceux du naproxène administré à la dose de 500 mg, 2 f.p.j. Même si les doses de 100 mg, 2 f.p.j., et de 200 mg, 2 f.p.j., ont été d’une efficacité globale similaire, certains patients ont bénéficié d’avantages additionnels en suivant le schéma posologique à 200 mg, 2 f.p.j. Par contre, on n’a pas observé d’amélioration de l’efficacité par la prise d’une dose de 400 mg plutôt que de 100 ou de 200 mg, 2 f.p.j.
À l’issue d’autres études, on a conclu que l’efficacité de célécoxib administré à la dose de 200 mg,
2 f.p.j., était comparable à celle du diclofénac (75 mg, 2 f.p.j.) et de l’ibuprofène (800 mg, 3 f.p.j.). L’âge et le sexe du patient, pas plus que la gravité et la durée de la PR, n’ont modifié la réponse à célécoxib. Un essai en mode sans insu allant jusqu’à 12 mois et regroupant environ 1900 patients souffrant de PR a permis de confirmer la persistance de l’efficacité de célécoxib.
Les patients atteints de PR traités par célécoxib à la dose de 200 mg, 2 f.p.j., ont vu leur capacité fonctionnelle s’améliorer, comme l’a corroboré leur score à l’indice d’invalidité fonctionnelle du HAQ (Health Assessment Questionnaire). L’indice MOS-SF-36, dont les paramètres mesurent la qualité de vie, a mis en évidence une amélioration dans les domaines de la capacité physique fonctionnelle, de la capacité physique d’accomplir ses tâches (Role-physical), de la douleur générale, de la vitalité et du fonctionnement social. La dose de 200 mg de célécoxib 2 f.p.j. a procuré une amélioration supérieure à celle de la dose de 100 mg, 2 f.p.j., selon l’indice d’invalidité du HAQ et les scores du MOS-SF-36 dans les domaines de la capacité physique fonctionnelle et de la douleur générale.
Spondylarthrite ankylosante : L’emploi de capsules de célécoxib pour le traitement symptomatique de la spondylarthrite ankylosante a été étudié auprès de 896 patients lors d’essais cliniques comparatifs contre placebo et agents actifs (diclofénac, naproxène ou kétoprofène), dont un essai de 6 semaines et trois essais de 12 semaines. Administré à raison de 100 mg 2 f.p.j., de 200 mg 1 f.p.j., et de 400 mg 1 f.p.j., célécoxib s’est révélé statistiquement supérieur au placebo pour tous les paramètres d’efficacité, y compris l’intensité de la douleur globale (échelle visuelle analogique – EVA), l’évolutivité globale de la maladie (EVA) et l’atteinte fonctionnelle (indice fonctionnel de Bath). Le tableau 6 présente les résultats obtenus pour chacun des paramètres d’efficacité retenus.
Tableau 6 – Paramètres d’évaluation de l’efficacité clinique de célécoxib lors d’essais sur la spondylarthrite ankylosante
| Placebo | Célécoxib 200 mg (dose totale quotidienne) b | Célécoxib 400 mg¥ (dose totale quotidienne)c | Kétoprofèn e 100 mg 2 f.p.j. | Naproxène 500 mg 2 f.p.j. | Diclofénac 150 mg (dose totale quotidienne)d | |||||||||||||
| Étude 193 | n = 156 | n = 137 | n = 161 | -- | n = 157 | -- | ||||||||||||
| Intensité de la douleur globalea | ||||||||||||||||||
| 12e semaine | -9,9 | -30,0* | -30,4* | -- | -36,3* | -- | ||||||||||||
| Scores à l’indice fonctionnel de Bath lié à la spondylarthrite ankylosante (BASFI) | ||||||||||||||||||
Variation moyenne à la 12e semaine | 1,6 | -8,6* | -12,5* | -- | -16,1*Ω | -- | ||||||||||||
| Évolutivité globale de la maladie (EVA) | ||||||||||||||||||
Variation moyenne à la 12e semaine | -6,0 | -21,5* | -22,7* | -- | -27,8*Ω | -- | ||||||||||||
| Analyse du taux de réponse (critères ASAS-20) | ||||||||||||||||||
Réponse à la 12e semaine, n (%) | 41 (26) | 60 (44)* | 86 (53)* | -- | 98 (62)*Ω | -- | ||||||||||||
| Étude 137 | n = 76 | n = 80 | n = 90 | |||||||||||||||
| Intensité de la douleur globalea | ||||||||||||||||||
| 6e semaine | -11,9 | -25,7* | -- | -22,5 | -- | -- | ||||||||||||
| Scores à l’indice fonctionnel de Bath lié à la spondylarthrite ankylosante (BASFI) | ||||||||||||||||||
Variation moyenne à la 6e semaine | 1,3 | -11,9* | -- | -6,0* | -- | -- | ||||||||||||
| Placebo | Célécoxib 200 mg (dose totale quotidienne) b | Célécoxib 400 mg¥ (dose totale quotidienne)c | Kétoprofèn e 100 mg 2 f.p.j. | Naproxène 500 mg 2 f.p.j. | Diclofénac 150 mg (dose totale quotidienne )d | ||||||||||||||
Étude 243 (ensemble d’analyse intégral) | -- | n = 126 (n = 151) | n = 124 (n = 147) | -- | -- | n = 123 (n = 154) | |||||||||||||
| Intensité de la douleur globalea | |||||||||||||||||||
| 12e semaine | -- | -29,1** | -31,7** | -- | -- | -32,7 | |||||||||||||
| Scores à l’indice fonctionnel de Bath lié à la spondylarthrite ankylosante (BASFI) (population en intention de traiter) | |||||||||||||||||||
Variation moyenne à la 12e semaine | -- | -0,8Δ | -0,9Δ | -- | -- | -0,9Δ | |||||||||||||
| Analyse du taux de réponse (critères ASAS-20) | |||||||||||||||||||
Réponse à la 12e semaine, n (%) | -- | 69 (45,4)Δ | 79 (53,4)Δ | -- | -- | 90 (58,4)Δ | |||||||||||||
| Étude 247 | -- | n = 107 | n = 108 | -- | -- | n = 115 | |||||||||||||
| Intensité de la douleur globalea | |||||||||||||||||||
| 12e semaine | -- | -25,8** | -30,6** | -- | -- | -28,2 | |||||||||||||
| Scores à l’indice fonctionnel de Bath lié à la spondylarthrite ankylosante (BASFI) | |||||||||||||||||||
Variation moyenne à la 12e semaine | -- | -14,1Δ | -16,1Δ | -- | -- | -17,1Δ | |||||||||||||
| Analyse du taux de réponse (critères ASAS-20) | |||||||||||||||||||
Réponse à la 12e semaine, n (%) | -- | 55 (51,4)Δ | 65 (60,2)Δ | -- | -- | 66 (57,4)Δ | |||||||||||||
¥ La dose totale quotidienne de 400 mg n’est pas approuvée au Canada pour cette indication.
* Variation statistiquement significative par rapport au placebo (p < 0,05), selon une analyse de covariance en fonction des variables suivantes : effets du traitement et du centre, et valeurs initiales.
** Les écarts par rapport au diclofénac n’étaient pas statistiquement significatifs (p > 0,50), selon une analyse de covariance (pour l’étude 243, les variables étaient la valeur initiale et l’âge, et les facteurs étaient le traitement, le sexe et les centres; pour l’étude 247, la variable était la valeur initiale, et les facteurs étaient le traitement et les centres).
Ω Variation statistiquement significative comparativement au célécoxib à 200 mg, 1 f.p.j. (p < 0,05).
Δ Aucune différence significative entre les groupes de traitement.
a. Mesuré au moyen de l’échelle visuelle analogique de 100 mm (évaluation du patient). Toutes les valeurs représentent la variation de la moyenne des moindres carrés entre le début et la fin du traitement, avec report en aval de la dernière observation dans le cas des patients qui ont abandonné le traitement avant la fin.
b. Célécoxib à 100 mg 2 f.p.j. dans l’étude 137, ou à 200 mg 1 f.p.j. dans les études 193, 243 et 247.
c. Célécoxib à 200 mg 2 f.p.j. (études 243 et 247) ou à 400 mg 1 f.p.j. (étude 193).
d. Diclofénac à libération prolongée, 75 mg 2 f.p.j. dans l’étude 243, ou diclofénac à 50 mg 3 f.p.j. dans l’étude 247.
Analgésie : Dans des modèles de douleur aiguë consécutive à une chirurgie buccale ou orthopédique, célécoxib a soulagé la douleur qualifiée de modérée à sévère par les patients. Des doses uniques de capsules de célécoxib ont soulagé la douleur en 30 à 60 minutes. Lors d’études répétées où on a administré des doses multiples de capsules de célécoxib contre la douleur causée par une chirurgie orthopédique, celui-ci s’est révélé efficace pour réduire la douleur, sans ajout d’autres analgésiques.
Études spéciales
Étude PRECISION (Prospective Randomized Evaluation of Celecoxib Integrated Safety vs Ibuprofen or Naproxen)
Plan de l’étude
Il s’agissait d’une étude à double insu comparant l’innocuité cardiovasculaire du célécoxib à celle du naproxène et de l’ibuprofène chez des sujets atteints d’arthrose ou de polyarthrite rhumatoïde présentant une maladie cardiovasculaire ou un risque élevé d’une telle maladie. Deux populations ont été définies aux fins d’analyse :
- la population en intention de traiter (ITT), formée de tous les sujets soumis à la répartition aléatoire et suivis pendant une période maximale de 30 mois;
- la population en intention de traiter modifiée (ITTm), formée de tous les sujets soumis à la répartition aléatoire qui ont reçu au moins une dose du médicament à l’étude, se sont rendus à au moins une visite après le début de l’étude et ont été suivis pendant 30 jours après la fin du traitement ou 43 mois, selon la première éventualité.
Le paramètre d’évaluation principal était la première manifestation du paramètre cardiovasculaire combiné de l’Antiplatelet Trialists Collaboration (APTC), qui comprenait la mortalité d’origine cardiovasculaire (y compris la mortalité d’origine hémorragique), l’infarctus du myocarde non mortel et l’accident vasculaire cérébral non mortel, dans les populations en ITT et en ITTm. L’étude avait été dotée lors de sa conception d’une puissance de 80 % pour déceler la non-infériorité. De l’ésoméprazole a été prescrit (20-40 mg) sans insu à tous les patients aux fins de gastroprotection. La répartition aléatoire des patients a été stratifiée en fonction de l’emploi d’acide acétylsalicylique à faible dose au début de l’étude.
Résultats
En tout, 24 081 sujets ont été soumis à la répartition aléatoire. Les moyennes de la durée du traitement et de la durée totale de la participation à l’étude se sont respectivement établies à 20,3 ± 16,0 et à 34,1 ± 13,4 mois pour l’ensemble des sujets.
Après répartition aléatoire, les patients recevaient l’une des doses initiales prévues (100 mg de célécoxib 2 f.p.j., 375 mg de naproxène 2 f.p.j. ou 600 mg d’ibuprofène 3 f.p.j.) et pouvaient au besoin passer à une dose plus élevée pour une meilleure maîtrise de la douleur. Pour les besoins de l’étude, les doses initiales de naproxène et d’ibuprofène étaient supérieures aux posologies recommandées actuellement pour le traitement de l’arthrose et de la polyarthrite rhumatoïde (soit des doses initiales de 250 mg 2 f.p.j. pour le naproxène et de 1200 mg/jour en prises fractionnées pour l’ibuprofène). Compte tenu de la posologie homologuée, la dose des patients atteints d’arthrose du groupe célécoxib ne pouvait être augmentée. La dose moyenne de célécoxib administrée durant cette étude s’est établie à 104 mg 2 f.p.j., tandis que celles de naproxène et d’ibuprofène étaient respectivement de 426 mg 2 f.p.j. et de 682 mg 3 f.p.j. La dose moyenne d’ibuprofène évaluée dans le cadre de l’étude dépassait la posologie recommandée actuellement (soit une dose d’entretien quotidienne maximale de 1200 mg, en prises fractionnées).
Tableau 7 – Population et dose administrée
| Ensemble d’analyse | Célécoxib 100-200 mg 2 f.p.j. | Ibuprofène 600-800 mg 3 f.p.j. | Naproxène 375-500 mg 2 f.p.j. | Total |
Soumis à la répartition aléatoire (ITT) | 8072 | 8040 | 7969 | 24 081 |
| Sous traitement (ITTm) | 8030 | 7990 | 7933 | 23 953 |
Dose moyenne1 (mg/jour) | 209 ± 37 | 2045 ± 246 | 852 ± 103 | Sans objet |
- 1. Dose moyenne administrée
ITT (intention de traiter) : Tous les sujets soumis à la répartition aléatoire
ITTm (intention de traiter modifiée) : Tous les sujets soumis à la répartition aléatoire ayant reçu au moins une dose du traitement à l’étude et s’étant rendus à au moins une visite après le début de l’étude
Parmi les patients atteints d’arthrose, seuls 0,2 % (17/7259) sont passés à la dose de célécoxib de
200 mg 2 f.p.j., tandis que 54,8 % (3937/7178) sont passés à la dose de naproxène de 500 mg 2 f.p.j. et 54,7 % (3946/7208), à la dose d’ibuprofène de 800 mg 3 f.p.j. Parmi les patients atteints de polyarthrite rhumatoïde (soit 10 % de l’effectif total de l’étude), 55,7 % (453/813) sont passés à la dose de célécoxib de 200 mg 2 f.p.j., 54,6 % (432/791), à la dose de naproxène de 500 mg 2 f.p.j. et 56,5 % (470/832), à la dose d’ibuprofène de 800 mg 3 f.p.j.
Étant donné que relativement peu de patients du groupe célécoxib (5,8 % [470/8072]) sont passés à la dose de 200 mg 2 f.p.j., les résultats de l’étude PRECISION ne permettent pas de déterminer l’innocuité cardiovasculaire relative du célécoxib à 200 mg 2 f.p.j. par rapport à celle de l’ibuprofène et du naproxène aux doses administrées.
Par comparaison à l’ibuprofène et au naproxène aux doses administrées, le célécoxib a respecté les quatre critères de non-infériorité prédéterminés (p < 0,001 pour la non-infériorité pour les deux comparaisons) en ce qui concerne le paramètre principal, soit la première manifestation du paramètre cardiovasculaire combiné de l’APTC. Il avait été établi au préalable que la non-infériorité correspondait à un rapport des risques instantanés (RRI) ≤ 1,12 dans les analyses en ITT et en ITTm, ainsi qu’à une borne supérieure de l’intervalle de confiance (IC) à 95 % ≤ 1,33 pour l’analyse en ITT et ≤ 1,40 pour l’analyse en ITTm.
L’analyse principale en ITT et en ITTm est décrite au tableau 8.
Tableau 8 – Analyse principale du paramètre combiné de l’APTC (évaluation indépendante) dans l’analyse en intention de traiter (ITT, jusqu’au 30e mois)
| n | Célécoxib | Ibuprofène | Naproxène | |||
| 8072 | 8040 | 7969 | ||||
Nombre de sujets ayant subi une manifestation | 188 (2,3 %) | 218 (2,7 %) | 201 (2,5 %) | |||
Comparaison par paires | Célécoxib vs naproxène | Célécoxib vs ibuprofène | Ibuprofène vs naproxène |
| RRI (IC à 95 %) | 0,93 (0,76, 1,13) | 0,86 (0,70, 1,04) | 1,08 (0,89, 1,31) |
Les résultats obtenus au moyen de l’analyse en ITTm étaient semblables.
Tableau 9 – Résumé des composantes du paramètre de l’APTC (évaluation indépendante) dans l’analyse en intention de traiter (ITT, jusqu’au 30e mois)1
| n | Célécoxib | Ibuprofène | Naproxène | |||
| 8072 | 8040 | 7969 | ||||
Mort d’origine cardiovasculaire | 68 (0,8 %) | 80 (1,0 %) | 86 (1,1 %) | |||
Infarctus du myocarde non mortel | 76 (0,9 %) | 92 (1,1 %) | 66 (0,8 %) | |||
Accident vasculaire cérébral non mortel | 51 (0,6 %) | 53 (0,7 %) | 57 (0,7 %) | |||
- 1. Les patients ont pu manifester plus d’une composante; en conséquence, la somme des composantes est supérieure au nombre de patients qui ont subi la manifestation.
Les résultats obtenus au moyen de l’analyse en ITTm étaient semblables.
Dans l’analyse de la population en intention de traiter, jusqu’au 30e mois, le taux de mortalité toutes causes confondues a été de 1,6 % dans le groupe célécoxib, de 1,8 % dans le groupe ibuprofène et de
2,0 % dans le groupe naproxène.
Sous-étude sur la surveillance ambulatoire de la tension artérielle
Dans le volet de surveillance ambulatoire de la tension artérielle de l’étude PRECISION, le célécoxib a été administré à une dose moyenne de 104 mg 2 f.p.j. Après 4 mois, la moyenne (méthode des moindres carrés) de la variation (erreur type) de la tension artérielle systolique ambulatoire sur 24 heures se chiffrait à −0,3 (1,0) mmHg pour l’ensemble des patients traités par le célécoxib (n = 146), à −0,3 (1,1) mmHg dans le sous-groupe de patients qui recevaient 100 mg 2 f.p.j. (n = 137) et à 3,3 (3,8) mmHg dans le sous-groupe de patients qui étaient passés à la dose de 200 mg 2 f.p.j. (n = 9).
Expérience clinique avec des doses supérieures aux doses thérapeutiques pour l’arthrose et la polyarthrite rhumatoïde (800 mg/jour), administrées en concomitance avec de l’AAS : Étude CLASS (Étude sur l'innocuité à long terme du célécoxib dans l'arthrite)
Modèle de l’étude : Une étude prospective portant sur les résultats à long terme a été menée chez environ 5800 patients atteints d’arthrose et 2200 patients atteints de polyarthrite rhumatoïde. Les patients ont reçu 400 mg de célécoxib, 2 f.p.j. (ce qui représente des doses 4 fois et 2 fois supérieures aux doses quotidiennes recommandées pour l’arthrose [200 mg] et la polyarthrite rhumatoïde [400 mg], respectivement), 800 mg d’ibuprofène, 3 f.p.j., ou 75 mg de diclofénac, 2 f.p.j. (soit les doses thérapeutiques courantes pour l’arthrose et la polyarthrite rhumatoïde), durant une période médiane de 9 mois dans le cas de célécoxib et du diclofénac, et de 6 mois en ce qui concerne l’ibuprofène. Le principal paramètre évalué était la fréquence des complications ulcéreuses (hémorragie gastro- intestinale, perforation ou obstruction). Parmi les paramètres également prévus au protocole, on retrouve la fréquence des ulcères symptomatiques (ulcères gastroduodénaux dépistés par la présence de symptômes touchant le tube digestif supérieur tels que les douleurs abdominales, la dyspepsie, les nausées, la diarrhée ou les vomissements) et les baisses d’importance clinique du taux d’hémoglobine (> 2 g/dL) et/ou de l’hématocrite (≥ 10 points). Les patients pouvaient prendre en concomitance de faibles doses d’AAS (≤ 325 mg), principalement en prophylaxie cardiovasculaire.
Résultats de l’étude : Aucune différence statistiquement significative n’a été démontrée entre les
3 groupes au chapitre de la fréquence des complications ulcéreuses, pour l’ensemble des patients. Les résultats pour toute la durée de l’étude sont présentés au tableau 10.
L’analyse secondaire a révélé que la fréquence des complications ulcéreuses et des ulcères symptomatiques était plus faible chez les patients du groupe célécoxib que chez l’ensemble des patients du groupe ibuprofène et chez ceux ne prenant pas d’AAS. Environ 22 % des patients prenaient de faibles doses d’AAS.
Dans les groupes recevant en concomitance de l’AAS à faibles doses, les taux de complications ulcéreuses et d’ulcères symptomatiques ont été 4 fois plus élevés que chez les patients ne prenant pas d’AAS (voir 9.4 Interactions médicament-médicament).
Les doses de célécoxib évaluées ont été associées à une fréquence significativement moindre d’intolérabilité gastro-intestinale comparativement au diclofénac, mais pas à l’ibuprofène (voir 8 EFFETS INDÉSIRABLES).
Tableau 10 – Complications ulcéreuses et ulcères symptomatiques chez les patients arthrosiques et polyarthritiques (taux après 12 mois [%], manifestations/nombre de patients)
Doses supérieures aux doses thérapeutiques (arthrose : 4 X; PR : 2 X) | Doses thérapeutiques courantes | |||||||||||
célécoxib 400 mg, 2 f.p.j. | Ibuprofène 800 mg, 3 f.p.j. | Diclofénac 75 mg, 2 f.p.j. | ||||||||||
| Tous les patients (exposition) | 2320 années-patients | 1112 années- patients | 1081 années- patients | |||||||||
| Complications ulcéreuses | 0,43 | 0,55 | 0,50 | |||||||||
| (17/3987) | (11/1985) | (10/1996) | ||||||||||
Complications ulcéreuses et ulcères symptomatiques | 1,05* | 1,76 | 1,30 | |||||||||
| (42/3987) | (35/1985) | (26/1996) | ||||||||||
Patients ne prenant pas d’AAS (exposition) | 1803 années-patients | 874 années- patients | 841 années- patients | |||||||||
| Complications ulcéreuses | 0,26† | 0,64 | 0,26 | |||||||||
| (8/3105) | (10/1573) | (4/1551) | ||||||||||
Complications ulcéreuses et ulcères symptomatiques | 0,68‡ | 1,72 | 0,64 | |||||||||
| (21/3105) | (27/1573) | (10/1551) | |
| Patients prenant de l’AAS (exposition) | 517 années-patients | 248 années- patients | 240 années- patients |
| Complications ulcéreuses | 1,02 | 0,24 | 1,35 |
| (9/882) | (1/412) | (6/445) | |
Complications ulcéreuses et ulcères symptomatiques | 2,38 | 1,94 | 3,60 |
| (21/882) | (8/412) | (16/445) |
* p = 0,017 vs l’ibuprofène
† p = 0,037 vs l’ibuprofène
‡ p < 0,001 vs l’ibuprofène
Durant une étude prospective à long terme, célécoxib (à des doses 4 fois et 2 fois supérieures aux doses recommandées pour l’arthrose et la polyarthrite rhumatoïde, respectivement) a également été associé à une fréquence significativement moindre des cas de baisse d’importance clinique du taux d’hémoglobine (> 2 g/dL) ou de l’hématocrite (≥ 10 points) que l’ibuprofène et le diclofénac (voir la figure 1), sans égard à l’usage d’AAS. Les taux correspondants obtenus lors des essais cliniques comparatifs sur l’arthrite (d’une durée de 1 à 6 mois, la plupart ayant duré 3 mois) ont été de 0,4 % avec le placebo, de 0,9 % avec le célécoxib, et de 1,7 %, 3,3 % et 5,2 % avec le naproxène, le diclofénac et l’ibuprofène, respectivement. Les doses de célécoxib administrées durant ces essais allaient jusqu’à 400 mg, 2 f.p.j. Des différences significatives semblables ont été observées en l’absence d’ulcère hémorragique, chez les patients ne prenant pas d’AAS et chez les patients arthrosiques et polyarthritiques.
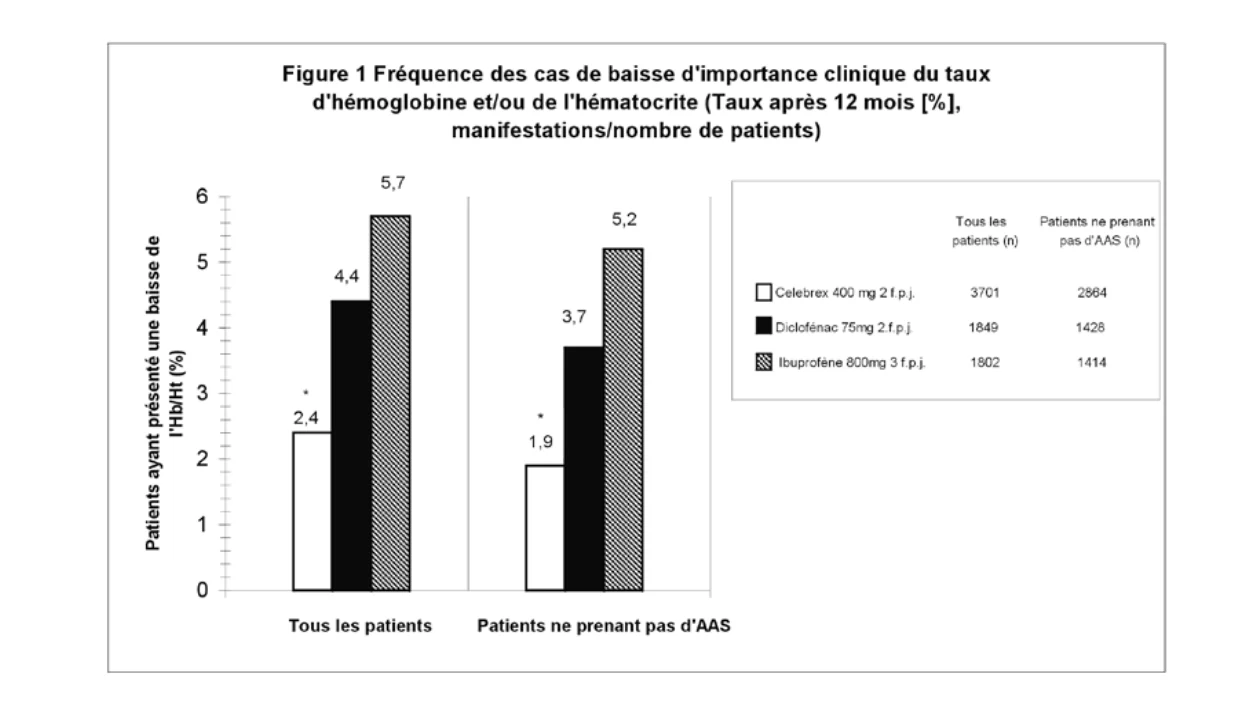
* p < 0,05 vs l’ibuprofène et le diclofénac
Essai CONDOR (Celecoxib versus Omeprazole aNd Diclofenac for at-risk Osteoarthritis and Rheumatoid arthritis patients) mené chez les patients atteints d’arthrose ou de polyarthrite rhumatoïde présentant un risque accru de complications gastro-intestinales
Dans le cadre d’une étude prospective de 24 semaines sur l’innocuité menée avec répartition aléatoire chez des patients âgés de 60 ans et plus ou ayant des antécédents d’ulcères gastroduodénaux (ne prenant pas d’AAS), le pourcentage de patients qui présentaient des diminutions du taux d’hémoglobine ( ≥ 2 g/dL) et/ou de l’hématocrite (≥ 10 %), d’origine gastro-intestinale présumée ou confirmée, était moins élevé dans le groupe traité par le célécoxib à 200 mg 2 f.p.j. (n = 2238) que dans le groupe de patients recevant en concomitance du diclofénac SR à 75 mg 2 f.p.j. et de l’oméprazole à 20 mg 1 f.p.j. (n = 2246) [0,2 % vs 1,1 % – origine gastro-intestinale confirmée, p = 0,004; 0,4 % vs 2,4 % – origine gastro-intestinale présumée, p = 0,0001]. La fréquence des complications digestives observées à l’examen clinique, telles que la perforation, l’obstruction et l’hémorragie, était très faible, et il n’y avait pas de différence significative entre les groupes traités (4 à 5 par groupe).
Études endoscopiques : Des explorations endoscopiques du tube digestif supérieur prévues au protocole ont été effectuées chez plus de 4500 patients arthritiques participant à 5 essais à repartition aléatoire, d’une durée de 12 à 24 semaines, comparant le célécoxib à d’autres médicaments d’usage courant, ainsi qu’à un placebo dans 2 cas. Pour environ 1400 des patients ayant reçu célécoxib à des doses allant de 50 à 400 mg, 2 f.p.j., on dispose de données endoscopiques obtenues après 12 semaines de traitement; pour 184 patients, les données ont été obtenues après 24 semaines de traitement. Les AINS de comparaison comprenaient le naproxène (500 mg, 2 f.p.j.), le diclofénac (75 mg, 2 f.p.j.) et l’ibuprofène (800 mg, 3 f.p.j.).
Au cours de tous les essais comparant le célécoxib à un AINS, on a obtenu avec le célécoxib un taux d’ulcération gastroduodénale vérifiée par endoscopie inférieur à celui de l’AINS comparé, cela pour toutes les doses de célécoxib (voir les tableaux 8, 9 et 10). En ce qui a trait aux essais comparatifs avec placebo, les taux obtenus ont été similaires (voir le tableau 8). Les études ont été conçues pour déceler les différences entre le célécoxib et les AINS de comparaison, par conséquent, elles n’étaient pas assez puissantes pour déceler les petites différences par rapport au placebo. Dans le cadre de ces essais, on a également étudié des doses de célécoxib supérieures à la dose thérapeutique maximale recommandée de 200 mg, 2 f.p.j. La fréquence d’ulcères vérifiés par endoscopie avec ces doses (2 à 4 fois la dose maximale recommandée) est restée semblable à celle associée au placebo. Le délai d’observation n’a pas eu d’incidence sur le taux d’ulcération gastroduodénale vérifiée par endoscopie, comme le montre l’essai d’une durée de 24 semaines dans lequel le taux rapporté avec le célécoxib a été nettement inférieur à celui du diclofénac SR et du même ordre que ceux observés avec le placebo dans d’autres études.
Au cours des 3 essais comparatifs avec le naproxène administré à la dose de 500 mg, 2 f.p.j., tout comme dans l’essai comparatif avec l’ibuprofène à la dose de 800 mg, 3 f.p.j., le traitement par célécoxib s’est accompagné d’une fréquence moins élevée d’ulcères à l’endoscopie pendant toute la durée de l’étude, la différence étant statistiquement significative. On a mené 2 essais comparatifs avec le diclofénac administré à la dose de 75 mg, 2 f.p.j. Dans l’un d’entre eux, on a constaté une différence statistiquement significative, le taux d’ulcères à l’endoscopie étant plus élevé dans le groupe traité par le diclofénac au moment de l’évaluation (après 6 mois de traitement). Dans l’autre, on n’a pas observé de différence statistiquement significative entre les 2 groupes au chapitre des taux cumulatifs d’ulcères après 1, 2 et 3 mois de traitement. On n’a pas établi de corrélation entre la fréquence d’ulcération et la dose de célécoxib pour la gamme posologique étudiée.
Le tableau 11 indique les taux d’ulcères vérifiés par endoscopie dans 2 études de 12 semaines effectuées chez des patients dont les endoscopies préthérapeutiques avaient donné un résultat négatif.
Tableau 11 – Fréquence d’ulcère gastroduodénal vérifié par endoscopie chez des patients souffrant d’arthrose ou de PR
| Études de 3 mois | |||
| Étude n° 1 (n = 1108) | Étude n° 2 (n = 1049) | ||
| Placebo | 2,3 % (5/217) | 2,0 % (4/200) | |
| Célécoxib : 50 mg, 2 f.p.j. | 3,4 % (8/233) | --- | |
| Célécoxib : 100 mg, 2 f.p.j. | 3,1 % (7/227) | 4,0 % (9/223) | |
| Célécoxib : 200 mg, 2 f.p.j. | 5,9 % (13/221) | 2,7 % (6/219) | |
| Célécoxib : 400 mg, 2 f.p.j. | --- | 4,1 % (8/197) | |
| Naproxène : 500 mg, 2 f.p.j. | 16,2 % (34/210)* | 17,6 % (37/210)* | |
* p ≤ 0,05 par rapport à tous les autres raitements
Remarque : Les études statistiques n’ont été conçues que pour déceler les différences entre le célécoxib et les AINS de comparaison, par conséquent, elles n’étaient pas assez puissantes pour déceler les petites différences par rapport au placebo.
Le tableau 12 résume les données de 2 essais de 12 semaines réalisés auprès de patients présentant une endoscopie préthérapeutique négative et qui ont subi des endoscopies à intervalles de 4 semaines pour déterminer le risque d’ulcération en fonction du temps.
Tableau 12 – Fréquence d’ulcère gastroduodénal vérifié par endoscopie lors d’études de 3 mois en série chez des patients souffrant d’arthrose ou de PR
| 4e semaine | 8e semaine | 12e semaine | Fin de l’étude | |
| Étude n° 3 (n = 523) | ||||
Célécoxib : 200 mg, 2 f.p.j. | 4,0 % (10/252)* | 2,2 % (5/227)* | 1,5 % (3/196)* | 7,5 % (20/266)* |
Naproxène : 500 mg, 2 f.p.j. | 19,0 % (47/247) | 14,2 % (26/182) | 9,9 % (14/141) | 34,6 % (89/257) |
| Étude n° 4 (n = 1062) | ||||
Célécoxib : 200 mg, 2 f.p.j. | 3,9 % (13/337)† | 2,4 % (7/296)† | 1,8 % (5/274)† | 7,0 % (25/356)† |
| Diclofénac : 75 mg, 2 f.p.j. | 5,1 % (18/350) | 3,3 % (10/306) | 2,9 % (8/278) | 9,7 % (36/372) |
Ibuprofène : 800 mg, 3 f.p.j. | 13,0 % (42/323) | 6,2 % (15/241) | 9,6 % (21/219) | 23,3 % (78/334) |
* p ≤ 0,05 à l’issue des analyses intermédiaires et cumulatives entre célécoxib et le naproxène
† p ≤ 0,05 à l’issue des analyses intermédiaires et cumulatives entre célécoxib et l’ibuprofène
Le tableau 13 résume les résultats d’une étude de 6 mois à double insu après répartition aléatoire de
430 patients souffrant de PR qui comportait un examen endoscopique après 6 mois de traitement.
Tableau 13 – Fréquence d’ulcère gastroduodénal vérifié par endoscopie dans une étude de 6 mois chez des patients souffrant de PR
| 6e mois | |
| Étude n° 5 (n = 430) | |
| Célécoxib : 200 mg, 2 f.p.j. | 4 % (8/212) |
| Diclofénac : 75 mg, 2 f.p.j. | 15 % (33/218)* |
* Différence statistiquement significative par rapport à célécoxib; p < 0,001
La corrélation entre les résultats des examens endoscopiques et la fréquence relative de réactions indésirables graves du tube digestif supérieur survenant avec différents agents reste à définir (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil digestif).
Emploi avec l’acide acétylsalicylique (AAS) : Les patients exposés à des facteurs de risque cardiovasculaire, y compris ceux ayant des antécédents récents d’infarctus du myocarde ou d’accident vasculaire cérébral et les patients dont l’état nécessitait de faibles doses d’AAS en prophylaxie cardiovasculaire, ont été admis à l’étude portant sur les résultats à long terme (voir 8 EFFETS INDÉSIRABLES). Ainsi, approximativement 22 % des patients participant à cette étude prenaient de l’AAS (≤ 325 mg/jour). Comme c’est le cas pour les AINS de comparaison, le taux d’ulcères et de complications ulcéreuses (perforation, obstruction et hémorragie) chez les patients traités par célécoxib a été plus élevé chez les utilisateurs d’AAS que chez les non-utilisateurs (voir 14 ÉTUDES CLINIQUES, Études spéciales).
Environ 11 % des patients (440/4000) participant à 4 des 5 études endoscopiques prenaient de l’AAS (≤ 325 mg/jour). Dans les groupes de traitement par célécoxib, on a observé un taux plus élevé d’ulcères à l’endoscopie chez ceux qui prenaient à la fois de l’AAS et célécoxib que chez ceux traités uniquement par célécoxib. Toutefois, ce taux accru d’ulcères chez les personnes prenant de l’AAS est demeuré inférieur à ceux observés dans les groupes recevant un médicament de comparaison, que celui-ci soit associé ou non à de l’AAS.
Fonction plaquettaire : Au terme de 4 essais réalisés auprès de 118 sujets, on a conclu que le célécoxib est dénué d’effet sur la fonction plaquettaire. Ainsi, une dose unique de 800 mg et des doses répétées de 600 mg, 2 f.p.j. (soit 3 fois la plus forte dose recommandée) administrées durant une période pouvant aller jusqu’à 7 jours, n’ont pas eu d’effet sur l’agrégation plaquettaire ni sur le temps de saignement par rapport au placebo. Par contre, on a relevé une importante réduction de l’agrégation plaquettaire et une prolongation du temps de saignement à la suite de l’administration du naproxène (500 mg, 2 f.p.j.), de l’ibuprofène (800 mg, 3 f.p.j.) et du diclofénac (75 mg, 2 f.p.j.).
Innocuité cardiovasculaire – Méta-analyse des études sur le traitement chronique : Les résultats de méta-analyses d’essais cliniques de grande envergure révèlent que, comparativement au placebo, l’administration de célécoxib à des doses élevées (> 200 mg/jour) est associée à une tendance à la hausse du risque d’infarctus du myocarde, d’accident vasculaire cérébral, de mortalité d’origine cardiovasculaire et de mortalité toutes causes confondues (voir 3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES).
On a mené une méta-analyse des données sur l’innocuité tirées de 41 essais cliniques maintenant terminés et dont la durée allait jusqu’à 1 an, ce qui représente un total de 44
308 patients (24 933 patients [56,3 %] ayant reçu célécoxib, 13 990 patients [31,6 %] ayant reçu un AINS, 4057 patients [9,2 %] ayant reçu un placebo et 1328 patients [3,0 %] ayant reçu du rofécoxib).
Dans le cadre de cette analyse, la fréquence du paramètre d’évaluation combiné (mortalité cardiovasculaire, infarctus du myocarde non mortel et accident vasculaire cérébral non mortel) s’est révélée semblable pour le traitement par célécoxib (n = 19 773) et pour celui par un AINS non sélectif (n = 13 990) (RR = 0,86, IC à 95 % : 0,59 - 1,26). Ce schéma de manifestations s’est maintenu, que les patients aient utilisé ou non de l’AAS (à 325 mg). Par rapport aux AINS non sélectifs combinés, la fréquence des infarctus du myocarde non mortels a cependant affiché une tendance à la hausse (RR = 1,49, IC à 95 % : 0,82 - 2,70) pour célécoxib, mais celle des accidents vasculaires cérébraux a été significativement plus faible (RR = 0,33, IC à 95 % : 0,14 - 0,78) et celle de la mortalité cardiovasculaire, comparable (RR = 0,72, IC à 95 % : 0,37 - 1,39).
En outre, la fréquence du paramètre d’évaluation combiné (mortalité cardiovasculaire, infarctus du myocarde non mortel et accident vasculaire cérébral non mortel) s’est chiffrée à 0,31 % pour célécoxib (n = 7462) et à 0,20 % pour le placebo (n = 4057) (RR = 1,26, IC à 95 % : 0,57 - 2,80). Ce schéma de manifestations s’est maintenu que les patients aient utilisé ou non de l’AAS (à 325 mg). Par rapport au placebo, la fréquence des infarctus du myocarde non mortels a affiché une tendance à la hausse (RR = 1,24, IC à 95 % : 0,27 - 5,76) pour célécoxib, tout comme celle de la mortalité cardiovasculaire (RR = 1,74, IC à 95 % : 0,49 - 6,17), tandis que celle des accidents vasculaires cérébraux a été semblable (RR = 0,80, IC à 95 % : 0,19 - 3,31).
14.3 Études comparatives de biodisponibilité
Une étude de biodisponibilité comparative croisée, à répartition aléatoire, à deux traitements, à deux périodes, à deux séquences, à dose unique (1 x 200 mg) de RBX-CELECOXIB en capsules de 200 mg (Sun Pharma Canada Inc.) et de CELEBREX® en capsules de 200 mg (Pfizer Canada Inc.), a été menée chez des hommes adultes en bonne santé à jeun. Les données comparatives de biodisponibilité de 23 sujets inclus dans l'analyse statistique sont présentées dans le tableau suivant :
TABLEAU SYNOPTIQUE DES DONNÉES COMPARATIVES DE DISPONIBILITÉ BIOLOGIQUE
Célécoxib (1 x 200 mg) Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | À l’étude1 | Référence2 | Rapport des moyennes géométriques % | Intervalle de confiance à 90% |
ASCT (mcg·h/mL) | 7,79 8,63 (51,45) | 7,82 8,53 (47,36) | 99,6 | 91,0 – 108,9 |
ASCI (mcg·h/mL) | 7,93 8,78 (51,14) | 7,93 8,63 (46,82) | 100,1 | 91,5 – 109,5 |
Cmax (mcg/mL) | 0,68 0,76 (49,25) | 0,73 0,80 (43,12) | 92,9 | 83,5 – 103,3 |
Tmax3 (h) | 2,33 (1,00- 4.50) | 2,33 (1,67- 5,00) | - | - |
T½4 (h) | 8,78 (30,11) | 8,00 (22,83) | - | - |
1 RBX-CELECOXIB (célécoxib) capsules de 200 mg (Sun Pharma Canada Inc.)
2 PrCELEBREX® (célécoxib) capsules de 200 mg (Pfizer Canada Inc.)
3 Exprimée uniquement en tant que valeur médiane (fourchette).
4 Exprimée uniquement en tant que moyenne arithmétique (CV en %).
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Toutes les manifestations observées au cours des études sur le célécoxib pratiquées chez l’animal concordent avec l’action pharmacodynamique du composé (soit l’inhibition de la synthèse des PG) et sont survenues à la suite d’expositions et de concentrations plasmatiques maximales du composé actif (c’est-à-dire le célécoxib) dépassant celles requises pour obtenir l’effet thérapeutique escompté. Le célécoxib n’est pas mutagène ni cancérogène chez les rongeurs. Les lésions digestives ne sont observables qu’à la suite d’une exposition supérieure à celle requise aux fins thérapeutiques. Les études chez l’animal ont fait ressortir des différences majeures entre le célécoxib et les AINS comparés notamment : 1) une marge d’innocuité supérieure au chapitre des lésions digestives chez les espèces vulnérables; 2) l’absence de lésion du fundus gastrique et du gros intestin après l’administration par gavage ou en capsules; 3) l’absence d’effet sur l’hémostase; 4) l’absence de nécrose médullaire rénale dans les études de toxicité chronique chez les rongeurs et 5) l’absence de dystocie. Toutes ces observations permettent d’affirmer que le célécoxib est sans danger chez l’humain.
Pour les expositions et les concentrations plasmatiques maximales prévues à la suite de l’administration des doses thérapeutiques (200 et 400 mg/jour), on n’a observé aucun signe de toxicité ni aucun effet pharmacodynamique nocif imputables au célécoxib chez l’animal.
Au cours des études de toxicité chronique de 6 mois chez le rat, on n’a observé aucun signe de lésion des voies digestives avec une exposition ou une concentration plasmatique maximale 3 à 6 fois supérieures à celles prévues à la suite de l’administration des doses thérapeutiques. Il en a été de même chez le chien après 12 mois d’administration, avec des expositions et des concentrations plasmatiques maximales moyennes de 2 à 5 fois supérieures à celles prévues à la suite de l’administration des doses thérapeutiques.
Des taux d’exposition plus élevés ont produit des lésions des voies digestives limitant les doses chez le rat et chez le chien. La lésion digestive causée par le célécoxib a une morphologie similaire à celle observée avec les AINS courants et ne constitue donc pas un nouveau type de lésion. Dans l’étude de toxicité chronique chez le rat, on a observé des lésions digestives et des mortalités à la suite d’une exposition à une concentration du composé 6 à 12 fois supérieure à celle prévue après l’administration des doses thérapeutiques. Les lésions ont davantage affecté les femelles en raison d’un degré d’exposition plus élevé relevant du dimorphisme propre à l’espèce. Au cours d’une étude de toxicité subaiguë d’une durée de 4 semaines chez le chien, on a constaté des lésions digestives et des mortalités à la suite d’une exposition environ 4 à 9 fois supérieure à celle prévue après l’administration des doses thérapeutiques. Chez le chien, la lésion de la muqueuse digestive, qui est une conséquence prévue de l’inhibition de la COX-1, s’est révélée réversible à l’arrêt de l’administration du célécoxib. Toutefois, le fort taux d’exposition requis pour produire de telles lésions concorde avec la théorie pharmacologique de l’inhibition spécifique de la COX-2 par le célécoxib dans la gamme posologique thérapeutique.
Le célécoxib n’a pas entraîné d’effet pharmacodynamique indésirable sur le système nerveux central ni sur la fonction respiratoire à des concentrations plasmatiques respectivement 2 à 5 fois, et 3 à 6 fois plus élevées que celles prévues à la suite de l’administration des doses thérapeutiques. Chez le chien, des doses suffisantes pour causer des lésions digestives et la mort n’ont pas altéré le temps de saignement dans le modèle étudié. On a observé certains effets cardiovasculaires chez des animaux anesthésiés recevant du célécoxib par voie intraveineuse. Ainsi, des hausses légères et sporadiques de la pression télédiastolique ventriculaire gauche se sont produites chez le chien et des hausses de la tension artérielle systolique et diastolique moyenne sont survenues chez le cobaye. Ces effets se sont manifestés à des concentrations plasmatiques respectivement 3 à 7 fois, et 3 à 6 fois supérieures à la Cmax prévue à la suite de l’administration des doses thérapeutiques. Ces variations ne sont nullement indicatrices d’un effet pouvant avoir une portée clinique et on ne s’attend pas à les voir chez les patients traités aux doses usuelles.
Chez des rats mâles et femelles, on a observé une baisse de la natriurie (effet anti-natriurétique) à des concentrations plasmatiques de célécoxib dépassant au moins de 3 fois la Cmax obtenue après l’administration des doses thérapeutiques. Cet effet anti-natriurétique est une conséquence pharmacodynamique prévisible de l’inhibition des prostaglandines rénales. Au cours des études de toxicité chronique chez le rat, l’effet anti-natriurétique s’est manifesté après 6 semaines d’administration exposant l’animal à des concentrations 2 à 4 fois supérieures à celles attendues à la suite de l’administration des doses thérapeutiques. Par contre, on n’a pas observé d’effet anti- natriurétique après 13 ou 26 semaines d’exposition à un taux respectivement 6 et 9 fois plus élevé que celui produit par la dose thérapeutique quotidienne maximale (400 mg/jour).
Cancérogénicité : Les études menées chez le rat et la souris afin d’évaluer le pouvoir cancérogène du célécoxib n’ont pas mis en évidence de signe de cancérogenèse ni d’augmentation de la fréquence des tumeurs propres à ces espèces après une durée minimale d’administration du composé de 104 semaines. Cette évaluation a porté sur des rats dont le taux d’exposition tout au long de l’étude dépassait celui prévu après l’administration des doses thérapeutiques de 4 à 9 fois dans le cas des mâles, et de 5 à 10 fois, dans celui des femelles. Des lésions digestives et des mortalités sont venues confirmer le dépassement de la dose maximale tolérable (DMT) chez les mâles comme chez les femelles. Les lésions se sont révélées plus fréquentes chez les femelles exposées aux fortes doses de célécoxib en raison du dimorphisme propre à l’espèce. Elles ont considérablement abaissé le taux de survie des mâles dans les groupes recevant les 2 doses les plus fortes, et des femelles à toutes les doses. Chez les mâles, on a établi la DSENO (dose sans effet nocif observable) sur l’appareil digestif à un taux d’exposition excédant de 1 à 2 fois celui prévu à la suite de l’administration des doses thérapeutiques. Comme le degré d’exposition des femelles tout au long de l’étude était en général supérieur à celui exempt d’effet chez les mâles, on n’a pas pu établir de DSENO dans leur cas.
L’évaluation de la cancérogenèse a porté sur des souris exposées en moyenne à un taux dépassant celui prévu après l’administration des doses thérapeutiques de 1 à 2,5 fois dans le cas des mâles, et de 1 à 2 fois dans celui des femelles. On a constaté le dépassement de la DMT dans tous les groupes de doses par la présence de lésions touchant tous les segments des voies digestives. Ces lésions ont concouru à une diminution considérable du taux de survie dans tous les groupes de doses à l’exception du groupe de la plus faible dose. La fréquence des lésions s’est révélée comparable chez les mâles et chez les femelles parce qu’on a suivi des posologies différentes pour compenser le dimorphisme de l’espèce. L’ajout du célécoxib à la nourriture des animaux a peut-être causé une exposition topique directe des voies digestives, ce qui expliquerait d’une part, la présence de lésions tout le long des voies digestives, et d’autre part, le plus faible taux d’exposition provoquant des lésions chez la souris.
Aucune autre forme de toxicité ou de lésion irréversible n’a été mise en évidence chez le rat, la souris ou le chien recevant du célécoxib. On n’a relevé aucun cas de nécrose médullaire rénale chez le rat et la souris, mais on a observé cet effet chez 2 chiens, en association avec des lésions et des hémorragies digestives sévères. Les lésions digestives survenues chez ces 2 chiens ont entraîné une septicémie, une embolie bactérienne et une hypovolémie (secondaire à l’hémorragie) qui sont des facteurs prédisposant la médullaire rénale aux lésions.
Toxicologie pour la reproduction et le développement : Chez le rat, le célécoxib n’a produit aucun effet sur la fertilité des mâles et des femelles, ni sur la fonction reproductrice des mâles à la suite d’un taux d’exposition 3,5 à 7 fois plus élevé chez les mâles, et 19 à 38 fois plus élevé chez les femelles, que celui prévu à la suite de l’administration des doses thérapeutiques. On n’a observé aucun effet reproductible sur l’ovulation. Par contre, chez les femelles exposées au célécoxib à un taux 5 à 11 fois supérieur à celui prévu à la suite de l’administration des doses thérapeutiques, on a noté une diminution de la viabilité embryonnaire reflétée par l’expulsion d’embryons avant et après l’implantation. Cet effet n’était plus perceptible après une période de rétablissement et l’arrêt de l’administration du composé. On peut donc probablement l’imputer à l’interruption de processus physiologiques essentiels à l’implantation et au maintien de la gravidité et qui sont sous la dépendance des prostaglandines, et non pas à la conséquence d’altérations permanentes de la fonction reproductrice chez la femelle. En ce qui a trait aux effets sur les premiers stades de la reproduction, on a établi la DSENO à un taux d’exposition de 4 à 8 fois supérieur à celui prévu après l’administration des doses thérapeutiques.
Les études de tératologie effectuées chez le rat et le lapin avec le célécoxib n’ont mis en évidence aucun signe de tératogenèse à un taux d’exposition environ 3 fois plus élevé que celui prévu après l’administration des doses thérapeutiques. À l’issue de 3 études de tératologie sur 4 chez le rat, on a constaté des hernies diaphragmatiques aux doses exposant les animaux à un taux 6 à 12 fois supérieur à celui qu’on obtient après l’administration des doses thérapeutiques. On a également relevé cette malformation, mais à une fréquence moindre, au cours de l’évaluation périnatale de la progéniture en vie. On a observé une augmentation du taux de côtes ondulées dans une étude de tératologie chez le rat, que l’on n’a pas relevée dans une deuxième étude. Ce phénomène est réversible, et on ne considère pas qu’il s’agit d’un effet indésirable pouvant avoir une portée clinique chez l’humain. Au cours des études de tératologie chez le lapin, on a observé un faible taux de malformations du septum interventriculaire (MSI) et d’autres anomalies du genre, y compris une dilatation aortique et une sténose de l’artère pulmonaire après l’absorption de doses près de 5 fois supérieures aux doses thérapeutiques. Étant donné que le faible taux de MSI observé à l’issue des études sur le célécoxib ne peut être clairement différencié du taux généralement observé chez les animaux témoins, la relation de cause à effet avec le célécoxib est incertaine. Au cours des études de tératologie, on a établi que les DSENO chez le rat (10 mg/kg/j) et chez le lapin (60 mg/kg/j) se situent à un taux d’exposition environ 3 fois supérieur à celui prévu à la suite de l’administration des doses thérapeutiques.
L’évaluation périnatale a fait ressortir une durée de gestation légèrement prolongée chez les rates recevant du célécoxib, mais ce phénomène n’était pas proportionnel à la dose et il est resté dans les limites observées avec des témoins d’études antérieures. On n’a observé aucun cas de dystocie ni aucun prolongement de la parturition dans cette étude. On n’a pas davantage relevé d’effets du célécoxib sur l’apparence physique des ratons à l’exception des hernies diaphragmatiques mentionnées précédemment. À la suite de l’administration de célécoxib aux femelles F0, on n’a observé aucun effet indésirable au chapitre de la survie, du développement physique, du comportement et de la capacité reproductrice de la génération F1, ou du développement et de la survie de la progéniture F2. Les concentrations plasmatiques les plus élevées mesurées chez les femelles traitées et chez les nouveau- nés sont respectivement à peu près 1 à 2 fois, et 5 à 10 fois supérieures à la Cmax prévue après l’administration des doses thérapeutiques.
Pouvoir mutagène : Le célécoxib ne s’est pas révélé mutagène à l’issue de l’épreuve d’Ames sur les bactéries; il ne s’est pas révélé mutagène non plus sur les cellules mammaliennes. On n’a pas observé de signe d’effet clastogène, c’est-à-dire de cassure chromosomique durant la mitose in vitro, ni in vivo chez le rat exposé à un taux dépassant celui prévu après l’administration des doses thérapeutiques de 6 à 12 fois dans le cas des mâles, et de 16 à 33 fois, dans celui des femelles. Ces résultats concordent avec l’absence de pouvoir cancérogène du célécoxib constaté à l’issue des études de cancérogenèse.
17 MONOGRAPHIE DE PRODUIT À L'APPUI
- 1. PrCELEBREX® Capsules de célécoxib, 100 mg et 200 mg, contrôle de présentation 255827, Monographie de produit, Upjohn Canada Inc. 10 MARS 2022.