


Monographie de produit - Sandoz Irbesartan
Modifications importantes apportées récemment à la monographie
7 Mises en garde et précautions, Gastro-intestinal 12/2025
Table des matières
Modifications importantes apportées récemment à la monographie .................................................... 2
Table des matières ................................................................................................................................ 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................................... 4
1 Indications .................................................................................................................................... 4
1.1 Pédiatrie ........................................................................................................................................ 4 1.2 Gériatrie ......................................................................................................................................... 4
2 Contre-indications ........................................................................................................................ 4
3 Encadré sur les mises en garde et précautions importantes .......................................................... 5
4 Posologie et administration .......................................................................................................... 5
4.1 Considérations posologiques......................................................................................................... 5 4.2 Posologie recommandée et ajustement posologique ................................................................... 5 4.4 Administration ............................................................................................................................... 6 4.5 Dose oubliée .................................................................................................................................. 6
5 Surdose ........................................................................................................................................ 6
6 Formes pharmaceutiques, teneurs, composition et conditionnement ........................................... 7
7 Mises en garde et précautions ...................................................................................................... 7
7.1 Populations particulières ............................................................................................................. 10
7.1.1 Grossesse ............................................................................................................................... 10 7.1.2 Allaitement ............................................................................................................................ 10 7.1.3 Enfants ................................................................................................................................... 11 7.1.4 Personnes âgées .................................................................................................................... 11
8 Effets Indésirables ...................................................................................................................... 11
8.2 Effets indésirables observés au cours des études cliniques ........................................................ 11 8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitative ........................................................................................ 13 8.5 Effets indésirables observés après la commercialisation ............................................................ 14
9 Interactions médicamenteuses ................................................................................................... 15
9.2 Aperçu des interactions médicamenteuses ................................................................................ 15 9.3 Interactions médicament-comportement ................................................................................... 15 9.4 Interactions médicament-médicament ....................................................................................... 15 9.5 Interactions médicament-aliment ............................................................................................... 20 9.6 Interactions médicament-plante médicinale .............................................................................. 20
10 Pharmacologie clinique............................................................................................................... 20
10.1 Mode d’action ............................................................................................................................. 20 10.2 Pharmacodynamie ....................................................................................................................... 20 10.3 Pharmacocinétique ...................................................................................................................... 21
11 Conservation, stabilité et mise au rebut ..................................................................................... 22
Partie 2 : Renseignements scientifiques .............................................................................................. 23
13 Renseignements pharmaceutiques ............................................................................................. 23
14 Études cliniques .......................................................................................................................... 24
14.1 Études cliniques par indication .................................................................................................... 24 14.2 Études comparatives de biodisponibilité .................................................................................... 28
15 Microbiologie ............................................................................................................................. 29
16 Toxicologie non clinique ............................................................................................................. 29
17 Monographies de référence ........................................................................................................ 35
Renseignements destinés aux patient·e·s ........................................................................................... 36
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
Sandoz Irbesartan est indiqué dans le traitement de :
- L’hypertension essentielle. Sandoz Irbesartan peut être administré en monothérapie ou en association avec un diurétique thiazidique.
- Patients hypertendus souffrant de diabète de type 2 et de néphropathie afin de ralentir l’évolution de la néphropathie, mesurée par la réduction de la microalbuminurie et la multiplication par deux des concentrations initiales de créatinine sérique (voir 14 Études cliniques).
1.1 Pédiatrie
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité d’irbesartan n’ont pas été établies; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada (voir 7 Mises en garde et précautions, 7.1 Populations particulières).
1.2 Gériatrie
Gériatrie (> 65 ans) : Lors des études cliniques, on n’a observé aucune différence globale, en termes d’efficacité et d’innocuité, entre les patients âgés de plus de 65 ans et les patients plus jeunes (voir 7 Mises en garde et précautions, 7.1 Populations particulières).
2 Contre-indications
L’administration de Sandoz Irbesartan est contre-indiquée :
- Chez les patients qui présentent une hypersensibilité à ce médicament ou à l’un des ingrédients de la formulation, incluant les ingrédients non-médicinaux, ou à un composant du contenant. Pour une liste complète, veuillez consulter la section Formes posologiques, concentration, composition et conditionnement.
- En association avec des médicaments contenant de l’aliskirène chez les patients souffrant de diabète sucré (de type 1 ou 2) ou d’insuffisance rénale modérée ou grave (DFG < 60 ml/min/1,73 m2) (voir 7 Mises en garde et précautions, Cardiovasculaire et Rénal, et 9 Intéractions médicamenteuses).
En association avec des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA)
chez les patients présentant une néphropathie diabétique (voir 7 Mises en garde et précautions, Cardiovasculaire et Rénal, et 9 Intéractions médicamenteuses).
- Chez les patients atteints d’une des maladies héréditaires rares suivantes : intolérance au galactose, déficience en lactase de Lapp et malabsorption du glucose ou du galactose (étant donné que les comprimés de Sandoz Irbesartan contiennent du lactose).
- Les femmes enceintes (voir 7 Mises en garde et précautions, 7.1 Populations particulières).
- Les femmes qui allaitent (voir 7 Mises en garde et précautions, 7.1 Populations particulières).
3 Encadré sur les mises en garde et précautions importantes
L’utilisation de bloqueurs des récepteurs AT1 de l’angiotensine (BRA) au cours de la grossesse peut entraîner la morbidité et même la mort chez le fœtus. En cas de grossesse, on devrait interrompre le plus tôt possible l’administration de Sandoz Irbesartan. (Voir 7 Mises en garde et précautions, 7.1 Populations particulières)
4 Posologie et administration
4.1 Considérations posologiques
Avant d’amorcer le traitement, il faut prendre en considération les traitements antihypertenseurs récents, l’ampleur de l’élévation de la tension artérielle (TA), les restrictions sodiques et d’autres facteurs cliniques pertinents. Il pourrait également s’avérer nécessaire d’adapter la dose des autres antihypertenseurs, administrés en même temps que Sandoz Irbesartan.
4.2 Posologie recommandée et ajustement posologique
Hypertension essentielle
La dose initiale recommandée de Sandoz Irbesartan est de 150 mg, une fois par jour. Chez les patients dont l’hypertension n’est pas adéquatement maîtrisée, on peut majorer la dose jusqu’à 300 mg par jour.
Hypertension essentielle accompagnée d’une néphropathie associée au diabète de type 2
La dose initiale recommandée de Sandoz Irbesartan est de 150 mg, une fois par jour. Chez les patients dont la TA n’est pas bien maîtrisée, on peut majorer la dose jusqu’à 300 mg, une fois par jour, ce qui représente la dose d’entretien de choix.
Gériatrie
Aucune adaptation posologique initiale n’est nécessaire chez les patients âgés (voir 10 Pharmacologie Clinique, 10.3 Pharmacocinétique, Populations particulières et états pathologiques et 7 Mises en garde et précautions).
Insuffisance rénale
Aucune adaptation posologique initiale n’est nécessaire chez les patients présentant une insuffisance hépatique (voir 10 Pharmacologie Clinique, 10.3 Pharmacocinétique, Populations particulières et états pathologiques). Toutefois, on recommande d’administrer une dose initiale de 75 mg aux patients sous hémodialyse qui semblent présenter une sensibilité accrue.
Insuffisance hépatique
Aucune adaptation posologique initiale n’est nécessaire chez les patients présentant une insuffisance hépatique légère ou modérée (voir 10 Pharmacologie Clinique, 10.3 Pharmacocinétique, Populations particulières et états pathologiques).
Administration concomitante de diurétiques
Puisque les patients recevant des diurétiques peuvent présenter une déplétion volumique et être, par le fait même, davantage prédisposés à l’hypotension après l’amorce d’un traitement antihypertenseur additionnel, on doit faire preuve de prudence lorsqu’on commence le traitement par Sandoz Irbesartan. Lorsque cela est possible, il faut cesser l’administration de tout diurétique deux ou trois jours avant le début du traitement par Sandoz Irbesartan afin de réduire le risque d’hypotension ((voir 7 Mises en garde et précautions, Cardiovasculaire et 9 Interactions médicamenteuses). Si l’état du patient ne permet pas cette démarche, on doit faire preuve de prudence et surveiller la tension artérielle de près. La dose initiale recommandée de Sandoz Irbesartan est de 75 mg, une fois par jour, chez les patients hypovolémiques (voir 7 Mises en garde et précautions, Cardiovasculaire). Par la suite, on peut adapter la dose selon la réponse du patient.
4.4 Administration
Sandoz Irbesartan peut être pris avec ou sans aliments.
Les comprimés 150 mg et 300 mg peuvent être séparés en deux pour les avaler plus facilement. Les comprimés ne doivent pas être séparés en deux pour diminuer la dose. Les deux moitiés séparées d’un comprimé doivent être prises au même moment.
4.5 Dose oubliée
Si le patient oublie de prendre une dose de Sandoz Irbesartan, il faut lui indiquer de ne pas doubler la dose suivante. Il doit continuer de prendre son médicament comme d’habitude.
5 Surdose
On n’a signalé que peu de cas de surdosage avec l’irbesartan, aucun symptôme associé au surdosage et aucune séquelle clinique importante. Les surdosages signalés ont varié de 600 à 900 mg par jour. La durée des surdosages allait de 2 à 3 semaines jusqu’à 30 jours ou plus. Des expériences menées chez des adultes qui ont été exposés à des doses allant jusqu’à 900 mg/jour pendant 8 semaines n’ont révélé aucune toxicité.
Les manifestations les plus vraisemblables de surdosage sont l’hypotension et la tachycardie; la bradycardie pourrait également être un effet du surdosage.
On ne dispose d’aucune donnée précise sur le traitement du surdosage avec irbesartan. Toutefois, il est recommandé de surveiller le patient de près et de lui administrer un traitement symptomatique et de maintien. Les mesures suggérées consistent à provoquer les vomissements et (ou) à effectuer un lavage gastrique. Le charbon activé peut s’avérer utile dans le traitement du surdosage.
Sandoz Irbesartan n’est pas éliminé par hémodialyse.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1 – Formes posologiques, concentrations, composition, et conditionnement
Voie d’administration | Forme posologique / Concentration (dosage, teneur)/ composition | Ingrédients non-médicinaux |
| Orale | Comprimé, 75 mg, 150 mg et 300 mg | Cellulose microcristalline, croscarmellose sodique, dioxyde de titane, hydroxypropylcellulose, hypromellose, monohydrate de lactose, polyéthylèneglycol, silicium colloïdale anhydre, stéarate de magnésium, talc. |
Description
Les comprimés pelliculés de Sandoz Irbesartan à 75 mg sont blancs, de forme ovale et biconvexe. Ils portent l’inscription 75 sur un côté.
Les comprimés pelliculés de Sandoz Irbesartan à 150 mg sont blancs, de forme ovale et biconvexe. Ils portent l’inscription 150 sur un côté et une rainure de l'autre côté.
Les comprimés pelliculés de Sandoz Irbesartan à 300 mg sont blancs, de forme ovale et biconvexe. Ils portent l’inscription 300 sur un côté et une rainure de l'autre côté.
Sandoz Irbesartan 75, est disponible en bouteilles de 100 comprimés. Sandoz Irbesartan 150 et 300 mg sont disponibles en bouteilles 100 et 500 comprimés.
7 Mises en garde et précautions
Voir la section 3 Encadré sur les mises en garde et précautions importantes.
Cardiovasculaire
Hypotension - Patients présentant une déplétion volumique : On a signalé, à l’occasion, une hypotension symptomatique après l’administration de l’irbesartan et, dans certains cas, après la prise de la première dose. L’hypotension se manifestera plus vraisemblablement chez des patients qui présentent une déplétion volumique induite par des diurétiques, un régime hyposodé, la dialyse, la diarrhée ou des vomissements. Chez ces patients, on devrait amorcer le traitement sous surveillance médicale étroite en raison du risque de chute de la TA (voir 4 Posologie et administration). Il faudrait tenir compte des considérations similaires chez les patients souffrant d’ischémie cardiaque ou de maladie vasculaire cérébrale chez lesquels une baisse excessive de la TA pourrait entraîner l’infarctus du myocarde ou un accident vasculaire cérébral.
Inhibition double du système rénine-angiotensine (SRA) : Des données probantes suggèrent que la coadministration d’antagonistes des récepteurs de l’angiotensine (BRA), comme l’irbesartan, ou d’inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA) avec de l’aliskirène augmente le risque d’hypotension, de syncope, d’accident vasculaire cérébral, d’hyperkaliémie et de détérioration de la fonction rénale, y compris l’insuffisance rénale, chez les patients atteints de diabète sucré (de type 1 ou de type 2) et/ou d’insuffisance rénale modérée à grave (DFG < 60 ml/min/1,73m2). Par conséquent, l’utilisation de Sandoz Irbesartan en association avec des médicaments contenant de l’aliskirène est contre-indiquée chez ces patients (voir 2 Contre-indications).
L’utilisation de Sandoz Irbesartan en association avec des inhibiteurs de l’ECA est contre-indiquée chez les patients souffrant de néphropathie diabétique (voir 2 Contre-indications).
En outre, la coadministration de BRA, y compris Sandoz Irbesartan, avec d’autres bloqueurs du SRA, comme les inhibiteurs de l’ECA ou les médicaments contenant de l’aliskirène, n’est généralement pas recommandée chez les autres patients, car un tel traitement a été associé à une incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie.
Lithium
Des augmentations de la concentration sérique et de la toxicité du lithium (y compris des cas de décès) ont été signalées à la suite de l’administration concomitante de l’irbesartan et du lithium (voir 9 Interactions médicamenteuses). Par conséquent, cette association n’est pas recommandée. Si un tel traitement est jugé nécessaire, il faut surveiller de près les taux sériques de lithium chez les patients recevant à la fois l’irbesartan et le lithium.
Sténose valvulaire
En raison de certaines présomptions théoriques, on peut se préoccuper du fait que les patients souffrant d’une sténose aortique pourraient être particulièrement exposés au risque d’une irrigation coronarienne réduite lorsqu’ils sont traités par des vasodilatateurs parce que, dans leur cas, on n’assiste pas à une réduction aussi marquée de la postcharge.
Conduite de véhicule et utilisation de machines
Les effets de l’irbesartan sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés, mais compte tenu de ses propriétés pharmacodynamiques, il est peu probable que l’irbesartan altère cette capacité. Toutefois, puisque des étourdissements ou de la fatigue peuvent se manifester lors d’un traitement antihypertenseur, il faut en tenir compte au moment d’effectuer de telles activités.
Gastro-intestinal
Angio-œdème intestinal : Des cas d’angiœdème intestinal ont été signalés chez des patients traités par des antagonistes des récepteurs de l’angiotensine II, y compris Sandoz Irbesartan. Ces patients ont présenté des douleurs abdominales (avec ou sans nausées, vomissements et diarrhée) Les symptômes ont disparu après l’arrêt des antagonistes des récepteurs de l’angiotensine II. L’œdème de Quincke intestinal doit être inclus dans le diagnostic différentiel des patients traités par antagonistes des récepteurs de l’angiotensine II présentant une douleur abdominale. Si un œdème de Quincke intestinal est diagnostiqué, Sandoz Irbesartan doit être interrompu et une surveillance appropriée doit être instaurée jusqu’à la disparition complète des symptômes.
Peau
Chez les patients qui présentent des lésions psoriasiques ou qui ont des antécédents de psoriasis, il importe d’évaluer soigneusement les bienfaits et les risques liés à l’emploi de Sandoz Irbesartan, étant donné que ce médicament peut exacerber les symptômes de la maladie.
Rénal
Insuffisance rénale :
Par suite de l’inhibition du système rénine-angiotensine-aldostérone (SRAA), on a noté des modifications de la fonction rénale chez les sujets prédisposés. En effet, chez les patients dont la fonction rénale peut dépendre de l’activité du SRAA, par exemple, ceux présentant une sténose bilatérale de l’artère rénale ou une sténose unilatérale dans le cas d'un rein solitaire ou ceux souffrant d’insuffisance cardiaque grave, on a associé le traitement par des médicaments qui inhibent ce système à l’apparition d’une oligurie ou d’une azotémie évolutive et, rarement, à une insuffisance rénale aiguë ou à la mort. Chez les sujets prédisposés, l’administration concomitante d’un diurétique pourrait accroître le risque.
L’utilisation de BRA, y compris Sandoz Irbesartan, ou d’inhibiteurs de l’ECA avec des médicaments contenant de l’aliskirène est contre-indiquée chez les patients atteints d’insuffisance rénale modérée à grave (DFG < 60 ml/min/1,73m2). (Voir 2 Contre-indications et 9 Interactions médicamenteuses).
L’emploi de BRA, y compris Sandoz Irbesartan, en association avec un inhibiteur ECA est contre-indiqué chez les patients présentant une néphropathie diabétique en raison du risque d’hyperkaliémie, d’hypotension et d’insuffisance rénale. (Voir 2 Contre-indications et 9 Interactions médicamenteuses)
Lors du traitement par Sandoz Irbesartan, une évaluation appropriée de la fonction rénale s’impose.
Lors de l’étude IDNT, chez les patients hypertendus souffrant de diabète de type 2 associé à une protéinurie (≥900 mg/jour), soit une population exposée à un risque élevé de sténose des artères rénales, on n’a observé aucune élévation précoce aiguë des taux de créatinine sérique attribuable à la maladie artérielle rénale chez les patients sous l’irbesartan (voir 10 Pharmacologie Clinique).
Système endocrinien/métabolisme
Sandoz Irbesartan peut provoquer une hypoglycémie, surtout chez les patients qui reçoivent un traitement contre le diabète. Par conséquent, la dose de l’antidiabétique (p. ex. répaglinide) ou de l’insuline pourrait devoir être ajustée (voir 8 Effets indésirables).
7.1 Populations particulières
7.1.1 Grossesse
L’administration de médicaments qui agissent directement sur le système rénine-angiotensine (SRA) à des femmes enceintes est associée à un risque de morbidité et de mortalité chez le foetus ou le nouveau-né. En cas de grossesse, on doit interrompre le plus tôt possible l’administration de Sandoz Irbesartan.
L'utilisation d'un BRA pendant la grossesse est contre-indiquée. Les données épidémiologiques sur le risque de tératogénicité suivant l’exposition aux inhibiteurs de l’ECA (une autre classe de médicaments agissant sur le SRA) durant le premier trimestre de la grossesse n'ont pas été concluantes. Toutefois, une légère augmentation du risque ne peut être exclue. Étant donné les données actuellement disponibles sur le risque pendant le traitement avec un BRA, des risques semblables pourraient exister pour cette classe de médicaments. Les patientes qui souhaitent devenir enceintes doivent recevoir un traitement antihypertenseur de rechange dont le profil d'innocuité a été établi durant la grossesse. En cas de grossesse, le traitement par un bloqueur de l'angiotensine II doit être interrompu sur-le-champ, et, le cas échéant, un traitement de rechange doit être instauré.
L’utilisation de BRA au cours des deuxième et troisième trimestres de grossesse est associée à une fœtotoxicité chez l'humain (diminution de la fonction rénale, oligohydramnios, ossification du crâne, retard) et à une toxicité néonatale (insuffisance rénale, hypotension, hyperkaliémie).
On devrait suivre de près l’état des nourrissons ayant été exposés in utero à un BRA pour déceler tout signe d’hypotension, d’oligurie et d’hyperkaliémie. En cas d’oligurie, on devrait s’attacher à la normalisation de la TA et de l’irrigation rénale. Une transfusion d’échange peut s’avérer nécessaire pour renverser l’hypotension et pour suppléer à une fonction rénale altérée. Cependant, le peu de données sur ces procédures n'a pas montré de bienfait clinique significatif. L'irbesartan n’est pas éliminé par hémodialyse.
7.1.2 Allaitement
On ne sait pas si irbesartan est excrété dans le lait maternel. Cependant, on a décelé des taux importants de radioactivité dans le lait des rates allaitantes. Étant donné que de nombreux médicaments sont excrétés dans le lait maternel et qu’il existe un risque de nuire au nourrisson, le médecin doit décider s’il faut arrêter l’allaitement ou l’administration du médicament en tenant compte de l’importance du médicament pour la mère.
7.1.3 Enfants
Pédiatrie (< 18 ans) : L’innocuité et l’efficacité de l’irbesartan n’ont pas été établies chez les enfants (moins de 18 ans). Sandoz Irbesartan est donc contre-indiqué chez cette population.
7.1.4 Personnes âgées
Gériatrie (> 65 ans) : Parmi les 4140 patients hypertendus ayant reçu l'irbesartan pendant les études cliniques, 793 étaient âgés de ≥ 65 ans. On n’a observé aucune différence globale, reliée à l’âge, en ce qui a trait aux effets secondaires; toutefois, on ne peut écarter le risque d’une sensibilité accrue chez certaines personnes âgées.
8 Effets Indésirables
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très précises. Les taux d'effets indésirables observés dans les essais cliniques ; par conséquent, peuvent ne pas refléter les taux observés dans la pratique et ne doivent pas être comparés aux taux des essais cliniques d'un autre médicament. Les informations sur les effets indésirables provenant des essais cliniques sont utiles pour identifier les médicaments et les taux approximatifs d'effets indésirables des médicaments dans le monde réel.
L’innocuité de l’irbesartan a été évaluée chez plus de 4100 patients atteints d’hypertension essentielle, dont 1300 environ ont été traités pendant plus de 6 mois et 400, pendant au moins 1 année.
Lors d’études cliniques contrôlées par placebo, on a interrompu le traitement en raison d’un effet indésirable (EI) clinique indésirable chez 3,3 % des patients traités par l’irbesartan, par rapport à 4,5 % des patients recevant le placebo.
La syncope et l'hypotension, effets indésirables potentiellement graves, ont été rarement signalées chez les sujets recevant l'irbesartan lors d'études cliniques contrôlées.
Les EI qui se sont manifestés lors des études cliniques contrôlées par placebo chez au moins 1 % des 2606 patients hypertendus sont les suivants (voir Tableau 1) :
Tableau 2: Les effets indésirables qui se sont manifestés lors des études cliniques contrôlées par placebo chez au moins 1% des 2606 patients hypertendus sont les suivants :
| Appareil ou système/Réaction | Irbesartan N=1965 Incidence (%) | Placebo N=641 Incidence (%) |
Réactions généralisées Douleurs abdominales | 1,4 | 2,0 |
| Appareil ou système/Réaction | Irbesartan N=1965 Incidence (%) | Placebo N=641 Incidence (%) |
Douleurs thoraciques Œdème Fatigue | 1,8 1,5 4,3 | 1,7 2,3 3,7 |
Appareil cardiovasculaire Tachycardie | 1,2 | 0,9 |
Réactions dermatologiques Rash | 1,3 | 2 |
Appareil gastro-intestinal Diarrhée Dyspepsie / brûlures d’estomac Nausées / vomissements | 3,1 1,7 2,1 | 2,2 1,1 2,8 |
Appareil locomoteur / tissus conjonctifs Douleurs musculosquelettiques | 6,6 | 6,6 |
Système nerveux Anxiété / nervosité Céphalées Étourdissements | 1,1 12,3 4,9 | 0,9 16,7 5,0 |
Appareil respiratoire Toux | 2,8 | 2,7 |
Appareil génito-urinaire Infection des voies urinaires | 1,1 | 1,4 |
L’hypotension ou d’hypotension orthostatique sont des effets secondaires survenus chez 0,4 % des patients recevant l’irbesartan, sans égard à la dose, et chez 0,2 % de ceux prenant le placebo.
De plus, on a noté chez moins de 1 % des patients recevant l’irbesartan, les effets suivants qui pourraient être importants et qui pourraient ou non être reliés au médicament :
Corps entier : fièvre
Appareil cardiovasculaire : angine de poitrine, arythmies et troubles de la conduction, arrêt cardiorespiratoire, bouffées vasomotrices, insuffisance cardiaque, hypertension, crise hypertensive, infarctus du myocarde.
Réactions dermatologiques : dermatite, ecchymoses, érythème, photosensibilité, prurit, urticaire.
Glandes endocrines : modification de la libido, goutte, dysfonctionnement sexuel.
Appareil gastro-intestinal : constipation, distension abdominale, flatulence, gastroentérite, hépatite.
Hematologique : anémie, lymphopénie, thrombocytopénie;
Investigations : augmentation de la créatine phosphokinase (CPK)
Appareil locomoteur : arthrite, crampes musculaires, faiblesse musculaire, myalgie.
Système nerveux : accident vasculaire cérébral, dépression, engourdissement, paresthésie, troubles du sommeil, somnolence, accès ischémique transitoire, tremblements, vertiges.
Reins et appareil génito-urinaire : miction anormale.
Appareil respiratoire : dyspnée, épistaxis, congestion pulmonaire, trachéobronchite, respiration sifflante.
Les cinq sens classiques : conjonctivite, anomalie de l’ouïe, altération du goût, troubles de la vision.
Études cliniques portant sur l’hypertension et la néphropathie associée au diabète de type 2
Lors d’études cliniques menées chez des patients souffrant d’hypertension et de néphropathie associée au diabète de type 2, les effets indésirables attribuables au médicament ont été semblables à ceux notés lors des études cliniques portant sur des patients hypertendus, à l’exception des symptômes orthostatiques (étourdissements, vertiges orthostatiques et hypotension orthostatique), qui ont été observés lors de l’étude IDNT (The Irbesartan Diabetic Nephropathy Trial) (protéinurie ≥900 mg/jour et concentrations de créatinine sérique de 1,0 à 3,0 mg/dl). Lors de l’étude IDNT, les symptômes orthostatiques se sont manifestés plus fréquemment dans le groupe sous irbesartan (étourdissements 10,2 %, vertiges orthostatiques 5,4 %, hypotension orthostatique 5,4 %) que dans le groupe sous placebo (étourdissements 6,0 %, vertiges orthostatiques 2,7 %, hypotension orthostatique 3,2 %). Les taux d’abandons dus aux symptômes orthostatiques dans le groupe sous irbesatan par rapport au groupe recevant le placebo ont été les suivants : étourdissements 0,3 % vs 0,5 %; vertiges orthostatiques 0,2 % vs 0,0 % et hypotension orthostatique, 0,0 % vs 0,0 %.
8.4 Résultats anormaux aux examens de laboratoire: données hématologiques, données biochimiques et autres données quantitative
Lors des études cliniques contrôlées portant sur l’hypertension, dans quelques rares cas, on a associé à l’administration d’irbesartan des différences importantes sur le plan clinique dans les résultats des épreuves de laboratoire.
Créatine kinase : Des élévations significatives du taux plasmatique de créatine kinase ont fréquemment été observées chez des patients traités par l’irbesartan (1.6%).
Urée et créatinine sérique : On a observé de légères élévations de l’azotémie ou de la créatinine sérique chez moins de 0,7 % des patients souffrant d’hypertension essentielle traités par l’irbesartan seul, par rapport à 0,9 % des patients recevant le placebo.
Hémoglobine : Des diminutions moyennes de l’hémoglobine de 0,16 g/dl ont été observées chez des patients recevant l’irbesartan. On n’a dû abandonner le traitement chez aucun patient en raison d’anémie.
Hyperkaliémie : Lors d’études cliniques menées chez des patients souffrant d’hypertension, de diabète de type 2 et de néphropathie, les paramètres des analyses de laboratoire ont été semblables à ceux des patients souffrant uniquement d’hypertension, à l’exception de l’hyperkaliémie. Lors d’une étude contrôlée par placebo auprès de 590 patients souffrant d’hypertension, de diabète de type 2 et de microalbuminurie et présentant une fonction rénale normale (étude IRMA 2), une hyperkaliémie ≥ 5,5 mÉq/l s’est manifestée chez 29,4 % des patients du groupe recevant l’irbesartan à 300 mg, comparativement à 22 % des patients du groupe sous placebo. Le taux d’abandons du traitement en raison d’hyperkaliémie a été de 0,5 % dans le groupe sous irbesartan.
Dans le cadre d’une autre étude contrôlée par placebo, menée chez 1715 patients souffrant d’hypertension et de diabète de type 2 et présentant une protéinurie ≥ 900 mg/jour et des concentrations de créatinine sérique variant de 1,0 à 3,0 mg/dl (étude IDNT), une hyperkaliémie ≥ 5,5 mÉq/l s’est manifestée chez 46,3 % des patients du groupe sous irbesartan comparativement à 26,3 % des patients sous placebo. Le taux d’abandons du traitement en raison d’hyperkaliémie a été de 2,1 % et de 0,4 % dans les groupes recevant l’irbesartan et le placebo, respectivement.
Tests de l’exploration fonctionnelle hépatique : Lors d’études contrôlées par placebo, on a noté une élévation d’au moins trois fois la limite supérieure de la normale des concentrations d'ASAT et d'ALAT chez 0,1 % et 0,2 %, respectivement, des patients traités par l’irbesartan, et chez 0,3 % et 0,3 %, respectivement, de ceux recevant le placebo. L'incidence cumulative des l'élévations d'au moins trois fois la limite supérieure de la normale des concentrations d'ASAT et (ou) d'ALAT a été de 0,4 % chez les patients traités par l'irbesartan pendant une période moyenne de plus de 1 an.
Neutropénie : Une neutropénie (< 1000 cellules/ mm3) a été observée chez 0,3 % des patients traités par l'irbesartan, par rapport à 0,5 % de ceux recevant le placebo.
8.5 Effets indésirables observés après la commercialisation
Général : asthénie, syncope.
Oreille/Nez/Gorge : acouphène;
Système endocrinien et métabolisme: hypoglycémie (voir 7 Mises en garde et précautions).
Gastro-intestinal : œdème de Quincke intestinal.
Sang : thrombocytopénie (y compris purpura thrombocytopénique); anémie (des cas de dechallenge et de rechallenge positifs ont été rapportés après la mise sur le marché).
Fonction hépatique/biliaire/pancréatique : résultats élevés des tests d’exploration fonctionnelle hépatique; jaunisse;
Système immunitaire : réactions anaphylactiques; choc anaphylactique; angio-oedème (enflure du visage, des lèvres ou de la langue); photosensibilité (dans de rares cas);
Appareil locomoteur : Des cas de douleurs musculaires, de faiblesse musculaire, de myosite et de rhabdomyolyse ont été signalés chez des patients recevant des bloqueurs des récepteurs de l’angiotensine II (BRA), myalgie;
Reins : dysfonctionnement rénal incluant des cas d’insuffisance rénale chez des patients à risque (voir 7 Mises en garde et Précautions, Rénal);
Peau : psoriasis (et exacerbation du psoriasis).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’irbesartan ne stimule ni n’inhibe de façon notable les isoenzymes CYP1A1, 1A2, 2A6, 2B6, 2D6, 2E1. On n’a observé aucune stimulation ou inhibition de la CYP3A4.
9.3 Interactions médicament-comportement
L’interaction de Sandoz Irbesartan avec les risques comportementaux individuels (p. ex. tabagisme, consommation de cannabis ou consommation d’alcool) n’a pas été étudiée.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contreindiqués).
Tableau 3 – Interactions médicament-médicament établies ou potentielles
| Nom proper / Nom usuel | Source de preuves | Effet | Commentaire clinique |
| Agents d’épargne potassique | ECR | Selon les données sur l’utilisation d’autres médicaments ayant des effets sur le système rénine-angiotensine, l’administration |
| Nom proper / Nom usuel | Source de preuves | Effet | Commentaire clinique |
d’irbesartan avec des diurétiques d’épargne potassique, des suppléments de potassium, des substituts de sel contenant du potassium ou d’autres produits médicinaux contenant du potassium peut entraîner des augmentations parfois graves des concentrations sériques de potassium. De telles associations médicamenteuses requièrent une surveillance étroite des concentrations sériques de potassium | |||
Antidiabétiques (p. ex. insuline et antihyperglycémiants oraux) (p. ex. répaglinide) | EC | L'irbésartan réduit la glycémie en raison d'effets potentiels sur le métabolisme du glucose. Peut induire une hypoglycémie. L’irbesartan peut inhiber l’OATP1B1. Lors d’une étude clinique, la coadministration d'irbésartan et de répaglinide, 300 mg d'irbésartan une fois par jour pendant 4 jours puis suivie d'une dose unique de 2 mg de répaglinide, 1 heure après l'irbésartan (en tenant compte de la différence de Tmax entre les deux médicaments), a augmenté la Cmax et l'ASC | Le patient doit être surveillé pour une hypoglycémie lorsqu'une co-administration d'irbésartan avec des antidiabétiques oraux ou de l'insuline est nécessaire. Un ajustement de la dose du traitement antidiabétique oral ou de l'insuline peut être nécessaire. Un ajustement posologique du répaglinide peut être nécéssaire lorsque le répaglinide est coadministré avec l’irbésartan (voir 7 Mises en garde et précautions). |
| Nom proper / Nom usuel | Source de preuves | Effet | Commentaire clinique |
| de répaglinide (substrat de l'OATP1B1) de 1,8 fois et 1,3 fois, respectivement. | |||
| Digoxine | EC | Lors de l’administration de 150 mg d’irbesartan, une fois par jour, une fois que l’état d’équilibre a été atteint, on n’a observé aucun effet sur la pharmacocinétique de la digoxine à l’état d’équilibre. | |
| Diurétiques | T | Les patients prenant un diurétique, particulièrement depuis peu, pourraient présenter à l’occasion une baisse excessive de la tension artérielle après l’amorce du traitement par Sandoz Irbesartan. | On peut réduire le risque d’hypotension symptomatique induite par Sandoz Irbesartan en arrêtant la prise du diurétique avant d’administrer de Sandoz Irbesartan ou en en diminuant la dose initiale (voir 7 Mises en garde et précautions, Cardiovasculaire et 4 Posologie et administration). On n’a signalé aucune interaction d’importance clinique lors de l’administration concomitante de diurétiques thiazidiques. |
Inhibition double du système rénineangiotensine (SRA) avec des BRA, des inhibiteurs de l’ECA ou des médicaments contenant de l’aliskirène | EC | Le double blocage du système rénine- angiotensine par des BRA, des inhibiteurs de l’ECA ou des médicaments contenant de l’aliskirène est contre-indiqué chez les patients atteints de diabète et/ou d’insuffisance rénale modérée ou grave, et il n’est généralement pas recommandé chez les autres patients, car un tel | Voir 2 Contre-indications et 7 Mises en garde et précautions, Cardiovasculaire. |
| Nom proper / Nom usuel | Source de preuves | Effet | Commentaire clinique |
traitement a été associé à une incidence accrue d’hypotension grave, d’insuffisance rénale et d’hyperkaliémie. L’emploi de Sandoz Irbesartan en association avec un inhibiteur de l’ECA est contre-indiqué chez les patients présentant une néphropathie diabétique et n’est généralement pas recommandé chez les autres patients, car un tel traitement a été associé à une incidence accrue d’hyperkaliémie, d’hypotension grave et d’insuffisance rénale. | |||
| Lithium | EC | Comme avec les autres médicaments qui éliminent le sodium, la clairance du lithium peut être réduite. Des augmentations de la concentration sérique et de la toxicité du lithium (y compris des cas de décès) ont été signalées à la suite de l’administration concomitante de l’irbesartan et du lithium. | Il faut surveiller de près les taux sériques de lithium chez les patients recevant à la fois l’irbesartan et le lithium (voir 7 Mises en garde et précautions). |
| Anti-inflammatoires non stéroïdiens (AINS) | EC | Chez les patients qui sont âgés ou qui présentent une déplétion volumique (dont ceux qui prennent des diurétiques) ou une altération de la fonction rénale, l’administration concomitante d’un AINS, y compris d’un inhibiteur | On recommande une surveillance périodique de la fonction rénale chez les patients qui prennent l’irbésartan et un AINS en concomitance. |
| Nom proper / Nom usuel | Source de preuves | Effet | Commentaire clinique |
sélectif de la COX-2, et d’un bloqueurs des récepteurs de l’angiotensine II (BRA), dont l’irbésartan, peut entraîner une détérioration de la fonction rénale, dont une éventuelle insuffisance rénale aiguë. Ces effets sont habituellement réversibles. L’effet antihypertensif des antagonistes des récepteurs de l’angiotensine II, y compris de l’irbésartan, peut être atténué par la prise d’un AINS, y compris d’un inhibiteur sélectif de la COX-2. | |||
| Simvastatine | EC | Lorsque l’irbesartan a été administré dans le cadre d’une étude portant sur l’administration d’une seule dose faible à 12 jeunes hommes en bonne santé, âgés de 19 à 39 ans, les propriétés pharmacocinétiques d’une dose unique de simvastatine n’ont pas été altérées par l’administration concomitante de 300 mg d’irbesartan. Les valeurs de la simvastatine ont fortement varié, qu’elle ait été administrée seule ou en association avec l’irbesartan. | |
| Warfarine | EC | Lors de l’administration de 300 mg d’irbesartan, une fois par jour, une fois que l’état d’équilibre a été |
| Nom proper / Nom usuel | Source de preuves | Effet | Commentaire clinique |
atteint, on n’a noté aucun effet pharmacodynamique sur le temps de prothrombine chez les sujets dont l’état était stabilisé par la warfarine. |
Légende : ECS = étude de cas; ECR = étude de cohorte rétrospective; EC = essais cliniques; T = théorique
9.5 Interactions médicament-aliment
Aucune interaction avec les aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie.
10 Pharmacologie clinique
10.1 Mode d’action
L’irbesartan inhibe les effets de l’angiotensine II par blocage des récepteurs AT1.
L’angiotensine II est la principale hormone vasoactive du système rénine-angiotensine. Ses effets incluent la vasoconstriction et la stimulation de la sécrétion d’aldostérone par la corticosurrénale.
L’irbesartan inhibe les effets de vasoconstriction et de sécrétion d’aldostérone de l’angiotensine II, en bloquant spécifiquement, de façon non compétitive, sa liaison aux récepteurs AT1 qui se trouvent dans de nombreux tissus. L’irbesartan n’exerce aucune activité agoniste sur les récepteurs AT1. Les récepteurs AT2 se trouvent, eux aussi, dans de nombreux tissus, mais, jusqu’à présent, ils n’ont pas été associés à l’homéostasie cardiovasculaire. L’irbesartan n'a essentiellement aucune affinité pour les récepteurs AT2.
L’irbesartan n’inhibe pas l’action de l’enzyme de conversion de l’angiotensine, ou kininase II, qui transforme l’angiotensine I en angiotensine II et qui décompose la bradykinine. Il ne bloque pas non plus l'effet de la rénine ou d'autres récepteurs d’hormones ou canaux ioniques qui jouent un rôle dans la régulation cardiovasculaire de la tension artérielle et de l’homéostasie du sodium.
10.2 Pharmacodynamie
Sujets en bonne santé : L’administration par voie orale d’une seule dose d'irbesartan allant ≤ 300 mg, a entraîné une inhibition, dépendante de la dose, de l’effet vasopresseur de l’angiotensine II (en perfusion). L’inhibition a été totale (100 %)
4 heures après l’administration par voie orale d’une dose de 150 mg ou de 300 mg. Vingt-quatre heures après l’administration de 150 mg et de 300 mg d’irbesartan, une inhibition partielle de 40 % et de 60 %, respectivement, était toujours présente.
Sujets hypertendus : L’inhibition des récepteurs de l’angiotensine II, suivant l’administration prolongée d’irbesartan, élève de 1,5 à 2 fois les concentrations plasmatiques d'angiotensine II et de 2 à 3 fois les taux plasmatiques de rénine. Les concentrations d’aldostérone diminuent généralement après l’administration d’irbesartan. Toutefois, aux doses recommandées, les concentrations sériques de potassium ne sont pas modifiées de façon significative.
Au cours des études cliniques, on n'a noté qu’une hausse minime de l’effet hypotenseur à des doses > 300 mg.
L’effet antihypertenseur de l’irbesartan s’est manifesté après l'administration de la première dose et il était très notable après une à deux semaines, l’effet maximal se produisant dans les quatre à six semaines. Lors des études de longue durée, l’effet de l’irbesartan s’est maintenu pendant plus de 1 an. Des études contrôlées ont révélé que la fréquence cardiaque moyenne est restée essentiellement inchangée chez les patients traités par l’irbesartan.
On n’a constaté aucun effet rebond après l’arrêt du traitement par l’irbesartan.
Race : Chez les patients hypertendus de race noire, la réponse de la tension artérielle (TA) à la monothérapie par l’irbesartan a été plus faible que chez les patients de race blanche.
10.3 Pharmacocinétique
Absorption : L’irbesartan est un agent actif par suite de l'administration par voie orale. Son absorption, par suite de l’administration par voie orale, est rapide et totale, et sa biodisponibilité absolue moyenne se situe entre 60 et 80 %. La pharmacocinétique de l’irbesartan est linéaire sur toute la gamme des doses thérapeutiques, et sa demi-vie d’élimination finale moyenne se situe entre 11 et 15 heures. Après administration par voie orale, les concentrations plasmatiques maximales d’irbesartan sont atteintes en 1,5 à 2 heures. Les concentrations à l’état d’équilibre sont atteintes dans les trois jours.
Distribution
L’irbesartan se fixe aux protéines plasmatiques, surtout à l’albumine et à l'acide α1-glycoprotéinique à environ 96 %.
Le volume de distribution moyen de l’irbesartan se situe entre 53 et 93 litres. Les clearances rénale et plasmatique totales se situent entre 3,0 mL/min et 3,5 mL/min et entre 157 et 176 mL/minute, respectivement.
Métabolisme
L'irbesartan est métabolisé par glycuroconjugaison et par oxydation principalement par l’isoenzyme CYP2C9 du cytochrome P-450. Le métabolisme de l’irbesartan par la CYP2C9 est négligeable. L’irbesartan n’est pas métabolisé par les isoenzymes CYP1A1, 1A2, 2A6, 2B6, 2D6, 2E1.
Par suite de l’administration par voie orale ou intraveineuse de l’irbesartan marqué au 14C, plus de 80 % de la radioactivité plasmatique circulante est attribuable au médicament inchangé. Le principal métabolite circulant est le glycuroconjugué inactif d’irbesartan (environ 6 %). Les métabolites oxydants restants n’augmentent pas de manière appréciable l’activité pharmacologique de l’agent.
Élimination
L’irbesartan et ses métabolites sont excrétés par les voies biliaire et rénale. Par suite de l’administration par voie orale ou intraveineuse de l’irbesartan marqué au 14C, environ 20 % de la radioactivité se retrouve dans l’urine, et le reste dans les selles. Une fraction inférieure à 2 % de la dose est excrétée dans l’urine, à l’état inchangé.
Populations particulières et états pathologiques
- Gériatrie: Chez les patients de > 65 ans, la demi-vie d’élimination de l’irbesartan n’a pas été modifiée de manière significative, mais les valeurs de l’aire sous la courbe et de la Cmax étaient de 20 à 50 % plus élevées environ que celles notées chez les jeunes.
- Insuffisance hépatique : On n’a pas observé de changements significatifs de la pharmacocinétique de l’irbesartan par suite de l’administration répétée de doses orales à des patients souffrant de cirrhose du foie légère à modérée. Il n’existe aucune donnée chez les patients atteints de maladie hépatique grave.
- Insuffisance rénale : Les valeurs moyennes de l’ASC et de la Cmax n’ont pas été modifiées chez les sujets atteints d’insuffisance rénale, de quelque gravité que ce soit, y compris chez les patients sous hémodialyse. Toutefois, on a noté des variations marquées chez les patients présentant une insuffisance rénale grave.
11 Conservation, stabilité et mise au rebut
Les comprimés Sandoz Irbesartan doivent être conservés entre 15 et 30 °C.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses: irbesartan
Nom chimique : 2-butyl-3-[(21-(1H-tetrazol-5-yl)biphenyl-4-yl)methyl]-1,3-diazaspiro [4,4] non-1-en-4-one.
Formule moléculaire et masse moléculaire : C25 H28 N6O, 428.5 g/mol
Formule développée:
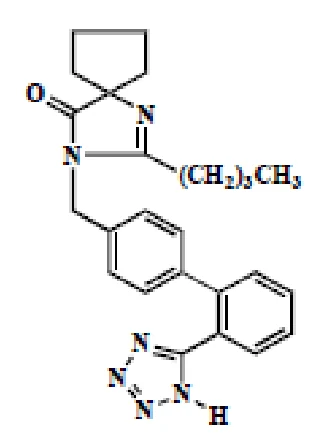
Propriétés physichochimique: L’irbesartan, poudre cristalline de blanc à blanc cassé, est un composé non polaire ayant un coefficient de partition (octanol/eau) de 10,1 à un pH de 7,4. Il est légèrement soluble dans l’alcool et dans le chlorure de méthylène et pratiquement insoluble dans l’eau.
14 Études cliniques
14.1 Études cliniques par indication
On a mené deux études, IDNT et IRMA 2, afin d’analyser les effets d’irbesartan chez des patients souffrant d’hypertension et de néphropathie associée au diabète de type 2.
ÉTUDE IDNT :
IDNT (Irbesartan Diabetic Nephropathy Trial) a été une étude contrôlée, multicentrique, à répartition aléatoire et à double insu, portant sur la morbidité et la mortalité et comparant l’irbesartan, l’amlodipine et un placebo. Chez 1715 patients hypertendus souffrant de diabète de type 2 (protéinurie ≥ 900 mg/jour et taux de créatinine sérique de 1,0 à 3,0 mg/dl), on a examiné les effets prolongés (moyenne de 2,6 ans) de l’irbesartan sur l’évolution de la néphropathie et la mortalité, toutes causes confondues. De plus, on a évalué un paramètre d’efficacité secondaire, soit l’effet de l’irbesartan sur le risque d’épisodes cardiovasculaires d’issues fatale et non fatale. Parmi les critères d’exclusion les plus importants, notons l’âge (< 20 ans) de la manifestation du diabète de type 2, la maladie occlusive réno-vasculaire touchant les deux reins ou un seul dans le cas du rein solitaire et l’angine de poitrine instable.
Les patients ont été randomisés pour recevoir, une fois par jour, l’irbesartan à 75 mg (n = 579), l’amlodipine à 2,5 mg (n = 567) ou le placebo correspondant à l’un ou l’autre médicament (n = 569). La dose a été ensuite majorée jusqu’à la dose d’entretien de 300 mg d’irbesartan, de 10 mg d’amlodipine ou, dans le cas du placebo, jusqu’à la dose tolérée par le patient. Des agents antihypertenseurs additionnels ont été ajoutés, selon les besoins, aux trois volets thérapeutiques de l’étude [excluant les inhibiteurs de l’ECA, d’autres bloqueurs des récepteurs de l’angiotensine II (BRA) et les inhibiteurs des canaux calciques (ICC)], pour permettre l’atteinte de la tension artérielle cible de 135/85 mm Hg ou moins, dans tous les groupes, ou une réduction de 10 mm Hg de la tension systolique si la mesure initiale était > 160 mm Hg. Des 579 patients randomisés pour recevoir l’irbesartan, 442 ont mené à terme la phase à double insu. Toutes les analyses ont été menées chez les patients retenus au début de l’étude clinique.
Paramètre d’efficacité primaire - étude IDNT Temps jusqu’au doublement de la créatininémie, l’apparition de l’insuffisance rénale terminale (IRT) ou mortalité toute cause
Tableau 4 Comparaison des paramètres d’efficacité primaire (étude IDNT)
| Épisode | Nombre de sujets (%) | Risque relatif | ||||
| Placebo N=569 | Irbesartan N=579 | Amlodipine N=567 | Estimatif (Réduction en%) | Intervalle de confiance à 95% | p | |
| Irbesartan vs Placebo | ||||||
| Paramètre d’efficacité primaire composé* | 222 (39,0) | 189 (32,6) | - | 0,80 (20) | 0,66-0,97 | 0,023 |
| Irbesartan vs Amlodipine | ||||||
| Paramètre d’efficacité primaire composé* | - | 189 (32,6) | 233 (41,1) | 0,77 (23) | 0,63-0,93 | 0,006 |
* Première manifestation de l’un des épisodes suivants : temps de doublement de la créatininémie, insuffisance rénale terminale (IRT) ou mortalité toute cause
L’irbesartan a entraîné une réduction du risque relatif de 20 % (réduction du risque absolu de 6,4 %) du paramètre d’efficacité primaire composé (première manifestation de l’un des épisodes suivants : temps de doublement de la créatininémie, insuffisance rénale terminale (IRT) ou. 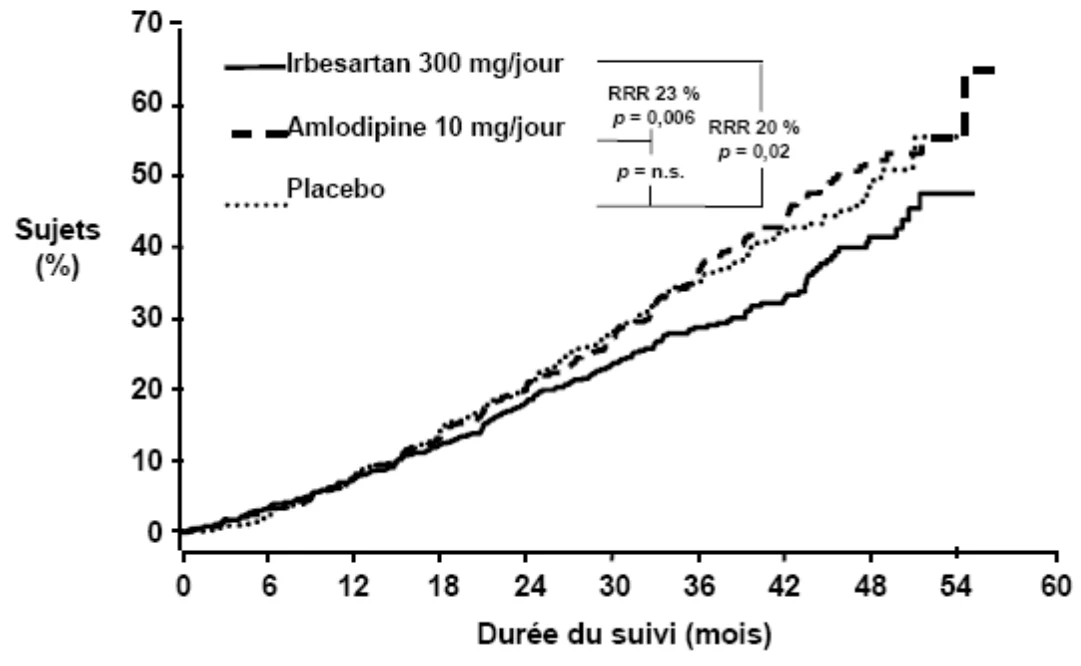 mortalité toute cause) comparativement au placebo (p = 0,023) et une réduction du risque relatif de 23 % (réduction du risque absolu de 8,5 %) comparativement à l’amlodipine (p = 0,006).
Lorsqu’on a analysé chaque élément du paramètre d’efficacité primaire composé, on n’a observé aucun effet sur les décès, toutes causes confondues, ni aucun effet marqué sur le temps écoulé jusqu’à l’installation de l’IRT. On a toutefois observé une diminution significative du temps de doublement de la créatininémie. L’irbesartan a ralenti l’évolution de l’insuffisance rénale chez les patients souffrant d’une insuffisance rénale chronique et d’une protéinurie manifeste. L’irbesartan a également entraîné une réduction significative du taux d’excrétion urinaire des protéines et de l’albumine par rapport au placebo ou à l’amlodipine (p < 0,001 lors des deux comparaisons). On a atteint une TA similaire dans le groupe sous irbesartan à 300 mg et dans celui sous amlodipine à 10 mg.
Le traitement par l’irbesartan a diminué le risque de doublement des concentrations initiales de créatinine sérique, pendant une période prolongée, comme paramètre d’efficacité distinct (33 %) et a entraîné une réduction du risque absolu de
6,8 %.
Le risque de doublement des concentrations initiales de créatinine sérique ou d’IRT a été diminué de 26 % par rapport au placebo (réduction du risque absolu de 6,2 %), de 34 % par rapport à l’amlodipine (réduction du risque absolu de 10,0 %; réduction du risque cumulé de 30 %, p = 0,0005). L’effet rénoprotecteur de l’irbesartan a semblé être indépendant de la baisse de la tension artérielle générale.
Il n’y a pas eu de différence significative dans l’évaluation des épisodes cardiovasculaires d’issue fatale ou non fatale (décès par atteinte cardiovasculaire, infarctus du myocarde d’issue non fatale, hospitalisation dictée par l’insuffisance cardiaque, trouble neurologique permanent attribuable à un accident vasculaire cérébral ou amputation au-dessus de la cheville) parmi les trois groupes de traitement.
Les données sur l’innocuité tirées de cette étude figurent dans la section 8 Effets indésirables.
ÉTUDE IRMA 2
IRMA 2 (Effects of Irbesartan on MicroAlbuminuria in Hypertensive Patients with Type 2 Diabetes Mellitus) a été une étude multicentrique, à double insu, à répartition aléatoire et contrôlée par placebo, portant sur la morbidité et menée chez 590 patients hypertendus présentant un diabète de type 2, une microalbuminurie (de 20 à 200 mcg/min; de 30 à 300 mg/jour) et une fonction rénale normale (taux de créatinine sérique ≤ 1,5 mg/dl chez les hommes et ≤ 1,1 mg/dl chez les femmes). Le dépistage de l’albumine dans les urines a révélé que les patients atteints de microalbuminurie sont exposés à un risque de 10 à 20 fois plus élevé de manifester une néphropathie diabétique que les patients dont l’albuminurie est normale. Parmi les 590 patients, 201 ont reçu un placebo, 195, l’irbesartan à 150 mg et 194, l’irbesartan à 300 mg.
On a étudié comme paramètre d’efficacité primaire les effets de longue durée (2 ans) de l’irbesartan sur l’évolution vers une protéinurie clinique (manifeste) (taux d’excrétion urinaire d’albumine [TEA] > 200 mcg/min [> 300 mg/jour] et augmentation du TEA d’au moins 30 % par rapport aux valeurs initiales). De plus, après un an et deux ans de traitement, on a évalué l’effet de l’irbesartan sur le changement du TEA pendant la nuit et sur l’altération de la clearance de la créatinine sur 24 heures. Parmi les critères d’exclusion les plus importants, notons l’âge (< 20 ans) de la manifestation du diabète de type 2, la maladie occlusive réno-vasculaire touchant les deux reins (ou un seul dans le cas du rein solitaire) et l’angine de poitrine instable.
L’irbesartan à 300 mg a entraîné une réduction du risque relatif de 70 % (réduction du risque absolu de 9,8 %) associé à l’apparition d’une protéinurie clinique (manifeste) comparativement au placebo (p = 0,0004). La réduction du risque relatif lié à l’apparition d’une protéinurie clinique (manifeste) lors de l’administration de l’irbesartan à 150 mg n’a pas été significative sur le plan statistique. Le ralentissement de l’évolution vers une protéinurie clinique (manifeste) a été évident dès le troisième mois et s’est poursuivi pendant une période de deux ans.
Paramètre d’efficacité primaire – étude IRMA 2 Temps d’apparition de la protéinurie clinique (manifeste)
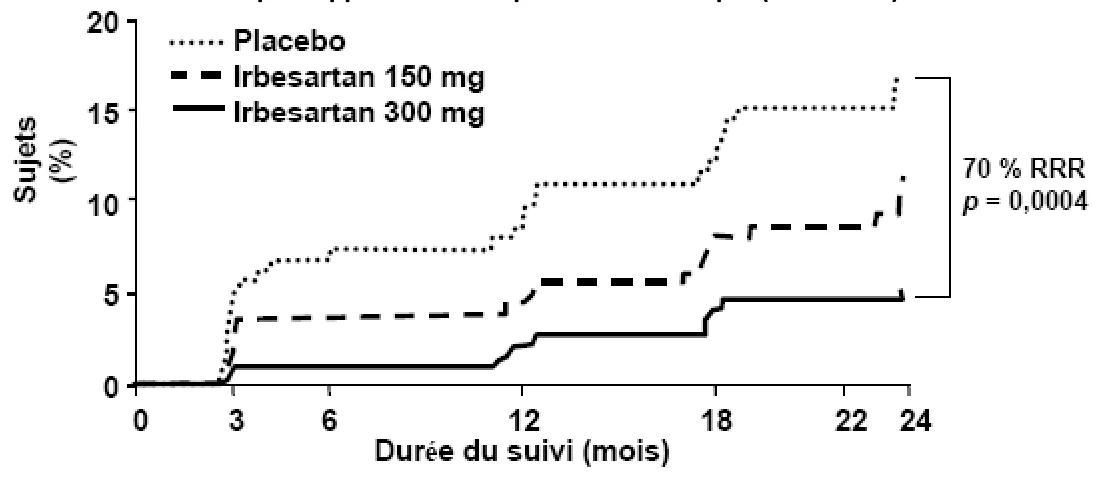
Tableau 5 Temps écoulé jusqu’à l’apparition d’une protéinurie manifeste
(irbesartan à 300 mg vs placebo) (étude IRMA 2)
| Épisode | Nombre de sujets | Risque relatif | |||
| Placebo N=201 | Irbesartan N=195 | Estimatif (% Réduction) | Intervalle de confiance à 95% | p | |
| Paramètre d’efficacité primaire | 30 (14,9) | 10 (5,2) | 0,295 (70) | 0,144 - 0,606 | 0,0004 |
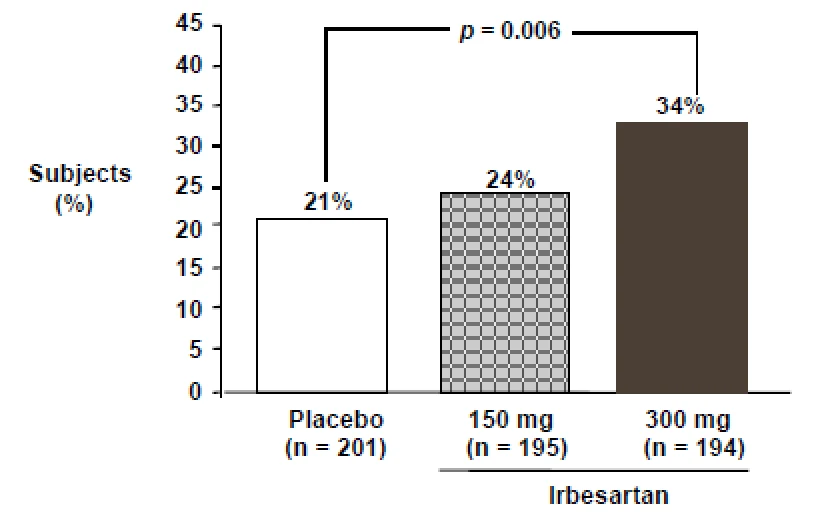
Le retour à une albuminurie normale (< 20 mcg/min; < 30 mg/jour) a été plus fréquent dans le groupe sous irbesartan à 300 mg (34 %) que dans le groupe recevant le placebo (21 %). L’irbesartan à 300 mg a réduit de 43 % (p = 0,0001) le taux d’excrétion urinaire d’albumine après 24 mois.
Étude IRMA 2 Régression vers une albuminurie normale
Les données sur l’innocuité tirées de cette étude figurent dans la section 8 Effets indésirables.
14.2 Études comparatives de biodisponibilité
Une étude comparative randomisée, bidirectionnelle, à dose unique et croisée de biodisponibilité des comprimés de Sandoz Irbésartan 300 mg (Sandoz Canada Inc.) et d’AvaproMC 300 mg comprimés (sanofi-aventis Canada Inc.) a été menée chez des sujets adultes et en santé de sexe masculin à jeun. Les données comparatives sur la biodisponibilité de
37 sujets inclus dans l’analyse statistique sont présentées dans le tableau suivant :
Tableau Récapitulatif Des Données Comparatives Sur La Biodisponibilité
Irbesartan (1 x 300 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Irbesartan Comprimés pelliculés à 300 mg 1 | AvaproTM Comprimés à 300 mg 2 | Ratio en % des moyennes géométriques | Intervalle de confiance à 90 % |
ASCT (pg·h/mL) | 18573,7 19393,7 (31,8) | 20387,9 21159,6 (31,1) | 91,10 | 85,33-97,27 |
Irbesartan (1 x 300 mg) À partir de données mesurées Moyenne géométrique Moyenne arithmétique (% CV) | ||||
| Paramètre | Irbesartan Comprimés pelliculés à 300 mg 1 | AvaproTM Comprimés à 300 mg 2 | Ratio en % des moyennes géométriques | Intervalle de confiance à 90 % |
ASC∞ (pg·h/mL) | 22158,1 22967,2 (26,8) | 22966,2 23718,1 (26,0) | 96,48 | 90,77-102,55 |
Cmax (pg/mL) | 4243,6 4429,0 (30,2) | 3784,7 3947,6 (29,3) | 112,12 | 105,66-118,98 |
Tmax§ (h) | 1,00 (0,50-4,00) | 1,25 (0,50-5,00) | ||
T½€ (h) | 13,49 (54,5) | 12,11 (37,6) | ||
1 Les comprimés Sandoz Irbesartan (Sandoz Canada Inc.) 2Les comprimés 300 mg AvaproTM (irbesartan) (sanofi-aventis Canada Inc.) § Exprimé en tant que médiane (intervalle) seulement
€ Exprimé en tant que moyenne arithmétique (% CV) seulement
15 Microbiologie
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 Toxicologie non clinique
Toxicologie générale
Tableau 6 : Toxicité aiguë
| Espèce | Sexe (N) | Voie d’administration | DL50 (mg/kg) |
| Souris | M (5) F (5) | orale | >2000 |
| Rat | M (5) F (5) | orale | >2000 |
| Souris | M (5) F (5) | intraveineuse | >50 |
| Espèce | Sexe (N) | Voie d’administration | DL50 (mg/kg) |
| Rat | M (5) F (5) | intraveineuse | >50 |
| Souris | M (5) F (5) | intrapéritonéale | 200-2000 |
| Rat | M (5) F (5) | intrapéritonéale | 200-2000 |
Après l’administration d’une seule dose, la toxicité a été légère, sans qu’aucun organe cible n’ait été affecté. On n’a noté que très peu d’effets toxiques, caractérisés par une pilo-érection ou la somnolence, lors de l’administration de 2000 mg/kg par voie orale, de 200 mg/kg par voie intrapéritonéale et de 50 mg/kg par voie intraveineuse. Les études de toxicité aiguë sur l’administration d’irbesartan par voie orale, menées chez des rats et des souris, ont indiqué que les doses létales étaient supérieures à 2000 mg/kg, donc qu’elles étaient d’environ 25 à 50 fois supérieures, respectivement, à la dose maximale administrée chez l’humain (300 mg) sur une base de calcul en mg/m2.
Tableau 7 : Toxicité subaiguë et chronique
Espèce / Souche | Sexe (n/dose) | Dose (mg/kg/jour) | Voie d’administration | Durée | Effets | ||
| TOXICITÉ SUBAIGUË | |||||||
| Rat | M (10) F (10) | 0, 30 , 70 , 150 | Orale | 4 semaines |
| ||
| Rat | M (10) F (10) | 0, 0.8 , 2 , 5 | IV | 16 jours |
| ||
| Singe | M (3) F (3) | 0 , 10, 30 , 90 | Orale | 4 semaines |
| ||
| Singe | M (3) F (3) | 0 , 250 , 500 , 1000 | Orale | 4 semaines |
| ||
| Singe | M (3) F (3) | 0 , 0,8 , 2 , 5 | IV | 2 semaines |
| ||
| Rat | M (20) - F (20) [étude principale] M (10) - F (10) [étude de réversibilité pour les groupes témoins et ceux recevant des doses élevées] M (5) - F (5) [étude de toxicocinétique] | 0 , 10 , 30 , 90 | Orale | 26 semaines |
| ||
| TOXICITÉ CHRONIQUE | |||||||
| Rat | M (20) - F (20) [étude principale] M (10) - F (10) [étude de réversibilité pour les groupes témoins et les groupes recevant des doses élevées] M (5) - F (5) [étude de toxicocinétique] | 0 , 0 , 250 , 500, 1000 | Orale | 26 semaines |
| ||
| Singe | M (5) - F (5) [étude principale] M (3) - F (3) [étude de réversibilité pour les groupes témoins et ceux recevant une dose élevée] | 0, 10, 30, 90 | Orale | 6 mois |
|
| Singe | M (5) F (5) | 0, 20, 100, 500 | Orale | 52 semaines | L’irbesartan a été bien toléré; on a considéré que la plupart des changements observés étaient dus à l’activité pharmacologique du médicament.
|
Toxicité subaiguë et chronique (suite)
Après l’administration par voie orale de doses répétées pouvant atteindre 1000 mg/kg/jour, la plupart des effets reliés au traitement, notés chez toutes les espèces, sont reliés à l’activité pharmacologique de l’irbesartan. On peut considérer que le rein est le principal organe cible. L’hyperplasie et l’hypertrophie de l’appareil juxtaglomérulaire, qui ont été observées chez toutes les espèces, constituent une conséquence directe de l’interaction avec le système rénine-angiotensine. L’irbesartan a également entraîné une certaine variation au niveau de l’hématologie (légère diminution des paramètres érythrocytaires) et de la biochimie du sang (légère élévation des taux d’urée, de créatinine, de phosphore, de potassium et de calcium), vraisemblablement due à une perturbation du débit sanguin rénal. On a également noté une légère diminution du poids du coeur, qui pourrait être le résultat d’une diminution de la charge de travail du coeur, attribuable à une plus faible résistance vasculaire périphérique. À des doses élevées (>500 mg/kg/jour), on a noté une dégénérescence des reins, qui pourrait être secondaire à des effets hypotenseurs prolongés.
Génotoxicité
L'irbesartan n’a exercé aucun effet mutagène lors d’une batterie de tests in vitro (épreuve du dénombrement cellulaire Ames, épreuve de réparation de l’ADN des hépatocytes de rat, essais sur la mutation des gènes des cellules de mammifères V79). On a obtenu des résultats négatifs lors de plusieurs tests menés avec l'irbesartan sur l’induction des aberrations chromosomiques (in vitro, test de typage des lymphocytes humains; in vivo, test des micronoyaux chez la souris).
Carcinogenèse
On n’a observé aucun signe de carcinogénécité lorsqu’on a administré l’irbesartan, pendant deux ans, à des rats, à des doses de 500 et de 1000 mg/kg/jour (chez les mâles et les femelles, respectivement) et à des souris, à une dose à 1000 mg/kg/jour. À ces doses, le degré d’exposition systémique est de 3,6 à 24,9 fois (rats) et de 3,8 à 6,2 fois (souris) supérieur à celui auquel sont exposés les êtres humains qui reçoivent 300 mg par jour.
Reproduction et tératologie
Les études menées chez des rats mâles et femelles ont montré que la fertilité et la reproduction n’ont pas été affectées, même à des doses orales d’irbesartan, qui causent une toxicité prononcée (jusqu’à 650 mg/kg/jour). On n’a observé aucun effet important sur le nombre de corps jaunes, d’implants ou de fœtus vivants. L'irbesartan n’a pas affecté la survie, le développement ou la reproduction des descendants, sauf pour ce qui est d’une légère diminution du gain de poids au cours de la lactation, qui a été réversible après le sevrage.
Lors d’une étude portant sur des rates recevant des doses toxiques d’irbesartan (650 mg/kg/jour), on a observé des effets passagers chez les foetus, dont une incidence accrue de la formation de cavernes au niveau du bassinet rénal, à des doses ≥50 mg/kg/jour, et d’oedème sous-cutané, à des doses ≥180 mg/kg/jour. On a noté de légères diminutions du gain de poids (avant le sevrage) chez les descendants de femelles recevant l’irbesartan à des doses ≥50 mg/kg/jour. Chez les lapines, des doses d’irbesartan toxiques pour la mère (30 mg/kg/jour) ont été associées à la mort de la mère et à l’expulsion des foetus avant terme. Chez les femelles recevant cette dose, qui ont survécu, on a noté une légère augmentation des résorptions précoces. Toutefois, on n’a signalé aucun effet tératogène. Par suite de l’administration par voie orale de doses d’irbesartan marqué par une substance radioactive, on a noté la présence de radioactivité chez les foetus de rats et de lapins au cours du dernier stade de la gestation, ainsi que dans le lait des rates. Ces résultats ont été attribués à l’exposition au médicament pendant la fin de la gestation et pendant la lactation.
17 Monographies de référence
- 1.
PrAVAPRO, Irbesartan comprimés, 75, 150 and 300 mg, 265391, Monographie de
Produit, Sanofi-Aventis Canada Inc. 2025-07-25.