


Monographie de produit - SPC-Ganirelix
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE
Aucune au moment de la plus récente autorisation.
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
TABLE DES MATIÈRES
MODIFICATIONS IMPORTANTES APPORTÉES RÉCEMMENT À LA MONOGRAPHIE ............................... 2
TABLE DES MATIÈRES ............................................................................................................................ 2
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ ....................................... 4
- 1.
INDICATIONS .......................................................................................................................... 4
1.1 Pédiatrie .................................................................................................................................. 4
1.2 Gériatrie .................................................................................................................................. 4
2 CONTRE-INDICATIONS .............................................................................................................. 4
- 4.
POSOLOGIE ET ADMINISTRATION ........................................................................................... 4
4.1 Considérations posologiques .................................................................................................... 4
4.2 Posologie recommandée et ajustement posologique ................................................................. 4
4.4 Administration ......................................................................................................................... 4
4.5 Dose oubliée ............................................................................................................................ 5
5 SURDOSE ................................................................................................................................ 5
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT .................. 5
7 MISES EN GARDE ET PRÉCAUTIONS ......................................................................................... 6
7.1 Populations particulières .......................................................................................................... 7
7.1.1 Grossesse ................................................................................................................................. 7
7.1.2 Allaitement .............................................................................................................................. 8
7.1.3 Enfants et adolescents .............................................................................................................. 8
7.1.4 Personnes âgées ...................................................................................................................... 8
8 EFFETS INDÉSIRABLES ............................................................................................................... 8
8.1 Aperçu des effets indésirables .................................................................................................. 8
8.2 Effets indésirables observés au cours des études cliniques ......................................................... 8
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents .................... 9
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ................................... 9
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents ............................................................................................................................................... 9
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ......................................................................... 10
8.5 Effets indésirables observés après la commercialisation .......................................................... 10
9 INTERACTIONS MÉDICAMENTEUSES ....................................................................................... 10
9.2 Aperçu des interactions médicamenteuses .............................................................................. 10
9.3 Interactions médicament-comportement ................................................................................ 10
9.4 Interactions médicament-médicament .................................................................................... 10
9.5 Interactions médicament-aliment ........................................................................................... 10
9.6 Interactions médicament-plante médicinale ............................................................................ 10
9.7 Interactions médicament-examens de laboratoire ................................................................... 10
10 PHARMACOLOGIE CLINIQUE ................................................................................................... 10
10.1 Mode d’action ....................................................................................................................... 11
10.2 Pharmacodynamie ................................................................................................................. 11
10.3 Pharmacocinétique................................................................................................................. 13
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ..................................................................... 15
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION DU PRODUIT ......................................... 15
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES ..................................................................................... 16
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................................. 16
14 ÉTUDES CLINIQUES ................................................................................................................ 17
14.1 Conception de l’essai et caractéristiques démographiques de l’étude ....................................... 17
14.2 Résultats de l’étude................................................................................................................ 17
14.3 Études de biodisponibilité comparatives ................................................................................. 20
15 MICROBIOLOGIE ................................................................................................................... 20
16 TOXICOLOGIE NON CLINIQUE ................................................................................................ 20
17 MONOGRAPHIE DE RÉFÉRENCE ............................................................................................ 21
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ............................................................... 22
PARTIE I : RENSEIGNEMENTS DESTINÉS AUX PROFESSIONNELS DE LA SANTÉ
1. INDICATIONS
SPC-Ganirelix (ganirelix injectable) est indiqué pour prévenir la formation de pics prématurés de LH chez les femmes soumises à une hyperstimulation ovarienne contrôlée (HOC).
1.1 Pédiatrie
Enfants (< 18 ans) : L’utilisation du ganirelix injectable n’est pas indiquée chez les enfants. D’après les données présentées à Santé Canada et soumises à son examen, l’innocuité et l’efficacité de SPC-Ganirelix dans la population pédiatrique n’ont pas été démontrées.
1.2 Gériatrie
Personnes âgées : L’utilisation du ganirelix injectable n’est pas indiquée chez les personnes âgées. Santé Canada ne dispose d’aucune donnée.
2 CONTRE-INDICATIONS
SPC-Ganirelix est contre-indiqué chez les patients qui présentent :
- une hypersensibilité à la substance active ou à tout autre peptide semblable (notamment la GnRH ou d’autres analogues de la GnRH), ou à un composant, y compris le caoutchouc naturel sec/latex, pouvant être présent dans le capuchon de protection de l’aiguille. Pour obtenir la liste complète des ingrédients, veuillez consulter la section FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT.
- une grossesse confirmé ou soupçonnée, ou qui allaitent.
- une insuffisance hépatique ou rénale modérée ou grave.
4. POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Avant de commencer un traitement avec SPC-Ganirelix (ganirelix injectable), la patiente doit être informée de la durée du traitement et des méthodes de surveillance qui devront être utilisées. Il faut aussi discuter des réactions possibles au médicament (voir EFFETS INDÉSIRABLES).
4.2 Posologie recommandée et ajustement posologique
Santé Canada n’a pas autorisé d’indication d’utilisation dans la population pédiatrique.
4.4 Administration
Après avoir entrepris un traitement avec la FSH, aux jours 2 ou 3 du cycle, 250 mcg de SPC-Ganirelix doivent être administrés, par voie sous-cutanée, une fois par jour, à partir des stades précoces jusqu’au milieu de la phase folliculaire, de manière à profiter des sécrétions endogènes de FSH et donc, à réduire la quantité de FSH exogène nécessaire. Le traitement avec SPC-Ganirelix doit être continué quotidiennement jusqu’au jour de l’administration de la gonadotrophine chorionique humaine (hCG). En pratique, cette période est habituellement d’environ cinq jours, bien que, dans les études cliniques, la durée du traitement avec SPC-Ganirelix ait été de 1 à 19 jours. Quand un nombre suffisant de follicules d’une grosseur adéquate (≥ 17 mm de diamètre) est obtenu, comme révélé par l’échographie, la maturation finale des follicules peut être provoquée par l’administration de hCG.
L’intervalle de temps, entre deux injections de SPC-Ganirelix ou entre la dernière injection de SPC-Ganirelix et celle de l’hCG, ne doit pas dépasser 30 heures parce qu’autrement, il y a un risque d’ovulation prématurée. Ainsi donc, si l’injection de SPC-Ganirelix a normalement lieu le matin, la dernière injection de SPC-Ganirelix devrait être administrée le même jour que celle de la hCG. Si la patiente reçoit normalement son injection de SPC-Ganirelix l’après-midi, la dernière injection de SPC-Ganirelix devrait être administrée l’après-midi précédant le jour où la hCG sera administrée.
La hCG ne devrait pas être administrée si les ovaires sont hypertrophiés au dernier jour du traitement avec la FSH, afin de réduire le risque de syndrome d’hyperstimulation ovarienne. Il se peut que des bulles d’air soient présentes dans la seringue préremplie. Cela est normal et le retrait des bulles d’air avant l’injection n’est pas nécessaire.
4.5 Dose oubliée
Si une patiente oublie de prendre une dose de SPC-Ganirelix, elle doit s’administrer cette dose dès qu’elle se rend compte de son oubli. La patiente ne doit pas s’injecter une double dose pour compenser celle qu’elle a oubliée.
Si la patiente est en retard de plus de 6 heures (le résultat étant que l’intervalle entre deux injections sera de plus de 30 heures), elle doit se faire l’injection aussitôt que possible.
5 SURDOSE
Aucun cas de surdosage de SPC-Ganirelix n’a été rapporté chez l’humain.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes posologiques, teneurs et composition
Voie d’administration | Forme posologique/ teneur/composition | Ingrédients non médicinaux |
|---|---|---|
| Sous-cutanée (s.-c.) | Solution/acétate de ganirelix équivalant à 250 mcg de ganirelix/0,5 mL | Acide acétique glacial, eau pour injection, hydroxyde de sodium et mannitol |
SPC-Ganirelix est fourni sous forme de solution limpide et incolore exempte de particules visibles dans une seringue préremplie de 1 ml contenant de l’acétate de ganirelix équivalent à 250 mcg de ganirelix/0,5 ml.
Chaque seringue préremplie de SPC-Ganirelix est munie d’une aiguille fixée de calibre 27 et d’une
Pour obtenir l’information la plus récentes pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-769-7669).
longueur de 1/2 pouce ainsi que d’un capuchon de protection d’aiguille rigide. Chaque seringue préremplie munie de l’aiguille est fournie dans une boîte.
Offert sous forme de seringue unique.
Le piston de la seringue ne contient pas de latex de caoutchouc naturel. Toutefois, le capuchon de protection de l’aiguille de ce produit contient du latex de caoutchouc naturel qui entre en contact avec le produit et peut provoquer des réactions allergiques (voir FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT et RENSEIGNEMENTS PHARMACEUTIQUES.
Sans agents de conservation, prêt à l’emploi, stérile, à usage unique (à jeter immédiatement après utilisation).
7 MISES EN GARDE ET PRÉCAUTIONS
SPC-Ganirelix ne doit être prescrit que par des médecins qui ont de l’expérience dans le traitement de l’infertilité. Avant de donner la première injection de SPC-Ganirelix, il faut exclure la possibilité d’une grossesse. L’innocuité de SPC-Ganirelix pendant la grossesse n’a pas été établie (voir CONTRE-INDICATIONS).
Généralités
Des réactions d’hypersensibilité et des réactions anaphylactiques aiguës ont été signalées avec des antagonistes de la GnRH, y compris le ganirelix injectable. Aucune formation d’anticorps anti-ganirelix n’a été signalée à la suite de l’administration de ganirelix injectable. Toutefois, avec d’autres analogues de la GnRH, la formation d’anticorps a été signalée.
L’utilisation du ganirelix injectable chez des patientes présentant des signes et des symptômes d’affections allergiques actives n’a pas été évaluée, par conséquent, il faut faire preuve de prudence lorsqu’on traite de telles patientes. Des cas très rares de réactions d’hypersensibilité (généralisées ou localisées), incluant divers symptômes, dont les éruptions cutanées, l’enflure du visage et la dyspnée, ont été signalés pendant la surveillance post-commercialisation, et dès l’administration de la première dose chez des patientes traitées au moyen du ganirelix injectable. Ces réactions comprenaient l’anaphylaxie (y compris le choc anaphylactique), l’angiœdème et l’urticaire (voir EFFETS INDÉSIRABLES, Effets indésirables observés après la commercialisation). Si l’on soupçonne une réaction d’hypersensibilité, il faut cesser l’administration de SPC-Ganirelix et instaurer le traitement approprié. En l’absence de données cliniques, le traitement au moyen de SPC-Ganirelix n’est pas recommandé chez les femmes ayant des allergies graves.
Le capuchon de protection de l’aiguille de ce produit contient du caoutchouc naturel sec/latex qui entre en contact avec ce produit et peut provoquer des réactions allergiques (voir les sections CONTRE-INDICATIONS, FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT et RENSEIGNEMENTS PHARMACEUTIQUES).
L’efficacité et l’innocuité du ganirelix injectable n’ont pas été établies chez les femmes pesant > 90 kg ou < 50 kg.
L’efficacité et l’innocuité du ganirelix injectable, chez la femme, n’ont pas été étudiées pendant plus de trois cycles consécutifs.
Cancérogenèse et mutagenèse
Voir la section TOXICOLOGIE NON CLINIQUE.
Cardiovasculaire
Voir la section Pharmacodynamie.
Santé reproductive : Potentiel des femmes et des hommes
Fertilité
Puisque les femmes infertiles qui se soumettent à la procréation assistée, particulièrement la fécondation in vitro, présentent souvent des anomalies tubaires, l’incidence des grossesses ectopiques pourrait être plus élevée dans cette population. Il est donc important de procéder à une échographie en début de grossesse pour confirmer la présence de l’embryon dans l’utérus.
Le syndrome d’hyperstimulation ovarienne (SHO) peut se déclarer pendant ou après la stimulation ovarienne. Le SHO doit être considéré comme un risque intrinsèque de la stimulation par gonadotrophines et doit être traité selon ses symptômes (p. ex., par le repos, la perfusion intraveineuse de solutions d’électrolytes ou de colloïdes et l’administration d’héparine).
Surveillance et examens de laboratoire
La seule valeur anormale pertinente, relevée en laboratoire, a été une numération granulocytaire neutrophile ≥ 8,3 (*109/L) chez 11,9 % des sujets. De plus, au sein du groupe ganirelix injectable, on a observé une baisse de l’hématocrite et de la bilirubine totale. L’importance clinique de ces résultats n’a cependant pas été déterminée.
7.1 Populations particulières
7.1.1 Grossesse
SPC-Ganirelix pourrait être préjudiciable au fœtus s’il est administré à une femme enceinte. Aucun effet tératogène n’a été observé chez le rat ou le lapin, bien qu’à des doses élevées (≥ 10 mcg/kg/jour chez le rat et ≥ 30 mcg/kg/jour chez le lapin), on a observé une augmentation de la résorption de la progéniture. On n’a constaté aucun effet lié au traitement, en ce qui a trait à la fécondité ou aux caractéristiques physiques ou comportementales chez la progéniture de rates traitées avec le ganirelix injectable pendant la grossesse et la lactation. L’utilisation du ganirelix injectable pendant la grossesse n’a pas été évaluée chez l’humain. Étant donné que les études portant sur la reproduction chez l’animal ne permettent pas toujours de prévoir la réponse chez l’humain, ce médicament ne devrait pas être utilisé durant la grossesse. Si ce médicament est administré durant la grossesse, la patiente doit être informée des dangers potentiels pour le fœtus.
L’incidence des malformations congénitales après une technique de procréation assistée (TPA) peut être légèrement plus élevée qu’à la suite des conceptions spontanées. Ce phénomène pourrait être attribué à des différences dans les caractéristiques parentales (p. ex., l’âge de la mère, les caractéristiques du sperme) ainsi qu’à l’incidence accrue de grossesses multiples à la suite d’une TPA. Rien n’indique que l’utilisation des antagonistes de la GnRH pendant une TPA soit associée à un risque accru de malformations congénitales. Les résultats d’études cliniques évaluant plus de 1 000 nouveau-nés ont montré que l’incidence des malformations congénitales chez les enfants nés à la suite d’une HOC avec le ganirelix injectable est comparable à celle des malformations congénitales rapportées à la suite d’une
HOC au moyen d’un agoniste de la GnRH.
7.1.2 Allaitement
SPC-Ganirelix ne devrait pas être utilisé par les femmes qui allaitent. On ne sait pas si ce médicament est excrété dans le lait maternel humain.
7.1.3 Enfants et adolescents
D’après les données présentées à Santé Canada et soumises à son examen, l’innocuité et l’efficacité du ganirelix injectable dans la population pédiatrique n’ont pas été démontrées; par conséquent, l’indication d’utilisation chez ces patients n’est donc pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population gériatrique n’est pas autorisée par Santé Canada.
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
Les effets indésirables suivants pourraient être associés aux techniques de procréation médicalement assistée et/ou au traitement par SPC-Ganirelix (voir les sections 7 MISES EN GARDE ET PRÉCAUTIONS et 14
ÉTUDES CLINIQUES :
- grossesse ectopique;
- avortement naturel;
- syndrome d’hyperstimulation ovarienne;
- anomalies congénitales.
8.2 Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
L’innocuité du ganirelix injectable a été évaluée au cours de deux études cliniques multicentriques, à répartition aléatoire, contrôlées et avec groupes parallèles. La durée du traitement avec le ganirelix injectable allait de 1 à 14 jours. Le tableau 2 présente les effets indésirables (EI) maternels, indépendamment du lien de causalité, depuis le premier jour de l’administration du ganirelix injectable jusqu’à la confirmation de grossesse au moyen d’une échographie chez les sujets traités avec le ganirelix injectable.
Tableau 2 – Incidence des effets indésirables (groupe où tous les sujets ont été traités)
| Groupe | |||||||||
|---|---|---|---|---|---|---|---|---|---|
Classement de l’OMS selon le système, l’appareil ou l’organe Terminologie privilégiée | Ganirelix injectable (N = 872) | Buséréline (N = 236) | |||||||
| Tous n (%) | Tous n (%) | ||||||||
| Troubles de la reproduction, femmes | 38 (4,4) | 8 (3,4) | |||||||
| Douleurs abdominales – gynécologiques | |||||||||
| Syndrome d’hyperstimulation ovarienne | 19 (2,2) | 14 (5,9) | |||||||
| Saignement vaginal | 14 (1,6) | 8 (3,4) | |||||||
| Dysménorrhée | 0 | 8 (3,4) | |||||||
| Troubles du système nerveux central et périphérique | 71 (8,1) | 23 (9,7) | |||||||
| Céphalées | |||||||||
| Étourdissements | 19 (2,2) | 3 (1,3) | |||||||
| Troubles fœtaux | 29 (3,3) | 13 (5,5) | |||||||
| Mort fœtale | |||||||||
| Avortement manqué | 7 (0,8) | 3 (1,3) | |||||||
| Troubles de l’appareil digestif | 22 (2,5) | 4 (1,7) | |||||||
| Nausées | |||||||||
| Douleurs abdominales | 16 (1,8) | 4 (1,7) | |||||||
| Ensemble de l’organisme : troubles généraux | 4 (0,5) | 3 (1,3) | |||||||
| Fièvre | |||||||||
| Fatigue | 23 (2,6) | 2 (0,8) | |||||||
| Douleur | 10 (1,1) | 1 (0,4) | |||||||
| Bouffées de chaleur | 15 (1,7) | 3 (1,3) | |||||||
Troubles de l’appareil respiratoire Infection des voies respiratoires supérieures Rhinite | 6 (0,7) 9 (1,0) | 4 (1,7) 1 (0,4) | |||||||
Problèmes au point d’injection Réaction au point d’injection | 37 (4,2) | 5 (2,1) | |||||||
| Trouble des globules rouges Anémie | 1 (0,1) | 3 (1,3) | |||||||
n = nombre de sujets ayant subi des effets indésirables ou des effets indésirables liés au médicament et N = nombre total de sujets dans le groupe.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants et adolescents
Sans objet.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Voir la section Effets indésirables observés au cours des études cliniques.
8.3.1 Effets indésirables peu fréquents observés au cours des études cliniques – enfants et adolescents
Sans objet.
8.4 Résultats anormaux aux examents de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet.
8.5 Effets indésirables observés après la commercialisation
Au cours de la surveillance post-commercialisation, des cas très rares de réactions d’hypersensibilité incluant les éruptions cutanées, l’enflure du visage, la dyspnée, l’anaphylaxie (y compris le choc anaphylactique), l’angiœdème et l’urticaire ont été signalés, et ce, dès l’administration de la première dose, chez des patientes traitées au moyen de SPC-Ganirelix.
Abus ou dépendance
Il n’y a eu aucun rapport d’abus ou de dépendance pour SPC-Ganirelix.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Voir la section Interactions médicament-médicament.
9.3 Interactions médicament-comportement
Aucun interaction avec les modes de vie n’a pas été établie.
9.4 Interactions médicament-médicament
Des études formelles, in vivo ou in vitro, sur les interactions médicamenteuses n’ont pas été menées. Puisque SPC-Ganirelix est susceptible de supprimer la sécrétion hypophysaire des gonadotrophines, un ajustement de la dose de gonadotrophines exogènes peut s’avérer nécessaire pendant l’HOC.
9.5 Interactions médicament-aliment
Aucun interaction avec les aliments n’a pas été établie.
9.6 Interactions médicament-plante médicinale
Aucun interaction avec les plantes médicinales n’a pas été établie.
9.7 Interactions médicament-tests de laboratoire
Aucun interaction avec les examens de laboratoire n’a pas été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
La libération pulsatile de la GnRH stimule la synthèse et la sécrétion de l’hormone lutéinisante (LH) et de l’hormone folliculostimulante (FSH). La fréquence de libération de la LH, au milieu et à la fin de la phase folliculaire, est d’environ une fois toutes les heures. Cette sécrétion pulsatile se traduit par des élévations transitoires de la LH sérique. Au milieu du cycle, une forte augmentation de la libération de GnRH entraîne la formation d’un pic de LH. Ce pic de LH à mi
-cycle déclenche plusieurs réactions physiologiques, notamment : la reprise de la méiose dans l’ovocyte, l’ovulation et la lutéinisation. La lutéinisation entraîne une augmentation du taux sérique de la progestérone accompagnée d’une baisse de la concentration en œstradiol.
L’action de SPC-Ganirelix s’exerce par le blocage compétitif des récepteurs de la GnRH par la voie gonadotrope et ultérieurement la voie de la transduction. Cela entraîne une suppression rapide et réversible de la sécrétion de gonadotrophines. La suppression de la sécrétion hypophysaire de la LH par le ganirelix injectable est plus prononcée que celle de la FSH. On n’a pas constaté de libération initiale de gonadotrophines endogènes à la suite de l’administration de ganirelix injectable, ce qui témoigne du délai d’action court de cet antagoniste.
Il se peut que SPC-Ganirelix soit déplacé par les agonistes de la GnRH lors de la compétition pour le récepteur de la GnRH. Cela pourrait provoquer une libération importante de LH et, par conséquent, la formation d’un pic de LH. Les concentrations de LH et de FSH reviennent à la normale dans un délai de 48 heures après la discontinuation de SPC-Ganirelix.
10.2 Pharmacodynamie
L’acétate de ganirelix est un décapeptide synthétique, doté d’une forte activité antagoniste à l’égard de la gonadolibérine produite naturellement (GnRH). Il est dérivé d’une GnRH naturelle au niveau de laquelle des acides aminés ont été substitués aux positions 1, 2, 3, 6, 8 et 10.
Les effets pharmacologiques de l’acétate de ganirelix ont été évalués dans des études de pharmacologie de la reproduction, chez des femmes et des hommes, et dans plusieurs études de pharmacologie générale.
On a évalué les effets de l’acétate de ganirelix sur le système reproducteur endocrinien de la rate et de la chienne, particulièrement sur l’ovulation, l’accouplement et la grossesse.
Des doses uniques d’Org 37462 (code de recherche de l’acétate de ganirelix), allant de 0,125 à 2,0 mcg/rate (10 ou 12 femelles par groupe), ont été administrées par injection s.-c. à des rates à midi au moment du pro-œstrus. Il en est résulté un blocage de l’ovulation lié à la dose se traduisant par une DE50 de 0,29 mcg/rate, ce qui représente environ 1,4 mcg/kg. La valeur de la DE50 correspondante, pour un autre antagoniste de la GnRH, le détirelix, était de 2,1 mcg/kg. Le cycle œstral est rapidement retourné à la normale après l’interruption du traitement.
Une dose s.-c. unique de 3 mcg/kg d’Org 37462, administrée à des rates pendant le pro
-œstrus, a complètement bloqué l’ovulation. Org 37462 a aussi empêché l’ovulation quand il a été administré à midi, le jour avant le pro-œstrus, sous forme de suspension dans de l’huile de maïs (DE50 de 40 mcg/kg). Cet effet antiovulatoire d’Org 37462 semble imputable à l’inhibition du pic préovulatoire des gonadotrophines.
Les effets sur l’accouplement et la fécondité ont été évalués après l’administration d’une dose quotidienne par injection s.-c. de 2,5 mcg/kg d’Org 37462 à des rates. L’accouplement des femelles avec des mâles ayant une expérience d’accouplement, après au moins deux semaines d’administration d’Org 37642 (2,5 mcg/kg), a produit une augmentation importante de l’incidence d’œstrus vaginal. Il n’y a pas eu de différences importantes entre les paramètres d’accouplement et de fécondité des femelles ayant reçu l’excipient et celles ayant reçu Org 37462, sauf pour un nombre moyen significativement plus bas d’ovules et de rejetons nés vivants. L’augmentation de la dose à 10 mcg/kg n’a pas modifié le pourcentage de rates s’accouplant pendant le traitement ou 7 semaines après l’interruption du traitement. La fertilité des rates ayant copulé, cependant, était réduite de façon significative, comme l’a révélé la baisse du taux de grossesse. Une proportion significativement supérieure de rates traitées avec Org 37462 s’est accouplée dès le premier jour de cohabitation; la baisse de la fertilité a été attribuée à une relation altérée entre la réceptivité et l’ovulation. Les effets sur la fertilité étaient réversibles.
L’administration d’Org 37462 a entraîné une sécrétion réduite de la testostérone chez le rat, le chien et le singe. Il y avait un lien véritable entre les concentrations plasmatiques d’Org 37462 et la suppression des taux plasmatiques de testostérone. Org 37462 provoque une suppression réversible de la libération de gonadotrophines endogènes, sans entraîner la stimulation initiale inhérente aux agonistes de la GnRH.
On a analysé les effets de l’acétate de ganirelix sur la libération de l’histamine et sur les effets à médiation histaminique, notamment les symptômes cardiovasculaires. D’autres propriétés pharmacologiques générales du ganirelix ont été évaluées in vivo chez la souris, le rat, le chien et le singe. Ces études comprenaient une évaluation des effets du ganirelix sur le système nerveux central, le système cardiovasculaire, l’appareil respiratoire, l’appareil digestif et l’appareil rénal.
Administré à des souris, Org 37462 (doses s.-c. allant de 0,1 à 1 000 mcg/kg) a entraîné de légères augmentations liées à la dose (de 1,0 à 100 mcg/kg, s.-c.) du comportement normal de séparation et du myosis, et une légère augmentation de la température corporelle. Org 37462 (doses s.-c. allant de 1 à 1 000 mcg/kg) n’a pas altéré la coordination et la fonction du muscle squelettique et du système neurologique et n’a pas modifié, de manière importante, le début ou la durée de la perte du réflexe de redressement induit par l’hexobarbital chez la souris. Toutefois, à une dose s.-c. de 100 mcg/kg, la durée d’action de l’hexobarbital a été légèrement augmentée. Org 37462 n’a pas protégé la souris contre les convulsions toniques du muscle extenseur du membre postérieur, provoquées par électrochoc, et n’a pas eu d’effet important sur les convulsions toniques des muscles fléchisseurs et extenseurs, provoquées par le pentylénététrazole.
La capacité d’Org 37462 de libérer l’histamine in vitro, comparativement à celle de la deuxième génération d’antagoniste de la GnRH (détirelix), a été évaluée au moyen d’une bioanalyse mixte de cellules péritonéales du rat. Les concentrations d’antagonistes libérant 50 % du pool de CE50 de l’histamine libérable (moyenne ± ET) pour Org 37462 et le détirelix, étaient de 17,8 ± 5,0 et de 0,21 ± 0,03 mcg/mL, respectivement. Ainsi, Org 37462 s’est révélé significativement moins actif que le détirelix, dans cette bioanalyse in vitro quant à la libération de l’histamine.
Les activités hypotensives possibles d’Org 37462 (doses i.v. allant de 300 à 3 000 mcg/kg) et du détirelix (doses i.v. allant de 30 à 300 mcg/kg) ont été évaluées chez des rates anesthésiées au pentobarbital (4 femelles/groupe). La dose moyenne requise pour entraîner une réduction moyenne de la tension artérielle de 50 mmHg (DE50 et limites de l’IC à 95 %) était de 901 mcg/kg (de 740 à 1 140) pour Org 37462 et de 41 mcg/kg (de 22 à 54) pour le détirelix. On n’a constaté aucune réaction générale d’hypersensibilité chez les animaux, après une administration s.-c. Ainsi, Org 37462 a un potentiel de libération de l’histamine moins important et, par conséquent, une activité hypotensive moins grande, comparativement aux antagonistes de la GnRH de seconde génération.
Chez le rat, Org 37462 (doses s.-c. allant de 1 à 1 000 mcg/kg ou doses i.v. de 0,1 à 100 mcg/kg) n’a pas exercé d’effet sur la tension artérielle ou la fréquence cardiaque; il n’a pas non plus suscité d’activité diurétique, natriurétique ou kaliurétique.
À des doses s.-c., de 1,0 et de 10 à 100 mcg/kg (10 rats par groupe), Org 37462 a fait augmenter d’environ 50 % la sécrétion d’acide gastrique et d’ions hydrogène exprimés en milliéquivalents (mEq H+) totaux chez des rats mâles dont le pylore était ligaturé, mais ces augmentations n’étaient pas liées à la dose.
Org 37462 n’a provoqué aucun effet important sur le rythme et le débit respiratoires, le volume respiratoire courant, le volume respiratoire par minute, ainsi que la pO2, la pCO2 et le pH du sang veineux ou artériel, chez 4 chiens anesthésiés au pentobarbital, chacun ayant reçu une série complète de doses s.-c., allant de 1 à 1 000 mcg/kg.
L’administration s.-c. d’Org 37462 (une série de doses allant de 1 à 1 000 mcg/kg) à 4 macaques de Buffon/groupe n’a eu aucun effet important sur la tension artérielle, la fréquence cardiaque ou le comportement.
L’administration s.-c. d’acétate de ganirelix à des animaux, à des doses allant jusqu’à 1 mg/kg, n’a produit aucun effet sur le système nerveux central, le système cardiovasculaire, l’appareil respiratoire et l’appareil rénal.
10.3 Pharmacocinétique
Après l’administration d’une dose i.v., on a constaté une demi-vie (t1/2) de 1,35 h chez le rat et de 5 h chez le singe. Cette demi-vie est plus longue que celle à laquelle on pourrait s’attendre d’un médicament peptidique et elle est inhérente à la structure de l’acétate de ganirelix. La demi
-vie de la GnRH n’est que de quelques minutes. En raison de la présence de cinq D-aminoacides, l’acétate de ganirelix résiste fortement à la dégradation enzymatique; il n’est pas dégradé in vitro par la trypsine ou la chymotrypsine ou par l’incubation dans le plasma. Après une administration s.-c., les paramètres pharmacocinétiques étaient fortement liés à la dose parce que de plus fortes doses produisaient la formation d’un dépôt au point d’injection. La dose s.-c. était rapidement libérée dans la circulation générale, mais, à cause de la formation du dépôt, les valeurs du tmax augmentaient avec la dose. L’absorption était probablement l’étape cinétiquement limitante pour l’élimination de l’acétate de ganirelix. La biodisponibilité de l’acétate de ganirelix, après une administration par voie orale ou nasale, était faible : < 1 % de la biodisponibilité par voie i.v. et 6 % de la biodisponibilité par voie s.-c., respectivement.
Pendant les quelques premières heures suivant l’administration i.v. d’une dose unique, l’acétate de ganirelix se trouvait surtout dans les tissus qui interviennent dans le métabolisme et/ou l’élimination. Presque tous les autres organes ou tissus évalués contenaient moins de 1 % de la dose, à tous les points de vérification.
Trois métabolites, des peptides tronqués du décapeptide apparenté, ont été décelés dans la bile des rats. Le plasma et l’urine contenaient surtout la forme non dégradée du ganirelix.
Alors que le plasma des rats ne contenait pas de métabolites, celui des singes contenait l’heptapeptide 1-7.
L’excrétion se faisait principalement par les voies biliaires; 13 à 26 % et 58 à 84 % de la radioactivité a été récupérée dans l’urine et les fèces, respectivement.
Le tableau 3 résume les paramètres pharmacocinétiques d’injection de ganirelix à la suite de l’injection d’une dose unique ou de doses multiples à des femmes adultes en bonne santé. La concentration sérique d’équilibre était atteinte après deux ou trois jours de traitement. Les paramètres pharmacocinétiques sont proportionnels à la dose, pour des doses allant de 125 à 500 mcg.
Tableau 3 – Paramètres pharmacocinétiques moyens (ÉT) de 250 mcg de ganirelix injectable après une seule injection sous-cutanée (s.-c.) [n = 15] et des injections quotidiennes s.-c. (n = 15) pendant sept jours
| Cmax | tmax | t1/2 (h) | ASC0-∞ | Cl (L/h) | Vd (L) | |
|---|---|---|---|---|---|---|
| Ganirelix injectable dose unique | 14,8 (3,2) | 1,1 (0,3) | 12,8 (4,3) | 96 (12) | 2,4 (0,2)† | 43,7 (11,4)† |
| Ganirelix injectable doses multiples | 11,2 (2,4) | 1,1 (0,2) | 16,2 (1,6) | 77,1 (9,8) | 3,3 (0,4)* | 76,5 (10,3) |
tmax Temps nécessaire pour atteindre la concentration maximale
t1/2 Demi-vie d’élimination
Cmax Concentration sérique maximale
ASC Aire sous la courbe; dose unique : ASC 0-∞; doses multiples : ASC0-24
Vd Volume de distribution
† Administration intraveineuse
Cl Clairance = dose/ASC0-∞
* Clairance apparente
Absorption
La moyenne géométrique de la biodisponibilité absolue de l’acétate de ganirelix, après une injection s.-c. unique de 250 mcg, chez des femmes volontaires en bonne santé, est de 91,1 %. Les concentrations sériques maximales (Cmax [ÉT]), à la suite de l’administration de 250 mcg d’acétate de ganirelix, étaient de 14,8 (3,2) et 11,2 (2,4) ng/mL pour la dose unique et les doses multiples, respectivement. Le Tmax est d’environ une heure après une injection s.-c.
Distribution
Le volume de distribution moyen (ÉT) de l’acétate de ganirelix chez la femme en bonne santé, à la suite de l’administration intraveineuse d’une dose unique de 250 mcg, est de 43,7 (11,4) litres (L). Le volume de distribution apparent (ÉT), à la suite d’une injection quotidienne s.-c. de 250 mcg pendant sept jours, est de 76,5 (10,3) L. In vitro, la liaison aux protéines du plasma humain était de 81,9 %.
Métabolisme
À la suite de l’administration intraveineuse de ganirelix injectable radiomarqué à des femmes volontaires en bonne santé, l’acétate de ganirelix était le composé principal présent dans le plasma (50 à 70 % de la dose administrée) et dans l’urine (17,0 à 18,4 % de la dose administrée), jusqu’à 4 heures après l’administration d’une dose unique. On n’a trouvé aucune trace d’acétate de ganirelix dans les fèces. Le métabolite peptidique 1-4 d’acétate de ganirelix était le principal composé détecté dans les fèces.
Élimination
La demi-vie d’élimination (t1/2 [ÉT]) à la suite de l’administration d’une dose unique en s.-c. de 250 mcg d’acétate de ganirelix à des femmes volontaires en bonne santé était de 12,8 (4,3) heures. La t1/2 (ÉT), à la suite de l’administration de doses quotidiennes de 250 mcg d’acétate de ganirelix en s.-c. pendant sept jours, était de 16,2 (1,6) heures. La clairance apparente (ÉT), à la suite de l’administration de doses quotidiennes de 250 mcg d’acétate de ganirelix en s.-c. pendant sept jours, était de
3,3 (0,4) L/heure. Environ 90 % de l’acétate de ganirelix radiomarqué était éliminé par l’urine et les fèces dans les 192 heures suivant une dose intraveineuse unique. En moyenne, 97,2 % de la dose totale d’acétate de ganirelix administrée était récupérée dans les fèces et dans l’urine (75,1 % et 22,1 %, respectivement).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver à une température de 15 à 30 °C. Protéger de la lumière. Ne pas congeler. USAGE UNIQUE SEULEMENT.
Conserver le produit dans son emballage extérieur en carton lorsqu’il n’est pas utilisé.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION DU PRODUIT
Examiner la solution avant de l’utiliser. Si le produit n’est pas incolore ou si des particules sont visibles, il ne doit pas être administré.
Avant toute administration, il convient de procéder à un contrôle visuel du médicament afin de détecter toute décoloration ou fuite, et de respecter scrupuleusement les techniques d’asepsie à tout moment.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination commune : Acétate de ganirelix
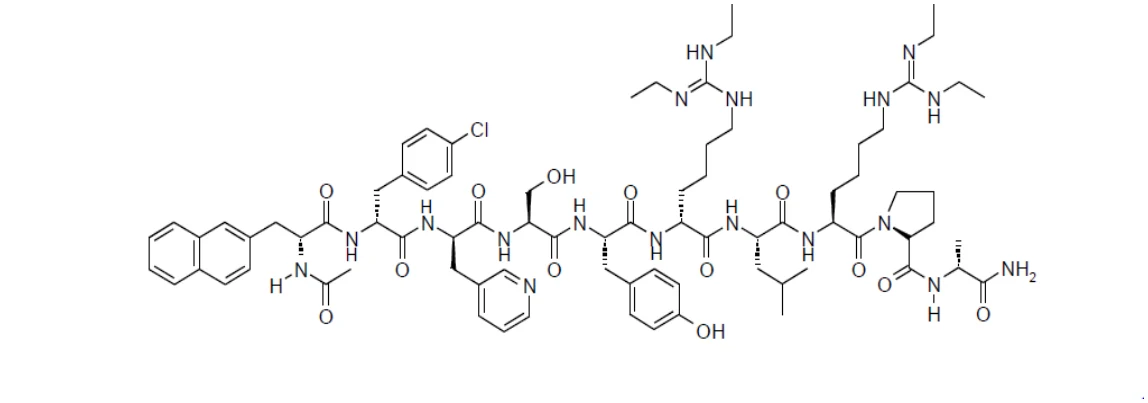
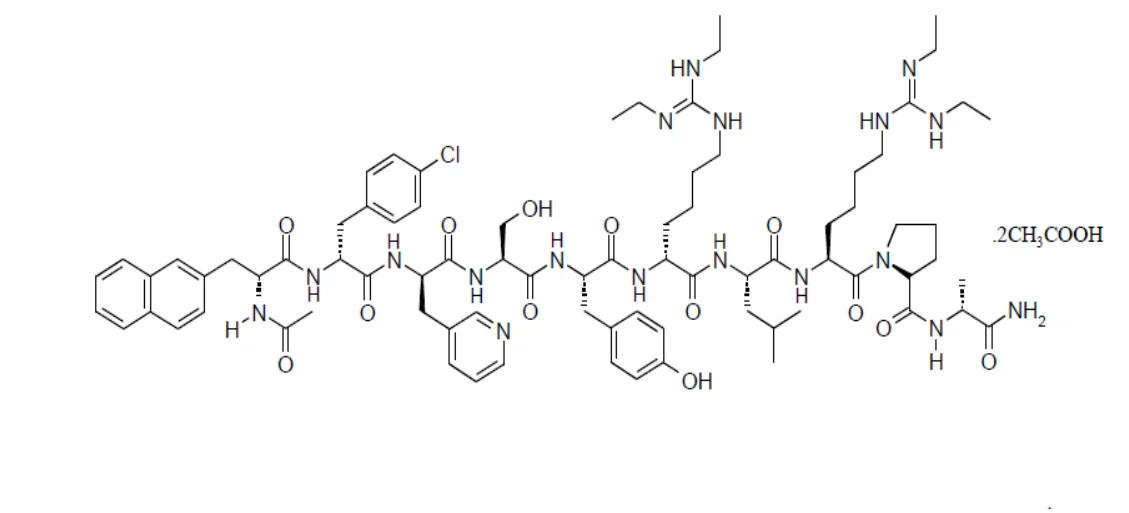
Nom chimique : N-acétyle-3-(2-naphtalényle)-D-alanyle-4-chloro-D-phénylalanyle-3-(3-pyridinyle)-D-alanyle-L-séryle-L-tyrosyle-N',N''-diéthyle-D-homoarginyle-L-leucyle-N',N''-diéthyle-L-homoarginyle-L-prolyle-D-alaninamide, diacétate (sel)
Base libre/peptide libre :
Formule moléculaire et masse moléculaire : C80H113ClN18O13 et 1570,35 g/mol
Diacétate :
Formule moléculaire et masse moléculaire : C80H113ClN18O13. 2C2H4O2 et 1690,42 g/mol
Propriétés physicochimiques : L’acétate de ganirelix est une poudre blanche ou blanc cassé, soluble dans l’eau. La rotation spécifique est entre -45° et -35° (Sur base anhydre, sans acide acétique et sans solvant).
14 ÉTUDES CLINIQUES
14.1 Conception de l’essai et caractéristiques démographiques de l’étude
L’efficacité du ganirelix injectable a été établie dans le cadre de trois études cliniques adéquates et bien contrôlées. Pour chacune des études, l’administration quotidienne de 150 UI de FSH recombinante exogène (FollistimMC [follitrophine bêta injectable]) a commencé le matin du jour 2 ou 3 du cycle menstruel naturel. Le ganirelix injectable a été administré le matin du jour 7 ou 8 (6 jours après l’administration de la FSH recombinante). La dose de FSH recombinante administrée a été ajustée en fonction de la réponse de chaque patiente, dès le premier jour du traitement avec le ganirelix injectable. L’administration de FSH recombinante et d’acétate de ganirelix a été poursuivie chaque jour jusqu’à ce qu’une croissance folliculaire suffisante soit obtenue pour administrer la hCG (Pregnyl® [gonadotrophine chorionique injectable]).
Après l’administration de la hCG, l’administration de ganirelix injectable et de FSH recombinante a été interrompue. La collecte d’ovocytes, suivie d’une fécondation in vitro (FIV) ou de l’injection intracytoplasmique d’un spermatozoïde (ICSI), a ensuite été pratiquée. Le ganirelix injectable s’est révélé sûr et efficace pour les femmes ayant plusieurs cycles de traitement (jusqu’à un maximum de trois cycles).
Dans une étude multicentrique, à répartition aléatoire, à double insu et visant à déterminer la dose, l’efficacité et l’innocuité de ganirelix injectable ont été évaluées quant à la prévention de la formation d’un pic de LH chez des patientes soumises à une hyperstimulation ovarienne contrôlée (HOC) au moyen d’une FSH recombinante. L’acétate de ganirelix, à des doses allant de 62,5 mcg à 2 000 mcg, et une FSH recombinante ont été administrés à 332 patientes soumises à une HOC en vue d’une fécondation in vitro (FIV) [voir le tableau 4].
Le jour de l’administration de la hCG, le taux sérique médian de LH a été réduit en fonction de l’augmentation des doses d’acétate de ganirelix alors que le taux sérique médian d’E2 (œstradiol-17β) était de 1 475, de 1 110 et de 1 160 pg/mL pour les doses de 62,5, de 125 et de 250 mcg, respectivement. On a constaté des pics sériques d’E2 plus faibles, soit 823, 703 et 441 pg/mL, à des doses plus fortes de ganirelix injectable, soit 500, 1 000 et 2 000 mcg, respectivement. Les taux les plus élevés de grossesse et d’implantation ont été obtenus pour la dose de 250 mcg de ganirelix injectable, comme l’indique le tableau 4.
14.2 Résultats de l’étude
Tableau 4 – Résultats de l’étude multicentrique, à répartition aléatoire et à double insu, visant à déterminer la dose et à évaluer l’efficacité du ganirelix injectable pour la prévention de la formation de pics prématurés de LH chez des patientes soumises à une HOC au moyen d’une FSH recombinante
Dose quotidienne (mcg) d’acétate de ganirelix
| 62,5 mcg | 125 mcg | 250 mcg | 500 mcg | 1 000 mcg | 2 000 mcg | ||||||||||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Nombre de sujets recevant injection de ganirelix | 31 | 66 | 70 | 69 | 66 | 30 | |||||||||||||||||||
| Nombre de sujets ayant eu un TE† | 27 | 61 | 62 | 54 | 61 | 27 | |||||||||||||||||||
| Hausse de la LH ≥ 10 mUI/mL* | 5 | 6 | 1 | 0 | 0 | 0 | |||||||||||||||||||
| LH sérique (mUI/mL) le jour | 3,6 | 2,5 | 1,7 | 1,0 | 0,6 | 0,3 | |||||||||||||||||||
| de la hCG‡ | |||||||||||||||||||||||||
| 62,5 mcg | 125 mcg | 250 mcg | 500 mcg | 1 000 mcg | 2 000 mcg | ||||||||||||||||||||
| 5e au 95e centile | 0,6-19,9 | 0,6-11,4 | < 0,25-6,4 | 0,4-4,7 | < 0,25-2,2 | < 0,25-0,8 | |||||||||||||||||||
| E2 sérique (mUI/mL) le jour | 1 475 | 1 110 | 1 160 | 823 | 703 | 441 | |||||||||||||||||||
| de la hCG‡ | |||||||||||||||||||||||||
| 5e au 95e centile | 645-3 720 | 424-3 780 | 384-3 910 | 279-2 720 | 284-2 360 | 166-1 940 | |||||||||||||||||||
| Nombre de follicules ≥ 11 mmi§ | 10,7 (5,1) | 10,7 (4,8) | 11,8 (4,6) | 10,1 (4,7) | 10,8 (4,7) | 10,2 (5,2) | |||||||||||||||||||
| Nombre d’ovocytesi | 8,7 (5,8) | 9,6 (5,4) | 9,8 (5,5) | 8,8 (6,6) | 9,4 (6,2) | 9,1 (5,3) | |||||||||||||||||||
| Nombre d’embryonsi | 5,2 (3,6) | 5,8 (4,3) | 5,2 (4,5) | 4,6 (4,2) | 5,5 (4,4) | 5,6 (4,6) | |||||||||||||||||||
| Nombre d’embryons transférési | 2,7 (0,9) | 2,6 (1,0) | 2,4 (0,9) | 2,3 (0,6) | 2,4 (0,8) | 2,6 (1,0) | |||||||||||||||||||
| Taux de grossesses viablesW | 7 (22,6) | 17 (25,8) | 25 (35,7) | 8 (11,6) | 9 (13,6) | 2 (6,7) | |||||||||||||||||||
| par tentative, n (%) | |||||||||||||||||||||||||
| par transfert, n (%) | 7 (25,9) | 17 (27,9) | 25 (40,3) | 8 (14,8) | 9 (14,8) | 2 (7,4) | |||||||||||||||||||
| Taux d’implantation (%)i | 14,2 (26,8) | 16,3 (30,5) | 21,9 (30,6) | 9,0 (23,7) | 8,5 (21,7) | 4,9 (20,1) | |||||||||||||||||||
* Après le début du traitement avec le ganirelix injectable. Comprend les sujets qui se sont donné fidèlement leurs injections quotidiennes.
‡ Valeurs médianes
§ Limité aux sujets ayant reçu l’injection de hCG
¡ Moyenne (écart-type)
† TE : transfert d’embryon
W Tel que constaté par échographie, 5 ou 6 semaines après le TE
Des augmentations de la LH ≥ 10 UI/L ont été notées chez douze sujets (62,5 mcg, n = 5; 125 mcg, n = 6; 250 mcg, n = 1). À elles seules, les augmentations transitoires de la LH ne constituaient pas des obstacles à la grossesse, après l’injection de ganirelix, à des doses de 125 mcg (3/6 sujets) et de 250 mcg (1/1 sujet). De plus, aucun des sujets ayant eu des augmentations de la LH ≥ 10 UI/L n’a connu une élévation de la progestérone sérique de plus de 2 ng/mL, liée aux hausses de la LH, ce qui indique que le pic de LH n’avait pas été obtenu ou qu’une lutéinisation prématurée n’était pas survenue.
Des hausses de la LH ≥ 10 UI/L avant l’administration de ganirelix injectable, le jour 6 de l’utilisation de la gonadotrophine, ont été observées chez les patientes ayant une forte réponse (concentrations élevées de E2), ainsi que chez les sujets ayant une réserve ovarienne diminuée (concentrations élevées de LH et de FSH, accompagnées de faibles taux d’E2).
Deux études multicentriques au su et à répartition aléatoire ont été menées pour évaluer l’efficacité et l’innocuité du ganirelix injectable chez des femmes soumises à une HOC. Le traitement comportant 250 mcg de ganirelix injectable pendant la phase folliculaire a été évalué au moyen d’agonistes de la GnRH, buséréline et leuprolide, en phase lutéinique comme traitements de référence, dans les études 38607 et 103-001, respectivement. Dans chacune de ces études, un total de 463 et 198 sujets ont été traités avec une injection sous-cutanée de ganirelix une fois par jour, à partir du jour 6 du traitement avec la FSH recombinante. La dose de FSH recombinante de 150 UI a été maintenue pendant les cinq premiers jours de la stimulation ovarienne; les investigateurs l’ont ensuite ajustée, au jour 6 de l’utilisation de la gonadotrophine, selon la réponse individuelle des patientes. Les résultats sont résumés au tableau 4.
Tableau 4 – Résultats des études multicentriques au su et à répartition aléatoire menées pour évaluer l’efficacité et l’innocuité du ganirelix injectable, chez des femmes soumises à une HOC
| Protocole 38607 | Protocole 103-001 | ||||||||
|---|---|---|---|---|---|---|---|---|---|
| Nombre de sujets traités | 463 | 198 | |||||||
| Durée du traitement avec l’analogue de la GnRH (jours)§¥ | 5,4 (2,0) | 4,7 (2,1) | |||||||
| Protocole 38607 | Protocole 103-001 | ||||||||
| Durée du traitement avec la FSH recombinante (jours)§¥ | 9,6 (2,0) | 9,0 (2,1) | |||||||
| LH sérique (mUI/mL) le jour de la hCG‡ | 1,6 | 1,7 | |||||||
| 5e au 95e centile | 0,6-6,9 | 0,4-7,6 | |||||||
| E2 sérique (pg/mL) le jour de la hCG‡ | 1190 | 2001 | |||||||
| 5e au 95e centile | 373-3105 | 950-4394 | |||||||
| Nombre de follicules > 11 mm¥§ | 10,7 (5,3) | 12,3 (5,8) | |||||||
| Nombre d’ovocytes¥ | 8,7 (5,6) | 11,67 (6,7) | |||||||
| Taux de fécondation (%) | 62,1 | 62,4 | |||||||
| Nombre de sujets ayant eu un TE† | 399 | 178 | |||||||
| Nombre d’embryons transférés¥ | 2,2 (0,6) | 2,9 (0,5) | |||||||
| Nombre d’embryons¥ | 6,0 (4,5) | 6,9 (4,1) | |||||||
| Taux de grossesses viablesW§ | 94 (20,3) | 61 (30,8) | |||||||
| par tentative, n (%)I | |||||||||
| par transfert, n (%) | 93 (23,3) | 61 (34,3) | |||||||
| Taux d’implantation (%)¥ | 15,7 (29) | 21,1 (30,4) | |||||||
‡ Valeurs médianes
§ Limité aux sujets ayant reçu l’injection de hCG
¥ Moyenne (écart-type)
† TE : transfert d’embryon
W Tel que constaté par échographie, 12 ou 16 semaines après le TE
I Comprend une patiente dont la grossesse s’est faite par déclenchement intra-utérin
Certains centres pouvaient seulement transférer 2 embryons ou moins, en raison des pratiques locales établies.
Le nombre moyen de jours de traitement avec l’analogue de la GnRH, était de 5,4 et de 4,7 jours, pour les sujets du groupe traité avec le ganirelix injectable, et s’y ajoutaient de 2 à 3 semaines, pour les groupes traités au moyen d’un agoniste de la GnRH, dans les études 38607 et 103-001, respectivement. Le taux de grossesses viables était de 20,3 % et de 30,8 %, dans les études 38607 et 103-001, respectivement, tel que confirmé par échographie, 12 à 16 semaines après le transfert d’embryon.
Hausses de la LH
Dans l’étude 38607, 13 sujets (2,8 %) traités avec le ganirelix injectable ont eu une valeur de LH ≥ 10 UI/L. Le cycle a été interrompu chez sept de ces sujets avant le transfert d’embryon (TE). Les six autres sujets ont eu un TE, mais ne sont pas devenues enceintes. On a mesuré les concentrations d’acétate de ganirelix chez chacune de ces 13 patientes, pour s’assurer qu’il n’y avait pas eu de problèmes d’observance, mais les résultats ont indiqué que le traitement avait été suivi correctement.
Dans le groupe traité à la buséréline, 3 (1,3 %) des sujets ont eu une hausse de la LH pendant le traitement agoniste parmi lesquels le cycle a été interrompu chez un sujet. Les deux autres patientes ont eu un TE et l’une d’entre elles est devenue enceinte.
Dans l’étude 103-001, pendant le traitement avec le ganirelix injectable, 7 sujets (3,5 %) ont eu une valeur de LH ≥ 10 UI/L. Un TE a été effectué chez chacune de ces 7 femmes; deux d’entre elles ont eu une grossesse viable, alors qu’une femme a fait une fausse-couche. Dans le groupe traité à la leuporéline, un sujet (1,0 %) a eu une hausse de la LH pendant le traitement agoniste. Ce sujet a eu un TE, suivi d’une grossesse viable.
Certains effets secondaires rapportés dans les études mentionnées ci-dessus étaient liés au traitement d’hyperstimulation ovarienne contrôlée en vue d’une procréation médicalement assistée (PMA) :
douleurs abdominales, syndrome d’hyperstimulation ovarienne (SHO), grossesse ectopique et avortement naturel. Le taux global de SHO était de 3,5 % dans le groupe traité avec le ganirelix injectable et de 4,8 % dans les groupes comparateurs.
14.3 Études de biodisponibilité comparatives
Sans objet.
15 MICROBIOLOGIE
Aucun renseignement sur la microbiologie n’est requis pour ce produit médicamenteux.
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
Des études de toxicité aiguë en fonction de la dose ont été réalisées sur le rat et le macaque de Buffon, au moyen d’une administration par voie intraveineuse ou sous-cutanée. Après l’administration i.v. d’acétate de ganirelix, la dose maximale approximative tolérée était de 1,0 mg/kg chez le rat et de 3,0 mg/kg chez le singe. Après l’injection s.-c. de doses allant jusqu’à 40 mg/kg, l’acétate de ganirelix a été bien toléré : on n’a constaté aucune mortalité ni aucun signe clinique de toxicité générale dans les études de toxicité aiguë menées chez le rat et le macaque de Buffon. Des réactions au point d’injection s.-c. et des changements pathologiques se sont produits à des doses ≥ 1 mg/kg/jour, la gravité des manifestations étant liée à la dose.
Toxicité chronique et subchronique
Lors des études de toxicité chronique et subchronique, aucun signe clinique de toxicité générale n’était présent chez la souris, le rat et le singe, à aucune des doses s.-c. évaluées, à savoir jusqu’à 10 mg/kg s.-c., dans les études de toxicité de deux semaines, jusqu’à 5 mg/kg s.-c., dans les études de toxicité de 13 semaines et jusqu’à 2,5 mg/kg s.-c., dans les études de toxicité chronique de six mois. Les effets pharmacologiques sur les organes reproducteurs avaient déjà été observés, après une administration s.-c. de 0,1 mg/kg/jour (la plus faible dose évaluée dans la plupart des études de toxicité chroniques et subchroniques).
Reproduction et effet tératogène
Les études de toxicité sur la reproduction, chez des rates, ont montré que l’administration d’une dose s.-c. de 2,5 mcg/kg/jour a entraîné une légère baisse de la fertilité. L’administration s.-c. de doses ≥ 100 mcg/kg/jour à des rats mâles et femelles, pendant 13 semaines, a causé l’infertilité chez tous les animaux traités. Après 20 semaines de temps de récupération, l’accouplement et la fertilité des deux sexes étaient comparables à ceux du groupe ayant reçu l’excipient, ce qui révélait la réversibilité des effets sur les capacités reproductrices.
L’exposition d’un fœtus à l’acétate de ganirelix pendant l’organogenèse n’a eu aucun effet tératogène.
À des doses ≥ 10 mcg/kg/jour chez le rat et ≥ 30 mcg/kg chez le lapin, une augmentation de la résorption de la progéniture a été observée.
Cancérogénicité
Il n’y a pas eu d’études de toxicité menées à long terme chez les animaux pour évaluer le potentiel carcinogène du ganirelix. L’acétate de ganirelix n’a pas provoqué d’effet mutagène lors du test d’Ames (S. typhimurium et E. coli) ou n’a pas produit d’aberrations chromosomiques au cours d’études in vitro utilisant des cellules ovariennes de hamster chinois ou des cellules de la moelle osseuse de souris.
Mutagénicité
Comme l’a montré une série de tests in vitro et in vivo pour la détection des effets mutagènes et clastogènes, le ganirelix ne possède pas de propriétés génotoxiques.
Toxicité particulière
La libération locale d’histamine pourrait causer une réaction directement au point d’injection. Deux études de sensibilisation ont été menées, au cours desquelles des injections intradermiques d’acétate de ganirelix ont été administrées. Globalement, la réponse à la dose d’amorce d’Org 37462 était comparable aux réponses observées dans les tests de préinduction et les études comparatives contrôlées. Après une administration s.-c., des signes d’irritation, dont la gravité était liée à la dose, ont été observés au point d’injection dans le groupe traité à l’acétate de ganirelix, et se sont manifestés sous forme d’enflures et de décoloration de la peau. Dans les groupes recevant un placebo, des signes d’irritation au point d’injection se sont parfois manifestés. L’issue de tolérance locale a révélé qu’une administration s.-c. quotidienne d’acétate de ganirelix était bien tolérée.
17 MONOGRAPHIE DE RÉFÉRENCE
- 1. ORGALUTRAN® (solution, 250 mcg /0,5 mL), numéro de contrôle de la présentation 289424, Monographie de produit, Organon Canada Inc. (10 janvier 2025).