


Monographie de produit - Spiriva Respimat
RENSEIGNEMENTS SOMMAIRES SUR LE PRODUIT
Voie d’administration | Forme posologique et teneur | Ingrédients non médicinaux |
| Inhalation orale | Solution pour inhalation/2,5 mcg par actionnement | Chlorure de benzalkonium, édétate disodique, acide chlorhydrique et eau purifiée. |
INDICATIONS ET USAGE CLINIQUE
MPOC
SPIRIVA RESPIMAT (bromure de tiotropium monohydraté) est indiqué, à raison d’une prise par jour, pour le traitement bronchodilatateur d’entretien à long terme de l’obstruction des voies aériennes chez les patients atteints de maladie pulmonaire obstructive chronique (MPOC), y compris la bronchite chronique et l’emphysème, et pour la réduction de la fréquence des exacerbations.
ASTHME
SPIRIVA RESPIMAT est indiqué comme traitement bronchodilatateur d’entretien d’appoint chez les patients adultes souffrant d’asthme et présentant des symptômes malgré un traitement associant un corticostéroïde pour inhalation (équivalent à, mais non limité à ≥ 500 mcg de fluticasone par jour ou ≥ 800 mcg de budésonide par jour) et un bêta2-agoniste de longue durée d’action, et ayant eu une exacerbation grave ou plus au cours des 12 derniers mois.
SPIRIVA RESPIMAT n’est pas indiqué comme traitement de secours pour atténuer les symptômes aigus de bronchospasme dans la MPOC ou l’asthme.
Personnes âgées (>65 ans) :
Les patients âgés peuvent utiliser SPIRIVA RESPIMAT à la dose recommandée.
Enfants (<18 ans) :
L’innocuité et l’efficacité de SPIRIVA RESPIMAT chez les patients âgés de moins de 18 ans n’ont pas été établies.
CONTRE-INDICATIONS
SPIRIVA RESPIMAT (bromure de tiotropium monohydraté) est contre-indiqué chez :
- les patients ayant des antécédents d’hypersensibilité au bromure de tiotropium, à l’atropine ou à ses dérivés (p. ex., l’ipratropium) ou à tout composant de ce produit (voir FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT).
MISES EN GARDE ET PRÉCAUTIONS
Généralités
Ne pas utiliser dans le cadre de soins aigus
SPIRIVA RESPIMAT (bromure de tiotropium monohydraté), en tant que bronchodilatateur d’entretien à prise uniquotidienne, ne devrait pas être utilisé pour le traitement initial de crises aiguës de bronchospasme ou pour atténuer des symptômes aigus. En cas de crise aiguë, on doit utiliser un médicament bêta2-agoniste à courte durée d’action.
MPOC
Lorsqu’il entreprend un traitement par SPIRIVA RESPIMAT, le patient qui prenait régulièrement (p. ex., 4 fois par jour) un bronchodilatateur en inhalation à courte durée d’action devrait mettre fin à cette utilisation régulière.
Le médecin qui prescrit SPIRIVA RESPIMAT devrait veiller à ce que son patient ait également à sa disposition un bronchodilatateur pour inhalation à courte durée d’action (un bêta-agoniste à courte durée d’action) pour le traitement des symptômes soudains de MPOC qui pourraient se manifester malgré l’utilisation quotidienne de SPIRIVA RESPIMAT.
Par ailleurs, on ne doit pas amorcer un traitement par SPIRIVA RESPIMAT en présence d’une MPOC qui se détériore de façon marquée et rapide, situation pouvant mettre en jeu le pronostic vital. Si SPIRIVA RESPIMAT ne maîtrise plus les symptômes de bronchoconstriction, si le bêta2-agoniste en inhalation à courte durée d’action perd de son efficacité ou si le patient doit inhaler son bronchodilatateur à courte durée d’action plus souvent que d’habitude, c’est peut-être que sa maladie s’aggrave. Le cas échéant, on doit immédiatement réévaluer le patient et son traitement contre la MPOC.
Une augmentation de la posologie quotidienne de SPIRIVA RESPIMAT au-delà de la dose recommandée ne convient pas dans cette situation.
Ne pas utiliser comme traitement de première intention de l’asthme
SPIRIVA RESPIMAT ne devrait pas être utilisé comme traitement de première intention ni en monothérapie pour l’asthme. Les patients asthmatiques doivent être avisés de continuer de prendre leur traitement actuel de façon habituelle (c.-à-d. un corticostéroïde pour inhalation et un bêta-agoniste à longue durée d’action), après l’instauration de SPIRIVA RESPIMAT, même si leurs symptômes s’atténuent.
Utilisation excessive
SPIRIVA RESPIMAT ne devrait pas être pris plus d’une fois par jour ni à plus forte dose que recommandé. SPIRIVA RESPIMAT ne devrait pas être administré en association avec d’autres médicaments contenant un antagoniste muscarinique à courte ou à longue durée d’action (p. ex., ipratropium, tiotropium, glycopyrronium, aclidinium, umeclidinium) car cela pourrait causer un surdosage.
Effets sur la capacité de conduire un véhicule ou de faire fonctionner des machines
Les effets sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés. La survenue d’étourdissements ou de vision trouble peut affecter la capacité de conduire et d’opérer de la machinerie.
Effets anticholinergiques
Comme pour les autres anticholinergiques, SPIRIVA RESPIMAT devrait être utilisé avec précaution chez les patients atteints de glaucome à angle fermé ou présentant une rétention urinaire.
Aggravation du glaucome à angle fermé
SPIRIVA RESPIMAT devrait être utilisé avec précaution chez les patients atteints de glaucome à angle fermé. Les patients devraient être avisés d’éviter tout contact de la bruine avec les yeux. Ils doivent être avisés que cela peut causer ou aggraver un glaucome à angle fermé. Les prescripteurs et les patients devraient être attentifs aux signes et aux symptômes de glaucome à angle fermé (p. ex., douleur ou malaise oculaire, vision trouble, halos visuels ou images colorées associés à des yeux rouges causés par une congestion conjonctivale et un œdème cornéen). Les patients devraient être avisés de consulter un médecin immédiatement si l’un de ces signes ou de ces symptômes apparaît. Des gouttes myotiques seules ne sont pas considérées comme un traitement efficace.
Aggravation de la rétention urinaire
SPIRIVA RESPIMAT devrait être utilisé avec précaution chez les patients présentant une rétention urinaire. Les prescripteurs et les patients devraient être attentifs aux signes et aux symptômes d’hyperplasie de la prostate ou d’obstruction du col de la vessie (p. ex., difficulté à uriner, miction douloureuse). Indiquer aux patients de consulter un médecin immédiatement si l’un de ces signes ou symptômes apparaît.
Cardiovasculaires
Les effets cardiovasculaires, comme les arythmies cardiaques (p. ex., fibrillation auriculaire et tachycardie), peuvent être observés après l’administration d’antagonistes des récepteurs muscariniques (voir EFFETS INDÉSIRABLES).
Système immunitaire
Hypersensibilité
Des réactions d’hypersensibilité immédiates, dont l’urticaire, l’œdème de Quincke (y compris l’enflure des lèvres, de la langue ou de la gorge), l’éruption cutanée, le bronchospasme, l’anaphylaxie et les démangeaisons peuvent survenir après l’administration de SPIRIVA RESPIMAT. Si de telles réactions surviennent, le traitement par SPIRIVA RESPIMAT devrait être interrompu immédiatement et d’autres choix de traitement devraient être envisagés. Étant donné la structure chimique similaire de l’atropine et du tiotropium, les patients présentant des antécédents de réactions d’hypersensibilité à l’atropine ou à ses dérivés devraient être surveillés de près pour déceler l’apparition de réactions d’hypersensibilité similaires avec SPIRIVA RESPIMAT.
Ophtalmologique
Aggravation du glaucome à angle fermé (voir MISES EN GARDE ET PRÉCAUTIONS, Effets anticholinergiques).
Rénal
Comme c’est le cas avec tous les médicaments excrétés principalement par voie rénale, SPIRIVA RESPIMAT devrait être utilisé uniquement si les bienfaits prévus l’emportent sur les risques possibles chez les patients atteints d’insuffisance rénale modérée à grave (clairance de la créatinine ≤50 mL/min). Ces patients devraient être surveillés étroitement pour déceler l’apparition d’effets indésirables éventuels.
Aggravation de la rétention urinaire (voir MISES EN GARDE ET PRÉCAUTIONS, Effets anticholinergiques).
Respiratoires
Chlorure de benzalkonium
Ce médicament contient 0,0011 mg de chlorure de benzalkonium dans chaque actionnement.
Le chlorure de benzalkonium peut causer une respiration sifflante et des difficultés respiratoires. Les patients atteints d’asthme courent un risque accru de présenter ces manifestations indésirables.
Bronchospasme paradoxal
Les médicaments administrés par inhalation peuvent causer un bronchospasme. Le cas échéant, le traitement par SPIRIVA RESPIMAT devrait être interrompu immédiatement.
Populations particulières
Femmes enceintes : Il existe peu de données sur l’administration de tiotropium chez la femme enceinte. Les études pré-cliniques n’indiquent pas d’effets néfastes directs ni indirects sur le plan de la toxicité pour la reproduction (voir TOXICOLOGIE). Étant donné que les études sur la reproduction animale ne reflètent pas toujours la réponse chez les humains, SPIRIVA RESPIMAT ne devrait être utilisé durant la grossesse que si les bienfaits l’emportent sur les risques possibles pour l’enfant à naître.
Travail et accouchement : L’innocuité et l’efficacité de SPIRIVA RESPIMAT n’ont pas été examinées durant le travail et l’accouchement.
Allaitement : Il n’y a pas de données cliniques sur l’effet du tiotropium chez les femmes qui allaitent. Des études sur des rongeurs allaitants ont démontré que de petites quantités de tiotropium étaient excrétées dans le lait. SPIRIVA RESPIMAT ne devrait donc pas être utilisé par les mères qui allaitent sauf si les bienfaits prévus l’emportent sur les risques possibles pour le nourrisson.
Enfants (<18 ans) : L’innocuité et l’efficacité de SPIRIVA RESPIMAT chez les patients âgés de moins de 18 ans n’ont pas été établies.
EFFETS INDÉSIRABLES
Aperçu des effets indésirables du médicament
Les effets indésirables associés à SPIRIVA RESPIMAT sont semblables à ceux qui sont associés aux autres bronchodilatateurs anticholinergiques et pourraient comprendre des effets cardiovasculaires (arythmies auriculaires et tachycardie), des troubles de la vision (p. ex., vision trouble), la dysurie, la rétention urinaire, des troubles gastro-intestinaux (p. ex., constipation et sécheresse de la bouche), la toux et des réactions d’hypersensibilité immédiates.
Bon nombre des effets indésirables mentionnés peuvent être attribués aux propriétés anticholinergiques du bromure de tiotropium.
Effets indésirables du médicament signalés au cours des essais cliniques
Puisque les essais cliniques sont menés dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés en pratique et ne devraient pas être comparés aux taux observés dans le cadre des essais cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables d’un médicament qui sont tirés d’essais cliniques s’avèrent utiles pour la détermination des effets indésirables liés aux médicaments et pour l’estimation de leur fréquence.
MPOC
Dans le cadre d’études cliniques contrôlées, les effets indésirables les plus fréquents (incidence >3 % dans le cadre des essais contrôlés par placebo avec une durée du traitement variant entre 4 et 48 semaines) étaient la pharyngite, la toux, la sécheresse de la bouche et la sinusite, qui étaient habituellement de nature légère.
La base d’études cliniques pour la MPOC comprend 3 282 patients traités par SPIRIVA RESPIMAT dans le cadre de 7 essais cliniques contrôlés par placebo dont les périodes de traitement s’échelonnent de 4 à 48 semaines, pour une exposition totale de 2 440 années-personnes. Les patients atteints d’une maladie cardiaque grave et instable, de glaucome à angle fermé, d’hyperplasie de la prostate ou d’une obstruction du col de la vessie étaient exclus de ces études.
Le Tableau 1 fait état de tous les effets indésirables fréquents survenus à une fréquence ≥ 1 % dans le groupe de traitement SPIRIVA RESPIMAT, et plus fréquemment avec SPIRIVA RESPIMAT qu’avec le placebo.
Tableau 1 : Fréquence (% de patients) d’effets indésirables survenus dans le cadre de sept essais cliniques portant sur la MPOC dont les périodes de traitement s’échelonnaient de 4 à 48 semaines
| Système fonctionnel (manifestation) | SPIRIVA RESPIMAT [n=3 282] Placebo [n=3 283] |
| Troubles cardiaques Palpitations | 1,2 0,9 |
Troubles gastro-intestinaux Sécheresse buccale Reflux gastro-œsophagien Constipation Candidose oropharyngée | 4,1 2,0 1,7 1,3 1,6 1,6 1,5 1,2 |
Troubles de l’appareil respiratoire (supérieur) Pharyngite Toux Sinusite Dysphonie | 11,5 5,8 3,1 1,2 10,1 5,5 2,7 0,7 |
| Troubles du système nerveux Étourdissements | 2,4 1,9 |
Troubles de la peau et du tissu sous-cutané Éruption cutanée Prurit | 1,8 1,0 1,3 0,6 |
| Troubles rénaux et urinaires Infection des voies urinaires | 1,9 1,8 |
Effets indésirables moins fréquents (<1%) signalés au cours des essais cliniques
De plus, les effets indésirables observés dans le cadre des essais cliniques à une fréquence <1 % et à une fréquence plus élevée avec SPIRIVA RESPIMAT qu’avec le placebo étaient :
Troubles gastro-intestinaux : dysphagie, gingivite, occlusion intestinale, y compris iléus paralytique
Troubles musculosquelettiques et du tissu conjonctif : enflure des articulations Troubles rénaux et urinaires : dysurie, rétention urinaire
Troubles respiratoires : épistaxis, laryngite
Troubles de la peau et du système immunitaire : œdème de Quincke, sécheresse de la peau et ulcère cutané
Essai portant sur la mortalité à long terme contrôlé par témoin actif
Dans la section suivante, des renseignements sur la mortalité cardiovasculaire et globale sont présentés à partir de données issues d’essais contrôlés par placebo portant sur les deux présentations de tiotropium – SPIRIVA RESPIMAT et SPIRIVA HANDIHALER – ainsi que de la vaste étude à long terme TIOSPIR menée en vue de comparer les deux présentations. Les renseignements fournis ci-dessous ne sont destinés qu’à en illustrer le contexte. La mortalité n’est pas un effet indésirable de SPIRIVA RESPIMAT.
Dans le cadre d’une analyse rétrospective des données regroupées provenant d’essais cliniques contrôlés par placebo portant sur SPIRIVA RESPIMAT avec un suivi du statut vital (mortalité), comprenant trois essais de 48 semaines et un essai contrôlé par placebo de 24 semaines, 68 décès (fréquence de 2,64 décès par 100 patients-années) ont été observés dans le groupe de traitement SPIRIVA RESPIMAT comparativement à 51 décès (fréquence de 1,98 décès par 100 années-patient) avec le placebo. L’exposition au traitement par SPIRIVA RESPIMAT était de 2 395 patients-années. Un essai clinique multicentrique, à double insu, contrôlé par placebo, à répartition aléatoire de 4 ans portant sur l’inhalation de la poudre de bromure de tiotropium (SPIRIVA HANDIHALER, l’étude UPLIFT®) mené auprès de 5 992 patients atteints de MPOC a montré que les décès observés avec SPIRIVA HANDIHALER (430 décès, fréquence de 3,94 décès par 100 patients-années) étaient aussi fréquents que dans les groupes traités par placebo (491 décès, fréquence de 4,52 décès par 100 patients-années). L’exposition au traitement par SPIRIVA HANDIHALER était de 9 222 patients-années.
En vue de clarifier la question des différences de manifestations mortelles, un essai à long terme à double insu, à double placebo, à répartition aléatoire et contrôlé par témoin actif avec une période d’observation de jusqu’à 3 ans (l’étude TIOSPIR®) a été mené en vue d’évaluer le risque de mortalité toutes causes confondues et les effets sur les exacerbations associées à l’administration de SPIRIVA RESPIMAT comparativement à SPIRIVA HANDIHALER. Cet essai avait pour objectif d’écarter la présence d’un risque de mortalité relative excédentaire de 25 % pour SPIRIVA RESPIMAT par rapport à SPIRIVA HANDIHALER. Les paramètres d’évaluation principaux étaient la mortalité toutes causes confondues et le temps écoulé avant la première exacerbation de MPOC. L’essai comprenait aussi une sous-étude de fonction pulmonaire dans le cadre de laquelle le VEMS minimal était mesuré toutes les 24 semaines pendant 120 semaines (461 patients recevaient SPIRIVA RESPIMAT, 445 patients recevaient SPIRIVA HANDIHALER).
Dans le cadre de cet essai, 5 711 patients recevaient SPIRIVA RESPIMAT et 5 694 patients recevaient SPIRIVA HANDIHALER. Les expositions au traitement étaient de 11 343 et de 11 337 patients-années, respectivement. Le statut vital (mortalité) a été suivi chez tous les patients à la fin de l’essai. Au début de l’étude, les caractéristiques des patients étaient équilibrées entre les deux groupes de traitement. L’âge moyen était de 65 ans et environ 70 % des patients étaient de sexe masculin. Dans l’ensemble, 82 % des patients étaient de race blanche, 14 % étaient asiatiques et 2 % étaient noirs. Le VEMS moyen après bronchodilatation était de 1,34 L et le rapport VEMS/CVF moyen de 50 %. La majorité des patients présentaient un stade II ou III de GOLD (48 et 40 %, respectivement). Le statut vital a été confirmé chez 99,7 % des patients. La médiane de l’exposition au traitement était de 835 jours dans les deux groupes de traitement. La mortalité toutes causes confondues était similaire durant les études portant sur SPIRIVA RESPIMAT (423 événements, TI = 3,22) et SPIRIVA HANDIHALER (439 événements, TI = 3,36; RRI = 0,96 [IC à 95 % : 0,84 à 1,09]).
Les résultats de l’essai ont montré que l’innocuité de SPIRIVA RESPIMAT était semblable comparativement à celle de SPIRIVA HANDIHALER. Les causes de décès étaient statuées à l’aveugle par un comité indépendant. Les décès cardiovasculaires étaient les suivants : mort cardiaque, mort subite cardiaque et mort subite ainsi que des manifestations mortelles causées par un trouble cardiaque ou vasculaire ou par un AVC. Au total, 113 patients (2 %) traités par SPIRIVA RESPIMAT sont décédés d’une cause cardiovasculaire comparativement à 101 (2 %) patients traités par SPIRIVA HANDIHALER. Parmi les décès de causes cardiovasculaires, 11 (0,2 %) et 3 (0,1 %) décès ont été le fait d’un infarctus du myocarde dans les groupes SPIRIVA RESPIMAT et SPIRIVA HANDIHALER, respectivement. Pour l’ensemble des morts cardiaques, des morts subites cardiaques et des morts subites, 69 (1,2 %) et 68 (1,2 %) décès sont survenus dans les groupes SPIRIVA RESPIMAT et SPIRIVA HANDIHALER, respectivement.
Analyse de sous-groupes
Dans le cadre de l’analyse des données regroupées provenant d’essais cliniques contrôlés par placebo portant sur SPIRIVA RESPIMAT avec un suivi complet du statut vital, 405 patients sous SPIRIVA RESPIMAT et 321 patients traités par placebo présentaient une arythmie cardiaque au début de l’étude. Dans ce sous-groupe, la mortalité toutes causes confondues était plus élevée au cours de l’étude dans le groupe SPIRIVA RESPIMAT (21 manifestations, 5,2 %) que dans le groupe placebo (5 manifestations, 1,6 %). Dans le cadre de l’analyse d’essais cliniques contrôlés par placebo portant sur SPIRIVA HANDIHALER de 4 ans avec un suivi complet du statut vital, 211 patients sous SPIRIVA HANDIHALER et 196 patients traités par placebo présentaient une arythmie cardiaque au début de l’étude. La mortalité toutes causes confondues était similaire au cours de l’étude avec SPIRIVA HANDIHALER (43 manifestations, 20,4 %) et avec le placebo (50 manifestations, 25,5 %). Au total, 614 patients sous SPIRIVA RESPIMAT et 607 patients sous SPIRIVA HANDIHALER présentaient une arythmie cardiaque au début de l’étude TIOSPIR. Dans ce sous-groupe, la mortalité toutes causes confondues était similaire au cours de l’étude avec SPIRIVA RESPIMAT (65 manifestations, 10,6 %) et avec SPIRIVA HANDIHALER (78 manifestations, 12,9 %).
Asthme
Dans le cadre d’études cliniques contrôlées, les manifestations indésirables les plus fréquentes (incidence de >2 % dans les études contrôlées par placebo avec une durée du traitement variant entre 12 semaines et 1 an) étaient la toux et la sinusite, qui étaient habituellement de nature légère.
La base de données d’études cliniques pour l’asthme incluait 1 256 patients ayant reçu SPIRIVA RESPIMAT dans le cadre de six études cliniques contrôlées par placebo, avec des périodes de traitement variant entre 12 semaines et un an, pour un total de 705 personnes-années d’exposition.
Le Tableau 2 énumère toutes les manifestations indésirables fréquentes observées à une incidence de ≥1 % dans le groupe de traitement SPIRIVA RESPIMAT, et à un taux d’incidence plus élevé avec SPIRIVA RESPIMAT qu’avec le placebo.
Tableau 2 : Incidence (% des patients) des manifestations indésirables observées dans le cadre de 6 essais cliniques sur l’asthme avec une durée du traitement variant entre 12 semaines et un an
| Système fonctionnel (manifestation) | SPIRIVA RESPIMAT [n=1 256] Placebo [n=1 260] |
Troubles gastro-intestinaux Candidose oropharyngée Sécheresse de la bouche Reflux gastro-œsophagien | 1,8 1,5 1,4 0,9 0,6 1,0 |
Troubles de l’appareil respiratoire (supérieur) Sinusite Toux Dysphonie | 3,3 2,1 1,5 3,3 1,7 0,9 |
| Troubles de la peau et du tissu sous-cutané Éruption cutanée | 1,7 0,9 |
Manifestations indésirables du médicament observées moins couramment dans les études cliniques (<1 %)
Les manifestations indésirables observées durant des études cliniques à une incidence de moins de 1 % et à un taux d’incidence plus élevé avec SPIRIVA RESPIMAT qu’avec le placebo comprenaient :
Troubles cardiaques : fibrillation auriculaire, tachycardie supraventriculaire Troubles oculaires : vision trouble
Troubles gastro-intestinaux : gingivite
Troubles musculosquelettiques et des tissus conjonctifs : enflure des articulations Troubles du système nerveux : étourdissement
Troubles respiratoires : épistaxis, laryngite
Troubles cutanés et du système immunitaire : sécheresse de la peau
Effets indésirables signalés après la commercialisation du produit
En plus des effets indésirables observés pendant les essais cliniques portant sur SPIRIVA RESPIMAT, les effets indésirables suivants ont été signalés au cours de l’administration de SPIRIVA RESPIMAT et de SPIRIVA HANDIHALER à l’échelle mondiale :
Troubles oculaires : glaucome, augmentation de la pression intraoculaire Troubles cardiaques : tachycardie
Troubles gastro-intestinaux : glossite, stomatite
Troubles du métabolisme et nutritionnels : déshydratation
Troubles du système nerveux : insomnie
Troubles respiratoires : bronchospasme
Troubles cutanés et du système immunitaire : hypersensibilité (y compris les réactions immédiates), urticaire
Étant donné que ces réactions sont signalées volontairement par un nombre indéterminé de patients, il n’est pas possible d’estimer leur fréquence ni d’établir un lien de causalité avec le médicament.
INTERACTIONS MÉDICAMENTEUSES
Interactions médicament-médicament
Le tiotropium est principalement excrété par voie rénale (approximativement 74 % de la dose administrée par voie intraveineuse). La clairance du reste de la dose se fait principalement par voie non enzymatique et, pour une part mineure (<20 % de la dose administrée par voie intraveineuse), par un métabolisme déterminé par CYP2D6 et CYP3A4 (voir MODE D’ACTION ET PHARMACOLOGIE CLINIQUE, Métabolisme). Le tiotropium n’inhibe pas les cytochromes P450 1A1, 1A2, 2B6, 2C9, 2C19, 2D6, 2E1, 3A4, et ce, même à des concentrations sus-thérapeutiques; par conséquent, les interactions métaboliques avec le tiotropium significatives sur le plan clinique sont peu probables.
Bien qu’aucune étude officielle sur les interactions médicamenteuses n’ait été effectuée, le bromure de tiotropium a été utilisé dans le traitement de la MPOC et de l’asthme en association avec d’autres médicaments, y compris des bronchodilatateurs sympathomimétiques, des méthylxanthines, et des stéroïdes oraux et pour inhalation, des antihistaminiques, des mucolytiques, des modificateurs des leucotriènes, des cromones et des traitements anti-IgE, et ce, sans que des réactions médicamenteuses indésirables n’aient été observées.
Anticholinergiques
L’administration à long terme de bromure de tiotropium en association avec d’autres médicaments à base d’anticholinergiques n’a pas fait l’objet d’études. Une interaction additive est possible à l’utilisation concomitante avec des médicaments anticholinergiques. Par conséquent, il faut éviter l’administration concomitante de SPIRIVA RESPIMAT avec d’autres médicaments à base d’anticholinergiques étant donné que les effets indésirables associés aux anticholinergiques pourraient être intensifés.
Interactions médicament-mode de vie
Effets sur la capacité de conduire un véhicule ou de faire fonctionner des machines
Les effets sur la capacité de conduire un véhicule ou de faire fonctionner des machines n’ont pas été étudiés. La survenue d’étourdissements ou de vision trouble peut affecter la capacité de conduire et d’opérer de la machinerie.
POSOLOGIE ET ADMINISTRATION
Considérations posologigues
- Les patients âgés, les patients atteints d’insuffisance hépatique et les patients atteints d’insuffisance rénale peuvent prendre SPIRIVA RESPIMAT à la dose recommandée. Toutefois, comme c’est le cas pour tous les médicaments excrétés principalement par voie rénale, l’administration de SPIRIVA RESPIMAT devrait être surveillée étroitement chez les patients atteints d’une insuffisance rénale modérée à grave.
- L’innocuité et l’efficacité de SPIRIVA RESPIMAT n’ont pas été établies chez les enfants.
Considérations générales pour la MPOC
Des conseils du médecin sur l’arrêt tabagique devraient représenter la première étape du traitement de fumeurs atteints de MPOC, peu importe la présentation clinique, c.-à-d. bronchite chronique (avec ou sans restriction du débit de l’air) ou emphysème. L’arrêt tabagique est associé à des bienfaits symptomatiques considérables et présente un avantage prouvé en termes de survie.
Considérations générales pour l’asthme
Utiliser SPIRIVA RESPIMAT comme traitement bronchodilatateur d’entretien d’appoint chez les patients adultes souffrant d’asthme et présentant des symptômes persistants malgré la prise d’un traitement d’association avec un corticostéroïde pour inhalation (équivalent à, mais non limité à ≥500 mcg de fluticasone par jour ou ≥800 mcg de budésonide par jour) et un bêta2-agoniste à longue durée d’action.
La nécessité de poursuivre le traitement devrait être périodiquement réévaluée en fonction de la gravité de l’atteinte du patient et de la prise en charge de son asthme.
Dose recommandée
La dose recommandée de SPIRIVA RESPIMAT (bromure de tiotropium monohydraté) est de 2 inhalations de 2,5 microgrammes une fois par jour par l’inhalateur RESPIMAT, et ce, chaque jour à la même heure.
Aucun dispositif d’espacement n’est nécessaire.
Asthme
SPIRIVA RESPIMAT doit être pris avec un corticostéroïde pour inhalation et un bêta-agoniste à longue durée d’action.
Dans le traitement de l’asthme, le bienfait complet sera ressenti après la prise de plusieurs doses.
Omission de dose
Les patients doivent être avisés que s’ils oublient de prendre une dose (2 inhalations), ils doivent prendre la dose oubliée aussitôt qu’ils s’en aperçoivent. Il ne faut pas prendre plus d’une dose (2 inhalations) de SPIRIVA RESPIMAT par 24 heures.
Administration
SPIRIVA RESPIMAT devrait être administré une fois par jour, chaque jour à la même heure, par inhalation au moyen du dispositif d’inhalation RESPIMAT.
Afin d’assurer l’administration adéquate de SPIRIVA RESPIMAT, le médecin ou un autre professionnel de la santé qualifié devrait montrer au patient comment utiliser le dispositif d’inhalation RESPIMAT (voir PARTIE III : RENSEIGNEMENTS AUX CONSOMMATEURS).
Les cartouches SPIRIVA RESPIMAT doivent seulement être utilisées avec l’inhalateur SPIRIVA RESPIMAT.
SURDOSAGE
À dose élevée, le bromure de tiotropium peut causer des signes et des symptômes d’effets anticholinergiques exagérés, comme la constipation, des troubles mictionnels ou une augmentation de la pression intraoculaire qui cause de la douleur, des troubles de la vision ou un rougeoiement des yeux.
Aucun effet indésirable, hormis la sécheresse de la bouche ou de la gorge et un assèchement des muqueuses nasales à une fréquence proportionnelle à la dose (10 à 40 mcg par jour), n’était observé à la suite de l’administration d’une solution de tiotropium en inhalation à jusqu’à 40 mcg pendant 14 jours chez des sujets en bonne santé – à l’exception d’une réduction prononcée du flux de salive à partir du septième jour d’administration.
En cas de signes de toxicité anticholinergique grave, il est recommandé de surveiller attentivement les signes vitaux et d’instaurer un traitement approprié.
MODE D’ACTION ET PHARMACOLOGIE CLINIQUE
Mode d’action
Le tiotropium est un antagoniste des récepteurs muscariniques à longue durée d’action, aussi caractérisé d’anticholinergique. L’affinité de l’agent est similaire pour les sous-types des récepteurs muscariniques M1 à M5. Dans les poumons, l’inhibition des récepteurs M3 au niveau du muscle lisse entraîne la relaxation des voies aériennes. La nature compétitive et réversible de l’antagonisme a été décrite pour des récepteurs d’origine humaine et animale et dans des préparations d’organes isolés. Le bromure de tiotropium est une molécule d’ammonium quaternaire dont la durée d’action est suffisante pour offrir une protection bronchique de 24 heures au moyen d’une inhalation uniquotidienne.
La durée d’action prolongée du tiotropium semble être liée à sa cinétique de dissociation lente avec les récepteurs muscariniques de sous-type M3. La dissociation d’avec les récepteurs M2 dont la plus grande rapidité qu’avec les récepteurs M3 est apparente dans le cadre d’études in vitro, a fait ressortir (par contrôle cinétique) la sélectivité pour le sous-type de récepteurs M3 plutôt que M2. En sa qualité d’anticholinergique N-quaternaire, le tiotropium présente une sélectivité bronchique lorsqu’il est administré par inhalation dans les poumons. Les études pharmacologiques in vitro et in vivo ont permis de décrire le tiotropium comme un puissant bronchodilatateur à longue durée d’action pour lequel convient un schéma posologique à administration uniquotidienne.
En cas de surdosage médicamenteux soupçonné, il faut communiquer avec le centre antipoison régional.
Pharmacodynamie
Principaux effets pharmacodynamiques
Le principal effet pharmacodynamique chez les sujets atteints de MPOC est la bronchodilatation suivant l’inhalation de tiotropium, qui est principalement un effet spécifique au site plutôt qu’un effet systémique. L’administration uniquotidienne de bromure de tiotropium à des sujets atteints de MPOC a permis d’obtenir une amélioration significative de la fonction pulmonaire (volume expiratoire maximum en une seconde, VEMS; capacité vitale forcée, CVF) dans les 30 minutes suivant l’administration de la première dose; cette amélioration s’est maintenue pendant 24 heures. L’état d’équilibre pharmacodynamique a été atteint après une semaine, et la majeure partie de la bronchodilatation a été observée après le troisième jour. L’inhalation répétée de SPIRIVA RESPIMAT n’a entraîné aucune tolérance aux effets bronchodilatateurs du médicament. Les effets bronchodilatateurs sont graduellement retournés au niveau initial après l’arrêt du traitement, et ce, sans indice d’effet rebond.
Effets pharmacodynamiques secondaires
Électrophysiologie cardiaque :
Dans le cadre d’un essai multicentrique à double insu et à répartition aléatoire portant sur la poudre sèche de tiotropium en inhalation administrée à 198 patients atteints de MPOC, le nombre de sujets chez qui on a observé une variation de la durée de l’intervalle QT corrigé de 30 à 60 ms par rapport aux valeurs initiales était plus important dans le groupe tiotropium qu’avec le placebo. Cette différence était manifeste tant avec la correction de l’intervalle QT de Bazett pour la fréquence cardiaque (QTcB – 20 [20 %] patients vs 12 (12 %) patients] qu’avec la correction de Fredericia (QTcF – 16 [16 %] patients vs 1 [1 %] patient). Aucun patient des deux groupes n’a présenté d’intervalle QTcB ou QTcF > 500 ms. Les autres essais cliniques portant sur le tiotropium n’ont détecté aucun effet du médicament sur l’intervalle QTc.
L’effet de la poudre sèche de tiotropium en inhalation sur l’intervalle QT a aussi été évalué dans le cadre d’une étude croisée, contrôlée par placebo et par témoin actif et à répartition aléatoire menée auprès de 53 volontaires sains. Les sujets ont reçu la poudre de tiotropium en inhalation à 18 ou à 54 mcg (3 fois la dose recommandée), ou un placebo, et ce, pendant 12 jours. Les électrocardiogrammes ont été évalués au début de l’étude ainsi que tout au long de la période suivant l’administration de la première et de la dernière dose du médicament à l’étude. Comparativement au placebo, la variation maximale moyenne par rapport au début de l’étude de la durée de l’intervalle QTc spécifique à l’étude était de 3,2 et de 0,8 ms pour la poudre de tiotropium en inhalation administrée à 18 et à 54 mcg, respectivement. L’apparition de novo d’un intervalle QTc >500 ms ou des variations de la durée de l’intervalle QTc ≥60 ms par rapport au début de l’étude n’ont été observées chez aucun sujet.
Pharmacocinétique
Le bromure de tiotropium est un composé d’ammonium quaternaire non chiral et modérément soluble dans l’eau. Le produit est offert en solution pour inhalation administrée par l’inhalateur RESPIMAT sous forme de bruine pour inhalation. Environ 40 % de la dose indiquée libérée par l’inhalateur RESPIMAT se dépose dans les poumons, l’organe cible, et le restant se dépose dans le tractus gastro-intestinal. Certaines des données de pharmacocinétique décrites ci-dessous ont été obtenues avec des doses plus élevées que ce qui est recommandé pour le traitement.
Tableau 3 : Sommaire des paramètres pharmacocinétiques du tiotropium après l’inhalation de 5 mcg au moyen de SPIRIVA RESPIMAT à l’état d’équilibre chez des patients atteints de MPOC
Cmax,ss1 [pg/mL] | t½,ss2 [h] | ASC0-6,ss1 [pg·h/mL] | Clairance3 [mL/min] | Volume de distribution3 [L/kg] |
| 10,5 (66,4) | 27 - 45 | 22,1 (47,8) | 880 (22,1) | 32,0 (32,1) |
1 = Moyenne géométrique (gCV %) obtenue chez des patients atteints de MPOC traités une fois par jour pendant
4 semaines par 5 mcg de tiotropium inhalé au moyen de Respimat®
2 = Moyenne géométrique de la demi-vie efficace obtenue chez des patients atteints de MPOC traités une fois par jour pendant 14 jours par 18 mcg de tiotropium inhalé au moyen de HandiHaler® 3 = Volontaires sains ayant reçu une dose unique de 14,4 mcg par perfusion intraveineuse
Tableau 4 : Sommaire des paramètres pharmacocinétiques du tiotropium après l’inhalation de 5 mcg au moyen de SPIRIVA RESPIMAT à l’état d’équilibre chez des patients atteints d’asthme
Cmax,ss1 [pg/mL] | t½,ss2 [h] | ASC0-6,ss1 [pg·h/mL] | ASC0-24,ss1 [pg·h/mL] |
| 5,15 (65,1) | 34 | 16,5 (46,9) | 56,0 (40,0) |
1 = Moyenne géométrique (gCV %) obtenue chez des patients atteints d’asthme traités une fois par jour pendant
4 semaines par 5 mcg de tiotropium inhalé au moyen de RESPIMAT®
2 = Moyenne géométrique de la demi-vie efficace obtenue chez des patients atteints d’asthme traités une fois par jour pendant 4 semaines par 5 mcg de tiotropium inhalé au moyen de RESPIMAT ®
Absorption :
Les données d’excrétion urinaire semblent indiquer qu’à la suite de l’inhalation par de jeunes volontaires sains, environ 33 % de la dose passe dans la circulation générale. Les solutions de tiotropium administrées par voie orale ont une biodisponibilité absolue de 2 à 3 %. On ne s’attend pas à ce que les aliments aient une influence sur l’absorption de tiotropium. Les concentrations plasmatiques maximales de tiotropium ont été observées de 5 à 7 minutes après l’inhalation. À l’état d’équilibre, des concentrations plasmatiques maximales de tiotropium atteignant 10,5 pg/mL ont été mesurées chez des patients atteints de MPOC pour diminuer rapidement selon un mode multicompartimental. Les concentrations plasmatiques minimales à l’état d’équilibre étaient de 1,60 pg/mL; elles étaient atteintes au jour 7, et ce, sans accumulation par la suite.
Chez les patients atteints d’asthme, une concentration plasmatique maximale du tiotropium à l’état d’équilibre de 5,15 pg/mL a été atteinte 5 minutes après l’administration d’une dose de 5 mcg.
Distribution :
Au total, 72 % du médicament se lie aux protéines plasmatiques, avec un volume de distribution de 32 L/kg. Les concentrations locales dans le poumon sont inconnues, mais le mode d’administration laisse penser que l’on y obtient des concentrations nettement plus élevées. Des études chez des rats ont montré que le tiotropium ne traverse pas la barrière hématoencéphalique de façon notable.
Métabolisme :
Le degré de biotransformation est faible, ce qui est évident en constatant qu’environ 74 % du médicament est excrété par voie urinaire sous forme inchangée après l’administration d’une dose intraveineuse à de jeunes volontaires sains. Le tiotropium, un ester, est scindé de manière non enzymatique en dérivé alcool (N-méthylscopine) et un dérivé acide (acide dithiényl glycolique), mais aucune de ces deux substances ne se lie aux récepteurs muscariniques.
Des expériences in vitro réalisées avec des microsomes de foie humain et des hépatocytes humains laissent penser qu’une certaine proportion du médicament (<20 % de la dose administrée par voie intraveineuse) est métabolisée par la voie d’une oxydation dépendante du cytochrome P450 et subséquemment conjuguée avec le glutathion en divers métabolites de la phase II. La voie enzymatique peut être inhibée par des inhibiteurs du CYP450 2D6 (et 3A4), la quinidine, le kétoconazole et le gestodène. Par conséquent, le CYP450 2D6 et le CYP450 3A4 font partie de la voie métabolique responsable de l’élimination d’une plus faible proportion de la dose. Cependant, le bromure de tiotropium n’inhibe pas le cytochrome P450 1A1, 1A2, 2B6, 2C9, 2C19, 2D6, 2E1, 3A4 dans les microsomes de foie humain, et ce, même à des concentrations sus-thérapeutiques.
Excrétion :
La demi-vie efficace du tiotropium se situe entre 27 et 45 h après son inhalation par des patients atteints de MPOC.
Chez les patients atteints d’asthme, la demi-vie efficace du tiotropium après l’inhalation est d’environ 34 heures.
Administré par voie intraveineuse à de jeunes volontaires sains, le bromure de tiotropium est principalement excrété inchangé dans l’urine (74 %), avec une clairance totale de 880 mL/min.
Après 21 jours d’inhalation uniquotidienne de la solution par des patients atteints de MPOC, l’excrétion urinaire sur 24 heures est de 18,6 % (0,93 mcg) de la dose, le reste demeurant principalement non absorbé dans le tube digestif pour être éliminé dans les fèces.
Chez les patients atteints d’asthme, 11,9 % (0,60 mcg) de la dose est excrétée sous forme inchangée dans l’urine durant 24 heures après la dose à l’état d’équilibre.
La clairance rénale du tiotropium dépasse celle de la créatinine, ce qui indique que le médicament est sécrété dans l’urine. À la suite de l’inhalation uniquotidienne prolongée par des patients, l’équilibre pharmacocinétique était atteint au jour 7, et ce, sans accumulation par la suite.
Proportionnalité de la dose : peu importe la préparation et l’indication, le tiotropium démontre des propriétés pharmacocinétiques proportionnelles à la dose.
Populations et états pathologiques particuliers
Personnes âgées : Comme on peut s’y attendre de tous les médicaments excrétés principalement par les reins, le vieillissement était associé à une diminution de la clairance rénale du tiotropium de 347 mL/min chez les patients atteints de MPOC âgés de moins de 65 ans à 275 mL/min chez les patients atteints de MPOC âgés de 65 ans et plus. Cette diminution ne causait pas d’augmentation correspondante des valeurs d’ASC0-6, ss ni de Cmax,ss. De plus, l’exposition au tiotropium ne variait pas en fonction de l’âge chez les patients asthmatiques.
Enfants : La pharmacocinétique chez les enfants n’a pas été évaluée puisque les études portant sur le tiotropium se limitent présentement au traitement de l’asthme chez les adultes.
Sexe : D’après l’analyse groupée des données de pharmacocinétique, l’exposition au tiotropium ne variait pas en fonction du sexe.
Insuffisance hépatique : Les effets de l’insuffisance hépatique sur la pharmacocinétique du tiotropium n’ont pas été étudiés. Cependant, on ne s’attend pas à ce que l’insuffisance hépatique ait une quelconque influence cliniquement significative sur la pharmacocinétique du tiotropium, puisque le tiotropium est principalement éliminé par les reins et par rupture non enzymatique de la liaison ester pour former des substances qui ne se lient pas aux récepteurs muscariniques.
MPOC
Insuffisance rénale : L’inhalation uniquotidienne de tiotropium jusqu’à l’état d’équilibre chez des patients atteints de MPOC présentant une insuffisance rénale légère (clairance de la créatinine de 60 à 90 mL/min) était associée à des valeurs d’ASC0-6,ss et de Cmax,ss légèrement plus élevées qu’en absence d’insuffisance rénale : de 6 à 23 % et de 6 à 17 % plus élevées, respectivement. L’insuffisance rénale modérée (clairance de la créatinine de 30 à 60 mL/min) était associée à des valeurs d’ASC0-6,ss et Cmax,ss modérément plus élevées qu’avec une fonction rénale normale (clairance de la créatinine > 90 mL/min) chez des patients atteints de MPOC : de 54 à 57 % et de 15 à 31 % plus élevées, respectivement. Chez les patients présentant une insuffisance rénale grave (clairance de la créatinine < 30 mL/min), l’administration d’une dose intraveineuse unique de bromure de tiotropium était associée à une augmentation d’environ 94 % de l’ASC0-4 et 52 % de la Cmax comparativement aux patients dont la fonction rénale était normale.
Asthme
Insuffisance rénale : L’inhalation uniquotidienne du tiotropium à l’état d’équilibre chez des patients asthmatiques présentant une insuffisance rénale légère (clairance de la créatinine de 60 à 90 mL/min) était associée à des valeurs légèrement plus élevées de l’ASC0-6,ss (13 % plus élevées) mais à des valeurs semblables de la Cmax,ss (4 % plus élevées) comparativement aux patients dont la fonction rénale était normale. Une insuffisance rénale modérée (clairance de la créatinine de 30 à 60 mL/min) a été associée à des valeurs modérément plus élevées de l’ASC0-6,ss (59 % plus élevées) et de la Cmax,ss (76 % plus élevées) comparativement aux patients asthmatiques dont la fonction rénale était normale (clairance de la créatinine >90 mL/min).
ENTREPOSAGE ET STABILITÉ
Conserver entre 15 et 30 °C. Ne pas congeler.
INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Avant la première utilisation, la cartouche SPIRIVA RESPIMAT est insérée dans l’inhalateur SPIRIVA RESPIMAT et l’unité est amorcée.
Lors de la première utilisation, le patient doit actionner l’inhalateur vers le sol jusqu’à ce qu’un nuage d’aérosol soit visible et répéter le processus trois autres fois. L’unité est alors considérée comme amorcée et prête à utiliser. Si elle est utilisée chaque jour, aucun autre amorçage n’est nécessaire. Si l’inhalateur n’est pas utilisé pendant plus de 7 jours, il faut l’actionner une fois pour le préparer avant de l’utiliser. Si l’inhalateur n’est pas utilisé pendant plus de 21 jours, il faut l’actionner jusqu’à ce qu’un nuage d’aérosol soit visible et répéter le processus trois autres fois pour le préparer en vue de l’utilisation (voir PARTIE III : RENSEIGNEMENTS AUX CONSOMMATEURS, UTILISATION ADÉQUATE DU MÉDICAMENT).
Lorsque le nombre d’actionnements indiqué (60 ou 28) aura été effectué avec l’inhalateur, le mécanisme de verrouillage sera enclenché et aucun autre actionnement ne sera possible.
Une fois la cartouche insérée dans l’inhalateur, l’inhalateur SPIRIVA RESPIMAT doit être jeté au plus tard 3 mois après la première utilisation ou lorsque le mécanisme de verrouillage a été enclenché (60 actionnements ou 28 actionnements), le premier des deux prévalant.
Garder hors de la portée des enfants. Ne vaporisez pas le médicament dans vos yeux.
FORMES POSOLOGIQUES, COMPOSITION ET CONDITIONNEMENT
SPIRIVA RESPIMAT est présenté dans une boîte contenant une cartouche de SPIRIVA RESPIMAT et un inhalateur SPIRIVA RESPIMAT.
La cartouche SPIRIVA RESPIMAT est un cylindre d’aluminium muni d’un capuchon inviolable. La cartouche de SPIRIVA RESPIMAT doit être utilisée uniquement avec l’inhalateur SPIRIVA RESPIMAT.
La solution aqueuse SPIRIVA est logée dans un contenant de plastique conçu spécifiquement serti dans une cartouche d’aluminium.
L’inhalateur SPIRIVA RESPIMAT est un dispositif d’inhalation orale multidose de poche sans propulseur. L’inhalateur SPIRIVA RESPIMAT est un dispositif de plastique de forme cylindrique dont le corps est gris et la base transparente. Cette dernière s’enlève pour insérer la cartouche. L’inhalateur contient un indicateur de dose et un mécanisme de verrouillage qui s’enclenche après que le nombre déclaré de doses administrées a été atteint. La couleur verte du capuchon de l’inhalateur SPIRIVA RESPIMAT correspond à la couleur de la cartouche SPIRIVA RESPIMAT. L’étiquette de la cartouche comportedes renseignements qui indiquent que la cartouche doit être utilisée avec l’inhalateur SPIRIVA RESPIMAT.
Utilisée avec l’inhalateur SPIRIVA RESPIMAT, la cartouche SPIRIVA RESPIMAT est conçue pour 60 ou 28 actionnements une fois qu’elle est prête à utiliser, soit l’équivalent d’un traitement de 30 ou 14 jours lorsqu’elle est utilisée selon les directives (une dose correspond à deux actionnements).
Chaque dose (1 dose correspond à 2 actionnements) de l’inhalateur SPIRIVA RESPIMAT libère 5 mcg de tiotropium par l’embout buccal.
Comme c’est le cas pour tous les médicaments en inhalation, la quantité réelle de médicament acheminée dans les poumons peut dépendre de facteurs propres au patient, tels que la coordination entre l’actionnement de l’inhalateur et l’inspiration à travers le système d’administration.
Les excipients comprennent de l’eau purifiée, du chlorure de benzalkonium, de l’édétate disodique et de l’acide chlorhydrique. La cartouche de SPIRIVA RESPIMAT doit être utilisée uniquement avec l’inhalateur SPIRIVA RESPIMAT.
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
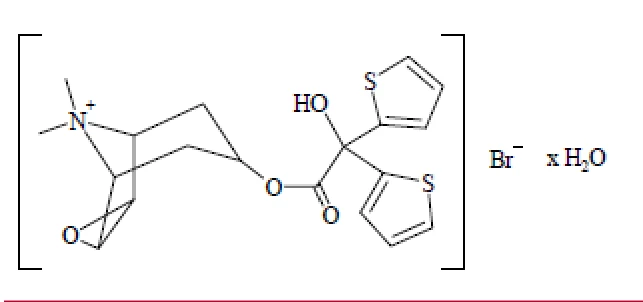
Dénomination commune : bromure de tiotropium monohydraté
Nom chimique : bromure de (1α,2β,4β,5α,7β)-7-[Hydroxydi-2-thiénylacétyl)oxy]-
9,9diméthyl-3-oxa-9-azoniatricyclo[3.3.1.02,4]nonane monohydraté
Formule moléculaire et poids moléculaire : C19H22NO4S2Br • H2O
Formule développée :
Propriétés physicochimiques :
Description :
poudre blanche ou blanc jaunâtre. Modérément soluble dans l’eau et soluble dans le méthanol.
Polymorphisme :
trois formes cristallines sont possibles, la forme monohydratée et deux formes anhydres
Point de fusion : entre 225 et 235 oC pH (solution aqueuse à 1 %) : 5,0 à 5,6
Coefficient de répartition
apparent :
log Papp = -2,28
ESSAIS CLINIQUES
Études cliniques menées auprès de patients atteints de MPOC
Données démographiques et plan des études
L’efficacité et l’innocuité de SPIRIVA RESPIMAT ont été évaluées dans le cadre de deux études de 12 semaines et de trois études de 48 semaines à double insu et à répartition aléatoire menées auprès de 6 614 patients atteints de MPOC (2 801 patients ont reçu SPIRIVA RESPIMAT à la dose de 5 mcg). Les deux essais de 12 semaines étaient contrôlés par un médicament actif (l’ipratropium) et par placebo. Le programme de 48 semaines était constitué de 3 essais contrôlés par placebo. Toutes les études comprenaient des épreuves de la fonction pulmonaire : le VEMS minimum (mesuré environ 10 minutes avant la dernière dose) était le paramètre d’évaluation principal. En outre, les trois études de 48 semaines incluaient l’effet sur les exacerbations comme paramètre co-principal et deux de ces trois études incluaient aussi des mesures de la dyspnée et de la qualité de vie liée à la santé comme paramètres d’évaluation co-principaux.
Tableau 5 : Sommaire des données démographiques des patients admis aux études cliniques pour la MPOC
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (nombre) Patients atteints de MPOC | Âge moyen (années) | Sexe |
| 205.251 | Multicentrique, à double insu, à répartition aléatoire, à double placebo, contrôlée par témoin actif et placebo, à groupes parallèles | Tio R à 5 ou 10 mcg une fois par jour, BI AD 36 mcg quatre fois par jour en inhalation orale Durée de 12 semaines | Tio R 5 (88) Tio R 10 (93) BI AD 36 (89) PL (91) | 62 | H-269 F-92 |
| 205.252 | Multicentrique, à double insu, à répartition aléatoire, à double placebo, contrôlée par médicament actif et placebo, à groupes parallèles | Tio R à 5 ou 10 mcg une fois par jour, BI AD 36 mcg quatre fois par jour en inhalation orale Durée de 12 semaines | Tio R 5 (92) Tio 10 = (87) BI AD (89) PL (90) | 66 | H-230 F-128 |
| 205.254 | Multicentrique, à double insu, à répartition aléatoire, contrôlée par placebo, à groupes parallèles | Tio R à 5 ou 10 mcg une fois par jour en inhalation orale Durée de 48 semaines | Tio R 5 (332) Tio R 10 (332) PL (319) | 65 | H-747 F-236 |
| 205.255 | Multicentrique, à double insu, à répartition aléatoire, contrôlée par placebo, à groupes parallèles | Tio R à 5 ou 10 mcg une fois par jour en inhalation orale Durée de 48 semaines | Tio R 5 (338) Tio R 10 (335) PL (334) | 65 | H-729 F-278 |
| No de l’étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets à l’étude (nombre) Patients atteints de MPOC | Âge moyen (années) | Sexe |
| 205.372 | Multicentrique, à double insu, à répartition aléatoire, contrôlée par placebo, à groupes parallèles | Tio R à 5 mcg par inhalation orale Durée de 48 semaines | Tio R 5 (1952) PL (1965) | 65 | H-3037 F-880 |
Tio R = Tiotropium Respimat BI AD = bromure d’ipratropium en aérosol-doseur PL = Placebo | |||||
Les principaux critères d’inclusion pour toutes les études étaient les suivants : patients âgés de 40 ans ou plus, diagnostic de MPOC avec VEMS inférieur ou égal à 60 % de la valeur normale prédite lors de la sélection, antécédents de tabagisme de 10 paquets-années ou plus et rapport VEMS/CVF ≤ 0,7. Le principal critère d’exclusion était une maladie importante autre que la MPOC qui, selon l’investigateur, aurait empêché le patient de participer à l’étude.
Fonction pulmonaire
L’administration uniquotidienne de SPIRIVA RESPIMAT a permis d’obtenir une amélioration rapide (dans les 30 minutes) et marquée de la fonction pulmonaire (volume expiratoire maximum en une seconde et capacité vitale forcée) suivant l’administration de la première dose, comparativement au placebo. L’amélioration de la fonction pulmonaire s’est maintenue pendant 24 heures à l’état d’équilibre. L’équilibre pharmacodynamique a été atteint en l’espace d’une semaine.
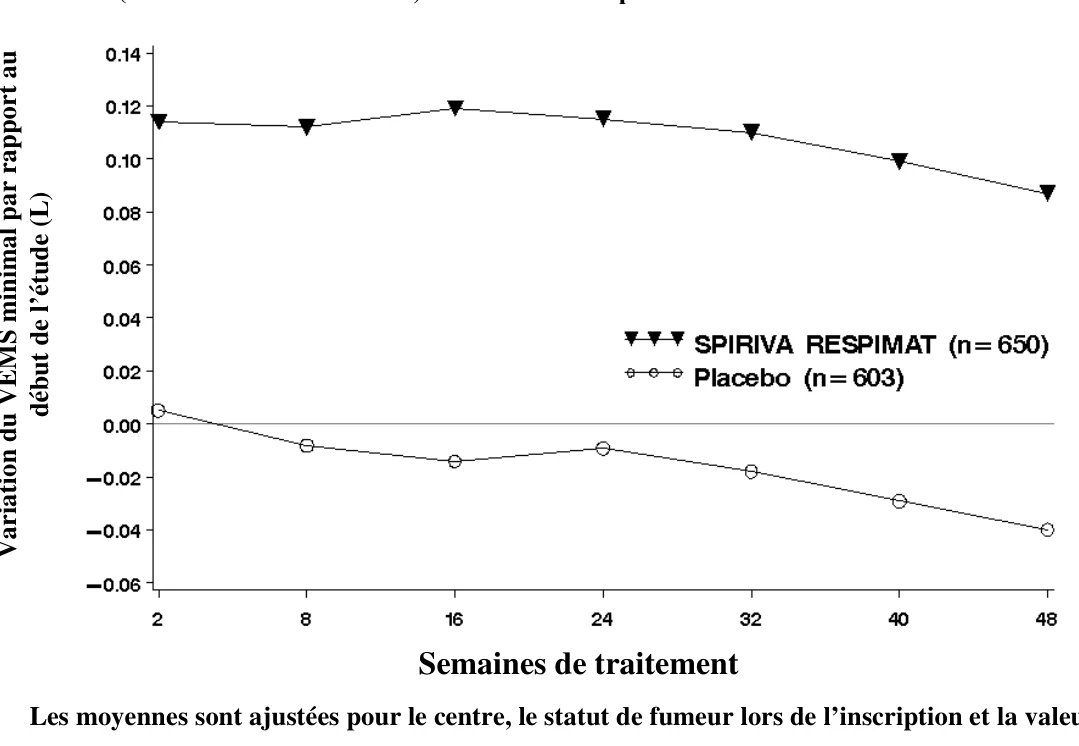
L’association des deux études de 48 semaines (études 205.254 et 205.255) a montré que les différences de VEMS minimal moyen par rapport au placebo (127 mL) observées lors de l’épreuve du jour 337 étaient significatives sur le plan statistique (p<0,0001) comme sur le plan clinique (voir le Tableau 6 pour les résultats des études individuelles et la Figure 1 ci-dessous pour les résultats combinés).
Les effets bronchodilatateurs de SPIRIVA RESPIMAT se sont maintenus durant la période d’administration de 48 heures, et ce, sans signe de tolérance.
Tableau 6 : Variation du VEMS minimal par rapport au début de l’étude (L) chez des patients atteints de
MPOC
| Étude | Groupe de traitement (nombre)* | Variation moyenne ajustée par rapport au début de l’étude (L) | Moyenne ajustée de la différence (L) | IC à 95 % | Valeur de p |
| 12 semaines | |||||
| 205.251 | Tio R à 5 mcg (85) Placebo (87) | Tio R 5 = 0,112 PL = 0,003 | Tio R 5 vs PL = 0,109 | Tio R 5 vs PL = 0,037, 0,181 | Tio R 5 vs PL = 0,0032 |
| 205.252 | Tio R à 5 mcg (90) Placebo (84) | Tio R 5 = 0,094 PL = 0,030 | Tio R 5 vs PL = 0,125 | Tio R 5 vs PL = 0,067, 0,182 | Tio R 5 vs PL < 0,0001 |
| 48 semaines | |||||
| 205.254 | Tio R à 5 mcg (326) Placebo (296) | Tio R 5 = 0,097 PL = -0,046 | Tio R 5 vs PL = 0,142 | Tio R 5 vs PL = 0,104, 0,181 | Tio R 5 vs PL < 0,0001 |
| 205.255 | Tio R à 5 mcg (324) Placebo (307) | Tio R 5 = 0,077 PL = 0,036 | Tio R 5 vs PL = 0,113 | Tio R 5 vs PL = 0,078, 0,147 | Tio R 5 vs PL < 0,0001 |
| 205,372 | Tio R à 5 mcg (1889) Placebo (1870) | Tio R 5 = 0,119 PL = 0,018 | Tio R 5 vs PL = 0,102 | Tio R 5 vs PL = 0,085, 0,118 | < 0,0001 |
* Patients traités pour lesquels une valeur initiale de VEMS et au moins une valeur de VEMS minimal en cours de traitement étaient accessibles Tio R 5 = Tiotropium Respimat à 5 mcg PL = placebo | |||||
Figure 1 : Variation du VEMS en fin de dose observée depuis le début des études de 48 semaines regroupées
(études 205.254 et 205.255) menées chez des patients atteints de MPOC
.
Exacerbations de MPOC
Dans le cadre de trois essais cliniques de 48 semaines à double insu à répartition aléatoire et contrôlés par placebo, le traitement par SPIRIVA RESPIMAT a permis de réduire de façon significative le risque d’exacerbation de MPOC par rapport au placebo. Les exacerbations de MPOC étaient caractérisées par « une association d’au moins deux événements ou apparitions de symptômes respiratoires d’une durée de trois jours ou plus ayant nécessité de modifier le traitement (prescription d’antibiotiques et/ou de corticostéroïdes généraux et/ou changement notable des médicaments prescrits pour une affection respiratoire) ».
Le Tableau 7 fait état des résultats de l’analyse groupée des paramètres d’évaluation principaux de deux essais de phase III et de l’analyse séparée des paramètres d’évaluation principaux d’un essai supplémentaire portant sur les exacerbations. Tous les médicaments administrés pour traiter des affections respiratoires à l’exception des anticholinergiques et des bêta-agonistes à longue durée d’action, c.-à-d., les bêta-agonistes à courte durée d’action, les corticostéroïdes en inhalation et les xanthines, étaient permis comme traitements concomitants dans le cadre des deux études groupées de 48 semaines portant sur les exacerbations. De plus, les bêta-agonistes de longue durée d’action étaient permis dans le cadre du troisième essai de 48 semaines portant sur les exacerbations.
Semaines de traitement
Les moyennes sont ajustées pour le centre, le statut de fumeur lors de l’inscription et la valeur initiale Tableau 7 : Analyse statistique des exacerbations de MPOC chez des patients atteints de MPOC modérée à très grave
Étude (NTio R 5, Nplacebo) | Paramètre d’évaluation | Tiotropium Respimat | Placebo | % de réduction du risque (IC à 95 %) | Valeur de p (paramètre d’évaluation principal seulement) |
Analyse regroupée d’études de phase III de 48 semainesa (205.254, 205.255) (NTio R 5 = 670, Nplacebo= 653) | Fréquence moyenne des exacerbations par patient-année | 0,78b | 1,00b | 22 (8 à 33)b | 0,002b |
Éude de phase IIIb de 48 semaines portant sur les exacerbations (205.372) (NTio R 5 = 1939, Nplacebo = 1953) | Temps écoulé avant la première exacerbation de MPOC | 169c | 119c | 31 (23 à 37)d | < 0,0001d |
a Le regroupement des études était spécifié lors de leur conception.
b Régression de Poisson. La réduction du risque est de 100 (1 - ratio des taux).
c Temps écoulé avant le premier événement : jours de traitement écoulés quand 25 % des patients avaient présenté au moins une exacerbation de MPOC.
d Les rapports des risques instantanés étaient estimés à partir d’un modèle des risques proportionnels de Cox. Le pourcentage de réduction du risque est de 100 (1 - ratio des taux).
Dans le cadre des études de phase III de 48 semaines groupées (études 205.254 et 205.255), le traitement par SPIRIVA RESPIMAT a permis de réduire de 29 % le risque d’exacerbation de MPOC, de 25 % le risque d’hospitalisation motivée par une exacerbation de MPOC et de 20 % le nombre d’hospitalisations motivées par une exacerbation de MPOC (ce sont tous des paramètres d’évaluation secondaires). Dans le cadre de l’étude de phase IIIb (étude 205.372), le traitement par SPIRIVA RESPIMAT a permis de réduire de 21 % le nombre d’exacerbations de MPOC, de 27 % le risque d’hospitalisation motivée par une exacerbation de MPOC et de 19 % le nombre d’hospitalisations motivées par une exacerbation de MPOC (ce sont tous des paramètres d’évaluation secondaires).
Résultats relatifs aux symptômes
L’analyse groupée de l’IDT (indice de dyspnée de transition) des deux études de 48 semaines a montré que SPIRIVA RESPIMAT atténuait la dyspnée de 1,05 unité au jour 337 (résultat statistiquement significatif : p<0,0001 vs placebo).
SPIRIVA RESPIMAT a amélioré la qualité de vie liée à la santé des patients mesurée à l’aide du Questionnaire respiratoire St-George (QRSG). La différence du score total moyen entre SPIRIVA RESPIMAT et le placebo à la fin des deux études de 48 semaines était de 3,5 pour SPIRIVA RESPIMAT (p<0,0001 vs placebo).
Essai portant sur la mortalité à long terme contrôlé par témoin actif
Un essai à long terme, à double insu, à double placebo et à répartition aléatoire, contrôlé par témoin actif avec une période d’observation de jusqu’à 3 ans a été mené en vue d’évaluer la mortalité toutes causes confondues et le temps écoulé avant la première exacerbation de MPOC (paramètres d’évaluation principaux) reliés à l’administration de SPIRIVA RESPIMAT comparativement à SPIRIVA HANDIHALER (TIOSPIR®). Cet essai comprenait aussi une sous-étude de fonction pulmonaire dans le cadre de laquelle le VEMS minimal était mesuré toutes les 24 semaines pendant 120 semaines (461 patients recevaient SPIRIVA RESPIMAT, 445 patients recevaient SPIRIVA HANDIHALER).
La sous-étude de spirométrie a montré que l’effet bronchodilatateur de SPIRIVA RESPIMAT était soutenu sur 120 semaines.
Études cliniques menées auprès de patients asthmatiques
Données démographiques et plan des études
Le programme d’études cliniques pivots de Phase III portant sur l’asthme persistant incluait deux études répétées d’un an, à répartition aléatoire, à double insu, contrôlées par placebo, menées auprès d’un total de 912 patients asthmatiques adultes (dont 456 ayant reçu SPIRIVA RESPIMAT) qui présentaient toujours des symptômes malgré un traitement à base de doses élevées stables d’un CSI (équivalent, mais non limité à ≥500 mcg de fluticasone par jour ou ≥800 mcg de budésonide par jour) et d’un BALA, et ayant présenté une exacerbation d’asthme ou plus au cours des 12 derniers mois, ayant nécessité un traitement par corticostéroïdes systémiques. Les paramètres co-principaux des deux études comprenaient des mesures de la fonction pulmonaire, dont le VEMS maximal mesuré durant les trois premières heures suivant l’administration de la dose (VEMS maximal0-3h) et le VEMS en fin de dose (mesuré 10 minutes avant la prise de la dernière dose). Le temps avant la première exacerbation grave d’asthme dans l’analyse regroupée des deux études répétées était le troisième paramètre co-principal.
Les deux études de Phase III en groupes parallèles ont été menées auprès de patients non hospitalisés, hommes et femmes, âgés entre 18 et 75 ans, atteints d’asthme persistant grave diagnostiqué et présentant toujours des symptômes malgré un traitement d’association à base de CSI/BALA (voir ci-dessus). Le patient devait avoir reçu son diagnostic d’asthme avant l’âge de 40 ans. Afin d’être admissibles aux études, les patients devaient n’avoir jamais fumé ou avoir cessé de fumer au moins un an avant le recrutement à l’étude (ex-fumeurs de moins de 10 paquets-années). Tous les patients devaient être symptomatiques (asthme non maîtrisé), tel qu’indiqué par un score ≥1,5 à l’ACQ au moment de la sélection et de la randomisation. Outre les critères standard d’exclusion visant à assurer la sécurité des patients, le programme clinique sur le tiotropium pour l’asthme excluait spécifiquement uniquement les patients présentant des maladies respiratoires autres que l’asthme (comme la MPOC). Les principaux critères d’admissibilité comprenaient un asthme grave persistant chez des adultes (âgés de 18 à 75 ans) ayant eu au moins une exacerbation de l’asthme au cours des 12 derniers mois et présentant toujours des symptômes malgré la prise d’un traitement associant un corticostéroïde pour inhalation (équivalent, mais non limité à ≥500 mcg de fluticasone par jour ou ≥800 mcg de budésonide par jour) et un bêta2-agoniste à longue durée d’action.
Tableau 8 : Sommaire des données démographiques des patients des études cliniques sur l’asthme
| Étude | Plan de l’étude | Posologie, voie d’administration et durée | Sujets (nombre) Âge moyen (variation) Sexe | Paramètre principal d’efficacité |
| 205.416 | Étude multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, à groupes parallèles | 5 mcg une fois par jour Inhalation orale 48 semaines | Total : n=459 Tio R 5 (237) PL (222) Âge moyen (variation) 53,4 ans (18-75) Sexe Hommes : 170 Femmes : 289 |
|
| 205.417 | Étude multicentrique, à répartition aléatoire, à double insu, contrôlée par placebo, à groupes parallèles | 5 mcg une fois par jour Inhalation orale 48 semaines | Total : n=453 Tio R 5 (219) PL (234) Âge moyen (variation) 52,5 ans (19-75) Sexe Hommes : 191 Femmes : 262 |
|
| Données regroupées des études 205.416 et 205.417 | Total : n=912 Tio R 5 (456) PL (456) Âge moyen (variation) 53,0 ans (18-75) Sexe Hommes : 361 Femmes : 551 |
|
Abréviations :
Tio R : tiotropium administré par Respimat®
PL : Placebo
Résultats
Fonction pulmonaire
Dans les deux études d’un an menées auprès de patients présentant des symptômes malgré un traitement d’entretien d’au moins des doses élevées de CSI/BALA, SPIRIVA RESPIMAT a été associé à des améliorations significatives de la fonction pulmonaire par rapport au traitement d’association par CSI/BALA seul, lorsqu’il a été administré à titre d’appoint au traitement de fond. Ces améliorations ont été démontrées par une augmentation significative de la réponse du VEMS maximal0-3h et de l’augmentation significativement plus prononcée du VEMS moyen en fin de dose après 24 semaines de traitement (voir le Tableau 9).
Tableau 9 : Réponse moyenne corrigée (ET) du VEMS maximal0-3h et du VEMS en fin de dose après
24 semaines pour les deux études de Phase III sur l’asthme grave
1 Correction selon le traitement à l’étude, le centre, la visite, la valeur initiale, la visite par traitement et la valeur initiale par visite (le centre est remplacé par l’étude dans le modèle combiné). Une structure de covariance de puissance spatiale a été utilisée. Le patient est considéré au hasard pour le modèle utilisé dans l’analyse combinée. 2 Variation par rapport au début de l’étude.
3 Nombre de patients avec mesures à la semaine 24.
Une spirométrie sur 24 heures a été effectuée après 24 semaines chez un sous-groupe de patients (CSI/BALA : 171 patients, CSI/BALA + SPIRIVA RESPIMAT : 159 patients) dans les deux études d’un an menées auprès de patients atteints d’asthme grave. L’amélioration de la fonction pulmonaire s’est maintenue pendant 24 heures dans le groupe SPIRIVA RESPIMAT + CSI/BALA comparativement au groupe CSI/BALA seul (Figure 2).
| Paramètres co-principaux | Réponse2 moyenne corrigée1 | Différence moyenne corrigée1 SPIRIVA RESPIMAT+CSI/BALA – placebo + CSI-BALA | |||
| N3 | Moyenne corrigée1 (ET) | Moyenne corrigée1 (ET) | IC à 95 % | Valeur p - supériorité | |
| VEMS maximal0-3h (L) (premier) | |||||
| 205.416 | |||||
| Placebo | 211 | 0,315 (0,026) | |||
| Tio R5 | 217 | 0,401 (0,025) | 0,086 (0,034) | 0,020, 0,152 | 0,0110 |
| 205.417 | |||||
| Placebo | 218 | 0,248 (0,024) | |||
| Tio R5 | 205 | 0,401 (0,025) | 0,154 (0,032) | 0,091, 0,217 | <0,0001 |
| VEMS en fin de dose (L) (deuxième) | |||||
| 205.416 | |||||
| Placebo | 211 | 0,056 (0,025) | |||
| Tio R5 | 217 | 0,144 (0,024) | 0,088 (0,031) | 0,027, 0,149 | 0,0050 |
| 205.417 | |||||
| Placebo | 218 | 0,044 (0,022) | |||
| Tio R5 | 204 | 0,155 (0,023) | 0,111 (0,030) | 0,053, 0,169 | 0,0002 |
Figure 2 : Profils du VEMS sur 24 heures dans un sous groupe de patients asthmatiques
(ayant subi une spirométrie de 24 heures) dans les études regroupées d’un an (205.416 et 205.417) après 24 semaines
Les effets bronchodilatateurs de SPIRIVA RESPIMAT se sont maintenus durant la période d’administration d’un an, sans signe de tachyphylaxie ni de tolérance (Figure 3).
Figure 3 : Réponses du VEMS maximal pendant 48 semaines dans les études regroupées d’un an (205.416 et 205.417) menées auprès de patients asthmatiques
-0.05
0.05
0.15
0.25
0.35
0.45
Time since drug administration (hours) 0 4 8 12 16 20 24
Placebo, added-on to at least ICS/LABA (N=171) Spiriva Respimat, added-on to at least ICS/LABA (N=159)
0.0
0.1
0.2
0.3
0.4
0.5
(Week 0 = Day 1) Week
0 4 8 16 24 32 40 48
Placebo, added-on to at least ICS/LABA (N=454) Spiriva Respimat, added-on to at least ICS/LABA (N=453)
Nbre d’heures depuis l’administration de la dose
Placebo, ajouté à au moins un CSI/BALA (N=171) Spiriva Respimat, ajouté à au moins un CSI/BALA (N=159)
Placebo, ajouté à au moins un CSI/BALA (N=454) Spiriva Respimat, ajouté à au moins un CSI/BALA (N=453) (Semaine 0 = Jour 1) Semaine
Exacerbations
Dans les deux études cliniques, à répartition aléatoire, à double insu, contrôlées par placebo, d’une durée de 48 semaines, le traitement par SPIRIVA RESPIMAT a significativement réduit le risque d’exacerbation de l’asthme (y compris les exacerbations graves) comparativement au traitement par CSI/BALA seul.
SPIRIVA RESPIMAT + CSI/BALA a significativement réduit le risque d’exacerbations graves d’asthme de 21 %, et le risque d’une première aggravation de l’asthme de 31 %, comparativement au traitement par CSI/BALA seul.
PHARMACOLOGIE DÉTAILLÉE
Pharmacologie non clinique
Des études in vitro ont montré que le tiotropium est un antagoniste des récepteurs muscariniques M3 puissant et réversible. La dissociation d’avec les récepteurs M2 dont la plus grande rapidité qu’avec les récepteurs M3 est apparente dans le cadre d’études in vitro, a fait ressortir (par contrôle cinétique) la sélectivité pour le sous-type de récepteurs M3 plutôt que M2.
La grande puissance et la durée d’action prolongée du tiotropium, observées dans les études in vitro, ont été corroborées in vivo dans divers modèles animaux. Par suite de doses inhalées uniques administrées à des cobayes et des chiens, on a montré que le tiotropium permet d’obtenir une protection bronchique puissante et de longue durée face à une bronchoconstriction provoquée par l’acétylcholine. La protection bronchique était soutenue sur 24 heures après l’inhalation d’une dose unique.
Une série d’études pharmacologiques d’innocuité comprenaient l’évaluation d’effets anticholinergiques périphériques éventuels qui sont normalement associés à une exposition générale au médicament. Après l’inhalation, cependant, on a constaté que les doses efficaces sur le plan de la protection bronchique étaient dépourvues d’effets anticholinergiques généraux chez les cobayes et les chiens.
L’absence d’effets du tiotropium sur le SNC concorde avec l’hypothèse selon laquelle cette molécule contenant des groupes d’ammonium quaternaire chargés ne peut pas traverser la barrière hématoencéphalique.
TOXICOLOGIE
Toxicité aiguë
La toxicité aiguë de l’inhalation et de l’administration orale chez les souris, les rats et les chiens était faible et indépendante de la présentation utilisée (aérosol liquide, poudre de lactose). Des posologies non létales ont produit des signes cliniques caractéristiques de l’activité pharmacodynamique du tiotropium (mydriase, sécheresse de la bouche et du nez), ainsi que des signes non spécifiques de toxicité (dyspnée, tremblements, ataxie, convulsions, perte de motilité et de poids corporel). Chez les souris, le décès a été constaté à la dose de 131 mg/kg de tiotropium administrée sous forme d’aérosol liquide par le nez seulement (la valeur de la DL50 n’a pas pu être établie). Aucune dose létale n’a été atteinte avec l’inhalation des présentations chez les rats (DL50 >334,5 mg/kg) ni chez les chiens (DL50 >3,6 et >0,7 mg/kg). L’autopsie a révélé un emphysème pulmonaire et/ou la congestion du foie et des reins. Aucune lésion macroscopique n’a été décelée chez les survivants. La DL50 orale chez les souris et les rats équivalait respectivement à 219 099 et 1 279 279 fois la dose maximale recommandée chez les humains en mg/m2.
Toxicité chronique
La toxicité de doses répétées a été évaluée par inhalation de tiotropium chez des rats et des chiens Beagle pendant 13 et 52 semaines, par injection intraveineuse pendant 4 semaines et par gavage pendant 13 semaines. Chez les rats et les chiens, la majorité des changements vitaux et morphologiques étaient directement ou indirectement imputables à l’activité anticholinergique du composé. Ces changements comprenaient la mydriase, une élévation de la fréquence cardiaque et l’assèchement des muqueuses causé par un ralentissement de l’activité sécrétoire des glandes lacrymales, ainsi que des glandes du tractus digestif et des voies respiratoires supérieures. L’activité anticholinergique du composé peut sans doute aussi expliquer la distension du gros intestin, et le dépôt spécifique à l’espèce de matières protéiniques dans la vessie des rats mâles. Des changements indirects secondaires sont survenus par la suite, tels que rhinite et kérato-conjonctivite sèche, ainsi que diminution de la consommation d’aliments, du gain pondéral, des taux de lipides hépatiques, de la glycémie et des taux sériques de triglycérides. L’involution du thymus et des changements au niveau des glandes de Harder, dont la chromodacryorrhée, ont été considérés comme des réponses non spécifiques au stress.
Même de faibles posologies ont produit des signes caractéristiques de l’activité anticholinergique du tiotropium; par conséquent, une CSETO n’a pu être établie que dans un nombre limité d’études. Chez le rat, la CSETO avec l’inhalation était < 0,013 mg/kg et la CSETO avec l’inhalation chez le chien était >0,010 mg/kg. Les quelques changements qui n’avaient peut-être pas été prévus comprenaient des changements au niveau de l’appareil génito-urinaire et les cataractes chez les rats. Les changements génito-urinaires sont néanmoins considérés comme des séquelles des effets pharmacologiques et font partie en tant que telles d’un syndrome dont la prostate fait partie. En raison de la nature spécifique à l’espèce du syndrome et de sa nature inoffensive, il est peu probable que ce syndrome ait une influence sur l’innocuité évaluée chez les humains. De plus, même si le mécanisme précis reste inconnu, la formation de cataractes semble se limiter aux rats Wistar et être spécifique au mode d’administration. Puisque le mode d’administration chez le patient vise à éviter le contact direct du tiotropium avec les yeux, les risques pour le patient sont négligeables.
Toxicité pour la reproduction
Les effets du tiotropium administré par inhalation sur la fertilité et le début du développement embryonnaire (Segment I), et sur la croissance périnatale et post-natale (Segment III) ont été évalués chez des rats; pour leur part, les effets sur le développement embryo-fœtal (Segment II) ont été évalués chez des rats et des lapins. La toxicité paternelle et maternelle fonction de la dose a été observée. La toxicité embryo-fœtale, considérée secondaire à la toxicité maternelle, a été observée à des doses élevées chez des rats et des lapins. Aucune atteinte de la fonction reproductrice des animaux de génération F0 et aucun effet sur la croissance post-natale des animaux de la génération F1 n’ont été observés. La fréquence des variations augmentait à des doses supérieures à 0,01 mg/kg, mais ces variations étaient de la même nature que celles qui étaient observées chez les témoins historiques. Aucune tératogénicité n’a été constatée.
La concentration sans effet toxique observé (CSETO) pour ce qui est de la toxicité maternelle/paternelle chez les rats et les lapins était <0,01 mg/kg et de 0,01 mg/kg pour la toxicité congénitale dans les trois segments, lorsque le produit était administré par inhalation.
Dans le cadre d’une étude générale sur la reproduction et la fertilité menée auprès de rats, aucun signe d’effet indésirable sur la fertilité ou le rendement à l’accouplement n’a été observé chez l’un ou l’autre des parents traités ni chez leurs portées, et ce, aux doses pertinentes sur le plan clinique.
Pouvoir carcinogène et mutagène
Des études sur le pouvoir carcinogène avec l’inhalation chez des souris et des rats n’ont révélé aucun risque carcinogène à des doses cibles de tiotropium pouvant atteindre 2,54, 180 et 75 µ/kg/jour (souris mâles, souris femelles et rats, respectivement). Ces doses correspondent à environ 0,45, 92 et 27 fois la dose maximale recommandée chez les humains en mg/m2.
Les résultats de diverses études sur le pouvoir mutagène (test d’Ames et test de mutation des gènes bactériens d’E Coli, test de mutation génique sur des cellules V79 de hamster chinois, étude de cytogénétique in vitro sur des lymphocytes humains, test in vitro de synthèse d’ADN non programmée et test du micronoyau in vivo) étaient négatifs.
RÉFÉRENCES
- 1. Bateman ED, Tashkin D, Siafakas N, Dahl R, Towse L, Massey D, Pavia D, Zhong NS. A one year trial of tiotropium Respimat plus usual therapy in COPD patients. Respir Med 2010; 104:1460-1472.
- 2.
Wise RA, Anzueto A, Cotton D, Dahl R, Devins T, Disse B, Dusser D, Joesph E,
Kattenbeck S, Koenen-Bergnan M, Pledger G. Tiotropium Respimat Inhaler and Risk of Death. N Engl J Med 2013; 369:1491-1501.
- 3.
Bateman E, Sing D, Smith D, Disse D, Towse L, Massey D, Blatchford J, Pavia D, Hodder
R. Efficacy and safety of tiotropium Respimat SMI in COPD in two 1-year randomized studies. International Journal of COPD 2010:5 197-208.
- 4.
Hohlfeld JM, Sharma A, van Noord JA, Cornelissen PJG, Derom E, Towse L, Peterkin V,
Disse B. Pharmacokinetics and Pharmacodynamics of Tiotropium Solution and Tiotropium Powder in Chronic Obstructive Pulmonary Disease. J Clin Pharmacol 2014; 54: 405-414.
- 5. Kerstjens HAM, Engel M, Dahl R, Paggiaro P, Beck E, Vandewalker M, et al. Tiotropium in asthma poorly controlled with standard combination therapy. New England Journal of Medicine, published on September 3, doi: 10.1056/NEJMoa1208606 N Engl J Med 2012; 367 (13) :1198 -1207.
- 6. Kerstjens HAM, Disse B, Schroeder-Babo W, Bantje TA, Gahlemann M, Sigmund R, et al. Tiotropium improves lung function in patients with severe uncontrolled asthma: a randomized controlled trial. J Allergy Clin Immunol 2011;128:308-314.
- 7.
Peters SP, et al, National Heart, Lung, and Blood Institute Asthma Clinical Research
Network. Tiotropium bromide step-up therapy for adults with uncontrolled asthma. New England Journal of Medicine, doi:10.1056/nejmoa1008770 N Engl J Med 2010; 363 (18) :1715 -1726.