


Monographie de produit - Tabrecta
MODIFICATIONS IMPORTANTES RÉCEMMENT APPORTÉES À LA MONOGRAPHIE
| Section 7 Mises en garde et précautions | Mai 2023 |
| Section 8 Effets indésirables | Mai 2023 |
| Section 14 Essais cliniques | Mai 2023 |
TABLE DES MATIÈRES
Les sections ou sous-sections qui ne sont pas pertinentes au moment de l’autorisation ne sont pas énumérées.
TABLE DES MATIÈRES ........................................................................................................... 2
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ .................................... 4
1 INDICATIONS ............................................................................................................. 4
1.1 Enfants .................................................................................................................... 4
1.2 Personnes âgées ..................................................................................................... 4
2 CONTRE-INDICATIONS ............................................................................................... 4
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES........................ 4
4 POSOLOGIE ET ADMINISTRATION .............................................................................. 5
4.1 Considérations posologiques ................................................................................. 5
4.2 Posologie recommandée et ajustement posologique ........................................... 5
4.4 Administration ........................................................................................................ 7
4.5 Dose omise ............................................................................................................. 7
5 SURDOSAGE .............................................................................................................. 8
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE ........... 8
7 MISES EN GARDE ET PRÉCAUTIONS ............................................................................ 9
7.1 Populations particulières ..................................................................................... 11
7.1.1 Femmes enceintes .................................................................................................. 11
7.1.2 Femmes qui allaitent .............................................................................................. 11
7.1.3 Enfants .................................................................................................................... 12
7.1.4 Personnes âgées ..................................................................................................... 12
8 EFFETS INDÉSIRABLES .............................................................................................. 12
8.1 Aperçu des effets indésirables ............................................................................. 12
8.2 Effets indésirables observés dans les études cliniques ........................................ 13
8.3 Effets indésirables peu fréquents observés au cours des études cliniques......... 15
8.4 Résultats de laboratoire anormaux : données hématologique, biochimiques et autres données quantitatives .......................................................................................... 16
9 INTERACTIONS MÉDICAMENTEUSES ........................................................................ 17
9.2 Aperçu des interactions médicamenteuses ......................................................... 17
9.4 Interactions médicament-médicament ............................................................... 17
9.5 Interactions médicament-aliment ....................................................................... 22
9.6 Interactions médicament-plante médicinale ....................................................... 22
9.7 Interactions médicament-examens de laboratoire ............................................. 22
10 PHARMACOLOGIE CLINIQUE .................................................................................... 22
10.1 Mode d’action ...................................................................................................... 22
10.2 Pharmacodynamie ............................................................................................... 22
10.3 Pharmacocinétique .............................................................................................. 23
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ........................................................ 25
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION ................................................. 25
PARTIE II : INFORMATIONS SCIENTIFIQUES ......................................................................... 26
13 INFORMATIONS PHARMACEUTIQUES ...................................................................... 26
14 ETUDES CLINIQUES .................................................................................................. 27
14.1 Études cliniques par indication ............................................................................ 27
CPNPC localement avancé inopérable ou métastatique avec altérations de MET causant l’omission de l’exon 14 (METex14) .................................................................................. 27
15 MICROBIOLOGIE ...................................................................................................... 33
16 TOXICOLOGIE NON CLINIQUE .................................................................................. 33
RENSEIGNEMENTS SUR LE MÉDICAMENT POUR LE PATIENT ................................................ 35
PARTIE I : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
TABRECTAMD (comprimés de capmatinib) est indiqué pour :
le traitement des patients adultes atteints d’un cancer du poumon non à petites cellules (CPNPC)
localement avancé, inopérable ou métastatique et porteurs d’altérations causant l’omission de l’exon 14 du gène lié à la transition mésenchymateuse-épithéliale (mesenchymal-epithelial transition ou MET).
L’efficacité de TABRECTA chez les patients atteints d’un CPNPC et porteurs d’altérations de MET causant l’omission de l’exon 14 (METex14) est fondée sur le taux de réponse globale et la durée de la réponse obtenus lors d’une étude à groupe unique (voir la section 14 ESSAIS CLINIQUES).
La présence d’une altération de METex14 doit être documentée par une épreuve validée avant l’instauration du traitement par TABRECTA (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans le cadre de l’étude A2201 (GEOMETRY mono-1), 61 % des 373 patients avaient 65 ans ou plus et 18 % avaient 75 ans ou plus. Aucune différence d’importance clinique en matière d’innocuité ou d’efficacité n’a été observée entre les patients de 65 ans ou plus et les patients plus jeunes.
2 CONTRE-INDICATIONS
TABRECTA est contre-indiqué chez les patients qui présentent une hypersensibilité au produit, à un ingrédient de la formulation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- TABRECTA n’a pas été étudié chez les patients atteints d’insuffisance rénale grave. Aucune modification posologique n’est requise chez les patients atteints d’insuffisance rénale légère ou modérée (voir la section 10 PHARMACOLOGIE CLINIQUE).
- Aucune modification posologique n’est requise chez les patients atteints d’insuffisance hépatique légère, modérée ou grave (voir la section 10 PHARMACOLOGIE CLINIQUE).
4.2 Posologie recommandée et ajustement posologique
- Dose recommandée
La dose recommandée de TABRECTA est de 400 mg par voie orale, 2 fois par jour, avec ou sans nourriture (voir la section 10 PHARMACOLOGIE CLINIQUE).
- Durée du traitement
Le traitement doit être poursuivi jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables.
- Modifications posologiques en cas d’effets indésirables
Le schéma de réduction de la dose qui est recommandé pour la prise en charge d’effets indésirables en fonction de l’innocuité et de la tolérabilité individuelles est décrit au tableau 1.
Tableau 1 Schéma de réduction de la dose de TABRECTA
| Dose administrée | Dose et fréquence | Nombre de comprimés et teneur |
| Dose initiale | 400 mg 2 fois par jour | 2 comprimés à 200 mg/2 fois par jour |
| Première réduction de dose | 300 mg 2 fois par jour | 2 comprimés à 150 mg/2 fois par jour |
| Deuxième réduction de dose | 200 mg 2 fois par jour | 1 comprimé à 200 mg/2 fois par jour |
Le traitement par TABRECTA doit être cessé définitivement chez les patients incapables de tolérer une dose de 200 mg prise par voie orale 2 fois par jour.
Les modifications recommandées de la dose de TABRECTA en cas d’effets indésirables sont fournies au tableau 2.
Tableau 2 Modifications de la dose de TABRECTA pour la prise en charge d’effets indésirables
| Effet indésirable | Intensité | Modification posologique |
| Pneumopathie interstitielle / pneumonite (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS) | Tout grade lié au traitement | Cesser définitivement le traitement par TABRECTA. |
| Grade 3 (> 5,0 à ≤ 20,0 × LSN) | Arrêter temporairement le traitement par TABRECTA jusqu’à ce que les taux d’ALT/AST reviennent au grade initial. |
| Effet indésirable | Intensité | Modification posologique |
| Hausses isolées des taux d’ALT et/ou d’AST par rapport aux valeurs initiales, sans hausse concomitante du taux de bilirubine totale (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS) | Si les valeurs initiales sont rétablies en l’espace de 7 jours, reprendre ensuite le traitement par TABRECTA à la même dose, sinon le reprendre à une dose réduite conformément au tableau 1. | |
| Grade 4 (> 20,0 × LSN) | Cesser définitivement le traitement par TABRECTA. | |
| Hausses combinées des taux d’ALT et/ou d’AST et du taux de bilirubine totale, en l’absence de cholestase ou d’hémolyse (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS) | Taux d’ALT et/ou d’AST > 3 × LSN et taux de bilirubine totale > 2 × LSN, sans égard au grade initial | Cesser définitivement le traitement par TABRECTA. |
Hausse isolée du taux de bilirubine totale par rapport à la valeur initiale, sans hausse concomitante des taux d’ALT et/ou d’AST (voir la section 7 MISES EN GARDE ET PRÉCAUTIONS) | Grade 2 (> 1,5 à ≤ 3,0 × LSN) | Arrêter temporairement le traitement par TABRECTA jusqu’à ce que le taux de bilirubine revienne au grade initial. Si le taux initial est rétabli en l’espace de 7 jours, reprendre ensuite le traitement par TABRECTA à la même dose, sinon le reprendre à une dose réduite conformément au tableau 1. |
| Grade 3 (> 3,0 à ≤ 10,0 × LSN) | Arrêter temporairement le traitement par TABRECTA jusqu’à ce que le taux de bilirubine revienne au grade initial. Si le taux initial est rétabli en l’espace de 7 jours, reprendre ensuite le traitement par TABRECTA à une dose réduite conformément au tableau 1, sinon cesser définitivement le traitement par TABRECTA. | |
| Grade 4 (> 10,0 × LSN) | Cesser définitivement le traitement par TABRECTA. |
| Effet indésirable | Intensité | Modification posologique |
| Autres effets indésirables (voir la section 8 EFFETS INDÉSIRABLES) | Grade 2 | Poursuivre le traitement à la même dose. Si l’effet indésirable est intolérable, envisager un arrêt temporaire du traitement par TABRECTA jusqu’à la résolution, puis reprendre le traitement par TABRECTA à une dose réduite conformément au tableau 1. |
| Grade 3 | Arrêter temporairement le traitement par TABRECTA jusqu’à la résolution de l’effet indésirable, puis reprendre le traitement par TABRECTA à une dose réduite conformément au tableau 1. | |
| Grade 4 | Cesser définitivement le traitement par TABRECTA. | |
Abréviations : ALT = alanine aminotransférase; AST = aspartate aminotransférase; LSN = limite supérieure de la normale. Grades attribués selon la version 4.03 des critères CTCAE (Common Terminology Criteria for Adverse Events [critères communs de terminologie pour les effets indésirables]). Initial = au moment de l’instauration du traitement. | ||
Enfants (< 18 ans) : L’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
Personnes âgées (≥ 65 ans) : Aucune modification posologique n’est requise chez les patients de 65 ans ou plus.
Insuffisance rénale : Aucune modification posologique n’est requise chez les patients atteints d’insuffisance rénale légère ou modérée. La pharmacocinétique et l’innocuité de TABRECTA n’ont pas été étudiées chez des patients atteints d’insuffisance rénale grave (voir la section 10 PHARMACOLOGIE CLINIQUE).
Insuffisance hépatique : Aucune modification posologique n’est requise chez les patients atteints d’insuffisance hépatique légère, modérée ou grave (voir la section 10 PHARMACOLOGIE CLINIQUE).
4.4 Administration
TABRECTA doit être pris par voie orale 2 fois par jour, avec ou sans nourriture. Les comprimés doivent être avalés entiers, sans être coupés, mâchés ni écrasés (voir la section 10 PHARMACOLOGIE CLINIQUE).
4.5 Dose omise
En cas d’oubli d’une dose de TABRECTA ou de vomissements, le patient ne doit pas compenser cette dose, mais doit prendre la dose suivante à l’heure prévue.
5 SURDOSAGE
Peu de données ont été recueillies concernant une surdose pendant les études cliniques sur TABRECTA. Il faut exercer une surveillance étroite des patients pour détecter les signes ou symptômes d’effets indésirables, et mettre en place des mesures générales de soutien et un traitement symptomatique dans les cas de surdose présumée. En cas de surdose avérée, il faut interrompre le traitement par TABRECTA et instaurer un traitement symptomatique.
Pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région.
6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE
Tableau 3 Formes posologiques, concentrations, composition et emballage
Comprimé pelliculé TABRECTA (capmatinib) à 150 mg : comprimé pelliculé ovaloïde bombé non sécable de couleur orange pâle-brun, à bords biseautés, portant l’inscription « DU » gravée sur une face et « NVR » sur l’autre.
Comprimé pelliculé TABRECTA (capmatinib) à 200 mg : comprimé pelliculé ovaloïde bombé non sécable de couleur jaune, à bords biseautés, portant l’inscription « LO » gravée sur une face et « NVR » sur l’autre.
Emballage
Les comprimés TABRECTA à 150 mg et à 200 mg sont délivrés en plaquettes alvéolées : 12 alvéoles par plaquette, 5 ou 10 plaquettes par boîte (60 ou 120 comprimés).
| Voie d’administration | Forme posologique / | Ingrédients non médicinaux | ||
| concentration / | ||||
| composition | ||||
| Orale | Comprimés à 150 mg et à 200 mg de capmatinib (sous forme de chlorhydrate de capmatinib) | Cellulose microcristalline; crospovidone; dioxyde de titane; hypromellose; laurylsulfate de sodium; macrogol 4000; mannitol; oxyde de fer jaune; oxyde de fer noir (comprimé dosé à 150 mg); oxyde de fer rouge (comprimé dosé à 150 mg); povidone; silice colloïdale anhydre; stéarate de magnésium et talc | ||
7 MISES EN GARDE ET PRÉCAUTIONS
Veuillez consulter la section 3 ENCADRÉ « MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES ».
Généralités
Sélection des patients porteurs d’altérations de METex14
La présence d’une altération de METex14 dans les échantillons de tumeur ou de plasma doit être documentée par une épreuve validée avant la mise en route d’un traitement par TABRECTA. Si aucune mutation de METex14 n’est décelée dans l’échantillon de plasma, il faut, dans la mesure du possible, analyser un échantillon de tissu tumoral (voir la section 14 ESSAIS CLINIQUES).
Conduite de véhicules et utilisation de machines
Aucune étude n’a été menée pour évaluer l’effet de TABRECTA sur la capacité à conduire un véhicule ou à faire fonctionner des machines. Les patients doivent faire preuve de prudence lorsqu’ils conduisent un véhicule ou utilisent une machine potentiellement dangereuse, et ce, jusqu’à ce qu’ils soient suffisamment certains que la prise de TABRECTA n’altère pas leurs facultés.
Hépatique/biliaire/pancréatique
Hépatotoxicité
Une hépatotoxicité a été observée chez des patients traités par TABRECTA (voir la section 8 EFFETS INDÉSIRABLES). Des élévations de tout grade des taux de transaminases (alanine aminotransférase [ALT] et/ou aspartate aminotransférase [AST]) ont été signalées chez 55 (14,7 %) des 373 patients traités par TABRECTA pendant l’étude A2201 (GEOMETRY mono-1). Des élévations de grade 3 ou 4 des taux d’ALT/AST ont été observées chez 26 (7,0 %) des 373 patients traités par TABRECTA. Des élévations des taux d’ALT/AST ont entraîné l’abandon du traitement par TABRECTA chez 3 patients (0,8 %). Un patient a succombé à une hépatite. Les élévations des taux d’ALT/AST sont survenues surtout dans les quelque 3 premiers mois de traitement. L’intervalle médian avant une élévation des taux d’ALT/AST jusqu’à des valeurs de grade 3 ou plus a été de 7,6 semaines (plage : 2,1 à 201,6 semaines).
Des épreuves de la fonction hépatique (comprenant la mesure des taux d’ALT, d’AST et de bilirubine totale) doivent être effectuées avant le début du traitement, toutes les 2 semaines durant les 3 premiers mois de traitement et ensuite une fois par mois ou en fonction de l’état clinique, et plus fréquemment chez les patients ayant des taux accrus de transaminases ou de bilirubine. Selon l’intensité des élévations des taux de transaminases, cesser temporairement le traitement par TABRECTA, le poursuivre à une dose réduite ou y mettre fin définitivement (voir la section 4.2 Dose recommandée et modification posologique).
Élévations des taux d’enzymes pancréatiques
Des élévations tous grades confondus des taux d’amylase/de lipase ont été signalées chez 52 (13,9 %) des 373 patients traités par TABRECTA dans le cadre de l’étude GEOMETRY mono-1; ces hausses étaient de grades 3 et 4 chez 32 de ces 373 patients (8,6 %). Trois patients (0,8 %) ont abandonné le traitement par TABRECTA en raison d’élévations du taux d’amylase/de lipase. L’intervalle médian avant la survenue d’une élévation des taux d’amylase/de lipase jusqu’à des valeurs de grade 3 ou plus a été de 8,5 semaines (plage : 0,1 à 135,0 semaines). Une pancréatite aiguë a été rapportée chez un patient (0,3 %).
Il faut mesurer les taux d’amylase et de lipase au départ et régulièrement pendant le traitement par TABRECTA. Selon l’intensité des élévations des taux d’enzymes pancréatiques, cesser temporairement le traitement par TABRECTA, le poursuivre à une dose réduite ou y mettre fin définitivement (voir la section 4.2 Dose recommandée et modification posologique).
Immunitaire
Hypersensibilité
Aucun cas d’hypersensibilité grave n’a été recensé chez les patients traités par TABRECTA durant l’étude GEOMETRY mono-1. Des cas graves ont cependant été rapportés, quoique rarement (< 1 %), lors de l’emploi de TABRECTA dans le cadre d’autres essais cliniques (voir la section 8.2 Effets indésirables observés dans les essais cliniques). Les symptômes cliniques étaient notamment la fièvre, les frissons, le prurit, l’éruption cutanée, la baisse de la tension artérielle, les nausées et les vomissements. Selon la gravité de l’effet indésirable, il faudra suspendre temporairement le traitement par TABRECTA ou y mettre fin définitivement.
Santé reproductive : Potentiel des femmes et des hommes
- Fertilité
Il n’existe aucune donnée concernant l’effet du capmatinib sur la fertilité chez l’humain. Le capmatinib n’a fait l’objet d’aucune étude de fertilité chez les animaux.
- Risque tératogène
D’après les résultats d’études menées chez l’animal et compte tenu de son mode d’action, TABRECTA peut être nocif pour un fœtus quand il est administré à une femme enceinte. L’administration de capmatinib par voie orale à des rates et à des lapines gravides durant la période d’organogenèse a entraîné des malformations à des expositions inférieures à celles produites chez l’humain (voir la section 16 TOXICOLOGIE NON CLINIQUE). Les femmes enceintes et les femmes aptes à procréer doivent être averties du risque pour un fœtus si elles utilisent TABRECTA pendant une grossesse ou conçoivent un enfant pendant qu’elles le reçoivent. Les femmes aptes à procréer qui sont sexuellement actives doivent utiliser une méthode de contraception efficace pendant le traitement par TABRECTA et pendant au moins 7 jours après la prise de la dernière dose. Les hommes dont les partenaires sexuelles sont enceintes ou pourraient l’être ou le devenir doivent utiliser des condoms pendant le traitement par TABRECTA et pendant au moins 7 jours après la prise de la dernière dose (voir la section 7.1 Populations particulières).
Respiratoire
Pneumopathie interstitielle / pneumonite
Des cas de pneumopathie interstitielle (PI) / pneumonite, parfois mortels, sont survenus chez des patients traités par TABRECTA (voir la section 8 EFFETS INDÉSIRABLES). Une PI/pneumonite de tout grade a été signalée chez 17 (4,6 %) des 373 patients traités par TABRECTA pendant l’étude A2201 (GEOMETRY mono-1). Une PI/pneumonite de grade 3 est survenue chez 7 patients (1,9 %), dont une pneumonite mortelle chez 1 patient (0,3 %). Une PI/pneumonite s’est produite chez 9 (5,2 %) des 173 patients ayant déjà reçu une radiothérapie et 8 (4,0 %) des 200 patients n’ayant jamais reçu ce type de traitement. Une PI/pneumonite a mené à l’abandon du traitement par TABRECTA chez 8 patients (2,1 %). Les cas de PI/pneumonite sont survenus surtout dans les quelque 3 premiers mois
de traitement. L’intervalle médian avant l’apparition d’une PI/pneumonite de grade 3 ou plus a été de 7,9 semaines (plage : 0,7 à 88.4 semaines).
L’apparition ou l’aggravation de tout symptôme évoquant une PI/pneumonite (p. ex., dyspnée, toux, fièvre) commandent des évaluations dans les plus brefs délais. Le traitement par TABRECTA doit être interrompu immédiatement chez les patients atteints d’une PI/pneumonite présumée, et arrêté définitivement si aucune autre cause potentielle de PI/pneumonite n’est déterminée (voir la section 4 POSOLOGIE ET ADMINISTRATION).
Peau
Risque de photosensibilité
D’après les résultats d’études menées chez l’animal, il existe un risque de réactions de photosensibilité avec TABRECTA (voir la section 16 TOXICOLOGIE NON CLINIQUE). Pour les patients de l’étude GEOMETRY mono-1, des précautions comme l’application d’un écran solaire ou le port de vêtements protecteurs étaient recommandées pour prévenir l’exposition aux rayons ultraviolets pendant le traitement par TABRECTA. Les patients doivent être informés de limiter l’exposition directe aux rayons ultraviolets pendant un traitement par TABRECTA.
7.1 Populations particulières
7.1.1 Femmes enceintes
D’après les résultats d’études menées chez l’animal et compte tenu de son mode d’action, TABRECTA peut être nocif pour un fœtus quand il est administré à une femme enceinte. Il n’y a pas d’études adéquates et rigoureusement contrôlées chez les femmes enceintes permettant de préciser le risque associé au produit. L’administration de capmatinib par voie orale à des rates et à des lapines gravides pendant la période d’organogenèse a entraîné une fœtotoxicité et une tératogénicité. Des réductions du poids fœtal et des incidences accrues de malformations fœtales ont été observées chez les rats et les lapins après l’exposition prénatale au capmatinib à une exposition égale ou inférieure à celle produite chez l’humain par la dose maximale recommandée chez l’humain (DMRH) de 400 mg 2 fois par jour d’après l’aire sous la courbe (ASC). TABRECTA ne doit pas être utilisé pendant la grossesse, à moins d’une nécessité absolue et seulement après une évaluation soignée du besoin clinique de la mère par rapport au risque pour le fœtus.
Les femmes aptes à procréer qui sont sexuellement actives doivent utiliser une méthode de contraception efficace (associée à un taux de grossesses de moins de 1 %) pendant le traitement par TABRECTA et pendant au moins 7 jours après la prise de la dernière dose.
Les femmes enceintes et celles aptes à procréer doivent être averties du risque potentiel pour un fœtus si elles utilisent TABRECTA pendant une grossesse ou conçoivent un enfant pendant qu’elles reçoivent ce médicament. Les hommes ayant des partenaires sexuelles qui sont enceintes ou qui pourraient l’être ou le devenir doivent utiliser des condoms pendant le traitement par TABRECTA et pendant au moins 7 jours après la prise de la dernière dose.
7.1.2 Femmes qui allaitent
On ignore si le capmatinib passe dans le lait maternel humain après l’administration de TABRECTA. On ne dispose d’aucune donnée concernant les effets du capmatinib sur l’enfant allaité ou sur la production de lait. En raison du risque d’effets indésirables graves chez l’enfant nourri au sein, l’allaitement n’est pas recommandé pendant le traitement par TABRECTA ni pendant au moins les 7 jours suivant la prise de la dernière dose.
7.1.3 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée; par conséquent, l’indication d’utilisation dans la population pédiatrique n’est pas autorisée par Santé Canada.
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : Dans le cadre de l’étude A2201 (GEOMETRY mono-1), 61 % des 373 patients avaient 65 ans ou plus et 18 % avaient 75 ans ou plus. Aucune différence d’importance clinique en matière d’innocuité ou d’efficacité n’a été observée entre les patients de 65 ans ou plus et les patients plus jeunes.
8
EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de TABRECTA a été évaluée chez 373 patients adultes atteints d’un CPNPC localement avancé ou métastatique dans le cadre de l’étude déterminante à plusieurs cohortes A2201 (GEOMETRY mono-1) (voir la section 14 ESSAIS CLINIQUES). La durée médiane d’exposition à TABRECTA dans l’ensemble des cohortes a été de 17,9 semaines (plage : 0,4 à 281,0 semaines). Chez les patients ayant reçu TABRECTA, 36,7 % y ont été exposés pendant au moins 6 mois et 21,7 %, pendant au moins 1 an.
Des effets indésirables (EI) graves ont été signalés chez 198 patients (53,1 %) ayant reçu TABRECTA. Les EI graves survenus chez > 2 % des patients comprenaient une dyspnée (6,7 %), une pneumonie (5,9 %), un épanchement pleural (4,3 %), une détérioration de l’état de santé physique général (2,9 %) et des vomissements (2,4 %). Pendant le traitement par TABRECTA, 14 patients (3,8 %) sont décédés de causes autres que le cancer sous-jacent, notamment d’une hépatite ou d’une pneumonite liée au traitement (1 patient dans chaque cas).
Un EI a entraîné l’abandon définitif du traitement par TABRECTA chez 65 patients (17,4 %). Les EI ayant été les motifs les plus fréquents (≥ 0,5 %) d’abandon définitif du traitement par TABRECTA sont un œdème périphérique (2,1 %), une pneumonite (1,6 %), la fatigue (1,3 %), un taux accru d’ALT (0,8 %), un taux accru d’AST (0,8 %), un taux accru de créatinine dans le sang (0,8 %), des nausées (0,8 %), une pneumonie (0,8 %), des vomissements (0,8 %), un taux accru de bilirubine dans le sang (0,5 %), un cancer du sein (0,5 %), une insuffisance cardiaque (0,5 %), une détérioration de l’état de santé physique général (0,5 %), une pneumopathie interstitielle (0,5 %), un taux accru de lipase (0,5 %), une pneumonie organisée (0,5 %) et un épanchement pleural (0,5 %).
Le traitement par TABRECTA a été interrompu en raison d’un EI chez 211 patients (56,6 %). Les EI ayant nécessité une interruption du traitement par TABRECTA chez > 2 % des patients comprenaient un œdème périphérique (11,0 %), un taux accru de créatinine dans le sang (8,3 %), des nausées (6,2 %), un taux accru de lipase (5,6 %), des vomissements (5,6 %), un taux accru d’ALT (4,8 %), une dyspnée (4,6 %), une pneumonie (4,3 %), un taux accru d’amylase (3,8 %), un taux accru d’AST (3,2 %), une asthénie (2,1 %) et un taux accru de bilirubine dans le sang (2,1 %).
La dose de TABRECTA a été réduite en raison d’un EI chez 98 patients (26,3 %). Les EI ayant nécessité une réduction de la dose de TABRECTA chez > 2 % des patients ont été un œdème périphérique (9,1 %), un taux accru d’ALT (3,2 %) et un taux accru de créatinine dans le sang (2,1 %).
Les principaux EI signalés à une fréquence ≥ 20 % (tous grades confondus) chez les patients traités par TABRECTA ont été un œdème périphérique, des nausées, la fatigue, des vomissements, un taux accru de créatinine dans le sang, une dyspnée et une diminution de l’appétit. Les principaux EI de grade 3 ou 4 signalés à une fréquence ≥ 5 % chez les patients ayant reçu TABRECTA ont été un œdème périphérique, la fatigue, une dyspnée, une hausse du taux d’ALT et une hausse du taux de lipase.
8.2 Effets indésirables observés dans les études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Les taux d’effets indésirables qui y sont observés ne reflètent pas nécessairement les taux observés en pratique, et ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les informations sur les effets indésirables provenant d’essais cliniques peuvent être utiles pour déterminer et estimer les taux de réactions indésirables aux médicaments lors d’une utilisation réelle.
Les effets indésirables survenus au cours de l’étude A2201 (GEOMETRY mono-1) sont énumérés au tableau 4 selon les catégories du MedDRA, par système, appareil ou organe. Dans chaque catégorie, les effets indésirables sont classés par ordre décroissant de fréquence.
Tableau 4 Effets indésirables signalés chez ≥ 1 % des patients ayant reçu TABRECTA au cours de l’étude déterminante A2201 (GEOMETRY mono-1)
| Effets indésirables | TABRECTA | ||||||
| (N = 373) | |||||||
| Tous les | Grade 3 ou 4 n (%) | ||||||
| grades | |||||||
| n (%) | |||||||
| Affections gastro-intestinales | |||||||
| Nausées | 170 (45) | 9 (2,4)* | |||||
| Vomissements | 106 (28) | 9 (2,4)* | |||||
| Constipation | 70 (19) | 3 (0,8)* | |||||
| Diarrhée | 69 (19) | 2 (0,5)* | |||||
| Douleur abdominale1 | 54 (15) | 8 (2,1) | |||||
| Troubles généraux et anomalies au site d’administration | |||||||
| Œdème périphérique2 | 212 (57) | 39 (11)* | |||||
| Fatigue3 | 127 (34) | 30 (8,0)* | |||||
| Dorsalgie | 63 (17) | 3 (0,8)* | |||||
| Douleur thoracique non cardiaque4 | 53 (14) | 7 (1,9)* | |||||
| Fièvre5 | 53 (14) | 3 (0,8)* | |||||
| Perte de poids | 41 (11) | 2 (0,5)* | |||||
| Œdème généralisé | 7 (1,9) | 7 (1,9) | |||||
| Troubles du métabolisme et de la nutrition | |||||||
| Baisse de l’appétit | 80 (21) | 4 (1,1)* | |||||
| Hypophosphatémie | 24 (6) | 9 (2,4) | |||||
| Effets indésirables | TABRECTA | ||||||
| (N = 373) | |||||||
| Tous les | Grade 3 ou 4 n (%) | ||||||
| grades | |||||||
| n (%) | |||||||
| Hyponatrémie | 23 (6) | 14 (3,8) | |||||
| Hypoalbuminémie | 47 (13) | 5 (1,3)* | |||||
| Infections et infestations | |||||||
| Cellulite | 11 (2,9) | 4 (1,1)* | |||||
| Investigations | |||||||
| Créatinine sanguine augmentée | 101 (27) | 1 (0,3) | |||||
| Alanine aminotransférase augmentée | 53 (14) | 26 (7) | |||||
| Aspartate aminotransférase augmentée | 38 (10) | 13 (3,5)* | |||||
| Lipase augmentée | 37 (10) | 25 (7) | |||||
| Amylase augmentée | 36 (10) | 15 (4,0) | |||||
| Bilirubine sanguine augmentée6 | 14 (3,8) | 3 (0,8)* | |||||
| Affections du rein et des voies urinaires | |||||||
| Lésion rénale aiguë7 | 5 (1,3) | 1 (0,3)* | |||||
| Affections respiratoires, thoraciques et médiastinales | |||||||
| Dyspnée | 93 (25) | 26 (7) | |||||
| Toux | 62 (17) | 2 (0,5)* | |||||
| Pneumopathie interstitielle / pneumonite | 17 (4,6) | 7 (1,9)* | |||||
| Affections de la peau et du tissu sous-cutané | |||||||
| Prurit8 | 36 (10) | 1 (0,3)* | |||||
| Éruption cutanée (rash) 9 | 32 (9) | 2 (0,5)* | |||||
| Urticaire | 5 (1,3) | 2 (0,5)* | |||||
Données recueillies jusqu’au 30 août 2021 Selon la version 24.01 du MedDRA; les grades sont définis en fonction de la version 4.03 des CTCAE 1 Le terme « douleur abdominale » comprend les termes préférentiels douleur abdominale, douleur abdominale haute, gêne abdominale. 2 Le terme « œdème périphérique » comprend les termes préférentiels œdèmes périphériques, gonflement périphérique et surcharge liquidienne. 3 Le terme « fatigue » comprend les termes préférentiels fatigue et asthénie. 4 Le terme « douleur thoracique non cardiaque » comprend les termes préférentiels gêne thoracique, douleur musculosquelettique du thorax, douleur thoracique non cardiaque et douleur thoracique. 5 Le terme « fièvre » comprend les termes préférentiels fièvre et température augmentée. 6 Le terme « bilirubine sanguine augmentée » comprend les termes préférentiels hausse de la bilirubinémie, hausse du taux de bilirubine conjuguée et hyperbilirubinémie. 7 Le terme « lésion rénale aiguë » comprend les termes préférentiels lésion rénale aiguë et insuffisance rénale. 8 Le terme « prurit » comprend les termes préférentiels prurit et prurit allergique. | |||||||
Effets indésirables
| TABRECTA | |||||||
| (N = 373) | |||||||
| Tous les | Grade 3 ou 4 n (%) | ||||||
| grades | |||||||
| n (%) | |||||||
9 Le terme « rash » comprend les termes préférentiels rash, rash érythémateux, rash maculeux, rash maculopapuleux et rash vésiculeux. * Aucun effet indésirable de grade 4 n’a été signalé au cours de l’étude GEOMETRY mono-1. ** La population évaluable sur le plan de l’innocuité (N = 373) comprenait les patients atteints d’un CPNPC avancé et porteurs d’une amplification de MET ou d’une altération de METex14 (voir la section 14 ESSAIS CLINIQUES). | |||||||
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Effets indésirables survenus chez < 1 % des patients traités par TABRECTA durant les essais cliniques :
Affections gastro-intestinales : pancréatite aiguë
Affections du système immunitaire : hypersensibilité
8.4 Résultats de laboratoire anormaux : données hématologique, biochimiques et autres données quantitatives
Tableau 5 Sélection de résultats de laboratoire anormaux (≥ 20 %) qui se sont accentués après le début du traitement chez des patients traités par TABRECTA au cours de l’étude déterminante A2201 (GEOMETRY mono-1)
TABRECTA (N = 373) | ||||||
| Résultats de laboratoire anormaux | Tous les grades | Grade 3 ou 4 | ||||
| (%) | (%) | |||||
| Paramètres hématologiques | ||||||
| Baisse du nombre de lymphocytes | 45 | 14 | ||||
| Baisse du nombre de leucocytes | 25 | 1,7 | ||||
| Baisse de l’hémoglobinémie | 24 | 2,8* | ||||
| Paramètres chimiques | ||||||
| Baisse de l’albuminurie | 72 | 1,9* | ||||
| Hausse de la créatininémie | 65 | 0,5* | ||||
| Hausse du taux d’alanine aminotransférase | 39 | 9 | ||||
| Hausse du taux d’amylase | 34 | 4,7 | ||||
| Hausse du taux de phosphatase alcaline | 32 | 0,6* | ||||
| Hausse du taux de gamma-glutamyl transférase | 30 | 6,4 | ||||
| Hausse du taux de lipase | 29 | 9 | ||||
| Hausse du taux d’aspartate aminotransférase | 28 | 6 | ||||
| Baisse de la phosphatémie | 26 | 4,4 | ||||
| Baisse de la kaliémie | 25 | 4,1* | ||||
| Baisse du taux de sodium | 24 | 6 | ||||
| Baisse de la glycémie | 23 | 0,3* | ||||
Données recueillies jusqu’au 30 août 2021; les grades sont définis en fonction de la version 4.03 des CTCAE.
* Aucun effet indésirable de grade 4 n’a été signalé au cours de l’étude GEOMETRY mono-1.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
Le capmatinib est un substrat de l’isoenzyme CYP3A4. L’administration concomitante de TABRECTA et d’un puissant inhibiteur de l’isoenzyme CYP3A pourrait augmenter la fréquence et l’intensité des effets indésirables de TABRECTA. L’administration concomitante de TABRECTA et d’un inducteur puissant ou modéré de l’isoenzyme CYP3A pourrait réduire l’activité antitumorale de TABRECTA. Parallèlement, le capmatinib est un inhibiteur modéré de l’isoenzyme CYP1A2 et un inhibiteur de deux transporteurs, soit la glycoprotéine P (P-gp) et la protéine de résistance du cancer du sein (BCRP). L’administration concomitante de TABRECTA et de substrats de l’isoenzyme CYP1A2, de la P-gp ou de la BCRP pourrait augmenter la fréquence et l’intensité des effets indésirables de ces substrats.
9.4 Interactions médicament-médicament
Les médicaments apparaissant dans ce tableau sont fondés sur des exposés de cas ou des études sur les interactions médicamenteuses, ou encore sur les interactions potentielles en raison de l’ampleur ou de la gravité anticipée de l’interaction (ceux qui ont été identifiés comme contre-indiqués).
Tableau 6 Interactions médicament-médicament établies ou potentielles
| [Nom propre / nom usuel] | Source de | Effet | Commentaire clinique | ||
| preuve | |||||
| Effet d’autres médicaments sur TABRECTA | |||||
Puissants inhibiteurs de l’isoenzyme CYP3A (y compris, sans s’y limiter, la clarithromycine, l’indinavir, l’itraconazole, le kétoconazole, le lopinavir/ritonavir, la néfazodone, le nelfinavir, le posaconazole, le ritonavir, le saquinavir, le télaprévir, la télithromycine, le vérapamil et le voriconazole) | EC | Chez des sujets en bonne santé, l’administration concomitante d’une dose unique de 200 mg de capmatinib et d’un puissant inhibiteur de l’isoenzyme CYP3A (itraconazole, 200 mg 1 fois par jour pendant 10 jours) a augmenté l’ASCinf du capmatinib de 42 % sans modifier la Cmax du capmatinib par rapport à l’administration de capmatinib seul. L’administration concomitante de TABRECTA et d’un puissant inhibiteur des CYP3A pourrait augmenter la fréquence et l’intensité des effets indésirables de TABRECTA. | Les patients doivent faire l’objet d’une surveillance étroite visant à déceler les effets indésirables des médicaments pendant l’administration concomitante de TABRECTA et de puissants inhibiteurs de l’isoenzyme CYP3A. | ||
Inducteurs puissants de l’isoenzyme CYP3A (y compris, sans s’y limiter, la carbamazépine, le phénobarbital, la phénytoïne, la rifampicine et le millepertuis [Hypericum perforatum]) | EC | Chez des sujets en bonne santé, l’administration concomitante d’une dose unique de 400 mg de capmatinib et d’un inducteur puissant de l’isoenzyme CYP3A (rifampicine, 600 mg 1 fois par jour pendant 9 jours) a réduit l’ASCinf et la Cmax du capmatinib de 67 % et de 56 %, respectivement, par rapport à l’administration de capmatinib seul. Des baisses de l’exposition au capmatinib pourraient réduire l’activité antitumorale de TABRECTA. | L’administration concomitante de TABRECTA et de puissants inducteurs de l’isoenzyme CYP3A doit être évitée. Un autre médicament non ou peu inducteur de l’isoenzyme CYP3A doit être envisagé. |
| Inducteurs modérés de l’isoenzyme CYP3A (y compris, sans s’y limiter, l’éfavirenz) | PBPK | Selon des prédictions tirées de simulations à l’aide de modèles pharmacocinétiques physiologiques (PBPK), l’administration concomitante d’une dose de 400 mg de capmatinib et d’un inducteur modéré de l’isoenzyme CYP3A (éfavirenz, 600 mg 1 fois par jour pendant 20 jours) réduirait de 44 % l’ASC0-12 h du capmatinib et de 34 % sa Cmax à l’état d’équilibre par rapport à l’administration de capmatinib seul. Des baisses de l’exposition au capmatinib pourraient réduire l’activité antitumorale de TABRECTA. | L’administration concomitante de TABRECTA et d’inducteurs modérés de l’isoenzyme CYP3A doit être évitée. Un autre médicament non ou peu inducteur de l’isoenzyme CYP3A doit être envisagé. |
| Effet de TABRECTA sur d’autres médicaments | |||
Substrats des isoenzymes CYP (y compris, sans s’y limiter, la théophylline et la tizanidine) | EC | Chez des patients atteints de cancer, l’administration concomitante de caféine (substrat test pour l’isoenzyme CYP1A2) et de multiples doses de capmatinib (400 mg 2 fois par jour) a augmenté l’ASCinf de la caféine de 134 % sans en modifier la Cmax par rapport à l’administration de caféine seule. L’administration concomitante de TABRECTA et d’un substrat de l’isoenzyme CYP1A2 pourrait augmenter la fréquence et l’intensité des effets indésirables de ce substrat. | S’il est impossible d’éviter l’administration concomitante de TABRECTA et de substrats de l’isoenzyme CYP1A2 alors que de faibles variations des concentrations pourraient causer des effets indésirables graves, réduire la dose du substrat de l’isoenzyme CYP1A2 conformément à la monographie de produit approuvée. |
Substrats de la P-gp (y compris, sans s’y limiter, la digoxine, le dabigatran etexilate, la colchicine, la sitagliptine, la saxagliptine et le posaconazole) et de la BCRP (y compris, sans s’y limiter, le méthotrexate, la rosuvastatine, la pravastatine, la mitoxantrone et la sulfasalazine) | EC | Chez des patients atteints de cancer, l’administration concomitante de digoxine (un substrat de la P-gp) et de multiples doses de capmatinib (400 mg 2 fois par jour) a augmenté l’ASCinf et la Cmax de la digoxine de 47 % et de 74 %, respectivement, par rapport à l’administration de digoxine seule. Chez des patients atteints de cancer, l’administration concomitante de rosuvastatine (un substrat de la BCRP) et de multiples doses de capmatinib (400 mg 2 fois par jour) a augmenté l’ASCinf et la Cmax de la rosuvastatine de 108 % et de 204 %, respectivement, par rapport à l’administration de rosuvastatine seule. L’administration concomitante de TABRECTA et d’un substrat de la P-gp ou de la BCRP pourrait augmenter la fréquence et l’intensité des effets indésirables de ces substrats. | S’il est impossible d’éviter l’administration concomitante de TABRECTA et d’un substrat de la P-gp ou de la BCRP alors que de faibles variations des concentrations pourraient causer des effets indésirables graves, diminuer la dose du substrat de la P-gp ou de la BCRP conformément à la monographie de produit approuvée. |
| Substrats des transporteurs MATE1 et MATE2K | In vitro | D’après des données in vitro, le capmatinib et son principal métabolite, le CMN288, ont produit une inhibition réversible des transporteurs rénaux MATE1 et MATE2K. Le capmatinib pourrait inhiber ces transporteurs à des concentrations pertinentes sur le plan clinique. En cas d’administration concomitante, TABRECTA pourrait augmenter l’exposition aux substrats des transporteurs MATE1 ou MATE2K, ce qui pourrait augmenter les effets indésirables de ces substrats. | S’il est impossible d’éviter l’administration concomitante de TABRECTA et d’un substrat de MATE1 ou de MATE2K alors que de faibles variations des concentrations pourraient causer des effets indésirables graves, diminuer la dose du substrat de MATE1 ou de MATE2K conformément à la monographie de produit approuvée. |
| Légende : É = étude de cas; EC = essai clinique; PBPK = modélisation pharmacocinétique physiologique; T = théorique | |||
Substrats de l’isoenzyme CYP3A
Chez des patients atteints de cancer, l’administration concomitante de midazolam (un substrat de l’isoenzyme CYP3A) et de multiples doses de capmatinib (400 mg 2 fois par jour) n’a pas augmenté de façon cliniquement significative l’exposition au midazolam (hausses de 9 % de l’ASCinf et de 22 % de la Cmax) par rapport à l’administration de midazolam seul.
Des interactions médicament-médicament cliniquement pertinentes sont peu susceptibles de survenir avec le capmatinib et les substrats de l’isoenzyme CYP3A, car l’administration concomitante de capmatinib n’a pas eu d’effet cliniquement important sur l’exposition au midazolam (un substrat de l’isoenzyme CYP3A).
Agents qui augmentent le pH gastrique
Le capmatinib a une solubilité qui dépend du pH et devient peu soluble lorsque le pH augmente in vitro. Chez des sujets en bonne santé, l’administration concomitante d’une dose unique de 600 mg de capmatinib et d’un inhibiteur de la pompe à protons (rabéprazole à 20 mg 1 fois par jour pendant 4 jours) a diminué l’ASCinf du capmatinib de 25 % et sa Cmax, de 38 % par rapport à l’administration de capmatinib seul. Des interactions médicament-médicament cliniquement pertinentes sont peu susceptibles de survenir avec le capmatinib et les agents qui réduisent le pH gastrique, car l’administration concomitante du rabéprazole n’a pas eu d’effet cliniquement important sur l’exposition au capmatinib.
Évaluation in vitro du risque d’interactions médicamenteuses
Interactions entre les enzymes et TABRECTA
Des études in vitro ont montré que le capmatinib est un inhibiteur des isoenzymes CYP2C8, CYP2C9 et CYP2C19. Le capmatinib a aussi été un inducteur des isoenzymes CYP2B6 et CYP2C9 dans des hépatocytes humains cultivés. Selon des prédictions tirées de simulations à l’aide de modèles pharmacocinétiques physiologiques, le capmatinib administré à une dose de 400 mg 2 fois par jour est peu susceptible de causer une interaction cliniquement pertinente liée aux isoenzymes CYP2B6, CYP2C8, CYP2C9 ou CYP2C19.
Interactions entre les transporteurs et TABRECTA
D’après des données in vitro, le capmatinib a produit une inhibition des transporteurs de captage OATP1B1, OATP1B3 (polypeptides de transport d’anions organiques 1B1 et 1B3), OAT1, OAT3 (transporteurs d’anions organiques 1 ou 3) et OCT1 (transporteur de cations organiques 1). Toutefois, le capmatinib ne devrait pas causer d’inhibition cliniquement importante des transporteurs de captage OATP1B1, OATP1B3, OAT1, OAT3 et OCT1 compte tenu de la concentration atteinte à la dose thérapeutique. Le capmatinib n’est pas un inhibiteur de la MRP2 (protéine 2 associée à la multirésistance aux médicaments) in vitro à des concentrations pertinentes sur le plan clinique.
D’après des données in vitro, le capmatinib est un inhibiteur de la pompe d’exportation de sel biliaire (BSEP).
D’après des données in vitro, le capmatinib est un substrat de la P-gp, mais n’est pas un substrat de la BCRP ni de la MRP2. Le capmatinib n’est pas un substrat des transporteurs qui participent au captage hépatique actif dans les hépatocytes primaires humains.
9.5 Interactions médicament-aliment
Les aliments ne modifient pas la biodisponibilité du capmatinib de façon cliniquement importante. TABRECTA peut être administré avec ou sans nourriture (voir les sections 4 POSOLOGIE ET ADMINISTRATION et 10 PHARMACOLOGIE CLINIQUE).
L’administration concomitante de TABRECTA et de produits contenant du pamplemousse pourrait augmenter la fréquence et l’intensité des effets indésirables de TABRECTA. Il faut surveiller les patients de près afin de repérer tout effet indésirable du médicament.
9.6 Interactions médicament-plante médicinale
Aucune interaction avec des produits à base de plantes médicinales n’a été établie. Les patients doivent éviter d’utiliser le médicament en concomitance avec le millepertuis, cette plante étant un puissant inducteur de l’isoenzyme CYP3A.
9.7 Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle le médicament nuirait aux tests de laboratoire n’a été établie.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
Le capmatinib est un inhibiteur du récepteur à activité tyrosine kinase MET. Le traitement par le capmatinib a entraîné une régression dans des modèles de xénogreffes de tumeurs dérivées d’un cancer du poumon comprenant toutes les altérations à l’origine de mutations de MET causant l’omission de l’exon 14. Le capmatinib inhibe la phosphorylation de MET (tant l’autophosphorylation que la phosphorylation déclenchée par le facteur de croissance des hépatocytes [HGF, un ligand]), la phosphorylation médiée par MET des protéines de signalisation en aval de même que la prolifération et la survie des cellules cancéreuses dépendantes de MET.
10.2 Pharmacodynamie
Les relations exposition-réponse au capmatinib et l’évolution dans le temps de la réponse pharmacodynamique sont inconnues.
Électrophysiologie cardiaque
D’après une analyse de la pharmacocinétique et de la pharmacodynamie réalisée à partir des données regroupées de deux études ouvertes et non contrôlées, menées auprès d’un total de 273 patients présentant des tumeurs solides de stade avancé, dont 265 avaient reçu le capmatinib à raison de 400 mg 2 fois par jour, on ne prévoyait pas d’allongements moyens marqués (c.-à-d. > 20 ms) de l’intervalle QTc par rapport à la valeur initiale aux concentrations attendues à la dose thérapeutique recommandée de 400 mg deux fois par jour.
10.3 Pharmacocinétique
Le capmatinib a entraîné des hausses de l’exposition générale (ASCinf et Cmax) proportionnelles à la dose sur tout l’éventail posologique évalué (de 200 à 400 mg 2 fois par jour). L’état d’équilibre devrait être atteint environ 3 jours après l’administration par voie orale de capmatinib à 400 mg 2 fois par jour, et la moyenne géométrique du rapport d’accumulation est de 1,39 (coefficient de variation [CV] : 42,9 %).
Tableau 7 Résumé des paramètres pharmacocinétiques de TABRECTA chez les patients
Cmax (ng/mL) Moyenne géométrique (CV, %) 1 | Tmax (h) Médiane2 | t ½ effective (h) 3 | ASC (TAU) (h*ng/mL) Moyenne géométrique (CV, %) 1 | CLéq/F (L/h) Moyenne géométrique (CV, %) 1 | Véq/F (L) 4 | |
État d’équilibre (400 mg 2 fois par jour) | 4780 (61,3) | 1-2 | 6,54 | 20 200 (60,5) | 19,8 (60,5) | 164 |
1 Coefficient de variation, en pourcentage
2 Tmax exprimée sous forme de valeurs médianes
3 t ½ effective : demi-vie effective calculée à partir de la moyenne géométrique du rapport d’accumulation de 1,39
4 Véq/F estimé au moyen du modèle d’analyse pharmacocinétique de population (popPK; Véq/F = V1/F + V2/F)
Absorption :
Le temps d’obtention de la Cmax (Tmax) de capmatinib a été d’environ 1 à 2 heures après l’administration par voie orale d’une dose de 400 mg de capmatinib chez des patients atteints de cancer. L’absorption du capmatinib après l’administration par voie orale est estimée à plus de 70 %.
Effet de la nourriture
Les aliments ne modifient pas la biodisponibilité du capmatinib de façon cliniquement importante. TABRECTA peut être administré avec ou sans nourriture (voir la section 4 POSOLOGIE ET ADMINISTRATION).
L’administration par voie orale d’une dose unique de 600 mg avec un repas riche en matières grasses et un repas pauvre en matières grasses à des sujets en bonne santé a augmenté l’ASCinf du capmatinib de 46 et de 20 %, respectivement, et n’a pas modifié sa Cmax comparativement aux valeurs mesurées quand le capmatinib est pris à jeun.
Distribution :
Le capmatinib est lié à 96 % aux protéines plasmatiques humaines, quelle que soit la concentration. Le volume de distribution apparent moyen à l’état d’équilibre (Véq/F) est de 164 L chez les patients atteints de cancer.
Le rapport sang/plasma a été de 1,5 (plage de concentrations de 10 à 1000 ng/mL), mais a diminué à 0,9 à des concentrations plus élevées (10 000 ng/mL).
Le capmatinib a traversé la barrière hématoencéphalique chez les rats, le rapport des expositions cerveau/sang (ASCinf) étant d’environ 9 %.
Métabolisme :
Des études in vitro et in vivo ont montré que le capmatinib est éliminé principalement par des voies métaboliques faisant intervenir l’isoenzyme 3A4 du cytochrome P450 (CYP) et l’aldéhyde-oxydase. Le composant radioactif le plus abondant dans le plasma est le capmatinib sous forme inchangée (42,9 % de la radioactivité [ASC0-12 h]). Le principal métabolite circulant, le M16 (CMN288), est dépourvu d’activité pharmacologique et représente 21,5 % de la radioactivité dans le plasma (ASC0-12 h).
Élimination :
La demi-vie d’élimination effective du capmatinib est de 6,54 h. La moyenne géométrique de la clairance orale apparente à l’état d’équilibre (CLéq/F) du capmatinib a été de 19,8 L/h.
Le capmatinib est éliminé principalement par métabolisme et par excrétion fécale subséquente. Après l’administration par voie orale d’une dose unique de [14C] -capmatinib à des sujets en bonne santé, une proportion de 78 ± 10 % et de 22 ± 8,5 % de la radioactivité totale a été récupérée dans les fèces et les urines, respectivement. Une proportion de 42 ± 23 % de la dose de capmatinib a été récupérée sous forme inchangée dans les fèces; la fraction retrouvée dans les urines était négligeable.
Populations et états pathologiques particuliers
Effets de l’âge, du sexe, de la race et du poids corporel : L’analyse pharmacocinétique de population a montré que l’âge (26 à 90 ans), le sexe, la race ou l’origine (blanche, asiatique, autochtone, noire, inconnue) et le poids corporel (35 à 131 kg) n’ont aucun effet cliniquement important sur l’exposition générale au capmatinib.
- Insuffisance hépatique : Une étude a été réalisée chez des sujets exempts de cancer et atteints d’une insuffisance hépatique à divers degrés, selon la classification Child-Pugh, qui ont reçu une dose unique de 200 mg de capmatinib. La moyenne géométrique de l’exposition générale (ASCinf) au capmatinib a été réduite d’environ 23 % et 9 % chez les sujets atteints d’insuffisance hépatique légère (N = 6) et modérée (N = 8), respectivement, et accrue d’environ 24 % chez les sujets présentant une insuffisance hépatique grave (N = 6) par rapport à la valeur observée chez les sujets ayant une fonction hépatique normale (N = 9). La Cmax a été réduite d’environ 28 % et 17 % chez les sujets atteints d’insuffisance hépatique légère et modérée, respectivement, et a été similaire (augmentée de 2 %) chez les sujets atteints d’insuffisance hépatique grave par rapport à la Cmax mesurée chez les sujets ayant une fonction hépatique normale (voir la section 4 POSOLOGIE ET ADMINISTRATION). L’insuffisance hépatique légère, modérée ou grave n’a eu aucun effet cliniquement important sur l’exposition au capmatinib.
Insuffisante rénale : D’après une analyse pharmacocinétique de population qui a porté sur
207 patients ayant une fonction rénale normale (clairance de la créatinine [ClCr] ≥ 90 mL/min), 200 patients atteints d’insuffisance rénale légère (ClCr de 60 à 89 mL/min) et 94 patients atteints d’insuffisance rénale modérée (ClCr de 30 à 59 mL/min), l’insuffisance rénale légère ou modérée n’a eu aucun effet cliniquement important sur l’exposition au capmatinib. TABRECTA n’a pas été étudié chez des patients atteints d’insuffisance rénale grave (ClCr de 15 à 29 mL/min) (voir la section 4 POSOLOGIE ET ADMINISTRATION).
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
TABRECTA (capmatinib) ne doit pas être entreposé à une température dépassant 25 °C. Conserver dans l’emballage d’origine pour protéger de l’humidité.
Les comprimés pelliculés TABRECTA doivent être gardés hors de la portée et de la vue des enfants.
12 INSTRUCTIONS PARTICULIÈRES DE MANIPULATION
Aucune exigence particulière.
PARTIE II : INFORMATIONS SCIENTIFIQUES
13 INFORMATIONS PHARMACEUTIQUES
Substance pharmaceutique
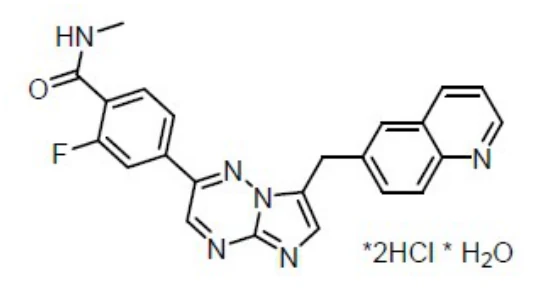
Nom propre / nom usuel :
chlorhydrate de capmatinib
Nom chimique :
2-fluoro-N-méthyl-4 -[7 -(quinoléin- 6-ylméthyl) imidazo [1,2 -b] [1, 2, 4] triazin - 2-yl] benzamide—chlorure d’hydrogène—eau (1/2/1)
Formule de structure :
Masse moléculaire :
Base libre : 412,43
Sel sous forme anhydre : 485,34
Sel sous forme monohydratée : 503,36
Formule moléculaire :
Base libre : C23H17FN6O
Sel sous forme anhydre : C23H17FN6O·2HCl
Sel sous forme monohydratée :
C23H17FN6O·2HCl·H2O
Propriétés physicochimiques
Solubilité :
Solvant Solubilité
(mg/mL) a
Température pH de 1,0 (HCl à 0,1 N) 4,176 37 °C
Tampon citrate de
pH 2,0
4,227 37 °C
Tampon citrate de
pH 3,0
0,234 37 °C
Tampon acétate de
pH 4,0
< LQ* 37 °C
Tampon phosphate de
pH 6,8
< LQ* 37 °C
Tampon phosphate de
pH 7,5
< LQ* 37 °C a Solubilité d’équilibre déterminée après 24 heures d’agitation. La solubilité est mesurée pour la forme dichlorhydrate monohydraté.
* Limite de quantification (13,6 µg/mL)
14 ETUDES CLINIQUES
14.1 Études cliniques par indication
CPNPC localement avancé inopérable ou métastatique avec altérations de MET causant l’omission de l’exon 14 (METex14)
L’efficacité et l’innocuité de TABRECTA ont été évaluées dans le cadre de l’étude A2201 (GEOMETRY mono-1), une étude multicentrique ouverte de phase II à plusieurs cohortes menée sans répartition aléatoire chez des patients adultes atteints d’un CPNPC localement avancé (stade IIIB) ou métastatique (stade IV) avec dérégulation de MET. Les patients (N = 373) ont été admis dans les cohortes de l’étude selon leurs antécédents de traitement (jamais ou déjà traités) et leur statut de dérégulation de MET (altération de MET causant l’omission de l’exon 14 [METex14] et/ou amplification de MET). Les patients porteurs d’altérations de MET (N = 160) ont été admis dans les cohortes « à altération de MET » sans égard à l’existence d’une amplification de MET. Les patients qui présentaient une amplification de MET sans altération de METex14 composaient quant à eux les cohortes « à amplification de MET ».
La présence de METex14 dans les échantillons de tumeur était déterminée au moyen d’une méthode validée utilisée dans les essais cliniques, soit un test de transcriptase inverse-amplification en chaîne de la polymérase en temps réel (rRT-PCR) qualitatif conçu pour détecter l’ARNm de MET causant l’omission de l’exon 14 dans des tissus tumoraux fixés dans le formol et conservés dans la paraffine.
Les patients admissibles devaient être atteints d’un CPNPC et porteurs d’une mutation causant l’omission de l’exon 14 [METex14], le gène EGFR (récepteur du facteur de croissance épidermique (Epidermal Growth Factor Receptor)) de type sauvage et d’un gène ALK (kinase du lymphome anaplasique (anaplastic lymphoma kinase)) non réarrangé; ils devaient également avoir au moins une lésion mesurable définie selon la version 1.1 des critères RECIST (critères d’évaluation de la réponse des tumeurs solides [Response Evaluation Criteria in Solid Tumors]), et des fonctions organiques adéquates de même qu’un indice fonctionnel selon l’Eastern Cooperative Oncology Group (IF ECOG) de 0 ou de 1. N’étaient pas admissibles à l’étude les patients présentant des métastases au système nerveux central (SNC) symptomatiques dont l’état neurologique était instable ou dont les symptômes du SNC avaient nécessité des doses croissantes de corticostéroïdes dans les 2 semaines précédentes, les patients atteints d’une cardiopathie non maîtrisée cliniquement importante et les patients qui avaient auparavant été traités par un inhibiteur de MET ou du facteur de croissance des hépatocytes (HGF).
La majorité des patients évaluables sur le plan de l’efficacité étaient de race blanche (77 %), d’origine asiatique (19 %) ou de race noire (1,3 %). Au total, 61 % des patients n’avaient jamais fumé, 83 % étaient atteints d’un adénocarcinome et 8 %, d’un carcinome épidermoïde du poumon, 25 et 74 % avaient respectivement un IF ECOG de 0 et de 1, 99 % présentaient une maladie de stade IV et 16 % présentaient des métastases au SNC. Dans les cohortes déjà traitées, 91 % des sujets avaient reçu une chimiothérapie, 86 % avaient reçu une chimiothérapie à base de platine, 32 % avaient reçu une immunothérapie et 16 % avaient reçu 2 traitements à action systémique.
Tableau 8 Résumé des caractéristiques démographiques dans les essais cliniques auxquels participaient des patients atteints d’un CPNPC localement avancé inopérable ou métastatique et porteurs d’une altération de METex14
| No d’étude | Conception de l’étude | Posologie, voie | Nombre de sujets (n) | Âge | Sexe | ||||
| d’administration et | moyen | ||||||||
| durée | (tranche) | ||||||||
A2201 (GEOMETRY mono-1) | Multicentrique ouverte de phase II, sans répartition aléatoire, à plusieurs cohortes sur INC280 (capmatinib), un inhibiteur de c-MET pris par voie orale, chez des adultes atteints d’un CPNPC avancé et porteurs d’un gène EGFR de type sauvage, d’un gène ALK non réarrangé et d’une altération ou d’une amplification de MET | Comprimés à 400 mg, pris par voie orale 2 fois par jour jusqu’à la progression de la maladie ou l’apparition d’effets toxiques inacceptables | 160 sujets atteints d’un CPNPC et porteurs d’une altération de METex14 : Déjà traités (100): Cohorte 4 = 69 en 2e/3e intention et la cohorte 6 = 31 en 2e intention Jamais traités (60): Cohorte 5 b = 28 et la cohorte 7 = 32 | 71 ans (plage : 48 à 90 ans) | 61 % de femmes et 39 % d’hommes | ||||
Données recueillies jusqu’au 30 août 2021
ALK = kinase du lymphome anaplasique (anaplastic lymphoma kinase); EGFR = récepteur du facteur de croissance épidermique (Epidermal Growth Factor Receptor)
Le paramètre d’évaluation principal de l’étude était le taux de réponse globale (TRG) établi par un comité d’examen indépendant en insu (CEII) selon les critères RECIST 1.1. Le principal paramètre d’évaluation secondaire était la durée de la réponse (DR) établie par le CEII. Les données sur l’efficacité pour les patients jamais traités et les patients déjà traités ont fait l’objet d’analyses distinctes (par cohortes).
Les résultats sur l’efficacité chez les patients jamais traités et déjà traités sont présentés dans les tableaux 9 et 10, respectivement.
Tableau 9 Résultats sur l’efficacité chez les patients atteints d’un CPNPC localement avancé ou métastatique à altération de METex14 jamais traités pendant l’étude A2201 (GEOMETRY mono-1)
| Paramètres d’évaluation de l’efficacité | Patients jamais traités Cohorte 5 b N = 28 | Patients jamais traités Cohorte 7 N = 32 | Patients jamais traités Cohortes 5 b et 7 N = 60 |
Taux de réponse globalea (IC à 95 %) b Réponse complète (RC), n (%) Réponse partielle (RP), n (%) | 68 % (48 à 84) 2 (7) 17 (61) | 69 % (50 à 84) 1 (3,1) 21 (66) | 68 % (55 à 80) 3 (5) 38 (63) |
Durée de la réponsea Patients ayant obtenu une réponse, n Médiane, mois (IC à 95 %) c Patients ayant obtenu une DR ≥ 6 mois Patients ayant obtenu une DR ≥ 12 mois | 19 13 (6 à NE) 68 % 47 % | 22 17 (8 à NE) 73 % 50 % | 41 17 (8 à 22) 71 % 49 % |
Données recueillies jusqu’au 30 août 2021 La cohorte 5 b constitue la cohorte principale de patients jamais traités; la cohorte 7 est la cohorte d’expansion. Abréviations : DR = durée de la réponse; IC = intervalle de confiance; NE = non estimable Taux de réponse globale : RC + RP a Déterminé par un comité d’examen indépendant en insu (CEII) selon la version 1.1 des critères RECIST b IC à 95 % binomial exact calculé par la méthode de Clopper-Pearson c D’après une estimation de Kaplan-Meier | |||
Tableau 10 Résultats sur l’efficacité chez les patients atteints d’un CPNPC localement avancé ou métastatique à altération de METex14 déjà traités pendant l’étude A2201 (GEOMETRY mono-1)
| Paramètres d’évaluation de l’efficacité | Patients déjà | Patients déjà | Patients déjà traités Cohortes 4 et 6 N = 100 | ||||||||
| traités | traités | ||||||||||
| Cohorte 4 | Cohorte 6 | ||||||||||
| (2e/3e intention) | (2e intention) | ||||||||||
| N = 69 | N = 31 | ||||||||||
| Taux de réponse globalea (IC à 95 %) b | 41 % (29 à 53) | 52 % (33 à 70) | 44 % (34 à 54) | ||||||||
| Réponse complète (RC), n (%) | 1 (1,4) | 0 (0) | 1 (1,0) | ||||||||
| Réponse partielle (RP), n (%) | 27 (39) | 16 (52) | 43 (43) | ||||||||
| Durée de la réponsea | |||||||||||
Patients ayant obtenu une réponse, n Médiane, mois (IC à 95 %) c Patients ayant obtenu une DR ≥ 6 mois | 28 | 16 | 44 | ||||||||
| 10 (6 à 13) | 9,05 (4 à NE) | 9,72 (5,62 à 12,98) | |||||||||
| 64 % | 63 % | 64 % | |||||||||
| Patients ayant obtenu une | 32 % | 44 % | 36 % | ||||||||
| DR ≥ 12 mois | |||||||||||
Données recueillies jusqu’au 30 août 2021 La cohorte 4 constitue la cohorte principale de patients déjà traités; la cohorte 6 est la cohorte d’expansion. Abréviations : DR = durée de la réponse; IC = intervalle de confiance; NE = non estimable Taux de réponse globale : RC + RP a Déterminé par un comité d’examen indépendant en insu (CEII) selon la version 1.1 des critères RECIST b IC à 95 % binomial exact calculé par la méthode de Clopper-Pearson c D’après une estimation de Kaplan-Meier | |||||||||||
D’après une analyse exploratoire par sous-groupes, le taux de réponse globale s’est établi à 15,4 % (IC à 95 % : 1,9 à 45,4) chez les patients atteints d’un carcinome épidermoïde du poumon à altération de METex14 (N = 13, dont 10 avaient déjà été traités). Ce résultat doit être interprété avec prudence en raison des risques inhérents liés aux analyses par sous-groupes en général.
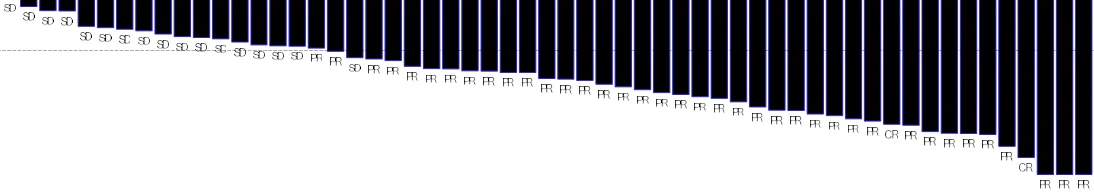
La figure 1 illustre la réduction de la taille des tumeurs évaluée en fonction de la meilleure variation procentuelle par rapport à la valeur initiale de la somme des plus longs diamètres selon l’évaluation par le CEII.
Figure 1 Diagramme en cascade de la meilleure variation procentuelle par rapport à la valeur initiale de la somme des plus longs diamètres selon l’évaluation par le CEII, par cohorte
Patients porteurs d’une altération de METex14, jamais traités (cohortes 5 b et 7)

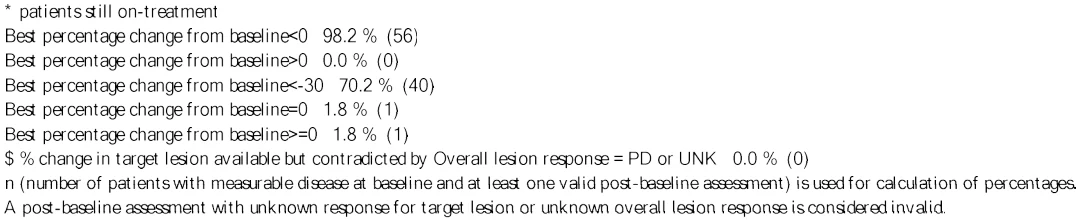
* Patients toujours sous traitement
Meilleure variation en pourcentage depuis le début de l’étude, < 0 : 98,2 % (56)
Meilleure variation en pourcentage depuis le début de l’étude, > 0 : 0,0 % (0)
Meilleure variation en pourcentage depuis le début de l’étude, ≤ 30 : 70,2 % (40)
Meilleure variation en pourcentage depuis le début de l’étude, = 0 : 1,8 % (1)
Meilleure variation en pourcentage depuis le début de l’étude, ≥ 0 : 1,8 % (1)
$ Variation procentuelle de la lésion cible disponible, mais contredite par la réponse pour l’ensemble des lésions = maladie en progression ou donnée inconnue : 0,0 % (0)
La valeur n (nombre de patients dont la maladie était mesurable au début de l’étude et dont la mesure a été validée au moins une fois par la suite) a été utilisée pour le calcul des pourcentages.
Toute mesure effectuée après le début de l’étude pour laquelle la réponse de la lésion cible ou la réponse pour l’ensemble des lésions était inconnue a été considérée comme non valide.
Patients porteurs d’une altération de METex14, déjà traités (cohortes 4 et 6)

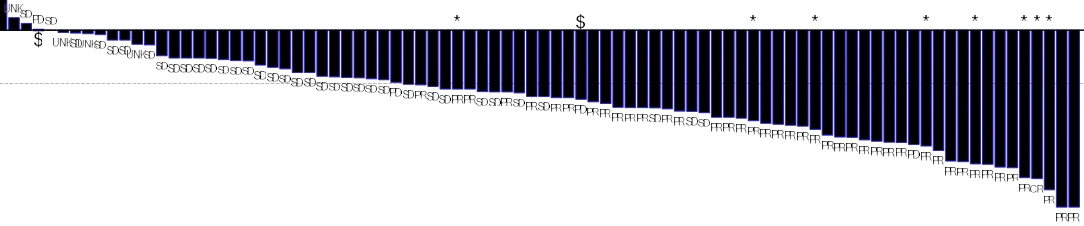
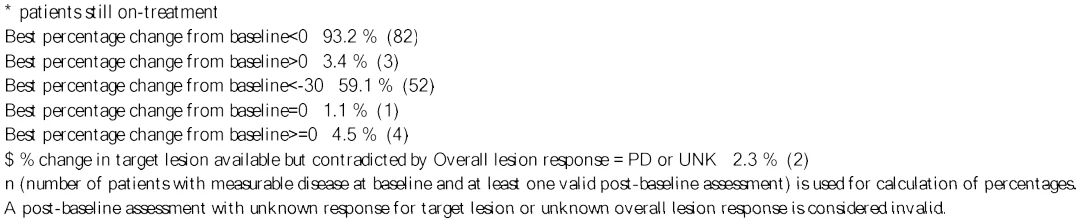
* Patients toujours sous traitement
Meilleure variation en pourcentage depuis le début de l’étude, < 0 : 93,2 % (82)
Meilleure variation en pourcentage depuis le début de l’étude, > 0 : 3,4 % (3)
Meilleure variation en pourcentage depuis le début de l’étude, ≤ 30 : 59,1 % (52)
Meilleure variation en pourcentage depuis le début de l’étude, = 0 : 1,1 % (1)
Meilleure variation en pourcentage depuis le début de l’étude, ≥ 0 : 4,5 % (4)
$ Variation procentuelle de la lésion cible disponible, mais contredite par la réponse pour l’ensemble des lésions = maladie en progression ou donnée inconnue : 2,3 % (2)
La valeur n (nombre de patients dont la maladie était mesurable au début de l’étude et dont la mesure a été validée au moins une fois par la suite) a été utilisée pour le calcul des pourcentages.
Toute mesure effectuée après le début de l’étude pour laquelle la réponse de la lésion cible ou la réponse pour l’ensemble des lésions était inconnue a été considérée comme non valide.
Données recueillies jusqu’au 30 août 2021
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale : Dans des études sur la toxicité de doses répétées d’une durée allant jusqu’à 3 mois réalisées chez des rats et des macaques de Buffon, les principaux organes ou systèmes cibles étaient le pancréas, le cerveau/système nerveux central (SNC), le foie et les reins.
Lors d’une étude de 3 mois menée chez des rats, les mâles ont reçu le capmatinib à des doses de 20, 40, 60 et 90 mg/kg/jour, et les femelles, à des doses de 10, 20, 30 et 45 mg/kg/jour. Une mortalité a été observée aux doses ≥ 60 et ≥ 30 mg/kg/jour chez les mâles et les femelles, respectivement. Les anomalies histopathologiques observées comprenaient une vacuolisation de la substance blanche du cerveau à des doses correspondant à ≥ 2,2 fois l’exposition (ASC) chez l’humain à la dose recommandée, de même qu’une vacuolisation de faible grade des cellules acineuses pancréatiques et/ou une apoptose sans inflammation, apparemment réversibles. Certains animaux ont souffert de tremblements et de convulsions, laissant croire à des effets toxiques du médicament sur le SNC. Des élévations des taux d’enzymes hépatiques (ALT, AST et/ou sorbitol-déshydrogénase [SDH]) et de bilirubine ont également été recensées dans le cadre d’une étude de 28 jours. La dose sans effet nocif observé (DSENO) s’est établie à 40 mg/kg/jour chez les mâles et à 20 mg/kg/jour chez les femelles, correspondant à environ 1,2 et 1 fois, respectivement, l’exposition (ASC) chez les patients recevant la dose recommandée.
Dans une étude de 3 mois menée chez des singes, le capmatinib a été administré à raison de 10, 30 et 75 mg/kg/jour. Les changements histopathologiques observés étaient notamment une infiltration de neutrophiles dans le foie, de même qu’une infiltration de cellules mononucléaires, une dilatation et une inflammation dans les reins. Une étude de 28 jours a également révélé une apoptose de faible grade des cellules acineuses pancréatiques et la présence d’une substance pseudocristalline dans l’interstitium rénal et/ou la lumière tubulaire. Selon les examens de suivi, la substance en question se composait de précipités de phosphate de calcium. La DSENO s’est établie à 30 mg/kg/jour, correspondant à environ 0,6 à 1,1 fois l’exposition (ASC) chez les patients recevant la dose recommandée.
Cancérogénicité : Le capmatinib n’a fait l’objet d’aucune étude de cancérogénicité.
Génotoxicité : Le capmatinib n’a pas été mutagène dans le test in vitro de mutation inverse sur bactérie (test d’Ames) et a donné un résultat négatif au test d’aberration chromosomique in vitro dans des lymphocytes de sang périphérique humain. Le capmatinib n’a pas été clastogène dans le test in vivo du micronoyau de moelle osseuse chez les rats.
Toxicologie pour la reproduction et le développement : Dans le cadre d’études sur le développement embryofœtal menées chez des rats et des lapins, des femelles gravides ont reçu par voie orale des doses de capmatinib allant jusqu’à 30 mg/kg/jour et 60 mg/kg/jour, respectivement, pendant la période d’organogenèse. À la dose de 30 mg/kg/jour chez les rats et de 60 mg/kg/jour chez les lapins, l’exposition maternelle générale (ASC) a été environ 1,4 et 1,5 fois, respectivement, plus élevée que ce qui est obtenu chez l’humain à la DMRH de 400 mg 2 fois par jour.
Chez les rats, une toxicité maternelle (réduction du gain de poids corporel et de la consommation de nourriture) a été observée à la dose de 30 mg/kg/jour. Les effets sur les fœtus comprenaient une réduction du poids fœtal, une ossification irrégulière/incomplète et des incidences accrues de malformations fœtales (p. ex., flexion anormale/rotation anormale vers l’intérieur des pattes arrière/avant, membres fins, flexion absente/réduite aux articulations de l’humérus/du cubitus, langue rétrécie ou petite) à des doses ≥ 10 mg/kg/jour (exposition maternelle générale correspondant à 0,56 fois l’exposition chez l’humain à la DMRH de 400 mg 2 fois par jour).
Chez les lapins, aucun effet maternel n’a été décelé à des doses allant jusqu’à 60 mg/kg/jour. Les effets sur les fœtus comprenaient un petit lobe pulmonaire à une dose ≥ 5 mg/kg/jour (exposition générale correspondant à 0,016 fois l’exposition chez l’humain à la DMRH de 400 mg 2 fois par jour) de même qu’une réduction du poids fœtal, une ossification irrégulière/incomplète et des incidences accrues de malformations fœtales (p. ex., flexion anormale/rotation anormale des pattes arrière/avant, membres avant/arrière fins, flexion absente/réduite aux articulations de l’humérus/du cubitus, petits lobes pulmonaires, langue rétrécie ou petite) à la dose de 60 mg/kg/jour (exposition générale correspondant à 1,5 fois l’exposition chez l’humain à la DMRH de 400 mg 2 fois par jour).
Toxicologie particulière
Photosensibilité : Des épreuves de photosensibilisation in vitro et in vivo ont indiqué que le capmatinib serait associé à un risque de photosensibilisation. La DSENO pour la photosensibilisation in vivo a été de 30 mg/kg/jour (Cmax de 14 000 ng/mL), soit environ 2,9 fois la Cmax mesurée chez l’humain à la dose clinique de 400 mg 2 fois par jour.