


Monographie de produit - Tamiflu
Modifications importantes apportées récemment à la monographie
| Aucune au moment de la plus récente approbation |
|---|
Table des matières
Certaines sections ou sous-sections qui ne s’appliquaient pas au moment de la plus récente monographie de produit autorisée ne sont pas indiquées.
Modifications importantes apportées récemment à la monographie..................................... 2
Table des matières ............................................................................................................... 2
Partie 1 : Renseignements destinés aux professionnels de la santé ....................................... 4
1 Indications .................................................................................................................... 4
1.1 Pédiatrie ..................................................................................................................... 5
1.2 Gériatrie ..................................................................................................................... 5
2 Contre-indications ......................................................................................................... 5
4 Posologie et administration ........................................................................................... 5
4.1 Considérations posologiques ..................................................................................... 5
4.2 Posologie recommandée et ajustement posologique ............................................... 5
4.3 Reconstitution ............................................................................................................ 8
4.4 Administration ......................................................................................................... 12
4.5 Dose oubliée ............................................................................................................ 12
5 Surdose ....................................................................................................................... 12
6 Formes pharmaceutiques, teneurs, composition et conditionnement .......................... 12
7 Mises en garde et précautions ..................................................................................... 14
Généralités ........................................................................................................................... 14
Système endocrinien et métabolisme .................................................................................. 14
Fonctions hépatique, biliaire et pancréatique ..................................................................... 14
Fonction psychiatrique ......................................................................................................... 15
Fonction rénale ..................................................................................................................... 15
Sensibilité et résistance ........................................................................................................ 15
Appareil cutané .................................................................................................................... 16
7.1 Populations particulières ......................................................................................... 16
7.1.1 Grossesse ......................................................................................................... 16
7.1.2 Allaitement ....................................................................................................... 16
7.1.3 Enfants et adolescents ..................................................................................... 16
7.1.4 Personnes âgées .............................................................................................. 17
8 Effets indésirables ....................................................................................................... 17
8.1 Aperçu des effets indésirables ................................................................................. 17
8.2 Effets indésirables observés au cours des études cliniques .................................... 17
8.2.1 Effets indésirables observés au cours des études cliniques – enfants ............ 19
8.3 Effets indésirables peu fréquents observés au cours des études cliniques ............ 22
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives ..................................................... 22
8.5 Effets indésirables observés après la commercialisation ........................................ 22
9 Interactions médicamenteuses .................................................................................... 23
9.2 Aperçu des interactions médicamenteuses............................................................. 23
9.3 Interactions médicament-comportement ............................................................... 23
9.4 Interactions médicament-médicament ................................................................... 23
9.5 Interactions médicament-aliment ........................................................................... 24
9.6 Interactions médicament-plante médicinale .......................................................... 24
9.7 Interactions médicament-examens de laboratoire ................................................. 24
10 Pharmacologie clinique................................................................................................ 24
10.1 Mode d’action .......................................................................................................... 25
10.2 Pharmacodynamie ................................................................................................... 25
10.3 Pharmacocinétique .................................................................................................. 25
11 Conservation, stabilité et mise au rebut ....................................................................... 27
Partie 2 : Renseignements scientifiques .............................................................................. 29
13 Renseignements pharmaceutiques .............................................................................. 29
14 Études cliniques ........................................................................................................... 29
14.1 Études cliniques par indication ................................................................................ 29
15 Microbiologie .............................................................................................................. 33
16 Toxicologie non clinique .............................................................................................. 35
Renseignements destinés aux patient·e·s............................................................................ 38
Renseignements destinés aux patient·e·s............................................................................ 43
Partie 1 : Renseignements destinés aux professionnels de la santé
1 Indications
TAMIFLU (phosphate d’oseltamivir, gélules et poudre pour suspension buvable) est indiqué dans :
le traitement de la grippe aiguë sans complications chez les adultes et les adolescents (≥ 13 ans) qui présentent des symptômes depuis deux jours au maximum.
Cette indication est fondée sur deux études cliniques de phase III réalisées chez des adultes ayant contracté la grippe naturellement. Dans ces études, 95 % des sujets étaient infectés par le virus grippal de type A, 3 % par le virus de type B et 2 % par un virus de type inconnu, ce qui reflète la distribution de ces souches dans la collectivité. Cette indication s’appuie également sur les études de provocation par les antigènes des virus grippaux A et B. Aucune donnée ne corrobore l’innocuité et l’efficacité de TAMIFLU chez les adultes qui ont commencé à prendre le médicament plus de 40 heures après le début des symptômes.
le traitement de la grippe aiguë sans complications chez les enfants (≥ 1 an) qui présentent des symptômes depuis deux jours au maximum.
L’indication pédiatrique est fondée sur une étude clinique de phase III effectuée chez des enfants de 1 à 12 ans ayant contracté la grippe naturellement, où 67 % des sujets étaient infectés par le virus grippal de type A et 33 % par le virus de type B.
Lorsqu’il est pris conformément aux recommandations pour le traitement de la grippe, TAMIFLU soulage les symptômes grippaux et réduit leur durée (voir 14 Études cliniques).
Prévention/prophylaxie de la grippe
La décision d’administrer TAMIFLU à des sujets-contacts à des fins préventives doit reposer sur le fait que le virus grippal circule dans la région et que le cas primaire présente des symptômes typiques de la grippe. TAMIFLU n’étant pas efficace pour prévenir d’autres infections respiratoires que la grippe, il est important de bien diagnostiquer le cas primaire.
TAMIFLU ne remplace pas la vaccination antigrippale, qui reste la méthode de prévention privilégiée contre la grippe. La prise de TAMIFLU ne devrait pas influencer l’évaluation des personnes en vue de la vaccination antigrippale annuelle, conformément à la Déclaration sur la vaccination antigrippale pour l’année / saison en cours, du comité consultatif de Santé Canada.
L’utilisation d’antiviraux dans le traitement et la prévention de la grippe doit être basée sur des recommandations officielles tenant compte de la variabilité des caractéristiques épidémiologiques et des répercussions de la grippe dans différentes régions géographiques et diverses populations de patients.
TAMIFLU (phosphate d’oseltamivir, gélules et poudre pour suspension buvable) est indiqué dans :
la prévention de la grippe chez les adultes et les adolescents de 13 ans ou plus, après un contact étroit avec une personne infectée (le cas primaire).
Cette indication est fondée sur un programme de recherche clinique composé de quatre essais cliniques de phase III.
la prévention de la grippe chez les enfants (≥ 1 an), après un contact étroit avec une personne infectée (le cas primaire).
Cette indication est fondée sur une étude distincte auprès d’un sous-groupe d’enfants dans un essai clinique de phase III.
1.1 Pédiatrie
Enfants (< 1 an) : l’efficacité de TAMIFLU chez les enfants de moins d’un an n’a pas été établie (voir 7 Mises en garde et précautions, 7.1.3 Enfants et adolescents et 14 Études cliniques); par conséquent, Santé Canada n’a pas autorisé d’indication pour cette population.
1.2 Gériatrie
Personnes âgées (≥ 65 ans) : l’efficacité de TAMIFLU dans le traitement de la grippe chez des personnes âgées n’a pas été évaluée. Les données d’innocuité relatives à 372 personnes âgées (≥ 65 ans) n’ont indiqué aucune différence globale entre les aînés et les adultes plus jeunes. D’après l’exposition au médicament et la tolérabilité, la réduction de la posologie ne devrait pas être nécessaire chez les personnes âgées (voir 7 Mises en garde et précautions, 7.1.4 Personnes âgées et 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
2 Contre-indications
- TAMIFLU (phosphate d’oseltamivir) est contre-indiqué chez les patients qui présentent une hypersensibilité à ce médicament, à un ingrédient de sa présentation, y compris à un ingrédient non médicinal, ou à un composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6 Formes pharmaceutiques, teneurs, composition et conditionnement.
4 Posologie et administration
4.1 Considérations posologiques
- Insuffisants hépatiques : l’innocuité, l’efficacité et la pharmacocinétique n’ont pas fait l’objet d’études chez les patients qui présentent une insuffisance hépatique sévère. Aucune étude n’a été menée chez les enfants présentant une insuffisance hépatique.
- Nourrissons : l’efficacité de TAMIFLU (phosphate d’oseltamivir) n’a pas été établie chez les enfants de moins d’un an. TAMIFLU ne doit pas être administré aux enfants de moins d’un an (voir 16 Toxicologie non clinique, Toxicologie générale, Toxicité chronique).
- Pour les détails concernant les insuffisants rénaux et les personnes âgées, consulter la rubrique 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique.
4.2 Posologie recommandée et ajustement posologique
Posologie recommandée – traitement de la grippe
Le traitement doit commencer au plus tard deux jours après le début des symptômes de la grippe.
Adultes et adolescents (≥ 13 ans) : la posologie orale recommandée de TAMIFLU en gélules pour le traitement de la grippe chez les adultes et les adolescents (≥ 13 ans) est de 75 mg deux fois par jour pendant cinq jours.
Enfants (1 à 12 ans) : la posologie orale recommandée de la suspension buvable TAMIFLU pour les enfants d’un an et plus est indiquée dans le tableau ci-dessous. La suspension buvable TAMIFLU convient également aux adultes qui ne peuvent pas avaler les gélules. S’il n’est pas possible de se procurer la suspension buvable TAMIFLU, on peut mélanger la poudre contenue dans les gélules TAMIFLU avec des liquides sucrés comme du sirop au chocolat (ordinaire ou sans sucre). Chez les enfants qui sont assez âgés pour avaler les gélules sans danger, on peut aussi recourir aux gélules de 30 et 45 mg, selon le tableau ci-dessous.
| Poids corporel (kilos) | Poids corporel (livres) | Dose recommandée pendant 5 jours | Quantité de suspension buvable (6 mg/ml) |
| ≤ 15 kg | ≤ 33 lb | 30 mg, 2 f.p.j. | 5,0 ml, 2 f.p.j. |
| > 15-23 kg | > 33-51 lb | 45 mg, 2 f.p.j. | 7,5 ml, 2 f.p.j. |
| > 23-40 kg | > 51-88 lb | 60 mg, 2 f.p.j. | 10,0 ml, 2 f.p.j. |
| > 40 kg | > 88 lb | 75 mg, 2 f.p.j. | 12,5 ml, 2 f.p.j. |
Utiliser la seringue pour administration orale appropriée au volume, qui est fournie avec la suspension buvable; pour mesurer la dose de 75 mg, additionner 30 mg et 45 mg. Si la seringue fournie est perdue ou brisée, une autre seringue graduée peut être utilisée pour administrer les volumes requis.
Posologie recommandée – prévention de la grippe
Le traitement doit commencer au plus tard deux jours après l’exposition au cas primaire présentant déjà des symptômes et se poursuivre pendant au moins dix jours. Les enfants et les personnes âgées peuvent excréter le virus pendant un maximum de 14 jours après le début de la grippe. Si le cas primaire est un enfant ou une personne âgée, le traitement préventif par TAMIFLU peut donc durer jusqu’à 14 jours.
Les patients doivent être avisés de suivre le traitement jusqu’à la fin.
Adultes et adolescents (≥ 13 ans) : la posologie orale recommandée de TAMIFLU pour la prévention de la grippe après un contact étroit avec une personne infectée (le cas primaire) est de 75 mg une fois par jour.
L’innocuité a été démontrée pendant un maximum de 12 semaines chez les immunodéprimés.
Enfants (1 à 12 ans) : la posologie orale recommandée de la suspension buvable TAMIFLU pour les enfants d’un an et plus est indiquée dans le tableau ci-dessous. La suspension buvable TAMIFLU convient également aux adultes qui ne peuvent pas avaler les gélules. S’il n’est pas possible de se procurer la suspension buvable TAMIFLU, on peut mélanger la poudre contenue dans les gélules TAMIFLU avec des liquides sucrés comme du sirop au chocolat (ordinaire ou sans sucre). Chez les enfants qui sont assez âgés pour avaler les gélules sans danger, on peut aussi recourir aux gélules de 30 et 45 mg, selon le tableau ci-dessous.
| Poids corporel (kilos) | Poids corporel (livres) | Dose recommandée pendant au moins 10 jours | Quantité de suspension buvable (6 mg/ml) |
| ≤ 15 kg | ≤ 33 lb | 30 mg, 1 f.p.j. | 5,0 ml, 1 f.p.j. |
| > 15-23 kg | > 33-51 lb | 45 mg, 1 f.p.j. | 7,5 ml, 1 f.p.j. |
| > 23-40 kg | > 51-88 lb | 60 mg, 1 f.p.j. | 10,0 ml, 1 f.p.j. |
| > 40 kg | > 88 lb | 75 mg, 1 f.p.j. | 12,5 ml, 1 f.p.j. |
Utiliser la seringue pour administration orale appropriée au volume, qui est fournie avec la suspension buvable; pour mesurer la dose de 75 mg, additionner 30 mg et 45 mg. Si la seringue fournie est perdue ou brisée, une autre seringue graduée peut être utilisée pour administrer les volumes requis.
Recommandations posologiques pour la suspension préparée par le pharmacien
Tableau 1 : Tableau des posologies pour la suspension préparée par le pharmacien à partir des gélules TAMIFLU à 75 mg
| Poids corporel (kilos) | Poids corporel (livres) | Dose (mg) | Volume par dose 6 mg/ml | Dose pour le traitement (sur 5 jours) | Dose pour la prévention (sur 10 jours) |
| ≤ 15 kg | ≤ 33 lb | 30 mg | 5 ml | 5 ml, 2 f.p.j. | 5 ml, 1 f.p.j. |
| 16-23 kg | 34-51 lb | 45 mg | 7,5 ml | 7,5 ml, 2 f.p.j | 7,5 ml, 1 f.p.j. |
| 24-40 kg | 52-88 lb | 60 mg | 10 ml | 10 ml, 2 f.p.j. | 10 ml, 1 f.p.j. |
| ≥ 41 kg | ≥ 89 lb | 75 mg | 12,5 ml | 12,5 ml, 2 f.p.j. | 12,5 ml, 1 f.p.j. |
Note : 1 cuillerée à thé = 5 ml
Ajustement posologique
Insuffisants hépatiques : aucun ajustement posologique n’est requis chez les patients adultes atteints d’insuffisance hépatique légère ou modérée (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Insuffisance hépatique).
Insuffisants rénaux : il n’y a pas lieu de modifier la posologie lorsque la clairance de la créatinine dépasse 60 ml/min. Les ajustements posologiques pour les patients adultes dont la clairance de la créatine est ≤ 60 ml/min sont indiqués ci-dessous. Il est à noter que les ajustements posologiques reposent principalement sur des données de modélisation pharmacocinétique de population. Aucune étude clinique sur l’innocuité et l’efficacité à ces doses n'a été menée.
Traitement de la grippe : chez les patients adultes dont la clairance de la créatinine se situe entre > 30 et 60 ml/min, il est recommandé de réduire la posologie de TAMIFLU à 30 mg deux fois par jour pendant cinq jours.
Chez les patients adultes dont la clairance de la créatinine se situe entre 10 et 30 ml/min, il est recommandé de réduire la posologie de TAMIFLU à 30 mg une fois par jour pendant cinq jours.
Traitement de la grippe chez les patients sous hémodialyse régulière : chez les patients adultes, une dose initiale de 30 mg de TAMIFLU peut être administrée avant de commencer la dialyse si des symptômes de grippe apparaissent dans l’intervalle de 48 heures entre deux séances de dialyse. Pour maintenir des concentrations plasmatiques à un niveau thérapeutique, une dose de 30 mg de TAMIFLU doit être administrée après chaque séance d’hémodialyse, sur une période de cinq jours.
Pour les patients adultes sous dialyse péritonéale continue ambulatoire (DPCA), une dose unique de 30 mg de TAMIFLU administrée avant le début de la dialyse est recommandée pour le traitement de la grippe.
Prévention de la grippe : chez les patients adultes dont la clairance de la créatinine se situe entre > 30 et 60 ml/min, il est recommandé de réduire la posologie à 30 mg de TAMIFLU une fois par jour pendant 10 à 14 jours.
Chez les patients adultes dont la clairance de la créatinine se situe entre 10 et 30 ml/min, il est recommandé de réduire la posologie à 30 mg de TAMIFLU une fois tous les deux jours pendant une période de 10 à 14 jours.
Prévention de la grippe chez les patients sous hémodialyse régulière : chez les patients adultes, une dose initiale de 30 mg de TAMIFLU peut être administrée avant le début de la dialyse. Pour maintenir des concentrations plasmatiques à un niveau thérapeutique, une dose de 30 mg de TAMIFLU doit être administrée après une séance d’hémodialyse sur deux, pendant une période de 10 à 14 jours.
Pour les patients adultes sous dialyse péritonéale, une dose initiale de 30 mg de TAMIFLU administrée avant le début de la dialyse, suivie de doses ultérieures de 30 mg administrées tous les 7 jours, pendant une période de 10 à 14 jours, sont recommandées pour la prophylaxie de la grippe.
Il faut noter que la pharmacocinétique de l’oseltamivir n’a pas été étudiée chez les patients atteints de néphropathie au stade terminal (clairance de la créatinine < 10 ml/min) qui ne sont pas sous dialyse. Ainsi, aucune recommandation posologique ne peut être formulée pour ce groupe.
Personnes âgées : il n’y a pas lieu de modifier la posologie chez les personnes âgées qui présentent une fonction rénale normale (voir 7 Mises en garde et précautions, 7.1 Populations particulières, 7.1.4 Personnes âgées).
4.3 Reconstitution
Reconstitution de la suspension buvable :
Il est préférable que la poudre TAMIFLU pour suspension buvable soit reconstituée par le pharmacien lorsqu’il exécute l’ordonnance.
- 1. Tapoter le flacon à plusieurs reprises pour disperser la poudre.
- 2. Mesurer 55 ml d’eau dans une éprouvette graduée*.
- 3. Verser le volume total d’eau pour reconstitution dans le flacon, fermer le flacon et bien agiter pendant 15 secondes. (Le flacon de 390 mg d’oseltamivir contiendra 65 ml de suspension à une concentration finale de 6 mg/ml d’oseltamivir [sous forme de phosphate d’oseltamivir] après reconstitution.)
- 4. Enlever le couvercle de sécurité à l’épreuve des enfants et introduire le bouchon de raccord dans le goulot du flacon.
- 5. Remettre soigneusement le couvercle de sécurité pour assurer le bon positionnement du bouchon de raccord et une fermeture à l’épreuve des enfants.
* S’assurer que le capuchon fourni n’est pas remis au patient si la poudre pour suspension buvable TAMIFLU est reconstituée en pharmacie.
Remettre une seringue et un feuillet d’information au patient en même temps que la suspension reconstituée. Il est recommandé d’inscrire la date de péremption sur l’étiquette (la suspension reconstituée se conserve pendant 10 jours si elle est conservée à la température ambiante [température maximale de 25 °C] ou pendant 17 jours si elle est conservée au réfrigérateur [entre 2 et 8 °C]).
Préparation d’urgence d’une suspension buvable à partir de gélules TAMIFLU (concentration finale : 6 mg/ml)
Les directives suivantes ne doivent servir qu’en situation d’urgence seulement, et non dans les cas où la suspension buvable approuvée par Santé Canada déjà offerte sur le marché peut être obtenue auprès d’un grossiste ou du fabricant.
La préparation d’une suspension buvable en suivant les directives ci-dessous produira une quantité de médicament suffisante pour un traitement de 5 jours à des fins thérapeutiques ou un traitement de 10 jours à des fins préventives pour un patient.
La version commerciale de la suspension buvable TAMIFLU (6 mg/ml) est le produit à utiliser de préférence pour les enfants et les adultes qui ont de la difficulté à avaler les gélules ou qui ont besoin de doses plus faibles. Lorsqu’il n’est pas possible de se procurer la suspension buvable TAMIFLU, le pharmacien peut préparer une suspension (de 6 mg/ml) à partir des gélules TAMIFLU (phosphate d’oseltamivir) à 75 mg en utilisant l’un des excipients suivants : sirop à saveur de cerise (Humco®), sirop sans sucre Ora-Sweet® SF (Paddock Laboratories), sirop simple OU eau purifiée contenant du benzoate de sodium à 0,05 % p/v à titre d’agent de conservation. L’emploi d’autres excipients n’a pas été étudié. Cette suspension ne doit pas être utilisée pour une simple question de commodité ni lorsqu’il est possible de se procurer la suspension buvable TAMIFLU approuvée par Santé Canada.
Pour commencer, calculer le volume total de suspension buvable à préparer pour chaque patient. Le volume total requis est déterminé par le poids du patient (voir le tableau 2).
Tableau 2 : Volume de suspension buvable (à 6 mg/ml) requis selon le poids du patient
| Poids corporel (kilos) | Poids corporel (livres) | Volume total à préparer par patient (ml) |
| ≤ 15 kg | ≤ 33 lb | 75 ml |
| 16−23 kg | 34−51 lb | 100 ml |
| 24−40 kg | 52−88 lb | 125 ml |
| ≥ 41 kg | ≥ 89 lb | 150 ml |
Ensuite, déterminer le nombre de gélules et la quantité d’excipient (sirop à saveur de cerise Humco®, sirop sans sucre Ora-Sweet® SF, sirop simple OU eau purifiée contenant du benzoate de sodium à 0,05 % p/v ajouté à titre d’agent de conservation) requis pour obtenir le volume total désiré (calculé à partir du tableau 2 : 75, 100, 125 ou 150 ml) de suspension buvable (à 6 mg/ml) (voir le tableau 3).
Tableau 3 : Nombre de gélules TAMIFLU à 75 mg et quantité d’excipient (sirop à saveur de cerise Humco®, sirop sans sucre Ora-Sweet® SF, simple sirop OU eau purifiée contenant du benzoate de sodium à 0,05 % p/v ajouté comme agent de conservation) requis pour obtenir le volume total désiré de suspension buvable (à 6 mg/ml)
* Inclut l’excédent garantissant qu’une dose complète est administrée.
* Inclut l’excédent garantissant qu’une dose complète est administrée.
Finalement, suivre les étapes ci-dessous pour la préparation de la suspension buvable (à 6 mg/ml) à partir des gélules TAMIFLU à 75 mg :
- 1. Si un sirop à saveur de cerise (Humco®), un sirop sans sucre (Ora-Sweet) ou un simple sirop est employé comme excipient, verser la quantité d’eau indiquée dans un verre ambré ou un flacon en polytéréphtalate d’éthylène ambré (PET); voir tableau 3. [Si de l’eau purifiée contenant du benzoate de sodium à 0,05 % p/v (ajouté comme agent de conservation) sert d’excipient, commencer par l’étape 2.]
- 2. Ouvrir soigneusement le nombre requis de gélules TAMIFLU à 75 mg et vider leur contenu dans un mortier propre.
- 3. Triturer les granules jusqu’à l’obtention d’une poudre fine.
- 4. Ajouter un tiers (⅓) de la quantité requise d’excipient et léviger la poudre jusqu’à l’obtention
| Volume total de suspension buvable requis | 75 ml | 100 ml | 125 ml | 150 ml |
| Nbre requis de gélules TAMIFLU à 75 mg* | 6 gélules (450 mg d’oseltamivir) | 8 gélules (600 mg d’oseltamivir) | 10 gélules (750 mg d’oseltamivir) | 12 gélules (900 mg d’oseltamivir) |
| Volume d’eau requis | 5 ml | 7 ml | 8 ml | 10 ml |
Volume d’excipient requis Sirop à saveur de cerise Humco® OU Simple sirop OU Sirop sans sucre Ora-Sweet® SF (Paddock Laboratories) | 69 ml | 91 ml | 115 ml | 137 ml |
| Volume total de suspension buvable requis | 75 ml | 100 ml | 125 ml | 150 ml |
| Nbre requis de gélules TAMIFLU à 75 mg* | 6 gélules (450 mg d’oseltamivir) | 8 gélules (600 mg d’oseltamivir) | 10 gélules (750 mg d’oseltamivir) | 12 gélules (900 mg d’oseltamivir) |
| Eau purifiée contenant du benzoate de sodium à 0,05 % p/v ajouté à titre d’agent de conservation | 74 ml | 98 ml | 123 ml | 147 ml |
- d’une suspension homogène.
- 5. Transférer la suspension dans un verre ambré ou un flacon en PET ambré [si un sirop à saveur de cerise (Humco®), un sirop sans sucre (Ora-Sweet) ou un simple sirop est employé comme excipient, utiliser le même verre ambré ou flacon en PET ambré qu’à l’étape 1]. L’usage d’un entonnoir permettra d’éviter toute perte de suspension.
- 6. Verser un autre tiers (1/3) de la quantité d’excipient dans le mortier, rincer le pilon et le mortier à l’aide de mouvements de trituration et transférer l’excipient dans le flacon.
- 7. Rincer de nouveau (répéter l’étape 6) avec le reste de l’excipient.
- 8. Fermer le flacon à l’aide d’un couvercle à l’épreuve des enfants.
- 9. Bien agiter pour dissoudre entièrement le médicament actif et assurer une distribution homogène du médicament dissous dans la suspension. (Remarque : L’ingrédient actif, le phosphate d’oseltamivir, se dissout facilement dans l’excipient spécifié. Les particules qui demeurent en suspension sont des ingrédients inertes des gélules TAMIFLU qui ne sont pas solubles dans cet excipient.)
- 10. Apposer une étiquette sur le flacon avec la mention « Agiter doucement avant l’usage » [La suspension doit être agitée doucement avant l’administration afin de minimiser la quantité d’air emprisonné.]
- 11. Informer le parent ou le tuteur, par le biais d’une autre étiquette ou par l’ajout d’informations dans les directives de la pharmacie, que toute solution restante à la fin du traitement doit être jetée.
- 12. Indiquer sur le flacon la date de péremption appropriée en fonction des conditions de conservation (voir 11 Conservation, stabilité et mise au rebut).
Apposer une étiquette sur le flacon avec le nom du patient, les directives posologiques, le nom du médicament et toute autre information requise en vertu de la réglementation provinciale et fédérale. Les directives posologiques sont présentées au tableau 1 (voir 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Recommandations posologiques pour la suspension préparée par le pharmacien).
Préparation d’une suspension orale à partir de gélules TAMIFLU en cas d’urgence
Lorsqu’il n’est pas possible de se procurer la version commerciale de la suspension buvable TAMIFLU (6 mg/ml) ni la suspension préparée en pharmacie, le patient ou un aidant peut préparer la suspension TAMIFLU sur indication du professionnel de la santé.
Lorsqu’il est possible de se procurer des gélules à la teneur appropriée pour obtenir la dose nécessaire (75 mg, 45 mg et 30 mg), on peut mélanger le contenu d’une gélule dans 1 cuillerée à thé, pas plus, d’un produit alimentaire sucré approprié (p. ex. sirop au chocolat ou à la cerise, eau sucrée, garniture à dessert). Il faut bien mélanger le tout et l’administrer en entier au patient. Le mélange doit être avalé immédiatement après sa préparation.
Des directives détaillées se trouvent dans le feuillet Renseignements destinés aux patient·e·s des gélules d’oseltamivir TAMIFLU, sous « Préparation d’une suspension orale à partir de gélules TAMIFLU en cas d’urgence ».
4.4 Administration
TAMIFLU se prend avec ou sans aliments (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Absorption), bien que la prise avec des aliments puisse augmenter la tolérabilité chez certains patients.
Bien agiter la suspension buvable TAMIFLU avant chaque usage.
Suspension préparée en pharmacie
Dans la mesure du possible, remettre la suspension avec une seringue pour administration orale permettant de mesurer de petites quantités de suspension. Si possible, surligner ou encercler sur l’échelle de graduation de la seringue la quantité appropriée. Si la seringue fournie est perdue ou brisée, une autre seringue graduée peut être utilisée pour administrer les volumes requis.
Pour la suspension préparée avec de l’eau purifiée contenant du benzoate de sodium à 0,05 % p/v ajouté à titre d’agent de conservation, le soignant doit prélever du flacon délivré la dose appropriée. Utiliser un contenant distinct. La dose prélevée doit être mélangée avec une quantité égale de liquide sucré, comme de l’eau sucrée, du sirop au chocolat ou à la cerise, une garniture à dessert (comme une sauce caramel ou fudge) pour masquer le goût amer.
4.5 Dose oubliée
Si vous avez oublié une dose de TAMIFLU, prenez-la le plus tôt possible, puis continuez de prendre le médicament selon l’horaire prescrit. Ne doublez jamais la dose.
5 Surdose
On peut administrer du charbon activé pour aider à éliminer tout médicament non absorbé. Il est aussi recommandé de recourir à des mesures de soutien générales.
Des rapports de surdosage de TAMIFLU ont été reçus lors d’essais cliniques et après la commercialisation du produit. Les cas signalés consistaient en surdosages uniques ou répétés, accidentels ou intentionnels. La majorité des cas de surdosage signalés concernaient des enfants.
Un sous-groupe de 114 cas de surdosage a été examiné en détail, le surdosage étant défini comme une prise dépassant le double de la dose recommandée. Parmi les 114 patients en question, 31 % avaient pris TAMIFLU à une dose représentant > 2 fois, mais < 4 fois la dose recommandée (à une ou plusieurs reprises), 49 % avaient un surdosage représentant 4 à < 9 fois la dose recommandée et 17 % avaient un surdosage représentant 9 fois la dose recommandée ou plus. Il n’y avait cependant pas assez de renseignements pour déterminer la quantité exacte du surdosage chez les 3 % des patients restants.
Les manifestations indésirables signalées le plus fréquemment étaient les troubles gastro-intestinaux, suivies par les troubles psychiatriques et neurologiques. Néanmoins, dans la majorité des cas de surdosage signalés, aucune manifestation indésirable n’avait été notée. La nature et la répartition des manifestations indésirables après un surdosage étaient semblables à celles observées à des doses thérapeutiques de TAMIFLU, décrites sous 8 Effets indésirables.
| Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou avec le numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669). |
|---|
6 Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 4 – Formes posologiques, teneurs et composition
Gélules TAMIFLU (phosphate d’oseltamivir) à 30, 45 et 75 mg
TAMIFLU est offert en gélules jaune pâle de 30 mg, portant l’inscription « ROCHE » imprimée à l’encre bleue sur le corps jaune pâle et l’inscription « 30 mg » imprimée à l’encre bleue sur la coiffe jaune pâle.
TAMIFLU est offert en gélules grises de 45 mg, portant l’inscription « ROCHE » imprimée à l’encre bleue sur le corps gris et l’inscription « 45 mg » imprimée à l’encre bleue sur la coiffe grise.
TAMIFLU est offert en gélules grises et jaune pâle de 75 mg, portant l’inscription « ROCHE » imprimée à l’encre bleue sur le corps gris et l’inscription « 75 mg » imprimée à l’encre bleue sur la coiffe jaune pâle.
Les trois concentrations sont offertes en plaquettes alvéolées de 10 gélules.
Poudre pour suspension buvable TAMIFLU (6 mg/ml)
La poudre pour suspension buvable TAMIFLU contient 390 mg d’oseltamivir sous forme de phosphate d’oseltamivir par flacon qui, une fois reconstituée, contient 65 ml de suspension à une concentration finale de 6 mg/ml d’oseltamivir.
Un flacon de 13 g de poudre pour suspension buvable TAMIFLU contient 11,142 g de sorbitol. L’administration d’une dose de 45 mg d’oseltamivir deux fois par jour fournit 2,6 g de sorbitol, ce qui est excessif dans les cas d’intolérance héréditaire au fructose (voir 7 Mises en garde et précautions, Système endocrinien et métabolisme).
La poudre pour suspension TAMIFLU est une poudre blanche à reconstituer en une suspension buvable à saveur tutti frutti. Elle est vendue dans des flacons en verre de 100 ml avec un bouchon de raccord et
| Voie d’administration | Forme posologique/teneur/ composition | Ingrédients non médicinaux |
| Orale | Gélules / 30 mg, 45 mg et 75 mg d’oseltamivir (sous forme de phosphate d’oseltamivir) | Amidon de maïs, croscarmellose sodique, polyvidone K30, stéarylfumarate sodique et talc. Contenu de l’enveloppe des gélules de 30 mg : gélatine, oxyde de fer rouge, oxyde de fer jaune et oxyde de titane. Contenu de l’enveloppe des gélules de 45 mg : gélatine, oxyde de fer noir et oxyde de titane. Contenu de l’enveloppe des gélules de 75 mg : gélatine, oxyde de fer noir, oxyde de fer rouge, oxyde de fer jaune et oxyde de titane. L’encre bleue utilisée pour les inscriptions sur les gélules contient du FD&C bleu no 2 comme colorant. |
| Orale | Poudre pour suspension buvable / 6 mg/ml d’oseltamivir (sous phosphate d'oseltamivir) après reconstitution | Arôme tutti frutti, benzoate de sodium, citrate monosodique, gomme de xanthane, oxyde de titane, saccharine sodique et sorbitol. |
une seringue pour administration orale*. Le contenu net après reconstitution est de 65 ml (phosphate d’oseltamivir équivalant à 390 mg de base d’oseltamivir).
* La seringue pour administration orale est fabriquée par B. Braun Melsungen AG, 34209 Melsungen, Allemagne.
7 Mises en garde et précautions
Généralités
L’administration de TAMIFLU (phosphate d’oseltamivir) à raison de 150 mg deux fois par jour pendant cinq jours à des adultes ne s’est pas révélée plus efficace que celle de 75 mg deux fois par jour pour le traitement de la grippe.
Rien n’indique que TAMIFLU est efficace dans le traitement des infections causées par d’autres germes pathogènes que les virus influenza de type A et de type B. Les données sur le traitement de la grippe due au virus B sont limitées.
L’efficacité de TAMIFLU chez les personnes qui commencent le traitement plus de 48 heures après l’apparition des symptômes n’a pas été établie.
L’efficacité de TAMIFLU dans le traitement de la grippe chez des sujets atteints d’une maladie cardiaque ou respiratoire chronique n’a pas été établie. On n’a pas observé de différences au chapitre de l’incidence des complications entre le groupe traité et le groupe placebo parmi cette population. On ne dispose d’aucune donnée sur le traitement de la grippe en présence d’une maladie suffisamment sévère ou instable pour nécessiter l’hospitalisation imminente.
L’innocuité et l’efficacité de traitements répétés à des fins thérapeutiques ou préventives n’ont fait l’objet d’aucune étude.
L’efficacité de TAMIFLU dans le traitement ou la prévention de la grippe chez des sujets immunodéprimés n’a pas été établie.
Système endocrinien et métabolisme
Un flacon de 13 g de poudre pour suspension buvable TAMIFLU contient 11,142 g de sorbitol. L’administration d’une dose de 45 mg d’oseltamivir deux fois par jour fournit 2,6 g de sorbitol, ce qui est excessif dans les cas d’intolérance héréditaire au fructose.
Fonctions hépatique, biliaire et pancréatique
Des cas d’élévation des taux d’enzymes hépatiques et d’hépatotoxicité ont été signalés après la commercialisation, y compris des cas d’hépatite fulminante / insuffisance hépatique, dont certains ont eu une issue fatale, pour lesquels une relation de cause à effet avec l’oseltamivir ne pouvait pas être exclue, en particulier chez les patients qui présentaient un trouble hépatique préexistant.
L’innocuité, l’efficacité et la pharmacocinétique de l’oseltamivir n’ont pas fait l’objet d’études chez les personnes qui présentent une insuffisance hépatique sévère (voir 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisants hépatiques).
Fonction psychiatrique
Des rapports post-commercialisation ont signalé des cas de délire et d’automutilation, dont certains ont eu une issue fatale, chez des patients grippés qui ont pris TAMIFLU. Ces cas ayant été signalés spontanément dans la pratique clinique, il n’est pas possible d’estimer leur fréquence, mais ils semblent être rares si l’on se base sur les données de l’utilisation de TAMIFLU. Ces cas touchaient principalement des enfants. Le rôle de TAMIFLU dans la survenue de ces manifestations n’a pas été établi. Les patients qui ont la grippe doivent faire l’objet d’une surveillance étroite afin de déceler tout signe de comportement anormal. Si des symptômes neuropsychiatriques apparaissent, les risques et les bienfaits de la poursuite du traitement doivent être évalués pour chaque patient (voir 8 Effets indésirables, 8.5 Effets indésirables observés après la commercialisation, Réactions neurologiques, Réactions psychiatriques).
La grippe peut être associée à une variété de symptômes neurologiques et comportementaux, notamment des manifestations telles que des hallucinations, du délire et un comportement anormal, qui peuvent avoir dans certains cas une issue fatale. Ces manifestations peuvent être associées à une encéphalite ou à une encéphalopathie, mais elles peuvent aussi se produire en l’absence de maladie sévère évidente.
Fonction rénale
Insuffisants rénaux : pour l’ajustement posologique (tant pour le traitement que pour la prévention) chez les patients présentant une insuffisance rénale, voir 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisants rénaux.
La pharmacocinétique de l’oseltamivir n’a pas été étudiée chez les patients atteints de néphropathie au stade terminal (clairance de la créatinine < 10 ml/min) qui ne sont pas sous dialyse. Ainsi, aucune recommandation posologique ne peut être faite pour ce groupe.
Sensibilité et résistance
Dans le cadre des études cliniques sur l’infection acquise naturellement, l’incidence cumulative de résistance virale à l’oseltamivir en fonction du phénotypage seulement et en fonction du phénotypage et du génotypage était de 0,32 % (4/1245) ou de 0,4 % (5/1245), respectivement, chez les patients adultes / adolescents. Chez les enfants présentant une infection grippale contractée naturellement, la résistance a été déterminée dans six études cliniques : WV15731 (0 %; 0/5), WV15758 (8 %; 15/183), WV15759/WV15871 (0 %, 0/60), JV16284 (19 %, 8/43), WV16193 (0 %, 0/147), NV16871 (8 %, 2/26). Selon les données de ces études, l’incidence cumulative de résistance à l’oseltamivir chez les enfants âgés de 1 à 12 ans était de 4,1 % (19/464) en fonction du phénotypage et de 5,4 % (25/464) en fonction du phénotypage et du génotypage (un génotypage complet n’a pas été effectué chez tous les patients). Les patients éliminaient le virus normalement et n’affichaient aucun signe de détérioration clinique.
Aucune donnée n’a permis de mettre en évidence l’apparition d’une résistance à TAMIFLU dans les essais cliniques menés à ce jour chez les personnes immunocompétentes traitées après exposition au virus (7 jours), après exposition au sein de familles (10 jours) et à titre préventif contre la grippe saisonnière (42 jours) (voir 15 Microbiologie, Résistance).
L’information disponible est insuffisante pour permettre de déterminer exactement le risque d’apparition d’une résistance à TAMIFLU en clinique (voir 15 Microbiologie, Résistance).
Appareil cutané
Des réactions cutanées et d’hypersensibilité sévères ont été constatées après la commercialisation de TAMIFLU (voir 8 Effets indésirables, 8.5 Effets indésirables observés après la commercialisation).
7.1 Populations particulières
7.1.1 Grossesse
TAMIFLU ne doit être utilisé pendant la grossesse que si les bienfaits possibles l’emportent sur les risques potentiels pour le fœtus, compte tenu de la pathogénicité de la souche du virus de la grippe en circulation et de l’état de santé sous-jacent de la femme enceinte.
L’analyse d’un important corpus de données recueillies chez des femmes enceintes exposées à l’oseltamivir (soit plus de 1 000 cas d’exposition durant le premier trimestre de la grossesse), constitué à partir des rapports de pharmacovigilance et d’études d’observation, n’a révélé aucun effet nocif direct ou indirect sur le déroulement de la grossesse. Les résultats d’une méta-analyse des études pharmacocinétiques indiquent que l’exposition au métabolite actif est plus faible chez les femmes enceintes que chez les femmes non enceintes; toutefois, ce taux d’exposition prévu devrait se traduire par des bienfaits cliniques, et les données de pharmacocinétique et d’innocuité sont insuffisantes pour recommander un ajustement posologique chez les femmes enceintes qui sont autorisées à prendre TAMIFLU.
Les effets de TAMIFLU oral sur le développement embryofœtal ont été évalués chez des rates (50, 250 et 1500 mg/kg/jour) et des lapines (50, 150 et 500 mg/kg/jour). L’exposition relative à ces doses orales représentait respectivement 2, 13 et 100 fois l’exposition chez l’humain dans le cas des rates et respectivement 4, 8 et 50 fois l’exposition chez l’humain dans le cas des lapines. Les études pharmacocinétiques ont révélé que les fœtus ont été exposés au médicament chez les deux espèces. Dans l’étude sur les rates, une toxicité maternelle minime a été observée dans le groupe soumis à la dose de 1500 mg/kg/jour. Dans l’étude sur les lapines, la dose de 150 mg/kg/jour a provoqué de légers effets toxiques et celle de 500 mg/kg/jour, des effets toxiques marqués chez les mères. Une plus grande incidence d’avortements a été observée dans le groupe sous 500 mg/kg/jour. On a observé une augmentation proportionnelle à la dose de l’incidence de diverses anomalies squelettiques mineures et de variantes chez la progéniture exposée au médicament. Cependant, l’incidence de chaque anomalie squelettique ou variante n’était pas plus élevée qu’au sein de la population générale chez les espèces étudiées (voir 16 Toxicologie non clinique).
7.1.2 Allaitement
On possède peu d’information sur les enfants allaités par des femmes recevant de l’oseltamivir et sur l’excrétion de l’oseltamivir dans le lait maternel. L’oseltamivir et son métabolite actif passent dans le lait des rates en lactation. Des données limitées ont montré que l’oseltamivir et son métabolite actif étaient décelés dans le lait maternel. Toutefois, les taux étaient faibles et par conséquent, la dose reçue par le nourrisson serait sous-thérapeutique. Étant donné cette information, et en raison de la pathogénicité de la souche de virus grippal circulante, l’administration de l’oseltamivir peut être envisagée lorsque les bienfaits potentiels pour la mère qui allaite l’emportent sur le risque potentiel pour le nourrisson allaité.
7.1.3 Enfants et adolescents
Enfants (< 1 an) : TAMIFLU ne doit pas être administré aux enfants de moins d’un an (voir 16 Toxicologie non clinique, Toxicologie générale, Toxicité chronique). L’efficacité de TAMIFLU chez les enfants de moins d’un an n’a pas été établie (voir 14 Études cliniques).
7.1.4 Personnes âgées
Personnes âgées (≥ 65 ans) : l’efficacité de TAMIFLU dans le traitement de la grippe chez des personnes âgées n’a pas été évaluée. Les données d’innocuité relatives à 372 personnes âgées (≥ 65 ans) n’ont indiqué aucune différence globale entre les aînés et les adultes plus jeunes. D’après l’exposition au médicament et la tolérabilité, la réduction de la posologie ne devrait pas être nécessaire chez les personnes âgées (voir 10 Pharmacologie clinique, 10.3 Pharmacocinétique, Populations et états pathologiques particuliers, Personnes âgées).
L’innocuité de TAMIFLU a été démontrée chez les résidents âgés de centres d’accueil qui avaient pris TAMIFLU pour la prévention de la grippe. Un bon nombre de ces résidents étaient atteints d’une maladie cardiaque ou respiratoire, et la plupart avaient été vaccinés cette saison-là (voir 14 Études cliniques).
8 Effets indésirables
8.1 Aperçu des effets indésirables
Lors des études sur TAMIFLU (phosphate d’oseltamivir) dans le traitement de la grippe chez les adultes et les adolescents, les manifestations indésirables les plus fréquentes étaient des nausées et des vomissements. Quant aux manifestations indésirables constatées dans les études sur la prévention, elles étaient de nature très semblable. Chez les enfants, les manifestations indésirables le plus fréquemment signalées dans les études sur le traitement et la prévention étaient les vomissements.
8.2 Effets indésirables observés au cours des études cliniques
Les études cliniques sont menées dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Études sur le traitement chez les adultes
Lors des études de phase III sur le traitement de la grippe chez les adultes et les adolescents, qui ont regroupé 4 624 patients, y compris des patients sous placebo et des patients recevant TAMIFLU à raison de 75 mg deux fois par jour, les manifestations indésirables les plus fréquentes étaient des nausées et des vomissements. Ces manifestations étaient transitoires et se sont manifestées en général après la première dose. Dans la très grande majorité des cas, elles n’ont pas donné lieu à l’arrêt du traitement. À la dose recommandée de 75 mg deux fois par jour, les manifestations indésirables ayant le plus souvent entraîné l’abandon du traitement étaient des nausées et des vomissements.
Dans le cadre des études de phase III sur le traitement chez les adultes et les adolescents, quelques manifestations indésirables sont survenues plus souvent chez les patients sous TAMIFLU que chez ceux sous placebo. Les manifestations indésirables dont l’incidence était ≥ 1 % à la dose recommandée, que ce soit pour le traitement ou la prévention, sont énumérées dans le tableau 5. Ce résumé tient compte de jeunes adultes sains et de patients « à risque » (exposés à un risque plus élevé de présenter des complications de la grippe, comme les personnes âgées et les patients atteints d’une maladie cardiaque ou respiratoire chronique). Les manifestations dont l’incidence était ≥ 1 % et qui ont été signalées plus souvent par les patients sous TAMIFLU que par ceux recevant un placebo, peu importe la cause, sont les nausées, les vomissements, la douleur abdominale et la céphalée.
Tableau 5 – Manifestations indésirables les plus fréquentes signalées dans les études sur le traitement et la prophylaxie de la grippe contractée naturellement chez les adultes et les adolescents
| Manifestation indésirable Classification par système organique (MedDRA) | Traitement* | Prévention | ||||||||||||||||||
| Manifestation indésirable Classification par système organique (MedDRA) | Traitement* | Prévention | ||||||||||||||||||
TAMIFLU 75 mg 2 fois par jour pendant 5 jours N = 2 647 | Placebo N = 1 977 | TAMIFLU 75 mg 1 fois par jour N = 1 945 | Placebo N = 1 588 | |||||||||||||||||
TAMIFLU 75 mg 2 fois par jour pendant 5 jours N = 2 647 | Placebo N = 1 977 | TAMIFLU 75 mg 1 fois par jour N = 1 945 | Placebo N = 1 588 | |||||||||||||||||
| Troubles auriculaires et labyrinthiques | ||||||||||||||||||||
Étourdissements (y compris les vertiges)* | 54 | (2,0 %) | 49 | (2,5 %) | 28 | (1,4 %) | 24 | (1,5 %) | ||||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||||||
| Nausées (sans vomissements) | 263 | (9,9 %) | 118 | (6,0 %) | 156 | (8,0 %) | 66 | (4,2 %) | ||||||||||||
| Vomissements | 205 | (7,7 %) | 63 | (3,2 %) | 46 | (2,4 %) | 19 | (1,2 %) | ||||||||||||
| Diarrhée* | 149 | (5,6 %) | 147 | (7,4 %) | 66 | (3,4 %) | 66 | (4,2 %) | ||||||||||||
| Douleur abdominale (y compris douleur épigastrique)* | 62 | (2,3 %) | 51 | (2,6 %) | 47 | (2,4 %) | 31 | (2,0 %) | ||||||||||||
| Dyspepsie* | 12 | (0,5 %) | 9 | (0,5 %) | 29 | (1,5 %) | 23 | (1,4 %) | ||||||||||||
| Troubles généraux et réactions au point d’injection | ||||||||||||||||||||
| Fatigue* | 14 | (0,5 %) | 9 | (0,5 %) | 142 | (7,3%) | 107 | (6,7 %) | ||||||||||||
| Douleur* | 8 | (0,3 %) | 5 | (0,3 %) | 70 | (3,6 %) | 43 | (2,7 %) | ||||||||||||
| Pyrexie* | 6 | (0,2 %) | 9 | (0,5 %) | 33 | (1,7 %) | 33 | (2,1 %) | ||||||||||||
| Douleur aux membres* | 5 | (0,2 %) | 1 | (0,1 %) | 20 | (1,0 %) | 5 | (0,3 %) | ||||||||||||
| Symptômes pseudogrippaux* | ─ | ─ | 1 | (0,1 %) | 21 | (1,1 %) | 24 | (1,5 %) | ||||||||||||
| Infections et infestations | ||||||||||||||||||||
| Bronchite | 70 | (2,6 %) | 72 | (3,6 %) | 10 | (0,5 %) | 14 | (0,9 %) | ||||||||||||
| Sinusite* | 35 | (1,3 %) | 22 | (1,1 %) | 15 | (0,8 %) | 12 | (0,8 %) | ||||||||||||
| Herpès* | 27 | (1,0 %) | 23 | (1,2 %) | 11 | (0,1 %) | 9 | (0,6 %) | ||||||||||||
| Rhinopharyngite* | 4 | (0,2 %) | 2 | (0,1 %) | 80 | (4,1 %) | 68 | (4,3 %) | ||||||||||||
| Infection des voies respiratoires supérieures* | 5 | (0,2 %) | 1 | (0,1 %) | 60 | (3,1 %) | 51 | (3,2 %) | ||||||||||||
| Grippe* | ─ | ─ | ─ | ─ | 46 | (2,4 %) | 41 | (2,6 %) | ||||||||||||
| Troubles du système nerveux | ||||||||||||||||||||
| Céphalée | 45 | (1,7 %) | 27 | (1,4 %) | 335 | (17,2 %) | 260 | (16,4 %) | ||||||||||||
| Insomnie* | 31 | (1,2 %) | 17 | (0,9 %) | 22 | (1,1 %) | 14 | (0,9 %) | ||||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||||||
| Toux* | 42 | (1,6 %) | 38 | (1,9 %) | 94 | (4,8 %) | 90 | (5,7 %) | ||||||||||||
| Congestion nasale* | 27 | (1,0 %) | 22 | (1,1 %) | 134 | (6,9 %) | 113 | (7,1 %) | ||||||||||||
| Mal de gorge* | 25 | (0,9 %) | 14 | (0,7 %) | 100 | (5,1 %) | 86 | (5,4 %) | ||||||||||||
| Rhinorrhée* | 6 | (0,02 %) | 5 | (0,3 %) | 29 | (1,5 %) | 19 | (1,2 %) | ||||||||||||
| Troubles des tissus musculaires, conjonctifs ou osseux | ||||||||||||||||||||
| Dorsalgie* | 13 | (0,5 %) | 9 | (0,5 %) | 41 | (2,1 %) | 41 | (2,6 %) | ||||||||||||
| Arthralgie* | 4 | (0,2 %) | 3 | (0,2 %) | 28 | (1,4 %) | 39 | (2,5 %) | ||||||||||||
| Myalgie* | 7 | (0,3 %) | 4 | (0,2 %) | 20 | (1,0 %) | 21 | (1,3 %) | ||||||||||||
| Troubles de l’appareil génital et des seins | ||||||||||||||||||||
| Dysménorrhée* | ─ | ─ | ─ | ─ | 53 | (2,7 %) | 51 | (3,2 %) | ||||||||||||
* Ces manifestations peuvent être liées à l’infection sous-jacente par le virus de l’influenza, soit parce qu’elles sont survenues plus fréquemment chez les patients sous placebo que chez ceux sous TAMIFLU, soit parce que leur fréquence variait de moins de 1 % entre les deux groupes.
Études sur la prévention chez les adultes
En tout, 3 533 sujets (adolescents, adultes sains et personnes âgées) ont participé à trois études de phase III sur la prévention, et 1480 d’entre eux ont reçu la dose recommandée, soit 75 mg une fois par jour. Les manifestations indésirables constatées pendant ces études et celles sur le traitement étaient de nature semblable, comme le montre le tableau 5. Il n’y avait pas de différence cliniquement pertinente dans le profil d’innocuité de 942 sujets âgés de 65 ans ou plus recevant TAMIFLU ou un placebo, par comparaison avec une population plus jeune (65 ans ou moins).
Dans le cadre d’une autre étude, 399 sujets ont reçu TAMIFLU à raison de 75 mg une fois par jour pendant 10 jours, après l’identification d’un cas primaire dans la famille proche. Comme lors des études précédentes, les nausées (8,3 %), les vomissements (4,5 %), la diarrhée (0,8 %) et la céphalée (7,8 %) se rangeaient parmi les manifestations indésirables les plus fréquentes.
8.2.1 Effets indésirables observés au cours des études cliniques – enfants
Études sur le traitement chez les enfants
Un total de 1 480 sujets de 1 à 12 ans (incluant 698 enfants de 1 à 12 ans sans autre maladie et 334 enfants asthmatiques de 6 à 12 ans) ont pris part aux études cliniques sur TAMIFLU dans le traitement de la grippe, dont 858 ont reçu la suspension buvable.
Les manifestations indésirables survenues à une incidence ≥ 1 % sont énumérées au tableau 6. Les vomissements ont été la réaction indésirable la plus fréquente. Les autres réactions indésirables signalées plus souvent par les enfants traités par TAMIFLU étaient la douleur abdominale, l’épistaxis, l’otopathie et la conjonctivite. Ces manifestations se sont généralement limitées à un seul épisode et se sont résolues en dépit de la poursuite du traitement. Elles n’ont pas causé d’abandon du traitement dans la vaste majorité des cas.
Le profil de réactions indésirables chez les adolescents est semblable à celui observé chez les adultes et à celui observé chez les enfants de 1 à 12 ans.
Tableau 6 – Manifestations indésirables les plus fréquentes dans les essais menés chez des enfants de 1 à 12 ans ayant contracté la grippe naturellement
Manifestations indésirables Classification par système organique (MedDRA) | Traitementa | Prophylaxieb | ||||||||||||||||
Manifestations indésirables Classification par système organique (MedDRA) | Traitementa | Prophylaxieb | ||||||||||||||||
TAMIFLU 2 mg/kg deux fois par jour N = 858 | Placebo N = 622 | Prophylaxie par TAMIFLUc N = 148 | Aucune prophylaxieb N = 87 | |||||||||||||||
TAMIFLU 2 mg/kg deux fois par jour N = 858 | Placebo N = 622 | Prophylaxie par TAMIFLUc N = 148 | Aucune prophylaxieb N = 87 | |||||||||||||||
| Troubles du système nerveux | ||||||||||||||||||
| Céphalées | 3 | (0,3 %) | 5 | (0,8 %) | 5 | (3,4 %) | 1 | (1,1 %) | ||||||||||
| Troubles sanguins et lymphatiques | ||||||||||||||||||
| Lymphadénopathie* | 5 | (0,6 %) | 8 | (1,3 %) | ─ | ─ | ||||||||||||
| Troubles auriculaires et labyrinthiques | ||||||||||||||||||
| Otalgie* | 10 | (1,2 %) | 4 | (0,6 %) | 1 | (0,7 %) | ─ | |||||||||||
| Anomalie de la membrane du tympan* | 4 | (0,5 %) | 6 | (1,0 %) | ─ | ─ | ||||||||||||
| Troubles oculaires | ||||||||||||||||||
| Conjonctivite (y compris rougeur, écoulement et douleur oculaires)* | 9 | (1,0 %) | 2 | (0,3 %) | ─ | ─ | ||||||||||||
| Troubles gastro-intestinaux | ||||||||||||||||||
| Vomissements | 140 | (16,3 %) | 51 | (8,2 %) | 12 | (8,1 %) | 2 | (2,3 %) | ||||||||||
| Diarrhée* | 63 | (7,3 %) | 49 | (7,9 %) | 1 | (0,7 %) | ─ | |||||||||||
| Douleur abdominale (y compris douleur épigastrique)* | 29 | (3,4 %) | 21 | (3,4 %) | 3 | (2,0 %) | ─ | |||||||||||
| Nausées | 32 | (3,7 %) | 27 | (4,3 %) | 6 | (4,1 %) | 1 | (1,1 %) | ||||||||||
| Dyspepsie* | 2 | (0,2 %) | ─ | 3 | (2,0 %) | ─ | ||||||||||||
| Infections et infestations | ||||||||||||||||||
| Otite moyenne* | 43 | (5,0 %) | 51 | (8,2 %) | 3 | (2,0 %) | 2 | (2,3 %) | ||||||||||
| Pneumonie* | 29 | (3,4 %) | 19 | (3,1 %) | ─ | 1 | (1,1 %) | |||||||||||
| Bronchite* | 14 | (1,6 %) | 15 | (2,4 %) | ─ | 2 | (2,3 %) | |||||||||||
| Sinusite* | 11 | (1,3 %) | 13 | (2,1 %) | 1 | (0,7 %) | ─ | |||||||||||
| Rhinopharyngite* | 2 | (0,2 %) | 2 | (0,3 %) | 2 | (1,4 %) | 4 | (4,6 %) | ||||||||||
| Infection des voies respiratoires supérieures* | 3 | (0,3 %) | 3 | (0,5 %) | 2 | (1,4 %) | 3 | (3,4 %) | ||||||||||
| Troubles respiratoires, thoraciques et médiastinaux | ||||||||||||||||||
| Toux* | 8 | (0,9 %) | 4 | (0,6 %) | 18 | (12,2 %) | 23 | (26,4 %) | ||||||||||
| Congestion nasale* | 3 | (0,3 %) | ─ | 16 | (10,8 %) | 17 | (19,5 %) | |||||||||||
| Asthme (y compris aggravation) | 22 | (2,6 %) | 25 | (4,0 %) | 2 | (1,4 %) | 1 | (1,1 %) | ||||||||||
| Épistaxis* | 18 | (2,1 %) | 14 | (2,3 %) | 1 | (0,7 %) | ─ | |||||||||||
| Rhinorrhée* | 2 | (0,2 %) | 2 | (0,3 %) | 2 | (1,4 %) | 1 | (1,1 %) | ||||||||||
| Troubles de la peau et du tissu sous-cutané | ||||||||||||||||||
| Dermatite* | 9 | (1,0 %) | 11 | (1,8 %) | ─ | ─ | ||||||||||||
| Troubles généraux et réactions au point d’injection | ||||||||||||||||||
| Pyrexie* | 2 | (0,2 %) | 2 | (0,3 %) | 3 | (2,0 %) | 6 | (6,9 %) | ||||||||||
a Données regroupées des essais de phase III chez des enfants ayant contracté la grippe naturellement et traités par TAMIFLU.
b Sujets participant à une étude non contrôlée sur la transmission entre les membres d’une même famille (les contacts familiaux recevaient le traitement par TAMIFLU soit à titre préventif [1 fois par jour pendant 10 jours], soit uniquement s’ils contractaient la grippe) n’ayant pas reçu la prophylaxie ni le traitement par TAMIFLU.
c Données regroupées des études sur la prévention chez les enfants. Dose unitaire = posologie ajustée en fonction de l’âge (voir 4 Posologie et administration).
* Ces manifestations peuvent être liées à l’infection sous-jacente par le virus de l’influenza, soit parce qu’elles sont survenues plus fréquemment chez les patients sous placebo que chez ceux sous TAMIFLU, soit parce que leur fréquence variait de moins de 1 % entre les deux groupes.
Études sur la prévention chez les enfants
Parmi les 148 enfants de 1 à 12 ans ayant reçu une fois par jour la dose recommandée de TAMIFLU dans une étude sur la prévention après une exposition au sein des familles (n = 99) et dans une étude distincte de 6 semaines sur la prévention chez les enfants (n = 49), les réactions gastro-intestinales, en particulier les vomissements, ont été les manifestations indésirables les plus fréquentes. Les autres réactions indésirables signalées plus souvent par les enfants traités par TAMIFLU à des fins préventives étaient les nausées, la douleur abdominale, la dyspepsie et l’otalgie. Dans ces études, TAMIFLU a été bien toléré, et les effets indésirables relevés correspondaient à ceux ayant été déjà observés auparavant dans les études sur le traitement chez les enfants (voir le tableau 6).
Patients immunodéprimés : dans une étude de 12 semaines sur la prévention menée auprès de 475 sujets immunodéprimés, dont 18 enfants âgés de 1 à 12 ans, le profil d’innocuité chez les 238 sujets ayant reçu TAMIFLU correspondait à celui qui avait été observé dans le cadre des essais cliniques sur l’administration prophylactique de TAMIFLU.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Études sur le traitement chez les adultes
Les manifestations indésirables suivantes ont été observées à une incidence < 1 % chez les sujets recevant TAMIFLU à des fins thérapeutiques : angine instable, anémie, colite pseudomembraneuse, fracture de l’humérus, pneumonie, pyrexie et abcès périamygdalien.
8.4 Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Sans objet.
8.5 Effets indésirables observés après la commercialisation
Les réactions indésirables suivantes ont été constatées après la commercialisation de TAMIFLU. Étant donné que ces réactions sont signalées volontairement et proviennent d’une population dont on ne connaît pas très bien l’ampleur, il est impossible de déterminer avec exactitude leur fréquence ou d’établir un lien de causalité avec la prise de TAMIFLU.
Réactions cutanées et hypersensibilité : dermatite, éruption cutanée, eczéma, urticaire, érythème polymorphe, syndrome de Stevens-Johnson, érythrodermie bulleuse avec épidermolyse, réactions anaphylactiques ou anaphylactoïdes et œdème facial.
Troubles hépatobiliaires : élévation des taux d’enzymes hépatiques, hépatotoxicité, y compris hépatite fulminante / insuffisance hépatique, ayant eu dans certains cas une issue fatale
Réactions gastro-intestinales : hémorragie gastro-intestinale, colite hémorragique
Troubles cardiaques : arythmie
Réactions neurologiques : convulsions
Troubles métaboliques et nutritionnels : aggravation du diabète
Réactions psychiatriques : délire, y compris des symptômes tels qu’altération du niveau de la conscience, confusion, comportement anormal donnant lieu à une automutilation, délires, hallucinations, agitation, anxiété, cauchemars (voir 7 Mises en garde et précautions).
9 Interactions médicamenteuses
9.2 Aperçu des interactions médicamenteuses
L’oseltamivir est transformé en grande partie en carboxylate d’oseltamivir par les estérases présentes surtout dans le foie. Peu d’interactions médicamenteuses par compétition pour les estérases ont été signalées dans la littérature. La faible liaison de l’oseltamivir et du carboxylate d’oseltamivir aux protéines plasmatiques permet de penser que des interactions médicamenteuses par déplacement sont peu probables.
Les études in vitro ont fait ressortir que ni l’oseltamivir ni le métabolite actif ne sont de bons substrats pour les oxydases à fonction mixte du cytochrome P450 et les glucuronyl-transférases.
9.3 Interactions médicament-comportement
Aucune étude sur les interactions entre TAMIFLU et le comportement n’a été réalisée.
9.4 Interactions médicament-médicament
La cimétidine, inhibiteur non spécifique des isoenzymes du cytochrome P450, qui entre en compétition pour ce qui est du transport tubulaire des médicaments basiques ou cationiques, n’a aucun effet sur les concentrations plasmatiques d’oseltamivir et de son métabolite actif.
Il est peu probable que des interactions médicamenteuses par compétition pour la sécrétion tubulaire rénale soient cliniquement importantes, en raison de la marge d’innocuité connue de la plupart des médicaments en question, des caractéristiques d’élimination du métabolite actif (par filtration glomérulaire et sécrétion tubulaire anionique) et de la capacité d’excrétion de ces voies. La coadministration de probénécide double environ l’exposition au métabolite actif en raison d’une diminution de la sécrétion tubulaire par transport actif anionique. Toutefois, à cause de la grande marge d’innocuité du métabolite actif, il n’est pas nécessaire d’ajuster la dose de l’oseltamivir quand il est administré avec le probénécide. Les autres médicaments éliminés par sécrétion tubulaire anionique n’ont pas été évalués.
La coadministration d’amoxicilline ne change les taux plasmatiques d’aucun des deux composés, ce qui donne à penser que la compétition pour la voie de sécrétion anionique est faible.
Chez six sujets, la coadministration d’acétaminophène n’a pas influencé les taux plasmatiques d’oseltamivir, de son métabolite actif ou d’acétaminophène.
La coadministration de paracétamol n’influence pas les taux plasmatiques de l’oseltamivir, de son métabolite actif, ni du paracétamol.
Aucune interaction pharmacocinétique n’a été observée entre l’oseltamivir ou son principal métabolite, d’une part, et le paracétamol, l’acide acétylsalicylique, la warfarine, la rimantadine, l’amantadine, la cimétidine ou des antiacides (hydroxydes de magnésium et d’aluminium, et carbonates de calcium), d’autre part, quand ils étaient administrés avec l’oseltamivir.
Lors des études cliniques de phase III sur le traitement et la prévention, TAMIFLU (phosphate d’oseltamivir) a été administré avec des médicaments d’usage courant, comme des inhibiteurs de l’ECA (énalapril, captopril), des diurétiques thiazidiques (bendrofluméthiazide), des antibiotiques (pénicilline), des antagonistes des récepteurs H2 (cimétidine) et des analgésiques (acide acétylsalicylique, ibuprofène et paracétamol). Aucun changement de la nature ou de la fréquence des manifestations indésirables n’a été constaté par suite de la coadministration de TAMIFLU et de ces composés.
9.5 Interactions médicament-aliment
Aucune interaction avec des aliments n’a été établie.
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies.
9.7 Interactions médicament-examens de laboratoire
Aucune interaction avec des épreuves de laboratoire n’a été établie.
10 Pharmacologie clinique
Pharmacologie animale
Au cours des études de pharmacologie non cliniques portant sur l’innocuité, le phosphate d’oseltamivir a produit des effets uniquement à des doses orales nettement supérieures aux doses thérapeutiques cliniquement pertinentes. Chez le rat, ces effets ont été un ralentissement du transit gastro-intestinal et de la vidange gastrique à la dose de 1000 mg/kg. Dans les études de toxicologie chez les rongeurs, ces effets n’ont pas été relevés comme étant des signes de trouble gastro-intestinal. Par ailleurs, on a noté une augmentation de l’excrétion des électrolytes aux doses de 100 et 1000 mg/kg et une hausse de la diurèse à la dose de 1000 mg/kg. Une augmentation de l’élimination des électrolytes a été signalée au cours d’une étude de toxicologie de 27 semaines chez le rat à la dose de 1000 mg/kg/jour et a été attribuée à un apport élevé en phosphate à cause du sel contenu dans le produit utilisé dans l’étude. Dans la même étude, des effets moins prononcés ont été observés à la dose de 200 mg/kg/jour. Dans une autre étude de toxicologie chez le rat, aucun effet notable n’a été enregistré à la dose de 100 mg/kg/jour. Une augmentation statistiquement significative de la réponse à un stimulus douloureux a été observée, mais comme cet effet n’avait pas de rapport avec le moment de l’administration ni la dose administrée, on a jugé qu’il était négligeable sur le plan pharmacologique.
La perfusion intraveineuse du métabolite actif à raison de 2, 15 et 100 mg/kg a entraîné cumulativement des modifications statistiquement significatives de la fréquence cardiaque, des intervalles QT et QTc, de la durée du complexe QRS et de la pCO2 par rapport aux témoins au même stade évolutif chez le chien anesthésié. Les effets sur la fréquence cardiaque et la pCO2 étaient ponctuels et la réduction de la durée du complexe QRS n’était accompagnée d’aucune autre modification physiologique pertinente et, par conséquent, n’était probablement pas due au traitement. Les différences statistiques au niveau des intervalles QT et QTc entre le groupe traité par le métabolite actif et le groupe recevant l’excipient ont été relevées avant l’administration et immédiatement après le début de la perfusion, ce qui laisse croire qu’elles n’ont pas d’importance pharmacologique. On a vérifié si ces différences étaient significatives en calculant le taux de changement par rapport aux valeurs de base au sein du groupe soumis au métabolite actif et on n’a décelé aucune différence significative. Toutefois, en prenant comme référence les valeurs absolues, des différences significatives ont été relevées durant la perfusion de la dose de 100 mg/kg. Pour clarifier la situation, on a fait un essai sur une fibre de Purkinje isolée de mouton et on n’a observé aucun effet significatif sur les paramètres du potentiel d’action cardiaque. On n’a constaté aucun autre effet sur la dynamique cardio-vasculaire et respiratoire du chien sous anesthésie.
En conclusion, le phosphate d’oseltamivir a exercé des effets pharmacologiques appréciables seulement à des doses beaucoup plus élevées que les doses employées en clinique. On en conclut que le phosphate d’oseltamivir et son métabolite actif n’entraînent aucun effet pharmacologique ayant des conséquences cliniques sur le système nerveux central, les appareils cardio-vasculaire, respiratoire et digestif, les muscles lisses, les reins, le foie et le système immunitaire.
Pharmacologie humaine
QT/QTc : une analyse rétrospective des ECG des sujets de 8 études de pharmacologie clinique (n = 182 sujets, y compris 30 sous placebo) a permis de conclure que TAMIFLU ne prolonge pas l’intervalle QT chez l’humain. Même si certaines personnes ont présenté des altérations de l’intervalle QTc, aucune de ces altérations n’était importante sur le plan clinique, et leur fréquence était similaire chez les sujets sous placebo et ceux sous TAMIFLU.
Dans le cadre d’une étude sur les ECG, pendant laquelle des sujets sains ont reçu oralement 75, 225 ou 450 mg de TAMIFLU deux fois par jour pendant cinq jours, le traitement par TAMIFLU n’a pas changé les paramètres des ECG.
10.1 Mode d’action
TAMIFLU (phosphate d’oseltamivir) est un promédicament sous forme d’ester éthylique dont la fonction ester doit être hydrolysée pour qu’il se transforme en son métabolite actif, le carboxylate d’oseltamivir. Le métabolite actif est un inhibiteur sélectif de l’enzyme neuraminidase du virus influenza de type A et de type B. La neuraminidase est une glycoprotéine ancrée dans la membrane des particules virales, essentielle à la libération des virions récemment formés par les cellules infectées et à la dissémination du virus infectieux dans l’organisme. On pense que l’oseltamivir agit en inhibant la neuraminidase du virus influenza, ce qui modifie l’agrégation des particules virales et empêche leur libération. On a également proposé que la neuraminidase participe à l’entrée du virus dans les cellules non infectées.
L’oseltamivir est rapidement absorbé après administration orale et est transformé en métabolite actif par les estérases hépatiques. Le volume moyen de distribution (VEQ) du métabolite actif avoisine 23 l. Le métabolite actif ne subit aucune autre biotransformation et est éliminé dans l’urine. La demi-vie d’élimination du métabolite actif est de 6 à 10 h. La clairance rénale (18,8 l/h) excède la filtration glomérulaire (7,5 l/h), ce qui indique que la clairance s’effectue également par sécrétion tubulaire. Le promédicament qui atteint la circulation générale (moins de 5 %) est aussi éliminé par voie rénale. Chez l’humain, le degré de liaison de l’oseltamivir aux protéines plasmatiques est de 42 % et celui du métabolite actif est négligeable (environ 3 %).
L’exposition au métabolite actif est inversement proportionnelle au degré de dysfonction rénale.
10.2 Pharmacodynamie
Consulter la section 10.1 Mode d’action. Aucun autre renseignement ne figurait dans la monographie du produit au moment de son approbation.
10.3 Pharmacocinétique
Absorption
L’oseltamivir est rapidement absorbé par les voies digestives après administration orale de TAMIFLU et est en grande partie transformé en métabolite actif principalement par les estérases hépatiques. Au moins 75 % de la dose orale administrée atteint la circulation générale sous forme de métabolite actif. L’exposition au promédicament est moins de 5 % par rapport à l’exposition au métabolite actif. La concentration plasmatique du métabolite actif est proportionnelle à la dose et n’est pas influencée de façon substantielle par l’ingestion concomitante d’aliments (voir 4 Posologie et administration).
Distribution
Le volume moyen de distribution (VEQ) du métabolite actif avoisine 23 L chez l’humain.
Chez l’humain, le degré de liaison de l’oseltamivir aux protéines plasmatiques est de 42 % et celui du métabolite actif est négligeable (environ 3 %)
Métabolisme
L’oseltamivir est en grande partie transformé en métabolite actif par les estérases présentes surtout dans le foie. L’oseltamivir et le métabolite actif ne sont pas des substrats pour les isoenzymes du cytochrome P450 et n’inhibent pas ces isoenzymes.
Élimination
L’oseltamivir absorbé est éliminé à plus de 90 % par transformation en son métabolite actif. Le métabolite actif ne subit aucune autre biotransformation et est éliminé dans l’urine. Les concentrations plasmatiques maximales du métabolite actif vont en décroissant avec une demi-vie de 6 à 10 heures chez la plupart des sujets. Le médicament actif est éliminé entièrement (> 99 %) par les reins. La clairance rénale (18,8 l/h) excède la filtration glomérulaire (7,5 l/h), ce qui indique qu’il y a aussi clairance par sécrétion tubulaire. Moins de 20 % d’une dose orale radiomarquée est excrétée dans les selles.
Populations et états pathologiques particuliers
Enfants : la pharmacocinétique de l’oseltamivir a été évaluée dans le cadre d’études à dose unique chez des enfants de 1 à 16 ans. La pharmacocinétique de doses multiples a été étudiée chez un petit nombre d’enfants de 3 à 12 ans qui ont été recrutés pour participer à une étude clinique. Les jeunes enfants ont éliminé le promédicament et le métabolite actif plus rapidement que les adultes, entraînant une exposition moindre à dose égale. Les doses de 2 mg/kg donnent lieu à une exposition au carboxylate d’oseltamivir semblable à celle obtenue chez les adultes recevant une seule gélule à 75 mg (environ 1 mg/kg). La pharmacocinétique de l’oseltamivir chez les enfants de 12 ans et plus est semblable à celle observée chez les adultes.
TAMIFLU ne doit pas être administré aux enfants de moins d’un an (voir 16 Toxicologie non clinique, Toxicologie générale, Toxicité chronique).
- Personnes âgées : l’exposition au métabolite actif à l’état d’équilibre était de 25 à 35 % plus élevée chez les personnes âgées (65-78 ans) que chez les jeunes adultes recevant des doses semblables de TAMIFLU. La demi-vie était sensiblement la même chez les personnes âgées et les jeunes adultes. D’après l’exposition au médicament et la tolérabilité, il n’y a pas lieu d’ajuster la posologie chez les sujets âgés, que ce soit pour le traitement ou la prévention de la grippe (voir 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique).
Insuffisance hépatique : l’innocuité, l’efficacité et la pharmacocinétique de TAMIFLU n’ont pas été évaluées chez les sujets qui présentent une insuffisance hépatique sévère (voir 7 Mises en garde et précautions, Fonctions hépatique, biliaire et pancréatique). Dans une étude clinique menée auprès de patients adultes présentant une insuffisance hépatique modérée (n = 11), comparativement à des volontaires sains (n = 23), la conversion métabolique de l’oseltamivir
- en son métabolite actif, le carboxylate d’oseltamivir, n’était pas significativement modifiée (voir 4 Posologie et administration, 4.2 Posologie recommandée et ajustement posologique, Ajustement posologique, Insuffisants hépatiques). Aucune étude n’a été menée chez les enfants atteints d’insuffisance hépatique.
- Insuffisance rénale : l’administration de 100 mg de TAMIFLU deux fois par jour pendant cinq jours à des sujets à divers stades de dysfonction rénale a indiqué que l’exposition au métabolite actif est inversement proportionnelle au degré de dysfonction rénale. Pour connaître les recommandations posologiques, voir 4 Posologie et administration, Ajustement posologique.
11 Conservation, stabilité et mise au rebut
Gélules TAMIFLU (phosphate d’oseltamivir) : conserver les gélules entre 15 et 25 °C.
Poudre pour suspension buvable TAMIFLU : conserver la poudre entre 15 et 25 °C.
Conserver la suspension reconstituée :
- a)
à la température ambiante (température maximale de 25 °C). Jeter toute portion inutilisée dans les 10 jours qui suivent la reconstitution,
ou
- b) au réfrigérateur (entre 2 et 8 °C). Jeter toute portion inutilisée dans les 17 jours qui suivent la reconstitution.
Ne pas congeler la suspension reconstituée.
Suspension TAMIFLU préparée en pharmacie
Conserver la suspension reconstituée :
Stabilité de la suspension préparée à l’aide du sirop sans sucre Ora-Sweet® SF, du sirop simple ou du sirop à saveur de cerise :
- Conservation à température ambiante : cinq jours lorsqu’elle est conservée à une température de 25 °C.
- Conservation au réfrigérateur : cinq semaines (35 jours) lorsqu’elle est conservée au réfrigérateur (entre 2 et 8 °C).
Stabilité de la suspension préparée à l’aide d’eau purifiée contenant du benzoate de sodium à 0,05 % p/v ajouté à titre d’agent de conservation :
- Conservation à la température ambiante : 10 jours, à une température maximale de 25 °C.
- Conservation au réfrigérateur : 49 jours, à une température entre 2 et 8 °C.
Remarque : Les conditions de conservation se fondent sur des études sur la stabilité de suspensions buvables préparées en pharmacie, à l’aide de l’excipient susmentionné, et placées dans des flacons de verre ambre ou de poly(téréphtalate d'éthylène) (PTPE) ambre. Aucune étude n’a été effectuée pour évaluer la stabilité de suspensions préparées à l’aide d’autres excipients ou conservées dans d’autres types de flacons.
TAMIFLU ne doit pas être utilisé après la date de péremption (EXP) indiquée sur l’emballage.
Mise au rebut des médicaments non utilisés ou expirés
Il y a lieu de limiter la libération de produits pharmaceutiques dans l’environnement. Les médicaments ne doivent pas être jetés dans les eaux usées, et il faut éviter de les mettre aux ordures ménagères.
Tout produit médicinal non utilisé ou déchet doit être éliminé conformément aux exigences locales.
Partie 2 : Renseignements scientifiques
13 Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune de la ou des substances médicamenteuses
Phosphate d’oseltamivir
Nom chimique :
Éthyl (3R,4R,5S)-4-acétylamino-5-amino-3-(1-éthylpropoxy)-1-cyclohexène-1-carboxylique, phosphate (1:1)
Formule moléculaire et masse moléculaire :
C16H28N2O4 (base libre)
312,4 pour l’oseltamivir sous forme de base libre et 410,4 pour l’oseltamivir sous forme de phosphate
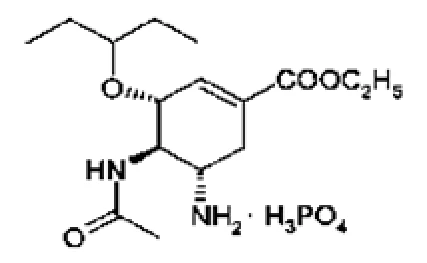
Formule développée :
Propriétés physicochimiques :
- Aspect physique : Solide cristallin blanc
- Solubilité : Facilement soluble dans l’eau et le méthanol, légèrement soluble dans le diméthylformamide et l’éthanol et pratiquement insoluble dans l’acétone, le 2-propanol et les solvants organiques non polaires.
- pKa et pH : pKa : 7,75
- Coefficient de partage : 1-octanol/tampon de phosphate aqueux : logP = 0,36
- Point de fusion : 192-195 °C avec dégradation
14 Études cliniques
14.1 Études cliniques par indication
Traitement de la grippe
Adultes : des essais cliniques de phase III ont évalué l’innocuité et l’efficacité de TAMIFLU (phosphate d’oseltamivir) dans le traitement de la grippe contractée naturellement durant une période où la grippe circulait dans la collectivité. En tout, 1418 patients ont reçu soit TAMIFLU ou un placebo; parmi ces sujets, 476 ont reçu 75 mg de TAMIFLU deux fois par jour pendant cinq jours. Les sujets ont commencé à être traités par TAMIFLU 40 heures tout au plus après le début des symptômes. Le paramètre d’efficacité principal était le temps requis pour obtenir le soulagement de tous les symptômes. Les analyses principales ont porté sur la population infectée évaluée selon le principe de l’intention de traiter (I-ITT). Cette population comprenait uniquement les sujets qui avaient reçu au moins une dose du médicament à l’étude et avaient une grippe confirmée par les résultats de laboratoire. Une analyse de l’ensemble de la population selon le principe de l’intention de traiter (ITT) a été effectuée sur tous les sujets ayant pris au moins une dose de médicament, que leur grippe ait été confirmée ou non.
Les résultats des deux études pivots (WV15670 et WV15671) sont présentés au tableau 7.
Tableau 7 – Délai médian (h) avant le soulagement de tous les symptômes dans les populations I-ITT et ITT à l’étude
| Étude | Population | Placebo (IC à 95 %) | TAMIFLU 75 mg deux fois par jour (IC à 95 %) | p* |
| WV15670 | I-ITT | n = 161 116,5 (101,5 - 137,8) | n = 157 87,4 (73,3 - 104,7) | 0,017 |
| ITT | n = 235 116,1 (99,8 - 129,5) | n = 240 97,6 (79,1 - 115,3) | 0,051 | |
| WV15671 | I-ITT | n = 128 103,3 (92,6 - 118,7) | n = 121 71,5 (60,0 - 83,2) | < 0,0001 |
| ITT | n = 200 97,0 (86,3 - 113,6) | n = 204 76,3 (66,3 - 89,2) | 0,004 |
ITT = intention de traiter
I-ITT = infectée - intention de traiter
* différence entre les médianes
TAMIFLU a réduit de façon significative (de 1,3 jour) les symptômes grippaux d’importance clinique. Les sept symptômes évalués étaient les suivants : état fébrile, douleurs musculaires ou myalgie, céphalée, mal de gorge, toux, malaise et congestion nasale ou écoulement nasal.
Enfants : un essai thérapeutique à double insu contrôlé par placebo a été réalisé auprès d’enfants de 1 à 12 ans (moyenne 5,3 ans) qui présentaient une fièvre (> 100 °F) et au moins un symptôme respiratoire (toux ou rhinite) lorsque le virus était en circulation dans la collectivité. Dans cette étude, 67 % des patients ont été infectés par le virus grippal de type A et 33 % par le virus de type B.
Le traitement par TAMIFLU, entrepris dans les 48 heures suivant l’apparition des symptômes, a réduit la durée de la grippe de 1,5 jour par rapport au placebo, différence significative. La durée de la maladie a été définie comme le délai précédant la disparition de la toux, de la rhinite, de la fièvre ainsi que le retour à un état normal et à une activité normale.
Prévention de la grippe
Adultes : l’efficacité de TAMIFLU dans la prévention de la grippe contractée naturellement a été démontrée par quatre essais, qui sont résumés ci-dessous et dans le tableau 8.
Dans une étude de phase III (WV15799) menée auprès d’adultes et d’adolescents en contact avec un cas de grippe dans la même famille, à qui on a administré pendant sept jours un traitement par TAMIFLU à raison de 75 mg une fois par jour, commençant moins de deux jours après l’apparition des symptômes chez le cas primaire, il y a eu une réduction significative, soit de 92 %, de l’incidence de la grippe chez les contacts (p = < 0,001).
Dans une étude à double insu contrôlée par placebo (WV15673) réunissant des adultes âgés de 18 à 65 ans par ailleurs en bonne santé et non vaccinés à qui on a administré un traitement par TAMIFLU à raison de 75 mg une fois par jour, il y a eu une réduction significative, soit de 76 %, de l’incidence de la grippe clinique (p = 0,0006) durant une éclosion communautaire de grippe. Les sujets de l’étude ont reçu TAMIFLU pendant 42 jours. Dans cette étude, la prise de 75 mg de TAMIFLU deux fois par jour ne s’est pas révélée plus avantageuse.
Dans une étude à double insu contrôlée par placebo (WV15825) effectuée chez des résidents âgés de centres d’accueil, dont un grand nombre souffraient d’une maladie cardiaque et/ou respiratoire chronique, 80 % des sujets avaient reçu le vaccin pendant la saison à l’étude. Le vaccin correspondait bien aux souches en circulation. La prise de 75 mg de TAMIFLU une fois par jour a entraîné une réduction significative de 92 % (p = 0,0015) de l’incidence de grippe clinique. TAMIFLU a également entraîné une réduction significative de 86 % (p = 0,037) de l’incidence de grippe accompagnée de bronchite, de pneumonie ou de sinusite. Les sujets de l’étude ont reçu TAMIFLU pendant 42 jours.
Dans le cadre de ces trois essais cliniques (WV15799, WV15673 et WV15825), environ 1 % des sujets prenant TAMIFLU à des fins préventives ont contracté la grippe durant leur traitement.
Dans une quatrième étude de phase III (WV16193), TAMIFLU a efficacement prévenu la propagation secondaire de la grippe au sein des familles. Dans cette étude, le cas primaire a été traité par TAMIFLU et les contacts familiaux ont été randomisés (par famille) pour recevoir soit un traitement préventif (groupe P), soit un traitement par TAMIFLU à l’apparition de la grippe (groupe T). Dans les familles aux cas primaires infectés dans lesquelles les contacts qui excrétaient déjà le virus au départ ont été exclus (population ITTPICNID), il y a eu une réduction de 78,8 % (p = 0,0008) de l’incidence de la grippe confirmée par les résultats de laboratoire dans le groupe P par rapport au groupe T. Le résultat était similaire pour les contacts pris individuellement, le nombre de contacts infectés étant significativement plus faible dans le groupe P que dans le groupe T (réduction de 84,5 %, p = 0,0002, population ITTPICNID). Aucune excrétion virale n’a été détectée chez les contacts du groupe P, tandis que 7 % des contacts du groupe T (ITTPICNID) ont excrété le virus.
TAMIFLU a également réduit significativement l’incidence d’excrétion virale et prévenu efficacement la transmission familiale du virus.
Tableau 8 – Résumé clinique des études sur la prévention
| Étude | Nombre de sujets | Dose | Réduction de la grippe clinique (efficacité protectrice) |
| Étude | Nombre de sujets | Dose | Réduction de la grippe clinique (efficacité protectrice) |
| Études saisonnières | |||
| Population ITT | |||
WV15673/WV15697 Adultes | 1559 | Placebo 75 mg 1 fois par jour, 75 mg 2 fois par jour, 42 jours | 76 %, p = 0,00055 72 %, p = 0,00125 |
WV15825 Sujets âgés | 548 | Placebo 75 mg 1 fois par jour, 42 jours | 92 %, p = 0,00153 |
| Études sur la prévention après l’exposition | |||
| Population ITTPICNID | |||
WV15799 Adultes et adolescents contacts, cas primaire non traité | 405 | Placebo 75 mg 1 fois par jour, 7 jours | 92 %, p = 0,000076 |
WV16193 Cas primaire traité, âge ≥ 1 an | 89** | Prévention : 75 mg 1 fois par jour, 10 jours* Traitement : 75 mg 2 fois par jour, 5 jours* | 78,8 %, p = 0,0008 |
| WV16193 (enfants 1-12 ans) | 117 | Prévention : 30 mg (1-2 ans) 45 mg (3-5 ans) 60 mg (6-12 ans) 1 fois par jour, 10 jours Traitement : 30 mg (1-2 ans) 45 mg (3-5 ans) 60 mg (6-12 ans) 2 fois par jour, 5 jours | 80,1 % (22,0 - 94,9), p = 0,0206 |
* La posologie des enfants était ajustée en fonction de l’âge.
** Nombre de contacts familiaux
ITT = intention de traiter
ITTPICNID = selon l’intention de traiter, cas primaire infecté, contacts non infectés au départ
Enfants
Dans l’étude sur la prévention après exposition au sein de familles (WV16193; voir les études sur la Prévention de la grippe, Adultes), il y avait au total 215 enfants-contacts (> 1 à 12 ans). Le groupe comptait une proportion équivalente de garçons et de filles, la plupart de race blanche. L’âge moyen était de 8 ans (extrêmes : 1 et 12 ans). Les données obtenues dans cette population d’enfants ont été examinées afin de vérifier si l’oseltamivir était efficace pour prévenir la grippe dans ce contexte. Si l’on exclut les sujets montrant déjà une excrétion virale au départ (population ITTPICNID, 117), 17 enfants-contacts ont contracté la grippe, soit 2 dans le groupe prévention et 15 dans le groupe traitement (voir le tableau 8). Dans cette étude, l’efficacité protectrice chez les enfants-contacts était semblable à celle observée dans la population générale.
Le schéma posologique dans cette étude variait selon l’âge. La majorité des enfants ont reçu le traitement actuel recommandé, établi en fonction du poids (voir 4 Posologie et administration). Cependant, un certain nombre d’enfants étaient traités avec des doses trop faibles ou trop élevées (23 % et 9 %, respectivement).
Prévention de la grippe chez les patients immunodéprimés
Une étude à double insu et contrôlée par placebo a été menée sur la prévention de la grippe saisonnière chez 475 sujets immunodéprimés (y compris 18 enfants âgés de 1 à 12 ans) ayant reçu une transplantation d’organe solide (n = 388; foie, rein, et foie et rein) ou une greffe de cellules souches hématopoïétiques (n = 87). Le délai médian depuis la transplantation d’organe solide était de 1 105 jours dans le groupe sous placebo et de 1 379 jours dans le groupe sous oseltamivir. Le délai médian depuis la greffe de cellules souches hématopoïétiques était de 424 jours dans le groupe sous placebo et de 367 jours dans le groupe sous oseltamivir. Environ 40 % des sujets avaient reçu le vaccin antigrippal avant d’être inscrits à l’étude. Le principal critère d’évaluation de l’efficacité dans cette étude était l’incidence de grippe clinique confirmée, définie comme une température buccale supérieure à 99,0 °F / 37,2 °C, accompagnée de toux ou de rhinite, le tout relevé dans un délai de 24 heures, et une culture virale positive ou une augmentation par un facteur de quatre des titres d’anticorps contre le virus par rapport aux valeurs initiales.
L’incidence de grippe clinique confirmée était de 3 % (7/238) dans le groupe ne recevant pas TAMIFLU, comparativement à 2 % (5/237) dans le groupe recevant TAMIFLU; cette différence n’était pas significative sur le plan statistique. Une analyse secondaire a été effectuée à partir des mêmes symptômes cliniques et de la méthode RT-PCR pour la confirmation en laboratoire de la grippe. Chez les sujets qui n’excrétaient pas encore le virus au départ, l’incidence de grippe clinique confirmée par la méthode RT-PCR était de 3 % (7/231) dans le groupe ne recevant pas TAMIFLU et de < 1 % (1/232) dans le groupe recevant TAMIFLU.
15 Microbiologie
Virologie : on a également évalué si l’oseltamivir influence la prolifération des lymphocytes T humains in vitro en isolant du sang entier des lignées de lymphocytes T spécifiques des antigènes et des lymphocytes du sang périphérique. On a noté une inhibition modeste mais significative de la prolifération des lignées de cellules T détectant l’antigène associé au virus de la grippe en présence de 1 et 10 µM du métabolite actif, mais aucun effet sur la stimulation antigénique des lymphocytes du sang périphérique. Il est peu probable que cet effet mineur (< 20 %) sur la prolifération des lymphocytes T compromette le statut immunologique à long terme du patient, advenant une autre infection par le virus de la grippe.
Le métabolite actif inhibe la neuraminidase des virus influenza de type A et de type B. Les concentrations inhibitrices in vitro sont de l’ordre nanomolaire. La concentration inhibitrice à 50 % (CI50) variait entre 0,1 et 2,6 nM. Le lien entre l’activité antivirale in vitro dans les cultures cellulaires et l’inhibition de la réplication du virus influenza chez l’humain n’a pas été établi. Le métabolite actif inhibe également la croissance et la réplication du virus influenza in vitro et neutralise la réplication du virus et son pouvoir pathogène chez des modèles animaux.
Résistance
In vitro
Le métabolite actif a fait l’objet de nombreuses expériences in vitro. Le virus n’acquiert pas facilement une résistance à cette substance in vitro. Plusieurs mutations différentes associées à une résistance dans la neuraminidase virale ont été sélectionnées in vitro dans les études de Roche ou signalées dans la presse médicale. Les mutations de résistance ont tendance à être spécifiques au sous-type viral. Le degré de réduction de la sensibilité diffère nettement pour différentes mutations, allant de 2 fois pour I222V en N1 à 30 000 fois pour R292K en N2. Les souches H1N1 du virus grippal de type A sont associées à la substitution de la tyrosine à l’histidine en position 274 (H274Y) de l’enzyme. Dans les sous-types H3N2, l’altération génétique intéressante est le remplacement de l’arginine par la lysine en position 292 (R292K) de l’enzyme. In vitro, ces virus mutants affichent un potentiel de prolifération réduit par rapport au phénotype sauvage.
In vivo
Des expériences in vivo ont été réalisées en vue d’évaluer le pouvoir infectant et le pouvoir pathogène des virus mutés chez la souris et le furet. Ces essais ont démontré que le mutant H274Y H1N1 et le mutant R292K H3N2 ont moins de capacité d’infecter les animaux sensibles que les souches sauvages et que l’infection n’est associée à aucun signe clinique de pathogénicité chez le furet. La corrélation entre les profils de résistance in vitro et la résistance in vivo n’a pas été établie. Les virus de génotypes résistants à la neuraminidase ont divers degrés de perte de capacité comparativement au phénotype sauvage.
Traitement de la grippe
Études cliniques
Le risque d’émergence de virus grippaux ayant une sensibilité moindre ou une résistance à l’oseltamivir a été étudié au cours des études cliniques commanditées par Roche. Chez les patients chez lesquels on a observé un virus résistant à l’oseltamivir, la présence du virus était généralement passagère et il n’a avait pas signe d’aggravation des symptômes sous-jacents. Chez certains enfants, un virus résistant à l’oseltamivir a été détecté pendant une période prolongée comparativement aux patients porteurs d’un virus sensible à l’oseltamivir; toutefois, ces patients n’affichaient pas une durée prolongée des symptômes grippaux.
Chez des adultes et des enfants (1 an et plus) immunodéprimés, la sélection de virus de la grippe résistants à l’oseltamivir peut être plus fréquente que dans une population par ailleurs en bonne santé. Dans une étude sur le traitement de patients immunodéprimés, une résistance génotypique associée au traitement a été décelée dans 27 % (8 sur 30), 12 % (6 sur 52) et 0 % (0 sur 42) des cas de grippe A/H1N1, de grippe A/H3N2 et de grippe B, respectivement. Une résistance à l’oseltamivir a été observée plus souvent chez les patients ayant reçu une greffe de cellules souches hématopoïétiques (32 %; 6 patients sur 19).
Tableau 9 – Incidence de la résistance à l’oseltamivir observée dans les études cliniques
| Population de patients | Patients ayant des mutations de résistance (%) | ||||
| Phénotypage | Génotypage et phénotypage* | ||||
| Adultes et adolescents | 4/1245 (0,32 %) | 5/1245 (0,4 %) | |||
| Enfants (1-12 ans) | 19/464 (4,1 %) | 25/464 (5,4 %) | |||
* Le génotypage complet n’a pas été effectué dans toutes les études.
On ne possède pas suffisamment d’information pour une caractérisation complète du risque d’émergence d’une résistance à TAMIFLU dans la pratique clinique.
Prévention de la grippe
Il n’y a eu aucun signe d’émergence d’une résistance au médicament associée à l’utilisation de TAMIFLU dans les études cliniques menées à ce jour sur la prévention de la grippe après une exposition au virus (7 jours), après une exposition au sein des familles (10 jours) et de la grippe saisonnière (42 jours) chez les sujets immunocompétents.
Données cliniques et de pharmacovigilance : des mutations naturelles associées à une sensibilité réduite à l’oseltamivir in vitro ont été décelées dans des virus grippaux de type A et B isolés de patients n’ayant pas été exposés à l’oseltamivir. Par exemple, en 2008, on a décelé la substitution associée à une résistance à l’oseltamivir H275Y chez > 99 % des isolats de virus H1N1 2008 circulant en Europe, tandis que le virus grippal H1N1 2009 (« grippe porcine ») était pratiquement toujours sensible à l’oseltamivir. Des souches résistantes ont aussi été isolées chez des patients immunocompétents et immunodéprimés traités par l’oseltamivir. La sensibilité à l’oseltamivir et la prévalence de tels virus semblent varier selon les saisons et les régions. On a aussi signalé une résistance à l’oseltamivir chez des patients atteints de grippe H1N1 pandémique et dont la résistance était liée à des schémas tant thérapeutiques que prophylactiques.
Le taux d’émergence d’une résistance peut être plus élevé chez les patients plus jeunes et chez les patients immunodéprimés. On a observé que les virus résistants à l’oseltamivir isolés de patients traités par l’oseltamivir et les souches de virus grippal de laboratoire résistantes à l’oseltamivir contenaient des mutations aux neuraminidases N1 et N2. Les mutations de résistance ont tendance à être spécifiques au sous-type de virus.
Les médecins prescripteurs doivent tenir compte de l’information disponible sur les schémas de sensibilité des virus grippaux pour chaque saison lorsqu’ils choisissent d’utiliser TAMIFLU (pour obtenir l’information la plus récente, se reporter aux sites Web de l’OMS ou du gouvernement local).
Résistance croisée
Une résistance croisée concernant les mutants des virus grippaux résistant au zanamivir et les mutants résistant à l’oseltamivir a été observée in vitro.
Étant donné les limites des essais permettant de détecter les changements dans la sensibilité virale induits par des mutations de l’hémagglutinine virale, on ne peut estimer l’incidence de la résistance à l’oseltamivir ni l’incidence de la résistance croisée possible au zanamivir dans les isolats cliniques. Toutefois, une des trois mutations conférant une résistance à l’oseltamivir au niveau de la neuraminidase virale dans les isolats cliniques est identique à l’une des trois mutations observées chez les virus résistant au zanamivir.
L’information disponible est insuffisante pour permettre de déterminer exactement le risque d’apparition d’une résistance à TAMIFLU (phosphate d’oseltamivir) ou d’une résistance croisée en clinique.
16 Toxicologie non clinique
Toxicologie générale
Toxicité aiguë
Des doses orales uniques de 2000 mg/kg (∼ 1000 fois la dose la plus élevée administrée en clinique) ont été bien tolérées par les rongeurs adultes mâles et femelles (souris et rats) et par les rats mâles et femelles non sevrés, âgés de 14 jours. L’administration par voie orale d’une dose unique de 500 mg/kg (sous forme de base libre, correspondant à 657 mg/kg sous forme de phosphate) ou plus à des ratons âgés de 7 jours a entraîné une mortalité liée au traitement, des résultats au test FOB (Functional Observation Battery) et des signes cliniques évoquant une toxicité générale et une mortalité imminente (y compris faible niveau d’éveil, tremblements, convulsions, altération de la posture générale, de la respiration et de la coloration des membranes muqueuses et de la peau ou hypoactivité), et un ralentissement du gain pondéral. La dose à effet nul était de 300 mg/kg (sous forme de base libre, correspondant à 394 mg/kg sous forme de phosphate, soit environ 150 fois la dose la plus élevée administrée en clinique) chez les ratons de cette étude.
Dans une étude sur la détermination de la dose intraveineuse chez la souris (n = 1/sexe/dose), des convulsions se sont produites tout de suite après l’administration de 250 mg/kg. Le mâle est mort et la femelle avait récupéré au bout de 40 minutes. La dose non létale maximale de 100 mg/kg a été confirmée chez cinq autres femelles et cinq autres mâles observés durant deux semaines. Il n’y a eu aucun effet indésirable important dans ce groupe, hormis des signes de réaction locale au niveau de la queue de deux femelles.
Toxicité chronique
Dans les études de toxicité chronique chez le rat, les doses de 500 mg/kg/jour (2 semaines), de 650 mg/kg/jour (4 semaines) et de 200 mg/kg/jour (27 semaines) ont été généralement bien tolérées, n’ayant entraîné aucun effet toxique important.
La dose de 1000 mg/kg/jour, administrée au cours d’une étude de détermination de la gamme posologique d’une durée de deux semaines à des rats non sevrés de 7 à 9 jours, a entraîné un taux élevé de mortalité (18/24). Aucun effet indésirable n’a été relevé à la dose de 500 mg/kg/jour dans cette étude ou lors d’administrations répétées (dose de 500 mg/kg/jour administrée des jours 7 à 21 après la naissance).
Dans les études de toxicité chronique chez le rat, les plus fortes doses à l’étude (≥ 1000 mg/kg/jour) ont également provoqué deux modifications rénales : une minéralisation corticomédullaire au niveau des tubes contournés proximaux due à un déséquilibre du rapport calcium/phosphore dans la ration, résultant de l’administration d’une forte concentration d’un phosphate, et une légère aggravation de la néphropathie chronique; les rats sont particulièrement prédisposés à ces deux types de modifications. Une dose de 1000 mg/kg/jour chez le rat correspond environ à 70 fois l’exposition clinique au métabolite actif et à 520 fois l’exposition clinique au promédicament chez l’humain. Dans les études cliniques chez l’humain, on n’a enregistré aucun signe biochimique de dommages rénaux.
Une irritation gastro-intestinale marquée a été observée chez le marmouset à la dose de 2000 mg/kg/jour, mais non au cours des études de quatre et 39 semaines après l’administration de deux doses de 500 mg/kg/jour. Des vomissements sont survenus aux doses de 500 mg/kg/jour et plus chez les marmousets, probablement à cause de la concentration de la préparation orale. L’incidence a diminué quand on a fractionné les doses, réduisant de moitié les concentrations administrées. Cet effet a été noté à des doses correspondant respectivement à environ 100 et 200 fois l’exposition au métabolite actif et au promédicament chez l’humain.
Au cours de l’étude de 39 semaines chez le marmouset, un animal du groupe recevant deux doses de 25 mg/kg/jour et deux animaux du groupe recevant deux doses de 100 mg/kg/jour ont été sacrifiés prématurément. Les trois animaux affichaient des signes d’ostéomalacie avant le début du traitement, au moment de l’autopsie et lors de l’examen histopathologique des os. Aucun animal du groupe recevant deux doses de 500 mg/kg/jour n’était touché. Une revue de la base de données sur l’innocuité chez l’humain, incluant des personnes âgées, n’a indiqué aucun signe d’anomalies squelettiques.
Génotoxicité
Le produit ne s’est révélé mutagène dans aucune étude (jusqu’à concurrence de 5000 µg/plaque), avec ou sans activation métabolique. Le promédicament et le métabolite actif ont été soumis à des tests d’Ames (mutation génique des cellules bactériennes) séparés. Le métabolite actif a été soumis à un test de mutation des cellules de lymphomes chez la souris, et le promédicament à un test d’aberrations chromosomiques avec lymphocytes humains et à un test du micronoyau in vivo chez la souris (dose orale atteignant 2000 mg/kg). La sensibilité de tous les systèmes a été confirmée par des témoins positifs, et tous les résultats se sont révélés négatifs.
Des études de deux ans chez le rat et la souris de même qu’une étude de six mois chez la souris transgénique Tg:AC effectuées avec le métabolite actif ont donné des résultats négatifs.
Toxicologie pour la reproduction et le développement
Des études en vue d’évaluer les effets tératogènes ainsi que les effets toxiques sur la fertilité et durant la période prénatale et la période postnatale ont été effectuées pour couvrir tous les stades de la reproduction. Il n’y a eu aucun signe d’effets indésirables sur la fertilité et le développement embryofœtal même à la plus forte dose (1500 mg/kg/jour) chez le rat et aucun signe d’effets tératogènes à la dose atteignant 500 mg/kg/jour chez le lapin. Ces doses ont eu des effets toxiques chez les mères. Des lapines sont mortes après avoir reçu 750 et 1500 mg/kg/jour au cours d’une étude sur la tolérance des lapines non gravides. Certaines lapines ont été sacrifiées durant l’étude de tératologie sur la détermination de la gamme posologique et des études principales à la dose de 500 mg/kg/jour à la suite d’avortements liés à la toxicité maternelle. Au cours de l’étude prénatale et postnatale réglementaire chez le rat, 9 rates sur 25 sont mortes au moment de la parturition ou tout de suite avant dans le groupe recevant 1500 mg/kg/jour; une prolongation de la période de parturition a également été observée. Deux autres études ont donc été entreprises; même si une seule des 125 rates est morte au moment de la mise bas dans les groupes combinés recevant 1500 mg/kg/jour, la prolongation de la parturition a été confirmée dans ces études. On a conclu que les morts enregistrées au cours de la première étude prénatale et postnatale n’étaient pas attribuables uniquement au médicament.
À la dose de 1500 mg/kg/jour dans l’étude de tératologie chez le rat, l’incidence d’ossification incomplète de la troisième sternèbre était légèrement plus élevée chez la progéniture exposée que chez les témoins. La différence était statistiquement significative, mais la majorité de ces cas ont été observés dans une portée, où une réduction générale de l’ossification a été notée. Comme cette manifestation était isolée, on a mis en doute son importance sur le plan toxicologique.