


Monographie de produit - Teva-Fluvastatin
MODIFICATIONS MAJEURES RÉCENTES APPORTÉES À LA MONOGRAPHIE
| 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil locomoteur | 02/2025 |
|---|
TABLE DES MATIÈRES
Les sections ou sous-sections sans objet au moment de l’autorisation du produit ne figurent pas aux présentes.
PARTIE 1 : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ ..................................... 4
1 INDICATIONS ............................................................................................................... 4
1.1 Enfants .......................................................................................................................... 5
1.2 Personnes âgées ........................................................................................................... 5
2 CONTRE-INDICATIONS ................................................................................................. 5
4 POSOLOGIE ET ADMINISTRATION ................................................................................ 6
4.1 Considérations posologiques ....................................................................................... 6
4.2 Dose recommandée et ajustement posologique ......................................................... 6
5 SURDOSAGE ................................................................................................................ 7
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT ......... 8
7 MISES EN GARDE ET PRÉCAUTIONS .............................................................................. 9
7.1 Cas particuliers ........................................................................................................... 16
7.1.1 Grossesse ............................................................................................................ 16
7.1.2 Allaitement ......................................................................................................... 16
7.1.3 Enfants ................................................................................................................ 17
7.1.4 Personnes âgées ................................................................................................. 17
8 EFFETS INDÉSIRABLES ................................................................................................ 17
8.2 Effets indésirables observés au cours des essais cliniques ........................................ 17
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques (< 1 %) .... 18
8.5 Effets indésirables signalés après la commercialisation du produit .......................... 19
9 INTERACTIONS MÉDICAMENTEUSES .......................................................................... 20
9.2 Aperçu des interactions médicamenteuses ............................................................... 20
9.4 Interactions médicament-médicament ..................................................................... 21
9.5 Interactions médicament-aliments ............................................................................ 25
9.7 Interactions médicament-épreuves de laboratoire ................................................... 25
10 PHARMACOLOGIE CLINIQUE ................................................................................... 25
10.1 Mode d’action ............................................................................................................ 26
10.2 Pharmacodynamie ...................................................................................................... 27
10.3 Pharmacocinétique .................................................................................................... 27
11 CONSERVATION, STABILITÉ ET MISE AU REBUT ....................................................... 32
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION ..................................................... 32
PARTIE 2 : RENSEIGNEMENTS SCIENTIFIQUES ........................................................................ 33
13 RENSEIGNEMENTS PHARMACEUTIQUES ................................................................. 33
14 ESSAIS CLINIQUES .................................................................................................. 34
14.3 Étude de biodisponibilité comparative ...................................................................... 34
15 MICROBIOLOGIE .................................................................................................... 39
16 TOXICOLOGIE NON CLINIQUE ................................................................................. 39
RENSEIGNEMENTS SUR LE MÉDICAMENT, À L’INTENTION DES PATIENTS ............................... 44
PARTIE 1 : RENSEIGNEMENTS POUR LE PROFESSIONNEL DE LA SANTÉ
1 INDICATIONS
L’emploi d’agents modifiant la lipidémie doit être considéré comme un élément de la stratégie thérapeutique employée en présence de facteurs de risque multiples chez les sujets dont l’hypercholestérolémie augmente le risque d’athérosclérose. TEVA-FLUVASTATIN (fluvastatine sodique) doit être utilisé en plus d’une diète prévoyant une consommation limitée de gras saturés et de cholestérol, lorsqu’une telle diète et les autres mesures non pharmacologiques se sont révélées insuffisantes.
Hypercholestérolémie et hyperlipidémie mixte
Adultes
TEVA-FLUVASTATIN est indiqué comme traitement d’appoint à la diète (au moins équivalente à la diète TLC [Therapeutic Lifestyle Changes] de l’Adult Treatment Panel III [ATP III]) chez les patients atteints d’hypercholestérolémie primitive ou d’hyperlipidémie mixte (de types IIa et IIb, selon la classification de Fredrickson) chez qui la réduction de la consommation de gras saturés et de cholestérol et les autres mesures non pharmacologiques n’ont pas réussi à faire baisser les taux élevés de cholestérol total (CT) et de cholestérol LDL (C-LDL), de triglycérides (TG) et d’apolipoprotéine B (apo-B).
Le traitement par un agent modifiant la lipidémie ne doit être envisagé qu’une fois exclues les causes secondaires de l’hyperlipidémie, comme un diabète mal maîtrisé, l’hypothyroïdie, le syndrome néphrotique, une dysprotéinémie, une hépatopathie obstructive, la prise d’autres médicaments et l’alcoolisme. Avant de commencer le traitement par la fluvastatine sodique, on recommande d’établir le profil lipidique, afin de connaître les taux de CT, de C-HDL et de TG. Dans le cas des patients dont les TG sont inférieurs à 4,52 mmol/L (< 400 mg/dL), le C-LDL peut être évalué à l’aide de l’équation suivante :
C-LDL (mmol/L) = CT – C-HDL – 0,37 TG
Dans le cas des patients dont les TG sont supérieurs à 4,52 mmol/L (> 400 mg/dL), cette équation est moins précise et les concentrations de C-LDL doivent être déterminées par ultracentrifugation. Chez de nombreux patients atteints d’hypertriglycéridémie, le C-LDL peut être faible ou normal, même si le CT est élevé. En pareil cas, TEVA-FLUVASTATIN n’est pas indiqué, pas plus qu’aucun autre inhibiteur de l’HMG Co-A réductase.
Le but du traitement étant d’abaisser les taux de C-LDL, ceux-ci doivent servir de guide pour l’amorce du traitement et pour suivre la réponse du patient. Le CT ne doit être utilisé pour surveiller le traitement que si la mesure des taux de C-LDL n’est pas praticable.
Les effets de TEVA-FLUVASTATIN n’ont pas été étudiés dans les cas où la principale anomalie consiste en l’élévation des chylomicrons, des VLDL ou des IDL (p. ex. dans l’hyperlipoprotéinémie de types I, III, IV ou V).
Prévention secondaire des événements cardiovasculaires
Chez les patients atteints de coronaropathie et ayant subi une intervention coronarienne percutanée (ICP), TEVA-FLUVASTATIN, a-t-on montré, retarde la survenue d’un événement cardiaque défavorable majeur (MACE) (défini en l’occurrence comme le premier des événements suivants à se manifester, à savoir le décès cardiaque, l’infarctus du myocarde non fatal ou une nouvelle intervention chirurgicale) survenant après l’intervention originale (voir 14 ESSAIS CLINIQUES).
1.1 Enfants
L’expérience de l’emploi des inhibiteurs de l’HMG Co-A réductase chez les enfants est limitée. Quant à l’innocuité et à l’efficacité de la fluvastatine sodique chez cette population, elles n’ont pas été établies.
1.2 Personnes âgées
L’effet du vieillissement sur la pharmacocinétique de la fluvastatine sodique en capsules à libération immédiate a été évalué et les résultats indiquent que, chez la plupart des patients, ni l’âge ni le sexe n’ont d’incidence sur les concentrations plasmatiques de fluvastatine sodique (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). Les personnes âgées pourraient être plus susceptibles de souffrir de myopathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires – Facteurs prédisposant à la myopathie ou à la rhabdomyolyse).
2 CONTRE-INDICATIONS
TEVA-FLUVASTATIN est contre-indiqué dans les situations suivantes :
- Hypersensibilité connue à l’un des ingrédients de la préparation (voir 6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT).
- Hépatopathie évolutive ou élévation persistante et inexpliquée des transaminases sériques, pertinente sur le plan clinique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique).
Comme les autres médicaments de cette classe thérapeutique, TEVA-FLUVASTATIN est contre-indiqué chez les femmes enceintes ou qui allaitent (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers, 7.1.1 Grossesse et 7.1.2 Allaitement). Le cholestérol et les autres produits de la biosynthèse du cholestérol sont essentiels au développement du fœtus (y compris à la synthèse des stéroïdes et de la membrane cellulaire). TEVA-FLUVASTATIN ne doit être administré aux femmes en âge de procréer que si la conception est très peu probable et uniquement après que la patiente a été informée des risques. Si celle-ci devient enceinte durant le traitement, on doit alors interrompre immédiatement
- l’administration de TEVA-FLUVASTATIN et l’avertir des risques auxquels le fœtus est exposé. L’athérosclérose étant un processus chronique, l’arrêt du traitement par un régulateur du métabolisme des lipides au cours de la grossesse ne devrait pas avoir d’effet appréciable sur l’issue du traitement prolongé de l’hypercholestérolémie primitive (voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1 Cas particuliers, 7.1.1 Grossesse et 7.1.2 Allaitement).
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
Avant de commencer le traitement par TEVA-FLUVASTATIN, le patient devrait suivre un régime hypocholestérolémiant standard (au moins équivalent à la diète [TLC] de l’ATP III) et le poursuivre pendant le traitement. De plus, un programme de maîtrise du poids et d’exercices physiques doit être établi au besoin.
Le traitement par TEVA-FLUVASTATIN ne doit être amorcé qu’une fois exclues les causes secondaires de l’hyperlipidémie. On recommande également d’établir le profil lipidique du patient.
Les taux de cholestérol doivent être mesurés périodiquement et, s’ils diminuent en deçà des valeurs désirées, une réduction de la posologie des capsules TEVA-FLUVASTATIN doit être envisagée.
4.2 Dose recommandée et ajustement posologique
Adultes
Hypercholestérolémie et hyperlipidémie mixte
La dose initiale de TEVA-FLUVASTATIN recommandée chez les patients qui ont besoin d’une réduction du C-LDL de moins de 25 % est de 1 capsule de 20 mg une fois par jour.
Dans le cas des patients qui ont besoin de réduire leur taux de C-LDL d’au moins 25 %, la dose initiale recommandée est de 1 capsule de TEVA-FLUVASTATIN de 40 mg une fois par jour. Au besoin, la dose de TEVA-FLUVASTATIN peut ensuite être portée à 80 mg, administrés en doses fractionnées de 40 mg deux fois par jour.
Les capsules TEVA-FLUVASTATIN peuvent être prises avec ou sans aliments, mais de préférence toujours de la même manière, au cours de la soirée ou au coucher. Elles doivent être avalées entières, avec un verre d’eau.
Comme la réduction maximale du C-LDL survient au cours des quatre premières semaines du traitement par TEVA-FLUVASTATIN, on recommande de mesurer périodiquement les taux de lipides durant cette période, et d’augmenter la dose de fluvastatine jusqu’à un maximum de 80 mg par jour, selon la réponse du patient.
Hypercholestérolémie grave
Les patients atteints d’hypercholestérolémie grave peuvent avoir besoin de doses plus élevées (c.-à-d. pouvant aller jusqu’à 80 mg par jour) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques et Effets musculaires et 9 INTERACTIONS MÉDICAMENTEUSES). La dose quotidienne maximale recommandée est de 80 mg/jour.
Prévention secondaire des événements cardiovasculaires (voir Hypercholestérolémie et hyperlipidémie mixte)
Au cours de l’étude Fluvastatin Sodium Intervention Prevention Study, le traitement des patients a été amorcé à raison de 40 mg de fluvastatine deux fois par jour sans ajustement posologique à partir d’une dose inférieure. Cette dose quotidienne ayant été aussi bien tolérée que le placebo, la dose de TEVA-FLUVASTATIN appropriée chez les patients atteints de coronaropathie et ayant subi une intervention coronarienne percutanée s’établit par conséquent à 40 mg deux fois par jour.
Traitement concomitant
Voir 9 INTERACTIONS MÉDICAMENTEUSES.
Posologie chez les patients atteints d’insuffisance rénale
Voir 7 MISE EN GARDE ET PRÉCAUTIONS, Fonction rénale.
Posologie chez les patients atteints d’insuffisance hépatique
Voir 2 CONTRE-INDICATIONS et 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction hépatique.
Emploi chez les personnes âgées
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.4 Personnes âgées.
Emploi chez les enfants
Voir 7 MISES EN GARDE ET PRÉCAUTIONS, 7.1.3 Enfants.
La posologie de TEVA-FLUVASTATIN doit être personnalisée en fonction des valeurs initiales du C-LDL, du rapport CT/C-HDL et/ou du taux de triglycérides, de manière à atteindre les valeurs lipidiques cibles au moyen de la plus faible dose possible. La lipidémie doit être déterminée périodiquement et, au besoin, la dose de TEVA-FLUVASTATIN doit être ajustée en conséquence.
5 SURDOSAGE
Pour connaître les mesures à prendre en cas de surdosage présumé, communiquez avec le centre antipoison de votre région.
La plus forte dose orale unique de fluvastatine sodique qu’aient prise des volontaires en bonne santé s’élève à 80 mg, posologie n’ayant donné lieu à aucune manifestation indésirable cliniquement significative.
Dans le cas de la préparation à libération prolongée, la plus forte dose ayant été administrée a été de 640 mg pendant deux semaines. Cette dose n’a pas été bien tolérée et a entraîné divers symptômes gastro-intestinaux ainsi qu’une élévation des transaminases (ALAT et ASAT).
Un compte rendu unique fait état d’une possible ingestion de fluvastatine sodique survenue chez deux enfants, l’un âgé de 2 ans et l’autre de 3. La quantité maximale ingérée aurait été de 80 mg (4 capsules de 20 mg). Les vomissures provoquées par l’administration de sirop d’ipéca chez les deux enfants ne contenaient aucune capsule. Aucun des enfants n’a éprouvé de symptômes indésirables et tous deux se sont remis sans séquelles.
Comme il n’existe pas de traitement spécifique, en cas de surdosage de TEVA-FLUVASTATIN, traiter le patient de façon symptomatique et administrer des mesures de soutien s’il y a lieu. Effectuer des épreuves de la fonction hépatique et surveiller les taux sériques de CK. On ignore à l’heure actuelle si la fluvastatine sodique et ses métabolites sont dialysables chez l’être humain.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 – Formes pharmaceutiques, teneurs, composition et conditionnement
| Voie d’administration | Formes pharmaceutiques / Teneurs / Composition | Ingrédients non médicinaux |
| Oral | Capsules / 20 mg et 40 mg | Crospovidone, lactose monohydraté, silice colloïdale anhydre et stéarate de magnésium. Enveloppe des capsules et encre d’impression : alcool déshydraté, alcool méthylique industriel 74 OP BP, alcool SDA 3A, antimousse DC 1510, dioxyde de titane, gélatine, gomme laque, lécithine de soya, n-butanol, oxyde de fer jaune, oxyde de fer noir et oxyde de fer rouge. |
Formes pharmaceutiques et conditionnement
Capsules TEVA-FLUVASTATIN de 20 mg – Capsules de gélatine dure à corps opaque jaunâtre et à coiffe opaque rose remplies de petits agrégats de poudre blanc cassé à jaunâtre. Corps et coiffe portent l’inscription 93/7442. Offert en flacons de 100 capsules.
Capsules TEVA-FLUVASTATIN de 40 mg – Capsules de gélatine dure à corps opaque jaune et à coiffe opaque rose remplies de petits agrégats de poudre blanc cassé à jaunâtre. Corps et coiffe portent l’inscription 93/7443. Offert en flacons de 100 capsules.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Avant de commencer un traitement par TEVA-FLUVASTATIN, il faut essayer de normaliser l’hypercholestérolémie à l’aide d’un régime alimentaire approprié, d’exercices physiques et d’une réduction pondérale chez les patients obèses ou qui ont un excès de poids. On doit également tenter de traiter les autres troubles médicaux sous-jacents (voir 1 INDICATIONS). Tout patient qui a déjà suivi un traitement par TEVA-FLUVASTATIN ou par un autre régulateur du métabolisme des lipides doit en informer son médecin lors de visites ultérieures.
Système endocrinien et métabolisme
Des cas d’augmentation de la glycémie à jeun et du taux d’Hb A1c ont été signalés avec la classe des inhibiteurs de l’HMG Co-A réductase. Chez certains patients, exposés à un risque élevé de diabète, l’hyperglycémie s’est révélée suffisante pour les rendre diabétiques. Les bienfaits du traitement continuent de l’emporter sur la faible augmentation du risque. On recommande de surveiller périodiquement ces patients.
Effets musculaires
Des effets sur les muscles squelettiques, tels que de rares cas de myalgie et de myopathie, et de très rares cas de rhabdomyolyse ont été signalés chez des patients sous fluvastatine sodique.
De rares cas de rhabdomyolyse accompagnée d’insuffisance rénale aiguë secondaire à la myoglobinurie ont été signalés avec l’emploi de TEVA-FLUVASTATIN et d’autres inhibiteurs de l’HMG Co-A réductase.
Le risque de myopathie, affection définie par des douleurs ou une faiblesse musculaires accompagnées d’un taux de créatine-kinase (CK) 10 fois plus élevé que la limite supérieure de la normale, doit être envisagé chez tout patient qui présente une myalgie diffuse, une sensibilité ou une faiblesse musculaires et/ou une élévation marquée de la CK. Il faut faire savoir au patient qu’il doit signaler immédiatement toute douleur, sensibilité ou faiblesse musculaires inexpliquées, surtout si ces signes sont accompagnés de malaises ou de fièvre. Le taux de CK doit être mesuré chez tout patient qui présente des signes ou des symptômes évoquant une myopathie. L’administration de TEVA-FLUVASTATIN doit être interrompue en cas de diagnostic possible ou certain de myopathie, de même qu’en cas d’augmentation marquée de la CK.
Mesure de la CK
À l’heure actuelle, aucune donnée n’indique la nécessité de surveiller systématiquement le taux plasmatique de CK totale chez les patients asymptomatiques recevant une statine. S’il est nécessaire de mesurer la CK, on ne doit pas le faire à la suite d’un effort intense ni en présence d’une autre cause possible d’élévation de la CK, car ces facteurs compliquent l’interprétation des résultats.
Facteurs prédisposant à la myopathie ou à la rhabdomyolyse
TEVA-FLUVASTATIN, comme les autres inhibiteurs de l’HMG Co-A réductase, doit être prescrit avec prudence aux patients qui présentent des facteurs de prédisposition à la myopathie ou à la rhabdomyolyse, tels que :
- des antécédents personnels ou familiaux de troubles musculaires héréditaires ;
- des antécédents de toxicité musculaire causée par un autre inhibiteur de l’HMG Co-A réductase ;
- l’utilisation concomitante d’un fibrate ou de niacine ;
- l’hypothyroïdie ;
- l’alcoolisme ;
- la pratique d’exercices physiques extrêmement intenses ;
- un âge > 70 ans ;
- une insuffisance rénale ;
- une insuffisance hépatique ;
- un diabète associé à une infiltration graisseuse du foie ;
- un trouble métabolique, endocrinien ou électrolytique grave ;
- une intervention chirurgicale ou un traumatisme ;
- un état de santé fragile ;
- un état susceptible de faire augmenter la concentration plasmatique de l’ingrédient actif ;
- une septicémie ;
- l’hypotension ;
- des convulsions non maîtrisées.
Dans de tels cas, on doit mettre en balance le risque du traitement et les bienfaits éventuels, et une surveillance clinique est recommandée. Si les taux de CK sont initialement très élevés (soit plus de 5 fois la limite supérieure de la normale [LSN]), on doit les mesurer de nouveau après 5 à 7 jours, afin de confirmer les résultats. S’ils demeurent significativement élevés (> 5 × LSN) au départ, on ne doit pas amorcer le traitement.
L’administration de TEVA-FLUVASTATIN doit être temporairement suspendue, voire interrompue, chez tout patient présentant un trouble aigu et grave évoquant une myopathie ou favorisant l’apparition d’une rhabdomyolyse (p. ex. septicémie, hypotension, chirurgie lourde, traumatisme, trouble métabolique, endocrinien ou électrolytique grave et convulsions non maîtrisées).
Pendant le traitement
L’apparition de symptômes musculaires tels que douleurs, faiblesse ou crampes chez un patient traité par la fluvastatine commande la mesure de la CK. Si le taux de CK est très élevé (> 5 × LSN), le traitement doit être interrompu.
Si les symptômes disparaissent et que les taux de CK retournent à la normale, on peut envisager de reprendre le traitement par la fluvastatine ou d’administrer une autre statine, auquel cas on administrera le médicament à la dose minimale tout en surveillant le patient de près.
Une augmentation du risque de myopathie a été observée lors de l’administration d’inhibiteurs de l’HMG Co-A réductase qui sont surtout substrats du CYP3A4, en concomitance avec d’autres agents métabolisés par cette isoenzyme, comme les immunosuppresseurs — dont la cyclosporine —, la colchicine et produits apparentés, les fibrates, les macrolides, les antifongiques azolés, les inhibiteurs sélectifs du recaptage de la sérotonine ou la niacine utilisée à des doses hypolipidémiantes.
Étant donné que la fluvastatine est surtout métabolisée par l’isoenzyme CYP2C9 et qu'elle n’est pas métabolisée à un degré notable par d'autres sous-classes du cytochrome, y compris l'isoenzyme CYP3A4, son administration en concomitance avec d’autres agents métabolisés par les isoenzymes du cytochrome P450 ne devrait pas augmenter le risque de myopathie. On doit cependant considérer attentivement les bienfaits et les risques de l’emploi d’un inhibiteur de l’HMG Co-A réductase en concomitance avec un immunosuppresseur, avec de l’érythromycine ou d’autres médicaments métabolisés par le cytochrome P450, avec des fibrates ou encore avec de la niacine en doses hypolipémiantes (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques et 9 INTERACTIONS MÉDICAMENTEUSES, Cytochrome P450).
L’expérience que l’on possède à ce jour sur l’utilisation de la fluvastatine en concomitance avec la cyclosporine provient, primo, de trois études pharmacocinétiques (doses de fluvastatine de 20 mg et 40 mg), secundo, de 17 essais cliniques de petite à moyenne envergure et de courte et moyenne durées (doses de fluvastatine de 20 mg, 40 mg et 40 mg bid) chez des patients ayant subi une transplantation rénale ou cardiaque et tertio, d’un essai prospectif de grande envergure avec témoins placebos, mené chez 2102 transplantés rénaux ayant été suivis durant 5 à 6 ans (doses de fluvastatine de 40 mg et 40 mg bid). Les données publiées indiquent que les concentrations minimales de cyclosporine A n’ont pas été modifiées (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique et 9 INTERACTIONS MÉDICAMENTEUSES, 9.4 Interactions médicament-médicament, Agents immunosuppresseurs). Durant les essais cliniques menés à ce jour, aucune corrélation n’a été observée entre les concentrations systémiques de fluvastatine d’une part, et les effets indésirables musculosquelettiques, les marqueurs biochimiques de lésions musculosquelettiques ou l’altération de la fonction rénale, d’autre part. Des cas isolés de myopathie ont toutefois été signalés lors de la période de pharmacovigilance par suite de l’administration de la fluvastatine en concomitance avec de la cyclosporine.
Aucun cas de myopathie n’a été observé au cours d’essais cliniques menés chez de petits groupes de patients traités par de la fluvastatine sodique en association avec doses hypolipidémiantes de niacine.
L’emploi de fibrates seuls ou en association avec un inhibiteur de l’HMG Co-A réductase a parfois été associé à de la myopathie. Aucun cas n’a cependant été signalé dans les études à court terme menées chez de petits groupes de patients ayant reçu du bézafibrate en concomitance avec des doses de 40 mg/jour et de 60 mg/jour de fluvastatine sodique. L’effet d’une dose de 80 mg/jour de fluvastatine administrée en concomitance avec le bézafibrate n’a pas encore été évalué.
L’administration de TEVA-FLUVASTATIN doit être interrompue chez tout patient atteint d’un trouble aigu et grave évoquant une myopathie ou présentant un facteur de risque prédisposant à l’insuffisance rénale ou à la rhabdomyolyse, comme une infection aiguë grave, une hypotension, une chirurgie lourde, un traumatisme, un trouble métabolique, endocrinien ou électrolytique grave et des convulsions non maîtrisées.
Interactions pharmacocinétiques
L’utilisation des inhibiteurs de l’HMG Co-A réductase a été associée à des cas de rhabdomyolyse, manifestation qui pourrait être plus fréquente lorsque ces agents sont administrés en concomitance avec des médicaments qui inhibent les mêmes isoenzymes du cytochrome P450, en particulier le CYP3A4. Les divers inhibiteurs de l’HMG Co-A réductase ne sont pas tous métabolisés par la même isoenzyme du cytochrome P450. Ainsi la fluvastatine sodique étant surtout métabolisée par le CYP2C9, elle ne devrait pas interagir avec des médicaments connus pour être des substrats du CYP3A4, comme les immunosuppresseurs, les macrolides, les inhibiteurs sélectifs du recaptage de la sérotonine, les antifongiques azolés et le jus de pamplemousse. Elle peut cependant interagir avec des substrats du CYP2C9, par exemple avec les anti-inflammatoires non stéroïdiens et les anticoagulants oraux. En raison toutefois du chevauchement entre les différentes isoenzymes CYP2C, la portée clinique de ces interactions potentielles peut être moins grande (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires et 9 INTERACTIONS MÉDICAMENTEUSES).
Pour de plus amples renseignements à ce sujet, consulter la section 9 INTERACTIONS MÉDICAMENTEUSES.
Carcinogenèse et mutagenèse
Voir 16 TOXICOLOGIE NON CLINIQUE.
Appareil cardiovasculaire
Effet sur les taux d’ubiquinone (CoQ10)
Une importante diminution des taux d’ubiquinone plasmatiques a été observée chez des patients traités par la fluvastatine sodique ou par d’autres statines dans des essais cliniques de courte durée. On ignore les conséquences cliniques que pourrait avoir une carence prolongée provoquée par les statines, mais d’aucuns ont signalé qu’une diminution du taux d’ubiquinone myocardique pourrait déclencher une insuffisance cardiaque dans les cas limites.
Système endocrinien et métabolisme
Hypercholestérolémie familiale homozygote
La fluvastatine sodique n’a pas été évaluée chez les patients atteints d’hypercholestérolémie familiale homozygote. La plupart des inhibiteurs de l’HMG Co-A réductase ne sont pas efficaces, ou le sont moins, chez ce sous-groupe de patients hypercholestérolémiques. En ce qui concerne l’hypercholestérolémie familiale hétérozygote, voir 14 ESSAIS CLINIQUES.
Effet sur la lipoprotéine A [Lp(a)]
Chez certains patients, les bienfaits de la réduction des taux de CT et de C-LDL peuvent être partiellement amoindris par une augmentation concomitante des taux de Lp(a). On recommande donc, d’ici à ce que les connaissances sur ce produit soient étayées par d’autres essais cliniques contrôlés, de mesurer si possible les taux de Lp(a) chez les patients traités par TEVA-FLUVASTATIN.
Fonction endocrinienne
Les inhibiteurs de l’HMG Co-A réductase perturbent la synthèse du cholestérol et de ce fait, pourraient théoriquement atténuer la production surrénalienne ou gonadique d’hormones stéroïdes.
La fluvastatine sodique n’exerce pas d’effet sur les taux de cortisol mesurés sans stimulation, sur l’hormone folliculostimulante (FSH) (hommes seulement) ou sur le métabolisme thyroïdien évalué par les concentrations plasmatiques de thyréostimuline (TSH). Une légère baisse de la testostérone totale a été observée dans les groupes traités, mais sans élévation correspondante de l’hormone lutéinisante (LH). Cependant, les effets des inhibiteurs de l’HMG Co-A réductase sur la fécondité masculine n’ont pas été étudiés chez un nombre suffisant de patients. On ignore, s’il en est, leurs effets sur l’axe hypophyso-gonadique chez les femmes non ménopausées.
Les patients qui présentent des signes cliniques de dysfonctionnement endocrinien au cours du traitement par la fluvastatine sodique doivent faire l’objet d’une évaluation adéquate. Il faut d’ailleurs se montrer prudent si l’on administre un inhibiteur de l’HMG Co-A réductase ou tout autre hypocholestérolémiant à des patients qui reçoivent d’autres médicaments susceptibles de réduire les concentrations d’hormones stéroïdiennes endogènes (p. ex. le kétoconazole, la spironolactone ou la cimétidine).
Fonction hépatique
La prudence s’impose lorsqu’on administre TEVA-FLUVASTATIN ou tout autre inhibiteur de l’HMG Co-A réductase à des patients qui consomment de l’alcool en quantités substantielles ou qui ont des antécédents d’hépatopathie.
Toute maladie hépatique évolutive ou élévation inexpliquée des transaminases constituent une contre-indication à l’emploi de TEVA-FLUVASTATIN ; si de tels troubles surviennent durant le traitement, on doit interrompre l’administration du médicament.
Des anomalies biochimiques de la fonction hépatique ont été associées aux inhibiteurs de l’HMG Co-A réductase et à d’autres hypolipidémiants.
Globalement, sur les 2373 patients ayant reçu de la fluvastatine sodique dans le cadre d’essais cliniques contrôlés menés à l’échelle mondiale, 25 (1,1 %) ont présenté une élévation persistante marquée des transaminases (valeurs pouvant atteindre plus de 3 fois la limite supérieure de la normale), hausse ayant nécessité l’arrêt du traitement chez 14 d’entre eux (0,6 %). La fréquence de cette élévation est allée de 0,9 % à la dose de 20 mg/jour, à 1,9 % à la dose de 80 mg/jour.
Le nombre de patients ayant présenté une élévation persistante des transaminases dans l’ensemble des essais cliniques (contrôlés et non contrôlés) s’est élevé à 33 (1,1 %) sur les 2969 à avoir été exposés à la fluvastatine sodique pendant une période allant de 28 à 71,2 semaines. Parmi ceux-ci, 19 (0,6 %) ont dû interrompre le traitement à cause de cet effet. Chez la plupart des patients, ces anomalies biochimiques étaient asymptomatiques.
Dans le cadre d’une analyse rétrospective groupée de toutes les études contrôlées par placebo sur la fluvastatine sodique, études dont la durée allait d’au moins 6 semaines à 130 semaines, tous les patients présentant une élévation des transaminases > 3 fois la limite supérieure de la normale ont été évalués. Au total, 1814 patients ont reçu quotidiennement 20 mg, 40 mg ou encore 80 mg (40 mg bid) de fluvastatine sodique.
Tous les patients chez qui une élévation persistante (lors de deux mesures consécutives) des transaminases > 3 fois la limite supérieure de la normale a été observée présentaient une élévation anormale des transaminases soit dès le départ (c.-à-d. avant l’amorce du traitement), soit 8 semaines après le début du traitement, ou encore à la suite d’une augmentation de la dose.
Des cas d’insuffisance hépatique mortelle ou non ont été signalés avec la fluvastatine sodique lors de la période de pharmacovigilance, peu importe la dose ayant été utilisée. Bien qu’aucun lien de cause à effet avec le traitement par la fluvastatine n’ait été établi, on doit conseiller aux patients de signaler tout symptôme ou signe éventuel d’insuffisance hépatique (p. ex. nausées, vomissements, perte d’appétit, ictère, altération des fonctions cérébrales, tendance aux contusions ou hémorragie) et, le cas échéant, envisager l’arrêt du traitement.
On recommande d’effectuer des épreuves de la fonction hépatique au départ ainsi que 8 semaines après le début du traitement ou après toute augmentation de la dose. Il faut porter une attention particulière aux patients qui présentent des taux sériques anormaux de transaminases ou des signes et symptômes d’hépatopathie. Si tel est le cas, on doit répéter les épreuves rapidement afin de confirmer les valeurs obtenues, puis augmenter la fréquence des mesures jusqu’à ce que les valeurs retournent à la normale.
L’administration du médicament doit être interrompue si les taux de transaminases continuent d’augmenter, en particulier s’ils atteignent trois fois la limite supérieure de la normale et demeurent constamment élevés.
Système immunitaire
De rares cas de réactions d’hypersensibilité ont été signalés avec les capsules de fluvastatine sodique durant la période de pharmacovigilance, réactions telles qu’éruptions cutanées, urticaire, eczéma et autres réactions cutanées (p. ex. dermatite, exanthème bulleux), thrombocytopénie, œdème de Quincke, œdème du visage, angéite et syndrome lupique. En cas d’hypersensibilité soupçonnée, interrompre l’administration de TEVA-FLUVASTATIN. Il faut conseiller aux patients d’informer sans tarder leur médecin de tout signe d’hypersensibilité, tel qu’éruption cutanée, œdème de Quincke, urticaire, photosensibilité, polyarthralgie, fièvre et malaises.
Myopathie nécrosante à médiation immunitaire
De rares cas de myopathie nécrosante à médiation immunitaire, une myopathie auto-immune, ont été associés à l’emploi des statines. La myopathie nécrosante à médiation immunitaire se caractérise par :
- une faiblesse des muscles proximaux et une hausse du taux sérique de créatine kinase, qui persistent malgré l’arrêt du traitement par la statine ;
- une biopsie musculaire révélant une myopathie nécrosante sans inflammation significative ; et
- l’amélioration de l’état au moyen d’agents immunosuppresseurs.
Ophtalmologie
D’après les résultats des essais cliniques à long terme, la fluvastatine sodique n’aurait pas d’effet indésirable sur le cristallin chez l’homme.
Fonction rénale
Étant donné que la fluvastatine sodique ne subit pas d’excrétion rénale importante, il ne devrait pas être nécessaire de modifier la dose chez les patients qui présentent une insuffisance rénale légère ou modérée (clairance de la créatinine > 30 mL/min).
Comme on ne dispose d’aucune expérience sur l’utilisation de la fluvastatine sodique chez les patients atteints d’insuffisance rénale grave (créatinine > 260 μmol/L, c.-à-d. clairance de la créatinine < 30 mL/min), son emploi ne peut être recommandé chez ces patients.
Appareil locomoteur
Myasthénie grave/Myasthénie oculaire
Dans de rares cas, les statines peuvent une aggraver l’état des patients souffrant de myasthénie grave ou oculaire ou encore induire ce problème (voir 8.5 Effets indésirables signalés après la commercialisation du produit), voire entraîner une rechute lors de l’administration de la même statine ou d’une statine différente. TEVA-FLUVASTATIN doit être employé avec prudence chez les patients qui souffrent de ces affections, et son administration doit être interrompue en cas d’apparition ou d’aggravation des symptômes.
7.1 Cas particuliers
7.1.1 Grossesse
TEVA-FLUVASTATIN est contre-indiqué durant la grossesse (voir 2 CONTRE-INDICATIONS). Les données sur l’emploi de la fluvastatine sodique chez la femme enceinte sont limitées. Quelques comptes rendus font état de malformations congénitales chez des enfants nés de mères ayant reçu d’autres inhibiteurs de l’HMG Co-A réductase durant une période critique de la grossesse. Au cours du programme clinique, cinq femmes sous fluvastatine sodique sont devenues enceintes et ont été exclues des études. Parmi ces cinq femmes, trois ont donné naissance à des bébés en bonne santé, une autre a connu une grossesse ectopique qui a été attribuée à une détérioration grave d’une trompe de Fallope et la dernière a subi une fausse couche.
L’athérosclérose étant un processus chronique, l’arrêt du traitement par un régulateur du métabolisme des lipides au cours de la grossesse ne devrait pas avoir d’effet appréciable sur l’issue du traitement prolongé de l’hypercholestérolémie primitive. Le cholestérol et les autres produits de la biosynthèse du cholestérol sont essentiels au développement du fœtus (y compris à la synthèse des stéroïdes et de la membrane cellulaire). Comme les inhibiteurs de l’HMG Co-A réductase diminuent la synthèse du cholestérol et possiblement aussi la synthèse d’autres substances biologiquement actives dérivées du cholestérol, ils peuvent être nocifs pour le fœtus.
TEVA-FLUVASTATIN ne doit être administré aux femmes en âge de procréer que si la conception est très peu probable et uniquement après que la patiente a été informée des risques. Si celle-ci devient enceinte durant le traitement, on doit alors interrompre immédiatement l’administration de TEVA-FLUVASTATIN et l’avertir des risques auxquels le fœtus est exposé (voir 2 CONTRE-INDICATIONS).
7.1.2 Allaitement
On ignore si la fluvastatine sodique se retrouve dans le lait maternel. Étant donné cependant que plusieurs médicaments sont excrétés dans le lait maternel, et compte tenu du risque de réactions indésirables graves chez le nourrisson, les femmes qui prennent TEVA-FLUVASTATIN ne doivent pas allaiter (voir 2 CONTRE-INDICATIONS).
7.1.3 Enfants
L’expérience de l’emploi des inhibiteurs de l’HMG Co-A réductase chez les enfants est limitée. Quant à l’innocuité et à l’efficacité de la fluvastatine sodique chez cette population, elles n’ont pas été établies.
7.1.4 Personnes âgées
L’effet du vieillissement sur la pharmacocinétique de la fluvastatine sodique en capsules à libération immédiate a été évalué et les résultats indiquent que, chez la plupart des patients, ni l’âge ni le sexe n’ont d’incidence sur les concentrations plasmatiques de fluvastatine sodique (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). Les personnes âgées pourraient être plus susceptibles de souffrir de myopathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires – Facteurs prédisposant à la myopathie ou à la rhabdomyolyse).
8 EFFETS INDÉSIRABLES
8.2 Effets indésirables observés au cours des essais cliniques
Les essais cliniques étant menés dans des conditions très particulières, il est possible que les taux d’effets indésirables observés dans ces conditions ne reflètent pas les taux observés en pratique. Par conséquent, ces taux ne doivent pas être comparés aux taux observés dans le cadre d’essais cliniques portant sur un autre médicament. Les renseignements que les essais cliniques fournissent sur les effets indésirables d’un médicament sont utiles pour déterminer les événements indésirables associés aux médicaments, et pour en évaluer les taux approximatifs.
La proportion de patients ayant dû mettre fin au traitement en raison d’effets indésirables attribuables au médicament à l’étude dans l’ensemble des études cliniques (contrôlées et non contrôlées) sur la fluvastatine sodique en capsules (durée du traitement : de 1 à > 36 mois pour une moyenne de 16 mois) s’élève à 1 % (32 patients sur 2969). Après ajustement en fonction de la durée de l’exposition au médicament, la fréquence d’effets indésirables dans les études contrôlées se chiffre à 0,8 % par année-patient chez le groupe ayant reçu la fluvastatine, comparativement à 1,1 % chez le groupe sous placebo. Les effets indésirables étaient généralement légers et transitoires.
Le tableau ci-après présente les effets indésirables survenus à une fréquence ≥ 1 % au cours des essais cliniques contrôlés, et dont la cause est possiblement ou manifestement attribuable à la fluvastatine sodique en capsules.
| Tableau 2 — Effets indésirables pour lesquels le lien avec le médicament à l’étude est confirmé ou incertain, survenus chez ≥ 1 % des sujets participant à des essais cliniques contrôlés sur la fluvastatine sodique | |||||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|---|---|
| Tableau 2 — Effets indésirables pour lesquels le lien avec le médicament à l’étude est confirmé ou incertain, survenus chez ≥ 1 % des sujets participant à des essais cliniques contrôlés sur la fluvastatine sodique | |||||||||||||
| EFFET INDÉSIRABLE | Fluvastatine sodique1 | PLACEBO1 | |||||||||||
20 mg OD (N = 1425) | 40 mg OD (N = 1136) | 40 mg BID (N = 369) | (N = 960) | ||||||||||
| % | % | % | % | ||||||||||
| APPAREIL DIGESTIF | |||||||||||||
Dyspepsie Constipation Douleur abdominale Flatulence Diarrhée Nausées Éructation | 4,7 2,8 2,7 2,5 2,5 2,0 1,4 | 4,8 1,8 2,1 1,9 1,5 1,6 0,6 | 7,3 2,4 3,8 1,6 1,6 0,8 0,5 | 2,3 2,5 2,0 2,2 2,1 1,4 1,1 | |||||||||
| APPAREIL LOCOMOTEUR | |||||||||||||
Myalgie Arthralgie Dorsalgie | 1,7 1,4 1,0 | 1,8 1,4 0,8 | 2,7 1,4 1,1 | 2,3 1,5 1,6 | |||||||||
| SYSTÈME NERVEUX CENTRAL | |||||||||||||
Étourdissements Troubles de la vue | 0,9 1,0 | 1,1 0,9 | 0,5 1,1 | 1,8 1,4 | |||||||||
| ÉTAT PSYCHIQUE | |||||||||||||
| Insomnie | 1,9 | 1,3 | 0,3 | 0,9 | |||||||||
| APPAREIL RESPIRATOIRE | |||||||||||||
| Infection des voies respiratoires supérieures | 1,1 | 0,9 | 2,4 | 1,9 | |||||||||
| APPAREIL TÉGUMENTAIRE | |||||||||||||
| Éruptions cutanées | 1,5 | 0,8 | 1,9 | 1,6 | |||||||||
| EFFETS DIVERS | |||||||||||||
Céphalées Fatigue Thoracalgie | 3,8 1,8 0,3 | 2,7 1,5 0,9 | 1,9 0,5 1,4 | 3,0 1,8 0,5 | |||||||||
| |||||||||||||
Les autres effets indésirables survenus chez plus de 1 % des patients dans les essais cliniques contrôlés comprennent les manifestations suivantes : brûlures d’estomac, troubles dentaires, pharyngite, sinusite, toux et traumatisme accidentel.
8.3 Effets indésirables peu fréquents observés au cours des essais cliniques (< 1 %)
Les autres réactions indésirables possiblement ou manifestement liées au médicament survenues chez 0,5 % à 1,0 % des patients ayant reçu de 20 à 80 mg de fluvastatine sodique (capsules) en monothérapie au cours des essais contrôlés (N = 2326) sont présentés ci-dessous.
Appareil digestif : Vomissements, gastrite
Appareil locomoteur : Arthrite
Système nerveux central : Conjonctivite, paresthésie
Appareil respiratoire : Rhinite
Appareil tégumentaire : Prurit
Effets divers : Douleurs dans les jambes, symptômes pseudogrippaux, allergie
8.5 Effets indésirables signalés après la commercialisation du produit
Indépendamment de l’évaluation de causalité, les effets indésirables ci-après ont également été signalés au cours de la période de pharmacovigilance par suite de l’emploi de la fluvastatine sodique.
De rares comptes rendus de pharmacovigilance font état d’altération des fonctions cognitives (p. ex. pertes de mémoire, oublis, amnésie, altération de la mémoire, confusion) associée à l’emploi des statines. Ces troubles cognitifs ont été signalés avec toutes les statines. Les cas sont généralement bénins et réversibles à l’arrêt du traitement par la statine. Les symptômes peuvent apparaître en une journée comme après plusieurs années, et leur résolution s’étend sur une période médiane de trois semaines.
Troubles endocriniens
Des cas d’augmentation de la glycémie à jeun et du taux d’Hb A1c ont été signalés avec la fluvastatine sodique.
Réactions d’hypersensibilité
De rares cas de réactions d’hypersensibilité, telles qu’éruptions cutanées, urticaire, eczéma et autres réactions cutanées (p. ex. dermatite, exanthème bulleux), thrombocytopénie, œdème de Quincke, œdème du visage, angéite et syndrome lupique, ont été signalés durant la période de pharmacovigilance.
On a signalé, chez des patients ayant reçu d’autres inhibiteurs de l’HMG Co-A réductase, ce qui semble être un syndrome d’hypersensibilité comprenant une ou plusieurs des manifestations suivantes : anaphylaxie, œdème de Quincke, syndrome lupique, pseudopolyarthrite rhizomélique, angéite, purpura, thrombocytopénie, leucopénie, anémie hémolytique, présence d’anticorps antinucléaires, augmentation de la vitesse de sédimentation globulaire, arthrite, arthralgie, urticaire, asthénie, photosensibilité, fièvre, frissons, bouffées vasomotrices, malaise, dyspnée, érythrodermie bulleuse avec épidermolyse, érythème polymorphe, incluant le syndrome de Stevens-Johnson.
De très rares cas de réaction anaphylactique ont été signalés chez des patients traités par la fluvastatine sodique.
Appareil locomoteur : Rares cas de : sensibilité musculaire, faiblesse musculaire et myopathie. Très rares cas de : myosite, rhabdomyolyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Troubles locomoteurs et du tissu conjonctif : Myopathie nécrosante à médiation immunitaire (voir 7 MISES EN GARDE ET PRÉCAUTIONS).
Systèmes nerveux central et périphérique : Très rares cas de : dysesthésie et hypoesthésie, également connues pour être associées à l’hyperlipidémie sous-jacente.
Foie : Très rares cas de : hépatite, insuffisance hépatique mortelle ou non mortelle.
Appareil digestif : Rares cas de : pancréatite.
Épreuves de laboratoire : Cas fréquents de : augmentation de la CK et des transaminases sanguines.
Troubles de l’appareil reproducteur et troubles mammaires : Dysfonction érectile.
Les effets suivants ont été signalés avec les médicaments de cette classe :
Appareil locomoteur : Myopathie, rhabdomyolyse (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires), crampes/douleurs musculaires.
Neurologie : Paresthésie, neuropathie périphérique, troubles psychiatriques/anxiété, troubles de l’humeur comprenant la dépression et troubles du sommeil, comprenant l’insomnie et les cauchemars.
Appareil digestif : Hépatite, ictère cholestatique, anorexie, vomissements. Très rares cas de : pancréatite aiguë.
Peau : Alopécie.
Appareil respiratoire : Très rares cas de pneumopathie interstitielle, en particulier lors d’un traitement prolongé. Interrompre l’administration des statines en cas de pneumopathie interstitielle soupçonnée.
Troubles oculaires : Myasthénie oculaire.
Troubles musculo-squelettiques : Myasthénie grave.
Effets divers : Asthénie, transpiration, bouffées vasomotrices, gynécomastie.
9 INTERACTIONS MÉDICAMENTEUSES
9.2 Aperçu des interactions médicamenteuses
En raison de différences quant aux maladies sous-jacentes, à l’âge ou à la fonction rénale, il se peut que les études de pharmacocinétique et de pharmacodynamie dans lesquelles les médicaments sont administrés à des sujets en bonne santé ne permettent pas de détecter la possibilité d’éventuelles interactions médicamenteuses chez certains malades (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Fonction rénale, 7.1 Cas particuliers, 7.1.4 Personnes âgées et 9 INTERACTIONS MÉDICAMENTEUSES, Hypercholestérolémie grave).
Traitement concomitant avec d’autres régulateurs du métabolisme des lipides
Les données provenant d’études contrôlées sur le traitement d’association sont limitées. D’après les rapports de pharmacovigilance, le gemfibrozil, le fénofibrate, d’autres fibrates ainsi que la niacine (acide nicotinique) administrée à des doses hypolipidémiantes peuvent accroître le risque de myopathie s’ils sont administrés en concomitance avec des inhibiteurs de l’HMG Co-A réductase, probablement parce qu’ils peuvent eux-mêmes provoquer une myopathie (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). On doit par conséquent faire preuve de prudence si l’on envisage un traitement d’association.
9.4 Interactions médicament-médicament
Une interaction médicamenteuse (pharmacocinétique ou clinique) a été observée avec l’administration de la fluvastatine sodique en concomitance avec les médicaments suivants :
Cholestyramine
Les effets hypocholestérolémiants de la fluvastatine sodique et de la cholestyramine, chélateur des acides biliaires, sont additifs.
L’administration de fluvastatine sodique à libération immédiate 2 à 4 heures après la prise de cholestyramine entraîne une diminution de plus de 50 % de l’ASC de la fluvastatine, et une réduction de 50 % à 80 % de sa Cmax. Cependant, l’administration de fluvastatine sodique à libération immédiate 4 heures après l’administration de cholestyramine entraîne un effet additif cliniquement significatif se soldant par une baisse du CT et du C-LDL plus importante que celle obtenue avec l’un ou l’autre de ces médicaments seuls.
Gemfibrozil/fénofibrate/niacine
Des cas de myopathie, dont la rhabdomyolyse, ont été observés chez des patients qui recevaient un inhibiteur de l’HMG Co-A réductase en concomitance avec des fibrates ou avec de la niacine (à des doses hypolipidémiantes), en particulier chez ceux qui présentaient une insuffisance rénale préexistante (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires). La fluvastatine sodique en capsules a été administrée en toute sûreté avec l’acide nicotinique, le gemfibrozil et le bézafibrate au cours des études cliniques.
Aucun cas de myopathie n’a été signalé à la suite de l’administration de bézafibrate et de fluvastatine sodique à des doses de 40 mg/jour et de 60 mg/jour au cours des études à court terme menées chez de petits groupes de patients. À ce jour, on n’a pas encore évalué si l’administration d’une dose de fluvastatine de 80 mg/jour présente une interaction avec le bézafibrate. Une autre étude d’interaction entre la fluvastatine (20 mg od) et le bézafibrate (200 mg tid) a montré qu’en moyenne, cette association fait augmenter l’ASC et la Cmax de la fluvastatine d’environ 50 % à 60 %. Aucun effet sur la pharmacocinétique du bézafibrate n’a été observé. En raison cependant du risque élevé de myopathie et/ou de rhabdomyolyse lorsque les inhibiteurs de l’HMG Co-A réductase, dont la fluvastatine, sont utilisés en association avec les fibrates, cette combinaison devrait être utilisée avec prudence. Tout patient se plaignant de myalgie doit être soigneusement évalué.
Cimétidine/ranitidine/oméprazole
L’administration concomitante de fluvastatine sodique en capsules avec de la cimétidine, de la ranitidine ou de l’oméprazole entraîne une augmentation significative de la Cmax (respectivement de 43 %, 70 % et 50 %) et de l’ASC (24 % à 33 %) de la fluvastatine et une diminution de 18 % à 23 % de la clairance plasmatique apparente (Cl/F) après une dose orale.
Digoxine
L’administration concomitante d’une seule capsule de 40 mg de fluvastatine sodique n’a pas eu d’effet sur l’ASC de la digoxine lors d’une étude croisée menée chez 18 patients prenant de la digoxine de façon chronique, mais elle a provoqué une augmentation légère quoique cliniquement non significative de la Cmax et de la clairance urinaire de la digoxine.
Rifampicine
L’administration de capsules de fluvastatine sodique à des sujets préalablement traités par la rifampicine produit une réduction significative de la Cmax (59 %) et de l’ASC (51 %) de la fluvastatine, accompagnée d’une forte hausse de la clairance plasmatique (95 %).
Antipyrine
L’administration de fluvastatine sodique n’a pas d’incidence sur le métabolisme et l’excrétion de l’antipyrine, que ce soit par induction ou par inhibition.
Agents cardiovasculaires
L’administration concomitante de propranolol n’a pas d’effet sur la biodisponibilité de la fluvastatine sodique. Bien que des effets indésirables faibles ou modérés aient été signalés à la suite de l’administration concomitante de fluvastatine et d’amlodipine, aucune interaction pharmacocinétique cliniquement significative ne s’est produite lors de l’administration concomitante de la fluvastatine avec le losartan ou l’amlodipine (voir 8 EFFETS INDÉSIRABLES).
Warfarine et autres anticoagulants coumariniques
Aucune interaction n’a été observée aux concentrations thérapeutiques dans les études in vitro sur la liaison aux protéines. Au cours d’une étude d’interactions médicamenteuses, l’administration concomitante de capsules de fluvastatine sodique et de warfarine n’a pas modifié les taux plasmatiques ni le temps de Quick observés avec l’administration de la warfarine seule. Toutefois, des cas isolés d’hémorragie et/ou de prolongement du temps de Quick ont été signalés, quoique très rarement, chez des patients sous fluvastatine recevant de la warfarine, ou d’autres anticoagulants coumariniques en concomitance. On recommande de surveiller le temps de Quick au moment où le traitement par la fluvastatine commence ou prend fin, ou encore lorsqu’on en modifie la dose chez des patients recevant de la warfarine ou d’autres anticoagulants coumariniques.
Cytochrome P450
La fluvastatine est principalement métabolisée par le CYP2C9, sous-classe d’enzymes du cytochrome P450 des microsomes hépatiques. Les autres isoenzymes, y compris le CYP3A4, ne jouent qu’un rôle négligeable dans son métabolisme. La clairance des médicaments qui sont eux aussi des substrats du CYP2C9 pourrait diminuer s’ils sont administrés en concomitance avec la fluvastatine. Toutefois, dans le cas des médicaments métabolisés par le CYP2C9 qui ont été étudiés directement, notamment le diclofénac, le tolbutamide et la warfarine, l’effet sur la clairance est faible, et dans le cas des autres substrats du CYP2C9, aucune interaction médicamenteuse cliniquement significative n’a été observée avec la fluvastatine. On doit néanmoins faire preuve de prudence dans l’emploi concomitant de médicaments métabolisés par la sous-classe CYP2C9 du cytochrome P450, comme la phénytoïne, les anticoagulants oraux (p. ex. la warfarine), les hypoglycémiants oraux (p. ex. le tolbutamide et le chlorpropamide) et les anti-inflammatoires non stéroïdiens (p. ex. le diclofénac) (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Étant donné que la fluvastatine sodique est surtout métabolisée par le CYP2C9 et que les autres isoenzymes du cytochrome P450, y compris le CYP3A4, n’ont qu’une incidence négligeable sur son métabolisme, son administration concomitante avec des médicaments (immunosuppresseurs, antifongiques azolés, macrolides ou antidépresseurs) ou des aliments (comme le jus de pamplemousse) qui inhibent cette enzyme ne devrait pas augmenter le risque d’interactions médicamenteuses (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques et Effets musculaires).
Itraconazole et érythromycine
L’administration concomitante de fluvastatine et d’itraconazole ou d’érythromycine — deux inhibiteurs puissants du CYP3A4 — n’entraîne que des effets minimes sur la biodisponibilité de la fluvastatine. Étant donné la participation très faible de cette enzyme dans le métabolisme de la fluvastatine, les autres inhibiteurs du CYP3A4 (p. ex. le kétoconazole et la cyclosporine) ne devraient pas, pense-t-on, modifier la biodisponibilité de la fluvastatine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
Fluconazole
L’administration de fluvastatine à des volontaires en bonne santé ayant préalablement été traités par du fluconazole (un inhibiteur du CYP2C9) a entraîné une augmentation significative, soit d’environ 84 %, 80 % et 44 %, respectivement, de l’exposition, de la demi-vie d’élimination et de la concentration maximale de la fluvastatine. Bien que rien n’indique que l’innocuité clinique de la fluvastatine ait été altérée chez les patients ayant reçu un prétraitement de 4 jours par le fluconazole, il faut se montrer prudent lorsqu’on administre de la fluvastatine en concomitance avec du fluconazole.
Antidiabétiques oraux
L’ajout de fluvastatine à la médication des patients qui reçoivent une sulfonylurée par voie orale (glibenclamide [glyburide], tolbutamide) pour le traitement du diabète non insulinodépendant (type 2) (DNID) n’entraîne pas de variation cliniquement significative de l’équilibre de la glycémie.
Chez des patients diabétiques (DNID) recevant du glyburide (n = 32), l’administration de fluvastatine (40 mg deux fois par jour pendant 14 jours) a fait augmenter la valeur moyenne de la Cmax, de l’ASC et de la t½ du glyburide d’environ 50 %, 69 % et 121 % respectivement. Le glyburide (5 à 20 mg par jour) a fait augmenter la valeur moyenne de la Cmax et de l’ASC de la fluvastatine de 44 % et 51 % respectivement. Lors de cette étude, aucune modification des taux de glucose, d’insuline et de peptide C n’a été observée. Néanmoins, les patients qui reçoivent du glyburide (glibenclamide) et de la fluvastatine en concomitance devraient continuer à être suivis de façon appropriée lorsque leur dose de fluvastatine est portée à 80 mg par jour.
Phénytoïne
L’ampleur globale de la variation des paramètres pharmacocinétiques de la phénytoïne administrée en association avec la fluvastatine est relativement faible, et elle n’est pas cliniquement significative. Par conséquent, la surveillance d’usage des concentrations plasmatiques de phénytoïne est suffisante au cours d’un traitement concomitant par la fluvastatine. L’effet minime de la phénytoïne sur la pharmacocinétique de la fluvastatine indique qu’il n’est pas nécessaire d’ajuster la dose de fluvastatine lors d’un traitement concomitant par la phénytoïne.
Colchicine et produits apparentés
Des cas isolés de myotoxicité, comprenant douleur et faiblesse musculaires ainsi que rhabdomyolyse, ont été signalés par suite de l’administration concomitante de fluvastatine et de colchicine durant une exacerbation aiguë d’arthrite goutteuse.
Hypercholestérolémie grave
Les doses plus élevées (80 mg par jour) requises pour le traitement de certains patients atteints d’hypercholestérolémie grave sont associées à une augmentation des concentrations plasmatiques de fluvastatine. Il faut donc se montrer prudent lorsque ces patients présentent également une altération importante de la fonction rénale, sont âgés ou reçoivent un traitement concomitant par la digoxine ou par des inhibiteurs du CYP450 (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Interactions pharmacocinétiques et Effets musculaires et 9 INTERACTIONS MÉDICAMENTEUSES).
Bien qu’on n’ait pas effectué d’études spécifiques sur l’interaction entre la fluvastatine et tous les produits mentionnés ci-après, dans les études cliniques, la fluvastatine sodique a été administrée en concomitance avec des inhibiteurs de l’enzyme de conversion de l’angiotensine (ECA), des bêtabloquants, des inhibiteurs calciques, des sulfonylurées orales, des antiacides, des diurétiques et des anti-inflammatoires non stéroïdiens (AINS) sans qu’on ait observé à ce jour d’interaction cliniquement significative.
Agents immunosuppresseurs
Au cours d’une étude pharmacocinétique menée chez 19 transplantés rénaux stables recevant de la cyclosporine A en concomitance avec 20 mg/jour de fluvastatine, l’ASC de la fluvastatine a accusé une augmentation de 1,9 fois. De même, au cours d’une étude menée chez 19 transplantés rénaux stables recevant de la cyclosporine A en concomitance avec 80 mg/jour de fluvastatine à libération prolongée pendant une semaine, l’ASC et la Cmax de la fluvastatine ont toutes deux été 2 fois plus élevées par comparaison avec les données historiques obtenues chez des groupes témoins traités par le même schéma thérapeutique de fluvastatine. Les concentrations minimales de cyclosporine A n’ont pas varié. Chez des transplantés cardiaques traités durant 4 semaines par de la fluvastatine à raison de 40 mg/jour en concomitance avec de la cyclosporine A, l’ASC de la fluvastatine aux jours 1 et 28 de l’étude était respectivement 3,5 et 3,1 fois plus élevée que chez les patients du groupe témoin composé de sujets sains d’âge comparable (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique). Des cas isolés de myopathie ont signalés durant la période de pharmacovigilance par suite de l’administration de fluvastatine en concomitance avec de la cyclosporine (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Effets musculaires).
9.5 Interactions médicament-aliments
Aucune différence apparente n’a été observée entre les effets hypolipidémiants de la fluvastatine selon qu’elle fut administrée avec le repas du soir ou 4 heures après (voir 10 PHARMACOLOGIE CLINIQUE, 10.3 Pharmacocinétique, Absorption). Compte tenu de l’absence d’interaction entre la fluvastatine et les autres substrats du CYP3A4, la fluvastatine ne devrait pas présenter d’interaction avec le jus de pamplemousse.
9.7 Interactions médicament-épreuves de laboratoire
Les inhibiteurs de l’HMG Co-A réductase peuvent provoquer une élévation des transaminases (voir 7 MISES EN GARDE ET PRÉCAUTIONS). Une hausse marquée de la CK, supérieure à 5 fois la limite supérieure de la normale, a été observée chez un très petit nombre de patients (0,3 % – 1,0 %) sous fluvastatine sodique. Les fractions cardiaque et non cardiaque de ces enzymes doivent être déterminées lors du diagnostic différentiel de la douleur thoracique chez les patients traités par TEVA-FLUVASTATIN.
10 PHARMACOLOGIE CLINIQUE
TEVA-FLUVASTATIN est un inhibiteur de l’HMG Co-A réductase entièrement synthétique et hydrophile. La fluvastatine sodique est un racémate constitué de deux énantiomorphes érythro dont un seul est responsable de l’activité pharmacologique.
Pharmacologie humaine
Les effets de la fluvastatine sodique en capsules ont été étudiés dans le cadre de 19 essais contrôlés menés à l’échelle mondiale chez des patients atteints d’hyperlipoprotéinémie de type IIa ou IIb. Au total, 2326 patients ont reçu des doses quotidiennes de fluvastatine sodique seule de 20 mg, 40 mg et 80 mg (40 mg bid) pendant une période allant de 6 à 36 semaines. Aux doses de 20 mg/jour à 80 mg/jour (40 mg bid), la fluvastatine sodique a produit une diminution très significative (22,2 % – 35 %) des taux de C-LDL. Ont également été observées une réduction significative du taux d’apolipoprotéine B, de même qu’une diminution statistiquement significative des triglycérides (TG) et une augmentation du C-HDL. La fluvastatine n’a pas exercé d’effet sur le fibrinogène. La réduction du C-LDL produite par la fluvastatine sodique résulte de l’inhibition de la biosynthèse du cholestérol et de l’induction du catabolisme du C-LDL par les récepteurs des LDL.
Pharmacologie animale
In vitro
La fluvastatine sodique est un inhibiteur synthétique, hydrophile et compétitif de l’HMG Co-A réductase. Les valeurs de la CI50 pour l’inhibition de la synthèse des stérols sont de 0,007 μM dans les microsomes hépatiques du rat, de 0,03 μM dans les cellules Fu5AH de l’hépatome du rat et de 0,05 μM dans les cellules HepG2 de l’hépatome humain. La CI50 pour l’induction des récepteurs des LDL dans les cellules HepG2 est de 0,05 μM.
In vivo
Témoin de son important pouvoir hypolipidémiant, l’administration de la fluvastatine sodique a entraîné une réduction substantielle des concentrations de cholestérol sérique chez le rat, le hamster, le chien et le singe rhésus.
Chez le rat et le chien, la réduction du cholestérol sérique découlait principalement d’une baisse des fractions VLDL + LDL, effet pour lequel les DE50 sont respectivement de 0,09 mg/kg et de 2 mg/kg. Chez le singe rhésus, la DE25 pour la réduction du cholestérol sérique total a été estimée à 24 mg/kg.
Chez le hamster, modèle représentant le mieux le métabolisme des LDL chez l’être humain, la fluvastatine sodique a entraîné une régulation à la hausse des récepteurs des LDL et, partant, une augmentation de l’élimination catabolique du C-LDL. L’administration d’une dose de 6 mg/kg chez le hamster a réduit à la fois le C-VLDL et le C-LDL, tout en augmentant légèrement le C-HDL.
Chez le rat, l’administration d’une dose orale de fluvastatine sodique correspondant à au moins 100 fois la DE50 nécessaire pour inhiber la synthèse des stérols n’a pas eu d’incidence sur le comportement manifeste, la glycémie à jeun, l’activité pseudo-œstrogénique lors d’un test vaginal, l’activité anti-inflammatoire et l’activité cardiovasculaire (exception faite d’une légère baisse réversible de la tension artérielle). Chez le chien anesthésié, l’administration d’une dose 10 fois supérieure à la DE50 nécessaire pour réduire le C-VLDL et le C-LDL n’a pas eu d’effet sur la tension artérielle, la fréquence cardiaque ou les réactions autonomes en réponse à la noradrénaline, à l’isoprotérénol ou à l’acétylcholine.
10.1 Mode d’action
La fluvastatine sodique est un inhibiteur compétitif de l’HMG Co-A réductase, enzyme responsable de la transformation du 3-hydroxy-3-méthylglutaryl coenzyme A (HMG Co-A) en mévalonate, précurseur du cholestérol et d’autres stérols. La fluvastatine exerce son effet principal dans le foie et est principalement un racémate constitué de deux énantiomorphes érythro dont un seul, l’énantiomère 3R,5S, exerce l’activité pharmacologique. L’inhibition de la biosynthèse du cholestérol réduit le cholestérol dans les cellules hépatiques, ce qui stimule la synthèse de récepteurs des LDL et, par le fait même, augmente le captage des particules de LDL. En fin de compte, ce processus entraîne une réduction des concentrations plasmatiques de CT (cholestérol total) et de C-LDL (cholestérol lié aux lipoprotéines de faible densité).
Les études épidémiologiques et cliniques ont établi un lien entre le risque de coronaropathie (CP) et la présence de taux de cholestérol total et de C-LDL élevés, et de taux de C-HDL faibles. On considère que ces anomalies du métabolisme des lipoprotéines jouent un rôle majeur dans l’apparition de la maladie. D’autres facteurs — interactions entre lipides/lipoprotéines et endothélium, plaquettes et macrophages par exemple — ont également été mis en cause dans le développement de l’athérosclérose et de ses complications chez l’être humain. Dans les essais cliniques à long terme, le traitement efficace de l’hypercholestérolémie et/ou des dyslipidémies a constamment été associé à une réduction du risque de CP.
10.2 Pharmacodynamie
Diverses études cliniques ont montré que la présence de taux élevés de CT (cholestérol total), de C-LDL (cholestérol lié aux lipoprotéines de faible densité) et d’apolipoprotéine B (complexe de transport membranaire du C-LDL) favorise l’athérosclérose chez l’être humain. De même, la diminution des taux de C-HDL (cholestérol lié aux lipoprotéines de haute densité) et de son complexe de transport, l’apolipoprotéine A, est associée au développement de l’athérosclérose. Des études épidémiologiques ont établi que la morbidité et la mortalité cardiovasculaires varient directement avec les taux de CT et de C-LDL, et inversement avec les taux de C-HDL. Lors des essais cliniques multicentriques, les interventions pharmacologiques et/ou non pharmacologiques produisant à la fois une diminution des taux de C-LDL et une augmentation des taux de C-HDL ont réduit le taux d’accidents cardiovasculaires (infarctus du myocarde menant ou non au décès) chez les hommes fortement exposés ou chez les hommes et les femmes atteints de coronaropathie établie.
La fluvastatine sodique réduit le CT, le C-LDL, l’apo-B et les TG tout en augmentant quelque peu le C-HDL chez les patients atteints d’hypercholestérolémie ou de dyslipidémie mixte. Bien établie moins de deux semaines après le début du traitement, la réponse thérapeutique culmine dans les 4 semaines et se maintient lors du traitement chronique.
10.3 Pharmacocinétique
Le degré d’absorption de la fluvastatine sodique à partir d’une capsule de 20 mg équivaut à celui observé avec une solution de fluvastatine sodique, sauf que, lorsque le médicament est pris à jeun, le tmax est d’environ 0,7 heure dans le cas des capsules et d’environ 0,4 heure dans le cas de la solution. Mesurables dans la circulation générale moins de 10 minutes près l’ingestion à jeun d’une seule capsule de fluvastatine sodique de 20 mg, les concentrations plasmatiques de fluvastatine culminent au bout de 0,66 ± 0,3 heure, atteignant alors une valeur de 147 ± 86 ng/mL. Comme dans le cas des autres inhibiteurs de l’HMG Co-A réductase, la biodisponibilité de la fluvastatine sodique est variable. Le coefficient de variation (basé sur les différences observées entre les sujets) est de 47 % – 57 % pour l’ASC et de 58 % – 69 % pour la Cmax.
D’après les résultats d’une évaluation pharmacocinétique effectuée du soir au lendemain après une administration continue (15 semaines), il n’existe pas de différence significative eu égard à l’ASC, ni de différence apparente eu égard aux effets hypolipidémiants de la fluvastatine sodique, selon qu’elle est administrée avec le repas du soir ou 4 heures après. Lorsque la fluvastatine sodique a été administrée avec le repas du soir plutôt que 4 heures après, la Cmax a accusé une diminution de moitié, et le tmax, une augmentation de plus du double.
Les effets du sexe et de l’âge sur la pharmacocinétique de la fluvastatine sodique ont été évalués chez quatre sous-groupes de patients : patients jeunes, patients âgés, hommes et femmes. Pendant 21 jours, tous les patients ont reçu 20 mg de fluvastatine sodique par jour, au moins deux heures après le repas du soir. Les évaluations pharmacocinétiques, effectuées du soir au lendemain, indiquent que pour la majorité des patients, les concentrations plasmatiques de fluvastatine ne varient pas de façon significative en fonction de l’âge ou du sexe.
Une étude à dose unique a comparé la cinétique de la fluvastatine sodique observée chez des sujets atteints de cirrhose (n = 11) avec celle observée chez des sujets en bonne santé d’âge et de sexe comparables (n = 11). L’ASC de même que la Cmax moyennes étaient environ 2,5 fois plus élevées chez les sujets atteints d’insuffisance hépatique. On a observé une diminution de 28 % de la clairance plasmatique et de 31 % du volume de distribution. Aucune différence apparente n’a été observée entre les deux groupes en ce qui a trait à la demi-vie d’élimination plasmatique.
Au cours d’une étude menée chez 14 volontaires en bonne santé, l’administration concomitante de 25 mg/jour diclofénac et de 40 mg/jour de fluvastatine sodique pendant 8 jours a entraîné une augmentation significative de l’ASC0-9 et de la Cmax de la fluvastatine (de respectivement 54 % et 77 % par rapport aux valeurs initiales) après 8 jours. Le 8e jour, la Cmax et l’ASC du diclofénac accusaient quant à elles une augmentation de respectivement 60 % et 25 % par rapport aux valeurs initiales, et la clairance, après administration par voie orale, une diminution de 16 %.
Causée principalement par les traitements immunosuppresseurs, la dyslipidémie est une affection fréquente chez les patients ayant subi une transplantation d’organe. À l’heure actuelle, l’expérience acquise sur l’utilisation de la fluvastatine en concomitance avec la cyclosporine repose sur : a) 3 études pharmacocinétiques (doses de fluvastatine de 20 mg et 40 mg) ; b) 17 essais cliniques de petite à moyenne envergure et de courte et moyenne durée (doses de fluvastatine de 20 mg, 40 mg et 40 mg bid) chez des patients ayant subi une transplantation rénale ou cardiaque ; c) un essai prospectif de grande envergure contrôlé par placebo, mené chez 2102 transplantés rénaux ayant été suivis durant 5 à 6 ans (doses de fluvastatine de 40 mg et 40 mg bid). Par rapport à celle observée chez des sujets témoins d’une autre étude ayant reçu la même dose de fluvastatine, l’ASC de la fluvastatine observée dans une étude pharmacocinétique menée chez 19 transplantés rénaux stables atteints d’hypercholestérolémie recevant de la cyclosporine A en concomitance avec 20 mg/jour de fluvastatine sous forme de capsule était 1,9 fois plus élevée. La Cmax accusait une augmentation de 30 %, mais le tmax est demeuré inchangé. De même, lors d’une étude pharmacocinétique menée chez 19 transplantés rénaux stables ayant reçu 80 mg/jour de fluvastatine à libération prolongée pendant une semaine en concomitance avec leurs doses stables de cyclosporine A, l’ASC et la Cmax de la fluvastatine étaient deux fois plus élevées que celles provenant de données historiques chez des groupes témoins traités avec le même schéma posologique de fluvastatine. Les données publiées indiquent que l’administration quotidienne d’une dose de 20 mg de fluvastatine en concomitance avec la cyclosporine A ne modifie pas de façon significative les concentrations plasmatiques minimales de cyclosporine A. Il convient de surveiller étroitement les enzymes hépatiques et le taux de CK chez les patients qui reçoivent de la cyclosporine A en concomitance avec de la fluvastatine, puis d’ajuster la dose de cette dernière si besoin est. Chez des transplantés cardiaques ayant reçu 40 mg/jour de fluvastatine en concomitance avec de la cyclosporine A durant 4 semaines, l’ASC de la fluvastatine évaluée les jours 1 et 28 de l’étude était respectivement 3,5 et 3,1 fois plus élevée que celle observée chez des sujets témoins en bonne santé d’âge comparable. À ce jour, aucune corrélation n’a été observée dans les essais cliniques entre les concentrations systémiques de fluvastatine d’une part, et les effets indésirables musculosquelettiques, les marqueurs biochimiques de lésion musculosquelettique ou la dégradation de la fonction rénale d’autre part.
Les voies de biotransformation de la fluvastatine comprennent : a) l’hydroxylation du cycle indole en positions 5 et 6 ; b) la N-désalkylation et c) la bêta-oxydation. Les principales entités circulant dans le sang sont la fluvastatine et l’acide N-désisopropylpropionique, métabolite dépourvu d’activité pharmacologique. Les métabolites hydroxylés exercent une activité pharmacologique mais n’entrent pas dans la circulation générale. Les deux énantiomères de la fluvastatine sont métabolisés de la même manière, aussi l’exposition générale à l’un diffère-t-elle peu de l’exposition générale à l’autre.
Tableau 3 — Résumé des paramètres pharmacocinétiques de la fluvastatine sodique lors des études à dose unique et à l’état d’équilibre
Cmax (ng/mL) moyenne ± ÉT (plage) | t½ (h) moyenne ± ÉT (plage) | ASC0-∞ (ng•h/mL) moyenne ± ÉT (plage) | Clairance (L/h) moyenne ± ÉT (plage) | tmax (h) moyenne ± ÉT (plage) | ||||||
|---|---|---|---|---|---|---|---|---|---|---|
| Capsules | ||||||||||
| 20 mg, dose unique (n = 17) | 166 ± 106 (48,9 – 517) | 2,5 ± 1,7 (0,5 – 6,6) | 207 ± 65 (111 – 288) | 107 ± 38,1 (69,5 – 181) | 0,9 ± 0,4 (0,5 – 2,0) | |||||
| 20 mg, bid (n = 17) | 200 ± 86 (71,8 – 366) | 2,8 ± 1,7 (0,9 – 6,0) | 275 ± 111 (91,6 – 467) | 87,8 ± 45 (42,8 – 218) | 1,2 ± 0,9 (0,5 – 4,0) | |||||
| 40 mg, dose unique (n = 16) | 273 ± 189 (72,8 – 812) | 2,7 ± 1,3 (0,8 – 5,9) | 456 ± 259 (207 – 1221) | 108 ± 44,7 (32,8 – 193) | 1,2 ± 0,7 (0,75 – 3,0) | |||||
| 40 mg, bid (n = 16) | 432 ± 236 (119 – 990) | 2,7 ± 1,3 (0,7 – 5,0) | 697 ± 275 (359 – 1559) | 64,2 ± 21,1 (25,7 – 111) | 1,2 ± 0,6 (0,5 – 2,5) | |||||
Absorption
L’absorption de TEVA-FLUVASTATIN (fluvastatine sodique) est rapide et complète après l’administration des capsules par voie orale, les concentrations plasmatiques maximales étant atteintes en moins d’une heure. La biodisponibilité absolue mesurée après l’administration d’une dose de 10 mg est de 24 % (9 % – 50 %). La prise concomitante d’aliments réduit la vitesse d’absorption mais non la quantité absorbée. À l’état d’équilibre, la Cmax observée par suite de l’administration de la fluvastatine avec le repas du soir est deux fois moins élevée que celle observée lorsque le médicament est administré 4 heures après le repas du soir, et le tmax, plus de deux fois plus élevé. Aucune différence significative n’a été observée entre les deux schémas d’administration relativement au degré d’absorption ou aux effets hypolipidémiants. Une saturation du métabolisme de premier passage est observée après l’administration d’une dose unique ou de doses multiples de plus de 20 mg, ce qui se solde par des concentrations plasmatiques de fluvastatine plus élevées que prévues.
La fluvastatine existe sous deux formes énantiomériques, l’une active, de configuration 3R,5S et l’autre inactive, de configuration 3S,5R. Des études in vivo ont montré qu’une liaison stéréosélective de la forme active a lieu lors du premier passage hépatique, d’où une différence entre les concentrations plasmatiques maximales des deux énantiomères, le ratio entre la concentration de pointe de la forme active et celle de la forme inactive étant d’environ 0,7. Passé l’atteinte des concentrations maximales, ce ratio approximatif tend vers l’unité, et la concentration des deux énantiomères diminue ensuite avec la même demi-vie. Après administration par voie intraveineuse, le ratio des deux énantiomères demeure semblable en tout point de la courbe de la concentration plasmatique en fonction du temps, puisque cette voie permet de contourner le métabolisme de premier passage.
La fluvastatine sodique n’est pas un promédicament. Elle est absorbée rapidement et entièrement (98 %) lorsqu’elle est administrée par voie orale à des volontaires à jeun. La fluvastatine est également absorbée en totalité même lorsqu’elle est prise au cours des 4 heures suivant un repas, mais à une vitesse réduite (réduction de la Cmax de 40 % – 70 %). La fluvastatine est conçue pour agir dans le foie et elle y reste confinée. Par conséquent, sa biodisponibilité absolue, évaluée d’après sa concentration dans la circulation générale, est d’environ 25 %. À des doses supérieures à 20 mg prises à jeun, la biodisponibilité absolue peut être dose-dépendante. À la dose de 40 mg, les valeurs normalisées en fonction de la dose étaient de 20 % à 40 % plus élevées qu’à la dose de 20 mg prise à jeun. La pharmacocinétique et le métabolisme de la fluvastatine sodique ont été étudiés chez la souris, le rat, le chien et le singe. Chez toutes ces espèces, l’absorption du médicament a été rapide et essentiellement complète. Les concentrations plasmatiques maximales ont généralement été atteintes en 0,5 à 3 heures après l’administration de la dose.
Distribution
Le volume de distribution à l’état d’équilibre est évalué à environ 30 litres (0,35 L/kg). Plus de 98 % du médicament circulant est lié à l’albumine plasmatique et la concentration du médicament n’influe pas sur cette liaison. La molécule mère cible le foie, et aucun métabolite actif n’est retrouvé dans l’organisme. Aux concentrations thérapeutiques, la liaison de la fluvastatine aux protéines n’est pas affectée par la warfarine, l’acide salicylique ou le glyburide.
La distribution de la fluvastatine sodique et de ses métabolites a été étudiée chez la souris et le rat. Chez les deux espèces, l’organe présentant les concentrations les plus élevées était le foie, suivi des reins, du cœur et des surrénales, où les taux étaient beaucoup moins élevés.
La perméabilité de la barrière hémato-encéphalique à la fluvastatine, par rapport à la lovastatine, a été mesurée de 3 façons : par la mesure de l’indice de captage encéphalique, par études d’irrigation encéphalique (chez le rat) et au moyen d’un modèle in vitro composé d’une culture primaire de monocouches confluentes de cellules endothéliales de microvaisseaux encéphaliques de bovins. Dans ces trois modèles, le coefficient de perméabilité de la lovastatine était nettement plus élevé (0,011 cm/minute) que celui de la fluvastatine sodique (0,00072 cm/minute).
Métabolisme
La fluvastatine est métabolisée dans le foie, principalement par hydroxylation en positions 5 et 6 du cycle indole. Se produisent également une N-désalkylation et une bêta-oxydation de la chaîne latérale. Les métabolites hydroxylés exercent une certaine activité pharmacologique mais n’entrent pas dans la circulation générale. Les deux énantiomères de la fluvastatine sont métabolisés de manière semblable.
Des études in vitro montrent que la fluvastatine subit un métabolisme oxydatif, principalement sous l’effet de l’isoenzyme 2C9 (75 %). Les autres isoenzymes qui contribuent au métabolisme de la fluvastatine sont le CYP2C8 (env. 5 %) et le CYP3A4 (env. 20 %) (voir 9 INTERACTIONS MÉDICAMENTEUSES).
La fluvastatine est principalement métabolisée par la sous-classe CYP2C9 du cytochrome P450 des microsomes hépatiques. Elle n’est pas métabolisée appréciablement par les autres isoenzymes, y compris le CYP3A4. Des interactions pourraient se produire chez certains patients recevant de la fluvastatine en concomitance avec des médicaments métabolisés par la sous-classe CYP2C9 ou CYP3A4 du cytochrome P450.
Élimination
La fluvastatine est excrétée principalement (environ 90 %) dans les fèces sous forme de métabolites, moins de 2 % de la dose administrée étant retrouvés sous forme inchangée. L’excrétion urinaire compte pour environ 5 %. Après l’administration d’une dose de fluvastatine radiomarquée, la clairance a été évaluée à 0,8 L/h/kg. Aucune accumulation de fluvastatine n’a été observée après l’administration orale de doses multiples du composé radiomarqué, mais la radioactivité totale a augmenté par un facteur de 2,3.
La mesure des concentrations plasmatiques à l’état d’équilibre ne montre pas de signe d’accumulation de fluvastatine après administration de capsules à libération immédiate à une dose quotidienne pouvant atteindre 80 mg, comme en témoigne la demi-vie d’élimination bêta, inférieure à 3 heures. Toutefois, lorsque le taux d’absorption est maximal (administration à jeun), l’exposition générale à la fluvastatine accuse une augmentation de 33 % à 53 % par rapport à celle que produit l’administration d’une dose unique de 20 mg ou de 40 mg sous forme de capsule à libération immédiate.
La quantité de radioactivité excrétée dans l’urine et les fèces après administration de 3H-fluvastatine sodique à des volontaires sains était d’environ 5 % et 90 % respectivement, la fluvastatine représentant moins de 2 % de toute la radioactivité excrétée. Chez l’homme, la clairance plasmatique de la fluvastatine est évaluée à environ 40 L/h. La mesure des concentrations plasmatiques à l’état d’équilibre ne montre pas de signe d’accumulation de fluvastatine après administration, pendant 25 jours, de doses quotidiennes pouvant atteindre 80 mg. Toutefois, lorsque le taux d’absorption est maximal (administration à jeun), l’exposition générale à la fluvastatine accuse une augmentation de 33 % à 53 % par rapport à celle que produit l’administration d’une dose unique de 20 mg ou de 40 mg. Cette augmentation de l’exposition générale au médicament peut découler d’une saturation du captage et de la séquestration de la fluvastatine par le foie lorsque celle-ci est administrée à jeun. Aucune différence dans la demi-vie d’élimination de la fluvastatine n’a été observée après l’administration d’une dose orale unique (ou de doses multiples) de 20 mg ou de 40 mg (40 et 80 mg/jour) de fluvastatine sodique. La demi-vie d’élimination bêta de la fluvastatine est de 1,2 heure (0,53 – 3,1 heures).
La fluvastatine sodique subit une importante extraction hépatique présystémique suivie d’une excrétion directe par voie biliaire. Les voies de biotransformation de la fluvastatine comprennent : a) l’hydroxylation du cycle indole en positions 5 et 6 ; b) la N-désalkylation et c) la bêta-oxydation. Sauf chez le lapin où elle est d’environ 30 %, l’excrétion rénale représente moins de 8 % de la dose chez toutes les espèces.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 °C et 30 °C dans un contenant fermé hermétiquement. Protéger de la lumière et de l’humidité.
12 DIRECTIVES PARTICULIÈRES DE MANIPULATION
Sans objet.
PARTIE 2 : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance médicamenteuse
Dénomination propre : Fluvastatine sodique
Dénomination systématique : Acide [R*,S*-(E)]-(±)-7-[3-(4-fluorophényl)-1-(1-méthyléthyl)-1H-indol-2-yl]-3,5-dihydroxy-6-hepténoïque, sel monosodique
Formule et masse moléculaires : C24H25FNO4Na ; 433,46
Formule de structure :
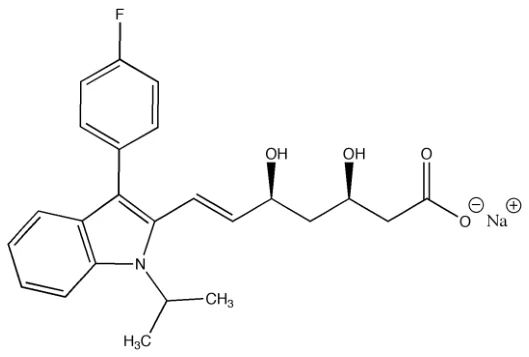
Propriétés physicochimiques : La fluvastatine sodique se présente sous forme de poudre hygroscopique de couleur blanche, brunâtre ou rougeâtre à jaune pâle, soluble dans l’eau, dans l’éthanol et dans le méthanol. Son pKa est d’environ 5,5.
14 ESSAIS CLINIQUES
14.3 Étude de biodisponibilité comparative
Le tableau ci-après présente les paramètres pharmacocinétiques de deux préparations de fluvastatine sodique en capsules de 40 mg — TEVA-FLUVASTATIN et LescolMD — mesurés dans le cadre d’une étude de biodisponibilité comparative croisée à répartition aléatoire menée chez 36 sujets de sexe masculin à jeun en bonne santé.
Tableau 4 — Étude de biodisponibilité comparative
Fluvastatine sodique (1 × 40 mg) D’après les données mesurées Moyenne géométrique (moindres carrés) Moyenne arithmétique (% CV) | ||||
| Paramètre | Produit testé* | Produit de référence† | Rapport des moyennes géométriques (%) (moindres carrés) | IC90 % |
ASCT (ng•h/mL) | 345,60 366,86 (35) | 352,99 367,75 (31) | 97,91 | 91,23 – 105,08 |
ASCI (ng•h/mL) | 349,92 371,34 (35) | 357,76 372,55 (30) | 97,81 | 91,22 – 104,88 |
Cmax (ng/mL) | 254,58 290,66 (51) | 295,55 321,34 (41) | 86,14 | 73,34 – 101,17 |
tmax§ (h) | 1,08 (60) | 0,98 (50) | ||
t½§ (h) | 2,46 (38) | 2,52 (37) | ||
* Capsules de fluvastatine de 40 mg fabriquées par Teva Pharmaceutical Industries Ltd. pour Teva Canada Limitée.
† Capsules LescolMD de 40 mg fabriquées par Novartis Pharmaceuticals Canada Inc. et achetées au Canada.
§ Exprimé sous forme de moyenne arithmétique (% CV) uniquement.
Hypercholestérolémie
La fluvastatine sodique réduit de manière très efficace le CT et le C-LDL chez les patients atteints d’hypercholestérolémie. Nettement visible après une semaine, la réponse thérapeutique atteint généralement sa valeur maximale en quatre semaines et se maintient tout au long du traitement.
Dans une étude multicentrique à double insu contrôlée par placebo sur la réponse en fonction de la dose, l’administration de capsules de fluvastatine sodique pendant 12 semaines à des sujets atteints d’hypercholestérolémie familiale ou non familiale a entraîné des effets hypolipidémiants semblables chez les sujets ayant reçu la dose une seule fois par jour au coucher et chez les sujets ayant reçu deux doses par jour. Toutefois, chez la majorité des patients atteints d’hypercholestérolémie familiale hétérozygote, l’obtention d’une réduction optimale du cholestérol total et du C-LDL nécessite l’administration d’un traitement combiné. Pour ce qui est de l’hypercholestérolémie familiale homozygote, voir 7 MISE EN GARDE ET PRÉCAUTIONS, Hypercholestérolémie familiale homozygote.
Au cours d’une vaste étude multicentrique à double insu contrôlée par placebo, l’administration de capsules de fluvastatine sodique à raison de 40 mg deux fois par jour (n = 266) a entraîné une réduction moyenne du C-LDL de 35 % après 8 semaines de traitement, et une diminution moyenne de 32 % à la fin de l’essai (après 28 semaines de traitement). De même, lors d’une autre étude à double insu, l’administration d’une dose de 80 mg/jour de fluvastatine sodique a produit une réduction statistiquement significative (p < 0,001) du CT (21 % à 30,1 %), du C-LDL (30 % à 37,2 %) et du rapport C-LDL/C-HDL (33 % à 37,7 %).
L’administration concomitante de fluvastatine sodique et de cholestyramine a produit un effet additif cliniquement significatif se traduisant par une réduction du cholestérol total et du C-LDL plus importante que celle obtenue par l’administration des deux médicaments séparément. Une réduction de 30,6 % du C-LDL a été observée lors d’une étude à répartition aléatoire et double insu contrôlée par placebo dans laquelle des groupes parallèles ont reçu des capsules de fluvastatine de 20 mg en concomitance avec l’administration, au su, de 4 g/jour de cholestyramine.
Hyperlipidémie primitive mixte
Une analyse rétrospective groupée de toutes les études contrôlées par placebo indique que l’administration quotidienne de capsules de fluvastatine sodique à des doses allant de 20 à 80 mg (40 mg bid) à des patients atteints d’hypercholestérolémie primitive a entraîné fois après fois une diminution médiane significative (pourcentage de variation) du cholestérol total (16,6 % – 27,0 %), du C-LDL (22,2 % – 35,9 %), des TG (11,9 % – 17,8 %) et de l’apolipoprotéine B (18,3 % – 28,4 %), ainsi qu’une augmentation médiane modeste (pourcentage de variation) du C-HDL (3,3 % – 5,6 %).
Chez les patients atteints d’hyperlipidémie primitive combinée (mixte) (de type IIb) — définie par un taux initial de TG ≥ 200 mg/dL —, l’administration quotidienne de capsules de fluvastatine sodique à des doses allant de 20 à 80 mg (40 mg bid) a entraîné fois après fois une diminution médiane significative (pourcentage de variation) du cholestérol total (16,4 % – 26,8 %), du C-LDL (21,6 % – 34,6 %), des TG (17,3 % – 23,2 %) et de l’apolipoprotéine B (18,3 % – 28,1 %), ainsi qu’une augmentation médiane modeste (pourcentage de variation) du C-HDL (5,8 % – 9,0 %).
Prévention secondaire des événements cardiovasculaires
Fluvastatin Sodium Intervention Prevention Study
La Fluvastatin Sodium Intervention Prevention Study a évalué l’effet de l’administration quotidienne de 80 mg de fluvastatine sodique chez 1677 patients atteints de coronaropathie et ayant subi une première intervention coronarienne percutanée (ICP) au cours des 6 mois précédant leur admission à l’étude. Le traitement des patients de cette étude multicentrique à répartition aléatoire et double insu contrôlée par placebo consistait en un régime alimentaire et des conseils sur le mode de vie, assortis soit de 40 mg de fluvastatine sodique (n = 844), soit d’un placebo (n = 833), à raison de deux prises par jour pendant une période médiane de 3,9 ans.
Pour être admissibles à l’étude, les patients devaient avoir un taux de cholestérol total compris entre 135 et 270 mg/dL (3,5 – 7,0 mmol/L) et un taux de triglycérides à jeun inférieur à 400 mg/dL (4,5 mmol/L) avant le premier acte médical. Chez les patients dont la lipidémie initiale avait été mesurée à partir de sang recueilli entre 24 heures et 4 semaines après leur infarctus du myocarde, la limite supérieure du cholestérol total établie pour l’admissibilité se chiffrait à 212 mg/dL (5,5 mmol/L), tandis que chez les patients atteints de diabète de type 1 ou 2, elle était de 232 mg/dL (6,0 mmol/L). Les critères d’exclusion comprenaient entre autres : une pression systolique et une pression diastolique constamment supérieures à respectivement 180 mmHg et 100 mmHg malgré un traitement médical ; une fraction d’éjection ventriculaire gauche de moins de 30 % ; des antécédents d’ICP ou de pontage aortocoronarien ; une valvulopathie grave ; une myocardiopathie idiopathique ou une maladie cardiaque congénitale ; une insuffisance rénale grave (créatinine sérique > 1,8 mg/dL [160 µmol/L]) ; l’obésité (définie par un indice de masse corporelle > 35 kg/m2) et la présence d’un cancer ou de toute autre maladie entraînant une espérance de vie de moins de 4 ans.
Le critère d’évaluation primaire de la Fluvastatin Sodium Intervention Prevention Study était le temps écoulé entre la répartition aléatoire des patients et la première apparition d’un événement cardiaque défavorable majeur, défini comme un décès cardiaque, un infarctus du myocarde non mortel ou une nouvelle intervention chirurgicale. Les critères d’évaluation secondaires de l’étude comprenaient le décès cardiaque, la combinaison décès cardiaque/infarctus du myocarde non mortel, les décès toutes causes, la combinaison décès toutes causes/infarctus du myocarde non mortel, les décès d’origine non cardiaque et, enfin, les événements cardiaques majeurs à l’exclusion des nouvelles interventions chirurgicales au siège de la lésion originale, survenant durant les 6 premiers mois du suivi.
Le temps moyen séparant la répartition aléatoire des patients et l’ICP de base était de 2,7 jours dans les deux groupes. La fluvastatine sodique a entraîné une réduction significative, soit de 22 %, du risque d’événements cardiaques défavorables majeurs (p = 0,013, 181 manifestations dans le groupe sous fluvastatine sodique contre 222 dans le groupe sous placebo). La réduction du risque d’événements cardiaques défavorables majeurs observée avec la fluvastatine sodique était indépendante des valeurs initiales du C-LDL ou des antécédents d’infarctus du myocarde. Des réductions plus importantes du risque ont été observées chez les patients atteints de diabète (47 %, p = 0,041), chez les patients de plus de 65 ans (38 %, p = 0,006) et chez les patients atteints de coronaropathie touchant plusieurs vaisseaux (34 %, p = 0,011).
Le seuil au-delà duquel les résultats sont statistiquement significatifs n’a pas été atteint en ce qui a trait aux paramètres secondaires, au décès cardiaque, au décès d’origine non cardiaque, aux décès toutes causes, à la combinaison décès cardiaque/infarctus du myocarde et à la combinaison décès toutes causes/infarctus du myocarde. Durant toute la durée de l’étude, l’administration de fluvastatine sodique a entraîné une réduction médiane du cholestérol total, du C-LDL et des triglycérides de 18 %, 26 % et 14 % respectivement, et une augmentation de 10 % du C-HDL.
Les résultats de la Fluvastatin Sodium Intervention Prevention Study sont présentés dans la figure 1.
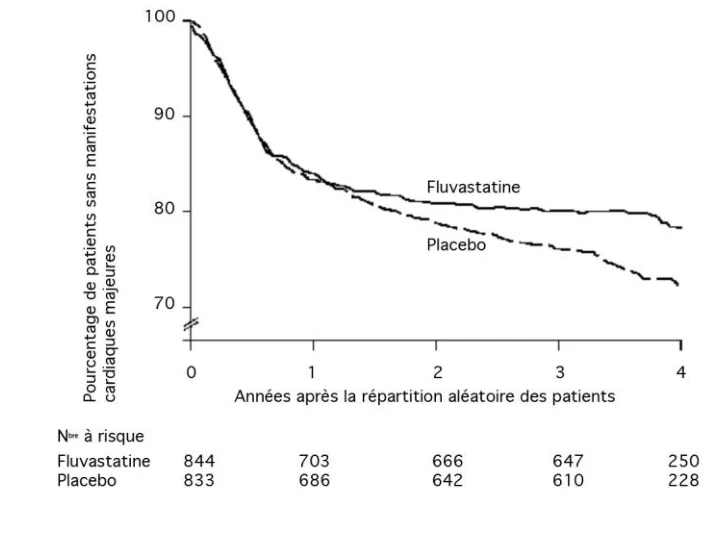
Figure 1. Temps de survie sans événement cardiaque défavorable majeur.
Le tableau 5 présente la fréquence et le risque de survenue du critère d’évaluation primaire et des critères secondaires chez la population en ITT.
Tableau 5 — Fréquence et risque de survenue du critère d’évaluation primaire et des critères secondaires chez la population en ITT*
| Fréquence, nombre (%) | Fluvastatine c. placebo | ||||||||||
|---|---|---|---|---|---|---|---|---|---|---|---|
| Fréquence, nombre (%) | Fluvastatine c. placebo | ||||||||||
Fluvastatine (n=844) | Placebo (n=833) | p † | RR (IC95 %) | p ‡ | |||||||
Fluvastatine (n=844) | Placebo (n=833) | p † | RR (IC95 %) | p ‡ | |||||||
| Événements cardiaques défavorables majeurs (critère principal) | 181 (21,4) | 222 (26,7) | 0,006 | 0,78 (0,64 – 0,95) | 0,01 | ||||||
Critères secondaires Décès cardiaque | 13 (1,5) | 24 (2,9) | 0,06 | 0,53 (0,27 – 1,05) | 0,07 | ||||||
| Décès non cardiaque | 23 (2,7) | 25 (3,0) | 0,65 | 0,84 (0,48 – 1,49) | 0,56 | ||||||
| Décès toutes causes | 36 (4,3) | 49 (5,9) | 0,11 | 0,69 (0,45 – 1,07) | 0,10 | ||||||
| Décès cardiaque/IM | 42 (5,0) | 60 (7,2) | 0,05 | 0,69 (0,46 – 1,02) | 0,07 | ||||||
| Décès toutes causes/IM | 65 (7,7) | 84 (10,1) | 0,07 | 0,75 (0,54 – 1,03) | 0,08 | ||||||
| Événements cardiaques majeurs autres que la resténose § | 135 (16,0) | 187 (22,5) | < 0,001 | 0,67 (0,54 – 0,84) | < 0,001 | ||||||
* RR indique le risque relatif ; IC, intervalle de confiance ; les événements cardiaques défavorables majeurs comprennent le total des décès cardiaques, infarctus du myocarde (IM) non mortels et interventions chirurgicales. † Test de Cochrane-Mantel-Haenszel. | |||||||||||
‡ Basé sur le modèle des hasards proportionnels de Cox. § Événements cardiaques majeurs, à l’exception des nouvelles interventions (chirurgicales ou ICP), apparaissant dans les 6 mois suivant le traitement de la lésion initiale. | |||||||||||
Athérosclérose
Un ralentissement de la progression de l’athérosclérose a également été observé chez des patients atteints de coronaropathie et d’hypercholestérolémie légère ou modérée, lorsque la fluvastatine sodique a été employée dans le cadre d’une stratégie thérapeutique visant à ramener les taux de cholestérol total et de cholestérol LDL à des valeurs cibles. Dans un essai contrôlé par placebo mené chez de tels patients, l’administration monothérapeutique de fluvastatine sodique a ralenti la progression de l’athérosclérose, telle que mesurée par angiographie coronarienne quantitative.
Dans l’étude LCAS (Lipoprotein and Coronary Atherosclerosis Study), l’effet du traitement par la fluvastatine sodique sur l’athérosclérose coronarienne a été évalué par angiographie coronarienne quantitative chez des patients atteints de coronaropathie et d’hypercholestérolémie légère ou modérée (C-LDL initial : 3 – 5 mmol/L). Dans cet essai à répartition aléatoire et double insu contrôlé par placebo, 429 patients ont été traités à l’aide des mesures classiques (première étape du régime de l’American Heart Association [AHA]) et ont reçu soit des capsules de fluvastatine sodique à raison de 40 mg/jour, soit un placebo. Afin de traiter les patients du groupe placebo dont le taux initial de C-LDL était ≥ 4,1 mmol/L, on a administré, à compter de la 12e semaine de l’étude, un traitement d’appoint par la cholestyramine à tous les patients de l’étude dont le taux initial de C-LDL était ≥ 4,1 mmol/L, soit à 25 % de la population à l’étude.
Le critère d’évaluation primaire, mesuré par angiographie coronarienne quantitative, était la variation du diamètre luminal minimal (DLM) par lésion chez chaque patient, pour les lésions admissibles à l’analyse. Les angiographies coronariennes quantitatives ont été effectuées avant le traitement et après 2,5 ans.
La fluvastatine sodique a ralenti de façon significative la progression de l’athérosclérose coronarienne. L’analyse du critère d’évaluation primaire a montré une progression nettement moins marquée dans l’ensemble des patients ayant reçu la fluvastatine sodique (± cholestyramine) que dans l’ensemble des patients ayant reçu un placebo (variation du DLM : -0,028 mm contre -0,100 mm, p < 0,01) ; de même, la progression observée chez les patients ayant reçu uniquement de la fluvastatine était également nettement moins marquée que celle observée chez les patients n’ayant reçu que le placebo (variation du DLM : -0,024 mm contre -0,094 mm, p < 0,02).
Une tendance en faveur d’un effet bénéfique du traitement sur la fréquence des événements cliniques (nouvelle manifestation d’angine ou aggravation de celle-ci, intervention de revascularisation coronarienne [angioplastie transluminale percutanée] ou pontage aorto-coronarien, infarctus du myocarde et mortalité totale) a été observée tout au long des 2,5 années, mais celle-ci n’était pas statistiquement significative. Cela dit, cet essai n’avait pas été conçu pour montrer une diminution du risque de morbidité et de mortalité coronariennes.
15 MICROBIOLOGIE
Aucune information microbiologique n’est requise pour ce produit pharmaceutique.
16 TOXICOLOGIE NON CLINIQUE
Toxicité aiguë
Tableau 6 — Études sur la toxicité de la fluvastatine sodique administrée en dose unique
| Espèce | Sexe | Voie d’administration | DL50 (mg/kg) |
|---|---|---|---|
| SOURIS | Femelle Mâle Femelle Mâle | Orale Orale Intrapéritonéale Intrapéritonéale | 2739 2175 140 118 |
| RAT | Femelle Mâle Femelle Mâle | Orale Orale Intrapéritonéale Intrapéritonéale | 707 707 120 165 |
| LAPIN | Femelle & Mâle Femelle & Mâle | Orale Intrapéritonéale | 506 50 |
| HAMSTER | Femelle Mâle | Orale Orale | 886 1225 |
Les signes de toxicité observés ont été les suivants : diminution de l’activité locomotrice, ataxie, perte du réflexe de redressement, déshydratation, hypothermie, ptosis, respiration superficielle, horripilation, selles molles/diarrhée et démarche anormale.
Toxicité subaiguë et toxicité chronique
La gamme des effets figurant dans le tableau ci-dessous — produits par la fluvastatine sodique chez la souris, le rat, le hamster, le chien et le singe — n’a rien d’inattendu compte tenu de l’ampleur des doses utilisées.
Tableau 7 — Études sur la toxicité de la fluvastatine sodique administrée en doses multiples
| ORGANES CIBLES OBSERVÉS DANS LES ÉTUDES MENÉES CHEZ L’ANIMAL | |||||
|---|---|---|---|---|---|
| Organe | Souris | Rat | Hamster | Chien | Singe |
SNC Foie Estomac (non glandulaire) Vésicule biliaire Cœur/muscle squelettique* Yeux Thyroïde | - - + - - - - | - + + SO + - + | - E - CC + - - | - E SO + - + - | - E SO + - - - |
| Testicules | - | - | + | - | - |
+ = organe affecté d’une manière ou d’une autre par le médicament E = hausse des enzymes hépatiques
SO = sans objet * chez les animaux morts seulement | |||||
Le tableau suivant résume les modifications indésirables significatives observées au cours des études de toxicologie à long terme sur la fluvastatine sodique.
Tableau 8 — Effets indésirables significatifs observés au cours des études de toxicité à long terme sur la fluvastatine sodique
| MODIFICATIONS INDÉSIRABLES SIGNIFICATIVES | ||
|---|---|---|
Dose toxique minimale (mg/kg/jour) | Dose sans effet (mg/kg/jour) | |
SOURIS Hyperplasie/hyperkératose de la muqueuse gastrique non glandulaire | 5 | 0,3 |
RAT Hyperplasie/hyperkératose de la muqueuse gastrique non glandulaire Nécrose hépatocellulaire/cytomégalie Dégénérescence du muscle cardiaque* (femelles gravides de l’étude de segment III seulement) Dégénérescence des muscles du squelette* Tumeurs folliculaires de la thyroïde (mâles seulement) Augmentation du poids de la thyroïde (sans examen histopathologique) | 0,25 10 6 50 18 9 | 0,03 1 2 nd 9 6 |
HAMSTER Gastrite ulcérative de la muqueuse non glandulaire* (mâles seulement) Calculs de cholestérol dans la vésicule biliaire Lipidose périportale hépatique ↑ ALAT/ASAT Dégénérescence du muscle cardiaque* Dégénérescence des muscles du squelette* Dégénérescence testiculaire | 40 5 5 20 40 40 40 | nd nd nd 5 nd nd 20 |
CHIEN Hyperplasie de la vésicule biliaire Cataractes Hémorragies focales* dans le cœur, le diaphragme, les intestins, le mésentère et le médiastin ↑ ALAT/ASAT | 8 16 24 24 | 1 8 16 16 |
SINGE Hyperplasie épithéliale de la vésicule biliaire ↑ ALAT/ASAT | 12 108 | 0,6 60 |
nd = Non déterminé * = Observé seulement chez les animaux morts. | ||
L’hyperplasie ou l’hyperkératose provoquée par la fluvastatine chez les souris et les rats était confinée à la muqueuse épithéliale du cardia. Chez les autres espèces ne possédant pas de cardia non glandulaire (chien, singe), ce phénomène ne s’est pas produit, et on n’a pas observé non plus de signe de lésion hyperplasique de l’œsophage.
La formation de cataractes est un effet particulier au chien. La dose sans effet chez le chien a été établie à 8 mg/kg/jour, ce qui correspond à environ 88 fois l’ASC moyenne produite par l’administration d’une dose de 40 mg chez l’être humain.
Les signes d’hépatotoxicité chez le rat se caractérisaient par une élévation des enzymes sériques généralement associée au diagnostic histopathologique d’altérations hépatocellulaires. Ces modifications constituent un signe classique d’effets hépatotoxiques directs d’une substance xénobiotique et, chez le rat, ces effets sont généralement réversibles à l’arrêt du traitement et leur survenue dépend et de la dose, et de la durée du traitement.
Des modifications de la vésicule biliaire, caractérisées par une inflammation et une hyperplasie de la muqueuse, ont été constatées chez le chien aux doses de 8 et de 36 mg/kg/jour administrées pendant 26 semaines. Toutefois, la dose de 8 mg/kg/jour administrée pendant deux ans n’a pas provoqué de maladie apparente et à la dose de 16 mg/kg/jour, seule une faible hypertrophie de la muqueuse de la vésicule biliaire a été notée. Chez le hamster, l’administration de doses de 5 à 40 mg/kg/jour a provoqué la formation de calculs de cholestérol dans la vésicule biliaire, accompagnés d’une prolifération peu fréquente des canalicules biliaires. Chez les primates non humains, des signes minimes ou négligeables d’hyperplasie épithéliale de la vésicule biliaire ont été observés après l’administration, pendant 26 semaines, de fluvastatine sodique à des doses de 12 mg/kg/jour ou plus. Le médicament est excrété en grande partie dans la bile, et comme environ 30 % s’y retrouve sous forme inchangée, il se peut que ce facteur soit à l’origine des modifications apparues lors des études chez l’animal. L’être humain ne semble pas excréter le médicament tel quel.
Des hémorragies focales ont été observées dans la vésicule biliaire, le cœur, le diaphragme, le pancréas, les intestins, le mésentère et le médiastin. Ces lésions étaient probablement liées au traumatisme subi par le lit vasculaire et n’ont pas été considérées comme un effet primaire de l’exposition à la fluvastatine, mais plutôt comme une manifestation de toxicité générale chez des animaux affaiblis. Aucune hémorragie ne s’est produite dans le cerveau ou dans le tissu nerveux des chiens traités par la fluvastatine sodique.
La fréquence accrue de néoplasmes des cellules folliculaires chez les rats mâles cadre avec les résultats spécifiques de l’espèce obtenus avec d’autres inhibiteurs de l’HMG Co-A réductase.
Nulle lésion du SNC n’a été observée chez aucune des espèces (souris, rat ou chien) traitées pendant 2 ans par la fluvastatine sodique. Cependant, des lésions vasculaires du SNC, caractérisées par des hémorragies et un œdème périvasculaires, ainsi qu’une infiltration des espaces périvasculaires par des cellules mononuclées, ont été observées chez des chiens traités par d’autres médicaments de la même classe thérapeutique.
Carcinogenèse et mutagenèse
Une étude de 2 ans a été menée chez des rats auxquels on a administré des doses de 6, 9, puis (au bout de un an) de 18 à 24 mg/kg/jour, afin de déterminer précisément la dose maximale tolérée (établie à 9 mg/kg/jour). Ces doses correspondent à des concentrations plasmatiques environ 9, 13 et 26 – 35 fois supérieures à la concentration plasmatique moyenne observée chez l’être humain après l’administration d’une dose orale de 40 mg. La fréquence accrue de papillomes squameux du cardia, ainsi que le cas de carcinome du cardia, observés à la dose de 24 mg/kg/jour, ont été considérés davantage comme le résultat de l’hyperplasie prolongée provoquée par l’exposition directe à la fluvastatine sodique, plutôt que comme un effet (génotoxique) général du médicament. De plus, on a observé un plus grand nombre d’adénomes et de carcinomes folliculaires de la thyroïde chez les mâles traités par des doses de 18 à 24 mg/kg/jour. La fréquence accrue de ces néoplasmes chez les rats mâles semble cadrer avec les résultats spécifiques de l’espèce obtenus avec d’autres inhibiteurs de l’HMG Co-A réductase. Contrairement à ce qu’on a observé avec d’autres inhibiteurs de l’HMG Co-A réductase, on n’a pas noté d’adénomes ou de carcinomes hépatiques.
L’étude du pouvoir carcinogène de la fluvastatine menée chez des souris ayant reçu des doses de 0,3, 15 et 30 mg/kg/jour a révélé, comme dans le cas de celle menée chez le rat, une augmentation statistiquement significative des papillomes squameux du cardia chez les mâles et les femelles à la dose de 30 mg/kg/jour, et chez les femelles à la dose de 15 mg/kg/jour. Ces doses correspondent à des concentrations plasmatiques environ 0,2, 10 et 30 fois supérieures à la concentration plasmatique moyenne observée chez l’être humain après l’administration d’une dose orale de 40 mg. Comme dans le cas de l’étude effectuée chez le rat, on en a conclu que la fréquence accrue de ces papillomes découlait plus de l’hyperplasie prolongée attribuable à l’exposition directe à la fluvastatine sodique que d’un effet (génotoxique) spécifique du médicament.
L’étude du pouvoir carcinogène de la fluvastatine chez la souris a été répétée, cette fois avec des doses orales de 50, 150 et 350 mg/kg/jour. Une diminution du gain pondéral a été observée à toutes les doses, et le taux excessif de mortalité observé à la plus forte dose a confirmé que la dose maximale tolérée est inférieure à 150 mg/kg/jour chez cette espèce. Aucun signe d’augmentation des cas de néoplasie n’a été observé à ces doses.
Aucun signe de mutagénicité n’a été observé in vitro lors des épreuves suivantes, effectuées avec ou sans activation métabolique à l’aide de foie de rat : test de mutagenèse sur souches mutantes de Salmonella typhimurium ou d’Escherichia coli, essai de la transformation maligne dans des cellules BALB/3T3, synthèse non programmée de l’ADN dans des hépatocytes primaires de rat, recherche d’aberrations chromosomiques dans des cellules V79 du hamster chinois, test de mutations au locus HGPRT dans des cellules V79 du hamster chinois. De plus, aucun signe de mutagénicité n’a été constaté in vivo dans le test des micronoyaux chez le rat et la souris.
Tératologie et reproduction
Aucun effet indésirable sur la fécondité ou la capacité de reproduction n’a été observé à quelque dose que ce soit lors d’une étude menée chez le rat, étude au cours de laquelle les femelles recevaient des doses de fluvastatine sodique de 0,6, 2 ou 6 mg/kg/jour, et les mâles, des doses de 2, 10 ou 20 mg/kg/jour. Dans une autre étude, menée chez des rates, l’administration de doses de 12 ou 24 mg/kg/jour pendant le troisième trimestre de grossesse a provoqué une mortalité maternelle peu avant l’accouchement ou au moment de celui-ci, ainsi qu’après la mise bas. De plus, une létalité fœtale et néonatale a été observée. Aucun effet sur la mère ou le fœtus ne s’est manifesté à la faible dose de 2 mg/kg/jour. Une deuxième étude, dans laquelle les animaux ont reçu des doses de 2, 6, 12 ou 24 mg/kg/jour, a confirmé les observations de la première.