


Monographie de produit - Timentin
Indications et usage clinique
Traitement
TIMENTIN® (ticarcilline et acide clavulanique pour injection, USP) peut convenir au traitement des infections suivantes lorsqu’elles sont causées par les souches de bactéries ci-dessous sensibles à TIMENTIN®.
Septicémie bactérienne causée par des souches productrices de bêtalactamases (excluant le type 1) de E. coli, de Staphylococcus aureus ou des espèces Klebsiella.
Infections des voies respiratoires inférieures causées par des souches productrices de bêtalactamases (excluant le type 1) de Staphylococcus aureus, de Haemophilus influenzae ou des espèces Klebsiella.
Infections des os causées par des souches productrices de bêtalactamases de Staphylococcus aureus.
Infections des structures cutanées causées par des souches productrices de bêtalactamases (excluant le type 1) de Staphylococcus aureus, de E. coli ou des espèces Klebsiella.
Infections des voies urinaires causées par des souches productrices de bêtalactamases (excluant le type 1) de E. coli ou des espèces Klebsiella.
Infections gynécologiques causées par des souches productrices de bêtalactamases (excluant le type 1) des espèces Bacteroides, de E. coli, de Staphylococcus aureus, de Staphylococcus epidermidis ou des espèces Klebsiella.
Infections intra-abdominales, y compris la péritonite et les abcès intra-abdominaux, causées par des souches productrices de bêtalactamases (excluant le type 1) de E. coli, de Klebsiella pneumoniae, de B. fragilis ou de Pseudomonas aeruginosa. L’efficacité et l’innocuité de TIMENTIN® pour le traitement des infections intra-abdominales chez les nourrissons et les enfants de moins de 12 ans n’ont pas été établies.
Avant le traitement, on doit entreprendre des cultures appropriées et des études de sensibilité pour isoler et identifier les micro-organismes responsables de l’infection, et pour déterminer leur sensibilité à TIMENTIN®. Le traitement par TIMENTIN® peut cependant être amorcé avant que les résultats de ces tests ne soient connus, lorsqu’il y a lieu de croire que l’infection est causée par un des micro-organismes producteurs de bêtalactamases (excluant le type 1) mentionnés ci-dessus. Une modification du traitement peut s’avérer nécessaire lorsque ces résultats deviennent disponibles ou si aucune réponse clinique n’est observée.
Le traitement des infections mixtes causées par des micro-organismes sensibles à la ticarcilline et des bactéries productrices de bêtalactamases (excluant le type 1) sensibles à TIMENTIN® ne doit pas nécessiter l’ajout d’un autre antibiotique étant donné que TIMENTIN® contient déjà de la ticarcilline.
La sensibilité à TIMENTIN® varie selon les zones géographiques et le temps; consulter les données de sensibilité locales lorsque possible (voie Microbiologie, Épreuves de sensibilité).
Prophylaxie
L’administration périopératoire (préopératoire, peropératoire et postopératoire) de TIMENTIN® peut réduire la fréquence de certaines infections chez des patients subissant des interventions chirurgicales non urgentes (i.e. chirurgie colorectale et hystérectomie abdominale) pouvant être classées comme contaminées ou potentiellement contaminées.
Chez les patientes qui subissent une césarienne, et qui présentent un risque accru d’infection, l’utilisation peropératoire (après avoir clampé le cordon ombilical) et postopératoire de TIMENTIN® peut diminuer la fréquence des infections postopératoires liées à la chirurgie.
D’après les données de tous les essais cliniques sur l’usage prophylactique en chirurgie qui ont été regroupées pour obtenir un nombre suffisant de patients, il semble que TIMENTIN® peut être utile pour réduire les infections secondaires à la chirurgie colorectale, à l’hystérectomie abdominale et à la césarienne à haut risque.
En présence de signes d’infection postopératoire, on doit obtenir des échantillons pour mise en culture afin d’identifier le ou les agents pathogènes en cause et d’amorcer le traitement approprié.
Contre-indications
TIMENTIN® (ticarcilline et acide clavulanique pour injection, USP) est contre-indiqué chez les patients présentant des antécédents d’hypersensibilité aux bêtalactamines (telles que la pénicilline, les clavames et les céphalosporines).
Mises en garde
Chez des patients traités par la pénicilline, on a fait état de réactions graves, parfois fatales, d’hypersensibilité (anaphylactoïdes). Ces réactions semblent se produire plus spécialement chez des patients ayant des antécédents d’hypersensibilité à la pénicilline ou d’hypersensibilité à plusieurs allergènes ou les deux. On a aussi rapporté que des patients ayant des antécédents d’hypersensibilité aux céphalosporines avaient manifesté des réactions sévères lorsqu’on leur avait administré des pénicillines. Avant d’entreprendre un traitement par TIMENTIN® (ticarcilline et acide clavulanique pour injection, USP), on doit interroger soigneusement le patient pour savoir s’il a déjà eu des réactions d’hypersensibilité aux bêtalactamines (telles que les pénicillines, les céphalosporines et les clavames) ou à d’autres allergènes. Si une réaction allergique se manifeste, on doit cesser d’administrer TIMENTIN® et amorcer le traitement approprié. Des réactions anaphylactoïdes graves commandent un traitement d’urgence immédiat par l’épinéphrine. On doit aussi recourir à l’administration d’oxygène, de stéroïdes par voie intraveineuse et au rétablissement des voies aériennes, y compris l’intubation, au besoin.
On doit surveiller les patients présentant une atteinte rénale ou des troubles hémostatiques sous-jacents au cas où un saignement se produirait. Ces patients doivent recevoir des doses bien précises selon les recommandations établies (voir POSOLOGIE ET ADMINISTRATION). Si un saignement survient, on doit cesser l’administration de TIMENTIN® et instituer un traitement approprié.
Les patients à qui on administre TIMENTIN® peuvent manifester des réactions hémorragiques associées à des anomalies de la coagulation, comme des changements du temps de saignement et de l’agrégation plaquettaire, particulièrement si d’autres médicaments tels que l’AAS ou des anticoagulants sont administrés en même temps. Le cas échéant, il convient de cesser l’administration de TIMENTIN® et d’amorcer un traitement approprié. Lorsque la médication est interrompue, le temps de saignement et la coagulation devraient revenir à la normale environ 7 jours plus tard. On doit également envisager d’autres causes d’un saignement anormal.
Appareil gastro-intestinal
Maladie associée à Clostridium difficile
On a fait état de maladie associée à Clostridium difficile par suite de l’emploi de nombreux antibactériens, y compris TIMENTIN® (voir EFFETS INDÉSIRABLES). La gravité de la maladie associée à Clostridium difficile peut varier, allant d’une diarrhée légère à une colite fatale. Il est important d’envisager ce diagnostic chez les patients qui présentent une diarrhée ou des symptômes de colite, de colite pseudomembraneuse, de syndrome colectasique ou de perforation du côlon après la prise d’un antibactérien. On a signalé la maladie associée à Clostridium difficile plus de 2 mois après l’emploi d’antibactériens.
L’antibiothérapie peut modifier la flore normale du côlon et favoriser la prolifération de C. difficile. Clostridium difficile produit les toxines A et B, responsables de l’installation de la maladie associée à Clostridium difficile. Cette dernière peut entraîner une morbidité importante et une mortalité et s’avérer réfractaire au traitement antibiotique.
Si le diagnostic de maladie associée à Clostridium difficile est soupçonné ou confirmé, on doit amorcer les mesures thérapeutiques appropriées. Les cas légers répondent habituellement à l’arrêt des antimicrobiens non dirigés contre C. difficile. Dans les cas modérés ou sévères, on doit songer à prendre en charge le patient par l’administration de liquides et d’électrolytes, de suppléments de protéines, et par l’instauration d’une antibiothérapie par un médicament cliniquement efficace contre C. difficile. On doit recourir à l’évaluation chirurgicale si elle est indiquée sur le plan clinique, car une intervention chirurgicale peut être nécessaire dans certains cas sévères.
Précautions
Généralités
On doit réduire la dose quotidienne totale de TIMENTIN® (ticarcilline et acide clavulanique pour injection, USP) lorsqu’on l’administre à des patients présentant une diminution passagère ou persistante du débit urinaire due à une insuffisance rénale (voir POSOLOGIE ET ADMINISTRATION), car des concentrations sériques élevées de l’antibiotique peuvent persister pendant une période prolongée lorsque les doses habituelles sont administrées en présence d’insuffisance rénale.
Lors d’un traitement prolongé par TIMENTIN®, on devra procéder à une évaluation périodique des fonctions organiques, notamment des fonctions rénale, hépatique et hématopoïétique.
Des manifestations hémorragiques sont survenues chez certains patients recevant des bêtalactamines. Ces réactions ont été associées à des anomalies de la coagulation, notamment dans le temps de coagulation, l’agrégation plaquettaire et le temps de Quick, et elles sont plus susceptibles de se produire chez des patients présentant une atteinte rénale. Advenant que des manifestations hémorragiques surviennent, on doit cesser l’administration de TIMENTIN® et amorcer le traitement approprié.
Le passage de toute pénicilline du sang au cerveau est facilité lorsque les méninges sont enflammées ainsi qu’au cours d’un pontage cardio-pulmonaire. En présence de telles situations et, en particulier, lorsqu’elles s’accompagnent d’une insuffisance rénale, les concentrations sériques de ticarcilline peuvent être suffisamment élevées pour produire des effets indésirables touchant le système nerveux central tels qu’une myoclonie, des crises convulsives et un niveau de conscience altéré.
Selon des comptes rendus, TIMENTIN® pourrait causer de l’hypokaliémie; par conséquent, on ne doit pas négliger la possibilité d’une telle réaction, surtout lorsqu’on traite des patients qui présentent un déséquilibre hydro-électrolytique. On recommande de surveiller périodiquement la kaliémie et, au besoin, d’instaurer un traitement correcteur.
La teneur théorique de TIMENTIN® en sodium est de 4,52 mEq (104 mg) par gramme. On doit en tenir compte dans l’apport quotidien permis chez les patients qui suivent un régime alimentaire hyposodé. On doit surveiller attentivement l’état cardiaque et les taux d’électrolytes pendant le traitement, en particulier chez les patients souffrant d’hypertension ou d’insuffisance cardiaque congestive.
On ne doit pas écarter la possibilité d’une prolifération des micro-organismes non sensibles et des espèces initialement sensibles à TIMENTIN®, surtout au cours d’un traitement prolongé. En cas de surinfection pendant le traitement, on prendra des mesures appropriées.
Chez les patients présentant une atteinte rénale, il convient d’ajuster la posologie en fonction du degré d’atteinte (voir POSOLOGIE ET ADMINISTRATION).
On n’a pas établi l’innocuité et l’efficacité de TIMENTIN® pour le traitement des infections chez les nourrissons d’un mois ou moins.
Grossesse
L’innocuité de TIMENTIN® pour le traitement d’infections durant la grossesse n’a pas été établie. On ne doit l’administrer à des femmes enceintes que si les bienfaits escomptés pour la mère l’emportent sur les risques possibles pour le fœtus.
Allaitement
Des quantités infimes de TIMENTIN® passent dans le lait maternel. On peut administrer TIMENTIN® pendant l’allaitement. Il n’en résulte aucun effet défavorable pour le nourrisson si ce n’est le risque de sensibilisation.
Interactions médicamenteuses/épreuves de laboratoire
On ne doit pas mélanger dans un même contenant TIMENTIN® et un aminoside. Les pénicillines peuvent causer une importante inactivation des aminosides.
Le probénécide réduit la sécrétion rénale de la ticarcilline, ce qui augmente les concentrations sériques et prolonge la demi-vie sérique de l’antibiotique. L’administration concomitante du probénécide retarde l’excrétion rénale de la ticarcilline sans retarder celle de l’acide clavulanique.
Comme d’autres antibiotiques, la ticarcilline peut affecter la flore intestinale, ce qui se traduit par une réabsorption plus faible de l’œstrogène et une diminution de l’efficacité des contraceptifs oraux (œstro-progestatifs).
Des concentrations élevées de ticarcilline dans l’urine (> 1 500 mg/L, 2 heures après une injection i.v. de 3,1 g de TIMENTIN®) peuvent produire des réactions protéiniques faussement positives (pseudoprotéinurie) selon les méthodes suivantes : acide sulfosalicylique et épreuve d’ébullition, épreuve de l’acide acétique, réaction du biuret et épreuve de l’acide nitrique. L’épreuve du papier réactif au bleu de bromophénol (Multi-stix) semble fournir des résultats fiables.
La présence d’acide clavulanique dans TIMENTIN® peut causer une fixation non spécifique de l’IgG et de l’albumine par les membranes des globules rouges et produire un résultat faussement positif au test de Coombs.
Effets indésirables
Les effets indésirables suivants peuvent survenir durant un traitement par TIMENTIN® (ticarcilline et acide clavulanique pour injection, USP).
Réactions d’hypersensibilité : éruption cutanée, prurit, urticaire, arthralgie, myalgie, fièvre d’origine médicamenteuse, frissons, gêne thoracique, bronchospasme, respiration sifflante et réactions anaphylactiques.
On a fait état très rarement de réactions bulleuses (y compris érythème polymorphe, syndrome de Stevens-Johnson et érythrodermie bulleuse avec épidermolyse).
Système nerveux central : céphalées, vertiges ou hyperirritabilité neuromusculaire. Convulsions, particulièrement chez les patients présentant une atteinte rénale ou recevant des doses élevées.
Troubles gastro-intestinaux : altérations du goût et de l’odorat, stomatite, flatulence, nausées, vomissements et diarrhée, douleur épigastrique. On a signalé des cas de colite pseudomembraneuse (voir MISES EN GARDE, Maladie associée à Clostridium difficile).
Systèmes sanguin et lymphatique : thrombocytopénie, leucopénie, neutropénie, éosinophilie et diminution du taux d’hémoglobine ou de l’hématocrite. Allongement du temps de Quick et de saignement. Des manifestations hémorragiques ont été signalées.
Effets hépatiques : On a observé une élévation modérée de l’aspartate-aminotransférase sérique (AST) ou de l’alanine-aminotransférase sérique (ALT), ou des deux, chez des patients traités par des antibiotiques de la classe des bêta-lactamines; on ignore toutefois l’importance clinique de ces observations. Élévation de la phosphatase alcaline sérique, de la LDH sérique et de la bilirubine sérique. L’hépatite et l’ictère cholostatique ont été signalés très rarement.
Réactions locales : douleur, sensation de brûlure, érythème, œdème et induration au point d’injection; phlébite et thrombophlébite lors de l’administration intraveineuse.
Autres : On a fait état d’une augmentation de la faiblesse musculaire chez les patients souffrant de myasthénie grave.
Effets rénaux et urinaires : Élévation de la créatinine sérique ou de l’azote uréique sanguin, ou des deux, hypernatrémie. Diminution des concentrations sériques de potassium et d’acide urique. Une hypokaliémie a été signalée rarement et une cystite hémorragique, très rarement.
Surdosage : symptômes et traitement
Des effets gastro-intestinaux comme les nausées, les vomissements et la diarrhée peuvent être manifestes et doivent faire l’objet d’un traitement symptomatique.
Des déséquilibres hydro-électrolytiques peuvent être observés et pourraient faire l’objet d’un traitement symptomatique.
Un surdosage de TIMENTIN® (ticarcilline et acide clavulanique pour injection, USP) peut causer une hyperirritabilité neuromusculaire ou des convulsions. On peut éliminer la ticarcilline et l’acide clavulanique de la circulation à l’aide d’une hémodialyse.
Pour prendre en charge un surdosage soupçonné à un médicament, communiquez avec le centre antipoison de votre région. Il convient d’assurer une prise en charge plus étroite du patient si cela est indiqué sur le plan clinique.
Posologie et administration
POSOLOGIE
TIMENTIN® (ticarcilline et acide clavulanique pour injection, USP) ne doit être administré que par perfusion intraveineuse sur 30 minutes.
Adultes
Traitement
La posologie doit être établie en fonction du foyer et de la gravité de l’infection, de la sensibilité des micro-organismes en cause et de l’état des mécanismes de défense du patient.
La posologie de TIMENTIN® recommandée pour les adultes (60 kg ou plus) est de 3,1 g toutes les 4 ou 6 heures.
La posologie de TIMENTIN® recommandée pour les patients pesant moins de 60 kg est de 200 à 300 mg/kg/jour selon la teneur en ticarcilline, administrée en doses fractionnées toutes les 4 ou 6 heures.
La durée du traitement dépend de la gravité de l’infection. En général, on doit continuer à administrer TIMENTIN® pendant au moins 2 jours après la disparition des signes et des symptômes de l’infection. La durée habituelle du traitement est de 10 à 14 jours; cependant, dans les cas d’infections difficiles et compliquées, un traitement prolongé peut s’avérer nécessaire. Dans certaines infections, lorsqu’il y a formation d’abcès, on doit pratiquer un drainage chirurgical conjointement avec le traitement antimicrobien.
Patients présentant une atteinte rénale
Chez les insuffisants rénaux, la demi-vie sérique de TIMENTIN® est prolongée; il faut donc ajuster la posologie de TIMENTIN® en conséquence. À l’heure actuelle, les données cliniques ne permettent pas d’établir un schéma posologique approprié pour les patients présentant une dysfonction rénale.
Cependant, selon des considérations théoriques (soit l’absence de tout changement dans la pharmacocinétique de la ticarcilline dû à l’acide clavulanique et la plus grande clairance tissulaire apparente de l’acide clavulanique comparativement à la ticarcilline), il semble indiqué, dans les cas d’infections compliquées d’une dysfonction rénale, d’utiliser le schéma posologique de la ticarcilline seule, soit :
Une dose d’attaque initiale de 3,1 g de TIMENTIN® suivie des doses indiquées ci-dessous :
| Clairance de la créatinine (mL/min) | Posologie (selon la teneur en ticarcilline) | |
| Plus de | 60 | 3 g toutes les 4 heures |
| 30-60 | 2 g toutes les 4 heures | |
| 10-30 | 2 g toutes les 8 heures | |
| Moins de | 10 | 2 g toutes les 12 heures |
| Moins de | 10 avec dysfonction hépatique | 2 g toutes les 24 heures |
| Patients sous dialyse péritonéale | 3 g toutes les 12 heures | |
| Patients sous hémodialyse | 2 g toutes les 12 heures en plus de 3 g après chaque dialyse | |
Les demi-vies de la ticarcilline et de l’acide clavulanique chez les patients souffrant de dysfonction rénale (clairance de la créatinine < 10 mL/min) sont de 8,5 et 2,9 heures, respectivement.
Pour calculer la clairance de la créatinine à partir d’un taux sérique de créatinine, il convient d’utiliser la formule suivante :
Clcr = (140-âge) (poids en kg)
72 X Scr (mg/dL)
Cette formule donne la clairance de la créatinine pour les hommes adultes; pour les femmes, elle est inférieure de 15 %. Pour la conversion de la clairance de la créatinine aux unités SI (mL/seconde), on doit multiplier le résultat par 0,0167.
Prophylaxie
Pour l’usage prophylactique de TIMENTIN® en chirurgie, la dose administrée ne doit pas dépasser la posologie recommandée, puisqu’une administration prolongée de tout antibiotique augmente le risque d’effets indésirables et ne réduit pas la fréquence des infections secondaires dans la majorité des interventions chirurgicales.
Un schéma posologique de trois doses de TIMENTIN® est recommandé :
Pour les patientes qui subissent une césarienne : on administre une première dose de 3,1 g de TIMENTIN® dès que le cordon ombilical est clampé. Les deuxième et troisième doses de 3,1 g doivent être administrées à 4 heures d’intervalle pour un total de 3 doses.
Pour les patients qui subissent une hystérectomie abdominale ou une chirurgie colorectale : on administre une première dose de 3,1 g de TIMENTIN® de 30 à 60 minutes avant l’incision initiale. Les deuxième et troisième doses de 3,1 g doivent être administrées à 4 heures d’intervalle pour un total de 3 doses.
Nourrissons et enfants (de moins de 40 kg (88 lb), âgés de 1 mois à 12 ans) : Les données pharmacocinétiques et cliniques chez ce groupe d’âge sont limitées, mais les posologies suivantes (selon la teneur en ticarcilline) ont été employées (la dose quotidienne ne doit pas dépasser la dose pour adultes).
| Infections | Schéma posologique (mg/kg)* | Dose quotidienne totale (mg/kg/jour) | |
| Infection non urinaire | Sévère | 50 mg/kg toutes les 4 heures | 300 |
| Bénigne ou modérée | 50 mg/kg toutes les 6 heures | 200 | |
| Infection urinaire | Compliquée | 50 mg/kg toutes les 4 heures | 300 |
| Non compliquée | 50 mg/kg toutes les 6 heures | 200 |
* selon la teneur en ticarcilline
Nouveau-nés
L’innocuité et l’efficacité de TIMENTIN® dans le traitement des infections chez les nouveau-nés de moins de un mois n’ont pas été établies.
ADMINISTRATION
Il ne faut pas administrer TIMENTIN® par injection en bolus intraveineux ni par injection intramusculaire.
La solution intraveineuse diluée de TIMENTIN® doit être administrée pendant 30 minutes soit par perfusion directe, soit à l’aide d’un nécessaire pour perfusion en Y qui peut être déjà en place. Si on utilise cette méthode d’administration ou le système de dérivation secondaire piggyback, on recommande de cesser temporairement l’administration de toute autre solution pendant la perfusion de TIMENTIN®.
On ne doit ni mélanger une solution de TIMENTIN® et un autre antimicrobien, tel un aminoside, ni les administrer au même site.
Comme pour tout médicament d’administration parentérale, on doit inspecter visuellement TIMENTIN® après sa reconstitution et sa dilution, mais avant son administration, afin de déceler toute particule étrangère ou tout signe de décoloration.
Renseignements pharmaceutiques
Principe actif
Nom commercial : TIMENTIN®
Dénomination commune : ticarcilline et acide clavulanique
Ticarcilline disodique
Formule développée :
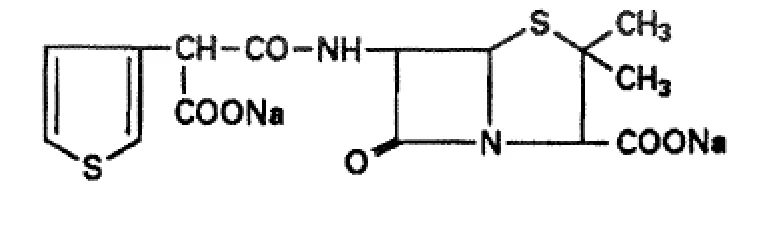
Formule moléculaire : C15H14N2Na2O6S2
Dénomination chimique : Sel disodique de l’acide 6-[(carboxy-3-thiénylacétyl)amino]- 3,3-diméthyl-7-oxo-4-thia-1-azabicyclo[3.2.0] heptane-2 carboxylique [2S-[2α,5α,6β(S*)]]
Poids moléculaire : 428,39
Description : La ticarcilline disodique est une poudre de couleur blanche à jaune pâle, soluble dans l’eau et l’alcool, insoluble dans le chloroforme et l’éther.
Clavulanate de potassium
Formule développée :
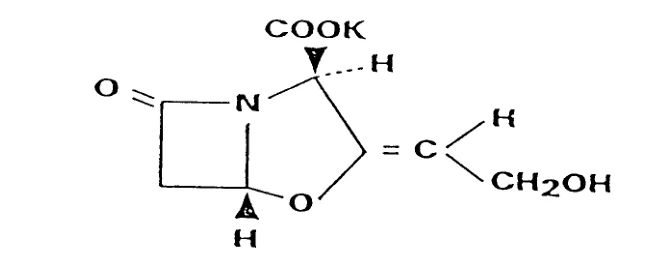
Formule moléculaire : C8H8NO5K
Poids moléculaire : 199,16 (acide libre)
237,25 (sel de potassium)
Dénomination chimique : (Z)-(2R,5R)-3-(ß-hydroxyéthylidène)-7-oxo-4-oxa- 1-azabicyclo(3.2.0)heptane-2-carboxylate de potassium
Description : Poudre de couleur blanche à jaune pâle
Composition
Les flacons de TIMENTIN® contiennent une poudre à reconstituer, de couleur blanche à jaune pâle, composée de poudre stérile de ticarcilline disodique et de poudre stérile de clavulanate de potassium (exprimé en acide libre). TIMENTIN® est très soluble dans l’eau (> 600 mg/mL). La solution reconstituée est limpide, incolore ou jaune pâle, avec un pH de 5,5 à 7,5. Pour une dose de 3,1 g de TIMENTIN® (flacons de 3,1 g ou de 31 g), la dose théorique de sodium est de 359 mg (15,6 mEq) et la dose théorique de potassium est de 19,6 mg (0,5 mEq). Chaque gramme de poudre TIMENTIN® (correspondant à une dose de 866 mg de ticarcilline et de 29 mg d’acide clavulanique) contient 104 mg (4,5 mEq) de sodium et 5,7 mg (0,15 mEq) de potassium.
Stabilité et recommandations d’entreposage
Une solution mère de TIMENTIN® à 200 mg/mL ou à 300 mg/mL (ticarcilline) est stable pour une période maximale de 6 heures à la température ambiante (21-24 °C) ou pour une période maximale de 72 heures au réfrigérateur (4 °C).
Les dilutions subséquentes de la solution mère de TIMENTIN® à 200 mg/mL doivent être utilisées dans les délais indiqués ci-dessous.
Période de stabilité
| Solution intraveineuse | Temp. ambiante (21-24 oC) | Réfrigération (4 oC) | |
| Chlorure de sodium pour injection | USP | 16 heures | 48 heures |
| Dextrose à 5 % pour injection | USP | 8 heures | 24 heures |
| Solution de Ringer-lactate pour injection | USP | 16 heures | 48 heures |
Les dilutions subséquentes de la solution mère de TIMENTIN® à 300 mg/mL doivent être utilisées dans les délais indiqués ci-dessous.
Période de stabilité
| Solution intraveineuse | Temp. ambiante (21-24 oC) | Réfrigération (4 oC) | |
| Chlorure de sodium pour injection | USP | 24 heures | 3 jours |
| Dextrose à 5 % pour injection | USP | 24 heures | 3 jours |
| Solution de Ringer-lactate pour injection | USP | 24 heures | 3 jours |
| Eau stérile pour injection | USP | 24 heures | 3 jours |
Les flacons de TIMENTIN® doivent être conservés à une température égale ou inférieure à 24 °C (75 °F).
Solutions reconstituées
Usage intraveineux
Flacon de 3,1 g
Reconstituer le flacon de 3,1 g en ajoutant 13 mL d’eau stérile pour injection USP. Après dissolution, la concentration de ticarcilline est d’environ 200 mg/mL et celle de l’acide clavulanique, 6,7 mg/mL (solution mère). Réciproquement, 5,0 mL de la solution reconstituée avec environ 13 mL de diluant contient environ 1 g de ticarcilline et 33 mg d’acide clavulanique.
Flacon de 31 g
Reconstituer le flacon de 31 g en ajoutant 76 mL d’eau stérile pour injection USP. Après dissolution, la concentration de ticarcilline est d’environ 300 mg/mL et celle de l’acide clavulanique, 10 mg/mL (solution mère). Réciproquement, 5,0 mL de la solution reconstituée avec environ 76 mL de diluant contient environ 1,5 g de ticarcilline et 50 mg d’acide clavulanique.
Une fois le médicament dissous, on doit le diluer encore pour arriver au volume désiré en utilisant l’une des solutions indiquées ci-dessous. On peut ensuite administrer la solution médicamenteuse diluée pendant 30 minutes soit par perfusion directe, soit à l’aide d’un nécessaire pour perfusion intraveineuse en Y susceptible d’être déjà en place. Si l’on utilise cette méthode d’administration ou le système de dérivation secondaire piggyback, on recommande de cesser temporairement l’administration de toute autre solution pendant la perfusion de TIMENTIN®.
Solutions pour perfusion intraveineuse
Chlorure de sodium pour injection USP
Dextrose à 5 % pour injection USP
Solution de Ringer-lactate pour injection USP
Eau stérile pour injection USP
N.B. : Si l’on administre TIMENTIN® conjointement avec un autre agent antimicrobien tel un aminoside, on doit les administrer séparément selon la posologie et les voies d’administration recommandées pour chacun d’eux.
Comme pour tout autre médicament d’administration parentérale, on doit inspecter visuellement TIMENTIN® après sa reconstitution et avant son administration afin de déceler toute particule étrangère ou tout signe de décoloration.
Présentation
Un flacon de 3,1 g contient de la ticarcilline disodique stérile équivalant à 3 g de ticarcilline et du clavulanate de potassium stérile équivalant à 0,1 g d’acide clavulanique.
Un flacon de 31 g contient de la ticarcilline disodique stérile équivalant à 30 g de ticarcilline et du clavulanate de potassium stérile équivalant à 1 g d’acide clavulanique.
Flacons de 3,1 g : boîtes de 10 flacons; volume nominal de 50 mL.
Flacons de 31 g : boîtes de 10 flacons; volume nominal de 100 mL (grand format pour pharmacies).
Microbiologie
Mode d’action
La ticarcilline est un antibiotique semi-synthétique à large spectre qui exerce une activité bactéricide contre de nombreuses bactéries aérobies et anaérobies Gram positif et Gram négatif. La ticarcilline est dérivée de l’acide 6-aminopénicillanique, noyau de base des pénicillines. La ticarcilline perturbe le développement de la paroi cellulaire des bactéries en inhibant la synthèse des peptidoglycanes et/ou en interagissant avec les protéines de liaison à la pénicilline. La ticarcilline étant sujette à la dégradation par les enzymes bêta-lactamases, son spectre d’activité ne comprend habituellement pas les micro-organismes qui produisent ces enzymes.
L’acide clavulanique est produite par la fermentation de Streptomyces clavuligerus. L’acide clavulanique est une bêta-lactamine dont la structure s’apparente à celle des pénicillines; elle rend inactives certaines enzymes bêta-lactamases couramment décelées dans les bactéries résistantes aux pénicillines et aux céphalosporines. En particulier, elle fait preuve d’une bonne activité contre les bêta-lactamases à médiation plasmidique qui sont importantes sur le plan clinique et qui sont souvent responsables du transfert de résistance aux antibiotiques.
TIMENTIN® étant une association de ticarcilline et d’acide clavulanique, la ticarcilline se trouve protégée contre la dégradation par les enzymes bêta-lactamases, ce qui élargit son spectre antibactérien pour inclure de nombreuses bactéries normalement résistantes à la ticarcilline et aux autres antibactériens bêta-lactamines.
Mécanisme de résistance
Une résistance à l’association ticarcilline-acide clavulanique peut découler de l’inactivation par des bêta-lactamases bactériennes qui ne sont pas inhibées par l’acide clavulanique, notamment celles des classes B, C et D. L’altération des protéines de liaison à la pénicilline peut également réduire l’affinité de l’agent antibactérien pour sa cible.
L’imperméabilité des bactéries ou les mécanismes d’efflux peuvent également causer ou contribuer à la résistance bactérienne, en particulier chez les bactéries Gram négatif.
Spectre d’activité
L’association ticarcilline-acide clavulanique s’est révélée efficace contre la plupart des isolats des bactéries suivantes, tant in vitro qu’en présence d’infections cliniques.
Bactéries Gram positif
Staphylococcus aureus (isolats sensibles à la méthicilline uniquement)
Staphylococcus epidermidis (isolats sensibles à la méthicilline uniquement)
Bactéries Gram négatif
Escherichia coli
Haemophilus influenzae1
Espèces Klebsiella
K. pneumoniae
Pseudomonas aeruginosa
Bactéries anaérobies
Groupe Bacteroides fragilis
1 Les isolats de H. influenzae qui ne produisent pas de bêta-lactamase et qui sont résistants à l’ampicilline (souches BLNAR) doivent être considérés comme étant résistants à l’association ticarcilline-acide clavulanique.
Les données in vitro disponibles, dont la signification clinique est inconnue, figurent ci-dessous. Pour au moins 90 % des bactéries des espèces énumérées, la concentration minimale inhibitrice (CMI) in vitro est inférieure ou égale au seuil de sensibilité à l’association ticarcilline-acide clavulanique. Toutefois, l’efficacité de l’association ticarcilline-acide clavulanique dans le traitement des infections cliniques causées par ces bactéries n’a pas été établie dans le cadre d’essais cliniques adéquats et bien contrôlés.
Bactéries Gram positif
Staphylococcus saprophyticus
Streptococcus agalactiae (groupe B)
Streptococcus bovis
Streptococcus pneumoniae (isolats sensibles à la pénicilline uniquement)
Streptococcus pyogenes
Streptocoques du groupe viridans
Bactéries Gram négatif
Espèces Citrobacter
Espèces Enterobacter
E. cloacae
Moraxella catarrhalis
Morganella morganii
Neisseria gonorrhoeae
Pasteurella multocida
Proteus mirabilis
Proteus penneri
Proteus vulgaris
Providencia rettgeri
Providencia stuartii
Espèces Pseudomonas
Serratia marcescens
Bactéries anaérobies
Espèces Clostridium
C. perfringens
C. difficile
C. sporogenes
C. ramosum
C. bifermentans
Espèces Eubacterium
Espèces Fusobacterium
F. nucleatum
F. necrophorum
Espèces Peptostreptococcus
Prevotella melaninogenicus
Espèces Veillonella
Épreuves de sensibilité
La prévalence de la résistance acquise varie selon les zones géographiques et le temps, et peut être très élevée pour certaines espèces. Il est souhaitable de consulter les données de résistance locales, surtout en cas d’infection sévère.
Méthode de dilution :
Des méthodes quantitatives sont utilisées pour déterminer les concentrations minimales inhibitrices (CMI) des agents antimicrobiens. Ces CMI permettent d’estimer la sensibilité des bactéries aux principes actifs des antimicrobiens. Les CMI doivent être déterminées au moyen d’un test normalisé (dilution en bouillon et/ou en milieu gélosé) et interprétées d’après les critères présentés au tableau 1.
Méthode de diffusion : Des méthodes quantitatives reposant sur la mesure des diamètres de zones peuvent également fournir des résultats reproductibles sur la sensibilité des bactéries aux agents antibactériens. Les diamètres de zones, qui permettent d’estimer la sensibilité des bactéries aux principes actifs, doivent être déterminés au moyen d’une méthode normalisée utilisant des disques de papier imprégnés de 85 μg de TIMENTIN® (75 μg de ticarcilline plus 10 μg d’acide clavulanique) afin d’évaluer la sensibilité des bactéries à l’association ticarcilline-acide clavulanique. Les critères d’interprétation pour la méthode de diffusion sur disque sont présentés au tableau 1.
Tableau 1 Diffusion sur disque et CMI – Seuils pour les épreuves de sensibilité à l’association ticarcilline-acide clavulanique
| Micro-organisme | Critères d’interprétation* – Diamètre de la zone en mm (disque de 75/10 µg) | Critères d’interprétation* – CMI en µg/mL | |||||||||||||
| Sensibilité | Résistance intermédiaire | Résistance | Sensibilité | Résistance intermédiaire | Résistance | ||||||||||
| Anaérobie | - | - | - | ≤ 32/2 | 64/2 | ≥ 128/2 | |||||||||
| Enterobacteriaceae | ≥ 20 | 15-19 | ≤ 14 | ≤ 16/2 | 32/2 à 64/2 | ≥ 128/2 | |||||||||
Hemophilus influenzae | Note 1 | Note 1 | |||||||||||||
| Espèces Staphylococcus | Note 2 | Note 2 | |||||||||||||
| Pseudomonas aeruginosa | ≥ 24 | 16 à 23 | ≤ 15 | ≤ 16/2 | 32/2 à 64/2 | ≥ 128/2 | |||||||||
*Critères d’interprétation tirés des normes M100-S24 du CLSI (Clinical and Laboratory Standards Institute).
1Les souches BLNAR de Haemophilus influenzae doivent être considérées comme étant résistantes à Timentin.
2Les souches de S. aureus résistantes à l’oxacilline et les staphylocoques coagulase-négatifs sont considérés comme étant résistants à Timentin.
« Sensibilité » signifie qu’il est probable que l’antimicrobien inhibe la croissance de l’agent pathogène si le principe actif du médicament antimicrobien atteint, au foyer d’infection, les concentrations nécessaires à cette fin. « Résistance intermédiaire » signifie que le résultat devrait être considéré comme étant équivoque; si la bactérie en cause n’est pas tout à fait sensible à d’autres médicaments pouvant être administrés dans ce contexte clinique, il convient de répéter le test. Cette catégorie sous-entend l’applicabilité clinique possible dans les parties du corps où la concentration physiologique du médicament est élevée ou dans les situations permettant l’administration de fortes doses du médicament. En outre, cette catégorie crée une zone tampon empêchant des facteurs techniques mineurs non contrôlés d’engendrer d’importantes divergences d’interprétation. « Résistance » signifie qu’il est peu probable que l’antimicrobien inhibe la croissance de l’agent pathogène si le principe actif de l’antimicrobien atteint les concentrations habituellement atteintes au foyer d’infection; il convient alors d’opter pour un autre traitement.
Les micro-organismes qui ne produisent pas de bêta-lactamase et qui sont normalement sensibles à la ticarcilline devraient produire des diamètres de zones semblables à la ticarcilline.
Il faut considérer les staphylocoques qui semblent sensibles à TIMENTIN® mais qui sont résistants à la méthicilline, à l’oxacilline ou à la nafcilline comme étant résistants à TIMENTIN®.
Contrôle de la qualité :
La poudre de ticarcilline-acide clavulanique standard devrait produire des CMI se situant dans la gamme de valeurs indiquée dans le tableau 2. Pour la méthode de diffusion utilisant un disque imprégné de 85 µg de TIMENTIN® (75 µg de ticarcilline plus 10 µg de clavulanate de potassium), les critères à atteindre sont présentés au tableau 2.
Tableau 2 Diffusion sur disque et CMI ‒ Valeurs de référence du contrôle de la qualité pour les épreuves de sensibilité à l’association ticarcilline-acide clavulanique
| Souche – Contrôle de la qualité | Diffusion sur disque* (mm) | CMI* (µg/mL) |
| Bacteroides thetaiotaomicron ATCC 29741 | - | 0,5/2 à 2/2 |
| Escherichia coli ATCC 25922 | 24 à 30 | 4/2 à 16/2 |
| Escherichia coli ATCC 35218 | 21 à 25 | 8/2 à 32/2 |
| Eubacterium lentum ATCC 43055 | - | 16/2 à 64/21 |
| Pseudomonas aeruginosa ATCC 27853 | 20 à 28 | 8/2 à 32/2 |
| Staphylococcus aureus ATCC 29213 | - | 0,5/2 à 2/2 |
| Staphylococcus aureus ATCC 25923 | 29 à 37 | - |
*Diffusion sur disque et CMI : valeurs de référence du contrôle de la qualité tirées des normes M100-S24 publiées par le CLSI .
1 Les gammes de valeurs pour Eubacterium lentum 43055 représentent les CMI déterminées par dilution en milieu gélosé.
Pharmacologie
Chez les humains
Dans un essai clinique mené auprès de volontaires sains de sexe masculin (âgés de 23 à 35 ans), on a effectué les dosages sériques et urinaires après l’administration d’une dose de 50 mg/kg de ticarcilline et de 1,7 mg/kg d’acide clavulanique (dose moyenne de 3 490 mg de ticarcilline et de 119 mg d’acide clavulanique). Le poids moyen des 8 participants à l’essai était de 69,8 + 6,4 kg. La ticarcilline et l’acide clavulanique ont atteint leur pic sérique immédiatement après la fin de la perfusion intraveineuse (de 30 minutes) de TIMENTIN®. Les concentrations sériques de la ticarcilline étaient semblables à celles obtenues par suite de l’administration de doses équivalentes de ticarcilline seule, avec un pic sérique moyen de 324 mg/L. Les valeurs moyennes des paramètres pharmacocinétiques sériques sont présentées au tableau 3. Les concentrations urinaires moyennes sont présentées au tableau 4 et les paramètres pharmacocinétiques, au tableau 5.
Tableau 3 Taux sériques moyens chez des adultes après l’administration de TIMENTIN® par perfusion intraveineuse de 30 minutes
Ticarcilline
Dose de TIMENTIN® Cmax (µg/mL) Tmax (h) ASC (µg.h/mL) t1/2 (h)
3,1 g 324 0,5 485 1,13
Acide clavulanique
Dose de TIMENTIN® Cmax (µg/mL) Tmax (h) ASC (µg.h/mL) t1/2 (h)
3,1 g 8,0 0,5 8,2 1,07
Tableau 4 Concentrations urinaires moyennes de ticarcilline (mg/L) et d’acide clavulanique (mg/L) après une perfusion de 30 minutes de TIMENTIN® (50 mg/kg de ticarcilline et 1,7 mg/kg d’acide clavulanique)
| Période de collecte (h) | Ticarcilline (mg/L) | Acide clavulanique (mg/L) |
0-2 2-4 4-6 6-12 0-12 (total) | 1 553 ± 396 598 ± 257 187 ± 111 93 ± 64 2 431 + 828 | 40,30 ± 5,6 9,30 ± 3,9 1,96 ± 1,0 0,72 ± 0,32 52,28 + 10,82 |
| % d’excrétion | 69,7 + 23,7 % | 43,9 + 9,1 % |
Tableau 5 Paramètres pharmacocinétiques
| Paramètre | Ticarcilline | Acide clavulanique |
Clairance maximale (mg/L) Demi-vie de distribution (h) Demi-vie d’élimination (h) Aire sous la courbe de la concentration en fonction du temps (mg.h/L) Vd aire (L) Vd éq (L) Clairance plasmatique (L/min) Clairance rénale (L/min) Pourcentage d’excrétion | 324 ± 35 0,17 ± 0,04 1,12 ± 0,14 474,5 ± 68,3 11,2 ± 7,0 8,98 ± 4,4 0,123 ± 0,036 0,087 ± 0,024 70 ± 13 | 8,0 ± 1,6 0,188 ± 0,098 1,23 ± 0,12 9,17 ± 2,0 23,9 ± 6,9 16,3 ± 2,7 0,216 ± 0,046 0,093 ± 0,022 43 ± 7 |
Vd aire : volume de distribution calculé d’après l’aire sous la courbe de concentration sérique en fonction du temps
Vd éq : volume de distribution à l’état d’équilibre
Liaison aux protéines
Aucun des deux constituants de TIMENTIN® ne se lie dans une grande proportion aux protéines plasmatiques; selon les études, environ 45 % de la ticarcilline se lie aux protéines sériques humaines; quant à l’acide clavulanique, sa liaison aux protéines, varie selon les auteurs de 9 à 30 %.
Effet du probénécide
L’administration concomitante de probénécide et de TIMENTIN® a donné une concentration sérique de ticarcilline plus élevée (d’environ 25 % trois heures après l’administration), effet qui est à prévoir avec un antibiotique excrété par les tubules rénaux. Le probénécide n’a pas d’effet sur les concentrations sériques d’acide clavulanique qui est excrété par voie glomérulaire.
Atteinte de la fonction rénale
Les demi-vies sériques de la ticarcilline et de l’acide clavulanique sont inversement proportionnelles à la clairance de la créatinine (tableau 6). La posologie de TIMENTIN® ne doit être adaptée que dans les cas d’atteinte rénale sévère (voir POSOLOGIE ET ADMINISTRATION).
Tableau 6 Demi-vies de la ticarcilline et de l’acide clavulanique après une perfusion de 30 minutes de TIMENTIN® (ticarcilline, 3 g/1,73 m2; acide clavulanique, 100 mg/1,73 m2) chez des sujets (âgés de 18 à 61 ans) présentant divers degrés d’atteinte rénale
| t½ (min) | Excrétion (%) | |||||
| Sujets (n) | Clcr (mL/min) | Ticarcilline | Acide clavulanique | Ticarcilline | Acide clavulanique | |
6 6 7 5 | 121 (21) 71,7 (4,4) 42,6 (9,1) 18,3 (6,7) | 79,3 (25,1) 97,3 (26,1) 143 (34) 295 (68) | 56,7 (32,5) 54,2 (17,4) 91,2 (44,6) 144 (71) | 78,2 (8,5) 81,2 (6,2) 66,4 (10,4) 60,2 (7,3) | 47,5 (4,2) 39,8 (2,8) 36,8 (14,9) 20,4 (4,4) | |
Les valeurs représentent les moyennes (écart-type).
Effet de la dialyse
Les essais réalisés chez des patients présentant une atteinte rénale parvenue à un stade avancé ont fait ressortir une clairance appréciable des deux composés pendant l’hémodialyse, permettant de récupérer 61 % de la ticarcilline et 44 % du clavulanate dans le liquide de dialyse. L’effet de la dialyse péritonéale sur la clairance du clavulanate n’a pas été établi.
Atteinte hépatique
On a observé une différence statistiquement significative dans la clairance extrarénale de la ticarcilline entre les sujets sains et les sujets présentant une atteinte hépatique ainsi que dans la clairance totale et la clairance extrarénale pour l’acide clavulanique. Aucune différence significative sur le plan statistique n’a toutefois été observée dans les volumes de distribution ou la demi-vie d’élimination. Les paramètres pharmacocinétiques ne justifient donc pas un ajustement posologique chez ces patients.
Métabolisme de l’acide clavulanique
Des volontaires sains ont aussi reçu du clavulanate de potassium par perfusion intraveineuse. L’élimination de l’acide clavulanique s’est faite principalement par voie urinaire, et le principal constituant présent dans l’échantillon d’urine de 0 à 24 h était l’acide clavulanique (56 % de la dose). Les deux principaux métabolites décelés étaient l’acide carboxylique 2,5-dihydro-4-(2-hydroxyéthyl)-5-oxo-1H-pyrrole-3 (10 % de la dose) et le 1-amino-4-hydroxybutane-2-one (9 % de la dose).
Nourrissons et enfants
Huit nourrissons et enfants ont reçu TIMENTIN® par perfusion intraveineuse de 30 minutes. Ils ont fait l’objet de prélèvements pour dosages sériques à divers moments de 0 à 360 minutes après la fin de la troisième perfusion. Le tableau 7 ci-dessous présente les données tirées de cette étude.
Tableau 7 Résumé des données pharmacocinétiques de TIMENTIN® en usage pédiatrique
| Nbre de patients | Âge moyen en années (écart) | Dose de TIMENTIN® (mg/kg) i.v. 30 min | Poids moyen en kg (écart) | Médicament évalué | Cmax (mg/L) | T1/2 (h) | Vdéq (L) |
| 8 | 3,0 (1,3-8) | 62,2 | 13,18 (9,3-24) | Ticarcilline | 97,3 (33,8) | 1,08 (0,26) | 0,538 (0,163) |
| Acide clavulanique | 4,78 (0,84) | 1,07 (0,33) | 0,661 (0,192) |
Cmax - concentration plasmatique maximale (en milligrammes par litre)
t½ - demi-vie (en heures)
Vdéq - volume de distribution à l’état d’équilibre (en litres)
Les valeurs représentent les moyennes (écart-type).
Nouveau-nés
Quinze nouveau-nés souffrant de septicémie soupçonnée ont reçu TIMENTIN® par perfusion intraveineuse de 30 minutes. Des échantillons de sérum ont été prélevés à divers moments de 5 à 360 minutes après la première dose. Les données tirées de cette étude figurent au tableau 8.
Tableau 8 Résumé des données pharmacocinétiques de TIMENTIN® chez des nouveau-nés
| Nbre de patients | Âge moyen en jours (intervalle) | Dose de TIMENTIN® (mg/kg) i.v. 30 min | Poids moyen en kg (intervalle) | Médicament évalué | Cmax (mg/L) | T1/2 (h) | Vdéq (L) | ASC (mg• h/L) | Cl totale (l/h/kg) |
11 (5 prématurés) | 1,6 (0,33-4) | 51,75 | 2,94 (1,0-5,075) | Ticarcilline | 199,7 (72,3) | 4,11 (2,19) | 0,873 (0,37) | 1 248,5 (1 016,6) | 0,222 (0,23) |
| Acide clavulanique | 5,23 (1,44) | 1,68 (0,39) | 1,070 (0,46) | 12,7 (5,83) | 0,639 (0,42) | ||||
4 (4 prématurés) | 14 (8-24) | 51,75 | 1,408 (0,8-2,02) | Ticarcilline | 147,6 (43,1) | 3,14 (1,84) | 0,653 (0,271) | 713,8 (538,2) | 0,202 (0,171) |
| Acide clavulanique | 4,81 (1,39) | 1,81 (0,88) | 0,691 (0,307) | 13,2 (9,4) | 0,397 (0,403) |
Cmax - Concentration plasmatique maximale (en milligrammes par litre)
t1/2 - Demi-vie (en heures)
Vdéq - Volume de distribution à l’état d’équilibre (en litres)
ASC - Aire sous la courbe de la concentration en fonction du temps (en milligrammes heures par litre)
Cl totale - Clairance corporelle totale (en litres par heure et par kilogramme)
Les valeurs représentent les moyennes (écart-type).
Toxicologie
Chez les animaux
Toxicologie aiguë
On a étudié la toxicité aiguë de la ticarcilline disodique et du clavulanate de potassium, formulés dans des rapports de 15:1 et de 30:1 et administrés par voie intraveineuse à des souris et des rats. Les DL50 figurent au tableau 9.
Tableau 9 Toxicité aiguë
| Espèces | Voie | Sexe | Rapport des médicaments | DL50 (mg/kg) |
Souris Rats (4 jours) | i.v. i.v. i.v. | M F M F M F | 30:1 30:1 15:1 15:1 15:1 15:1 | > 1 240 >1 240 > 2 500 > 2 500 > 5 000 > 5 000 |
Les souris sont restées en observation pendant 14 jours et les rats, pendant 15 jours. Il n’y a eu aucune mortalité au cours du traitement ou de la période d’observation. Chez les souris, aucun effet clinique indésirable n’a été observé et l’examen post-mortem n’a révélé des anomalies chez aucun animal. Chez les rats, on a constaté un ralentissement du gain pondéral lié à la dose chez les femelles. Des hémorragies sous-cutanées se sont produites au point d’injection chez tous les animaux recevant la préparation à rapport élevé et chez 9 sujets sur 10 recevant celle à rapport faible. Aucune autre anomalie n’a été décelée à l’autopsie.
Toxicité subaiguë
Rats
Quatre groupes de rats Sprague Dawley comprenant 10 mâles et 10 femelles ont reçu, par voie intraveineuse, des doses de 131,25, 262,5, 525 ou 1 050 mg/kg par jour, pendant 35 jours, d’une préparation de ticarcilline disodique et de clavulanate de potassium formulée dans un rapport de 20:1. Le groupe de témoins et le groupe traité à forte dose comprenaient en outre 5 animaux de chaque sexe pour utilisation pendant la période de rétablissement de 14 jours. L’expérience a été réalisée dans des conditions cliniques contrôlées, de même que les examens de laboratoire, et elle a comporté des examens post-mortem et histopathologiques. Des convulsions ont précédé la mort de deux mâles et d’une femelle traités à forte dose (1 mâle a été sacrifié in extremis) le 26e et le 31e jour. Une autre femelle traitée à forte dose a dû être sacrifiée in extremis, le 28e jour, à cause d’une réaction au point d’injection (perte de peau au bout de la queue). On a observé des convulsions après l’administration du produit, à partir du 17e jour, chez les animaux traités à forte dose. De sévères lésions veineuses au point caudal d’injection ont parfois nécessité l’administration sous-cutanée à tous les niveaux posologiques. Les animaux traités aux doses de 525 et 1 050 mg/kg ont présenté une rigidité musculaire générale et des diminutions du gain pondéral liées à la dose (13 % et 19 % chez les mâles, 18 % et 9 % chez les femelles). Le gain de poids inférieur chez les animaux traités à la forte dose a continué pendant la période de rétablissement (40 % chez les femelles, 9 % chez les mâles). Tous les rats traités ont nettement diminué leur consommation d’aliments (≤ 12 %) et toutes les femelles traitées ont nettement réduit leur consommation d’eau (≤ 29 %). Il y a eu une légère diminution des paramètres érythrocytaires et des signes de réponse réticulocytaire chez les animaux traités à la dose de 1 050 mg/kg. À la fin de la période de régression, les paramètres érythrocytaires des animaux traités étaient légèrement plus élevés que ceux des témoins. Les numérations des plaquettes se sont élevées de 17 % chez les mâles traités à la forte dose et les numérations leucocytaires ont diminué de 23 % chez les mâles traités à la faible dose, et de 42 %, 46 % et 38 % chez les femelles recevant 262,5 525 et 1 050 mg/kg respectivement. On a constaté de faibles diminutions des taux de protéines sériques totales (6 %) et de l’albumine sérique (7 %) chez les femelles traitées à la forte dose, à la fin de la période d’administration et après celle de rétablissement.
On a noté une petite élévation du sodium dans le plasma (≤ 4 %) liée à la dose chez les femelles. Les résultats des analyses d’urine ou des examens ophtalmoscopiques n’ont fait ressortir aucune modification imputable au traitement. La fréquence et la gravité des réactions au lieu d’injection, consistant en érythème et formation de croûte, ont augmenté en fonction de la dose, en particulier chez les mâles, et ces réactions persistaient à la fin de la période de rétablissement chez les animaux traités à l’aide de la forte dose. L’augmentation du poids relatif des reins (≤ 10 %) chez les femelles recevant la dose de 1 050 mg/kg et chez les animaux recevant la dose de 525 mg/kg a persisté pendant toute la période de rétablissement. Il y a eu aussi des augmentations, proportionnelles à la dose, du poids relatif du foie (≤ 29 %) chez tous les mâles traités et chez les femelles traitées à la forte dose ainsi que du poids des glandes surrénales (≤ 20 %) chez toutes les femelles (sauf celles traitées à l’aide de la faible dose) et chez tous les mâles traités à la forte dose. On a également constaté une diminution du poids relatif du thymus (≤ 13 %) chez tous les mâles traités ainsi que chez les femelles traitées à la faible et à la forte dose. Après la période de rétablissement, le poids relatif des organes, chez les animaux traités à la forte dose, était légèrement supérieur à celui des organes provenant des témoins, sauf pour l’utérus des femelles et le thymus des mâles qui ont accusé une diminution de poids. Les chercheurs ont en outre observé un gonflement des hépatocytes et une altération cytoplasmique, accompagnés d’élévation du glycogène hépatique, chez tous les mâles traités à forte dose ainsi que chez la moitié des femelles traitées à forte dose et la moitié des mâles ayant reçu la dose de 525 mg/kg. Ces anomalies ont persisté pendant toute la période de rétablissement chez les mâles traités à forte dose.
Chiens
La ticarcilline disodique et le clavulanate de potassium dans un rapport de 20:1 ont fait l’objet d’un essai dans quatre groupes de chiens beagle, comprenant chacun 3 mâles et 3 femelles, traités par voie intraveineuse à raison de 131,25, 262,5, 525 et 1 050 kg/mg par jour pendant 32 jours. Un cinquième groupe d’animaux servait de témoin. Le groupe témoin et les groupes recevant la faible dose et la forte dose comprenaient en outre deux animaux de chaque sexe pour emploi pendant la période de rétablissement de trois jours. L’expérience a été réalisée dans des conditions cliniques contrôlées, de même que les examens de laboratoire, et elle a comporté des examens post-mortem et histopathologiques.
Une réaction indésirable s’est manifestée dès le premier jour de traitement, sous forme d’œdème et d’urticaire généralisée, chez des animaux des deux sexes dans les groupes traités. Des papules et un érythème sont apparus à la tête, au cou, aux oreilles et aux membres des animaux. En outre, les tissus autour du museau, des membres et des yeux étaient œdémateux. La peau de l’aine et de la région axillaire présentait un érythème. Les animaux paraissaient confus et agitaient la tête. Les symptômes de la réaction ont persisté jusqu’à deux heures, puis les animaux ont semblé normaux. La réaction est réapparue chaque jour à la suite de l’administration du médicament. Chez un chien ayant présenté cette réaction (1 050 mg/kg), l’épinéphrine administrée par voie intraveineuse a fait disparaître les symptômes en 60 secondes; par ailleurs, l’intensité des symptômes semblait diminuer lorsque les chiens étaient nourris 2 à 3 heures avant le traitement. La fréquence et l’intensité de la réaction étaient liées à la dose. Tous les chiens ayant reçu la forte dose ont manifesté une réaction presque chaque jour, alors que chez les chiens sous la faible dose, une réaction a été observée chez quelques sujets seulement et de façon sporadique. Les témoins n’ont pas manifesté de telles réactions. Des haut-le-cœur et des vomissements ont été observés occasionnellement chez les chiens ayant reçu 525 et 1 050 mg/kg. Le poids corporel, la consommation d’aliments et d’eau, les examens ophtalmologiques et électrocardiographiques n’ont révélé aucune anomalie imputable au médicament, après quatre semaines de traitement. Après deux semaines de traitement, on a constaté une élévation liée à la dose du temps de céphaline activé. Le même phénomène n’a pas été observé après quatre semaines de traitement. Les analyses biochimiques du sang, l’électrophorèse des protéines sériques et les analyses d’urine n’ont fait ressortir aucune différence entre les animaux traités et les témoins. L’examen pathologique macroscopique était sans particularité; toutefois, la moyenne des données groupées a fait ressortir une élévation significative du poids absolu et du poids relatif du foie chez les animaux traités à raison de 1 050 mg/kg.
Dans une étude analogue, on a administré pendant 28 jours des doses de 131,25, 393,75 et 1 050 mg/kg par jour d’une préparation de ticarcilline disodique et de clavulanate de potassium dans un rapport de 20:1, à des chiens répartis en quatre groupes de 3 mâles et 3 femelles chacun, le quatrième groupe servant de témoins. Les deux groupes recevant la faible dose et la forte dose ainsi que le groupe témoin comprenaient en outre deux chiens de chaque sexe pour emploi pendant la période de rétablissement de 14 jours. Trois des 5 mâles et 2 des 5 femelles recevant la dose de 1 050 mg/kg ont présenté, au maximum pendant 5 jours sur les 28 jours de traitement, des vomissements ou des haut-le-coeur durant ou immédiatement après la prise du médicament. Chez les chiens des deux sexes ayant reçu 1 050 mg/kg de médicament, on a constaté une élévation du temps de céphaline activé par rapport aux valeurs des témoins, après deux semaines et quatre semaines de traitement. Pendant la période de rétablissement, ces valeurs ont été semblables à celles enregistrées chez les témoins. L’examen pathologique macroscopique du foie a révélé une intensification de la coloration à l’APS (acide périodique Schiff) par suite d’élévation du glucose, chez les animaux ayant reçu 393,75 et 1 050 mg/kg.
Toxicologie chronique
Chiens
Quatre groupes de chiens beagle de race pure, composés chacun de 4 mâles et de 4 femelles, ont reçu par voie intraveineuse, pendant 13 semaines, 200, 400 et 800 mg/kg par jour d’une préparation de ticarcilline disodique et de clavulanate de potassium dans un rapport de 15:1. Le groupe témoin et celui ayant reçu la forte dose comprenaient en outre deux animaux de chaque sexe pour emploi pendant la période de rétablissement de 5 jours. L’expérience a été réalisée dans des conditions cliniques contrôlées, de même que les examens de laboratoire, et comportait des examens post-mortem et histopathologiques. Un chien mâle recevant 800 mg/kg par jour a dû être abattu pour des raisons humanitaires pendant la quatrième semaine de traitement. L’autopsie a révélé une perforation de l’épiploon, mais le chercheur a jugé que l’état de l’animal n’était pas imputable au traitement. Des vomissements se sont parfois présentés chez des animaux de tous les groupes, y compris le groupe témoin. Dans le groupe ayant reçu 800 mg/kg par jour, des vomissements sont survenus chez sept animaux sur huit, généralement pendant l’administration du médicament ou dans les minutes suivantes. Une réaction indésirable aiguë, sous la forme d’un œdème et d’une urticaire généralisée, s’est présentée au cours des huit premières semaines de traitement, chez tous les chiens qui recevaient la dose de 800 mg/kg par jour; ces chiens ont aussi manifesté une agitation de la tête pendant l’administration du médicament au cours de cette période et, une seule fois, chez un animal qui recevait la dose de 400 mg/kg par jour. Les animaux ayant reçu la forte dose ont accusé, au début, une perte pondérale (mâles, 2 %, femelles, 3 %), en rapport avec une diminution de leur consommation d’aliments, mais par la suite les modifications dans la consommation d’aliments et le poids corporel des animaux ont été comparable dans tous les groupes.
L’étude électrocardiographique a révélé qu’à la treizième semaine de traitement la fréquence cardiaque moyenne dans le groupe ayant reçu la forte dose était significativement inférieure (14 %) aux valeurs témoins, bien que les valeurs individuelles soient restées dans les limites normales. La fréquence cardiaque de trois des quatre animaux en rétablissement ayant auparavant reçu la dose de 800 mg/kg par jour était plus élevée pendant la cinquième semaine de rétablissement que pendant la treizième semaine de l’étude. On a constaté que les numérations leucocytaires totales, chez les femelles ayant reçu la forte dose, étaient plus basses pendant la sixième (28 %) et la douzième semaine (18 %) de traitement; une tendance analogue s’est aussi manifestée chez les mâles.
Il y a eu en même temps une élévation du temps de céphaline activé (≤ 12 %) chez les animaux recevant la préparation étudiée, à toutes les posologies. Au cours de la sixième semaine de traitement, on a relevé des taux de protéines totales significativement plus élevés (≤ 7 %) chez les animaux ayant reçu la forte dose ainsi qu’une élévation des taux d’albumine (≤ 13 %) chez les animaux ayant reçu la dose intermédiaire et la forte dose ainsi que chez les femelles ayant reçu la faible dose. Les résultats des analyses d’urine ont fait ressortir des moyennes de groupe inférieures pour les taux de sodium, de potassium et de chlorure, chez les mâles sous forte dose par rapport aux témoins. Ces différences ont été le plus prononcées pendant la cinquième semaine de rétablissement : sodium, 52 %; potassium, 40 %; chlorure, 41 %. Au même moment, ces taux étaient, au contraire, plus élevés chez les femelles ayant reçu la forte dose : sodium, 177 %, potassium, 168 %; chlorure, 174 %. L’examen pathologique macroscopique a révélé qu’une hémorragie périvasculaire s’était produite aux points d’injection chez quelques animaux de tous les groupes, y compris le groupe témoin. Aucune tendance liée à la dose n’a été observée au regard de la fréquence totale ou de la gravité de cette réaction. Chez les animaux sacrifiés après 13 semaines de traitement par la préparation étudiée, on a constaté une augmentation significative du poids du foie (≤ 40 %) ainsi qu’une augmentation significative du poids des reins (≤ 23 %) chez les animaux ayant reçu la dose de 800 mg/kg par jour et les femelles ayant reçu la dose de 400 mg/kg par jour. Chez les animaux sacrifiés après les cinq semaines de rétablissement, le poids des organes se situait dans les limites normales, bien que le foie et les reins aient eu tendance à augmenter de poids chez les animaux ayant reçu la forte dose. L’examen histopathologique a permis d’observer une agrégation du cytoplasme dans les hépatocytes de certains sujets des groupes ayant reçu la dose intermédiaire ou la forte dose; ce phénomène était accompagné d’agrégation intracytoplasmique du glycogène. On a noté une observation semblable à la fin de la période de rétablissement chez une femelle du groupe sous forte dose.
ÉTUDES DE LA REPRODUCTION
Fertilité et capacité générale de reproduction
Rats
Trois groupes de rats comprenant chacun 36 mâles et 36 femelles ont reçu, par voie sous-cutanée, du clavulanate de potassium à raison de 12,5, 25 ou 50 mg/kg par jour. Un quatrième groupe servait de témoin. Les mâles ont reçu leur dose chaque jour à partir de neuf semaines avant l’accouplement jusqu’au jour de leur sacrifice. Les femelles ont reçu leur dose à partir de deux semaines avant l’accouplement jusqu’au 19e jour de gestation ou jusqu’à ce qu’elles soient sacrifiées. Il n’y a eu aucune mortalité dans la génération F0. Des réactions locales aux points d’injection, telles qu’un épaississement de la peau, une hémorragie ou la formation d’une croûte, ont été observées chez quelques animaux de tous les groupes. La consommation d’eau des sujets traités était semblable à celle des témoins, à l’exception d’une légère augmentation (≤ 14 %) chez les mâles ayant reçu 50 mg/kg pendant les deux dernières semaines de la période précédant l’accouplement. Le poids corporel des animaux n’a pas subi d’effet défavorable, bien que, dans les groupes traités, le gain pondéral pendant la gestation ait été légèrement supérieur mais pas strictement lié à la dose. La performance était à peu près semblable en matière d’accouplement, de taux de conception et de durée de la gestation. L’autopsie a permis de constater que l’hémorragie locale, l’épaississement de la peau ou la formation de croûte aux points d’injection étaient légèrement plus marqués chez les mâles ayant reçu la dose intermédiaire et chez les mâles et les femelles ayant reçu la forte dose. Les données relatives aux portées, après césarienne, étaient comparables dans tous les groupes. De même, la fréquence des malformations importantes, des anomalies mineures et des variantes squelettiques était comparable dans tous les groupes et ces effets n’ont pas été imputés au médicament. Le traitement de la génération F0 n’a pas eu d’effet défavorable sur la génération F1, selon les moyennes obtenues pour le développement des petits avant sevrage, le gain de poids, le développement et le comportement après le sevrage, la performance en matière d’accouplement, le taux de conception et la taille des portées, de la naissance au sevrage de la génération F2.
Tératologie
Souris
L’essai a porté sur trois groupes de 40 souris femelles qui, après avoir été accouplées, ont reçu du clavulanate de potassium par voie sous-cutanée, du 6e au 15e jour de gestation, à la dose de 12,5, 25 ou 50 mg/kg par jour. Un quatrième groupe a servi de témoin. Il n’y a eu aucune mortalité dans la génération F0. On a noté la formation d’une croûte au point d’injection chez un animal traité à forte dose. Pendant la gestation et la lactation, le gain de poids corporel et la consommation d’aliments et d’eau étaient comparables chez les animaux traités et chez les témoins. Il y a eu une légère augmentation des résorptions totales dans les groupes ayant reçu la dose de 25 mg/kg et de 50 mg/kg, d’après les données relevées au 17e jour de gestation, ainsi qu’une augmentation significative de pertes après nidation dans le groupe ayant reçu la forte dose. Le poids des portées et le poids moyen des fœtus étaient comparables à ceux des témoins. Le traitement n’a pas eu d’effet sur le développement embryonnaire et fœtal ni sur la durée de la gestation. De la naissance au sevrage, la taille et le poids moyens des portées du groupe sous la forte dose étaient légèrement inférieurs. Les souriceaux du groupe sous la forte dose ont présenté un poids moyen légèrement plus élevé à partir du quatrième jour après leur naissance et les indices de développement sont survenus un peu plus tôt pour la majorité des observations. Dans la génération F1, il n’y a eu aucune mortalité et aucun signe imputables au traitement des femelles de la génération F0. Les moyennes hebdomadaires du poids corporel ou les moyennes du gain pondéral pendant la gestation et la lactation n’ont pas non plus présenté de différence constante en relation avec la dose. L’âge moyen de l’ouverture du vagin et de performance reproductrice était comparable dans tous les groupes. Enfin, on a observé une diminution de la taille moyenne des portées vivantes chez les souris issues d’animaux auparavant traités par 25 mg/kg et 50 mg/kg de la préparation étudiée, ce qui s’est traduit par un poids moyen des portées inférieur à celui des témoins et par une croissance supérieure des souriceaux.
Rats
Après avoir accouplé des rats femelles, réparties en trois groupes de 30 chacun, on leur a administré par voie sous-cutanée, du 6e au 15e jour de gestation, du clavulanate de potassium à la dose de 12,5, 25 ou 50 mg/kg par jour.
Un quatrième groupe a servi de témoin. Il n’y a eu aucune mortalité dans la génération F0. L’analyse statistique n’a fait ressortir aucune différence significative entre les groupes, en ce qui concerne la consommation d’aliments et d’eau, le gain pondéral et la durée de la gestation. Le traitement n’a pas eu d’effet statistiquement significatif sur la taille moyenne des portées, sur les pertes avant et après nidation, sur le poids moyen des portées ou des fœtus ni sur le rapport de masculinité dans les portées examinées par césarienne. On n’a pas constaté de malformations importantes et la fréquence des anomalies viscérales ou squelettiques mineures et des variantes squelettiques était semblable à celle des témoins. Pendant la durée de la lactation, il n’y avait aucune différence statistiquement significative entre les groupes dans la taille moyenne des portées, la mortalité des ratons, le poids des portées et le poids moyen des ratons. On a constaté un retard de croissance des ratons dans plusieurs portées de tous les groupes. Les indices de développement étaient comparables à ceux des témoins. Il n’y a pas eu de mortalité dans la génération F1. Le traitement des femelles F0 n’a pas eu d’effet défavorable sur le développement général de leurs petits, bien que ceux des femelles traitées à l’aide de la faible dose aient accusé une diminution du gain pondéral moyen à partir de la quatrième semaine jusqu’à la fin de l’expérience. L’âge moyen de l’ouverture du vagin était semblable dans tous les groupes. Les tests de développement du comportement ont donné des résultats analogues pour tous les groupes. La performance reproductrice et les paramètres des portées ultérieures n’ont pas été modifiés par le traitement. Enfin, on n’a constaté aucune anomalie imputable au traitement à l’examen post-mortem des générations F1 et F2 sacrifiées.
Dans une autre étude, on a accouplé trois groupes de 24 rats femelles, puis on leur a administré, du 6e au 15e jour de gestation, de la ticarcilline disodique et du clavulanate de potassium dans un rapport de 20:1, à la dose 262,5, 525 ou 1 050 mg/kg par jour. Un quatrième groupe a servi de témoin. Aucune mortalité n’est survenue. Le gain pondéral a été analogue à celui enregistré dans le groupe témoin. On a observé des selles molles et une réaction liée à la dose au point d’injection (c.-à-d. une irritation locale, une perte de poils ou les deux) dans tous les groupes de traitement.
En ce qui concerne les paramètres des portées, le traitement n’a eu aucune incidence sur le poids des fœtus et des portées, le rapport de masculinité des fœtus, la taille des portées vivantes et les pertes avant et après nidation. Dans le groupe traité à la forte dose, on a constaté une augmentation statistiquement significative des pertes avant nidation, mais elles n’ont pas été imputées au traitement du fait que la nidation se produit habituellement avant le 6e jour de gestation, moment auquel le traitement a commencé. Le traitement n’a pas eu d’incidence sur la fréquence des anomalies.
Études périnatales et postnatales
On a administré du clavulanate de potassium par voie sous-cutanée, à raison de 12,5, 25 ou 50 mg/kg par jour, à trois groupes composés de 20 rates gravides, à partir du 15e jour de gestation jusqu’au 21e jour après la mise-bas. Un quatrième groupe a servi de témoin. Aucune mortalité n’a été observée parmi les mères. D’après les observations quotidiennes, le traitement n’a eu aucune incidence sur les mères au regard du changement de poids, de la durée de la gestation et du taux de gravidité. Le traitement n’a pas eu non plus d’effet statistiquement significatif sur la croissance, sur les indices de développement avant et après le sevrage ni sur la capacité de reproduction. Le traitement n’a pas nui à la performance de la génération F1 aux épreuves du plan incliné et de la planche trouée. On a constaté une plus grande rapidité de la rentrée pour les femelles seulement aux doses de 25 mg/kg et 50 mg/kg dans les épreuves d’évitement passif, mais elle a été jugée de faible importance sur le plan biologique. En ce qui concerne les petits de la génération F2, aucune différence statistiquement significative ne s’est présentée dans les paramètres des portées jusqu’au sevrage ou dans la fréquence des malformations.
MUTAGÉNICITÉ
On a étudié l’effet de TIMENTIN® (ticarcilline disodique et clavulanate de potassium formulés dans un rapport de 15:1) sur la structure des chromosomes dans des lymphocytes périphériques humains de culture, qui ont été exposés à des concentrations de 400, 2 000 ou 10 000 mg/L pendant 24 heures.
Dans ce système d’essai, on a aussi examiné l’influence d’une co-incubation de deux heures avec un système d’activation métabolique extrait de foie de rat (mélange S-9). L’eau a servi de traitement témoin négatif. Comme traitement témoin positif, on a eu recours au cyclophosphamide, clastogène connu qui exige une activation métabolique pour obtenir une activité optimale. Tous les traitements ont été effectués en triplicata. On a arrêté la division cellulaire par l’addition de colcémide (0,4 mg/L) trois heures avant la récolte des cellules. Après la récolte, on a préparé les lames et examiné 100 métaphases provenant de chaque culture. La plus haute concentration de TIMENTIN® (10 000 mg/L) a provoqué un net effet toxique qui s’est manifesté par une réduction de 56 % des indices mitotiques dans les cultures non activées et de 76 % dans les cultures activées. Des élévations statistiquement significatives (p < 0,05) du nombre d’aberrations par rapport aux témoins n’ont été observées pour aucun traitement par TIMENTIN®. Cette affirmation reste vraie, que les aberrations de type délétion soient incluses ou non dans l’analyse. Le témoin positif, c’est-à-dire le cyclophosphamide, n’a provoqué des élévations significatives (p < 0,001) des lésions chromosomiques, par rapport à l’eau utilisée comme traitement témoin négatif, seulement lorsqu’on a ajouté le mélange S-9 au traitement.
Références ou bibliographie sommaire
- 1. Neu HC. Contribution of beta-lactamases to bacterial resistance and mechanisms to inhibit beta-lactamase. Amer J Med 1985; 79(5B) : 2-12.
- 2. Jackson D, Cockburn A, Cooper DL, Langley PF, Tasker TCG, White DJ. Clinical pharmacology and safety evaluation of Timentin. Amer J Med 1985; 79(5B) : 44-55.
- 3. Scully ED, Chin N, Neu HC. Pharmacology of ticarcillin combined with clavulanic acid in humans. Amer J Med 1985; 79(5B) : 39-43.
- 4. Croydon EAP, Hermoso C. An evaluation of the safety and tolerance of Timentin. J Antimicrob Chemother 1986; 17(c) : 233-240.
- 5. Jungbluth GL, Cooper DL, Doyle GD, Chudzik GM, Jusko WJ. Pharmacokinetics of ticarcillin and clavulanic acid (Timentin) in relation to renal function. Antimicrob Agents Chemother 1986; 30(6) : 896-900.
- 6. Bolton GC, Allen GD, Davies BE, Filer CW, Jeffrey DJ. The disposition of clavulanic acid in man. Xenobiotica 1986; 16 : 853-863.
- 7. Begue P, Quiniou F, Quinet B. Efficacy and pharmacokinetics of Timentin in paediatric infections. J Antimicrob Chemother 1986; 17(c): 81-91.
- 8. Clinical and Laboratory Standards Institute. Performance Standards for Antimicrobial Susceptibility Testing; Twenty-Fourth Informational Supplement. CLSI document M100-S24. Wayne, PA: Clinical and Laboratory Standards Institute; 2014.