


Monographie de produit - Vanrafia
Modifications importantes apportées récemment à la monographie
Aucune au moment de la plus récente approbation.
Table des matières
Modifications importantes apportées récemment à la monographie ..................................... 2
Table des matières ................................................................................................................. 2
Partie 1 : Renseignements destinés aux professionnels de la santé ........................................ 4
- 1.
Indications ....................................................................................................................... 4
1.1. Pédiatrie ................................................................................................................... 4
1.2. Gériatrie ................................................................................................................... 4
- 2. Contre-indications ........................................................................................................... 4
- 3. Encadré sur les mises en garde et précautions importantes ............................................. 4
- 4.
Posologie et administration ............................................................................................. 4
4.1. Considérations posologiques .................................................................................... 4
4.2. Posologie recommandée et ajustement posologique .............................................. 5
4.4. Administration .......................................................................................................... 5
4.5. Dose oubliée ............................................................................................................. 5
- 5. Surdose ........................................................................................................................... 5
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement ............................. 6
- 7.
Mises en garde et précautions ......................................................................................... 6
Santé reproductive ............................................................................................................... 7
7.1. Populations particulières .......................................................................................... 8
7.1.1 Grossesse ................................................................................................................. 8
7.1.2 Allaitement ............................................................................................................... 8
7.1.3 Enfants et adolescents ............................................................................................. 8
7.1.4 Personnes âgées ....................................................................................................... 8
- 8.
Effets indésirables ............................................................................................................ 8
8.1. Aperçu des effets indésirables .................................................................................. 8
8.2. Effets indésirables observés au cours des études cliniques ...................................... 9
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives .................................................... 10
- 9.
Interactions médicamenteuses ...................................................................................... 10
9.2. Aperçu des interactions médicamenteuses ............................................................ 10
9.4. Interactions médicament-médicament .................................................................. 11
9.5. Interactions médicament-aliment .......................................................................... 12
9.6. Interactions médicament-plante médicinale .......................................................... 12
9.7. Interactions médicament-examens de laboratoire ................................................ 12
- 10.
Pharmacologie clinique ................................................................................................. 13
10.1. Mode d’action ........................................................................................................ 13
10.2. Pharmacodynamie .................................................................................................. 13
10.3. Pharmacocinétique ................................................................................................ 13
- 11. Conservation, stabilité et mise au rebut ........................................................................ 14
- 12. Instructions particulières de manipulation du produit ................................................... 14
Partie 2 : Renseignements scientifiques................................................................................ 15
- 13. Renseignements pharmaceutiques ................................................................................ 15
- 14.
Études cliniques ............................................................................................................. 15
14.1. Études cliniques par indication ............................................................................... 15
- 15. Microbiologie ................................................................................................................ 19
- 16. Toxicologie non clinique ................................................................................................ 19
Renseignements destinés aux patient·e·s ............................................................................. 22
Partie 1 : Renseignements destinés aux professionnels de la santé
1. Indications
VANRAFIAMC est indiqué pour réduire la protéinurie chez l’adulte atteint de néphropathie à immunoglobuline A (IgAN) primitive qui risque de progresser rapidement, qui est généralement caractérisée par un rapport entre les taux urinaires de protéines et de créatinine (RPCU) ≥ 1,5 g/g.
1.1. Pédiatrie
Pédiatrie (< 18 ans) : Aucune étude n’a été menée chez des patients âgés de moins de 18 ans. L’innocuité et l’efficacité de VANRAFIA n’ont pas été établies chez les patients de moins de 18 ans. Par conséquent, Santé Canada n’a pas autorisé d’indication chez ces patients.
1.2. Gériatrie
Gériatrie (≥ 65 ans) : L’étude ALIGN portant sur VANRAFIA incluait 29 patients âgés d’au moins 65 ans (7 %) parmi ses participants. Il n’est pas nécessaire de modifier la posologie chez les patients âgés de 65 ans ou plus. Dans l’ensemble, aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre les patients âgés et les patients plus jeunes.
2. Contre-indications
VANRAFIA est contre-indiqué :
- chez les patientes enceintes (voir les sections 4, « Posologie et administration » et 7, « Mises en garde et précautions »);
- chez les patients hypersensibles à l’atrasentan ou à tout ingrédient de la formulation, notamment tout ingrédient non médicinal ou composant du contenant. Pour obtenir la liste complète des ingrédients, veuillez consulter la section 6, « Formes posologiques, teneurs, composition et conditionnement ».
3. Encadré sur les mises en garde et précautions importantes
MISE EN GARDE : TOXICITÉ EMBRYOFŒTALE
L’emploi de VANRAFIA est contre-indiqué chez la patiente enceinte; les données obtenues chez l’animal indiquent qu’il peut causer des anomalies congénitales graves. Il faut exclure toute possibilité de grossesse avant le début du traitement par VANRAFIA. Il faut conseiller à la patiente d’utiliser une méthode contraceptive efficace avant d’instaurer le traitement par VANRAFIA, durant le traitement et pendant un mois après l’arrêt du traitement. Il faut arrêter le traitement par VANRAFIA dès que possible si la patiente devient enceinte (voir les sections 2, « Contre-indications », 4, « Posologie et administration », 7, « Mises en garde et précautions » et la sous-section 7.1, « Populations particulières »).
4. Posologie et administration
4.1. Considérations posologiques
Chez les femmes aptes à procréer, amorcer le traitement par VANRAFIA uniquement après l’obtention d’un résultat négatif au test de grossesse. Le test de grossesse doit être effectué tous les mois pendant le traitement par VANRAFIA et un mois après l’arrêt du traitement (voir la section 7, « Mises en garde et précautions », sous-section 7.1, « Populations particulières »).
L’innocuité et l’efficacité de VANRAFIA n’ont pas été établies chez les patients atteints de néphropathie à IgA qui ne reçoivent pas une dose maximale tolérée d’un inhibiteur du système rénine-angiotensine (SRA) avant et pendant le traitement (voir la section 14, « Études cliniques »).
4.2. Posologie recommandée et ajustement posologique
La posologie recommandée de VANRAFIA est de 0,75 mg administré une fois par jour par voie orale.
Populations particulières
Insuffisance rénale : Il n’est pas nécessaire de modifier le schéma posologique en présence d’insuffisance rénale. L’emploi de VANRAFIA n’a pas été étudié chez des patients atteints de néphropathie terminale (DFGe < 15 mL/min/1,73 m2).
Insuffisance hépatique : Il n’est pas nécessaire de modifier la posologie en présence d’insuffisance hépatique légère ou modérée. L’innocuité et l’efficacité de VANRAFIA n’ont pas été établies chez les patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) (voir la sous-section 10.3, « Pharmacocinétique »).
Pédiatrie (< 18 ans) : Aucune étude n’a été menée chez des patients âgés de moins de 18 ans. L’innocuité et l’efficacité de VANRAFIA n’ont pas été établies chez les patients de moins de 18 ans.
Gériatrie (≥ 65 ans) : Il n’est pas nécessaire de modifier la posologie chez les patients âgés de 65 ans ou plus (voir la sous-section 10.3, « Pharmacocinétique »). Dans l’ensemble, aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre les patients âgés et les patients plus jeunes (voir la section 14, « Études cliniques »).
4.4. Administration
Il faut avaler les comprimés VANRAFIA entiers sans les écraser ou les mâcher. VANRAFIA peut être pris avec ou sans aliments.
4.5. Dose oubliée
Si un patient oublie de prendre une ou plusieurs doses, il doit prendre la dose prescrite à l’heure prévue d’administration de la dose suivante. Il ne faut pas doubler la dose pour compenser la dose oubliée.
5. Surdose
Aucun cas de surdosage de VANRAFIA n’a été rapporté. L’atrasentan a été administré à des volontaires en bonne santé en dose unique pouvant atteindre 139,5 mg et en doses multiples allant jusqu’à 40 mg/jour. Le surdosage de VANRAFIA peut entraîner une baisse de la tension artérielle, des céphalées ou de la vasodilatation. En cas de surdosage, les patients doivent faire l’objet d’une surveillance attentive pour détecter tout signe ou symptôme d’effets indésirables, et des mesures de soutien standard appropriées doivent être prises. Il est peu probable que la dialyse permette d’éliminer VANRAFIA, étant donné le degré élevé de fixation de l’atrasentan aux protéines.
Pour obtenir l’information la plus récente pour traiter une surdose présumée, communiquez avec le centre antipoison de votre région ou appelez au numéro sans frais de Santé Canada, 1-844 POISON-X (1-844-764-7669).
- 6. Formes pharmaceutiques, teneurs, composition et conditionnement
Tableau 1. Formes posologiques, teneurs et composition
Description
VANRAFIA à 0,75 mg : comprimé pelliculé à libération immédiate, rond, biconvexe, blanc à blanc cassé, portant l’inscription « 7 » sur un côté et ne portant pas d’inscription de l’autre côté.
VANRAFIA est offert en flacons de polyéthylène haute densité contenant un déshydratant, scellés par induction et munis d’un bouchon de polypropylène à l’épreuve des enfants. Chaque flacon contient 30 comprimés.
7. Mises en garde et précautions
Fonction hépatique
Des élévations des aminotransférases hépatiques (ASAT, ALAT) ont été observées pendant l’emploi de certains antagonistes des récepteurs de l’endothéline (ARE). Certains ARE ont été associés à une hépatotoxicité et à une insuffisance hépatique. Une élévation asymptomatique et passagère des taux des transaminases a été rapportée pendant l’emploi de VANRAFIA (voir la section 8, « Effets indésirables »). Effectuer le dosage des enzymes hépatiques avant la mise en route du traitement par VANRAFIA et renouveler pendant le traitement si l’état clinique le justifie.
En présence d’un taux élevé d’aminotransférases (≥ 3 fois plus élevé que la limite supérieure normale [LSN]), peser les risques et les bienfaits possibles du traitement avant de prescrire VANRAFIA et envisager un dosage périodique des enzymes hépatiques. VANRAFIA ne doit pas être administré aux patients atteints d’insuffisance hépatique grave.
Conseiller aux patients de signaler rapidement tout symptôme évoquant une atteinte hépatique (p. ex., nausées, vomissements, douleur dans le quadrant supérieur droit, fatigue, anorexie, ictère, urine foncée). En cas d’élévation cliniquement notable, soutenue et inexpliquée des taux d’ALAT et/ou d’ASAT, ou si l’élévation de ces taux s’accompagne d’une bilirubinémie plus de 2 fois plus élevée que la LSN ou
| Voie d’administration | Forme posologique/ | Ingrédients non médicinaux | ||
| teneur/composition | ||||
| orale | comprimé pelliculé renfermant 0,75 mg d’atrasentan (0,803 mg de chlorhydrate d’atrasentan) | Béhénate de glycérol, chlorhydrate de L-cystéine monohydraté, crospovidone, dioxyde de silice, hypromellose, lactose monohydraté et polyéthylène glycol. | ||
de symptômes cliniques d’atteinte hépatique (p. ex., ictère), cesser d’administrer VANRAFIA. Le traitement par VANRAFIA peut reprendre après le retour à la normale des taux des enzymes hépatiques chez les patients qui n’ont pas subi de manifestation clinique d’hépatotoxicité ou d’ictère.
Rétention liquidienne
La rétention liquidienne est un effet possible des ARE et a été observée au cours des études cliniques sur VANRAFIA (voir la section 8, « Effets indésirables »). Il convient d’effectuer le suivi des patients pour détecter tout signe ou symptôme de rétention liquidienne (p. ex., prise de poids, œdème périphérique). En présence de rétention liquidienne cliniquement importante, on doit évaluer le patient afin de cerner la cause du problème, si l’état clinique le justifie.
L’emploi de VANRAFIA n’a pas été évalué chez des patients atteints à la fois de néphropathie à IgA et d’insuffisance cardiaque.
Santé reproductive
- Fertilité
Une diminution du nombre de spermatozoïdes a été observée chez des patients qui prenaient d’autres ARE. À l’instar d’autres ARE, VANRAFIA peut nuire à la spermatogenèse.
Une diminution du nombre de spermatozoïdes a été observée chez certains patients atteints de néphropathie diabétique qui prenaient VANRAFIA à 0,75 mg une fois par jour; le nombre de spermatozoïdes est revenu à la normale en l’espace d’environ trois mois après l’abandon de ce médicament. L’effet de VANRAFIA sur la spermatogenèse n’a pas été étudié chez des patients atteints de néphropathie à IgA.
Dans le cadre d’études menées chez des rats et des chiens mâles, une dégénérescence des testicules a été observée à des doses correspondant respectivement à une exposition 53 fois et 31 fois plus élevée que l’aire sous la courbe (ASC) obtenue à la dose maximale recommandée chez l’humain (DMRH). Une diminution du nombre ou l’absence de corps jaunes, une hyperplasie kystique de l’endomètre avec métaplasie malpighienne et des kystes utérins ont été observés à des doses correspondant à une exposition 86 fois et 43 fois plus élevée que l’ASC obtenue à la DMRH chez des rats et des chiens femelles, respectivement; voir la section 16, « Toxicologie non clinique ».
- Contraception et test de grossesse
L’absence de grossesse doit être confirmée avant le début du traitement par VANRAFIA, systématiquement pendant le traitement et un mois après l’arrêt du traitement. En cas de retard des règles ou de présomption de grossesse, la patiente doit communiquer avec son médecin immédiatement afin de passer un test de grossesse. Si la grossesse est confirmée, le médecin doit discuter du risque pour la grossesse et le fœtus avec la patiente.
Toute patiente apte à procréer doit éviter de devenir enceinte en utilisant une méthode contraceptive efficace (méthode dont le taux d’échec est inférieur à 1 %) avant d’entreprendre le traitement par VANRAFIA, pendant le traitement et un mois après l’arrêt du traitement (voir la section 3, « Encadré sur les mises en garde et précautions importantes » et la sous-section 7.1, « Populations particulières »).
7.1. Populations particulières
7.1.1 Grossesse
VANRAFIA est contre-indiqué durant la grossesse (voir les sections 2, « Contre-indications » et 3, « Encadré sur les mises en garde et précautions importantes »). Il n’existe aucune donnée concernant l’utilisation de VANRAFIA chez les femmes enceintes. Chez les femmes atteintes de néphropathie à IgA (indication de VANRAFIA) et dont la grossesse est confirmée en clinique, le risque fondamental d’anomalie congénitale grave et de fausse-couche est inconnu.
Toxicité embryofœtale :
Dans le cadre d’études menées chez des rates et des lapines gravides, des effets toxiques sur le développement embryofœtal ont été observés à des doses inférieures à la DMRH selon l’ASC (voir la section 16, « Toxicologie non clinique »). Compte tenu des données issues des études menées chez l’animal, il faut informer toute patiente enceinte du risque auquel le fœtus peut être exposé. Il faut conseiller aux patientes d’informer leur professionnel de la santé de toute grossesse connue ou présumée.
7.1.2 Allaitement
On ne dispose d’aucune donnée sur le passage de l’atrasentan dans le lait maternel ou sur l’effet de ce médicament sur le bébé allaité ou la lactation. Il convient de peser les bienfaits de l’allaitement sur le développement et la santé du nourrisson, la nécessité clinique de VANRAFIA pour la mère ainsi que tout effet indésirable que VANRAFIA ou l’état de santé sous-jacent de la mère pourrait causer chez l’enfant allaité.
Les données obtenues chez l’animal indiquent que l’atrasentan est transmis aux petits allaités en quantité minime. Au 14e jour de lactation, le rapport petit/mère des concentrations plasmatiques d’atrasentan était de 0,192 pour une dose de 10 mg/kg/jour et de 0,357 pour une dose de 100 mg/kg/jour. L’atrasentan n’était pas présent en quantités détectables chez les petits du groupe ayant reçu 1 mg/kg/jour.
7.1.3 Enfants et adolescents
L’innocuité et l’efficacité de VANRAFIA n’ont pas été établies chez les enfants et les adolescents.
7.1.4 Personnes âgées
Dans l’ensemble, aucune différence n’a été observée sur les plans de l’innocuité et de l’efficacité entre les patients âgés et les patients plus jeunes.
8. Effets indésirables
8.1. Aperçu des effets indésirables
Les effets indésirables de VANRAFIA les plus fréquents dans le cadre de l’étude ALIGN étaient l’œdème périphérique (10 %), l’anémie (6 %) et la hausse des taux de transaminases (2 %) [voir les sous-sections 8.2, « Effets indésirables observés au cours des études cliniques et 7, « Mises en garde et précautions – Fonction hépatique et Rétention liquidienne »].
8.2. Effets indésirables observés au cours des études cliniques
Les essais cliniques sont menés dans des conditions très particulières. Par conséquent, la fréquence des effets indésirables observés au cours des essais cliniques peut ne pas refléter la fréquence observée dans la pratique clinique et ne doit pas être comparée à la fréquence déclarée dans les essais cliniques d’un autre médicament.
Néphropathie à immunoglobuline A (IgAN)
L’innocuité de VANRAFIA a été évaluée dans le cadre d’une étude de phase III contrôlée par placebo et menée avec répartition aléatoire et à double insu (étude ALIGN) chez des adultes atteints de néphropathie à IgA primitive avérée par analyse d’une pièce de biopsie, ayant un DFGe ≥ 30 mL/min/1,73 m2 et une protéinurie totale ≥ 1 g/jour, qui recevaient un inhibiteur du système rénine-angiotensine (SRA) en dose maximale tolérée stable. L’étude comprenait deux cohortes : une cohorte principale de participants recevant un traitement de fond par un inhibiteur du SRA et une cohorte exploratoire de participants recevant un inhibiteur du cotransporteur sodium-glucose de type 2 (SGLT2) en dose stable en plus d’un inhibiteur du SRA en dose stable. Les participants ont continué de recevoir l’inhibiteur du SRA (les deux cohortes) et l’inhibiteur du SGLT2 (cohorte exploratoire) en dose stable tout au long de l’étude.
L’ensemble de données sur les effets indésirables pour l’indication cible reposait sur 403 participants atteints de néphropathie à IgA ayant reçu au moins une dose du médicament à l’étude dans les deux cohortes regroupées dans le cadre de l’étude ALIGN. La durée médiane du traitement a été de 47 semaines (extrêmes de 0 et 128 semaines).
Les effets indésirables observés le plus souvent (touchant ≥ 5 % des patients) pendant l’emploi de VANRAFIA ont été l’œdème périphérique et l’anémie. Les effets indésirables observés chez ≥ 2 % des participants à l’étude ALIGN qui recevaient VANRAFIA et survenus plus souvent que dans le groupe placebo sont résumés au tableau 2.
Tableau 2. Effets indésirables rapportés chez ≥ 2 % des adultes atteints de néphropathie à IgA qui recevaient VANRAFIA et plus fréquents que dans le groupe placebo, pendant l’étude ALIGN
| Classification par système et organe / Terme privilégié | VANRAFIA (N = 201) n (%) | Placebo (N = 202) n (%) |
| Troubles sanguins et lymphatiques | ||
| Anémie | 12 (6) | 2 (1) |
| Troubles généraux et anomalies au point d’administration | ||
| Œdème périphérique | 21 (10) | 14 (7) |
| Épreuves de laboratoire | ||
| Hausse des taux des transaminases* | 4 (2) | 0 |
Termes groupés : L’œdème périphérique inclut l’œdème, l’œdème périphérique et la rétention liquidienne. | ||
L’anémie inclut l’anémie et la baisse du taux d’hémoglobine.
* Élévations des taux d’alanine aminotransférase (ALAT) ou d’aspartate aminotransférase (ASAT) portant ces taux à > 3 fois la LSN, rapportées parmi les effets indésirables; incluant la hausse du taux d’ALAT, un taux anormal d’ASAT, la hausse du taux d’ASAT, la hausse des taux des enzymes hépatiques et les anomalies observées à l’exploration fonctionnelle hépatique.
Baisse de la tension artérielle
Entre le début et la 36e semaine de l’étude ALIGN, les chiffres tensionnels systolique et diastolique ont en moyenne baissé de 3,5 et 4,1 mmHg respectivement chez les patients recevant VANRAFIA, mais ils ont augmenté de 2,7 et 2,4 mmHg chez les patients recevant le placebo. Des cas d’hypotension sont survenus chez 6 % des patients recevant de l’atrasentan et 4 % des patients recevant le placebo. Ces effets ont généralement été peu ou modérément graves, rarement symptomatiques, et n’ont pas nécessité l’abandon du traitement.
8.4. Résultats anormaux aux examens de laboratoire : données hématologiques, données biochimiques et autres données quantitatives
Conclusions des essais cliniques
Diminution du taux d’hémoglobine
Entre le début et la 36e semaine de l’étude ALIGN, le taux d’hémoglobine a baissé de 0,7 et 0,2 g/dL en moyenne chez les patients recevant respectivement VANRAFIA et le placebo. Pendant l’étude ALIGN, le taux d’hémoglobine a diminué pour s’établir à moins de 9 g/dL chez 2,5 et 1 % des patients recevant respectivement VANRAFIA et le placebo. Ces diminutions sont réputées être causées en partie par l’hémodilution. L’anémie a été signalée plus fréquemment dans le groupe VANRAFIA (6 %) que dans le groupe placebo (1 %). On n’a rapporté aucun abandon du traitement imputable à l’anémie ou à la diminution du taux d’hémoglobine pendant l’étude ALIGN.
Élévation des taux des transaminases hépatiques
Pendant l’étude ALIGN, les évaluations cliniques menées en laboratoire ont fait état d’élévations des taux d’ASAT ou d’ALAT portant ces taux à > 3 fois la LSN chez 4 patients (2 %) du groupe VANRAFIA et 2 patients (1 %) du groupe placebo. La hausse des taux des enzymes hépatiques dans le groupe placebo n’a pas été rapportée parmi les effets indésirables. Un participant du groupe VANRAFIA a présenté un taux d’ALAT ou d’ASAT > 5 fois la LSN. Des élévations du taux de phosphatase alcaline (PA) > 1,5 fois la LSN ont été observées chez 2 % des participants du groupe VANRAFIA et 1 % des participants du groupe placebo. Le traitement a été suspendu chez 2 des 4 patients du groupe VANRAFIA, puis il s’est poursuivi après le retour à la normale des taux d’ASAT ou d’ALAT.
9. Interactions médicamenteuses
9.2. Aperçu des interactions médicamenteuses
L’usage concomitant d’atrasentan et d’inducteurs puissants ou modérés des isoenzymes CYP3A est déconseillé, car il entraîne une diminution de l’exposition à l’atrasentan et une éventuelle perte d’efficacité (voir la sous-section 9.4, « Interactions médicament-médicament »).
L’usage concomitant d’atrasentan et d’inhibiteurs des polypeptides de transport des anions organiques 1B1 ou 1B3 (OATP1B1 ou OATP1B3) n’est pas recommandé, car il entraîne une augmentation cliniquement notable de l’exposition à l’atrasentan et un risque potentiellement accru d’effets indésirables (voir la sous-section 9.4, « Interactions médicament-médicament »).
9.4. Interactions médicament-médicament
Les produits énumérés au tableau suivant ont été mis en cause dans des rapports de cas ou des études d’interactions médicamenteuses, ou comportent un risque d’interaction de gravité et d’importance prévisibles.
Tableau 3. Interactions médicament-médicament établies ou potentielles
| Dénomination | Source des données | Effet | Commentaire clinique | ||
| commune du ou | |||||
| des produits | |||||
| médicamenteux | |||||
| Cyclosporine | EC | Après l’usage concomitant d’atrasentan et de cyclosporine ou d’inhibiteur d’OATP1B1 ou d’OATP1B3, la Cmax et l’ASC de l’atrasentan sont respectivement 4,3 et 3,8 fois plus importantes qu’après l’emploi d’atrasentan seul | L’usage de l’atrasentan avec des inhibiteurs d’OATP1B1 ou d’OATP1B3 (p. ex., cyclosporine) est déconseillé, car on s’attend à ce qu’il entraîne une augmentation de l’exposition à l’atrasentan. | ||
| Rifampicine | EC | Après l’usage concomitant d’atrasentan et de rifampicine (inducteur puissant de la CYP3A), la demi-vie de l’atrasentan est 4,3 fois plus courte et sa concentration plasmatique résiduelle est réduite de 90 %. | L’usage de l’atrasentan avec des inducteurs puissants ou modérés des enzymes CYP3A (p. ex., rifampicine, éfavirenz) est déconseillé. L’atrasentan étant un substrat de la CYP3A, son usage avec des inducteurs puissants ou modérés des enzymes CYP3A devrait en principe entraîner une diminution de l’exposition à l’atrasentan, qui peut nuire à l’efficacité de VANRAFIA. | ||
| Kétoconazole | EC | Après l’usage concomitant d’atrasentan et de kétoconazole (inhibiteur puissant de la CYP3A), l’ASC de l’atrasentan est 1,9 fois plus importante qu’après l’emploi d’atrasentan seul, mais la Cmax n’est pas altérée. | L’augmentation de l’exposition à l’atrasentan avec l’usage concomitant d’inhibiteurs de la CYP3A (p. ex., le kétoconazole) ne devrait pas être cliniquement notable. |
Légende : EC = essai clinique.
Études cliniques et démarches s’appuyant sur des modèles
Effet de l’atrasentan sur d’autres médicaments
Aucune différence cliniquement importante sur le plan pharmacocinétique n’a été observée après l’administration concomitante d’atrasentan et de midazolam (substrat de la CYP3A4) ou de losartan (substrat de la CYP2C9 et de la CYP3A4). Selon des données in vitro et cliniques, l’atrasentan administré à la DMRH ne se concentre pas en quantité suffisante dans la lumière de l’intestin ou la circulation générale pour interagir de manière cliniquement importante avec des substrats critiques de la glycoprotéine P (P-gp).
Études in vitro
Isoenzymes du cytochrome P450 : L’atrasentan est un substrat de la CYP3A. Dans des conditions in vitro, l’atrasentan inhibe les isoenzymes CYP3A, CYP2B6, CYP2C8 et CYP2C9, et induit la CYP3A et la CYP2B6, mais il ne devrait pas en principe causer d’interactions cliniquement importantes mettant en jeu ces isoenzymes du cytochrome P450 dans le foie. L’atrasentan n’inhibe pas les isoenzymes CYP1A2, CYP2C19 ou CYP2D6 et n’induit pas la CYP1A2.
Transporteurs : L’atrasentan est un substrat de la P-gp et des protéines de transport d’anions organiques OATP1B1 et OATP1B3, mais n’est pas un substrat des transporteurs BCRP, MRP2, MRP4, NTCP, OCT1 ou OATP2B1. Présent en concentration thérapeutique, l’atrasentan inhibe la P-gp et les protéines de transport OATP1B1 et OATP1B3, mais il n’inhibe pas les transporteurs MRP, NTCP, OCT, OAT1, MATE1 ou MATE2K.
9.5. Interactions médicament-aliment
VANRAFIA peut être pris avec ou sans aliments (voir la section 4, « Posologie et administration » et la sous-section 10.3, « Pharmacocinétique, Absorption »).
9.6. Interactions médicament-plante médicinale
L’existence d’interactions entre VANRAFIA et les herbes médicinales n’a pas été établie.
9.7. Interactions médicament-examens de laboratoire
Aucune preuve selon laquelle VANRAFIA nuirait aux épreuves de laboratoire n’a été établie.
10. Pharmacologie clinique
10.1. Mode d’action
L’atrasentan est un antagoniste puissant et hautement sélectif des récepteurs de l’endothéline A (ETA) qui a plus de 1800 fois plus d’affinité pour ce récepteur (Ki = 0,034 nM) que pour le récepteur de type B (Ki = 63,3 nM). Au cours d’études précliniques, l’atrasentan a entraîné l’atténuation de la réactivité des cellules mésangiales induite par l’endothéline-1 (ET-1) et des lésions glomérulaires et tubulointerstitielles ainsi qu’une diminution de la protéinurie. L’atrasentan fait diminuer la protéinurie chez les patients atteints de néphropathie à IgA. L’activation de l’ETA par l’ET-1 est un important facteur mis en cause dans la protéinurie, les lésions des cellules rénales, le dysfonctionnement des podocytes et l’activation des cellules mésangiales, qui donnent lieu à l’inflammation et à la fibrose des reins ainsi qu’au déclin progressif de la fonction rénale.
10.2. Pharmacodynamie
À l’issue d’une analyse du rapport entre l’exposition et les réactions, on a observé une réduction cliniquement importante du rapport entre les taux urinaires de protéines et de créatinine (RPCU) à la 36e semaine d’exposition plus ou moins intense à l’atrasentan administré à raison de 0,75 mg par jour. L’analyse du rapport exposition-réactions a permis de cerner une relation entre l’augmentation de l’exposition à l’atrasentan et l’anémie, mais on n’a pas observé de lien entre l’exposition à l’atrasentan et l’hypotension ou l’œdème périphérique.
Activité électrique du cœur
Une étude croisée spécifique, à dose unique, avec répartition aléatoire, contrôlée par placebo et par comparateur actif et comportant quatre périodes a été menée auprès de 48 volontaires sains. La dose la plus élevée testée était une dose unique de 6 mg d’atrasentan. Au cours d’une exposition à l’atrasentan plus élevée de 40 % que l’exposition clinique obtenue avec la dose maximale recommandée, on n’a pas observé d’allongement cliniquement important de l’intervalle QTc.
10.3. Pharmacocinétique
L’atrasentan est un agent à prise orale rapidement absorbé, dont l’ASC augmente de façon linéaire et proportionnelle aux doses comprises entre 0,35 et 30 mg. L’âge (de 19 à 77 ans), le sexe, la race, la présence d’une insuffisance rénale légère à grave (DFGe de 15 à 90 mL/min/1,73 m2) ou celle d’une insuffisance hépatique légère ou modérée (classe A ou B de Child-Pugh) n’ont pas eu d’incidence cliniquement importante sur le comportement pharmacocinétique de l’atrasentan. Le comportement pharmacocinétique de l’atrasentan n’a pas été étudié chez des patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) ou de néphropathie terminale (DFGe < 15 mL/min/1,73 m2).
Tableau 4. Résumé des paramètres pharmacocinétiques de l’atrasentan chez des volontaires sains après l’administration de comprimés à 0,75 mg
| Cmax (ng/mL) | Tmaxa (h) | t½b (h) | ASC0-∞ | CL/F (L/h) | Vdβ/F (L) | |||
| (ng•h/mL) | ||||||||
| Dose unique moyenne | 1,76 ± 1,74 | 0,48 ± 0,08 | 39,2 ± 43,4 | 57,2 ± 25,3 | 15,2 ± 5,83 | 1239 ± 672 | ||
a Tmax (temps requis pour atteindre la concentration maximale)
b t1/2 (demi-vie)
Absorption
Le délai d’obtention de la concentration plasmatique maximale (Tmax) d’atrasentan est d’environ 0,5 heure. Un deuxième pic, probablement attribuable au recyclage entéro-hépatique, est observé environ 12 heures après l’administration d’une dose par voie orale. L’état d’équilibre est atteint en l’espace de 7 jours d’administration une fois par jour et l’accumulation du médicament correspond à 2 à 3 fois la dose administrée.
Effet des aliments sur l’absorption
Lorsqu’un comprimé à 0,5 mg (utilisé dans les premières études cliniques) a été administré à une dose de 2 mg avec un repas riche en graisses (de 800 à 1000 Kcal, composé de graisses à > 50 %) à des sujets sains, le Tmax médian de l’atrasentan a augmenté de 3,5 heures, la Cmax a diminué de 67 % et l’exposition totale (ASC) n’a pas varié par rapport à l’état à jeun. VANRAFIA peut être pris avec ou sans nourriture (voir la sous-section 4.4, « Administration »).
Distribution
L’atrasentan se lie aux protéines plasmatiques humaines dans une très forte proportion (> 99 %) et est largement distribué, comme en témoigne son volume de distribution apparent estimé de 1180 L à l’état d’équilibre selon le modèle pharmacocinétique de population.
Métabolisme
L’atrasentan est largement biotransformé par la CYP3A et plusieurs uridine 5'-diphosphate glucuronosyltransférases (UGT); environ la moitié de la dose administrée est métabolisée par la CYP3A, l’autre moitié subissant une glucuro-conjugaison sous l’action de plusieurs UGT.
Élimination
La clairance corporelle apparente de l’atrasentan pris par voie orale (CL/F) est de 19 L/h, la demi-vie d’élimination terminale étant d’environ 43 heures à l’état d’équilibre.
Après l’administration d’une dose de 10 mg d’atrasentan radiomarqué, environ 86 % de la dose administrée sont récupérés dans les fèces (dont 5,5 % sous forme de molécule mère). L’excrétion rénale de l’atrasentan est minime, car moins de 4 % de la dose administrée sont récupérés dans les urines (sous forme de molécule mère en quantité négligeable).
11. Conservation, stabilité et mise au rebut
Conserver à une température se situant entre 15 et 25 °C. Jeter les comprimés inutilisés 35 jours après la première ouverture du flacon.
VANRAFIA doit être gardé hors de la portée et de la vue des enfants.
- 12. Instructions particulières de manipulation du produit
Sans objet.
Partie 2 : Renseignements scientifiques
13. Renseignements pharmaceutiques
Substance médicamenteuse
Dénomination commune : chlorhydrate d’atrasentan
Nom chimique : chlorhydrate d’acide (2R, 3R, 4S)-4-(1,3-benzodioxol-5-yl)-1-[2-(dibutylamino)-2-oxoéthyl]-2-(4-méthoxyphényl)-3-pyrrolidinecarboxylique
Formule moléculaire : C29H38N2O6HCl
Masse moléculaire relative : 547,1 g/mol
Formule développée :
Propriétés physicochimiques :
L’atrasentan est une poudre blanche à blanc cassé, légèrement hygroscopique et légèrement soluble dans l’eau.
14. Études cliniques
14.1. Études cliniques par indication
Néphropathie à immunoglobuline A (IgAN)
L’effet de VANRAFIA sur la protéinurie a été évalué dans le cadre d’une étude de phase III menée avec répartition aléatoire à double insu et contrôlée par placebo (étude ALIGN) chez des adultes atteints de néphropathie à IgA primitive avérée par analyse d’une pièce de biopsie, ayant un DFGe ≥ 30 mL/min/1,73 m2 et une protéinurie totale ≥ 1 g/jour, qui recevaient un inhibiteur du système rénine-angiotensine (SRA) en dose maximale tolérée stable. Les participants à cette étude se répartissaient dans deux cohortes, la cohorte principale comprenant 340 patients et la cohorte exploratoire, 64 patients qui recevaient également un inhibiteur du cotransporteur sodium-glucose de type 2 (SGLT2) en dose stable au début de l’étude. Les patients ont continué de recevoir l’inhibiteur du SRA (les deux cohortes) et l’inhibiteur du SGLT2 (cohorte exploratoire) en dose stable tout au long de l’étude. Les patients atteints d’autres formes de glomérulopathies ou qui avaient récemment reçu des immunosuppresseurs à action générale ont été exclus de l’étude. Suivant une répartition aléatoire dans un rapport de 1 pour 1, les patients ont reçu 0,75 mg de VANRAFIA ou un placebo une fois par jour. L’analyse de l’efficacité a porté sur les 270 premiers membres de la cohorte principale qui avaient participé à l’évaluation menée à la 36e semaine. Les caractéristiques initiales des participants étaient comparables dans les deux groupes de traitement (voir le tableau 6). Les principaux résultats relatifs à 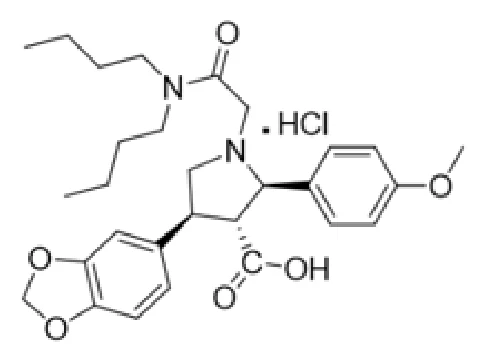 l’efficacité présentés ci-dessous (voir le tableau 7) reposent sur une analyse intermédiaire du paramètre d’évaluation principal, défini comme la variation en pourcentage par rapport aux valeurs initiales du rapport entre les taux urinaires de protéines et de créatinine sur 24 heures (RPCU sur 24 heures) à la 36e semaine. Les patients restent à l’insu pendant un total de 132 semaines. Le principal paramètre d’évaluation secondaire est la variation par rapport aux valeurs initiales du débit de filtration glomérulaire estimé (DFGe) à la dernière visite de l’étude (136e semaine). Ce paramètre d’évaluation n’a pas été pris en compte dans l’analyse intermédiaire de l’efficacité et sera analysé officiellement lors de l’analyse finale du volet à double insu de l’étude. L’étude est en cours.
Tableau 5. Résumé des données démographiques des patients dans les études cliniques sur la néphropathie à IgA
| Nom | Plan de l’essai | Posologie, voie | Nombre de sujets | Âge moyen (tranche) | Sexe | ||||
| (numéro) | d’administration et | ||||||||
| de l’essai | durée | ||||||||
ALIGN (CHK01- 01) En cours | Essai de phase III avec répartition aléatoire à double insu et contrôle par placebo | Atrasentan, 0,75 mg; placebo, par voie orale une fois par jour Durée médiane du traitement par atrasentan : 60,1 semaines (extrêmes : 0 et 128); par placebo : 59,1 semaines (extrêmes : 0 et 120) | N = 270 Atrasentan : 135 Placebo : 135 269 sujets traités Atrasentan : 134 Placebo : 135 | Atrasentan : 46 ans (extrêmes : 19 et 77) Placebo : 44 ans (extrêmes : 21 et 75) | Atrasentan : 54 femmes (40 %) 81 hommes (60 %) Placebo : 57 femmes (42 %) 78 hommes (58 %) | ||||
Tableau 6. Résumé des caractéristiques démographiques et cliniques initiales des participants à l’étude ALIGN (CHK01-01)
| Caractéristique | Atrasentan | Placebo (N = 135) | ||
| 0,75 mg 1 f.p.j. | ||||
| (N = 135) | ||||
| Âge moyen, années (É-T) | 45,7 (12,94) | 44,1 (11,03) | ||
| Âge médian, années (extrêmes) | 46 (19 et 77) | 44 (21 et 75) | ||
| Âge ≥ 65 ans, n (%) | 11 (8,1) | 6 (4,4) | ||
| Sexe, n (%) | ||||
| Masculin | 81 (60) | 78 (57,8) | ||
| Féminin | 54 (40) | 57 (42,2) | ||
| Ethnicité, n (%) | ||||
| Hispanique ou latino | 32 (23,7) | 24 (17,8) | ||
| Autre qu’hispanique ou latino | 98 (72,6) | 110 (81,5) | ||
| Caractéristique | Atrasentan | Placebo (N = 135) | ||
| 0,75 mg 1 f.p.j. | ||||
| (N = 135) | ||||
| Non rapportée | 5 (3,7) | 1 (0,7) | ||
| Race, n (%) | ||||
| Asiatique | 75 (55,6) | 79 (58,5) | ||
| Noire ou afro-américaine | 4 (3) | 1 (0,7) | ||
| Blanche | 49 (36,3) | 48 (35,6) | ||
| Non rapportée ou autre | 7 (5,2) | 7 (5,2) | ||
| Région géographique, n (%) | ||||
| Asie | 64 (47,4) | 63 (46,7) | ||
| Europe | 11 (8,1) | 13 (9,6) | ||
| Amérique du Nord | 20 (14,8) | 26 (19,3) | ||
| Amérique latine et Caraïbes | 29 (21,5) | 23 (17,0) | ||
| Océanie | 11 (8,1) | 10 (7,4) | ||
| Antécédents d’hypertension, n (%) | 78 (58,2) | 85 (63,0) | ||
| Antécédents de diabète de type 2, n (%) | 1 (0,7) | 3 (2,2) | ||
| Hématurie avérée sur bandelette urinaire, n (%) | 58 (43,0) | 63 (46,7) | ||
| TAS moyenne, mmHg (É-T) [3] | 125,4 (13,32) | 122,9 (12,32) | ||
| TAD moyenne, mmHg (É-T) [3] | 79,6 (9,85) | 78,7 (9,02) | ||
| Protéinurie totale sur 24 h, mg/jour, médiane (1er et 3e quartiles) [1] | 1847,4 (1314,0 et 2775,9) | 1851,0 (1328,9 et 2550,0) | ||
| Protéinurie totale sur 24 h > 3,5 g/jour, n (%) | 20 (14,8) | 21 (15,2) | ||
| RPCU24 h, mg/g, médiane (1er et 3e quartiles) [1] | 1435,7 (1006,7 et 1988,6) | 1429,2 (1100,9 et 1918,3) | ||
| DFGe moyen, mL/min/1,73 m2 (É-T) [2] | 58,28 (23,750) | 59,49 (24,417) | ||
| Usage d’inhibiteur du SRA au début, n (%) | 134 (99,3) | 132 (97,8) | ||
DFGe : débit de filtration glomérulaire estimé (équation du groupe CKD-EPI); É-T : écart-type; f.p.j. : fois par jour; RPCU24 h : rapport entre les taux de protéines et de créatinine dans les urines de 24 heures; SRA : système rénine-angiotensine; TAD : tension artérielle diastolique; TAS : tension artérielle systolique. [1] Valeur initiale fondée sur moyenne géométrique obtenue avec les 2 plus récents échantillons recueillis avant ou le premier jour de l’étude. [2] Valeur initiale fondée sur moyenne arithmétique obtenue avec les 2 plus récents échantillons recueillis avant ou le premier jour de l’étude. [3] Valeur initiale fondée sur moyenne arithmétique des trois mesures obtenues à la dernière évaluation menée avant ou le premier jour de l’étude. [5] Valeurs initiales du peptide natriurétique de type B se situant sous la limite inférieure de quantification (2,0 pg/mL) imputées comme suit : 1,9 pg/mL. | ||||
Résultats de l’étude
Le principal paramètre évalué était la réduction, exprimée en pourcentage, du RPCU24 h entre le début et la 36e semaine de l’étude (voir le tableau 7). L’étude a permis de constater qu’au bout de 36 semaines, VANRAFIA avait entraîné, dans une mesure statistiquement significative, une réduction plus importante du RPCU24 h que le placebo (écart de 36,1 %; p < 0,0001). L’effet du traitement sur le RPCU24 h a été semblable dans la cohorte exploratoire (patients recevant également un inhibiteur du SGLT2).
Tableau 7. Réduction procentuelle du RPCU24 h entre le début et la 36e semaine de l’étude ALIGN
VANRAFIA et soins de soutiena (N = 135) | Placebo et soins de soutiena (N = 135) | Différence (IC à 95 %)c,d Valeur de pe | ||||||
| Principal paramètre | ||||||||
| Réduction procentuelle du | 38,1 % (31,7 à 43,9 %) | 3,1 % (-7,3 à 12,4 %) | 36,1 % (26,4 à 44,6 %) p < 0,0001 | |||||
| RPCU24 h (IC à 95 %) entre | ||||||||
| le début et la | ||||||||
| 36e semaineb,d | ||||||||
| a Soins de soutien : principalement une dose maximale tolérée et stable d’inhibiteur du SRA. | ||||||||
| b Moyenne géométrique des moindres carrés de la variation du RPCU depuis le début, exprimée en | ||||||||
| pourcentage et intervalle de confiance à 95 %. | ||||||||
| c Évaluation du rapport entre les moyennes géométriques des moindres carrés de la variation du RPCU | ||||||||
| depuis le début, mettant VANRAFIA en parallèle avec un placebo, exprimé en pourcentage, intervalle de | ||||||||
| confiance à 95 % et valeur de p bilatérale. | ||||||||
| d Analyse fondée sur modèle mixte à mesures répétées incluant toutes les données observées sur le RPCU, | ||||||||
| sauf chez les sujets ayant subi des événements intercurrents (p. ex., restriction de la médication, dialyse | ||||||||
| chronique, greffe de rein). Chez ces sujets, les données sur le RPCU ont été exclues à partir de la date de | ||||||||
| survenue du premier événement intercurrent. Le seul événement intercurrent observé a été la restriction | ||||||||
| de la médication, qui a visé 3,0 et 5,2 % des sujets recevant respectivement VANRAFIA et le placebo. | ||||||||
| e Seuil de signification bilatéral de 0,01. | ||||||||
| Abréviations – IC : intervalle de confiance; N : nombre de sujets dans chaque groupe; RPCU : rapport entre | ||||||||
| les taux urinaires de protéines et de créatinine; SRA : système rénine-angiotensine; SGLT2 : cotransporteur | ||||||||
| sodium-glucose de type 2. | ||||||||
Une réduction progressive de la protéinurie a été observée dès la 6e semaine de traitement par VANRAFIA, pour se poursuivre jusqu’à la 36e semaine. La figure 1 illustre la variation procentuelle corrigée de la moyenne géométrique du RPCU depuis le début du traitement.
Figure 1 : Variation procentuelle de la moyenne géométrique du RPCU24 h observée à chaque évaluation, depuis le début de l’étude ALIGN
L’évaluation de la variation procentuelle corrigée du RPCU (mesuré dans les urines de 24 heures) par rapport au début de l’étude était fondée sur un modèle mixte à mesures répétées. La lettre N représente le nombre de cas évaluables inclus dans l’analyse (c’est-à-dire les sujets pour lesquels il ne manquait aucune donnée sur le RPCU et les covariables initiales) lors de chaque évaluation et dans chaque groupe de traitement. Les valeurs rapportées sur la figure et sous celle-ci ont été converties en pourcentage de réduction depuis le début de l’étude. Les réductions procentuelles relatives, issues de la comparaison entre VANRAFIA et le placebo, ont été estimées à partir d’un modèle de régression.
IC : intervalle de confiance; RPCU : rapport entre les taux urinaires de protéines et de créatinine.
Dans la cohorte principale, l’effet du traitement par VANRAFIA sur le RPCU sur 24 heures après 36 semaines de traitement était généralement similaire dans tous les sous-groupes prédéterminés stratifiés par âge, sexe, race ou caractéristiques cliniques initiales (p. ex., DGFe et protéinurie initiaux). Un effet similaire du traitement sur le RPCU sur 24 heures a également été constaté dans la cohorte exploratoire à la 36e semaine.
L’effet de VANRAFIA sur le ralentissement de la diminution du DFGe chez les patients atteints de néphropathie à IgA n’a pas été établi. Les résultats concernant le principal critère d’évaluation secondaire, à savoir le DFGe à la 136e semaine, ne sont pas encore disponibles.
15. Microbiologie
Aucune information microbiologique n’est requise pour ce produit médicamenteux.
16. Toxicologie non clinique
Toxicologie générale
Dans le cadre d’une étude de six mois menée chez le rat, des mâles et des femelles ont reçu des doses de 5, 20 et 60 mg/kg/jour d’atrasentan pendant 6 mois. Une augmentation du nombre de globules rouges, du taux d’hémoglobine, du taux d’hématocrite et du poids du cœur, du foie et des reins a été observée chez les mâles à la dose de 60 mg/kg/jour (exposition 1346 fois plus élevée que l’ASC obtenue à la DMRH) et chez les femelles à la dose de 20 mg/kg/jour (exposition 521 fois plus élevée que l’ASC obtenue à la DMRH). Une diminution du nombre ou l’absence de corps jaunes, une hyperplasie kystique de l’endomètre avec métaplasie malpighienne et des kystes utérins ont été observés chez les femelles à toutes les doses évaluées (exposition 86 fois plus élevée que l’ASC obtenue à la DMRH). Une dégénérescence des testicules a été observée à toutes les doses évaluées dans le cadre de l’étude (exposition 53 fois plus élevée que l’ASC obtenue à la DMRH).
Dans l’étude à plus long terme (9 mois) menée chez des chiens mâles et femelles ayant reçu des doses de 10, 30 et 100 mg/kg/jour d’atrasentan, une diminution du nombre d’érythrocytes, du taux d’hémoglobine et du taux d’hématocrite a été observée chez les mâles et les femelles à une ASC correspondant à 231 fois et 817 fois la DMRH, respectivement. Une augmentation du taux d’ALAT a été observée à une ASC correspondant à 978 fois et 817 fois la DMRH chez les mâles et les femelles, respectivement. Une augmentation du poids des ovaires, une hyperplasie des glandes mammaires, des corps jaunes volumineux et une hyperplasie glandulaire de l’utérus ont été observés chez les femelles à toutes les doses testées (de 10 mg base/kg/jour à 100 mg base/kg/jour), à partir d’une exposition environ 43 fois plus élevée que l’ASC obtenue à la DMRH. Une augmentation du poids des testicules, une inflammation de la prostate, un œdème interstitiel des testicules et une dégénérescence des testicules ont été observés chez les mâles à partir d’une dose de 10 mg base/kg/jour (exposition 31 fois plus élevée que l’ASC obtenue à la DMRH), tandis que des changements vacuolaires des testicules et une accumulation de lipides dans les cellules de Sertoli ont été observés à la dose la plus élevée (100 mg base/kg/jour), à une exposition 978 fois plus élevée que l’ASC obtenue à la DMRH.
Génotoxicité
L’atrasentan n’a montré aucun pouvoir génotoxique pendant le test in vitro de mutation inverse sur bactéries (test d’Ames), le test in vitro sur les lymphocytes humains, le test in vitro de mutagenèse sur cellules de lymphome de souris, les tests in vivo d’aberrations chromosomiques chez le rat et le test in vivo du micronoyau de souris.
Cancérogénicité
Chez des rats ayant reçu de l’atrasentan par gavage pendant 2 ans, on a observé une augmentation de la fréquence des polypes bénins du stroma utérin chez les femelles qui recevaient une dose de 2 mg/kg/jour (correspondant à une exposition environ 26 fois plus élevée que l’ASC obtenue à la DMRH). Aucun effet cancérogène n’a été observé chez les mâles et les femelles à la suite d’expositions correspondant respectivement à environ 110 fois et 13 fois l’ASC obtenue à la DMRH.
Aucune tumeur liée à l’emploi de l’atrasentan n’a été observée chez des souris transgéniques mâles et femelles ayant reçu cet agent pendant 6 mois en dose pouvant atteindre 60 mg/kg/jour (les plus fortes doses donnant lieu à une exposition 1812 fois plus élevée que celle obtenue avec la DMRH).
Toxicité pour la reproduction et le développement
Au cours d’une étude de fertilité menée chez des rats, des rats mâles ont reçu de l’atrasentan en doses de 5, 20 et 60 mg/kg/jour pendant les 3 mois précédant l’accouplement et après l’accouplement avec des rates non traitées. Une augmentation de l’incidence et de la gravité de la déplétion des cellules germinales testiculaires, une diminution de l’indice de fertilité et de fécondité, une diminution du nombre de sites d’implantation et de fœtus viables et une augmentation des pertes pré-implantation ont été observées aux doses de 20 et 60 mg/kg/jour (à des expositions 467 fois et 1621 fois plus élevées que l’ASC obtenue à la DMRH, respectivement). Les effets ont été réversibles chez les animaux ayant reçu une dose de 20 mg/kg/jour après une période de récupération de 5 mois. La dose de 5 mg/kg/jour (correspondant à une exposition environ 58 fois plus élevée que l’ASC obtenue à la DMRH) n’a eu aucun effet délétère sur la fertilité des rats mâles.
Au cours d’une étude de fertilité menée chez des rates, l’administration par gavage d’atrasentan (en doses de 5, 20 et 100 mg base/kg/jour) 14 jours avant l’accouplement s’est poursuivie jusqu’au 7e jour de gestation sans démontrer d’effet toxique sur l’ensemble de l’organisme ou sur la reproduction (variations du cycle œstral, indice de fertilité, nombre de corps jaunes, nombre de sites d’implantation, nombre d’embryons viables et non viables et pertes pré- et post-implantation) à une exposition environ 4000 fois plus élevée que l’ASC obtenue à la DMRH.
Tératogénicité
Au cours d’études du développement embryofœtal sur rates et lapines gravides, l’atrasentan s’est révélé tératogène et/ou toxique pour les embryons ou les fœtus.
Chez des rates gravides, l’administration par gavage d’atrasentan en doses de 0,1, 0,3, 1,0 et 3,0 mg/kg/jour tout au long de l’organogenèse (du 6e au 17e jour de gestation) s’est traduite par des anomalies du développement touchant principalement les oreilles, la mâchoire inférieure ou le crâne dans tous les groupes traités exposés à l’atrasentan en quantité décelable dans le plasma (0,3 mg/kg/jour et plus), à une exposition 2,4 fois plus élevée que l’ASC obtenue à la DMRH.
Chez des lapines gravides, l’administration par gavage d’atrasentan en doses de 0,1, 0,3, 1,0 et 3,0 mg/kg/jour tout au long de l’organogenèse (du 6e au 18e jour de gestation) s’est traduite par des malformations viscérales touchant notamment le système cardiovasculaire à toutes les doses évaluées, à une exposition 0,2 fois plus élevée que l’ASC obtenue à la DMRH à la dose de 0,3 mg/kg/jour (le plus bas taux d’atrasentan décelable dans le plasma).
Au cours d’études du développement prénatal et postnatal de ratons, des rates gravides ont reçu par gavage des doses d’atrasentan de 1, 10 ou 100 mg/kg/jour, du 15e jour de la gestation jusqu’au 20e jour de la lactation. Une augmentation de la mortalité des petits pendant la période précédant le sevrage ainsi qu’une augmentation du poids du cœur et une hypertrophie du myocarde ont été observées lorsque la dose de 100 mg/kg/jour a été administrée aux mères. Aucun effet délétère sur le développement prénatal ou postnatal n’a été observé chez les ratons dont les mères avaient reçu jusqu’à 10 mg/kg/jour d’atrasentan (donnant lieu à une exposition environ 61 fois plus élevée que l’ASC observée à la DMRH).