


Monographie de produit - Verquvo
1 INDICATIONS
VERQUVO (vériciguat) est indiqué pour le traitement de l’insuffisance cardiaque chronique symptomatique chez les adultes dont la fraction d’éjection est réduite et dont l’état a été stabilisé après un récent épisode de décompensation cardiaque nécessitant une hospitalisation et/ou un traitement diurétique par voie intraveineuse. VERQUVO doit être utilisé en association avec le traitement de standard pour l’insuffisance cardiaque.
Le traitement par VERQUVO doit être instauré sous la surveillance d’un professionnel de la santé expérimenté dans la prise en charge de l’insuffisance cardiaque (voir 4.1 Considérations posologiques).
1.1 Enfants
Enfants (< 18 ans) : Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication chez les enfants.
1.2 Personnes âgées
Personnes âgées (≥ 65 ans) : Parmi les sujets de l’étude VICTORIA traités par VERQUVO, 1 596 (63 %) avaient 65 ans et plus et 783 (31 %) avaient 75 ans et plus. On n’a pas observé de différences globales pour ce qui est de l’innocuité ou de l’efficacité de VERQUVO entre les patients de 65 ans et plus et les patients plus jeunes, mais on ne peut exclure la possibilité que certaines personnes âgées soient plus sensibles au médicament.
2 CONTRE-INDICATIONS
VERQUVO est contre-indiqué chez les patients :
- qui reçoivent aussi d’autres stimulateurs de la guanylate cyclase soluble (GCs), tels que le riociguat (voir 9.1 Interactions médicamenteuses graves)
- qui sont hypersensibles à ce médicament ou à un ingrédient entrant dans sa préparation, y compris les ingrédients non médicinaux ou les composants du contenant. Pour connaître la liste complète des ingrédients, voir 6 FORMES POSOLOGIQUES, CONCENTRATIONS, COMPOSITION ET EMBALLAGE.
3 ENCADRÉ SUR LES MISES EN GARDE ET PRÉCAUTIONS IMPORTANTES
Sans objet
4 POSOLOGIE ET ADMINISTRATION
4.1 Considérations posologiques
- Le traitement par VERQUVO doit être instauré sous la surveillance d’un professionnel de la santé expérimenté dans la prise en charge de l’insuffisance cardiaque (IC).
- Avant d’instaurer le traitement par VERQUVO, l’état du patient doit être cliniquement stabilisé et pris en charge par des traitements standards de l’IC après l’épisode de décompensation de l’IC (voir 14 ÉTUDES CLINIQUES). En particulier, il faut prendre soin d’optimiser la volémie et le traitement diurétique, en plus d’assurer une période de stabilisation suffisante pour maximiser les bienfaits de VERQUVO (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- Le traitement ne doit pas être instauré en présence d’une tension artérielle systolique inférieure à 100 mm Hg (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire).
Il faut faire preuve de prudence dans la décision d’instaurer un traitement par
VERQUVO lorsque le taux de NT-proBNP est particulièrement élevé (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Généralités).
- Avant d’instaurer le traitement par VERQUVO, la possibilité de grossesse doit être éliminée et l’allaitement doit être abandonné (voir 7.1.1 Femmes enceintes et 7.1.2 Allaitement).
4.2 Posologie recommandée et ajustement posologique
Adultes
- La dose initiale recommandée de VERQUVO est de 2,5 mg une fois par jour avec des aliments (voir 10.3 Pharmacocinétique, Absorption).
- La dose de VERQUVO doit être doublée environ toutes les 2 semaines pour atteindre la dose d’entretien de 10 mg une fois par jour, selon la tolérance du patient.
Si le patient ne tolère pas bien le médicament (p. ex. hypotension symptomatique ou tension artérielle systolique inférieure à 90 mm Hg), il est recommandé de réduire temporairement la dose ou de cesser l’administration de VERQUVO (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Appareil cardiovasculaire) :
- si la dose actuelle est de 5 ou 10 mg, diminuer la dose;
- si la dose actuelle est de 2,5 mg, interrompre le traitement.
- La dose maximale recommandée de VERQUVO est de 10 mg une fois par jour.
Enfants
Santé Canada n’a pas autorisé d’indication chez les enfants (voir 1.1 Enfants).
Personnes âgées
Il n’est pas nécessaire de modifier la dose de VERQUVO chez les personnes âgées (voir 7.1.4 Personnes âgées et 10.3 Pharmacocinétique; Populations particulières et états pathologiques).
Insuffisance rénale
Il n’est pas nécessaire de modifier la dose de VERQUVO chez les patients dont le taux de filtration glomérulaire estimé (TFGe) est de 15 mL/min/1,73 m2 ou plus (et qui ne sont pas dialysés). VERQUVO n’a pas été étudié chez les patients dont le TFGe est de moins de 15 mL/min/1,73 m2 au moment de l’instauration du traitement ou qui sont dialysés, et n’est donc pas recommandé chez ces patients (voir 7.1.5 Insuffisance rénale et 10.3 Pharmacocinétique; Populations particulières et états pathologiques; Insuffisance rénale).
Insuffisance hépatique
Il n’est pas nécessaire de modifier la dose de VERQUVO chez les patients présentant une insuffisance hépatique légère ou modérée. VERQUVO n’a pas été étudié chez les patients atteints d’insuffisance hépatique grave, et n’est donc pas recommandé chez eux (voir 7.1.6 Insuffisance hépatique et 10.3 Pharmacocinétique; Populations particulières et états pathologiques; Insuffisance hépatique).
4.4 Administration
Administrer un comprimé par voie orale à peu près à la même heure chaque jour. VERQUVO doit être pris avec de la nourriture.
Les patients qui sont incapables d’avaler des comprimés entiers peuvent écraser le comprimé VERQUVO et le mélanger avec de l’eau immédiatement avant de le prendre (voir 10.3 Pharmacocinétique, Absorption).
Renseignements sur les excipients
Lactose
Les patients qui présentent des problèmes héréditaires rares d’intolérance au galactose, de déficience totale en lactase ou de malabsorption du glucose/galactose ne doivent pas prendre VERQUVO.
Sodium
Chaque comprimé de VERQUVO contient moins de 25 mg de sodium, ce qui est considéré comme une faible quantité de sodium et convient aux régimes hyposodés.
4.5 Dose omise
Si le patient omet une dose, il doit la prendre dès qu’il s’en rend compte, le même jour. Le patient ne doit pas prendre deux doses de VERQUVO le même jour.
5 SURDOSAGE
On a peu de données sur le surdosage chez des patients traités par VERQUVO. L’étude VICTORIA a porté sur des doses de jusqu’à 10 mg. Un surdosage peut causer une hypotension. Le cas échéant, il faut administrer un traitement symptomatique. VERQUVO est peu susceptible d’être éliminé par l’hémodialyse en raison de sa forte liaison aux protéines.
Pour traiter une surdose présumée, communiquer avec le centre antipoison de la région.
6 FORMES PHARMACEUTIQUES, TENEURS, COMPOSITION ET CONDITIONNEMENT
Tableau 1 : Formes pharmaceutiques, concentrations/teneurs, composition et conditionnement
| Voie d’administration | Forme pharmaceutique/ concentration/teneur/co mposition | Ingrédients non médicinaux |
| voie orale | comprimés à 2,5 mg, 5 mg et 10 mg | Comprimé : cellulose microcristalline, croscarmellose sodique, hypromellose, lactose monohydraté, laurylsulfate de sodium et stéarate de magnésium Pellicule : dioxyde de titane (E171), hypromellose et talc. La pellicule du comprimé à 5 mg contient également de l’oxyde de fer rouge (E172). La pellicule du comprimé à 10 mg contient également de l’oxyde de fer jaune (E172). |
Les comprimés VERQUVO (vériciguat) sont offerts dans les teneurs ci-dessous. Comprimés pelliculés VERQUVO à 2,5 mg
Comprimés ronds et biconvexes blancs de 7 mm de diamètre portant les inscriptions en creux « 2.5 » d’un côté et « VC » de l’autre.
Comprimés pelliculés VERQUVO à 5 mg
Comprimés pelliculés ronds et biconvexes rouge-brun de 7 mm de diamètre portant les inscriptions en creux « 5 » d’un côté et « VC » de l’autre.
Comprimés pelliculés VERQUVO à 10 mg
Comprimés pelliculés ronds et biconvexes jaune-orangé de 9 mm de diamètre portant les inscriptions en creux « 10 » d’un côté et « VC » de l’autre.
VERQUVO est offert en plaquettes alvéolées de 14, 28 ou 98 comprimés.
7 MISES EN GARDE ET PRÉCAUTIONS
Généralités
Avant d’instaurer un traitement par VERQUVO, il faut s’assurer que l’état du patient est bien stabilisé (voir 4.1 Considérations posologiques), notamment lorsque le taux de NT-proBNP est particulièrement élevé.
Chez les patients de l’étude VICTORIA qui ont été hospitalisés en raison d’un événement témoignant d’une aggravation de l’IC (événement de référence), on a observé une réduction plus importante du risque de décès d’origine cardiovasculaire lorsque la période de stabilisation entre l’événement de référence et le début du traitement par VERQUVO était plus longue.
Patients dont le taux de NT-proBNP est particulièrement élevé
Des analyses de sous-groupes prédéfinies de l’étude clinique VICTORIA donnent à penser que le traitement par VERQUVO accroît la mortalité d’origine cardiovasculaire et le risque d’hospitalisation pour insuffisance cardiaque chez les patients dont le taux de NT-proBNP est particulièrement élevé (voir 14 ÉTUDES CLINIQUES).
Appareil cardiovasculaire
Hypotension symptomatique
VERQUVO peut causer une hypotension symptomatique. Au cours de l’étude clinique VICTORIA, des cas d’hypotension symptomatique ont été signalés à une fréquence plus élevée chez les patients traités par VERQUVO que chez les patients du groupe placebo (voir 8.2 Effets indésirables observés au cours des études cliniques). VERQUVO n’a pas été étudié chez les patients dont la tension artérielle systolique (TAS) était de moins de 100 mm Hg ou qui présentaient une hypotension symptomatique au moment de l’instauration du traitement.
Il faut envisager la possibilité d’hypotension symptomatique chez les patients présentant une hypovolémie, une obstruction sévère de la chambre de chasse, une hypotension de repos, un dysfonctionnement autonome ou des antécédents d’hypotension, ou qui reçoivent un traitement concomitant par des antihypertenseurs ou des dérivés nitrés organiques (voir 9.4 Interactions médicament-médicament). En cas d’hypotension symptomatique ou de TAS inférieure à 90 mm Hg, il faut envisager une réduction temporaire de la dose de VERQUVO ou une interruption du traitement par VERQUVO jusqu’à ce que la tension revienne à des valeurs normales.
L’expérience d’une utilisation concomitante de VERQUVO avec des nitrates à action prolongée chez des patients atteints de coronaropathie est limitée. Les patients qui devaient prendre des nitrates à action prolongée ont été exclus de l’étude clinique VICTORIA. L’utilisation concomitante de VERQUVO et d’inhibiteurs de la phosphodiestérase de type 5 (PDE-5), tels que le sildénafil, n’a pas été étudiée chez les patients atteints d’insuffisance cardiaque, et n’est donc pas recommandée en raison du risque accru d’hypotension symptomatique (voir 9.4 Interactions médicament-médicament).
Conduite de véhicules et utilisation de machines
VERQUVO exerce un effet mineur sur la capacité de conduire ou d’utiliser des machines. Lorsque vient le temps de conduire un véhicule ou d’utiliser une machine, le patient doit tenir compte que des étourdissements peuvent parfois survenir.
7.1 Populations particulières
7.1.1 Femmes enceintes
Il n’y a pas de données sur l’utilisation de VERQUVO pendant la grossesse. Les femmes enceintes ont été exclues de l’étude clinique de phase III. Des études menées sur des animaux ont révélé une toxicité chez la mère, ainsi que chez les embryons/fœtus liée à une pharmacodynamie exagérée à des doses inférieures à 10 fois la dose maximale recommandée chez l’humain (DMRH), qui est de 10 mg. Chez les lapins, une augmentation des avortements spontanés tardifs a été observée à des doses toxiques pour la mère égales ou supérieures à 3,7 fois le taux d’exposition chez l’humain à la DMRH (selon l’aire sous la courbe). Dans l’étude sur le développement pré- et postnatal chez les rats, le vériciguat administré aux mères a entraîné une réduction du poids corporel des petits à la naissance à des doses toxiques pour la mère égales ou supérieures à 7,3 fois la DMRH, selon la surface corporelle (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement).
En raison de risques possibles d’effets pharmacodynamiques pour la mère et le fœtus attribuables à son mode d’action, VERQUVO n’est pas recommandé pendant la grossesse ni chez les femmes en âge de procréer qui n’utilisent aucune méthode de contraception.
7.1.2 Femmes qui allaitent
On ignore si VERQUVO est excrété dans le lait maternel chez l’humain. Cependant, le vériciguat est présent dans le lait des rates en lactation et est transmis aux ratons allaités. Dans l’étude sur le développement pré- et postnatal chez les rats, les petits qui ont été exposés par la lactation au vériciguat administré à leur mère (à des doses égales ou supérieures à 7,3 fois la DMRH selon la surface corporelle) affichaient un poids corporel réduit et, par conséquent, un léger retard de la maturation sexuelle (voir 16 TOXICOLOGIE NON CLINIQUE, Toxicologie de la reproduction et du développement).
En raison des risques possibles pour le nourrisson, il n’est pas recommandé d’administrer VERQUVO pendant l’allaitement. Il faut décider soit de cesser l’allaitement, soit d’abandonner ou d’interrompre le traitement par VERQUVO, en tenant compte des bienfaits de l’allaitement pour l’enfant et des bienfaits du traitement pour la femme.
7.1.3 Enfants
Santé Canada ne dispose d’aucune donnée et n’a donc pas autorisé d’indication pour cette population (voir 1.1 Enfants).
7.1.4 Personnes âgées
Il n’est pas nécessaire de modifier la posologie de VERQUVO chez les personnes âgées. Parmi les sujets de l’étude VICTORIA traités par VERQUVO, 1 596 (63 %) avaient 65 ans et plus et 783 (31 %) avaient 75 ans et plus. On n’a pas observé de différences globales pour ce qui est de l’innocuité ou de l’efficacité de VERQUVO entre les patients de 65 ans et plus et les patients plus jeunes, mais on ne peut exclure la possibilité que certaines personnes âgées soient plus sensibles au médicament (voir 10.3 Pharmacocinétique et 14.1 Essais cliniques par indication).
7.1.5 Insuffisance rénale
Aucune étude n’a été menée chez des patients dont le TFGe est inférieur à 15 mL/min/1,73 m2 à l’instauration du traitement ou chez des patients dialysés; par conséquent, le traitement par VERQUVO n’est pas recommandé chez ces patients (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance rénale).
7.1.6 Insuffisance hépatique
Aucune étude n’a été menée chez des patients atteints d’insuffisance hépatique grave; par conséquent, le traitement par VERQUVO n’est pas recommandé chez ces patients (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance hépatique et 10.3 Pharmacocinétique, Populations particulières et états pathologiques, Insuffisance hépatique).
8 EFFETS INDÉSIRABLES
8.1 Aperçu des effets indésirables
L’innocuité de VERQUVO a été évaluée dans une étude pivot de phase III (VICTORIA) chez des adultes atteints d’insuffisance cardiaque chronique symptomatique et dont la fraction d’éjection était inférieure à 45 % après un événement témoignant d’une aggravation de l’insuffisance cardiaque.
Dans l’ensemble, des effets indésirables graves sont survenus chez 32,8 % des patients qui recevaient VERQUVO et chez 34,8 % de ceux qui recevaient le placebo au cours de l’étude VICTORIA. L’effet indésirable ayant mené à l’abandon du traitement le plus fréquemment signalé a été l’hypotension (voir 8.2 Effets indésirables observés au cours des études cliniques).
Les effets indésirables les plus souvent signalés (≥ 5 % des patients qui recevaient VERQUVO et fréquence plus élevée avec VERQUVO qu’avec le placebo) étaient les suivants : hypotension (16,4 % des patients qui recevaient VERQUVO et 14,9 % dedes patients qui recevaient le placebo), anémie (9,6 % des patients qui recevaient VERQUVO et 7,4 % de des patients qui recevaient le placebo) et étourdissements (6,7 % des patients qui recevaient VERQUVO et 6,0 % de des patients qui recevaient le placebo).
8.2 Effets indésirables observés au cours des études cliniques
Étant donné que les études cliniques sont menées dans des conditions très particulières, les taux des effets indésirables qui y sont observés peuvent ne pas refléter les taux observés dans la pratique courante et ne doivent pas être comparés aux taux observés dans le cadre des études cliniques portant sur un autre médicament. Les renseignements sur les effets indésirables provenant des études cliniques peuvent être utiles pour la détermination des effets indésirables liés aux médicaments et pour l’approximation des taux en contexte réel. La population visée par l’analyse de l’innocuité de l’étude VICTORIA, une étude de phase III randomisée, contrôlée par placebo et à double insu qui a été menée auprès d’adultes atteints d’insuffisance cardiaque chronique symptomatique dont la fraction d’éjection était de moins de 45 % après un événement témoignant d’une aggravation de l’insuffisance cardiaque, comptait 2 519 patients traités par VERQUVO (à une dose de jusqu’à 10 mg une fois par jour) et 2 515 patients traités par un placebo apparié (voir 14 ÉTUDES CLINIQUES). La durée moyenne d’exposition à VERQUVO a été de 1 an et la durée maximale a été de 2,6 ans.
Le Tableau 2 présente les effets indésirables du médicament survenus chez au moins 1 % des patients traités par VERQUVO et plus souvent que chez ceux du groupe placebo au cours de l’étude VICTORIA.
Tableau 2 : Effets indésirables du médicament survenus chez au moins 1 % des patients traités par VERQUVO et plus souvent que chez ceux du groupe placebo au cours de l’étude VICTORIA en fonction de la classe de système-organe
| Effet indésirable du médicament | VERQUVO N = 2 519 n (%) | Placebo N = 2 515 n (%) |
| Troubles du système sanguin et lymphatique | ||
| Anémie* | 243 (9,6) | 185 (7,4) |
| Troubles gastro-intestinaux | ||
| Nausées | 96 (3,8) | 67 (2,7) |
| Dyspepsie | 67 (2,7) | 27 (1,1) |
| Vomissements | 56 (2,2) | 45 (1,8) |
| Reflux gastro-œsophagien | 44 (1,7) | 17 (0,7) |
| Troubles du système nerveux | ||
| Étourdissements | 169 (6,7) | 150 (6,0) |
| Mal de tête | 86 (3,4) | 61 (2,4) |
| Syncope | 101 (4,0) | 88 (3,5) |
| Troubles vasculaires | ||
| Hypotension† | 412 (16,4) | 375 (14,9) |
* Dont anémie, anémie macrocytaire, anémie des maladies chroniques, anémie hémolytique auto-immune, anémie par perte de sang, anémie hémolytique, anémie hypochrome, anémie ferriprive, anémie microcytaire, anémie néphrogénique, anémie normochrome, anémie normocytaire normochrome, anémie normocytaire, pancytopénie, anémie pernicieuse, diminution de l’hématocrite, diminution de l’hémoglobine et diminution du nombre de globules rouges
† Dont réduction de la tension artérielle, réduction de la tension artérielle diastolique, réduction de la tension artérielle systolique, hypotension et hypotension orthostatique
Description de certains effets indésirables
Anémie
Dans l’étude VICTORIA, des cas d’anémie ont été signalés chez 9,6 % des patients traités par VERQUVO, comparativement à 7,4 % des patients qui recevaient le placebo, et ont été considérés comme des effets indésirables graves chez 1,9 % des patients traités par VERQUVO et chez 1,1 % des patients qui recevaient le placebo. Ces cas étaient généralement traitables et ont rarement mené à l’abandon du traitement. Une réduction de l’hématocrite et de l’hémoglobine a été observée chez une plus forte proportion des patients qui recevaient VERQUVO que ceux qui recevaient le placebo (Tableau 3). Hypotension
Dans l’étude VICTORIA, des épisodes d’hypotension ont été signalés chez 16,4 % des patients traités par VERQUVO, comparativement à 14,9 % des patients qui recevaient le placebo. Ces cas comprenaient également des épisodes d’hypotension orthostatique qui ont été signalés chez 1,3 % des patients traités par VERQUVO par rapport à 1,0 % des patients qui recevaient le placebo. Des cas d’hypotension symptomatique ont été signalés chez 9,1 % des patients traités par VERQUVO, comparativement à 7,9 % des patients qui recevaient le placebo et ont été considérés comme des effets indésirables graves chez 1,2 % des patients traités par VERQUVO et chez 1,5 % de ceux qui recevaient le placebo. Les cas ont été plus fréquents au cours des 4 premiers mois de traitement. Chez les patients qui recevaient VERQUVO, les épisodes d’hypotension étaient principalement d’intensité légère ou modérée et généralement traitables. Des cas d’hypotension ont mené à l’abandon du traitement chez 1,9 % des patients qui recevaient VERQUVO et chez 1,3 % de ceux qui recevaient le placebo. Les effets associés à l’hypotension, comme les étourdissements et la syncope, ont été plus fréquents chez les patients qui recevaient VERQUVO que chez ceux qui recevaient le placebo. Cependant, aucune différence n’a été observée entre les groupes quant aux chutes et aux fractures subséquentes.
8.3 Effets indésirables peu fréquents observés au cours des études cliniques
Dans l’étude VICTORIA, des effets indésirables évoquant des troubles hépatiques (quelle que soit la causalité) ont été observés à une fréquence inférieure à 1 % et à une fréquence plus élevée dans le groupe VERQUVO que dans le groupe placebo.
Les troubles hépatiques (0,9 % avec VERQUVO vs 0,5 % avec le placebo) comprenaient des cas de congestion hépatique (0,4 % avec VERQUVO vs 0,4 % avec le placebo), d’hépatite ischémique (0,3 % avec VERQUVO vs 0,2 % avec le placebo) et de lésion hépatique (0,3 % avec VERQUVO vs 0,1 % avec le placebo).
8.4 Résultats anormaux aux analyses biomédicales : données hématologiques, données biochimiques et autres données quantitatives
Le Tableau 3 présente les résultats anormaux aux analyses biomédicales de laboratoire anormauxsignalés chez au moins 1 % des patients traités par VERQUVO.
Tableau 3 : Résultats anormaux aux analyses biomédicales signalés chez au moins 1 % des patients traités par VERQUVO et plus souvent que chez les patients qui recevaient le placebo au cours de l’étude VICTORIA
Résultats anormaux aux analyses biomédicales | VERQUVO N = 2 057 n (%) | Placebo N = 2 092 n (%) |
Hématocrite (%) Diminution de 10 points de pourcentage et valeur < LIN | 81 (3,9) | 46 (2,2) |
Hémoglobine (g/dL) Diminution ≥ 3,0 g/dL et valeur < LIN | 103 (5,0) | 66 (3,2) |
LIN : limite inférieure de la normale
8.5 Effets indésirables observés après la commercialisation
Sans objet
9 INTERACTIONS MÉDICAMENTEUSES
9.1 Interactions médicamenteuses graves
Interactions médicamenteuses graves
VERQUVO est contre-indiqué chez les patients :
qui prennent en concomitance d’autres stimulateurs de la guanylate cyclase soluble
(GCs), comme le riociguat.
9.2 Aperçu des interactions médicamenteuses
Évaluation in vitro des interactions médicamenteuses
Le vériciguat est un substrat des enzymes CYP (CYP1A1, 1A2, 2J2, 3A4 et 3A5) et UGT (UGT1A1 et 1A9), ainsi que des protéines de transport gp-P (glycoprotéine P) et BCRP (protéine de résistance du cancer du sein) (voir 10.3 Pharmacocinétique, Métabolisme). Les effets des médicaments qui inhibent ou induisent ces enzymes et transporteurs ont fait l’objet d’études cliniques (voir 9.4 Interactions médicament-médicament). Les enzymes CYP jouent un rôle minime dans la clairance globale du vériciguat (< 5 % de la dose), de sorte que les inhibiteurs et les inducteurs des enzymes CYP ne devraient pas exercer d’effet cliniquement pertinent sur la pharmacocinétique du vériciguat. Selon des études in vitro, le vériciguat n’est pas un substrat du transporteur des cations organiques (OCT1) ni des polypeptides transporteurs d’anions organiques (OATP1B1 et OATP1B3).
Selon les études in vitro, le vériciguat et son N-glucuroconjugué ne sont ni des inhibiteurs des principales isoformes du CYP (CYP1A2, 2B6, 2C8, 2C9, 2C19, 2D6 et 3A4) ou de l’UGT (UGT1A1, 1A4, 1A6, 1A9, 2B4 et 2B7), ni des inducteurs des CYP1A2, 2B6 et 3A4, aux concentrations cliniquement pertinentes. De plus ,le vériciguat et son N-glucuroconjugué ne sont pas des inhibiteurs des protéines de transport des médicaments, dont la gp-P, la BCRP, la BSEP, l’OATP1B1/1B3, l’OAT1, l’OAT3, l’OCT1, l’OCT2, la MATE1 et la MATE2K, aux concentrations cliniquement pertinentes. Dans l’ensemble, l’administration de VERQUVO est peu susceptible d’influer sur la pharmacocinétique des médicaments concomitants qui sont des substrats de ces enzymes ou transporteurs.
Interactions pharmacodynamiques possibles
L’utilisation concomitante de médicaments ou de substances qui agissent sur la voie NO-GCs-GMPc peut accroître le risque d’hypotension symptomatique (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypotension symptomatique et 9.4 Interactions médicament-médicament). L’expérience clinique étant limitée, l’utilisation concomitante de VERQUVO avec des inhibiteurs de la PDE-5 n’est pas recommandée en cas d’insuffisance cardiaque.
9.3 Interactions médicament-comportement
Les interactions avec le comportement n’ont pas été établies.
9.4 Interactions médicament-médicament
Interactions pharmacocinétiques
Effets d’autres médicaments sur la pharmacocinétique du vériciguat
L‘administration concomitante du vériciguat avec des médicaments qui augmentent le pH gastrique, p. ex. l’oméprazole (inhibiteur de la pompe à protons) et des antiacides contenant de l’hydroxyde d’aluminium ou de magnésium, chez des sujets en bonne santé à jeun a réduit l’exposition (ASC) au vériciguat d’environ 30 %. Cependant, une analyse pharmacocinétique populationnelle a révélé que l’administration concomitante de vériciguat et de médicaments qui augmentent le pH gastrique n’a eu aucun effet notable sur la pharmacocinétique du vériciguat chez des patients atteints d’insuffisance cardiaque avec fraction d’éjection réduite (ICFEr) en dehors de l’état de jeûne (Tableau 4).
Il n’y a pas eu d’expérience clinique avec des inhibiteurs puissants de l’UGT1A9 ou des inhibiteurs combinés de l’UGT1A1 et de l’UGT1A9, de sorte que leurs effets sur la pharmacocinétique du vériciguat sont inconnus. Selon des simulations pharmacocinétiques physiologiques, il ne devrait y avoir aucune interaction notable sur le plan clinique avec l’atazanavir (inhibiteur de l’UGT1A1). Cependant, faute d’une étude clinique en bonne et due forme, la prudence est de mise.
Les effets des médicaments concomitants sur la pharmacocinétique du vériciguat ont été évalués dans le cadre d’études cliniques sur les interactions médicament-médicament, de modélisations pharmacocinétiques populationnelles ou de simulations pharmacocinétiques physiologiques (Tableau 4); aucun effet cliniquement pertinent n’a été observé.
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 4 : Effets d’autres médicaments sur la pharmacocinétique du vériciguat
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vériciguat | Rapport des moyennes géométriques (IC de 90 %) de la pharmacocinétique du vériciguat avec/sans médicament concomitant (aucun effet = 1,00) | Recommandation posologique | |
| ASC | Cmax | ||||
Médicaments qui augmentent le pH gastrique (p. ex. inhibiteurs de la pompe à protons, antagonistes des récepteurs H2 et antiacides)* Médicam ents qui augmente nt le pH gastrique (p. ex. inhibiteur s de la pompe à protons, antagonis tes des récepteur s H2 et antiacides )* | 2,5 à 10 mg, doses multiples | 0,99 (0,97; 1,01) | 0,99 (0,97; 1,01) | Pas d’ajustement de la dose de VERQUVO | |
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vériciguat | Rapport des moyennes géométriques (IC de 90 %) de la pharmacocinétique du vériciguat avec/sans médicament concomitant (aucun effet = 1,00) | Recommandation posologique | |
| ASC | Cmax | ||||
| Kétoconazole† (inhibiteur de multiples CYP et transporteurs) | 200 mg deux fois par jour, doses multiples | 1,25 mg, dose unique | 1,13 (1,06; 1,20) | 1,11 (1,02; 1,20) | Pas d’ajustement de la dose de VERQUVO |
Acide méfénamique† (inhibiteur de l’UGT1A9) | Dose initiale de 500 mg, puis 250 mg toutes les 6 heures pendant 48 heures | 2,5 mg, dose unique | 1,20 (1,13; 1,27) | 0,97 (0,90; 1,03) | Pas d’ajustement de la dose de VERQUVO |
Atazanavir‡ (inhibiteur de l’UGT1A1) | 400 mg une fois par jour | 10 mg, dose unique | 1,12 (1,07; 1,18) | 1,04 (1,03; 1,06) | Pas d’ajustement de la dose de VERQUVO |
Rifampicine† (inducteur de multiples CYP, de l’UGT1A1, de l’UGT1A9 et de la gp-P) | 600 mg une fois par jour pendant 8 jours | 10 mg, dose unique | 0,71 (0,64; 0,80) | 0,91 (0,80; 1,05) | Pas d’ajustement de la dose de VERQUVO |
| Digoxine† | 0,375 mg, doses multiples | 10 mg, dose unique | 0,98 (0,94; 1,02) | 1,01 (0,95; 1,07) | Pas d’ajustement de la dose de VERQUVO |
| Warfarine† | 25 mg, dose unique | 10 mg une fois par jour pendant 9 jours | 1,03 (1,00; 1,06) | 1,03 (0,99; 1,08) | Pas d’ajustement de la dose de VERQUVO |
Acide acétylsalicylique† | 500 mg une fois par jour pendant 2 jours | 15 mg, dose unique | 0,95 (0,85; 1,06) | 0,93 (0,81; 1,07) | Pas d’ajustement de la dose de VERQUVO |
Sildénafil†
25 mg, dose unique |
10 mg une fois par jour pendant 16 jours
| 1,01 (0,97; 1,04) | 1,01 (0,97; 1,07) | L’utilisation concomitante de VERQUVO et des inhibiteurs de la PDE-5, tels que le sildénafil, n’est pas recommandée. |
Sildénafil†
50 mg, dose unique |
10 mg une fois par
| L’utilisation concomitante de VERQUVO et des inhibiteurs de la PDE-5, tels que le sildénafil, n’est pas recommandée | |||
| 0,96 | 0,91 |
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vériciguat | Rapport des moyennes géométriques (IC de 90 %) de la pharmacocinétique du vériciguat avec/sans médicament concomitant (aucun effet = 1,00) | Recommandation posologique | |
| ASC | Cmax | ||||
| Sildénafil† | jour pendant 16 jours 10 mg une fois par jour pendant 16 jours | (0,92; 1,00) | (0,87; 0,96) | ||
100 mg, dose unique | 0,99 (0,95; 1,03) | 0,97 (0,92; 1,02) | L’utilisation concomitante de VERQUVO et des inhibiteurs de la PDE-5, tels que le sildénafil, n’est pas recommandée Pas d’ajustement de la dose de VERQUVO | ||
| Association sacubitril-valsartan† | 97/103 mg deux fois par jour pendant 14 jours | 2,5 mg, dose unique | 0,93 (0,89; 0,97) | 0,91 (0,84; 0,98) | |
IC : intervalle de confiance
* Selon la modélisation pharmacocinétique populationnelle des données des études VICTORIA et
SOCRATES-REDUCED.
† Selon les données obtenues chez des sujets en bonne santé.
‡ Selon une modélisation pharmacocinétique physiologique, l’intervalle représente un intervalle de population de 90 %.
Effets du vériciguat sur la pharmacocinétique d’autres médicaments
Les effets du vériciguat sur la pharmacocinétique des médicaments concomitants ont été évalués dans le cadre d’études cliniques sur les interactions médicament-médicament (Tableau 5); aucun effet cliniquement pertinent n’a été observé.
Le tableau ci-dessous se fonde sur des études d’interactions médicamenteuses ou des rapports de cas, ou sur d’éventuelles interactions dont on s’attend qu’elles soient intenses et graves (c.-à-d. mettant en cause des associations contre-indiquées).
Tableau 5 : Effets du vériciguat sur la pharmacocinétique d’autres médicaments
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vériciguat | Rapport des moyennes géométriques (IC de 90 %) de la pharmacocinétique du médicament concomitant avec/sans vériciguat (aucun effet = 1,00) | Recommandation posologique | ||
| ASC | Cmax | Cmin | ||||
| Midazolam* | 7,5 mg, dose unique | 10 mg une fois par jour pendant 4 jours | 0,82 (0,78; 0,87) | 0,77 (0,68; 0,86) | -- | Pas d’ajustement de la dose de midazolam |
| Médicament concomitant | Posologie du médicament concomitant | Posologie du vériciguat | Rapport des moyennes géométriques (IC de 90 %) de la pharmacocinétique du médicament concomitant avec/sans vériciguat (aucun effet = 1,00) | Recommandation posologique | ||
| ASC | Cmax | Cmin | ||||
| Digoxine* | 0,375 mg, doses multiples | 10 mg une fois par jour pendant 9 jours | 1,04 (0,99; 1,09) | -- | 1,00† (0,95, 1,06) | Pas d’ajustement de la dose de digoxine |
| R-warfarine* | warfarine, 25 mg, dose unique | 10 mg une fois par jour pendant 9 jours | 0,98 (0,97; 1,00) | 0,99 (0,96; 1,03) | -- | Pas d’ajustement de la dose de warfarine Pas d’ajustement de la dose de warfarine |
| S-warfarine* | 0,98 (0,96; 1,00) | 0,98 (0,95; 1,02) | -- | |||
Sildénafil* Sildénafil* Sildénafil* | 25 mg, dose unique 50 mg, dose unique | 10 mg une fois par jour pendant 16 jours | 1,22 (0,92; 1,63) | 1,14 (0,85; 1,53) | -- | L’utilisation concomitante de VERQUVO et des inhibiteurs de la PDE-5, tels que le sildénafil, n’est pas recommandée. L’utilisation concomitante de VERQUVO et des inhibiteurs de la PDE- 5, tels que le sildénafil, n’est pas recommandée. L’utilisation concomitante de VERQUVO et des inhibiteurs de la PDE- 5, tels que le sildénafil, n’est pas recommandée. |
| 1,17 (0,90; 1,52) | 1,20 (0,92; 1,58) | -- | ||||
100 mg, dose unique | 1,13 (0,87; 1,46) | 1,17 (0,91; 1,51) | -- | |||
| Sacubitril* | sacubitril/ valsartan, 97/103 mg deux fois par jour pendant 14 jours sacubitril/ valsartan, 97/103 mg deux fois par jour pendant 14 jours sacubitril/ valsartan, 97/103 mg deux fois par jour pendant 14 jours | 2,5 mg une fois par jour pendant 14 jours 2,5 mg une fois par jour pendant 14 jours 2,5 mg une fois par jour pendant 14 jours | 1,08 (0,99; 1,18) | 1,18 (0,89; 1,57) | -- | Il n’est pas nécessaire d’ajuster la dose de l’association sacubitril-valsartan. Il n’est pas nécessaire d’ajuster la dose de l’association sacubitril-valsartan. Il n’est pas nécessaire d’ajuster la dose de l’association sacubitril-valsartan. |
| Valsartan* | 1,12 (0,95; 1,31) | 1,13 (0,98; 1,30) | -- | |||
| LBQ657 (métabolite actif du sacubitril) * | 1,01 (0,97; 1,06) | 1,02 (0,97; 1,06) | -- | |||
IC : intervalle de confiance
* Selon les données obtenues chez des sujets en bonne santé. † La Cmin de la digoxine a été calculée le jour 10. Interactions pharmacodynamiques
Acide acétylsalicylique
L’administration concomitante d’une dose de 15 mg de vériciguat et de 500 mg d’acide acétylsalicylique à des sujets en bonne santé n’a pas modifié le temps de saignement ou l’agrégation plaquettaire, comparativement à la dose de 500 mg d’acide acétylsalicylique employée seule.
Warfarine
L’administration de doses multiples de vériciguat à raison de 10 mg une fois par jour à des sujets en bonne santé n’a pas modifié l’effet d’une dose unique de 25 mg de warfarine sur le temps de prothrombine et l’activité des facteurs II, VII et X.
Association sacubitril-valsartan
L’administration de doses multiples de 2,5 mg de vériciguat avec des doses multiples de l’association sacubitril-valsartan (97 et 103 mg) à des sujets en bonne santé n’a pas intensifié l’effet de l’association sacubitril/valsartan sur la tension artérielle en position assise.
Sildénafil
L’administration de doses uniques de sildénafil (25, 50 ou 100 mg) avec des doses multiples de 10 mg de vériciguat une fois par jour à des sujets en bonne santé a été associée à une réduction supplémentaire moyenne de la tension artérielle en position assise de pas plus de 5,4 mm Hg (TA systolique/diastolique, TA moyenne) par rapport à la monothérapie par le vériciguat. Aucune tendance liée à la dose n’a été observée avec les diverses doses de sildénafil (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypotension symptomatique).
Dérivés nitrés organiques
Chez les patients atteints de coronaropathie, l’administration concomitante de multiples doses de vériciguat, augmentées graduellement jusqu’à 10 mg une fois par jour, n’a pas modifié de façon significative les effets sur la TA en position assise d’un dérivé nitré à courte durée d’action (nitroglycérine en vaporisateur à 0,4 mg), mais a été associée à une réduction supplémentaire moyenne de la TAS en position assise de 2 à 5 mm Hg lorsque le vériciguat a été administré en concomitance avec un dérivé nitré à longue durée d’action (mononitrate d’isosorbide à libération modifiée à 60 mg).
Chez les patients atteints d’insuffisance cardiaque, l’utilisation concomitante de dérivés nitrés à courte durée d’action a été bien tolérée. On a peu d’expérience de l’administration concomitante de vériciguat et de dérivés nitrés à longue durée d’action chez les patients atteints de coronaropathie. Les patients devant prendre des dérivés nitrés à longue durée d’action ont été exclus de l’essai clinique VICTORIA (voir 7 MISES EN GARDE ET PRÉCAUTIONS, Hypotension symptomatique).
9.5 Interactions médicament-aliment
La nourriture influe sur l’absorption du vériciguat (voir 10.3 Phamacocinétique, Absorption). VERQUVO doit être pris avec de la nourriture (voir 4.4 Administration).
9.6 Interactions médicament-plante médicinale
Les interactions avec des produits à base de plante médicinale n’ont pas été établies. 9.7 Interactions médicament-examens de laboratoire
Les interactions avec les examens laboratoire n’ont pas été établies.
10 PHARMACOLOGIE CLINIQUE
10.1 Mode d’action
L’insuffisance cardiaque est associée à une altération de la synthèse du monoxyde d’azote (NO) et à une réduction de la production de guanosine monophosphate cyclique (GMPc). Le vériciguat est un stimulateur de la guanylate cyclase soluble (GCs). La GCs catalyse la synthèse de la guanosine monophosphate cyclique (GMPc) intracellulaire, molécule de signalisation qui régule des processus physiologiques critiques, tels que la contractilité cardiaque, le tonus vasculaire et le remodelage cardiaque. Les modes d’action qui contribuent à la réduction des accidents cardiovasculaires avec VERQUVO ne sont pas entièrement compris. Une stimulation in vitro de la GCs par le vériciguat a entraîné la production de GMPc et une vasorelaxation, indépendamment de l’oxyde nitrique (NO). Dans des contextes expérimentaux cliniques et non cliniques, le vériciguat réduit la tension artérielle moyenne et la résistance vasculaire, et augmente la fréquence cardiaque et le débit cardiaque.
10.2 Pharmacodynamie
Les effets pharmacodynamiques du vériciguat ont été évalués après l’administration d’une seule dose et de multiples doses à des sujets en bonne santé et à des patients atteints d’insuffisance cardiaque, et ont correspondu au mode d’action d’un stimulateur de la GCs. Au cours de l’étude VICTORIA, la réduction moyenne de la tension artérielle systolique a été d’environ 1 ou 2 mm Hg de plus chez les patients recevant VERQUVO que chez ceux du groupe placebo.
Au cours d’une étude de détermination posologique contrôlée par placebo d’une durée de 12 semaines (SOCRATES-REDUCED) menée auprès de patients atteints d’insuffisance cardiaque, le vériciguat a produit par rapport au placebo une réduction proportionnelle à la dose du taux de NT-proBNP, un biomarqueur de l’insuffisance cardiaque, en association au traitement standard. Au cours de l’étude VICTORIA, la réduction estimative du taux de NT-proBNP après 32 semaines par rapport au départ a été plus grande chez les patients traités par VERQUVO que chez ceux du groupe placebo (rapport des moyennes géométriques de 0,90 [IC de 95 % de 0,85 à 0,96]).
Électrophysiologie cardiaque
Une étude particulière randomisée, à deux groupes, contrôlée par placebo et agent actif a été menée auprès de 72 patients présentant une coronaropathie stable. Après une période fixe d’augmentation de la dose, la dose la plus élevée de vériciguat qui a été évaluée était de 10 mg une fois par jour pendant 14 jours. Le vériciguat à 10 mg à l’état d’équilibre n’a pas produit d’allongement cliniquement pertinent de l’intervalle QTc, l’allongement moyen maximum de l’intervalle QTc n’ayant pas dépassé 6 ms (limite supérieure de l’intervalle de confiance de 90 % < 10 ms). La Cmax moyenne atteinte avec la dose de 10 mg dans cette étude était de 322 μg/L après la dernière administration du vériciguat. Chez les patients atteints d’insuffisance cardiaque, la Cmax moyenne à l’état d’équilibre pour la dose de 10 mg était de 350 μg/L.
Aucun signe de risque proarythmique n’a été observé dans une évaluation in vitro du vériciguat ou de son métabolite principal, soit le N-glucuronide. L’inhibition des canaux ioniques cardiaques (hERG, hNav1.5 ou hKvLQT1/mink) a seulement été observée à des valeurs substantiellement supérieures (> 150 fois) à celles de la Cmax de la fraction libre à la dose cible recommandée de 10 mg.
10.3 Pharmacocinétique
Chez des participants en bonne santé, la pharmacocinétique du vériciguat est proportionnelle à la dose et indépendante du temps, et la variabilité est faible ou modérée quand le médicament est pris avec des aliments (Tableau 6). Le vériciguat s’accumule dans le plasma jusqu’à concurrence de 140 à 157 % (chez des participants chinois en bonne santé) et l’état d’équilibre pharmacocinétique est atteint après environ 6 jours.
Tableau 6 : Paramètres pharmacocinétiques d’une dose unique – linéarité avec une alimentation riche en gras/calories (non à jeun) et effet des aliments chez des sujets en bonne santé
| Paramètre pharmacocinétique | ASC0-T1 (ng∙h/mL) | Cmax1 (ng/mL) | Tmax2 (h) | t½3 (h) |
1 x 2,5 mg Non à jeun n = 27 | 1 270,0 1 290,0 (18,0) | 72,0 73,1 (17,5) | 4,0 [1,5 – 5,0] | 18,7 (17,0) |
1 x 5 mg Non à jeun n = 28 | 2 390,0 2 440,0 (19,9) | 128,0 131,0 (20,2) | 4,0 [1,5 – 4,5] | 18,5 (17,7) |
1 x 10 mg Non à jeun n = 29 | 5 210,0 5 290,0 (16,7) | 274,0 277,0 (14,3) | 4,5 [3,0 – 8,0] | 18,3 (19,1) |
| 1 x 10 mg À jeun n = 29 | 3 600,0 3 880,0 (37,5) | 195,0 225,0 (51,3) | 2,0 [1,0 – 4,5] | 19,4 (27,4) |
1 Moyenne géométrique / moyenne arithmétique (CV[%])
2 Médiane [min.-max.]
3 Moyenne arithmétique (CV[%])
Chez des patients atteints d’IC-FEr, on estime que les paramètres pharmacocinétiques du vériciguat ne sont pas tout à fait proportionnels lorsque le vériciguat est pris avec des aliments. Les paramètres pharmacocinétiques populationnels moyens à l’état d’équilibre du vériciguat chez les patients atteints d’IC-FEr sont résumés au Tableau 7.
Tableau 7 : Moyenne géométrique (CV [%]) à l’état d’équilibre des paramètres pharmacocinétiques plasmatiques du vériciguat à 2,5 mg, 5 mg et 10 mg selon un modèle pharmacocinétique populationnel (simulation à dose fixe) chez des patients atteints d’IC-FEr (N = 2 321)
| Cmax (ng/mL) | Tmax (h) | t½ (h) | ASCtau (ng∙h/mL) | CL/F (L/h) | Vd/F (L) | |
| 2,5 mg | 120 (29,0) | 2,12 (5,99) | 29,5 (31,5) | 2 300 (33,9) | 1,09 (33,9) | 46,8 (35,5) |
| 5 mg | 201 (29,0) | 2,12 (5,99) | 29,5 (31,5) | 3 850 (33,9) | 1,09 (33,9) | 46,8 (35,5) |
| 10 mg | 350 (29,0) | 2,12 (5,99) | 29,5 (31,5) | 6 680 (33,9) | 1,09 (33,9) | 46,8 (35,5) |
Cmax : concentration maximale
Tmax : temps d’atteinte de la concentration maximale
t½ : demi-vie associée à la pente terminale
ASCtau : aire sous la courbe pendant l’intervalle posologique réel
CL/F : clairance apparente
Vd/F : volume de distribution centrale
Absorption : La biodisponibilité absolue du vériciguat est élevée (93 %) quand il est pris avec des aliments.
Effet des aliments
Dans une étude pivot sur l’effet des aliments, l’administration du vériciguat avec un repas riche en graisses et en calories a porté le tmax médian d’environ 2,0 heures (en état de jeûne) à environ 4,5 heures (en dehors de l’état de jeûne), a réduit la variabilité de la pharmacocinétique et a augmenté l’exposition au vériciguat de 44 % (ASC) et de 41 % (Cmax) dans le cas du comprimé à 10 mg par rapport à l’administration en état de jeûne. Lorsque le vériciguat a été administré avec un repas pauvre en graisses et riche en glucides, l’exposition a été comparable à celle observée lorsque le vériciguat a été administré avec un repas riche en graisses et riche en calories. VERQUVO doit donc être pris avec des aliments (voir 4.4 Administration).
Autres modes d’administration
Lorsqu’un comprimé VERQUVO a été réduit en poudre et mis en suspension dans l’eau, son administration a entraîné une exposition (à la fois selon l’ASC et la Cmax) comparable à celle observée avec un comprimé intact (voir 4.4 Administration).
Distribution : Le volume de distribution moyen à l’état d’équilibre du vériciguat chez des sujets en bonne santé est d’environ 44 L. La liaison du vériciguat aux protéines plasmatiques est d’environ 98 %, l’albumine sérique étant la principale protéine de liaison. L’insuffisance rénale ou hépatique ne modifie pas la liaison aux protéines plasmatiques du vériciguat.
Métabolisme : La glucuronidation, principale voie de biotransformation du vériciguat, forme un N-glucuronide qui est dénué d’activité pharmacologique et est le principal composant apparenté au médicament dans le plasma. La N-glucuronidation est surtout catalysée par l’UGT1A9, ainsi que par l’UGT1A1. Le métabolisme médié par le CYP est une voie d’élimination mineure (< 5 %).
Élimination : Le vériciguat est un médicament à clairance faible (1,6 L/h chez des sujets en bonne santé). Sa demi-vie est d’environ 20 heures chez des sujets en bonne santé et 30 heures chez des patients atteints d’insuffisance cardiaque. Après l’administration par voie orale de vériciguat marqué au C14 à des sujets en bonne santé, environ 53 % de la dose a été éliminée dans l’urine (surtout sous forme de N-glucuronide) et 45 % de la dose a été éliminée dans les fèces (surtout sous forme de vériciguat).
Populations particulières et états pathologiques
Enfants : On n’a pas mené d’études sur VERQUVO chez les enfants.
Effets de l’âge, du sexe, de l’origine ethnique, de la race et du taux initial de NT-proBNP : Selon une analyse pharmacocinétique populationnelle, l’âge, le sexe, l’origine ethnique, la race et le taux initial de NT-proBNP n’ont pas d’effet cliniquement pertinent sur les paramètres pharmacocinétiques du vériciguat.
Insuffisance hépatique : On n’a pas observé d’augmentation pertinente de l’exposition (ASC de la fraction libre) chez des sujets atteints d’insuffisance hépatique légère (classe A de Child-Pugh), l’exposition moyenne au vériciguat rapportée au poids ayant été 39 % plus élevée chez eux que chez des sujets en bonne santé ayant une fonction hépatique normale. Chez des sujets atteints d’insuffisance hépatique modérée (classe B de Child-Pugh), l’exposition moyenne au vériciguat rapportée au poids a été environ 48 % plus élevée que chez des sujets en bonne santé ayant une fonction hépatique normale. Dans l’un ou l’autre de ces groupes, l’exposition maximale (Cmax) n’a pas été différente de celle observée dans le groupe témoin. La pharmacocinétique du vériciguat n’a pas été étudiée chez des patients atteints d’insuffisance hépatique grave (classe C de Child-Pugh) (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance hépatique).
Insuffisance rénale : Aucune augmentation notable de l’exposition (ASC) au vériciguat n’a été estimée après modélisation pharmacocinétique populationnelle chez des patients atteints d’IC-FEr présentant une insuffisance rénale modérée ou grave n’exigeant pas de dialyse. Chez des patients atteints d’IC-FEr présentant une insuffisance rénale modérée (TFGe de 30 à moins de 60 mL/min/1,73 m2) ou grave (TFGe de 15 à moins de 30 mL/min/1,73 m2) n’exigeant pas de dialyse, l’exposition moyenne (ASC) au vériciguat a respectivement été 13 et 20 % plus élevée que chez des patients ayant une fonction rénale normale. La pharmacocinétique du vériciguat n’a pas été étudiée chez des patients dont le TFGe était de moins de 15 mL/min/1,73 m2 au moment de l’instauration du traitement ou qui étaient dialysés (voir 4.2 Posologie recommandée et ajustement posologique, Insuffisance rénale).
Dans une étude de pharmacologie clinique spécialisée, l’exposition moyenne au vériciguat (ASC de la fraction libre rapportée au poids corporel) des participants atteints d’insuffisance rénale légère, modérée ou grave était respectivement 8 %, 73 % et 143 % plus élevée que dans le groupe témoin en bonne santé après l’administration d'une dose unique de 2,5 mg.
Poids corporel : Une analyse pharmacocinétique populationnelle sur le vériciguat a révélé que l’ASC à l’état d’équilibre était environ 27 % plus grande chez les insuffisants cardiaques pesant moins de 60 kg et environ 20 % plus petite chez les insuffisants cardiaques pesant plus de 90 kg que chez les insuffisants cardiaques pesant entre 60 et 90 kg.
11 CONSERVATION, STABILITÉ ET MISE AU REBUT
Conserver entre 15 et 30 °C.
12 PARTICULARITÉS RELATIVES À LA MANIPULATION DU PRODUIT
Sans objet
PARTIE II : RENSEIGNEMENTS SCIENTIFIQUES
13 RENSEIGNEMENTS PHARMACEUTIQUES
Substance pharmaceutique
Dénomination commune : vériciguat
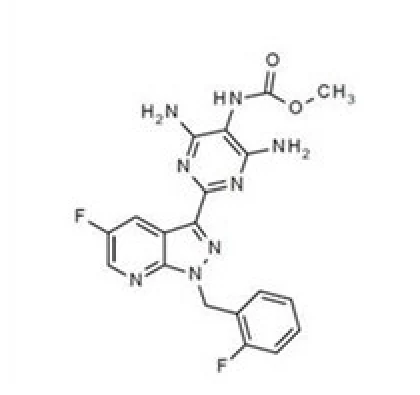
Nom chimique : méthyle {4,6-diamino-2-[5-fluoro-1-(2-fluorobenzyl)-1H-pyrazolo[3,4-b] pyridin-3-yl] pyrimidin-5-yl} carbamate
Formule moléculaire et masse moléculaire : C19H16F2N8O2 et 426,39.
Formule développée :
Propriétés physicochimiques : Le vériciguat est une poudre blanche ou jaunâtre qui est franchement soluble dans le sulfoxyde de diméthyle, légèrement soluble dans l’acétone, très légèrement soluble dans l’éthanol, l’acétonitrile, le méthanol et l’acétate d’éthyle et pratiquement insoluble dans le 2-propanol.
14 ÉTUDES CLINIQUES
14.1 Études cliniques par indication
Insuffisance cardiaque chronique symptomatique avec fraction d’éjection réduite
Tableau 8 : Résumé des données démographiques sur les sujets de l’étude VICTORIA
| Plan de l’étude | Administration orale (une fois par jour) | Nombre de sujets (n) | Âge moyen (plage) | Sexe |
Étude multicentrique, randomisée, en groupes parallèles, contrôlée par placebo, à double insu et axée sur les événements | Dose initiale de 2,5 mg, augmentée environ toutes les 2 semaines à 5 mg, puis à 10 mg, selon la tolérance; ou un placebo Durée maximale : 2,6 ans | VERQUVO : n = 2 526 Placebo : n = 2 524 | 67 ans (23 – 98) | Hommes : 76 % Femmes : 24 % |
 On a mené l’étude multicentrique, randomisée, en groupes parallèles, contrôlée par placebo, à double insu et axée sur les événements VICTORIA pour comparer VERQUVO (vériciguat) à un placebo chez 5 050 adultes atteints d’insuffisance cardiaque chronique symptomatique (classes II à IV de la New York Heart Association [NYHA]) et ayant une fraction d’éjection ventriculaire gauche (FEVG) de moins de 45 % après un événement témoignant d’une aggravation de l’insuffisance cardiaque, soit une hospitalisation pour insuffisance cardiaque moins de 6 mois avant la randomisation ou un traitement intraveineux ambulatoire par un diurétique contre l’insuffisance cardiaque dans les 3 mois précédant la randomisation.
Le principal objectif de l’étude VICTORIA était de déterminer si VERQUVO, en association à d’autres traitements contre l’insuffisance cardiaque, était supérieur à un placebo pour la réduction du risque de décès d’origine cardiovasculaire (CV) ou d’hospitalisation pour insuffisance cardiaque chez les adultes présentant une insuffisance cardiaque chronique symptomatique et une fraction d’éjection de moins de 45 % après un événement témoignant d’une aggravation de l’insuffisance cardiaque.
Les patients ont reçu une fois par jour une dose de VERQUVO de jusqu’à 10 mg, dose d’entretien cible, ou un placebo apparié, selon leur tolérance. La dose initiale de VERQUVO de 2,5 mg une fois par jour a été augmentée environ toutes les 2 semaines, passant à 5 mg une fois par jour, puis à 10 mg une fois par jour, selon la tolérance du patient. Au total, 74 % des patients (73 % de ceux recevant VERQUVO et 75 % de ceux recevant le placebo) ont atteint la dose cible de 10 mg à la fin de la période d’augmentation. Après environ 1 an, 90 % des patients traités par VERQUVO et du groupe placebo recevaient la dose cible de 10 mg.
Le critère d’évaluation primaire de l’étude était composite, comprenant le délai de survenue d’un décès d’origine CV ou d’une hospitalisation pour insuffisance cardiaque. La durée de suivi médiane pour le critère d’évaluation primaire a été de 11 mois.
La population était composée de 64 % de Blancs, 22 % d’Asiatiques et 5 % de Noirs. La représentation régionale était d’environ 11 % pour l’Amérique du Nord. L’âge moyen des patients était de 67 ans et 76 % étaient de sexe masculin. Au moment de la randomisation, 59 % des patients étaient en classe II de la NYHA, 40 % étaient en classe III et 1 % étaient en classe IV. La fraction d’éjection (FE) ventriculaire gauche moyenne était de 29 % et environ 50 % et 14 % de tous les patients avaient une FE de respectivement moins de 30 % et d’entre 40 et 45 %. Outre l’insuffisance cardiaque, les antécédents médicaux les plus souvent signalés étaient l’hypertension (79 %), la coronaropathie (58 %), l’hyperlipidémie (57 %), le diabète sucré (47 %), la fibrillation auriculaire (45 %) et l’infarctus du myocarde (42 %). Au départ, 59 % des patients avaient des antécédents de tabagisme. Au moment de la randomisation, le TFGe moyen était de 62 mL/min/1,73 m2; le TFGe était de plus de 30 mL/min/1,73 m2 chez la majorité des patients (88 %) et de 30 mL/min/1,73 m2 ou moins chez 10 % des patients. Soixante-sept pour cent (67 %) des sujets de l’étude VICTORIA ont été inscrits dans les 3 mois suivant une première hospitalisation pour insuffisance cardiaque, 17 % ont été inscrits de 3 à 6 mois après une hospitalisation pour insuffisance cardiaque et 16 % ont été inscrits dans les 3 mois suivant un traitement intraveineux ambulatoire par un diurétique administré en raison d’une aggravation de l’insuffisance cardiaque. Le taux médian de NT-proBNP était de 2 816 pg/mL au moment de la randomisation.
Au départ, plus de 99 % des patients recevaient d’autres traitements contre l’insuffisance cardiaque : 93 % recevaient un bêta-bloquant, 73 % recevaient un inhibiteur de l’enzyme de conversion de l’angiotensine (ECA) ou un antagoniste des récepteurs de l’angiotensine II (ARA), 70 % recevaient un antagoniste des récepteurs des minéralocorticoïdes (ARM), 15 % recevaient un inhibiteur des récepteurs de l’angiotensine et de la néprilysine (IRAN), 28 % étaient porteurs d’un défibrillateur cardiaque implantable et 15 % des patients étaient porteurs d’un stimulateur biventriculaire. Quatre-vingt-onze pour cent (91 %) des patients recevaient au moins 2 médicaments contre l’insuffisance cardiaque (bêta-bloquant, inhibiteur du système rénine-angiotensine ou ARM) et 60 % recevaient un bêta-bloquant, un inhibiteur du système rénine-angiotensine et un ARM. Au départ, 6 % des patients recevaient l’ivabradine et 3 % recevaient un inhibiteur du cotransporteur sodium-glucose de type 2 (SGLT2).
RÉSULTATS
ÉTUDE VICTORIA
Au cours de l’étude VICTORIA, VERQUVO a été supérieur au placebo pour réduire le risque de décès d’origine CV ou d’hospitalisation pour insuffisance cardiaque, selon une analyse du délai de survenue des événements (rapport des risques instantanés [RRI] de 0,90, intervalle de confiance [IC] de 95 %, 0,82 à 0,98; p = 0,019). Pendant l’étude, VERQUVO a produit une réduction du risque absolu (RRA) annualisée de 4,2 % par rapport au placebo, ce qui veut dire qu’il faudrait traiter 24 patients pendant en moyenne 1 an pour prévenir un événement du critère d’évaluation primaire. L’effet du traitement en ce qui concerne le critère d’évaluation primaire a principalement été attribuable à une réduction des hospitalisations pour insuffisance cardiaque, bien que les décès d’origine cardiovasculaire aient également contribué à l’effet du traitement (voir Tableau 9).
Tableau 9 : Effet du traitement sur le critère d’évaluation primaire composite et ses composantes, ainsi que sur les critères d’évaluation secondaires
| VERQUVO N = 2 526 | Placebo N = 2 524 | Comparaison des traitements | |||||
| n (%) | Taux annuel* | n (%) | Taux annuel* | RRI (IC de 95 %)† | Valeur p‡ | RRA annualisée %§ | |
Critère d’évaluation primaire | |||||||
Critère composite comprenant le décès d’origine cardiovasculaire ou l’hospitalisation pour insuffisance cardiaque¶ Décès d’origine cardiovasculaire Hospitalisation pour insuffisance cardiaque | 897 (35,5) 206 (8,2) 691 (27,4) | 33,6 | 972 (38,5) 225 (8,9) 747 (29,6) | 37,8 | 0,90 (0,82 à 0,98) | 0,019 | 4,2 |
| Critères d’évaluation secondaires | |||||||
| Décès d’origine cardiovasculaire | 414 (16,4) | 12,9 | 441 (17,5) | 13,9 | 0,93 (0,81 à 1,06) | ||
| Hospitalisation pour insuffisance cardiaque | 691 (27,4) | 25,9 | 747 (29,6) | 29,1 | 0,90 (0,81 à 1,00) | ||
| VERQUVO N = 2 526 | Placebo N = 2 524 | Comparaison des traitements | |||||
| n (%) | Taux annuel* | n (%) | Taux annuel* | RRI (IC de 95 %)† | Valeur p‡ | RRA annualisée %§ | |
Critère composite comprenant les décès toutes causes confondues ou l’hospitalisation pour insuffisance cardiaque† Décès toutes causes confondues Hospitalisations pour insuffisance cardiaque | 957 (37,9) 266 (10,5) 691 (27,4) | 35,9 | 1 032 (40,9) 285 (11,3) 747 (29,6) | 40,1 | 0,90 (0,83 à 0,98) | ||
Nombre total d’hospitalisations pour insuffisance cardiaque (inaugurales et récurrentes) | 1 223 | 38,3 | 1 336 | 42,4 | 0,91 (0,84 à 0,99) | ||
* Nombre total de patients ayant présenté un événement pour 100 années-patients à risque. † Rapport des risques instantanés (VERQUVO par rapport au placebo) et intervalle de confiance selon un modèle des hasards proportionnels de Cox
‡ Selon le test de Mantel-Haenzel
§ La réduction du risque absolu annualisée correspond à la différence (placebo moins VERQUVO)
entre les taux annuels.
¶ Dans le cas des patients ayant présenté plusieurs événements, seul le premier événement contribuant au critère composite est pris en compte.
N = nombre de patients dans la population en intention de traiter (IT); n = nombre de patients ayant présenté un événement; RRI = rapport des risques instantanés
La Figure 1 présente la courbe de Kaplan-Meier du délai de survenue du premier événement du critère d’évaluation primaire composite (décès d’origine cardiovasculaire ou hospitalisation pour insuffisance cardiaque). Les courbes de Kaplan-Meier du critère d’évaluation primaire composite se séparent après 4 mois.
Figure 1 : Courbe de Kaplan-Meier du critère d’évaluation primaire composite
2526 2099 1621 1154 826 577 348 125 1 0 2524 2053 1555 1097 772 559 324 110 0 0 TRADEMARK
Placebo
Number of subjects at risk
0 4 8 12 16 20 24 28 32 36
Months Since Randomization 0.00
0.05
0.10
0.15
0.20
0.25
0.30
0.35
0.40
0.45
0.50
0.55
Placebo
TRADEMARK
VERQUVO
Placebo
Mois depuis la randomisation Nombre de sujets à risque
VERQUVO
Placebo
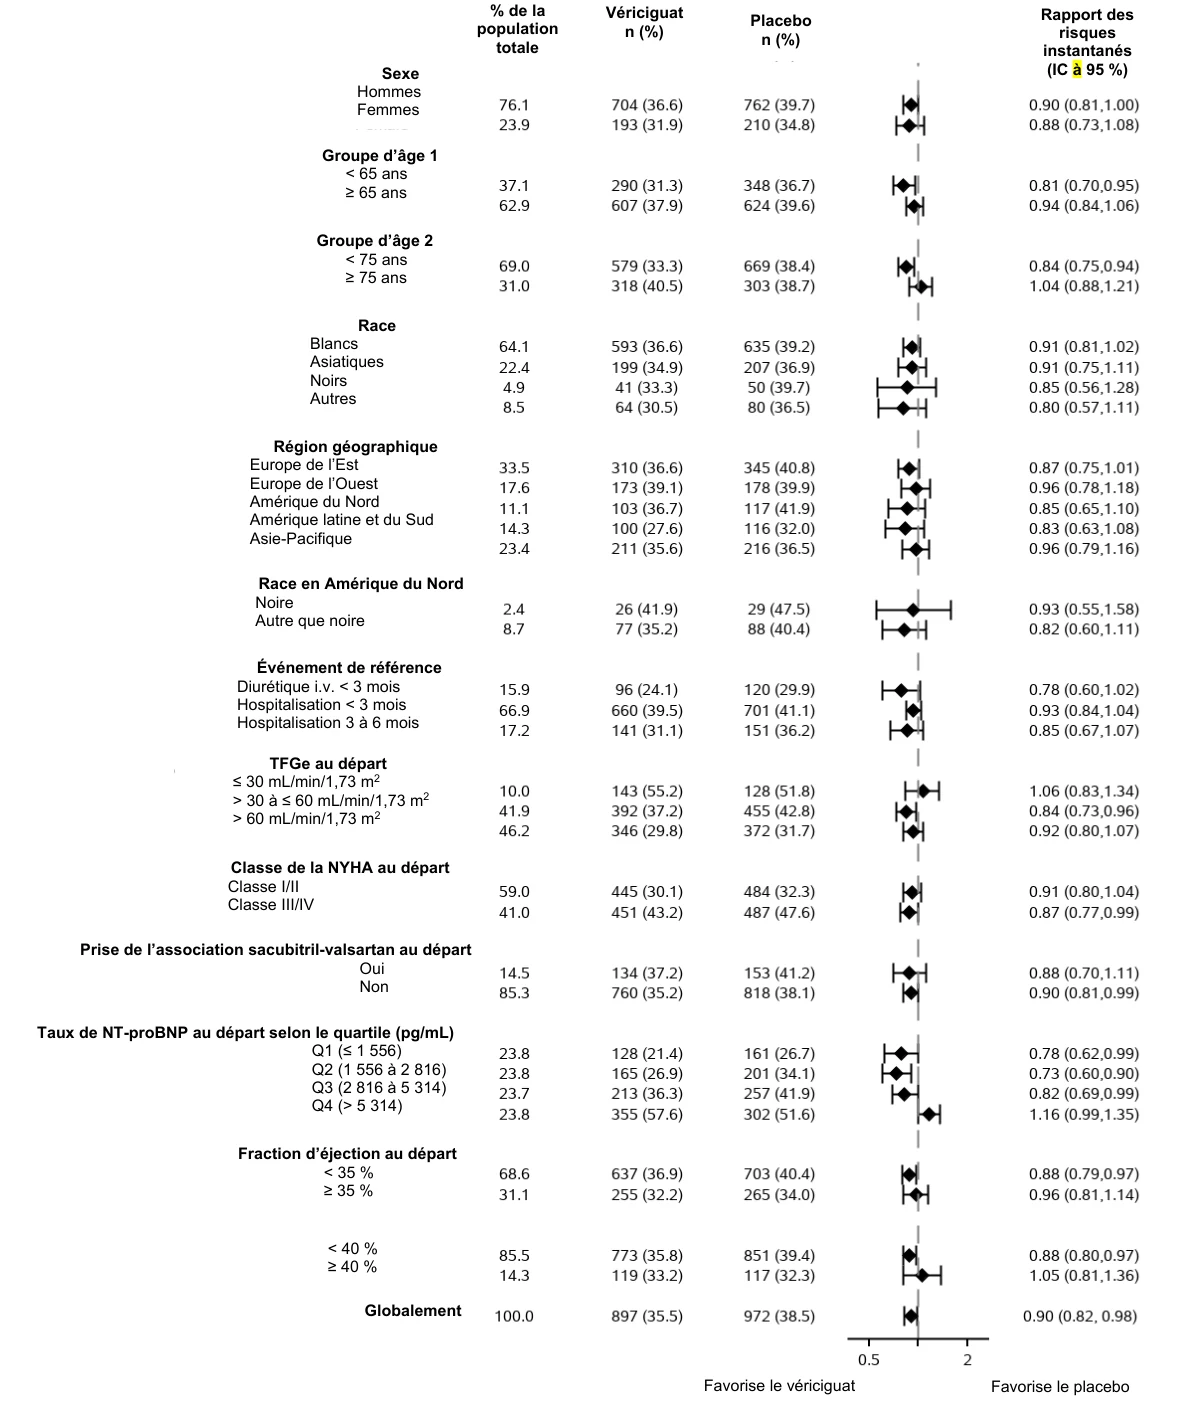
Beaucoup de caractéristiques démographiques, de caractéristiques de la maladie au départ et de médicaments concomitants au départ ont été évalués pour déterminer leur incidence sur les résultats. La Figure 2 présente les résultats de l’analyse de sous-groupes définie au préalable sur le critère d’évaluation primaire composite. Pour ce qui est du critère d’évaluation primaire composite, les résultats ont dans l’ensemble été constants d’un sous-groupe à l’autre. Chez les patients dont le taux de NT-proBNP était particulièrement élevé (quatrième quartile), le risque de décès d’origine CV ou d’hospitalisation pour insuffisance cardiaque était accru dans le groupe vériciguat par rapport au groupe placebo. Le rapport des risques instantanés estimé a été de 1,16 (IC de 95 % de 0,95 à 1,43) pour le décès d’origine CV et 1,19 (IC de 95 % de 0,9 à 1,44) pour la première hospitalisation pour insuffisance cardiaque.
Avant l’instauration du traitement par VERQUVO, l’état du patient doit être bien stabilisé par un professionnel de la santé expérimenté dans la prise en charge de l’insuffisance cardiaque, particulièrement lorsque le taux de NT-proBNP est élevé (voir 4.1 Considérations posologiques).
Figure 2 : Critère d’évaluation primaire composite (décès d’origine CV ou hospitalisation pour IC) – analyse de sous-groupes
| % de la population totale | Vériciguat n (%) |
Placebo n (%)
Rapport des risques instantanés (IC à 95 %)
Sexe Hommes Femmes |
Groupe d’âge 1
< 65 ans ≥ 65 ans
Groupe d’âge 2
< 75 ans ≥ 75 ans
Race
Blancs
Asiatiques
Noirs
Autres
Région géographique Europe de l’Est Europe de l’Ouest Amérique du Nord Amérique latine et du Sud Asie-Pacifique | ||
Race en Amérique du Nord Noire Autre que noire | ||
Événement de référence Diurétique i.v. < 3 mois Hospitalisation < 3 mois Hospitalisation 3 à 6 mois | ||
TFGe au départ ≤ 30 mL/min/1,73 m2 > 30 à ≤ 60 mL/min/1,73 m2 > 60 mL/min/1,73 m2 | ||
Classe de la NYHA au départ
Classe I/II
Classe III/IV
Prise de l’association sacubitril-valsartan au départ
Oui Non
| Taux de NT-proBNP au départ selon le quartile (pg/mL) Q1 (≤ 1 556) Q2 (1 556 à 2 816) Q3 (2 816 à 5 314) Q4 (> 5 314) | |
Fraction d’éjection au départ < 35 % ≥ 35 % | |
< 40 %
≥ 40 %
Globalement
| Favorise le vériciguat | Favorise | Favorise le placebo |
l
16 TOXICOLOGIE NON CLINIQUE
Toxicologie générale
On n’a pas observé de toxicité aiguë au cours d’études pivots sur la toxicité de doses multiples administrées par voie orale de jusqu’à 60 mg/kg/jour chez le rat et 25 mg/kg/jour chez le chien (environ 36 et 2,5 fois plus élevé que le taux d’exposition [ASC] chez l’humain à la dose maximale recommandée chez l’humain [DMRH], soit 10 mg/jour).
On a mené des études sur la toxicité de doses multiples administrées par voie orale de jusqu’à 26 semaines chez le rat et 39 semaines chez le chien. Le profil toxicologique a été caractérisé par des effets attribuables à une exagération des effets pharmacodynamiques. Par suite du relâchement du muscle lisse, des effets hémodynamiques et gastro-intestinaux ont été observés dans toutes les espèces étudiées. Une hypertrophie adaptative de la zone glomérulée des glandes surrénales (taux d’exposition au moins 2 fois plus élevé que celui chez l’humain à la DMRH, ASC) et une vasculature cardiaque proéminente (taux d’exposition au moins 11 fois plus élevé que celui chez l’humain à la DMRH, ASC) ont été systématiquement observées dans les études menées chez des rats, lesquelles étaient attribuables à l’action hémodynamique du vériciguat, sans autre observation d’effets dégénératifs ou pathologiques. Dans les études sur la toxicité chronique, aucun signe indésirable de toxicité n’a été observé à des expositions atteignant approximativement 22 (rat) ou 2,4 (chien) fois le taux d’exposition chez l’humain (ASC) à la DMRH, soit 10 mg/jour.
Chez des rats adolescents, dont la croissance est rapide, on a observé des effets osseux réversibles à type d’hypertrophie du cartilage de conjugaison et d’hyperostose et de remodelage de l’os métaphysaire et diaphysaire médiés par une augmentation du taux de GMPc intracellulaire liée au mode d’action à des doses ≥ 30 mg/kg/jour de vériciguat (taux d’exposition au moins 22 fois plus élevé que celui chez l’humain à la DMRH, ASC). Ces effets n’ont pas été observés après l’administration prolongée de vériciguat à des rats adultes de doses correspondant à jusqu’à environ 22 fois le taux d’exposition chez l’humain à la DMRH. De plus, on n’a pas fait d’observations semblables chez des chiens dont la croissance était presque terminée au début du traitement à des doses correspondant à jusqu’à 2,4 fois le taux d’exposition chez l’humain à la DMRH.
Cancérogénicité
La cancérogénicité a été évaluée dans le cadre d’une étude de 2 ans sur des souris CD1 et des rats Wistar. Le vériciguat n’a pas eu d’effet cancérogène chez les souris mâles à des doses de jusqu’à 150 mg/kg/jour et les souris femelles à des doses de jusqu’à 250 mg/kg/jour. Ces doses ont été associées à des taux d’exposition 41 fois (mâles) et 78 fois (femelles) plus élevés que le taux d’exposition (ASC) chez l’humain à la DMRH, soit 10 mg/jour.
Au cours de l’étude de cancérogénicité sur le rat, aucune tumeur ou hyperplasie liée au vériciguat n’a été observée à des taux d’exposition 5,7 fois plus élevés que celui chez l’humain à la DMRH. Une augmentation non statistique du nombre de phéochromocytomes bénins et de tumeurs à cellules de Leydig, ainsi que des hyperplasies respectives, a été observée chez les mâles qui avaient reçu la dose de 20 mg/kg/jour, qui produisait un taux d’exposition 20 fois plus élevé que celui chez l’humain à la DMRH. On considère que cet effet est une conséquence d’une activation compensatoire et récurrente du système rénine-angiotensine-aldostérone et du système adrénergique attribuable à une réduction quotidienne marquée de la tension artérielle pendant 2 ans. Comme on sait que ces 2 types de tumeurs sont plus susceptibles de se développer chez le rat que chez l’humain et compte tenu du mécanisme d’action pharmacologique documenté (aussi observé avec d’autres antihypertenseurs) à des doses suprathérapeutiques ainsi que des marges d’innocuité adéquates, cet effet n’est pas jugé pertinent chez les patients.
Des données non cliniques ont révélé qu’il n’y avait pas de risque cancérogène chez l’humain aux doses cliniques.
Génotoxicité
Le vériciguat n’a pas été génotoxique selon l’épreuve de mutagenèse microbienne in vitro (test d’Ames), le test du lymphome de souris in vitro et le test du micronoyau de rat et de souris in vivo.
Toxicologie de la reproduction et du développement
Au cours d’une étude sur les effets de l’administration de doses multiples pendant 4 semaines sur la fertilité et le développement embryonnaire précoce chez des rats des deux sexes, le vériciguat, administré par voie orale à raison de 5, 15 ou 50 mg/kg/jour, n’a pas eu d’effet sur la fertilité ni sur la performance de reproduction jusqu’à la dose maximale étudiée, soit 50 mg/kg/jour (taux d’exposition 48 fois plus élevé que celui chez l’humain à la DMRH, soit 10 mg/jour [selon la surface corporelle]).
Au cours d’une étude sur la toxicité pour le développement prénatal chez le rat, le vériciguat a été administré par voie orale à des rates gravides pendant l’organogenèse des jours 6 à 17 de la gestation à raison de 5, 15 ou 50 mg/kg/jour. Une toxicité maternelle attribuable à l’exagération des effets pharmacodynamiques (réduction de la prise de poids et de la consommation d’aliments) a été observée aux doses de 15 mg/kg/jour et plus (taux d’exposition au moins 10 fois plus élevé que celui chez l’humain à la DMRH). Il n’y a pas eu de toxicité pour la mère à la dose de 5 mg/kg/jour (taux d’exposition 4,3 fois plus élevé que celui chez l’humain à la DMRH).
Au cours d’une étude sur la toxicité pour le développement prénatal chez le lapin, le vériciguat a été administré par voie orale à des lapines gravides pendant l’organogenèse des jours 6 à 20 de la gestation à raison de 0,75, 2,50 ou 7,50 mg/kg/jour. Une toxicité maternelle attribuable à l’exagération des effets pharmacodynamiques (réduction de la consommation d’aliments et perte de poids) a été observée aux doses de 2,50 mg/kg/jour et plus (taux d’exposition au moins 3,7 fois plus élevé que celui chez l’humain à la DMRH, ASC). Une augmentation des avortements spontanés tardifs et des résorptions ont été observées à un taux d’exposition au moins 3,7 fois plus élevé que celui chez l’humain à la DMRH (2,5 mg/kg/jour).
Au cours d’une étude sur le développement prénatal chez le rat, le vériciguat a été administré par voie orale à des doses de 7,5; 15 ou 30 mg/kg/jour du jour 6 de la gestation au jour 21 de la lactation. Une toxicité maternelle attribuable à l’exagération des effets pharmacodynamiques (réduction de la consommation d’aliments et de la prise de poids) a été observée à toutes les doses (taux d’exposition au moins 7,3 fois plus élevé que celui chez l’humain à la DMRH selon la surface corporelle). Un poids réduit à la naissance des petits a été observé à toutes les doses (taux d’exposition au moins 7,3 fois plus élevé que celui chez l’humain à la DMRH). Le poids corporel est demeuré bas ou a diminué davantage pendant la phase de lactation à toutes les doses, ce qui a été accompagné d’un retard de la maturation sexuelle et du développement (retards du déploiement du pavillon de l’oreille, du réflexe de redressement sur une surface, de l’éruption des incisives). Une mortalité a été observée chez les petits à la dose de 30 mg/kg/jour (taux d’exposition 29 fois plus élevé que celui chez l’humain à la DMRH).
Du vériciguat marqué au C14 a été administré par voie orale à des rates gravides à une dose de 3 mg/kg (taux d’exposition 3 fois plus élevé que celui chez l’humain à la DMRH, selon la surface corporelle). Des substances apparentées au vériciguat ont traversé la barrière placentaire et atteint dans le plasma fœtal des concentrations correspondant à environ 67 % des concentrations chez la mère le jour 19 de la gestation.
Du vériciguat marqué au C14 a été administré par voie intraveineuse à des rates en lactation à une dose de 1 mg/kg. Des substances apparentées au vériciguat ont été retrouvées dans le lait produisant une concentration du vériciguat chez l’ensemble des petits correspondant à environ 12 % des concentrations plasmatiques chez la mère 8 et 24 heures après l’administration du médicament le jour 8 de la lactation.
Toxicité juvénile
Dans des études de toxicité juvénile menées chez des rats, le vériciguat a été administré quotidiennement pendant 4 semaines (3, 10 et 30 mg/kg/jour) et 4 et 13 semaines (1, 3 et 10 mg/kg/jour) à compter du jour 10 après la naissance. L’administration répétée de vériciguat à des rats juvéniles n’a révélé aucun nouvel organe cible par rapport à ce qui a été observé dans les études menées chez des rats adolescents ou adultes. Le profil toxicologique était principalement caractérisé par des effets sur le tube digestif en raison du relâchement des cellules musculaires lisses associé au mode d’action du médicament. Une mortalité a été observée à 30 mg/kg/jour.