


Monographie de produit - Vumon
CONTRE-INDICATIONS
On ne devrait pas administrer VUMON (téniposide) aux personnes qui ont déjà manifesté une hypersensibilité au téniposide ou à l’un des ingrédients de la préparation. Il est également contre-indiqué chez les patients atteints de leucopénie grave, de thrombocytopénie ainsi que de graves insuffisances hépatique ou rénale.
MISES EN GARDE
On a signalé des réactions anaphylactiques menaçantes pour la vie après l’administration d’une ou de plusieurs doses de téniposide.
On doit administrer VUMON (téniposide) avec prudence aux personnes qui sont atteintes d'insuffisance hépatique ou rénale.
On doit juguler les infections bactériennes avant d'entreprendre un traitement par VUMON à cause du risque de septicémie. Des réactions anaphylactiques d’issue presque fatale se sont manifestées à la suite de l’administration de téniposide.
Femmes enceintes
VUMON peut nuire au fœtus lorsqu’il est administré à une femme enceinte. On a observé des effets embryotoxiques et tératogènes lors de l’administration du téniposide à des rates gravides. Aucune étude n’a été menée chez des femmes enceintes. Si la patiente est enceinte ou le devient pendant le traitement, on doit lui expliquer les risques possibles pour le fœtus. On devrait conseiller aux femmes en âge de procréer de ne pas devenir enceinte.
Patients de sexe masculin
Des données précliniques ont démontré que le téniposide peut compromettre le développement normal des spermatozoïdes et diminuer la fertilité masculine. Les patients de sexe masculin prenant VUMON peuvent envisager la possibilité de conserver du sperme dans la perspective de concevoir un enfant plus tard.
PRÉCAUTIONS
VUMON (téniposide) ne doit être administré que par des personnes expérimentées en chimiothérapie antinéoplasique. Une aplasie médullaire grave entraînant une infection ou une hémorragie peut se manifester. On doit effectuer à intervalles réguliers des numérations globulaires ainsi que des explorations fonctionnelles hépatiques et rénales.
VUMON (téniposide) doit être administré avec prudence aux patients dont la moelle épinière est atteinte par la tumeur ou aux patients souffrant de dysfonctionnement rénal ou hépatique.
Il faut effectuer à intervalles réguliers des numérations leucocytaires et plaquettaires pendant le traitement par VUMON. Si le nombre de leucocytes est inférieur à 2 000 globules/mm³ ou si celui des plaquettes est inférieur à 75 000 cellules/mm³, on devrait interrompre le traitement jusqu'au rétablissement médullaire complet, sauf si le problème est dû à la malignité.
On doit s'assurer que les perfusions de VUMON sont administrées par voie intraveineuse à l'aide d'un cathéter à demeure adéquatement installé puisqu'il y a risque d'extravasation, de nécrose et (ou) de thrombophlébite si l’administration n'est pas appropriée.
On a signalé certains cas d'hypotension au cours des perfusions de VUMON. Il faut donc surveiller étroitement les signes vitaux durant les 30 à 60 minutes suivant le début de la perfusion.
INTERACTIONS MÉDICAMENTEUSES
Les anticonvulsivants, tels que le phénobarbital et la phénytoïne, accélèrent la clearance du téniposide, ce qui se traduit par une exposition systémique moins importante pour une dose donnée de téniposide. Il peut être nécessaire d’augmenter la dose chez les patients prenant des anticonvulsivants.
Il a été noté qu'in vitro, le tobultamide, le salicylate de sodium et le sulfaméthiazole délogent le téniposide des protéines plasmatiques. Puisque le téniposide se lie fortement aux protéines, une légère diminution de la liaison pourrait entraîner une augmentation marquée de la quantité de médicament libre et, par le fait même, un effet du médicament et une toxicité plus marqués.
Carcinogenèse, mutagenèse et altération de la fécondité
On a signalé des cas de leucémie non lymphocytaire aiguë chez des patients recevant simultanément
VUMON et d’autres agents antinéoplasiques. Le téniposide doit être considéré comme un cancérogène possible chez l’humain.
Le téniposide s’est révélé mutagène lors de divers tests de toxicité génétique chez les bactéries et les mammifères. Le téniposide a causé des mutations génétiques dans des lignées cellulaires murines et des dommages à l’ADN dans les lignées cellulaires chez l’homme. On a observé des aberrations chromosomiques dans plusieurs cultures de tissus humains et murins.
Le téniposide a réduit la spermatogénèse chez le singe et le chien ainsi que le poids des testicules et des ovaires chez le chien.
Femmes qui allaitent
On ne sait pas si cet agent est excrété dans le lait maternel. Toutefois, puisque de nombreux médicaments le sont et puisqu'il y a des risques de réactions indésirables graves associées à VUMON chez l’enfant allaité, il faut décider d’arrêter l’allaitement ou le traitement, en tenant compte de l’importance du médicament pour la mère.
Enfants
VUMON renferme de l’alcool benzylique, substance qui a été associée à une toxicité chez les nouveau-nés. On a signalé l’apparition d’un syndrome caractérisé par une respiration haletante, un kernictère, une acidose métabolique, une détérioration neurologique, des anomalies hématologiques et la mort par suite de l’administration à des prématurés de faible poids de naissance de solutions de rinçage renfermant de l’alcool benzylique.
On a observé une dépression aiguë du système nerveux central, l’hypotension et l’acidose métabolique chez des patients ayant reçu des doses de VUMON supérieures à celles recommandées et ayant pris des agents antiémétiques avant le traitement.
RÉACTIONS INDÉSIRABLES
Paramètres hématologiques
L'aplasie médullaire limite souvent la dose, la leucopénie et la thrombocytopénie survenant de 7 à 14 jours après le début du traitement par VUMON. L’aplasie médullaire grave peut entraîner une septicémie, parfois mortelle. Le rétablissement médullaire complet se produit en l'espace de deux à trois semaines. La leucopénie est plus fréquente et plus grave que la thrombocytopénie. On a aussi signalé des cas d’anémie et d’anémie hémolytique auto-immune.
On a observé des cas de leucémie non lymphocytaire chez des patients recevant simultanément VUMON et d’autres agents antinéoplasiques.
Appareil gastro-intestinal
Les principaux effets gastro-intestinaux sont les nausées et les vomissements. On peut habituellement maîtriser les nausées et les vomissements en administrant un traitement antiémétique. La stomatite et la mucosite, l’anorexie, la diarrhée, les douleurs abdominales et un dysfonctionnement hépatique peuvent aussi se manifester.
Alopécie
On a signalé une incidence élevée d’alopécie, particulièrement chez les patients qui reçoivent plusieurs cures.
Hypotension
L’hypotension transitoire peut survenir après l’administration rapide de VUMON par voie intraveineuse
(voir Posologie et administration). On a signalé des cas de mort subite probablement attribuable à des arythmies et à l’hypotension.
Hypersensibilité
† Marque déposée de B.A.S.F.
On a signalé durant ou immédiatement après l’administration de VUMON, des réactions de type anaphylactique, caractérisées par des frissons, la fièvre, la tachycardie, les bronchospasmes, la dyspnée, le rash et l’hypotension. Ces réactions pourraient être attribuables au Cremophor LE†, ingrédient du véhicule, ou au téniposide comme tel. Ces réactions peuvent survenir dès l’administration de la première dose et le plus souvent chez les patients présentant une tumeur au cerveau ou un neuroblastome. Le risque de réaction peut être lié à une exposition répétée ou à une accumulation du médicament. Ces réactions se sont rapidement résorbées à l’arrêt de la perfusion et à l’administration d’agents vasopresseurs, de corticostéroïdes, d’antihistaminiques ou de solutions de remplissage vasculaire, selon le cas. Bouffées vasomotrices, transpiration, hypertension et œdème ont aussi été signalés.
Peau
On a observé des cas d’urticaire accompagné ou non de prurit.
Neurotoxicité
On a signalé des cas de neurotoxicité, incluant des cas de neuropathie grave, attribuables à une interaction entre le sulfate de vincristine et VUMON. On a observé une dépression du système nerveux central chez les patients recevant des doses supérieures à celles recommandées (voir SURDOSAGE).
Autres
On a signalé les réactions suivantes : infection, dysfonctionnement rénal, hypertension, céphalées, confusion et asthénie.
SYMPTÔMES ET TRAITEMENT DU SURDOSAGE
On a observé une dépression du système nerveux central, l’hypotension et une acidose métabolique chez les patients qui ont reçu des doses de VUMON supérieures aux doses recommandées et qui avaient pris au préalable un antiémétique.
On n’a pas encore découvert d’antidote en cas de surdosage avec VUMON. Les complications prévues du surdosage découlent de la dépression médullaire.
POSOLOGIE ET ADMINISTRATION
VUMON, une fois dilué dans l'excipient approprié destiné à l'administration parentérale, est administré par perfusion intraveineuse.
Le TABLEAU I constitue un guide posologique pour les cas de neuroblastome, de lymphome non hodgkinien et de leucémie lymphocytaire aiguë.
Afin d'éviter le risque de réactions hypotensives, VUMON ne doit pas être administré par injection directe ou par perfusion rapide.
Il faut consulter la documentation actuelle pour connaître les doses précises et les schémas posologiques associés à des indications particulières.
Monothérapie
La dose totale par cure est de 300 mg/m2, administrée sur une période de 3 à 5 jours. Les cures peuvent
être répétées toutes les 3 semaines ou lorsqu’il y a rétablissement médullaire.
Lorsque cet agent est utilisé en monothérapie ou en association avec d’autres agents antinéoplasiques, il faut adapter la dose selon les paramètres de variabilité et de toxicité de chaque patient.
Traitements d'association
VUMON a été utilisé en association avec plusieurs autres agents antinéoplasiques approuvés comme l’indiquent les tableaux II, III et IV. Lorsqu’il est utilisé en même temps que d’autres médicaments myélodépresseurs, la dose doit être réduite en conséquence.
REMARQUE : Les patients trisomiques pourraient être particulièrement sensibles à la chimiothérapie myélodépressive, par conséquent, il faudrait peut-être envisager la modification de la dose chez ces patients.
TABLEAU I
Indication
| Schéma posologique de VUMON | |
| Neuroblastome | |
| Monothérapie : | de 130 à 180 mg/m²/jour, une fois par semaine, dans un soluté salin ou dans une solution aqueuse de dextrose à 5 p. cent, par voie intraveineuse, à une concentration de 0,2 mg/mL, pendant au moins 30 minutes. |
| En association : | 100 mg/m²/jour, tous les 21 jours, dans un soluté salin ou dans une solution aqueuse de dextrose à 5 p. cent, par voie intraveineuse, à une concentration de 0,2 mg/mL, pendant au moins 30 minutes. |
| Lymphome non hodgkinien | |
| Monothérapie : | Les schémas suivants ont été utilisés: 30 mg/m²/jour pendant dix jours, dans un soluté salin ou une solution aqueuse de dextrose à 5 p. cent, par voie intraveineuse, à une concentration de 0,2 mg/mL, pendant au moins 30 minutes; 30 mg/m²/jour pendant cinq jours, dans un soluté salin ou une solution aqueuse de dextrose à 5 p. cent, par voie intraveineuse, à une concentration de 0,2 mg/mL, pendant au moins 30 minutes; de 50 à 100 mg/m²/jour, une fois par semaine, dans un soluté salin ou une solution aqueuse de dextrose à 5 p. cent, par voie intraveineuse, à une concentration de 0,2 mg/mL, pendant au moins 30 minutes. |
| En association : | de 60 à 70 mg/m²/jour, une fois par semaine, dans un soluté salin ou une solution aqueuse de dextrose à 5 p. cent, par voie intraveineuse, à une concentration de 0,2 mg/mL, pendant au moins 30 minutes. |
| Leucémie lymphocytaire aigu | ë |
| En association : | 165 mg/m²/jour, deux fois par semaine, dans un soluté salin ou une solution aqueuse de dextrose à 5 p. cent, par voie intraveineuse, à une concentration de 0,2 mg/mL, pendant au moins 30 minutes. |
TABLEAU II
Neuroblastome (articles de revues)
| Chercheur | Association | Dose mg/m2 | Jours de traitement | Fréquence |
| Hayes (1981) | Téniposide Cisplatine | 100 i.v. 90 i.v. | 1er jour 1er jour | tous les 21 jours tous les 21 jours |
TABLEAU III
Lymphome non hodgkinien (articles de revues)
| Chercheur | Monothérapie | Dose mg/m2 | Jours de traitement | Fréquence |
| Monothérapie | ||||
| Broc (1972) | Téniposide | 30 i.v. | du 1er au 5e jour | répétée tous les 10 à 15 jours |
| Mathe (1974) | Téniposide | 30 i.v. | du 1er au 10e jour | répétée tous les 5 jours |
| 30 i.v. | 1er jour | |||
| 50 - 100 i.v. | un fois par semaine | |||
| Tr | aitement d’associati | on | ||
| Missett (1977) | Adriamycine | 40 i.v. | 1er jour | répété tous les 15 à 21 jours |
| Téniposide | 60 i.v. | 2e jour | ||
| Cyclophosphamide | 300 i.m. | 3e et 4e jour | ||
| Prednisone | 40 voie orale | 3e au 7e jour | ||
Lawkowicz (1975) | Téniposide | 50 i.v. | 2 fois par semaine | |
| Durand (1978) | Prednisone | 40 | du 1er au 15e jour | une seule cure a été administrée |
| Vincristine | 0.7 | 1er, 8e et 15e jour | ||
| Cyclophosphamide | 400 | 3e, 10e et 17e jour | ||
| Téniposide | 70 | 5e, 12e et 19e jour |
TABLEAU IV
Schéma posologique pour les malades suivant un traitement en association -rapports provenant de diverses publications
| Chercheur | Association | Dose mg/m2 | Jours de traitement | Fréquence |
Données en dossier * (patient 643296) | Teniposide | 200 mg i.v. | une fois par semaine | pendant 5 semaines |
| Méthotrexate | 480 mg i.v. | 36e jour | fenêtre thérapeutique d’une semaine | |
| L-asparaginase | 10 000 IU i.v. | 37e et 51e jour | ||
| Méthotrexate | 400 mg i.v. | 50e jour | 2 semaines | |
| Cytosine arabinoside | 100 mg i.v. | 71e jour | fenêtre thérapeutique de 3 semaines | |
| 150 mg i.v. | 71e jour | |||
| Téniposide | 200 mg i.v. | 1er et 14e jour | répété en alternance avec des cures de MTX/L-asp | |
| Cytosine arabinoside | 200 mg i.v. | 1er et 14e jour | ||
| Méthotrexate | 450 mg i.v. | 28e et 42e jour | ||
| L-asparaginase | 10 000 IU i.v. | 29e et 43e jour | ||
| Données en dossier (patient 372366 | Téniposide | 247 i.v. | 1er et 2e jour | une seule cure a été administrée |
| Prednisone | 31 | du 2e au 6e jour et du 23e au 29e jour | ||
| Méthotrexate | 432 i.v. | 15e et 36e jour | ||
| Méthotrexate | 12 voie intrathécale | 36e jour | ||
| Vincristine | 1.5 | 1er jour | ||
| Vincristine | 1.8 | 22e, 29e, 62e et 69e jour | ||
| Adriamycine | 60 | 23e et 63e jour | ||
| 6-mercaptopurine | 185 | 38e, 40e, et 42e jour | ||
| 6-mercaptopurine | 216 | 29e et 41e jour |
* La réponse du patient s'est manifestée après le 71e jour
TABLEAU V
Leucémie lymphocytaire aiguë (rapports provenant de diverses publications)
| Chercheur | Association | Dose mg/m2 | Jours de traitement | Fréquence |
| Données en dossier | Téniposide | 165 i.v. | deux fois par semaine | |
| Cytosine arabinoside | 300 i.v. | deux fois par semaine | ||
| Données en dossier | Téniposide | 175 i.v. | deux fois par semaine | |
| Cytosine arabinoside | 300 i.v. | deux fois par semaine | ||
| Données en dossier | Téniposide | 300 i.v. | deux fois par semaine | |
| Cytosine arabinoside | 500 i.v. | deux fois par semaine | ||
| Données en dossier | Téniposide | 125 i.v. | deux fois par semaine | |
| Vincristine | 1.5 | une fois par semaine | pendant 2 semaines | |
| Prednisone | 50 mg | tous les jours | pendant 14 jours | |
| Cytosine arabinoside | 165 i.v. | une fois au cours de la 4e semaine | ||
| Données en dossier | Téniposide | 150 i.v. | 1er, 5e, 8e et 14e jour | |
| Cytosine arabinoside | 290 i.v. | 1er, 5e, 8e et 14e jour | ||
| Rivera (1980) | Téniposide | 165 i.v. | deux fois par semaine | pendant 4 semaines |
| Cytosine arabinoside | 300 i.v. | deux fois par semaine |
Préparation des solutions intraveineuses
Remarque : On a signalé que les articles en plastique dur, faits d’ABS (un polymère composé d’acronitrile, de butadine et de styrène), se décomposent au contact du N,N-diméthylacétamide, solvant entrant dans la préparation de VUMON. Ce phénomène n’a pas été signalé lors de l'usage de VUMON ou de solutions diluées de VUMON.
Afin de prévenir l’extraction du plastifiant DEHP [phtalate de di(2-éthylhexyle)] des contenants en polychlorure de vinyle (PVC), les solutions de VUMON devraient être préparées dans des récipients de grande capacité, contenant des solutions parentérales qui ne renferment pas de DEHP, par exemple des récipients en verre ou en polyoléfine. Les solutions de VUMON devraient être administrées par des tubulures de perfusion intraveineuse ne contenant pas de DEHP.
Immédiatement avant l’administration, le contenu d’une ampoule de 5 mL renfermant 50 mg de téniposide doit être dilué dans 50, 125, 250 ou 500 mL de dextrose à 5 % pour injection ou de chlorure de sodium à
0,9 % pour injection. On obtient ainsi des solutions finales de téniposide de 1; 0,4; 0,2 et 0,1 mg/mL, respectivement. Les solutions ainsi diluées doivent être ensuite administrées par perfusion intraveineuse d’une durée d’au moins 30 minutes. Pour réduire le risque d’hypotension, VUMON ne devrait pas être administré en injection directe ou en perfusion rapide. Il faut s’assurer que l’extrémité du cathéter reste dans la veine pendant l’administration afin de prévenir l’extravasation et une irritation possible des tissus.
Lorsque le ténoposide est dilué selon les indications ci-dessus, les solutions à 0,1; 0,2 et 0,4 mg/mL sont stables pendant 24 heures sous un éclairage fluorescent normal dans des récipients de grande capacité en verre ou en polyoléfine, contenant des solutions parentérales. Il n’est pas recommandé de conserver les solutions au réfrigérateur. Les solutions à 1 mg/mL de ténoposide, entreposées à la température ambiante sous un éclairage fluorescent normal, sont moins stables, et devraient être administrées dans les quatre heures suivant leur préparation afin de réduire le risque de précipitation.
REMARQUE : Il y a risque de précipitation lorsqu’on utilise une méthode de dilution, un diluant ou une concentration autres que ceux mentionnés précédemment. Si un précipité se forme, il ne faut pas administrer la solution. De même, on a observé la formation d’un précipité lors de la perfusion prolongée de téniposide
(24 heures) dans diverses tubulures de perfusion. Il faut donc examiner fréquemment la perfusion et le matériel utilisé durant l’administration. Les solutions d’héparine peuvent entraîner la formation d’un précipité de téniposide. Par conséquent, le matériel de perfusion doit être bien nettoyé avec une solution de dextrose à 5 % pour injection ou une solution de chlorure de sodium à 0,9 % pour injection avant et après l’administration de VUMON. Il faut agiter le moins possible les solutions diluées de VUMON, car il y a risque de formation d’un précipité. Il ne faut mélanger aucun autre médicament à la perfusion de VUMON.
RENSEIGNEMENTS PHARMACEUTIQUES
Formule développée
Téniposide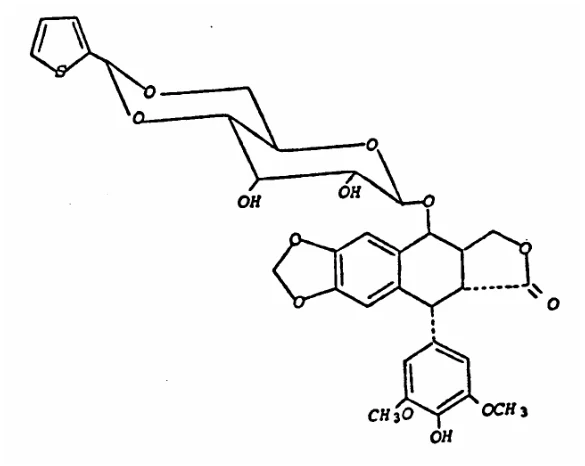
Formule empirique: C32H32O13S
Poids moléculaire: 656,64
Dénomination chimique: 4'déméthylépipodophyllotoxine 9-[4,6-0-(R)-2-thénylidène-$-D-glycopyranoside]
Description: Le téniposide est très soluble dans le méthanol et le chloroforme, légèrement soluble dans l'éthanol et très peu soluble dans l'eau et l'éther. L’ajout de solvants organiques rend cet agent soluble dans l’eau.
Manipulation et mise au rebut
Il faut faire preuve de prudence lors de la manipulation et la préparation des solutions de VUMON. Si
VUMON entre en contact avec la peau, il faut bien laver la région touchée avec de l’eau et du savon. Si
VUMON entre en contact avec des muqueuses, il faut les rincer abondamment avec de l’eau.
On doit tenir compte des directives relatives à la manipulation et à la mise au rebut des médicaments antinéoplasiques. Plusieurs lignes directrices ont été publiées à ce sujet. Il n’existe pas de consensus indiquant que toutes les étapes des ces marches à suivre sont nécessaires ou appropriées.
- 1. La préparation de VUMON doit être effectuée sous une hotte verticale à flux laminaire de type biologique classe II.
- 2. Le personnel affecté à la préparation de VUMON doit porter des gants de PVC, des lunettes de sécurité, des vêtements protecteurs et des masques jetables.
- 3. Toute aiguille, seringue, fiole et autre matériel pouvant avoir été en contact avec VUMON doit être isolé et incinéré à 1 000 °C ou plus. Les contenants scellés peuvent exploser. Les fioles intactes doivent être retournées au fabricant à des fins de destruction. L'emballage du matériel devant être transporté doit être conforme aux précautions qui s'imposent.
- 4. Tout membre du personnel affecté régulièrement à la préparation et à la manipulation de VUMON doit subir des analyses de sang deux fois par année.
Stabilité
A la température ambiante (25°C), VUMON, conditionné en ampoules de verre flint, reste stable jusqu’à la date de péremption indiquée sur l’emballage.
† Marque déposée de B.A.S.F.
PRÉSENTATION
VUMON (téniposide) est présenté en ampoule de verre transparent de 5 mL renfermant 50 mg (10 mg/mL)
de téniposide dissous dans une solution non aqueuse renfermant les ingrédients suivants : 300 mg de N,N-diméthyl-acétamide, 150 mg d’alcool benzylique, 2,5 g d’huile de ricin polyoxyéthylé (Cremophor LE†), de l’éthanol déshydraté à 42,7 % (v/v) et de l’acide maléique pour ajuster le pH à environ 5.
PHARMACOLOGIE
Des études effectuées in vitro au moyen de la thymidine radiomarquée ont montré que le téniposide inhibe la captation de la thymidine en fonction de la concentration. Ce phénomène n'est toutefois pas accompagné d'une réduction comparable de la synthèse de l'ADN.
On a montré au cours d'études in vitro menées sur du tissu conjonctif de poulet (fibroblastes), que le téniposide inhibait la mitose à la métaphase et que cet effet était proportionnel à la concentration.
Le téniposide inhibe in vitro la culture tissulaire comme l’ont démontré des études menées sur des lignées cellulaires de type P-815, KB et L.
Le médicament a agi contre des tumeurs pouvant être greffées à des rongeurs, soit les sarcomes 37 et 180,
TR85, les tumeurs ascitiques d'Ehrlich, les tumeurs de Walker et les leucémies P-815 et L-1210.
Chez le rat, les plus fortes concentrations ont été trouvées dans le foie et les glandes surrénales 30 minutes après l'injection intraveineuse de téniposide radiomarqué. Après 24 heures, on a noté une accumulation significative du téniposide dans le foie, les reins, le gros intestin et la thyroïde.
Chez le singe, la concentration sanguine maximale a été atteinte après 1,5 heure et 15 minutes, respectivement, à la suite de l’administration de téniposide par voie orale et par bol intraveineux.
Chez le singe, la demi-vie «rapide» a été de 1,4 heure et de 1,3 heure, respectivement, après l’administration par voie orale et par voie intraveineuse, tandis que la demi-vie «lente» a été de 10,7 heures, par suite de l'administration par voie orale et de 6,5 heures, par suite de l'administration par voie intraveineuse. On a retrouvé, 80 heures après l’administration du téniposide par voie orale, 22 p. cent de la dose dans l'urine et
66 p. cent dans les fèces. L'excrétion urinaire de la dose administrée par voie intraveineuse a été de 46 p.cent et la récupération dans les fèces a été de 47 p. cent.
TOXICOLOGIE
Toxicité aiguë
La DL50 a été mesurée chez la souris, le rat et le lapin (voir le tableau I).
TABLEAU I
LD50 du téniposide administré par voie intraveineuse
| Téniposide solution | Ampoule de solvant | |||
| mg/kg | mL/kg | mL/kg | ||
| Souris | 24 heures 10 jours | 2616 | 5232 | 4444 |
| Rat | 24 heures 10 jours | 16113 | 3223 | 3732 |
| Lapin | 24 heures 10 jours | 77 | 1414 | 1111 |
La toxicité du solvant empêche de mesurer avec exactitude celle du téniposide. Il en résulte que la toxicité aiguë du téniposide administré par voie intraveineuse ne peut être définie avec certitude.
Toxicité subaiguë
Rats
Le téniposide a été administré par voie intrapéritonéale à des doses de 0,6, de 1,8 et de 6,0 mg/kg/jour à trois groupes de 20 rats (10 mâles et 10 femelles) pendant quatre semaines.
La dose de 0,6 mg/kg/jour n'a pas entraîné d'effet notable. La dose de 1,8 mg/kg/jour a causé de l'anémie et une lymphopénie transitoire, accompagnée d'une légère involution du thymus et d'une diminution modérée du tissu lymphoïde de la rate. Aucun animal n'est mort. La dose de 6,0 mg/kg/jour a provoqué des effets notables sur les systèmes hématopoïétique et lymphopoïétique. On a également signalé des convulsions occasionnelles, de l'hypersensibilité et un prolapsus du pénis. On a aussi observé des effets non spécifiques
(diarrhée, lésions pulmonaires, dégénérescence hépatocytaire). On a observé une légère baisse de la spermiogenèse et du gain pondéral chez les groupes ayant reçu 1,8 et 6,0 mg/kg/jour.
L'examen nécropsique n'a pas révélé de résultats notables chez le groupe ayant reçu 0,6 mg/kg/jour. On a noté, chez le groupe ayant reçu 1,8 mg/kg/jour, une légère involution du thymus, chez 10 des 20 rats, un faible volume de liquide ascitique sérosanguin, chez 4 des 20 rats et de petites hémorragies pétéchiales dans les poumons. On a observé des foies tuméfiés et parfois de couleur jaunâtre ou grisâtre. On a aussi constaté à la nécropsie 14 décès spontanés dans le groupe ayant reçu une dose de 6,0 mg/kg/jour. Deux rats présentaient une involution du thymus et 13 des 20 rats, du liquide ascitique sérosanguin.
Singes
On a administré, par voie intraveineuse, 0,4, 1,2 et 3,6 mg/kg/jour de téniposide à trois groupes de deux singes
Rhésus (un mâle et une femelle), pendant quatre semaines.
Chez les animaux recevant 0,4 mg/kg/jour, le mâle est décédé et la femelle a souffert de diarrhée. À la dose de 1,2 mg/kg/jour, on a noté la présence d'anémie et de leucopénie s’accompagnant d’une augmentation du nombre d'athrophagocytes chez la femelle. À la dose de 3,6 mg/kg/jour, on a observé une anémie grave et une leucopénie, une agranulocytose, une altération de la formation plaquettaire et une dégénérescence hépatocytaire chez la femelle. On a signalé une diminution du tissu lymphoïde et des centres de réaction dans la rate et les ganglions lymphatiques chez les trois groupes.
À la nécropsie, on a constaté que la dose de 0,4 mg/kg/jour avait provoqué des infiltrats pneumoniques dans les poumons et une colite chez le mâle. Dans le groupe recevant 1,2 mg/kg/jour, on a noté une augmentation du volume des ganglions lymphatiques mésentériques et une moelle légèrement adipeuse. À la dose de
3,6 mg/kg/jour, on a noté une colite inflammatoire chez le mâle, une infection des gencives, des nodules foncés aux poumons, quelques pétéchies dans la muqueuse de la vessie et une décoloration du foie et des reins chez la femelle.
Toxicité chronique
Chiens
On a administré par voie intraveineuse 0,1, 0,3 et 1,0 mg/kg de téniposide à trois groupes de six chiens
(3 mâles et 3 femelles) pendant 26 semaines les lundis, mercredis et vendredis. À la fin de l'étude de
26 semaines, 4 chiens ont été privés du médicament pendant une période additionnelle de huit semaines en vue d'évaluer la réversibilité des effets.
Dose de 0,1 mg/kg
On a observé une légère diminution de l'ingestion de nourriture et du gain pondéral ainsi qu'une augmentation du pH chez ce groupe comme chez les deux autres groupes (0,3 et 1,0 mg/kg).
Dose de 0,3 mg/kg
On a observé une légère lymphocytopénie relative chez un chien ainsi qu'une anémie bénigne chez un ou deux chiens.
Dose de 1,0 mg/kg
Les six chiens ont souffert d'anémie, accompagnée d'une réduction transitoire du nombre de réticulocytes, d'une augmentation du volume globulaire moyen et de la concentration corpusculaire moyenne en hémoglobine et d'une légère accélération de la sédimentation. On a observé une diminution du nombre de leucocytes, accompagnée d'une lymphocytopénie relative chez plusieurs chiens. On a aussi observé une légère augmentation du nombre de plaquettes chez plusieurs chiens et une érythropoïèse de la moelle osseuse chez la plupart des chiens. On a constaté également un moins grand nombre de centres germinatifs du tissu lymphoïde de la rate et des ganglions lymphatiques. On a noté une hématopoïèse extramédullaire de la rate et du foie.
Chez les groupes ayant reçu 0,3 mg/kg et 1,0 mg/kg, on a observé des formes nucléaires anormales dans la moelle osseuse, un léger aplatissement de l'onde T sur l’ECG, une altération de la spermiogenèse chez deux mâles et une absence de corps jaunes dans les ovaires de deux femelles.
À la nécropsie, on a observé les changements suivants : réduction du poids des testicules, des ovaires et de la rate; augmentation du poids du foie; involution du thymus; lymphome malin de la lignée lymphocytaire;
changements dégénératifs de l'épithélium séminal.
Après arrêt du traitement, les effets immunodépresseurs sur les systèmes hématopoïétique et lymphatique ont pu être renversés. Cependant, les effets gonadiques étaient toujours présents chez une femelle et un mâle.
Singes
On a administré par voie intraveineuse des doses de 0,3, de 1,0 et de 3,0 mg/kg de téniposide à trois groupes de six singes Rhésus (3 mâles et 3 femelles) pendant 26 semaines, les lundis, les mercredis et les vendredis.
Au terme de l'étude de 26 semaines, on a gardé sous observation quatre singes (un par groupe), privés de médicament, pendant une période additionnelle de 8 semaines afin d'évaluer la réversibilité des effets.
Dose de 0,3 mg/kg
On a observé de l'anémie chez un singe et une diminution du nombre de leucocytes.
Dose de 1,0 mg/kg
On a observé de l'anémie chez trois ou quatre singes, une diminution du nombre de leucocytes, accompagnée d'une lymphocytopénie relative, une numération plaquettaire variable, et une diminution de l'érythropoïèse et de l'hémopoïèse de la rate.
Dose de 3,0 mg/kg
On a observé une anémie associée à une légère augmentation du volume globulaire moyen et une réduction du nombre de réticulocytes. D'autres résultats d'ordre hématologique ont révélé une diminution du nombre de leucocytes, accompagnée de neutropénie, de thrombocytose et de changements quantitatifs et qualitatifs de la moelle osseuse. On a observé une augmentation de l’ALAT. On a aussi noté l'involution du thymus, une atrophie des follicules et des ganglions lymphatiques, une absence de spermiogenèse et une augmentation des tissus adipeux centro-lobulaires dans le foie.
Après arrêt du traitement, les effets immunodépresseurs sur les systèmes hématopoïétique et lymphatique ont pu être renversés. Cependant, certains changements ont persisté dans la moelle osseuse, tels qu'une légère diminution de l'érythropoïèse, une augmentation des granulocytes neutrophiles dans les cellules plasmatiques, des reliquats de basophiles dans le cytoplasme des myélocytes et des métamyélocytes, et une caryorrhexis dans les normoblastes.
En résumé, les deux études toxicologiques d'une durée de 26 semaines ont révélé des effets toxiques manifestes provoqués par l'administration intraveineuse de fortes doses de téniposide chez les chiens et les singes. Les principaux signes de toxicité ont été observés dans les organes érythropoïétiques et leucopoïétiques, le thymus et les testicules.
Études d'hémolyse
Le téniposide administré par voie intraveineuse à des chiens n'a pas semblé provoquer d'hémolyse intravasculaire. Des études sur la précipitation des protéines, menées tant in vitro que in vivo, ont indiqué que l'administration de la solution de téniposide en ampoules ne devrait pas entraîner, chez l'homme, des effets indésirables sur les paramètres sanguins et plasmatiques, aux doses qui devraient vraisemblablement être utilisées.